


Súhrn charakteristických vlastností lieku (SPC) - Carmustine Zentiva 100 mg
1. NÁZOV LIEKU
Carmustine Zentiva 100 mg
prášok a rozpúšťadlo na koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá injekčná liekovka s práškom na koncentrát na infúzny roztok obsahuje 100 mg karmustínu.
Po rekonštitúcii (pozri časť 6.6) obsahuje jeden ml roztoku 33,3 mg karmustínu.
Pomocná látka so známym účinkom
Každá injekčná liekovka s rozpúšťadlom obsahuje 3 ml propylénglykolu (čo zodpovedá 3,1125 g).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok a rozpúšťadlo na koncentrát na infúzny roztok.
Prášok: svetložltý prášok s malým množstvom sušených vločiek alebo ako suchá tuhá hmota.
Rozpúšťadlo: číra, bezfarebná, viskózna tekutina.
pH a osmolarita infúznych roztokov pripravených na použitie je:
pH: 4,0 až 6,8 či sa riedi fyziologickým roztokom alebo 5 % roztokom dextrózy
Osmolarita: 320 až 390 mOsmol/l (v prípade riedenia v 50 mg/ml [5 %] injekčnom roztoku dextrózy alebo v 9 mg/ml [0,9 %] injekčnom roztoku chloridu sodného)
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Karmustín je indikovaný ako paliatívna liečba v monoterapii alebo v zavedenej kombinovanej liečbe s inými schválenými chemoterapeutikami v nasledujúcich prípadoch:
- nádory mozgu – glioblastóm, meduloblastóm, astrocytóm a metastatické nádory mozgu.
- mnohopočetný myelóm – v kombinácii s glukokortikoidom, ako napríklad prednizón.
- Hodgkinova choroba – ako sekundárna liečba v kombinácii s inými schválenými liekmi u pacientov, u ktorých dôjde počas primárnej liečby k relapsu, alebo ktorí nereagujú na primárnu liečbu.
- non-Hodgkinove lymfómy – ako sekundárna liečba v kombinácii s inými schválenými liekmi u pacientov, u ktorých dôjde počas primárnej liečby k relapsu, alebo ktorí nereagujú na primárnu liečbu.
- nádory gastrointestinálneho traktu.
- malígny melanóm pri použití v kombinácii s inými antineoplastickými látkami.
- ako prípravná liečba pred autológnou transplantáciou hematopoetických kmeňových buniek (stem cell transplantation, SCT) pri malígnych hematologických chorobách (Hodgkinova choroba/non-Hodgkinov lymfóm).
4.2 Dávkovanie a spôsob podávania
Carmustine Zentiva musia podávať len špecialisti so skúsenosťami v oblasti chemoterapie a pod vhodným lekárskym dohľadom.
Dávkovanie
Úvodné dávky
Odporúčaná dávka karmustínu v monoterapii u pacientov bez predchádzajúcej liečby je 150 až 200 mg/m2, ktorá sa podáva intravenózne každých 6 týždňov. Môže sa podať ako jednorazová dávka alebo rozdelená na infúzie podávané denne, ako napríklad 75 až 100 mg/m2 počas dvoch po sebe nasledujúcich dní.
Ak sa karmustín používa v kombinácii s inými myelosupresívnymi liekmi alebo u pacientov so zníženou rezervou kostnej drene, dávky sa majú upraviť podľa hematologického profilu pacienta, ako je to uvedené ďalej.
Monitorovanie a následné dávkovanie
Cyklus liečby karmustínom sa nemá opakovať, kým sa hladiny cirkulujúcich krvných častíc nevrátia na prijateľné hladiny (hladina trombocytov vyššia ako 100 000/mm3, hladina leukocytov vyššia ako 4 000/mm3), k čomu dochádza zvyčajne do šiestich týždňov. Krvný obraz sa má pravidelne monitorovať a liečebné cykly sa nemajú opakovať skôr ako uplynie šesť týždňov z dôvodu oneskorenej hematologickej toxicity.
Dávky nasledujúce po úvodnej dávke sa majú upraviť podľa hematologickej odpovede pacienta na predchádzajúcu dávku, a to v prípade monoterapie, ako aj kombinovanej terapie s inými myelosupresívnymi liekmi. Nasledujúca schéma je navrhnutá ako návod na úpravu dávkovania:
Tabuľka č.1
| Najnižšia hladina po predchádzajúcej dávke | Percento predchádzajúcej dávky, ktorá sa má podať, % | |
|---|---|---|
| Leukocyty/ mm3 | Trombocyty/ mm3 | |
| >4 000 | >100 000 | 100 % |
| 3 000 – 3 999 | 75 000 – 99 999 | 100 % |
| 2 000 – 2 999 | 25 000 – 74 999 | 70 % |
| <2 000 | <25 000 | 50 % |
V prípadoch, ak sa najnižšia hladina po podaní úvodnej dávky neobjavuje v rovnakom riadku pre leukocyty a trombocyty (napr. leukocyty >4 000 a trombocyty <25 000), má sa použiť hodnota uvádzajúca najnižšie percento predchádzajúcej dávky (napr. ak sú trombocyty <25 000, má sa podať maximálne 50 % predchádzajúcej dávky).
Prípravná liečba pred SCT
Karmustín sa podáva v kombinácii s inými chemoterapeutikami pacientom s hematologickými malignitami pred SCT v dávke 300 – 600 mg/m2 intravenózne.
Osobitné populácie
Pacienti s poruchou funkcie obličiek
U pacientov s poruchou funkcie obličiek sa má dávka karmustínu znížiť v závislosti od rýchlosti glomerulárnej filtrácie.
Starší ľudia
Vo všeobecnosti sa má dávka u staršieho pacienta vyberať opatrne. Vzhľadom na vyšší výskyt zníženej funkcie pečene, obličiek alebo srdca sa zvyčajne začína najnižšou dávkou v rozpätí dávkovania a berie sa do úvahy súbežné ochorenie alebo liečba inými liekmi.
Keďže u starších pacientov je väčšia pravdepodobnosť výskytu zníženej funkcie obličiek, pri výbere dávky treba postupovať opatrne, a funkcia obličiek sa má monitorovať a podľa nej znížiť dávka.
Deti a dospievajúci
Karmustín je kontraindikovaný u detí a dospievajúcich vo veku <18 rokov (pozri časť 4.3) z dôvodu vysokého rizika výskytu toxických účinkov na pľúca (pozri časť 4.4).
Spôsob podávania
Na intravenózne použitie po rekonštitúcii a ďalšom riedení.
Výsledný infúzny roztok pripravený na použitie sa má okamžite podať intravenóznym kvapkaním počas jednej až dvoch hodín a má sa zabezpečiť ochrana pred svetlom. Infúzia má trvať aspoň jednu hodinu, v opačnom prípade to vedie k páleniu a bolesti v oblasti vpichu. Oblasť vpichu sa má počas podávania monitorovať.
Pokyny na rekonštitúciu a riedenie lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
- Precitlivenosť na liečivo, na iné deriváty nitrózomočoviny alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Závažná depresia kostnej drene alebo myelosupresia.
- Závažná porucha funkcie obličiek (konečné štádium).
- Deti a dospievajúci.
- Dojčenie (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Toxické účinky na pľúca charakterizované pľúcnymi infiltrátmi a/alebo fibrózou boli hlásené s frekvenciou výskytu do 30 %. Môžu sa vyskytnúť v priebehu 3 rokov liečby. Zdá sa, že frekvencia nežiaducich reakcií súvisí s dávkou, s kumulatívnymi dávkami 1200 až 1500 mg/m2 spojenými so zvýšenou pravdepodobnosťou pľúcnej fibrózy. Rizikové faktory zahŕňajú fajčenie, prítomnosť respiračného ochorenia, existujúce rádiografické abnormality, sekvenčné alebo súbežné ožarovanie hrudníka a súvislosť s inými látkami, ktoré spôsobujú poškodenie pľúc. Východiskové vyšetrenia stavu pľúcnych funkcií a röntgenové vyšetrenie hrudníka sa majú vykonávať spolu s častými skúškami pľúcnych funkcií počas liečby. Zvlášť ohrození sú pacienti s východiskovou úrovňou nižšou ako 70 % predpokladanej nútenej vitálnej kapacity (forced vital capacity, FVC) alebo difúznej kapacity pre oxid uhoľnatý (carbon monoxide diffusing capacity, DLCO).
U pacientov, ktorí dostávali karmustín v detstve alebo dospievaní, boli opísané prípady mimoriadne oneskorenej pľúcnej fibrózy (až 17 rokov po liečbe).
Použitie karmustínu u detí a dospievajúcich vo veku < 18 rokov je kontraindikované, pozri časť 4.3.
Funkcia pečene a obličiek sa má pred liečbou skontrolovať a počas liečby pravidelne sledovať (pozri časť 4.8).
Po liečbe s prípravnými režimami a SCT bolo hlásené zvýšené riziko pľúcnych toxicít u žien. Až doposiaľ je toto zvýšené riziko uvádzané pre liečbu samotnú vrátane prípravných režimov bez karmustínu (napr. TBI alebo busulfán, cyklofosfamid) alebo s karmustínom (BEAM: karmustín, etopozid, cytarabín a melfalán alebo CBV: cyklofosfamid, karmustín a etopozid).
Ukázalo sa, že vysokodávková terapia karmustínom (najmä dávkou 600 mg/m2) pred transplantáciou hematopoetických kmeňových buniek zvyšuje riziko výskytu a závažnosť pľúcnych toxicít. U pacientov s ďalšími rizikami výskytu pľúcnych toxicít sa preto musí použitie karmustínu zvážiť v porovnaní s rizikami.
Vysokodávková terapia
Liečba vysokými dávkami karmustínu zvyšuje riziko a závažnosť infekcií, srdcovú, pečeňovú, gastrointestinálnu a renálnu toxicitu, ako aj poruchy nervového systému a poruchy elektrolytov (hypokaliémia, hypomagneziémia a hypofosfatémia).
Komorbidity a horší stav ochorenia
Pacienti s komorbiditami a horším stavom ochorenia majú vyššie riziko výskytu nežiaducich udalostí. Toto je dôležité najmä pre starších pacientov.
U potkanov a myší je karmustín pri dávkach nižších ako je odporúčaná dávka pre ľudí podľa plochy povrchu tela karcinogénny.
Toxicita kostnej drene
Oneskorený a kumulatívny výskyt toxických účinkov na kostnú dreň je častým a závažným toxickým nežiaducim účinkom karmustínu. Najmenej šesť týždňov po podaní dávky sa má často kontrolovať kompletný krvný obraz. V prípade zníženého počtu hladín cirkulujúcich trombocytov, leukocytov alebo erytrocytov v dôsledku predchádzajúcej chemoterapie alebo z inej príčiny, sa má dávka upraviť, pozri tabuľku č. 1, časť 4.2. Okrem toho sa má počas liečby karmustínom pravidelne kontrolovať a monitorovať funkcia pečene, obličiek a pľúc (pozri časť 4.8). Dávky karmustínu sa nemajú opakovať častejšie ako každých šesť týždňov.
Myelosupresia je veľmi častá a začína 7 až 14 dní po podaní so zotavením 42 až 56 dní po podaní. Myelosupresia je spojená s dávkou a kumulatívnou dávkou a často je dvojfázová. Trombocytopénia je zvyčajne výraznejšia ako leukopénia, ale obidve sú nežiaduce účinky obmedzujúce dávku. Anémia je častá, ale spravidla je menej výrazná.
Toxické účinky karmustínu na kostnú dreň sú kumulatívne, a preto je potrebné zvážiť úpravu dávkovania na základe najnižších hodnôt krvného obrazu po predchádzajúcich dávkach (pozri časť 4.2).
Ženy vo fertilnom veku/antikoncepcia u mužov a žien
Ženy vo fertilnom veku majú používať účinnú antikoncepciu, aby sa zabránilo otehotneniu počas liečby a najmenej 6 mesiacov po liečbe.
Pacientov mužského pohlavia treba poučiť o tom, aby používali primerané antikoncepčné prostriedky počas liečby karmustínom a aspoň 6 mesiacov po liečbe (pozri časť 4.6).
Carmustine Zentiva obsahuje propylénglykol
Propylénglykol v tomto lieku môže mať rovnaké účinky ako pitie alkoholu a zvyšuje pravdepodobnosť vedľajších účinkov.
Nepoužívajte tento liek u detí mladších ako 5 rokov.
Užívajte tento liek, len ak vám to odporučil váš lekár. Váš lekár môže vykonávať dodatočné kontroly, kým užívate tento liek.
Parenterálne podávanie
Intraarteriálna kompatibilita sa neskúšala. V prípade neúmyselného intraarteriálneho podania je možné očakávať závažné poškodenie tkaniva.
Experimentálne priame podanie injekcie karmustínu do karotickej artérie bolo spojené s toxickými účinkami na zrak.
Počas podávania karmustínu sa môžu vyskytnúť reakcie v mieste podania (pozri časť 4.8). Vzhľadom na možnosť extravazácie sa odporúča dôkladné sledovanie miesta infúzie kvôli možnej infiltrácii počas podávania. V súčasnosti nie je známy špeciálny spôsob ošetrenia extravazácie.
Náhodný kontakt rekonštituovaného infúzneho roztoku s pokožkou spôsobil popáleniny a nadmernú pigmentáciu postihnutých oblastí.
Bola hlásená lokálna toxicita mäkkých tkanív spôsobená extravazáciou karmustínu. Infiltrácia karmustínu môže spôsobiť opuch, bolesť, erytém, pálenie a nekrózu kože.
4.5 Liekové a iné interakcie
Fenytoín a dexametazón
V kombinácii s chemoterapeutikami sa musí očakávať znížený účinok antiepileptík.
Cimetidín
Súbežné použitie vedie k oneskorenému, závažnému, suspektnému, zvýšenému toxickému účinku karmustínu (v dôsledku inhibície metabolizmu karmustínu) alebo zvýšenej myelotoxicite (napr. leukopénia a neutropénia).
Digoxín
Súbežné použitie vedie k oneskorenému, stredne závažnému, suspektnému, zníženému účinku digoxínu (v dôsledku zníženej absorpcie digoxínu).
Melfalán
Súbežné použitie vedie k zvýšenému riziku vzniku toxických účinkov na pľúca.
Trombopéniu a leukopéniu možno očakávať, keď sa kombinuje s inými myelosupresívnymi liekmi, napr. metotrexát, cyklofosfamid, prokarbazín, chlórmetín (dusíkatý yperit), fluóruracil, vinblastín, aktinomycín (daktinomycín), bleomycín, doxorubicín (adriamycín) – alebo u pacientov, u ktorých je rezerva kostnej drene v dôsledku samotného ochorenia alebo predchádzajúcej liečby znížená.
Existuje možnosť skríženej rezistencie s inými alkylačnými látkami, napr. chlórmetín a cyklofosfamid.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u mužov a žien
Ženy vo fertilnom veku majú používať účinnú antikoncepciu, aby sa zabránilo otehotneniu počas liečby a najmenej 6 mesiacov po liečbe.
Pacientov mužského pohlavia treba poučiť o tom, aby používali primerané antikoncepčné prostriedky počas liečby karmustínom a najmenej 6 mesiacov po liečbe.
Gravidita
Karmustín sa nemá podávať gravidným pacientkam.
Bezpečné použitie počas gravidity nebolo stanovené, a preto sa musí dôkladne zvážiť prínos oproti riziku toxicity. Karmustín je u potkanov a králikov embryotoxický a u potkanov teratogénny, ak sa podáva v dávkach zodpovedajúcich dávkam u ľudí. Ak sa karmustín podáva počas gravidity, alebo ak pacientka otehotnie počas liečby karmustínom, musí byť upozornená na možné riziká pre plod.
Dojčenie
Nie je známe, či sa karmustín/metabolity vylučujú do materského mlieka. Riziko pre novorodencov/dojčatá sa nedá vylúčiť.
Carmustine Zentiva je kontraindikovaný počas dojčenia a až sedem dní po liečbe (pozri časť 4.3).
Fertilita
Karmustín môže poškodiť plodnosť u mužov. Pacientov mužského pohlavia treba poučiť o potenciálnom riziku neplodnosti a odporučiť im, aby pred liečbou karmustínom vyhľadali odborné poradenstvo zamerané na plodnosť/plánovanie rodiny.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Neuskutočnili sa žiadne štúdie o účinkoch lieku na schopnosť viesť vozidlá a schopnosť obsluhovať stroje.
Musí sa však vziať do úvahy možnosť, že závrat je nežiaduca reakcia hlásená pri tomto lieku, ktorá môže narušiť schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
V tabuľke sú uvedené nežiaduce účinky, ktoré sa objavili počas liečby týmto liečivom, nemusia mať však nevyhnutne príčinnú súvislosť s týmto liečivom. Pretože klinické skúšky sa vykonávajú za veľmi špecifických podmienok, pozorovaná frekvencia nežiaducich reakcií nemusí zodpovedať frekvenciám pozorovaným v klinickej praxi. Nežiaduce reakcie sú zvyčajne zahrnuté, ak boli v monografii lieku alebo v pivotných štúdiách hlásené u viac ako 1 % pacientov a/alebo boli označené za klinicky významné. Ak sú k dispozícii placebom kontrolované skúšania, nežiaduce reakcie sú zahrnuté, ak je výskyt o ≥5 % vyšší v liečebnej skupine.
Vysoká dávka je definovaná ako >200 mg/m2
Tabuľkový zoznam nežiaducich reakcií
V nasledujúcej tabuľke sú uvedené nežiaduce reakcie karmustínu podľa tried orgánových systémov MedDRA a ustálenej frekvencie uvedenej v poradí klesajúcej závažnosti:
veľmi časté (≥1/10),
časté (≥1/100 až <1/10),
menej časté (≥1/1 000 až <1/100),
zriedkavé (≥1/10 000 až <1/1 000),
veľmi zriedkavé (<1/10 000),
neznáme (z dostupných údajov nie je možné odhadnúť frekvenciu).
V rámci jednotlivých skupín frekvencií sú nežiaduce reakcie usporiadané v poradí klesajúcej závažnosti:
Trieda orgánových systémov podľa MedDRA | Frekvencia výskytu | Nežiaduce reakcie |
| Klinicky významné vedľajšie účinky sú uvedené kurzívou. | ||
| Infekcie a nákazy | neznáme | oportúnne infekcie (vrátane fatálnych) |
Benígne a malígne nádory vrátane nešpecifikovaných novotvarov (cysty a polypy) | časté | akútna leukémia, dysplázia kostnej drene; po dlhodobom používaní |
| neznáme | sekundárne malignity | |
Poruchy krvi a lymfatického systému | časté | anémia |
| veľmi časté | myelosupresia | |
| Poruchy imunitného systému | neznáme | alergická reakcia |
| Poruchy metabolizmu a výživy | neznáme | poruchy elektrolytov (hypokaliémia, hypomagneziémia a hypofosfatémia) |
| Poruchy nervového systému | veľmi časté | ataxia, závrat, bolesť hlavy |
| časté | encefalopatia (vysokodávková terapia a obmedzenie dávky) | |
| neznáme | svalová bolesť, status epilepticus, záchvat, tonicko-klonické záchvaty (záchvat typu grand mal) |
Trieda orgánových systémov podľa MedDRA | Frekvencia výskytu | Nežiaduce reakcie |
| Klinicky významné vedľajšie účinky sú uvedené kurzívou. | ||
| Poruchy oka | veľmi časté | očná toxicita, prechodné sčervenanie spojiviek a rozmazané videnie, krvácanie do sietnice |
| zriedkavé | neuroretinitída | |
Poruchy srdca a srdcovej činnosti | veľmi časté | hypotenzia (vysokodávková liečba) |
| neznáme | tachykardia, bolesť na hrudníku | |
| Poruchy ciev | veľmi časté | flebitída |
| zriedkavé | venookluzívne ochorenie (vysokodávková liečba) | |
Poruchy dýchacej sústavy, hrudníka a mediastína | veľmi časté | pľúcna toxicita1, intersticiálna fibróza (pri predĺženej liečbe a kumulatívnej dávke* >1400 mg/m2), pneumonitída (pre dávky >450 mg/m2). |
| zriedkavé | intersticiálna fibróza (s nižšími dávkami) | |
Poruchy gastrointestinálneho traktu | veľmi časté | závažná nevoľnosť a vracanie; emetogénny potenciál >250 mg/m2 stredne vysoký; začína 2-4 hodiny po podaní a trvá 4-6 hodín |
| časté | anorexia, zápcha, hnačka, stomatitída | |
| zriedkavé | gastrointestinálne krvácanie | |
| neznáme | neutropenická enterokolitída | |
Poruchy pečene a žlčových ciest | časté | hepatotoxicita, reverzibilná, oneskorená až do 60 dní po podaní (vysokodávková liečba a obmedzenie dávky), prejavujúce sa:
|
| Poruchy kože a podkožného tkaniva | neznáme | riziko extravazácie: pľuzgierotvorný |
| veľmi časté | dermatitída pri lokálnom použití, ktorá sa zmierni, ak sa zníži koncentrácia zloženého lieku, hyperpigmentácia, prechodná, pri náhodnom kontakte s pokožkou | |
| časté | alopécia, sčervenanie (zvýšené s časom podávania <1 – 2 h), reakcia v mieste vpichu | |
| Poruchy obličiek a močových ciest | neznáme | zlyhanie obličiek, azotémia, pokles objemu obličiek |
| zriedkavé | renálna toxicita | |
Poruchy reprodukčného systému a prsníkov | zriedkavé | gynekomastia |
| neznáme | neplodnosť, teratogenéza | |
| Celkové poruchy a reakcie v mieste podania | časté | pocit pálenia v mieste vpichu injekcie |
| veľmi zriedkavé | tromboflebitída |
1Pulmonálna toxicita sa tiež prejavuje ako pneumonitída a intersticiálna choroba pľúc v období po uvedení na trh.
* Po liečbe s prípravnými režimami a HPCT bolo hlásené zvýšené riziko pľúcnych toxicít u žien. Až doposiaľ je toto zvýšené riziko uvádzané pre liečbu samotnú vrátane prípravných režimov bez karmustínu (napr. TBI alebo busulfán-cyklofosfamid) alebo s karmustínom (BEAM: karmustín, etopozid, cytarabín a melfalán alebo CBV: cyklofosfamid, karmustín a etopozid).
Opis vybraných nežiaducich reakcií
Myelosupresia
Myelosupresia je veľmi častá a začína 7 až 14 dní po podaní so zotavením 42 až 56 dní po podaní. Myelosupresia je spojená s dávkou a kumulatívnou dávkou a často je dvojfázová. Trombocytopénia je všeobecne výraznejšia ako leukopénia, ale obidve sú nežiaduce účinky obmedzujúce dávku. Anémia je častá, ale zvyčajne je menej výrazná.
Poruchy oka
Rýchla intravenózna infúzia môže do 2 hodín spôsobiť krvácanie do spojovky trvajúce približne 4 hodiny.
Poruchy dýchacej sústavy, hrudníka a mediastína
Pľúcna fibróza (s fatálnym následkom), pľúcna infiltrácia
Pľúcna toxicita sa pozorovala až u 30 % pacientov. Ak sa pľúcna toxicita začala skoro (do 3 rokov od začatia liečby), vznikli pľúcne infiltrácie a/alebo pľúcna fibróza, z ktorých niektoré boli smrteľné. Pacienti boli vo veku od 22 mesiacov do 72 rokov. Medzi rizikové faktory patria fajčenie, respiračné ochorenie, existujúce rádiografické abnormality, sekvenčné alebo súbežné ožarovanie hrudníka, ako aj kombinácia s inými liečivami, ktoré môžu spôsobiť poškodenie pľúc. Výskyt nežiaducich účinkov pravdepodobne súvisí s dávkou; kumulatívne dávky 1200 – 1500 mg/m2 boli spojené so zvýšenou pravdepodobnosťou pľúcnej fibrózy. Počas liečby sa majú pravidelne vykonávať skúšky funkcie pľúc (FVC, DLCO). U pacientov, ktorí pri týchto skúškach vykazujú východiskovú hodnotu <70 % predpokladanej nútenej vitálnej kapacity alebo difúznej kapacity pre oxid uhoľnatý, je riziko vyššie.
U pacientov, ktorí dostávali karmustín v detstve alebo počas dospievania, boli opísané prípady pľúcnej fibrózy s mimoriadne omeškaným nástupom (až 17 rokov po liečbe).
Dlhodobé následné pozorovanie 17 pacientov, ktorí prežili mozgové nádory v detstve, ukázalo, že 8 z nich zomrelo na pľúcnu fibrózu. Dve z týchto 8 úmrtí sa vyskytli počas prvých 3 rokov liečby a 6 z nich sa vyskytlo 8 až 13 rokov po liečbe. Medián veku pacientov, ktorí zomreli počas liečby, bol 2,5 roka (1 – 12 rokov), medián veku pacientov, ktorí dlhodobo prežívali počas liečby bol 10 rokov (5 – 16 rokov). Všetci pacienti mladší ako 5 rokov v čase liečby zomreli na pľúcnu fibrózu; ani dávka karmustínu ani ďalšia dávka vinkristínu alebo ožarovanie miechy nemali žiadny vplyv na fatálne následky.
Všetkým ostatným osobám, ktoré prežili a boli následne pozorované, bola diagnostikovaná pľúcna fibróza. Použitie karmustínu u detí a dospievajúcich vo veku <18 rokov je kontraindikované, pozri časť 4.3.
Pľúcna toxicita sa prejavila aj vo fáze po uvedení lieku na trh ako pneumonitída a intersticiálne ochorenie pľúc. Pri dávkach >450 mg/m2 sa pozorovala pneumonitída a pri dlhotrvajúcej liečbe a kumulatívnej dávke >1400 mg/m2 sa pozorovalo intersticiálne ochorenie pľúc.
Emetogénny potenciál
Emetogénny potenciál je vysoký pri dávkach >250 mg/m2 a vysoký až stredne vysoký pri dávkach ≤ 250 mg/m2. Nevoľnosť a vracanie sú závažné a začínajú v priebehu 2 – 4 hodín po podaní lieku a trvajú 4 – 6 hodín.
Renálna toxicita
Renálna toxicita je zriedkavá, ale vyskytuje sa pri kumulatívnych dávkach <1000 mg/m2. Po vysokých kumulatívnych dávkach a po dlhodobej liečbe karmustínom a príbuznými derivátmi nitrózomočoviny boli hlásené renálne zmeny so zníženým objemom obličiek, progresívnou azotémiou a zlyhaním obličiek. Porucha funkcie obličiek bola tiež občas pozorovaná po nízkych celkových dávkach.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Hlavným príznakom intoxikácie je myelosupresia. Okrem toho sa môžu vyskytnúť tieto závažné nežiaduce reakcie: nekróza pečene, intersticiálna pneumonitída, encefalomyelitída.
Špecifické antidotum nie je k dispozícii. Nie sú známe žiadne myeloprotektívne látky. Transplantácia kostnej drene by mohla byť účinným opatrením.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatiká, alkylačné látky, deriváty nitrózomočoviny,
ATC kód: L01AD01
Mechanizmus účinku
Karmustín (1,3-bis(2-chlóretyl)-1-nitrózomočovina) je antineoplastická látka nitrózomočovinového typu bez špecificity voči fáze bunkového cyklu, ktorá prostredníctvom viacerých mechanizmov vykazuje nádorovú cytotoxicitu. Ako alkylačná látka môže alkylovať reaktívne miesta na nukleoproteínoch, čím interferuje so syntézou DNA a RNA a opravou DNA. Je schopná vytvárať medzireťazcové kríženie v DNA, čo zabraňuje replikácii a transkripcii DNA. Okrem toho je známe, že karmustín umožňuje karbamyláciu lyzínových zvyškov na proteínoch, čo vedie k ireverzibilnej inaktivácii enzýmov vrátane glutatiónreduktázy. Karbamylačná aktivita karmustínu sa všeobecne považuje za menej významný faktor účinnosti na nádory ako alkylačná aktivita, ale karbamylácia môže slúžiť na inhibíciu opravy DNA.
Farmakodynamické účinky
Antineoplastické a toxické účinky karmustínu môžu byť spôsobené jeho metabolitmi. Karmustín a príbuzné deriváty nitrózomočoviny sú vo vodných roztokoch nestabilné a spontánne sa rozkladajú na reaktívne medziprodukty, ktoré sú schopné alkylácie a karbamylácie. Predpokladá sa, že alkylačné medziprodukty sú zodpovedné za protinádorový účinok karmustínu. Názory na úlohu karbamylujúcich medziproduktov ako mediátorov biologických účinkov nitrózomočoviny sa však rozchádzajú. Na jednej strane sa uvádzalo, že ich karbamylačná aktivita prispieva k cytotoxickým vlastnostiam ich východiskových liečiv inhibíciou enzýmov na opravu DNA. Na druhej strane sa objavili hypotézy, že karbamylačné druhy môžu sprostredkovať niektoré toxické účinky karmustínu.
Vzhľadom na svoju lipofilnú povahu karmustín ľahko prechádza hematoencefalickou bariérou.
Pediatrická populácia
Vzhľadom na vysoké riziko pľúcnej toxicity sa liek karmustín nemá používať u detí a dospievajúcich.
5.2 Farmakokinetické vlastnosti
Distribúcia
Karmustín podávaný intravenózne sa rýchlo rozkladá a po 15 minútach nie je možné zistiť žiadne intaktné liečivo. Vzhľadom na dobrú rozpustnosť v tukoch a absenciu ionizácie pri fyziologickom pH karmustín veľmi dobre prechádza cez hematoencefalickú bariéru. Úrovne rádioaktivity v mozgovomiechovom moku sú najmenej o 50 % vyššie ako súbežne namerané hladiny v plazme.
Kinetika karmustínu u ľudí sa vyznačuje dvojkomorovým modelom. Po intravenóznej infúzii počas 1 hodiny plazmatická hladina karmustínu klesá dvojfázovým spôsobom. Polčas α je 1 – 4 minúty a polčas β je 18 – 69 minút.
Biotransformácia
Predpokladá sa, že metabolity karmustínu spôsobujú jeho antineoplastický a toxický účinok.
Eliminácia
Približne 60 – 70 % celkovej dávky sa vylúči močom počas 96 hodín a približne 10 % v podobe vydychovaného CO2. Čo sa stane so zvyšnými 20 – 30 %, nie je určené.
5.3 Predklinické údaje o bezpečnosti
V dávkach zodpovedajúcich dávkam u ľudí bol karmustín embryotoxický a teratogénny u potkanov a embryotoxický u králikov. Karmustín v dávkach o trochu vyšších ako je dávka u ľudí ovplyvnil fertilitu u samcov potkanov. Karmustín bol, na klinicky relevantných úrovniach dávok, karcinogénny u potkanov a myší s výrazným zvýšením výskytu nádorov.
6 FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Prášok
Žiadne pomocné látky.
Rozpúšťadlo
Propylénglykol.
6.2 Inkompatibility
Infúzny roztok je v polyvinylchloridových (PVC) nádobách nestabilný. Roztok karmustínu sa môže podávať len zo sklenených fliaš alebo z polypropylénovej nádoby pomocou infúznej súpravy bez obsahu PVC.
Tento liek sa nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
3 roky
Po rekonštitúcii a zriedení
Z mikrobiologického hľadiska sa má rekonštituovaný roztok použiť okamžite.
Po rekonštitúcii podľa odporúčania je karmustín na injekciu stabilný 480 hodín v chladničke (2° – 8 °C) a 24 hodín pri izbovej teplote (25 °C ±2 °C) v sklenenej nádobe. Pred použitím skontrolujte rekonštituované liekovky kvôli tvorbe kryštálov. Ak sú spozorované kryštály, je možné ich znova rozpustiť zahriatím liekovky na teplotu miestnosti a pomocou premiešania.
Rekonštituovaný roztok ďalej riedený na 500 ml s injekčným roztokom chloridu sodného alebo 5 % injekčným roztokom dextrózy v sklenených alebo polypropylénových nádobách je fyzikálne a chemicky stabilný 8 hodín pri teplote 25 °C ± 2 °C, keď je chránený pred svetlom. Tieto roztoky sú tiež stabilné až do 48 hodín v chladničke (2 °C – 8 °C) a ďalších 6 hodín pri teplote 25 °C ± 2 °C, keď sú chránené pred svetlom.
Roztok sa má chrániť pred svetlom až do konca podávania.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte a prepravujte v chlade (2 °C – 8 °C).
Injekčné liekovky uchovávajte vo vonkajšom obale na ochranu pred svetlom.
Podmienky na uchovávanie po rekonštitúcii a ďalšom riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Prášok
Injekčná liekovka z jantárového skla typu I (30 ml) s tmavosivou brómbutylovou gumovou zátkou a utesnená polypropylénovým viečkom.
Rozpúšťadlo
Injekčná liekovka z číreho skla typu I (5 ml) so sivou brómbutylovou gumovou zátkou a utesnená polypropylénovým viečkom.
Jedno balenie obsahuje jednu injekčnú liekovku so 100 mg prášku na koncentrát na infúzny roztok a jednu injekčnú liekovku s 3 ml rozpúšťadla.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Liek neobsahuje žiadnu konzervačnú látku a nie je určený na použitie ako viacdávková injekčná liekovka. Rekonštitúcia a ďalšie riedenia sa majú vykonávať za aseptických podmienok.
Uchovávanie karmustínu pri teplote 27 °C alebo vyššej môže viesť k skvapalneniu látky, pretože karmustín má nízku teplotu topenia (približne 30,5 °C až 32,0 °C). Indikáciou rozkladu je objavenie sa olejového filmu v spodnej časti injekčnej liekovky, ktorý je viditeľný, keď sa injekčná liekovka drží v jasnom svetle. Tento liek sa už potom nemá používať. V neotvorenej injekčnej liekovke môže liek nadobudnúť fyzický vzhľad ostrých vločiek až po tuhú hmotu, avšak bez akéhokoľvek rozkladu karmustínu.
Rekonštitúcia a riedenie každej injekčnej liekovky s práškom na koncentrát na infúzny roztok
Karmustín (100 mg prášok) rozpustite v 3 ml dodaného sterilného riedidla (injekcia propylénglykolu), kým sa nedosiahne číry roztok.
Na rekonštitúciu použite injekčnú liekovku s propylénglykolom až po dosiahnutí izbovej teploty a na vybratie rozpúšťadla z injekčnej liekovky použite ihlu s väčšou hrúbkou (do 22 G). Nižšie je uvedený postup rekonštitúcie krok za krokom.
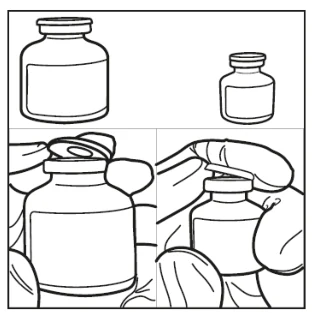
Krok 1: Vyberte obe liekovky zo škatuľky a nechajte ich zohriať na izbovú teplotu. (min. 10 minút).
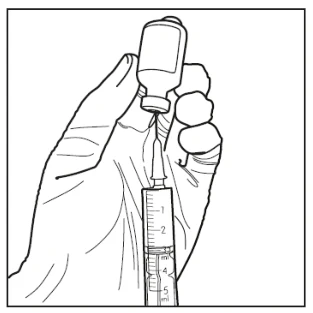
Krok 2: Asepticky odoberte 3 ml sterilného riedidla z liekovky s riedidlom pomocou sterilnej injekčnej striekačky. Zabezpečte úplné odobratie (3 ml) sterilného riedidla do injekčnej striekačky.
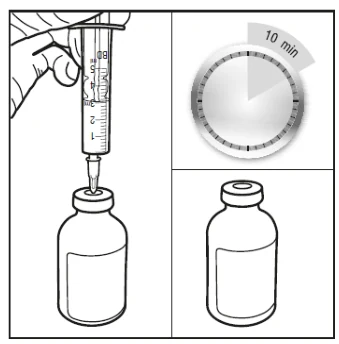
Krok 3: Vstreknite sterilný roztok do liekovky obsahujúcej 100 mg karmustínu a nechajte produkt minimálne 10 minút zvlhnúť.
Krok 4: Vírte injekčnú liekovku (krúživým pohybom) najmenej 60 sekúnd bez zastavenia, aby ste získali číry roztok.
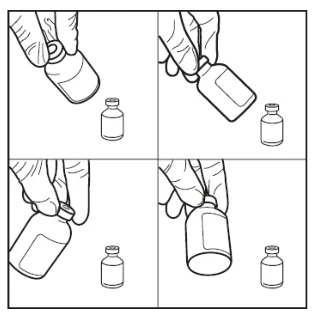
Krok 5: Podržte liekovku s rekonštituovaným roztokom v obrátenej polohe 5 minút.
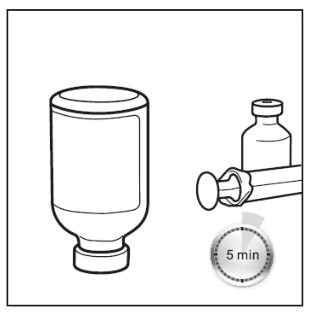
Krok 6: Asepticky odoberte rekonštituovaný roztok v obrátenej polohe a po ďalšom zriedení pripravte roztok na infúziu.
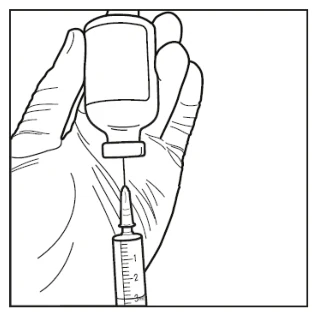
Každý ml rekonštituovaného roztoku bude obsahovať 33,3 mg karmustínu.
Výsledkom rekonštitúcie vykonanej podľa pokynov je žltkastý roztok.
Rekonštituovaný roztok musí byť ďalej zriedený na 500 ml buď s injekciou 0,9 % chloridu sodného alebo injekciou 5 % dextrózy. Výsledný roztok obsahuje konečnú koncentráciu 0,2 mg/ml karmustínu, ktorý pri uchovávaní musí byť chránený pred svetlom.
Pred použitím skontrolujte rekonštituované liekovky kvôli tvorbe kryštálov. Ak sú spozorované kryštály, je možné ich znova rozpustiť zahriatím liekovky na teplotu miestnosti a pomocou premiešania. Rekonštituované injekčné liekovky majú byť pred podaním vizuálne skontrolované na prítomnosť častíc a zmenu farby.
Roztok pripravený na použitie sa má podávať 1 – 2 hodiny, chránený pred svetlom. Podávanie sa má dokončiť do 3 hodín po rekonštitúcii/zriedení lieku.
Ak podávanie infúzie karmustínu trvá kratšie ako jednu hodinu, v mieste vpichu môže spôsobiť intenzívnu bolesť a pálenie (pozri časť 4.2).
Podanie infúzie sa má vykonať pomocou infúznej súpravy PE bez obsahu PVC.
Musia sa dodržiavať pokyny pre bezpečnú manipuláciu a likvidáciu antineoplastických látok.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Zentiva, k.s.
U kabelovny 130
102 37 Praha 10
Česká republika
8. REGISTRAČNÉ ČÍSLO
44/0235/19-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 19.07.2019
Dátum posledného predĺženia registrácie: 16.04.2024
10. DÁTUM REVÍZIE TEXTU
03/2025