


Súhrn charakteristických vlastností lieku (SPC) - Enhertu
1. NÁZOV LIEKU
Enhertu 100 mg prášok na koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna injekčná liekovka prášku na koncentrát na infúzny roztok obsahuje 100 mg trastuzumab-deruxtekanu. Po rekonštitúcii obsahuje jedna injekčná liekovka s 5 ml roztoku 20 mg/ml trastuzumab-deruxtekanu (pozri časť 6.6).
Trastuzumab-deruxtekan je konjugát protilátka-liečivo (antibody-drug conjugate, ADC), ktorý obsahuje humanizovanú monoklonálnu protilátku (monoclonal antibody, mAb) IgG1 proti HER2, s rovnakou sekvenciou aminokyselín ako trastuzumab, produkovaný cicavčími bunkami (z ovária čínskeho škrečka), kovalentne napojený na DXd, čo je derivát exatekanu a inhibítor topoizomerázy I, pomocou štiepiteľného spojovníka založeného na tetrapeptide. Na každú molekulu protilátky je napojených približne 8 molekúl deruxtekanu.
Pomocná látka so známym účinkom
Každá 100 mg injekčná liekovka obsahuje 1,5 mg polysorbátu 80 (E433).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok na koncentrát na infúzny roztok.
Biely až nažltlo-biely lyofilizovaný prášok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Karcinóm prsníka
HER2-pozitívny karcinóm prsníka
V kombinácii s pertuzumabom je liek Enhertu indikovaný na liečbu prvej línie dospelým pacientom s neresekovateľným alebo metastatickým HER2-pozitívnym karcinómom prsníka (pre pacientov vybraných na základe biomarkerov, pozri časť 4.2).
V monoterapii je liek Enhertu indikovaný dospelým pacientom s neresekovateľným alebo metastatickým HER2-pozitívnym karcinómom prsníka, ktorí už podstúpili jeden alebo viac liečebných režimov proti HER2.
HER2-slabo a HER2-ultra slabo pozitívny karcinóm prsníka
V monoterapii je liek Enhertu indikovaný dospelým pacientom s neresekovateľným alebo metastatickým
- HER2-slabo alebo HER2-ultra slabo pozitívnym karcinómom prsníka s pozitivitou
hormonálnych receptorov (hormone receptor, HR), ktorí kvôli výskytu metastáz podstúpili aspoň jednu endokrinnú liečbu a ktorí nie sú považovaní za vhodných na endokrinnú liečbu ako ďalšiu líniu liečby (pozri časti 4.2 a 5.1),
- HER2-slabo pozitívnym karcinómom prsníka, ktorí kvôli výskytu metastáz už podstúpili chemoterapiu alebo u nich došlo k recidíve počas adjuvantnej chemoterapie alebo do 6 mesiacov po jej ukončení (pozri časť 4.2).
Nemalobunkový karcinóm pľúc (non-small cell lung cancer, NSCLC)
V monoterapii je liek Enhertu indikovaný dospelým pacientom s pokročilým NSCLC, s nádormi s aktivačnou mutáciou HER2 (ERBB2), ktorých ochorenie vyžaduje systémovú liečbu po chemoterapii na báze platiny s imunoterapiou alebo bez nej.
Karcinóm žalúdka
V monoterapii je liek Enhertu indikovaný dospelým pacientom s pokročilým HER2-pozitívnym adenokarcinómom žalúdka alebo gastroezofageálneho spojenia (gastroesophageal junction, GEJ), ktorí predtým podstúpili liečebný režim založený na trastuzumabe.
Iné neresekovateľné alebo metastatické solídne nádory
Liek Enhertu ako monoterapia je indikovaný na liečbu dospelých pacientov s neresekovateľnými alebo metastatickými HER2-pozitívnymi (IHC3+) solídnymi nádormi, ktorí už boli liečení a nemajú žiadne uspokojivé možnosti liečby (pozri časti 4.4 a 5.1; výber pacientov na základe biomarkerov pozri v časti 4.2).
4.2 Dávkovanie a spôsob podávania
Liek Enhertu má predpisovať lekár a má sa podávať pod dohľadom zdravotníckeho pracovníka so skúsenosťami s použitím protinádorových liekov. Aby sa predišlo zámene liekov, je dôležité skontrolovať štítok na injekčnej liekovke, aby sa overilo, že pripravovaný a podávaný liek je Enhertu (trastuzumab-deruxtekan) a nie trastuzumab alebo trastuzumab-emtanzin.
Liek Enhertu sa nemá zamieňať s trastuzumabom alebo trastuzumabom-emtanzinom.
Výber pacientov
HER2-pozitívny karcinóm prsníka
U pacientov liečených trastuzumab-deruxtekanom alebo trastuzumab-deruxtekanom v kombinácii s pertuzumabom z dôvodu karcinómu prsníka má byť zdokumentovaný stav HER2-pozitívneho nádoru, definovaný imunohistochemicky (immunohistochemistry, IHC) ako skóre 3 + alebo pomerom ≥ 2,0 pri hybridizácii in situ (in situ hybridization, ISH) alebo vyhodnotený pomocou diagnostickej zdravotnej pomôcky in vitro (in vitro diagnostic, IVD) s označením CE fluorescenčnou hybridizáciou in situ (fluorescence in situ hybridization, FISH). Ak nie je k dispozícii IVD s označením CE, má byť stav HER2 vyhodnotený iným validovaným testom.
HER2-slabo alebo HER2-ultra slabo pozitívny karcinóm prsníka
U pacientov liečených trastuzumab-deruxtekanom má byť zdokumentovaný stav nádoru ako HER2-slabo pozitívny, definovaný ako skóre IHC 1+ alebo ako IHC 2+/ISH-, alebo HER2-ultra slabo pozitívny, opísaný ako IHC 0 so sfarbením membrány (IHC > 0 < 1+), vyhodnotené pomocou IVD zdravotnej pomôcky s označením CE. Ak nie je k dispozícii IVD s označením CE, má byť stav HER2 vyhodnotený iným validovaným testom (pozri časť 5.1).
NSCLC
U pacientov liečených trastuzumab-deruxtekanom z dôvodu pokročilého NSCLC má byť stanovená aktivujúca mutácia HER2 (ERBB2) pomocou diagnostickej zdravotníckej pomôcky in vitro (IVD) s označením CE. Ak nie je k dispozícii IVD zdravotnícka pomôcka s označením CE, má byť stav mutácie HER2 vyhodnotený iným validovaným testom.
Karcinóm žalúdka
U pacientov liečených trastuzumab-deruxtekanom z dôvodu karcinómu žalúdka alebo gastroezofageálneho spojenia má byť zdokumentovaný stav HER2-pozitívneho nádoru, definovaný imunohistochemicky (IHC) ako skóre 3 + alebo pomerom ≥ 2 pri hybridizácii in situ (ISH) alebo vyhodnotený pomocou diagnostickej zdravotnej pomôcky in vitro (IVD) s označením CE fluorescenčnou hybridizáciou in situ (FISH). Ak nie je k dispozícii IVD zdravotnícka pomôcka s označením CE, má byť stav HER2 vyhodnotený iným validovaným testom.
Iné neresekovateľné alebo metastatické solídne nádory
U pacientov liečených trastuzumab-deruxtekanom z dôvodu solídnych nádorov má byť zdokumentovaný stav HER2-pozitívneho (IHC 3+) nádoru, vyhodnotený pomocou diagnostickej zdravotníckej pomôcky in vitro (IVD) s označením CE. Ak nie je k dispozícii IVD zdravotnícka pomôcka s označením CE, má byť stav HER2 vyhodnotený iným validovaným testom.
Dávkovanie
Karcinóm prsníka, NSCLC a iné neresekovateľné alebo metastatické solídne nádory Odporúčaná dávka lieku Enhertu je 5,4 mg/kg telesnej hmotnosti podávaná intravenóznou infúziou jedenkrát za 3 týždne (21-dňový cyklus) až do progresie ochorenia alebo neprijateľnej toxicity.
Enhertu v kombinácii s pertuzumabom (HER2-pozitívny karcinóm prsníka) Odporúčaná dávka lieku Enhertu v kombinácii s pertuzumabom je 5,4 mg/kg telesnej hmotnosti podávaná intravenóznou infúziou jedenkrát za 3 týždne (21-dňový cyklus), s časovým odstupom medzi infúziami približne 30 minút, až do progresie ochorenia alebo neprijateľnej toxicity.
- 1. cyklus, 1. deň: Podajte 5,4 mg/kg lieku Enhertu a potom samostatnú intravenóznu infúziu pertuzumabu v dávke 840 mg.
- Nasledujúce cykly, 1. deň: Podajte 5,4 mg/kg lieku Enhertu a potom samostatnú intravenóznu infúziu pertuzumabu v dávke 420 mg.
Karcinóm žalúdka
Odporúčaná dávka lieku Enhertu je 6,4 mg/kg telesnej hmotnosti podávaná intravenóznou infúziou jedenkrát za 3 týždne (21-dňový cyklus) až do progresie ochorenia alebo neprijateľnej toxicity.
Úvodná dávka sa má podať ako intravenózna infúzia s trvaním 90 minút. Ak boli predchádzajúce infúzie dobre tolerované, následné dávky lieku Enhertu sa môžu podať ako 30-minútové infúzie.
Rýchlosť infúzie lieku Enhertu sa má spomaliť alebo sa má infúzia prerušiť, ak sa u pacientov vyvinú príznaky spojené s podaním infúzie (pozri časť 4.8). Podávanie lieku Enhertu sa má ukončiť v prípade závažných infúznych reakcií.
Premedikácia
Liek Enhertu je emetogénny (pozri časť 4.8), čo zahŕňa oneskorený výskyt nauzey a/alebo vracania. Pred každou dávkou lieku Enhertu je potrebné pacientom podať premedikáciu kombinovaným režimom dvoch alebo troch liekov (napr. dexametazón s buď antagonistom 5-HT3 receptora a/alebo antagonistom NK1 receptora, ako aj iné lieky podľa indikácie) na predchádzanie výskytu nauzey alebo vracania vyvolaných chemoterapiou.
Úpravy dávky
Zvládnutie nežiaducich reakcií môže vyžadovať dočasné prerušenie liečby, zníženie dávky alebo ukončenie liečby s liekom Enhertu podľa pokynov uvedených v tabuľkách 1 a 2.
Dávka lieku Enhertu sa nemá po predchádzajúcom znížení dávky znovu zvyšovať.
Enhertu v kombinácii s pertuzumabom
Pri pozastavení, úprave alebo ukončení liečby liekom Enhertu postupujte podľa tabuľky 2. Úpravy dávky pertuzumabu sa majú riadiť podľa súhrnu charakteristických vlastností lieku k pertuzumabu. Pertuzumab sa nemá podávať ako samostatné liečivo.
Tabuľka 1: Schéma zníženia dávky
| Schéma zníženia dávky | Karcinóm prsníka, NSCLC a iné solídne nádory | Karcinóm žalúdka |
| Odporúčaná úvodná dávka | 5,4 mg/kg | 6,4 mg/kg |
| Prvé zníženie dávky | 4,4 mg/kg | 5,4 mg/kg |
| Druhé zníženie dávky | 3,2 mg/kg | 4,4 mg/kg |
| Potreba ďalšieho zníženia dávky | Ukončite liečbu | Ukončite liečbu |
Tabuľka 2: Úprava dávky kvôli nežiaducim reakciám
| Nežiaduce reakcia | Závažnosť | Úprava liečby | |
Intersticiálna choroba pľúc/ (interstitial lung disease, ILD)/pneumonitída | Asymptomatická ILD/pneumonitída (stupeň 1) | Prerušte liečbu s liekom Enhertu až do úpravy na stupeň 0, potom:
| |
| Symptomatická ILD/pneumonitída (stupeň 2 alebo vyšší) |
| ||
| Neutropénia | Stupeň 3 (menej ako 1,0 – 0,5 × 10⁹/l) |
| |
| Stupeň 4 (menej ako 0,5 × 10⁹/l) |
| ||
Febrilná neutropénia | Absolútny počet neutrofilov menej ako 1,0 × 10⁹/l a teplota vyššia ako 38,3 °C alebo pretrvávanie teploty 38 °C alebo vyššej dlhšie ako jednu hodinu. |
| |
Dysfunkcia ľavej komory (left ventricular dysfunction, LVD) | Ejekčná frakcia ľavej komory (left ventricular ejection fraction, LVEF) viac ako 45 % a absolútne zníženie od východiskovej hodnoty je 10 % až 20 % |
| |
LVEF 40 % až 45 % | A absolútne zníženie od východiskovej hodnoty je menej ako 10 % |
| |
| Nežiaduce reakcia | Závažnosť | Úprava liečby | |
A absolútne zníženie od východiskovej hodnoty je 10 % až 20 % |
| ||
LVEF menej ako 40 % alebo absolútne zníženie od východiskovej hodnoty je viac ako 20 % |
| ||
| Symptomatické kongestívne srdcové zlyhávanie (symptomatic congestive heart failure, CHF) |
| ||
Stupne toxicity sú v súlade s verziou 5.0 Všeobecných terminologických kritérií nežiaducich udalostí Národného onkologického inštitútu (National Cancer Institute Common Terminology Criteria for Adverse Events Version 5.0, NCI-CTCAE v.5.0).
Oneskorenie alebo vynechanie dávky
Ak dôjde k oneskoreniu alebo vynechaniu dávky, má sa podať čo najskôr ako je to možné, bez toho, aby sa čakalo na ďalší plánovaný cyklus. Schéma podávania sa má upraviť tak, aby sa dodržal 3-týždňový interval medzi dávkami. Infúzia sa má podávať v takej dávke a takou rýchlosťou, ktoré pacient toleroval pri poslednej infúzii.
Osobitné skupiny pacientov
Staršie osoby
U pacientov vo veku 65 rokov alebo starších nie je potrebná žiadna úprava dávky lieku Enhertu. U pacientov vo veku ≥ 75 rokov sú dostupné obmedzené údaje.
Porucha funkcie obličiek
U pacientov s miernou poruchou funkcie obličiek (klírens kreatinínu [CLcr] ≥ 60 a < 90 ml/min) alebo so stredne ťažkou poruchou funkcie obličiek (CLcr ≥ 30 a < 60 ml/min) nie je potrebná žiadna úprava dávky lieku Enhertu (pozri časť 5.2). Prípadnú potrebu úpravy dávky u pacientov s ťažkou poruchou funkcie obličiek alebo s ochorením obličiek v koncovom štádiu nie je možné stanoviť, pretože ťažká porucha funkcie obličiek bola v klinických štúdiách vylučovacím kritériom. U pacientov so stredne ťažkou poruchou funkcie obličiek sa pozoroval vyšší výskyt ILD stupňa 1 a 2/pneumonitídy, ktoré viedli k častejšiemu ukončeniu liečby. U pacientov so stredne ťažkou poruchou funkcie obličiek na začiatku liečby, ktorým bol podávaný Enhertu 6,4 mg/kg, sa pozoroval vyšší výskyt závažných nežiaducich reakcií v porovnaní s pacientmi s normálnou funkciou obličiek. Pacienti so stredne ťažkou alebo ťažkou poruchou funkcie obličiek majú byť starostlivo sledovaní kvôli nežiaducim reakciám vrátane ILD/pneumonitídy (pozri časť 4.4).
Porucha funkcie pečene
U pacientov s celkovým bilirubínom ≤ 1,5-násobok hornej hranice normy (upper limit of normal, ULN), bez ohľadu na hodnotu aspartátaminotransferázy (aspartate transaminase, AST), nie je potrebná žiadna úprava dávky. Prípadnú potrebu úpravy dávky u pacientov s celkovým bilirubínom > 1,5-násobok ULN, bez ohľadu na hodnotu AST, nie je možné stanoviť z dôvodu obmedzeného množstva údajov; preto majú byť títo pacienti starostlivo sledovaní (pozri časti 4.4 a 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Enhertu u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Liek Enhertu je určený na intravenózne použitie. Musí byť rekonštituovaný a riedený zdravotníckym pracovníkom a podaný formou intravenóznej infúzie. Liek Enhertu sa nesmie podať ako jednorazová intravenózna push alebo bolus injekcia.
Pokyny na rekonštitúciu a riedenie lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Aby sa predišlo zámene liekov, je dôležité skontrolovať štítok na injekčnej liekovke, aby sa overilo, že pripravený a podávaný liek je Enhertu (trastuzumab-deruxtekan) a nie trastuzumab alebo trastuzumab-emtanzin.
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Intersticiálna choroba pľúc/pneumonitída
Pri podávaní lieku Enhertu alebo lieku Enhertu v kombinácii s pertuzumabom boli hlásené prípady intersticiálnej choroby pľúc (ILD) a/alebo pneumonitídy (pozri časť 4.8). Zaznamenali sa prípady s úmrtím. Pacienti majú byť poučení, aby okamžite nahlásili kašeľ, dyspnoe, horúčku a/alebo akékoľvek nové alebo zhoršené respiračné príznaky. U pacientov je potrebné sledovať prejavy a príznaky ILD/pneumonitídy. Príznaky ILD/pneumonitídy sa majú okamžite vyšetriť. Pacienti s podozrením na ILD/pneumonitídu majú podstúpiť rádiologické vyšetrenie, prednostne vyšetrenie počítačovou tomografiou (computed tomography, CT). Má sa zvážiť konzultácia s pneumológom. Pri asymptomatickej ILD/pneumonitíde (stupeň 1) sa má zvážiť liečba kortikosteroidmi (napr. ≥ 0,5 mg/kg/deň prednizolónu alebo ekvivalentom). Liečba s liekom Enhertu sa má prerušiť až do úpravy na stupeň 0 a obnoviť sa môže podľa pokynov v tabuľke 2 (pozri časť 4.2). Pri symptomatickej ILD/pneumonitíde (stupeň 2 alebo vyšší) je potrebné okamžite začať liečbu kortikosteroidmi (napr. ≥ 1 mg/kg/deň prednizolónu alebo ekvivalentom) a pokračovať v nej najmenej 14 dní a následne postupne znižovať dávku počas 4 týždňov. Liečba s liekom Enhertu sa má trvalo ukončiť u pacientov diagnostikovaných so symptomatickou ILD/pneumonitídou (stupeň 2 alebo vyšší) (pozri časť 4.2). Pacienti s ILD/pneumonitídou v anamnéze alebo pacienti so stredne ťažkou alebo ťažkou poruchou funkcie obličiek môžu mať vyššie riziko rozvoja ILD/pneumonitídy a majú byť starostlivo sledovaní (pozri časť 4.2). Boli pozorované smrteľné prípady pneumónie vrátane dvoch prípadov vyhodnotených ako ILD.
Neutropénia
V klinických štúdiách s liekom Enhertu alebo liekom Enhertu v kombinácii s pertuzumabom boli hlásené prípady neutropénie vrátane febrilnej neutropénie s fatálnymi následkami. Kompletný krvný obraz sa má sledovať pred začatím liečby s liekom Enhertu, pred každou dávkou a keď je to klinicky indikované. Podľa závažnosti neutropénie môže byť potrebné prerušiť podávanie alebo znížiť dávku lieku Enhertu (pozri časť 4.2).
Dysfunkcia ľavej komory
Pri anti-HER2 terapiách sa pozorovala dysfunkcia ľavej komory (LVD).
Pred začatím liečby s liekom Enhertu alebo liekom Enhertu v kombinácii s pertuzumabom a v pravidelných intervaloch počas liečby sa má v prípade klinickej indikácie vykonávať štandardné testovanie kardiálnych funkcií (echokardiografiou alebo MUGA skenovaním [viacnásobnou akvizíciou]) na účely vyhodnotenia LVEF. LVD sa má riešiť prerušením liečby. Liečba s liekom Enhertu sa má trvalo ukončiť, ak je LVEF menej ako 40 % alebo je potvrdené zníženie od východiskovej hodnoty viac ako 20 %. Liečba s liekom Enhertu sa má trvalo ukončiť u pacientov so symptomatickým kongestívnym kardiálnym zlyhávaním (CHF) (pozri tabuľku 2 v časti 4.2).
Embryo-fetálna toxicita
Liek Enhertu môže spôsobiť poškodenie plodu, keď sa podá gravidnej žene. V hláseniach po uvedení lieku na trh viedlo použitie trastuzumabu, antagonistu HER2 receptora, počas gravidity k prípadom oligohydramnionu, ktorý sa manifestoval ako fatálna pľúcna hypoplázia, abnormality skeletu a novorodenecká úmrtnosť. Podľa nálezov u zvierat a mechanizmu jeho účinku môže aj zložka lieku Enhertu DXd, inhibítor topoizomerázy I, spôsobiť embryo-fetálne poškodenie, ak sa podá gravidnej žene (pozri časť 4.6).
Pred začatím liečby s liekom Enhertu sa má u žien vo fertilnom veku preveriť prípadná gravidita. Pacienti majú byť poučení o potenciálnom riziku pre plod. Ženy vo fertilnom veku majú byť poučené, aby počas liečby a aspoň 7 mesiacov po poslednej dávke lieku Enhertu používali účinnú antikoncepciu. Mužskí pacienti, ktorí majú partnerky vo fertilnom veku, majú byť poučení, aby počas liečby a aspoň 4 mesiace po poslednej dávke lieku Enhertu používali účinnú antikoncepciu (pozri časť 4.6).
Pacienti so stredne ťažkou alebo ťažkou poruchou funkcie pečene
O pacientoch so stredne ťažkou poruchou funkcie pečene sú k dispozícii obmedzené údaje a o pacientoch s ťažkou poruchou funkcie pečene nie sú k dispozícii žiadne údaje. Keďže metabolizmus a exkrécia žlčou sú primárne cesty eliminácie inhibítora topoizomerázy I DXd, má sa liek Enhertu pacientom so stredne ťažkou alebo ťažkou poruchou funkcie pečene podávať s opatrnosťou (pozri časti 4.2 a 5.2).
Účinnosť pri iných neresekovateľných alebo metastatických solídnych nádoroch
Účinnosť lieku Enhertu pri iných neresekovateľných alebo metastatických HER2-pozitívnych (IHC3+) solídnych nádoroch sa potvrdila v štúdiách zahŕňajúcich dospelých pacientov (N = 192). Priaznivé účinky lieku Enhertu v tejto indikácii sa preukázali na základe miery objektívnych odpovedí a doby trvania odpovede pri rôznych typoch nádorov. Účinok sa môže kvantitatívne líšiť v závislosti od typu nádoru (pozri časť 5.1). Z týchto dôvodov sa má liek Enhertu používať iba v prípade, ak neexistujú žiadne liečebné možnosti, pri ktorých bol preukázaný klinický prínos, alebo ak boli takéto liečebné možnosti vyčerpané (t. j. neexistujú žiadne uspokojivé liečebné možnosti).
4.5 Liekové a iné interakcie
Súbežné podanie s ritonavirom, inhibítorom OATP1B, CYP3A a P-gp alebo s itrakonazolom, silným inhibítorom CYP3A a P-gp neviedlo k vzostupu expozície trastuzumab-deruxtekanu alebo uvoľneného inhibítora topoizomerázy I DXd v klinicky významnej miere (približne 10 – 20 %). Pri súbežnom podaní trastuzumab-deruxtekanu s liekmi, ktoré sú inhibítory CYP3A alebo OATP1B alebo transportéry P-gp nie je potrebná žiadna úprava dávky (pozri časť 5.2).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u mužov a žien
Pred začatím liečby s liekom Enhertu sa má u žien vo fertilnom veku preveriť prípadná gravidita.
Ženy vo fertilnom veku majú používať účinnú antikoncepciu počas liečby a aspoň 7 mesiacov po poslednej dávke lieku Enhertu.
Muži, ktorí majú partnerky vo fertilnom veku, majú počas liečby a aspoň 4 mesiace po poslednej dávke lieku Enhertu používať účinnú antikoncepciu.
Gravidita
Nie sú k dispozícii žiadne údaje o použití lieku Enhertu u gravidných žien. Trastuzumab, antagonista HER2 receptora, môže však spôsobiť poškodenie plodu, ak sa podá gravidnej žene. V hláseniach po uvedení lieku na trh viedlo použitie trastuzumabu počas gravidity k prípadom oligohydramnionu, ktorý sa v niektorých prípadoch manifestoval ako fatálna pľúcna hypoplázia, abnormality skeletu a novorodenecká úmrtnosť. Podľa nálezov u zvierat a mechanizmu jeho účinku môže aj zložka lieku Enhertu DXd, inhibítor topoizomerázy I, spôsobiť embryo-fetálne poškodenie, ak sa podá gravidnej žene (pozri časť 5.3).
Podanie lieku Enhertu gravidným ženám sa neodporúča a pacientky majú byť predtým, ako otehotnejú, informované o potenciálnom riziku pre plod. Ženy, ktoré otehotnejú, musia okamžite kontaktovať svojho lekára. Ak žena otehotnie počas liečby s liekom Enhertu alebo počas 7 mesiacov po poslednej dávke lieku Enhertu, odporúča sa starostlivé sledovanie.
Dojčenie
Nie je známe, či sa trastuzumab-deruxtekan vylučuje do ľudského mlieka. Ľudský IgG sa do ľudského mlieka vylučuje a potenciál absorpcie a závažných nežiaducich reakcií u dojčaťa nie je známy. Preto nemajú ženy počas liečby s liekom Enhertu alebo počas 7 mesiacov po poslednej dávke lieku Enhertu dojčiť. Rozhodnutie, či ukončiť dojčenie alebo či ukončiť liečbu, sa má urobiť po zvážení prínosu dojčenia pre dieťa a/alebo prínosu liečby s liekom Enhertu pre matku.
Fertilita
S trastuzumab-deruxtekanom sa neuskutočnili žiadne štúdie zamerané na fertilitu. Podľa výsledkov štúdií toxicity u zvierat môže liek Enhertu zhoršiť reprodukčné funkcie a plodnosť u mužov. Nie je známe, či sa trastuzumab-deruxtekan alebo jeho metabolity nachádzajú v sperme. Muži majú byť pred začatím liečby poučení, aby vyhľadali poradenstvo o uchovaní spermií. Počas liečby a aspoň 4 mesiace po poslednej dávke lieku Enhertu nesmú muži zmrazovať ani darovať spermie.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Liek Enhertu má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pacienti majú byť poučení, že keď počas liečby s liekom Enhertu pociťujú únavu, bolesť hlavy alebo závrat, majú byť pri vedení vozidla alebo obsluhe strojov opatrní (pozri časť 4.8).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Enhertu ako monoterapia
Enhertu 5,4 mg/kg
V klinických štúdiách bola súhrnná bezpečnosť v populácii vyhodnocovaná u pacientov s viacerými typmi nádorov, ktorým bola podaná najmenej jedna dávka lieku Enhertu 5,4 mg/kg (n = 3 057). Medián trvania liečby v tomto súhrnnom súbore bol 9,9 mesiacov (rozmedzie: 0,2 až 76,0 mesiacov).
Najčastejšími nežiaducimi reakciami boli nauzea (70,3 %), únava (56,9 %), vracanie (36,5 %), neutropénia (35,9 %), anémia (35,4 %), alopécia (34,4 %), zápcha (33,0 %), hnačka (30,3 %), znížená chuť do jedla (29,3 %), zvýšená hladina aminotransferáz (27,2 %), muskuloskeletálna bolesť (24,0 %), trombocytopénia (23,4 %) a leukopénia (20,8 %).
Najčastejšie nežiaduce reakcie stupňa 3 alebo 4 podľa Všeobecných terminologických kritérií nežiaducich udalostí Národného onkologického inštitútu, verzia 5.0 (NCI-CTCAE v.5.0) boli neutropénia (18,5 %), anémia (9,9 %), únava (8,2 %), leukopénia (5,8 %), trombocytopénia (5,2 %), nauzea (4,8 %), lymfopénia (4,2 %), zvýšená hladina aminotransferáz (3,7 %), hypokaliémia (3,6 %), hnačka (2,5 %), vracanie (2,4 %), znížená chuť do jedla (1,6 %), pneumónia (1,4 %) a znížená ejekčná frakcia (1,0 %). Nežiaduce reakcie stupňa 5 sa objavili u 1,1 % pacientov vrátane ILD/pneumonitídy (1,0 %).
Prerušenie liečby kvôli nežiaducim reakciám sa vyskytlo u 34,3 % pacientov liečených s liekom Enhertu. Najčastejšími nežiaducimi reakciami, kvôli ktorým bola liečba prerušená, boli neutropénia (12,7 %), únava (4,4 %), anémia (4,3 %), infekcia horných dýchacích ciest (3,8 %), leukopénia (3,1 %), ILD/pneumonitída (3,0 %), trombocytopénia (2,8 %) a pneumónia (2,5 %). Zníženie dávky sa vyskytlo u 21,1 % pacientov liečených s liekom Enhertu. Najčastejšími nežiaducimi reakciami, kvôli ktorým bola znížená dávka, boli únava (5,9 %), nauzea (4,9 %) neutropénia (3,3 %) a trombocytopénia (2,2 %). Ukončenie terapie kvôli nežiaducim reakciám sa vyskytlo u 10,8 % pacientov liečených s liekom Enhertu. Najčastejšou nežiaducou reakciou, pre ktorú bola liečba ukončená, bola ILD/pneumonitída (8,7 %).
Enhertu 6,4 mg/kg
V klinických štúdiách bola súhrnná bezpečnosť v populácii vyhodnocovaná u pacientov s viacerými typmi nádorov, ktorým bola podaná najmenej jedna dávka lieku Enhertu 6,4 mg/kg (n = 1 133). Medián trvania liečby v tomto súhrnom súbore bol 5,1 mesiacov (rozmedzie: 0,4 až 41,0 mesiacov).
Najčastejšími nežiaducimi reakciami boli nauzea (64,3 %), únava (57,3 %), anémia (47,9 %), znížená chuť do jedla (46,8 %), neutropénia (45,9 %), vracanie (34,7 %), hnačka (33,0 %), trombocytopénia (32,9 %), leukopénia (31,2 %) alopécia (29,0 %), zápcha (28,2 %) a zvýšená hladina aminotransferáz (26,4 %).
Najčastejšie nežiaduce reakcie stupňa 3 alebo 4 podľa Všeobecných terminologických kritérií nežiaducich udalostí Národného onkologického inštitútu boli neutropénia (28,4 %), anémia (22,8 %), leukopénia (12,3 %), trombocytopénia (10,8 %), únava (8,6 %), hypokaliémia (5,8 %), pancytopénia (5,6 %), nauzea (5,6 %), lymfopénia (5,5 %), znížená chuť do jedla (5,3 %), zvýšená hladina aminotransferáz (3,6 %), pneumónia (3,0 %), febrilná neutropénia (2,6 %), vracanie (2,6 %), hnačka (1,9 %), zníženie telesnej hmotnosti (1,7 %), bolesť brucha (1,5 %), zvýšená hladina alkalických fosfatáz v krvi (1,2 %), zvýšené hladiny bilirubínu v krvi (1,2 %), intersticiálna choroba pľúc (ILD, 1,1 %) a znížená ejekčná frakcia (1,1 %). Nežiaduce reakcie stupňa 5 sa vyskytli u 2,2 % pacientov vrátane ILD (1,6 %).
Prerušenie liečby kvôli nežiaducim reakciám sa vyskytlo u 40,7 % pacientov liečených s liekom Enhertu. Najčastejšími nežiaducimi reakciami, kvôli ktorým bola liečba prerušená, boli neutropénia (14,7 %), anémia (8,5 %), únava (6,0 %), ILD (4,7 %), leukopénia (3,9 %), pneumónia (3,3 %), trombocytopénia (3,2 %), znížená chuť do jedla (2,7 %) a infekcie horných dýchacích ciest (2,6 %). Zníženie dávky sa vyskytlo u 29,1 % pacientov liečených s liekom Enhertu. Najčastejšími nežiaducimi reakciami, kvôli ktorým bola znížená dávka, boli únava (8,4 %), neutropénia (6,4 %), nauzea (5,6 %), znížená chuť do jedla (4,1 %) a trombocytopénia (3,8 %). Ukončenie terapie kvôli nežiaducim reakciám sa vyskytlo u 13,8 % pacientov liečených s liekom Enhertu. Najčastejšou nežiaducou reakciou, pre ktorú bola liečba ukončená, bola ILD (10,1 %).
U pacientov s karcinómom žalúdka liečených s liekom Enhertu 6,4 mg/kg (n = 546) bola 19,2 % podaná transfúzia do 28 dní po výskyte anémie alebo trombocytopénie. Transfúzie boli podané primárne kvôli anémii.
Enhertu 5,4 mg/kg v kombinácii s pertuzumabom
Opisovaná súhrnná analýza bezpečnosti v populácii sa vyhodnocovala u pacientov, ktorým bola podaná najmenej jedna dávka lieku Enhertu 5,4 mg/kg v kombinácii s pertuzumabom v súhrnnej analýze u 431 pacientov s neresekovateľným alebo metastatickým karcinómom prsníka v klinickej štúdii DESTINY-Breast07 (n = 50) a DESTINY-Breast09 (n = 381). Medián trvania liečby bol 22 mesiacov (rozmedzie 0,3 až 44,5 mesiacov).
Najčastejšími nežiaducimi reakciami boli nauzea (74,2 %), hnačka (64,0 %), únava (53,4 %), neutropénia (49,0 %), alopécia (47,8 %), vracanie (45,7 %), anémia (40,4 %), zvýšená hladina transamináz (38,7 %), infekcia horných dýchacích ciest (32,0 %), zápcha (31,3 %), znížená chuť do jedla (31,3 %), leukopénia (29,7 %), znížená telesná hmotnosť (28,1 %), hypokaliémia (26,7 %), trombocytopénia (25,8 %), znížená ejekčná frakcia (25,3 %), muskuloskeletárna bolesť (23,0 %) a bolesť brucha (22,3 %).
Najčastejšie nežiaduce reakcie stupňa 3 alebo 4 podľa Všeobecných terminologických kritérií nežiaducich udalostí Národného onkologického inštitútu, verzia 5.0 (National Cancer Institute – Common Terminology Criteria for Adverse Events , NCI-CTCAE v.5.0) boli neutropénia (24,8 %), hypokaliémia (13,2 %), anémia (10,7 %), hnačka (7,4 %), únava (7,2 %), trombocytopénia (7,0 %), zvýšená hladina transamináz (5,3 %), leukopénia (5,1 %), nauzea (4,9 %), lymfopénia (3,9 %), znížená ejekčná frakcia (3,2 %), znížená telesná hmotnosť (2,8 %), febrilná neutropénia (2,3 %), znížená chuť do jedla (2,1 %), vracanie (2,1 %), infekcia horných dýchacích ciest (1,6 %), pneumónia (1,2 %) a stomatitída (1,2 %). Nežiaduce reakcie stupňa 5 sa vyskytli u 1,6 % pacientov vrátane pneumónie (0,9 %), ILD/pneumonitídy (0,5 %), dyspnoe (0,2 %) a febrilnej neutropénie (0,2 %).
Prerušenie liečby kvôli nežiaducim reakciám sa vyskytlo u 54,1 % pacientov liečených s liekom Enhertu 5,4 mg/kg v kombinácii s pertuzumabom. Najčastejšími nežiaducimi reakciami (> 2 %), pre ktoré bola liečba prerušená, boli neutropénia (15,5 %), infekcia horných dýchacích ciest (12,3 %), anémia (7,2 %), únava (7,2 %), ILD (7,0 %), hypokaliémia (6,3 %), hnačka (5,8 %), trombocytopénia (5,3 %), pneumónia (4,6 %), leukopénia (3,9 %), zvýšená hladina transamináz (3,7 %), kašeľ (2,6 %), zvýšená hladina bilirubínu v krvi (2,3 %), znížená chuť do jedla (2,1 %), pyrexia (2,1 %) a vracanie (2,1 %). K zníženiu dávky došlo u 38,5 % pacientov liečených liekom Enhertu 5,4 mg/kg v kombinácii s pertuzumabom. Najčastejšími nežiaducimi reakciami (> 2 %), pre ktoré bola znížená dávka, boli únava (11,6 %), neutropénia (7,4 %), nauzea (6,5 %), hnačka (6,0 %), ILD (3,2 %), trombocytopénia (3,2 %), vracanie (3,0 %), zvýšená hladina transamináz (2,8 %), znížená telesná hmotnosť (2,3 %) a febrilná neutropénia (2,1 %). K trvalému ukončeniu liečby akýmkoľvek liečivom v dôsledku nežiaducej reakcie došlo u 15,5 % pacientov liečených liekom Enhertu 5,4 mg/kg v kombinácii s pertuzumabom. Najčastejšou nežiaducou reakciou (> 2 %), pre ktorú bola liečba ukončená, bola ILD (6,3 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie u pacientov, ktorí boli liečení najmenej jednou dávkou lieku Enhertu alebo lieku Enhertu v kombinácii s pertuzumabom v klinických štúdiách, sú uvedené v tabuľke 3. Nežiaduce reakcie sú zoradené podľa triedy orgánových systémov MedDRA a frekvencie. Kategórie frekvencie sú definované podľa nasledujúcej konvencie: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) a neznáme (z dostupných údajov). V rámci každej kategórie frekvencií sú nežiaduce reakcie usporiadané v poradí s klesajúcou závažnosťou.
Tabuľka 3: Nežiaduce reakcie u pacientov, ktorí boli liečení trastuzumab-deruxtekanom
Trieda orgánových systémov Frekvenčná kategória | 5,4 mg/kg monoterapia Nežiaduca reakcia | 6,4 mg/kg monoterapia Nežiaduca reakcia | 5,4 mg/kg + pertuzumab Nežiaduca reakcia |
| Infekcie a nákazy | |||
| Veľmi časté | infekcia horného dýchacieho traktua | infekcia horných dýchacích ciest a | infekcia horných dýchacích ciesta |
| Časté | pneumónia | pneumónia | pneumónia |
| Poruchy krvi a lymfatického systému | |||
| Veľmi časté | anémiab, trombocytopéniad, neutropéniac, leukopéniae | anémiab, neutropéniac, trombocytopéniad, leukopéniae, lymfopéniaf | neutropéniac, trombocytopéniad, anémiab, leukopéniae, lymfopéniaf |
| Časté | lymfopéniaf, pancytopéniag | febrilná neutropénia, pancytopéniag | febrilná neutropénia, pancytopéniag |
| Menej časté | febrilná neutropénia | ||
| Poruchy metabolizmu a výživy | |||
| Veľmi časté | hypokaliémiah, znížená chuť do jedla | hypokaliémiah, znížená chuť do jedla | hypokaliémiah, znížená chuť do jedla |
| Časté | dehydratácia | dehydratácia | dehydratácia |
| Poruchy nervového systému | |||
| Veľmi časté | bolesť hlavyi, | bolesť hlavyi, závrat, dysgeúzia | |
| Časté | závrat, dysgeúzia | závrat, bolesť hlavyi, dysgeúzia | |
| Poruchy oka | |||
| Veľmi časté | suché oko | ||
| Časté | suché oko, rozmazané videniej | suché oko, rozmazané videniej | rozmazané videniej |
| Poruchy dýchacej sústavy, hrudníka a mediastína | |||
| Veľmi časté | intersticiálna choroba pľúck, kašeľ | intersticiálna choroba pľúck, kašeľ | intersticiálna choroba pľúck, kašeľ |
| Časté | dyspnoe, epistaxa | dyspnoe, epistaxa | dyspnoe, epistaxa |
| Poruchy gastrointestinálneho traktu | |||
| Veľmi časté | vracanie, nauzea, hnačka, bolesť bruchal, zápcha, | nauzea, vracanie, hnačka, zápcha, | hnačka, vracanie, nauzea, stomatitídam, bolesť |
Trieda orgánových systémov Frekvenčná kategória | 5,4 mg/kg monoterapia Nežiaduca reakcia | 6,4 mg/kg monoterapia Nežiaduca reakcia | 5,4 mg/kg + pertuzumab Nežiaduca reakcia |
| stomatitídam, dyspepsia | bolesť bruchal, stomatitídam | bruchal, zápcha, dyspepsia | |
| Časté | gastritída, brušná distenzia, plynatosť | dyspepsia, brušná distenzia, gastritída, plynatosť | gastritída, brušná distenzia, plynatosť |
| Poruchy pečene a žlčových ciest | |||
| Veľmi časté | zvýšené hladiny aminotransferázn | zvýšené hladiny aminotransferázn | zvýšené hladiny aminotransferázn |
| Poruchy kože a podkožného tkaniva | |||
| Veľmi časté | alopécia | alopécia | vyrážkao, pruritus, alopécia |
| Časté | vyrážkao, hyperpigmentácia kožep, pruritus | vyrážkao, svrbenie, hyperpigmentácia kožep | suchá koža, hyperpigmentácia kožep |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | |||
| Veľmi časté | muskuloskeletálna bolesťq | muskuloskeletálna bolesťq | muskuloskeletálna bolesťq |
| Celkové poruchy a reakcie v mieste podania | |||
| Veľmi časté | únavar, pyrexia | únavar, pyrexia, periférny edém | únavar, pyrexia |
| Časté | periférny edém | zápal slizníc | |
| Laboratórne a funkčné vyšetrenia | |||
| Veľmi časté | znížená ejekčná frakcias, zníženie telesnej hmotnosti | znížená ejekčná frakcias, zníženie telesnej hmotnosti | znížená ejekčná frakcias, zníženie telesnej hmotnosti, zvýšená hladina alkalickej fosfatázy v krvi |
| Časté | zvýšená hladina bilirubínu v krvit, zvýšená hladina kreatinínu v krvi, zvýšená hladina alkalickej fosfatázy v krvi | zvýšená hladina alkalickej fosfatázy v krvi, zvýšená hladina bilirubínu v krvit, zvýšená hladina kreatinínu v krvi | zvýšená hladina bilirubínu v krvit, zvýšená hladina kreatinínu v krvi |
| Úrazy, otravy a komplikácie liečebného postupu | |||
| Časté | reakcie spojené s podávaním infúzieu | reakcie spojené s podávaním infúzieu | |
| Menej časté | reakcie spojené s podávaním infúzieu | ||
a Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa chrípku, chorobu podobnú chrípke, nazofaryngitídu, faryngitídu, sinusitídu, rinitídu, laryngitídu a infekciu horných dýchacích ciest. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa chrípku, chorobu podobnú chrípke, nazofaryngitídu, faryngitídu, sinusitídu, rinitídu, laryngitídu a infekciu horných dýchacích ciest. b Pri všetkých typoch nádorov pri dávke 5,4 mg/kg zahŕňa anémiu, zníženú hladinu hemoglobínu, znížený počet erytrocytov a znížený hematokrit. Pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa anémiu, zníženú hladinu hemoglobínu, znížený hematokrit a znížený počet erytrocytov. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa anémiu, znížený hematokrit, zníženú hladinu hemoglobínu a znížený počet erytrocytov. c Zahŕňa neutropéniu a zníženie počtu neutrofilov.
d Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa trombocytopéniu a znížený počet trombocytov. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa znížený počet trombocytov a trombocytopéniu.
e Zahŕňa leukopéniu a znížený počet leukocytov.
f Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa lymfopéniu a znížený počet lymfocytov. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa znížený počet lymfocytov a lymfopéniu.
g Pancytopénia bola definovaná ako subjekt, ktorý splnil všetky 3 kritériá: hladina hemoglobínu < 100 g/l, neutrofily < 1,5 × 10⁹/l a trombocyty < 100 × 109/l na základe rovnakého dátumu odberu laboratórnej vzorky a/alebo preferovaného termínu pancytopénia.
h Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa hypokaliémiu a zníženú hladinu draslíka v krvi. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa zníženú hladinu draslíka v krvi a hypokaliémiu.
i Pri všetkých typoch nádorov pri dávke 5,4 mg/kg zahŕňa bolesť hlavy, bolesť prínosových dutín a migrénu. Pri všetkých typoch nádorov pri dávke 6,4 mg/kg a pri dávke 5,4 mg/kg + pertuzumab zahŕňa bolesť hlavy a migrénu.
j Zahŕňa rozmazané videnie a poruchy zraku.
k Pri všetkých typoch nádorov pri dávke 5,4 mg/kg intersticiálna choroba pľúc zahŕňa udalosti, ktoré boli hodnotené ako ILD: akútne respiračné zlyhanie (n = 2), alveolitídu (n = 2), atypickú pneumóniu (n = 1), bronchiektáziu (n = 1), bronchitídu (n = 1), progresiu ochorenia (n = 1), hypersenzitívnu pneumonitídu (n = 1), idiopatickú intersticiálnu pneumóniu (n = 1), intersticiálnu chorobu pľúc (n = 121), infekciu dolných dýchacích ciest (n = 1), poruchu pľúc (n = 1), pľúcny infiltrát (n = 1), opacitu pľúc (n = 4), lymfangitídu (n = 1), organizujúcu sa pneumóniu (n = 13), pneumóniu (n = 9), bakteriálnu pneumóniu (n = 2), fungálnu pneumóniu (n = 1), pneumonitídu (n = 160), pľúcnu fibrózu (n = 2), pľúcnu masu (n = 1), pulmonálnu toxicitu (n = 4), radiačnú pneumonitídu (n = 6) a respiračné zlyhanie (n = 5). Pri všetkých typoch nádorov pri dávke 6,4 mg/kg intersticiálna choroba pľúc zahŕňa udalosti, ktoré boli posúdené ako ILD: alveolitídu (n = 1), intersticiálnu chorobu pľúc (n = 68), opacitu pľúc (n = 2), organizujúcu sa pneumóniu (n = 4), pneumóniu (n = 1), pneumonitídu (n = 98), pľúcnu toxicitu (n = 1), radiačnú pneumonitídu (n = 1) a respiračné zlyhanie (n = 5). Pri dávke 5,4 mg/kg + pertuzumab intersticiálna choroba pľúc zahŕňa udalosti, ktoré boli posúdené ako ILD: chronickú obštrukčnú chorobu pľúc (n = 1), intersticiálne chorobu pľúc (n = 25), organizujúcu sa pneumóniu (n = 1), pneumóniu (n = 4), pneumonitídu (n = 27) a radiačnú pneumonitídu (n = 2). l Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa abdominálny diskomfort, gastrointestinálnu bolesť, abdominálnu bolesť, bolesť v spodnej časti brucha a bolesť brucha v hornej časti. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa abdominálny diskomfort, abdominálnu bolesť, bolesť v spodnej časti brucha, bolesť v hornej časti brucha a gastrointestinálnu bolesť. m Pri všetkých typoch nádorov pri dávke 5,4 mg/kg zahŕňa stomatitídu, aftóznu ulceráciu, ulceráciu v ústach, erózie orálnej sliznice a erupcie orálnej sliznice. Pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa stomatitídu, aftózny vred a ulceráciu v ústach. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa aftóznu ulceráciu, ulceráciu v ústach, erupcie orálnej sliznice a stomatitídu.
n Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa zvýšené hladiny aminotransferáz, zvýšenú hladinu alanínaminotransferázy, zvýšenú hladinu aspartátaminotransferázy, zvýšenú hladinu gamaglutamyltransferázy, abnormálnu funkciu pečene, abnormálne výsledky vyšetrení funkcie pečene, zvýšené hodnoty parametrov funkcie pečene a transaminitídu. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa zvýšenú hladinu alanínaminotransferázy, zvýšenú hladinu aspartátaminotransferázy, zvýšenú hladinu gamaglutamyltransferázy, abnormálnu funkciu pečene, hypertransaminazémiu, zvýšené výsledky vyšetrení funkcie pečene a zvýšenú hladinu aminotransferáz.
o Pri všetkých typoch nádorov pri dávke 5,4 mg/kg zahŕňa vyrážku, pustulárnu vyrážku, makulopapulárnu vyrážku, papulárnu vyrážku, makulárnu vyrážku a pruritickú vyrážku. Pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa vyrážku, pustulárnu vyrážku, makulopapulárnu vyrážku, papulárnu vyrážku a pruritickú vyrážku. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa vyrážku, makulárnu vyrážku, makulopapulárnu vyrážku, pruritickú vyrážku a pustulárnu vyrážku.
p Pri všetkých typoch nádorov pri dávke 5,4 mg/kg zahŕňa hyperpigmentáciu kože, zmenu farby kože a poruchu pigmentácie. Pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa hyperpigmentáciu kože a poruchu pigmentácie. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa poruchu pigmentácie, zmenu farby kože a hyperpigmentáciu kože.
q Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa bolesť chrbta, myalgiu, bolesť v končatine, muskuloskeletálnu bolesť, svalové kŕče, bolesť kostí, bolesť krku, muskuloskeletálnu bolesť hrudníka a nepríjemný pocit v končatinách. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa bolesť chrbta, bolesť kostí, svalové kŕče, muskuloskeletálnu bolesť hrudníka, muskuloskeletálnu bolesť, myalgiu, bolesť krku a bolesť v končatine.
r Pri všetkých typoch nádorov pri dávke 5,4 mg/kg a pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa asténiu, únavu, malátnosť a letargiu. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa asténiu, únavu, letargiu a malátnosť.
s Pri všetkých typoch nádorov pri dávke 5,4 mg/kg zahŕňa znížená ejekčná frakcia laboratórne parametre zníženia LVEF (n = 434) a/alebo preferované termíny znížená ejekčná frakcia (n = 170), srdcové zlyhanie (n = 5), akútne srdcové zlyhanie (n = 1), chronické srdcové zlyhanie (n = 2), kongestívne srdcové zlyhanie (n = 1) a dysfunkcia ľavej komory (n = 4). Pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa znížená ejekčná frakcia laboratórne parametre zníženia LVEF (n = 125) a/alebo preferované termíny znížená ejekčná frakcia (n = 20) a dysfunkcia ľavej komory (n = 1), srdcové zlyhanie (n = 2), akútne srdcové zlyhanie (n = 1) a kongestívne srdcové zlyhanie (n = 1). Pri dávke 5,4 mg/kg + pertuzumab zahŕňa znížená ejekčná frakcia laboratórne parametre zníženia LVEF (n = 104) a/alebo preferované termíny znížená ejekčná frakcia (n = 36), srdcové zlyhanie (n = 5), chronické srdcové zlyhanie (n = 1) a dysfunkcia ľavej komory (n = 5). t Pri všetkých typoch nádorov pri dávke 5,4 mg/kg zahŕňa zvýšenú hladinu bilirubínu v krvi, hyperbilirubinémiu, zvýšenú hladinu konjugovaného bilirubínu a zvýšenú hladinu nekonjugovaného bilirubínu v krvi. Pri všetkých typoch nádorov pri dávke 6,4 mg/kg zahŕňa zvýšenú hladinu bilirubínu v krvi, hyperbilirubinémiu a zvýšenú hladinu konjugovaného bilirubínu. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa zvýšenú hladinu konjugovaného bilirubínu, zvýšenú hladinu bilirubínu v krvi, zvýšenú hladinu nekonjugovaného bilirubínu v krvi a hyperbilirubinémiu.
u Pri všetkých typoch nádorov pri dávke 5,4 mg/kg prípady reakcií súvisiacich s infúziou zahŕňajú reakciu súvisiacu s infúziou (n = 28) a precitlivenosť (n = 3). Pri všetkých typoch nádorov pri dávke 6,4 mg/kg prípady reakcií súvisiacich s infúziou zahŕňajú reakciu súvisiacu s infúziou (n = 6) a precitlivenosť (n = 1). Väčšina prípadov reakcií súvisiacich s infúziou bola stupňa 1 alebo 2. Pri dávke 5,4 mg/kg + pertuzumab zahŕňa reakciu súvisiacu s infúziou (n = 10).
Opis vybraných nežiaducich reakcií
Intersticiálna choroba pľúc/pneumonitída
Enhertu ako monoterapia
V klinických štúdiách s rôznymi typmi nádorov (n = 2 553) u pacientov liečených liekom Enhertu v dávke 5,4 mg/kg skúšajúci hlásil ILD, pneumonitídu, organizujúcu sa pneumóniu a akútnu intersticiálnu pneumonitídu u 13,8 % pacientov. ILD/pneumonitída bola potvrdená posudkom u 12,9 % pacientov, čo viedlo k ukončeniu podávania lieku u 8,7 % pacientov a prerušeniu podávania lieku u 3,0 % pacientov. Najviac prípadov ILD/pneumonitídy bolo stupňa 1 (3,0 %) a stupňa 2 (8,1 %). Prípady stupňa 3 sa vyskytli u 0,7 % pacientov a u jedného pacienta sa vyskytol prípad stupňa 4. Prípady stupňa 5 (fatálne) sa vyskytli u 1,0 % pacientov. Medián času do prvého nástupu bol 5,5 mesiaca (rozmedzie: -0,3 dní až 40,2) vrátane dvoch pacientov, u ktorých bola posudkom potvrdená ILD už pred liečbou. Úprava nebola hlásená u 27,4 % pacientov s posudkom potvrdenou ILD/pneumonitídou pri mediáne sledovania 286 dní (pozri časti 4.2 a 4.4).
V klinických štúdiách s rôznymi typmi nádorov (n = 1 133) skúšajúci hlásil u 16,9 % pacientov liečených liekom Enhertu v dávke 6,4 mg/kg ILD, pneumonitídu, organizujúcu sa pneumóniu a akútnu intersticiálnu pneumonitídu. ILD/pneumonitída bola posudkom potvrdená u 15,4 % pacientov, čo viedlo k ukončeniu podávania lieku u 10,1 % pacientov a k prerušeniu podávania lieku u 4,7 % pacientov. Najviac prípadov ILD/pneumonitídy bolo stupňa 1 (4,1 %) a stupňa 2 (8,6 %). Prípady stupňa 3 sa vyskytli u 1,1 % pacientov a vyskytol sa jeden prípad stupňa 4. Prípady stupňa 5 (fatálne) sa vyskytli u 1,6 % pacientov. Medián času do prvého nástupu bol 4,1 mesiaca (rozmedzie: -0,5 až 21,0) vrátane dvoch pacientov, u ktorých bola posudkom potvrdená ILD už pred liečbou. Úprava nebola hlásená u 37,4 % pacientov s posudkom potvrdenou ILD/pneumonitídou pri mediáne sledovania 251 dní (pozri časti 4.2 a 4.4).
Enhertu 5,4 mg/kg v kombinácii s pertuzumabom
U pacientov liečených liekom Enhertu v dávke 5,4 mg/kg v kombinácii s pertuzumabom (n = 431) skúšajúci hlásil ILD, pneumonitídu, organizujúcu sa pneumóniu a akútnu intersticiálnu pneumonitídu u 16,7 % pacientov. ILD bola potvrdená posudkom u 13,0 % pacientov, čo viedlo k ukončeniu podávania lieku u 6,3 % pacientov a prerušeniu podávania lieku u 7,0 % pacientov. Najviac prípadov ILD bolo stupňa 1 (3,9 %) a stupňa 2 (8,4 %). Prípady stupňa 3 sa vyskytli u 0,2 % pacientov. Nevyskytol sa žiaden prípad stupňa 4. Prípady stupňa 5 (fatálne) sa vyskytli u 0,5 % pacientov. Medián času do prvého nástupu bol 8,1 mesiaca (rozmedzie: 0,6 až 33,8). Úprava nebola hlásená u 26,8 % pacientov s posudkom potvrdenou ILD/pneumonitídou pri mediáne sledovania 336 dní (pozri časti 4.2 a 4.4).
Neutropénia
Enhertu ako monoterapia
V klinických štúdiách s rôznymi typmi nádorov (n = 3 057) sa u pacientov liečených liekom Enhertu v dávke 5,4 mg/kg hlásila neutropénia u 35,9 % pacientov a u 18,5 % sa zaznamenali udalosti stupňa 3 alebo 4. Medián času do nástupu bol 43 dní (rozmedzie: 0 dní až 51,5 mesiacov) a medián trvania prvej udalosti bol 21 dní (rozmedzie: 1 deň až 30,8 mesiacov). Febrilná neutropénia bola hlásená u 0,9 % pacientov a jedna udalosť (< 0,1 %) bola stupňa 5 (pozri časť 4.2).
V klinických štúdiách s rôznymi typmi nádorov (n = 1 133) sa u pacientov liečených liekom Enhertu v dávke 6,4 mg/kg hlásila neutropénia u 45,9 % pacientov a u 28,4 % sa zaznamenali udalosti stupňa 3 alebo 4. Medián času do nástupu bol 16 dní (rozmedzie: 1 deň až 24,8 mesiacov) a medián trvania prvej udalosti bol 9 dní (rozmedzie: 1 deň až 17,2 mesiace). Febrilná neutropénia bola hlásená u 2,6 % pacientov a 0,1 % bolo stupňa 5 (pozri časť 4.2).
Enhertu 5,4 mg/kg v kombinácii s pertuzumabom
V klinických štúdiách (n = 431) sa u pacientov liečených liekom Enhertu v dávke 5,4 mg/kg v kombinácii s pertuzumabom hlásila neutropénia u 49 % pacientov a u 24,8 % sa zaznamenali udalosti stupňa 3 alebo 4. Medián času do prvého nástupu bol 42 dní (rozmedzie: 1 deň až 36,8 mesiacov) a medián trvania prvej udalosti bol 20 dní (rozmedzie: 1 deň až 27,6 mesiacov). Febrilná neutropénia bola hlásená u 2,6 % pacientov a jedna udalosť (0,2 %) bola stupňa 5 (pozri časť 4.2).
Dysfunkcia ľavej komory
Enhertu ako monoterapia
V klinických štúdiách s viacerými typmi nádorov (n = 3 057) sa u pacientov liečených liekom Enhertu v dávke 5,4 mg/kg hlásila dysfunkcia ľavej komory u 181 pacientov (5,9 %), z ktorých u 17 (0,6 %) bolo stupňa 1, 147 (4,8 %) bolo stupňa 2, 16 (0,5 %) bolo stupňa 3 a u 1 (< 0,1 %) bol stupňa 4. Pozorovaná frekvencia výskytu zníženej LVEF na základe laboratórnych parametrov (echokardiogram alebo vyšetrenie MUGA) bola 411/2 740 (15,0 %) pre stupeň 2 a 22/2 740 (0,8 %) pre stupeň 3. Liečba liekom Enhertu sa neskúmala u pacientov s LVEF menej ako 50 % pred začatím liečby (pozri časť 4.2).
Dysfunkcia ľavej komory viedla k prerušeniu liečby u 31/3 057 (1,0 %) pacientov. Medián času do najhoršieho stupňa LVEF bol 6,9 mesiaca a medián času do zotavenia (≥ 90 % východiskovej hodnoty) z najhoršieho stupňa LVEF bol 2,8 mesiaca.
V klinických štúdiách s viacerými typmi nádorov (n = 1 133) sa u pacientov liečených liekom Enhertu v dávke 6,4 mg/kg hlásilo zníženie LVEF u 23 pacientov (2,0 %), z ktorých 1 (0,1 %) bolo stupňa 1, 16 (1,4 %) bolo stupňa 2 a 6 (0,5 %) bolo stupňa 3. Pozorovaná frekvencia výskytu zníženej LVEF na základe laboratórnych parametrov (echokardiogram alebo vyšetrenie MUGA) bola 114/953 (12,0 %) pre stupeň 2 a 11/953 (1,2 %) pre stupeň 3.
Dysfunkcia ľavej komory viedla k prerušeniu liečby u 6/1 133 (0,5 %) pacientov. Medián času do najhoršieho stupňa LVEF bol 5,5 mesiaca a medián času do zotavenia (≥ 90 % východiskovej hodnoty) z najhoršieho stupňa LVEF bol 2,8 mesiaca.
Enhertu 5,4 mg/kg v kombinácii s pertuzumabom
U pacientov liečených liekom Enhertu v dávke 5,4 mg/kg v kombinácii s pertuzumabom (n = 431) sa hlásila dysfunkcia ľavej komory u 46 pacientov (10,7 %), z ktorých u 4 (0,9 %) bola stupňa 1, u 33 (7,7 %) bola stupňa 2, u 8 (1,9 %) bola stupňa 3 a u 1 (0,2 %) bola stupňa 4. Pozorovaná frekvencia výskytu zníženej LVEF na základe laboratórnych parametrov (echokardiogram alebo vyšetrenie MUGA) bola 90/407 (22,1 %) pre stupeň 2 a 14/407 (3,4 %) pre stupeň 3. Liečba liekom Enhertu sa neskúmala u pacientov s LVEF menej ako 50 % pred začatím liečby (pozri časť 4.2).
Dysfunkcia ľavej komory viedla k ukončeniu liečby u 8/431 (1,9 %) pacientov a k prerušeniu liečby u 6/431 (1,4 %) pacientov. Medián času do najhoršieho stupňa LVEF bol 11,6 mesiaca a medián času do zotavenia (≥ 90 % východiskovej hodnoty) z najhoršieho stupňa LVEF bol 3,0 mesiaca.
Reakcie spojené s podávaním infúzie
Enhertu ako monoterapia
V klinických štúdiách s rôznymi typmi nádorov (n = 3 057) sa u pacientov liečených liekom Enhertu v dávke 5,4 mg/kg hlásili reakcie súvisiace s infúziou u 31 pacientov (1,0 %), z ktorých väčšina bola stupňa 1 alebo stupňa 2. Šesť udalostí (0,2 %) reakcií súvisiacich s infúziou viedlo k prerušeniu podávania lieku a jedna udalosť (< 0,1 %) viedla k ukončeniu podávania lieku.
V klinických štúdiách s viacerými typmi nádorov (n = 1 133) sa u pacientov liečených liekom Enhertu v dávke 6,4 mg/kg hlásili reakcie súvisiace s infúziou u 7 pacientov (0,6 %), z ktorých boli všetky stupňa 1 alebo stupňa 2. Neboli hlásené udalosti stupňa 3. Jedna udalosť (0,1 %) reakcie súvisiacej s infúziou viedla k prerušeniu podávania lieku a žiadne udalosti neviedli k ukončeniu podávania lieku.
Enhertu 5,4 mg/kg v kombinácii s pertuzumabom
V klinických štúdiách sa u pacientov liečených liekom Enhertu v dávke 5,4 mg/kg v kombinácii s pertuzumabom (n = 431) hlásili reakcie súvisiace s infúziou u 10 pacientov (2,3 %), z ktorých väčšina bola stupňa 1 alebo stupňa 2. Sedem udalostí (1,6 %) reakcií súvisiacich s infúziou viedlo k prerušeniu podávania lieku a žiadna udalosť neviedla k ukončeniu podávania lieku.
Imunogenicita
Tak ako pri všetkých terapeutických proteínoch existuje možnosť imunogenicity. Pri dávkach 5,4 mg/kg a 6,4 mg/kg hodnotených v klinickým štúdiách sa u 2,2 % (70/3 124) hodnotiteľných pacientov po liečbe s liekom Enhertu vyvinuli protilátky proti trastuzumab-deruxtekanu. Výskyt neutralizujúcich protilátok voči trastuzumab-deruxtekanu vyvolaných liečbou bol 0,1 % (3/3 124). Nebol pozorovaný žiaden zjavný vplyv vývoja protilátok na farmakokinetiku, bezpečnosť a/alebo účinnosť lieku Enhertu.
Pediatrická populácia
Bezpečnosť sa v tejto populácia nestanovila.
Staršie osoby
Enhertu ako monoterapia
V klinických štúdiách s rôznymi typmi nádorov (n = 3 057) u pacientov liečených liekom Enhertu v dávke 5,4 mg/kg malo 27,1 % 65 rokov alebo viac a 5,8 % malo 75 rokov alebo viac. U pacientov vo veku 65 rokov a starších bol výskyt nežiaducich reakcií stupňa 3 – 4 vyšší (48,2 %), v porovnaní s pacientmi mladšími ako 65 rokov (44,3 %), čo viedlo k viacerým ukončeniam liečby kvôli nežiaducim reakciám. Výskyt fatálnych nežiaducich reakcií bol u pacientov vo veku 65 rokov alebo starších 2,2 % a u pacientov mladších ako 65 rokov bol 0,8 %.
V klinických štúdiách bolo z 1 133 pacientov s viacerými typmi nádorov liečených liekom Enhertu 6,4 mg/kg 39,6 % vo veku 65 rokov alebo starších a 7,9 % vo veku 75 rokov alebo starších. Incidencia nežiaducich reakcií stupňa 3 až 4 pozorovaných u pacientov vo veku 65 rokov alebo starších bola 60,8 % a u mladších pacientov 61,1 %. U pacientov vo veku 75 rokov alebo starších bol pozorovaný vyšší výskyt nežiaducich reakcií stupňa 3 až 4 (64,4 %) v porovnaní s pacientmi mladšími ako 75 rokov (60,7 %). U pacientov vo veku 75 rokov alebo starších sa pozorovala vyššia incidencia závažných nežiaducich reakcií (34,4 %) a fatálnych udalostí (4,4 %) v porovnaní s pacientmi mladšími ako 75 rokov (21,2 % a 1,6 %). Údaje na stanovenie bezpečnosti u pacientov vo veku 75 rokov alebo starších sú obmedzené.
Enhertu 5,4 mg/kg v kombinácii s pertuzumabom
U pacientov liečených liekom Enhertu v dávke 5,4 mg/kg v kombinácii s pertuzumabom (n = 431) malo 17,4 % 65 rokov alebo viac a 3 % malo 75 rokov alebo viac. U pacientov vo veku 65 rokov a starších bol výskyt nežiaducich reakcií stupňa 3 – 4 u 52 % a u mladších pacientov bol 55,1 %. Výskyt fatálnych nežiaducich reakcií bol u pacientov vo veku 65 rokov alebo starších 4,0 % a u pacientov mladších ako 65 rokov bol 1,1 %. Výskyt vyhodnotenej ILD/pneumonitídy bol 20,0 % u pacientov vo veku 65 rokov alebo starších a 11,5 % u pacientov mladších ako 65 rokov.
Etnické rozdiely
V klinických štúdiách sa nepozorovali žiadne relevantné rozdiely v expozícii alebo účinnosti medzi pacientmi rôznych etnických skupín. Ázijskí pacienti, ktorým sa podával liek Enhertu 6,4 mg/kg, mali v porovnaní s pacientmi, ktorí neboli ázijského pôvodu, vyššiu incidenciu (rozdiel ≥ 10 %) neutropénie (58,3 % oproti 29,4 %), anémie (55,2 % oproti 38,3 %), leukopénie (46,7 % oproti 10,5 %) a trombocytopénie (43,1 % oproti 19,3 %). U ázijských pacientov sa u 3,4 % vyskytla udalosť krvácania do 14 dní od výskytu trombocytopénie v porovnaní s 0,8 % u pacientov, ktorí neboli ázijského pôvodu.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Najvyššia tolerovaná dávka trastuzumab-deruxtekanu nebola stanovená. Jednorazová dávka vyššia ako 8,0 mg/kg sa v klinických štúdiách neskúmala. V prípade predávkovania musia byť u pacientov starostlivo sledované prejavy a príznaky nežiaducich reakcií a musí sa začať primeraná symptomatická liečba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatiká, inhibítory HER2 (receptor 2 ľudského epidermálneho rastového faktora), ATC kód: L01FD04
Mechanizmus účinku
Liek Enhertu, trastuzumab-deruxtekan, je konjugát protilátky zameranej proti HER2 a liečiva. Protilátka je humanizovaný IgG1 anti-HER2, pripojený na deruxtekan, čo je inhibítor topoizomerázy I (DXd), ktoré sú spojené štiepiteľným spojovníkom na báze tetrapeptidu. Konjugát protilátka-liečivo je v plazme stabilný. Funkciou protilátkovej zložky je naviazať sa na HER2 exprimovaný na povrchu niektorých nádorových buniek. Po naviazaní podlieha komplex trastuzumab-deruxtekanu internalizácii a štiepeniu intracelulárneho spojovníka lyzozomálnymi enzýmami, ktoré sú v nádorových bunkách upregulované. Po uvoľnení DXd, ktoré prestúpi membránou, spôsobí zničenie DNA a apoptózu bunky. Derivát exatekanu DXd je približne 10-násobne potentnejší ako SN-38, čo je aktívny metabolit irinotekanu.
In vitro štúdie naznačujú, že protilátková časť trastuzumab-deruxtekanu, ktorá má rovnakú sekvenciu aminokyselín ako trastuzumab sa rovnako viaže na FcγRIIIa a komplement C1q. Protilátka sprostredkuje bunkovú cytotoxicitu závislú od protilátok (Antibody-Dependent Cellular Cytotoxicity, ADCC) v bunkách ľudského karcinómu prsníka, ktoré nadmerne exprimujú HER2. Protilátka okrem toho aj inhibuje signalizáciu dráhy buniek ľudského karcinómu prsníka, ktoré nadmerne exprimujú HER2, cez fosfatidylinozitol-3-kinázu (PI3-K).
Klinická účinnosť
HER2- pozitívny karcinóm prsníka
DESTINY-Breast09 (NCT04784715)
Účinnosť a bezpečnosť lieku Enhertu v kombinácii s pertuzumabom sa hodnotili v randomizovanej, multicentrickej, globálnej štúdii fázy 3 s tromi ramenami, DESTINY-Breast09, do ktorej bolo zaradených 1 157 dospelých pacientov s HER2-pozitívnym (IHC 3+ alebo ISH+) pokročilým alebo metastatickým karcinómom prsníka, ako sa stanovilo v centrálnom laboratóriu na základe PATHWAY/VENTANA anti-HER2/neu (4B5) a VENTANA HER2 Dual ISH DNA Probe Cocktail.
Do štúdie boli zaradení dospelí pacienti s neresekovateľným alebo metastatickým HER2-pozitívnym karcinómom prsníka, ktorí predtým nedostávali chemoterapiu ani liečbu zameranú proti HER2 na pokročilý alebo metastatický karcinóm prsníka. Pacienti spĺňali podmienky, ak (a) mali de novo metastatické rakovinové ochorenie prsníka alebo (b) dostávali neoadjuvantnú alebo adjuvantnú chemoterapiu a/alebo liečbu zameranú proti HER2, ktorá bola dokončená viac ako 6 mesiacov pred stanovením diagnózy pokročilého alebo metastatického ochorenia. Na liečbu pokročilého alebo metastatického karcinómu prsníka bola povolená jediná línia predchádzajúcej endokrinnej liečby. Zo štúdie boli vylúčení pacienti s anamnézou ILD/pneumonitídy vyžadujúcej liečbu steroidmi alebo ILD/pneumonitídy pri skríningu, pacienti so symptomatickými metastázami v mozgu alebo s výkonnostným stavom podľa ECOG > 1 a pacienti s klinicky významným ochorením srdca v anamnéze.
Pacienti boli randomizovaní v pomere 1:1:1 na podávanie lieku Enhertu 5,4 mg/kg v monoterapii (n = 387) alebo lieku Enhertu 5,4 mg/kg plus pertuzumab (n = 383) alebo THP (taxán [docetaxel alebo paklitaxel], trastuzumab a pertuzumab) (n = 387) intravenóznou infúziou každé tri týždne. Pacientom, ktorí užívali liek Enhertu plus pertuzumab alebo THP a mali HR-pozitívne karcinómy (n = 416), sa umožnilo súbežné podávanie endokrinnej liečby po 6 cykloch lieku Enhertu alebo po ukončení liečby taxánom v ramene s THP. Vyskytlo sa to u 13,5 % (n = 28) pacientov s HR-pozitívnymi karcinómami v ramene užívajúcom liek Enhertu plus pertuzumab a u 38,3 % (n = 80) pacientov v ramene užívajúcom THP.
Meradlom primárneho cieľa účinnosti bolo prežívanie bez progresie (progression-free survival , PFS), ktoré sa hodnotilo zaslepeným nezávislým centralizovaným prehľadom (blinded independent central review, BICR) na základe RECIST v1.1.
Kľúčovým meradlom sekundárneho cieľa účinnosti bolo celkové prežívanie (overall survival , OS). PFS na základe hodnotenia skúšajúceho, potvrdená miera objektívnych odpovedí (objective response rate, ORR) a doba trvania odpovede (duration of response , DOR) boli sekundárne ciele.
Demografické parametre pacientov a východiskové parametre ochorenia boli medzi liečebnými ramenami vyvážené. Z 1 157 randomizovaných pacientov bol medián veku 54 rokov (rozmedzie: 20 – 88); 82 % bolo vo veku < 65 rokov; 100 % boli ženy; 50 % pacientov bolo Ázijcov, 37,2 % bolo belochov a 2,6 % bolo černochov alebo Afroameričanov. Percento pacientov s de novo ochorením bolo 52,2 % a opakujúce sa ochorenie bolo 47,8 %. Percento pacientov s HR-pozitívnymi karcinómami bolo 53,2 %, HR-negatívnych bolo 46,8 % a 30,9 % pacientov malo mutáciu PIK3CA.
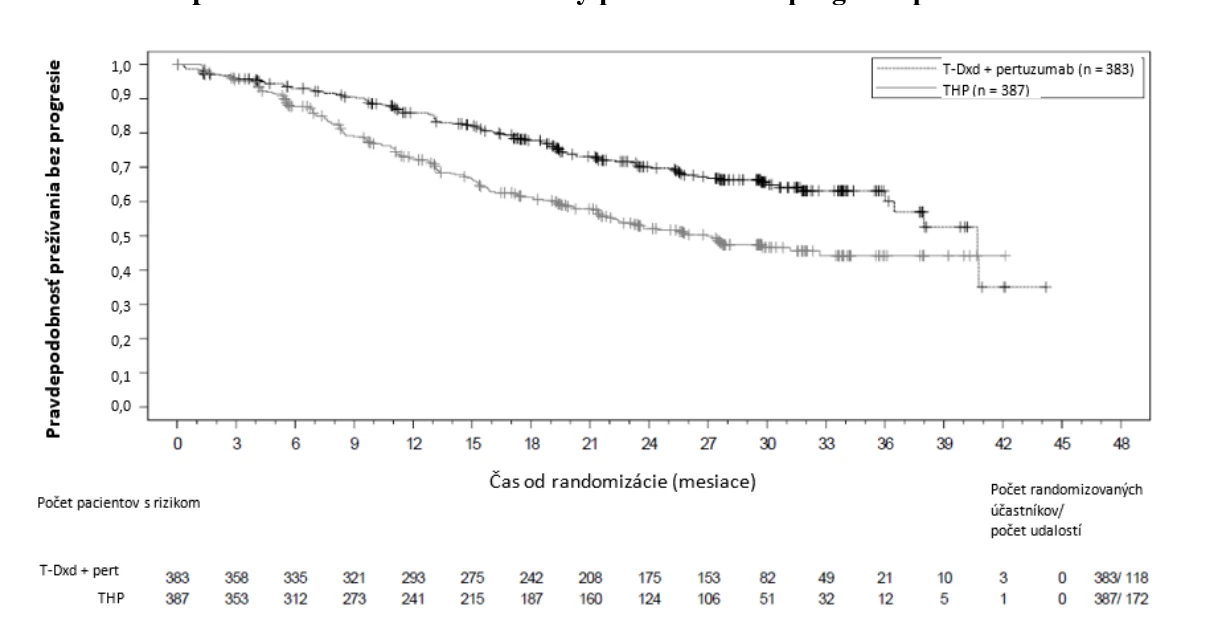
Výsledky účinnosti sú zhrnuté v tabuľke 4 a na obrázku 1. Údaje o OS pri predbežnej analýze PFS boli nevyzreté.
Tabuľka 4: Výsledky účinnosti v štúdii DESTINY-Breast09
| Parameter účinnosti | Enhertu 5,4 mg/kg + pertuzumab* N = 383 | THP§ N = 387 |
| Prežívanie bez progresie (PFS) podľa BICR | ||
| Počet udalostí (%) | 118 (30,8) | 172 (44,4) |
| Medián, mesiace (95 % IS) | 40,7 (36,5; NE) | 26,9 (21,8; NE) |
| Pomer rizika (95 % IS) | 0,56 (0,44; 0,71) | |
| Hodnota p† ¶ | < 0,00001 | |
| Celkové prežívanie (OS) | ||
| Počet udalostí (%) | 58 (15,1) | 68 (17,6) |
| Medián, mesiace (95 % IS) | NE | NE |
| Pomer rizika (95 % IS) | 0,84 (0,59; 1,19) | |
| Potvrdená miera objektívnych odpovedí (ORR) podľa BICR‡ | ||
| n (%) | 326 (85,1) | 304 (78,6) |
| 95 % IS | (81,2; 88,5) | (74,1; 82,5) |
IS = interval spoľahlivosti; NE = neodhadnuteľné
§ THP = taxán [docetaxel alebo paklitaxel], trastuzumab a pertuzumab.
* Pacienti, ktorí ukončili liečbu liekom Enhertu z dôvodu toxicity pred progresiou ochorenia, mohli pokračovať v skúšanej liečbe trastuzumabom, čo sa vyskytlo u 8,7 % pacientov v ramene užívajúcom liek Enhertu v kombinácii s pertuzumabom.
¶ K tomuto dátumu uzávierky (26. februára 2025) kritérium predbežnej analýzy pre superioritu (hodnota p < 0,00043) už splnené pre liek Enhertu v kombinácii s pertuzumabom v porovnaní s THP. Enhertu plus placebo zostáva zaslepené až do konečnej analýzy PFS, ktorá je plánovaná po vopred definovanom počte udalostí PFS vo všetkých ramenách.
† Hodnota p sa vypočítala pomocou stratifikovaného log-rank testu.
‡ Bez kontroly multiplicity.
Obrázok 1: Kaplanova-Meierova krivka miery prežívania bez progresie podľa BICR
DESTINY-Breast03 (NCT03529110)
Účinnosť a bezpečnosť lieku Enhertu sa skúmala v multicentrickej, otvorenej, aktívne kontrolovanej, randomizovanej, štúdii fázy 3 s dvomi ramenami, DESTINY-Breast03, do ktorej boli zaradení pacienti s HER2-pozitívnym, neresekovateľným alebo metastatickým karcinómom prsníka, ktorí boli predtým kvôli metastatickému ochoreniu liečení trastuzumabom alebo taxánmi alebo u ktorých sa ochorenie opätovne objavilo počas adjuvantnej liečby alebo do 6 mesiacov po jej ukončení.
Na preukázanie pozitivity HER2, ktorá bola definovaná ako HER2 IHC 3+ alebo ISH-pozitivita, sa vyžadovali archívne vzorky nádoru prsníka. Do štúdie nemohli byť zaradení pacienti s ILD/pneumonitídou vyžadujúcou liečbu steroidmi v anamnéze alebo ILD/pneumonitídou v čase skríningu, pacienti s neliečenými a symptomatickými mozgovými metastázami, pacienti s klinicky významným kardiálnym ochorením v anamnéze a pacienti s predchádzajúcou liečbou konjugátom protilátky-liečiva zameraným proti HER2 pri výskyte metastáz. Pacienti boli randomizovaní v pomere 1:1 na používanie buď lieku Enhertu v dávke 5,4 mg/kg (N = 261) alebo trastuzumab-emtanzinu v dávke 3,6 mg/kg (N = 263) podávaného formou intravenóznej infúzie jedenkrát každé tri týždne. Randomizácia bola stratifikovaná podľa stavu hormonálneho receptora, predchádzajúcej liečby pertuzumabom a výskytu viscerálneho postihnutia v anamnéze. Liečba bolo podávaná do progresie ochorenia, úmrtia, odvolania súhlasu alebo neakceptovateľnej toxicity.
Meradlom primárneho cieľa účinnosti bola miera prežívania bez progresie (progression-free survival, PFS) na základe hodnotenia zaslepeným nezávislým centralizovaným prehľadom (blinded independent central review, BICR) podľa Kritérií na hodnotenie odpovede solídnych nádorov (Response Evaluation Criteria in Solid Tumours, RECIST v1.1). Kľúčovým meradlom sekundárneho cieľa účinnosti bola miera celkového prežívania (overall survival, OS). Sekundárnymi koncovými ukazovateľmi boli PFS na základe hodnotenia skúšajúcim, potvrdená miera objektívnych odpovedí (objective response rate, ORR) a doba trvania odpovede (duration of response, DOR).
Demografické parametre pacientov a východiskové parametre ochorenia boli medzi liečebnými ramenami vyvážené. U 524 randomizovaných pacientov boli východiskové demografické parametre a charakteristiky ochorenia: medián veku 54 rokov (rozmedzie: 20 až 83); 65 rokov alebo starší (20,2 %); ženy (99,6 %); Ázijci (59,9 %), belosi (27,3 %), černosi alebo Afroameričania (3,6 %); výkonnostný stav podľa Východnej spolupracujúcej onkologickej skupiny (Eastern Cooperative Oncology Group, ECOG) 0 (62,8 %) alebo 1 (36,8 %); stav hormonálneho receptora (pozitívny: 51,9 %); prítomnosť viscerálneho postihnutia (73,3 %); prítomnosť mozgových metastáz na začiatku liečby (15,6 %) a 48,3 % pacientov bola podaná jedna línia predchádzajúcej systémovej liečby pri výskyte metastáz. Percento pacientov bez predchádzajúcej liečby metastatického ochorenia bolo 9,5 %. Percento pacientov, ktorí boli predtým liečení pertuzumabom, bolo 61,1 %.
Vo vopred špecifikovanej predbežnej analýze PFS založenej na 245 udalostiach (73 % z celkového počtu udalostí plánovaných pre záverečnú analýzu) sa v štúdii preukázalo štatisticky významné zlepšenie PFS podľa BICR u pacientov randomizovaných na liek Enhertu v porovnaní s trastuzumab-emtanzinom. Údaje o PFS podľa BICR z primárnej analýzy (uzávierka údajov 21. mája 2021) a aktualizované výsledky OS, ORR a DOR z uzávierky údajov 25. júla 2022 sú uvedené v tabuľke 5.
Tabuľka 5: Výsledky účinnosti v štúdii DESTINY-Breast03
| Parameter účinnosti | Enhertu N = 261 | trastuzumab-emtanzin N = 263 |
| Prežívanie bez progresie (PFS) podľa BICRa | ||
| Počet udalostí (%) | 87 (33,3) | 158 (60,1) |
| Medián, mesiace (95 % CI) | NR (18,5; NE) | 6,8 (5,6; 8,2) |
| Pomer rizika (95 % CI) | 0,28 (0,22; 0,37) | |
| Hodnota p | p < 0,000001† | |
| Celkové prežívanie (OS)b | ||
| Počet udalostí (%) | 72 (27,6) | 97 (36,9) |
| Medián, mesiace (95 % CI) | NR (40,5; NE) | NR (34,0; NE) |
| Pomer rizika (95 % CI) | 0,64 (0,47; 0,87) | |
| Parameter účinnosti | Enhertu N = 261 | trastuzumab-emtanzin N = 263 |
| Hodnota pc | p = 0,0037 | |
| PFS podľa BICR (aktualizované)b | ||
| Počet udalostí (%) | 117 (44,8) | 171 (65,0) |
| Medián, mesiace (95 % CI) | 28,8 (22,4; 37,9) | 6,8 (5,6; 8,2) |
| Pomer rizika (95 % CI) | 0,33 (0,26; 0,43) | |
| Potvrdená miera objektívnych odpovedí (ORR) podľa BICRb | ||
| n (%) | 205 (78,5) | 92 (35,0) |
| 95 % CI | (73,1; 83,4) | (29,2; 41,1) |
| Kompletná odpoveď n (%) | 55 (21,1) | 25 (9,5) |
| Čiastočná odpoveď n (%) | 150 (57,5) | 67 (25,5) |
| Doba trvania odpovede podľa BICRb | ||
| Medián, mesiace (95 % CI) | 36,6 (22,4; NE) | 23,8 (12,6; 34,7) |
CI = interval spoľahlivosti; NE = nestanoviteľné; NR = nedosiahnuté
†Uvedené na 6 desatinných miest
a Uzávierka údajov 21. mája 2021
b Uzávierka údajov 25. júla 2022 pre vopred plánovanú priebežnú analýzu OS c Hodnota p je založená na stratifikovanom log-rank teste; prekročila hranicu účinnosti 0,013.
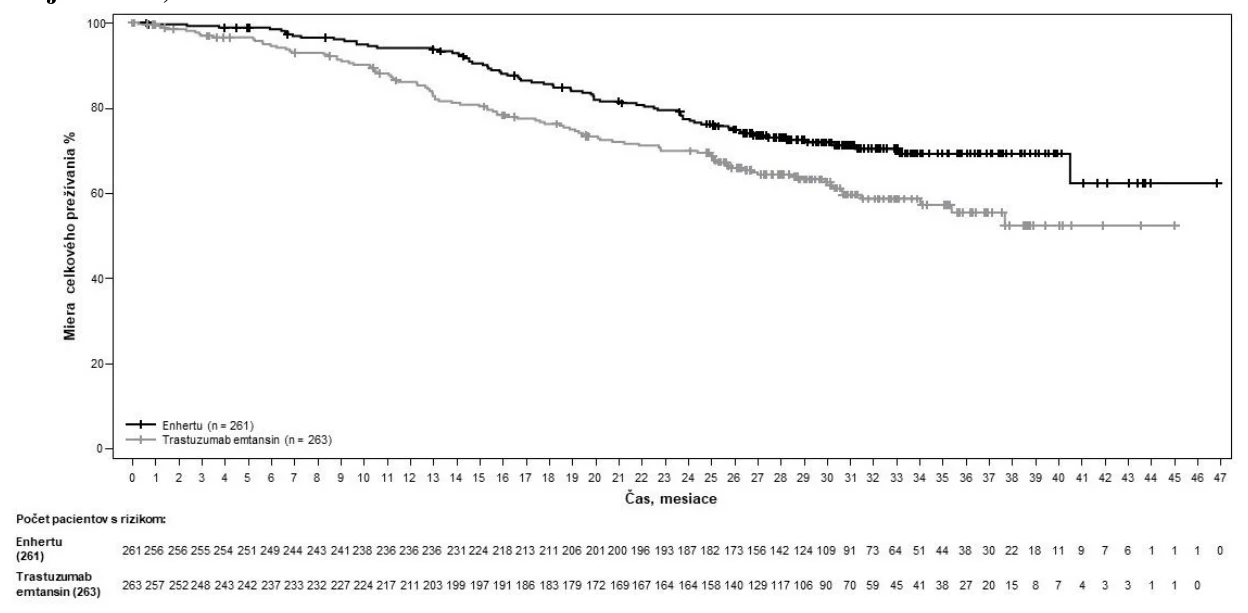
Obrázok 2: Kaplanova-Meierova krivka miery celkového prežívania (uzávierka údajov
- 25. júla 2022)
Obrázok 3: Kaplanova-Meierova krivka miery prežívania bez progresie podľa BICR (uzávierka údajov 25. júla 2022)
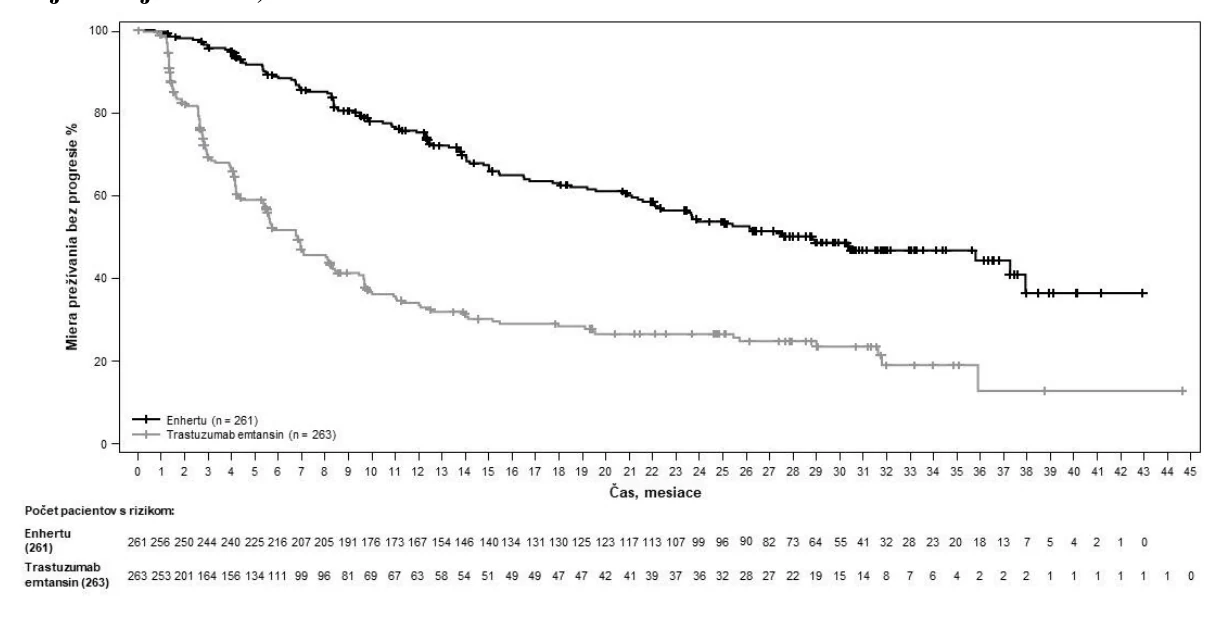
Vo všetkých podskupinách vopred určených podľa predchádzajúcej liečby pertuzumabom, stavu hormonálneho receptora a prítomnosti viscerálneho postihnutia sa pozorovali podobné výsledky PFS.
DESTINY-Breast02 (NCT03523585)
Účinnosť a bezpečnosť lieku Enhertu sa hodnotila v štúdii DESTINY-Breast02, randomizovanej, multicentrickej, otvorenej, aktívne kontrolovanej štúdii fázy 3, do ktorej boli zaradení pacienti s neresekovateľným alebo metastatickým HER2-pozitívnym karcinómom prsníka, ktorí boli rezistentní alebo refraktérni na predchádzajúcu liečbu T-DM1. Archívne vzorky nádorov prsníka museli vykazovať HER2 pozitivitu definovanú ako HER2 IHC 3+ alebo ISH-pozitívnu. Zo štúdie boli vylúčení pacienti s anamnézou ILD/pneumonitídy vyžadujúcej liečbu steroidmi alebo ILD/pneumonitídy pri skríningu, pacienti s neliečenými a symptomatickými metastázami v mozgu a pacienti s klinicky významným ochorením srdca v anamnéze. Pacienti boli randomizovaní v pomere 2:1 na liečbu buď Enhertu 5,4 mg/kg (n = 406) intravenóznou infúziou každé tri týždne, alebo na liečbu podľa výberu lekára (n = 202, trastuzumab plus kapecitabín alebo lapatinib plus kapecitabín). Randomizácia bola stratifikovaná podľa stavu hormonálnych receptorov, predchádzajúcej liečby pertuzumabom a anamnézy viscerálneho ochorenia. Liečba sa podávala až do progresie ochorenia, smrti, odvolania súhlasu alebo neprijateľnej toxicity.
Meradlom primárneho cieľa účinnosti bolo prežívanie bez progresie (PFS), ktoré sa hodnotilo zaslepeným nezávislým centralizovaným prehľadom (BICR) na základe RECIST v1.1. Kľúčovým meradlom sekundárneho cieľa účinnosti bolo celkové prežívanie (OS). PFS na základe hodnotenia skúšajúceho, potvrdená miera objektívnych odpovedí (ORR) a doba trvania odpovede (DOR) boli sekundárne ciele.
Demografické a východiskové charakteristiky ochorenia boli v jednotlivých ramenách liečby podobné. Zo 608 randomizovaných pacientov bol medián veku 54 rokov (rozmedzie 22 až 88 rokov); ženy (99,2 %); belosi (63,2 %), Ázijci (29,3 %), černosi alebo Afroameričania (2,8 %); výkonnostný stav podľa Eastern Cooperative Oncology Group (ECOG) 0 (57,4 %) alebo 1 (42,4 %); stav hormonálnych receptorov (pozitívny: 58,6 %); prítomnosť viscerálneho ochorenia (78,3 %); prítomnosť mozgových metastáz na začiatku liečby (18,1 %) a 4,9 % pacientov bola podaná jedna línia predchádzajúcej systémovej liečby pri metastatickom ochorení.
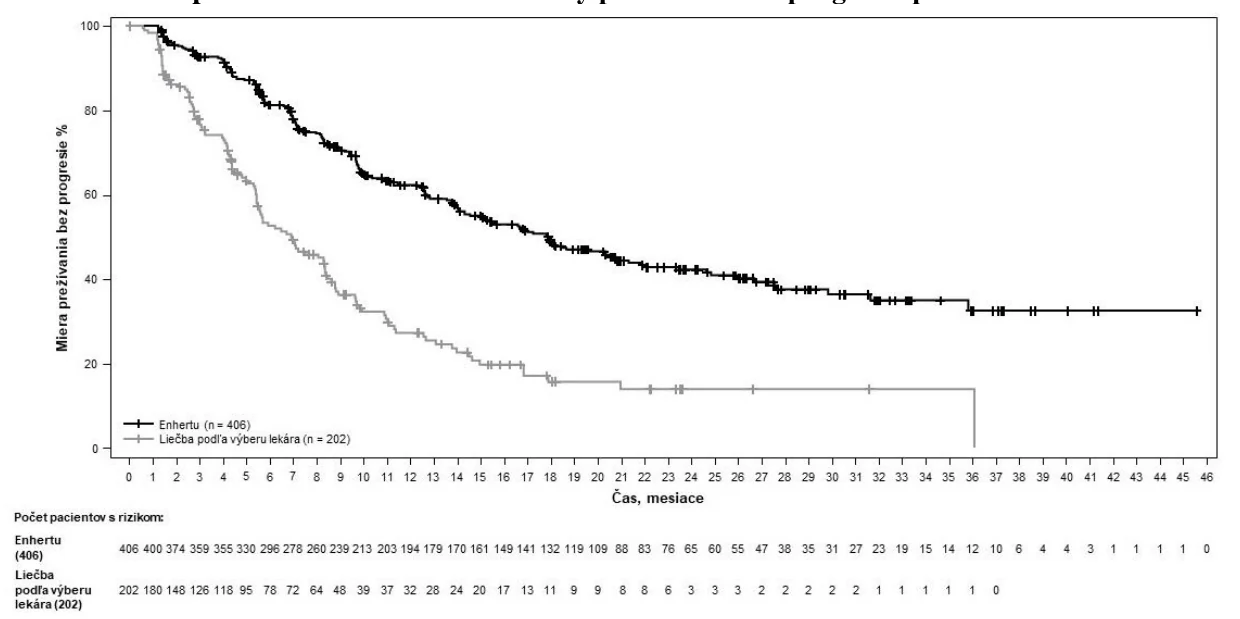
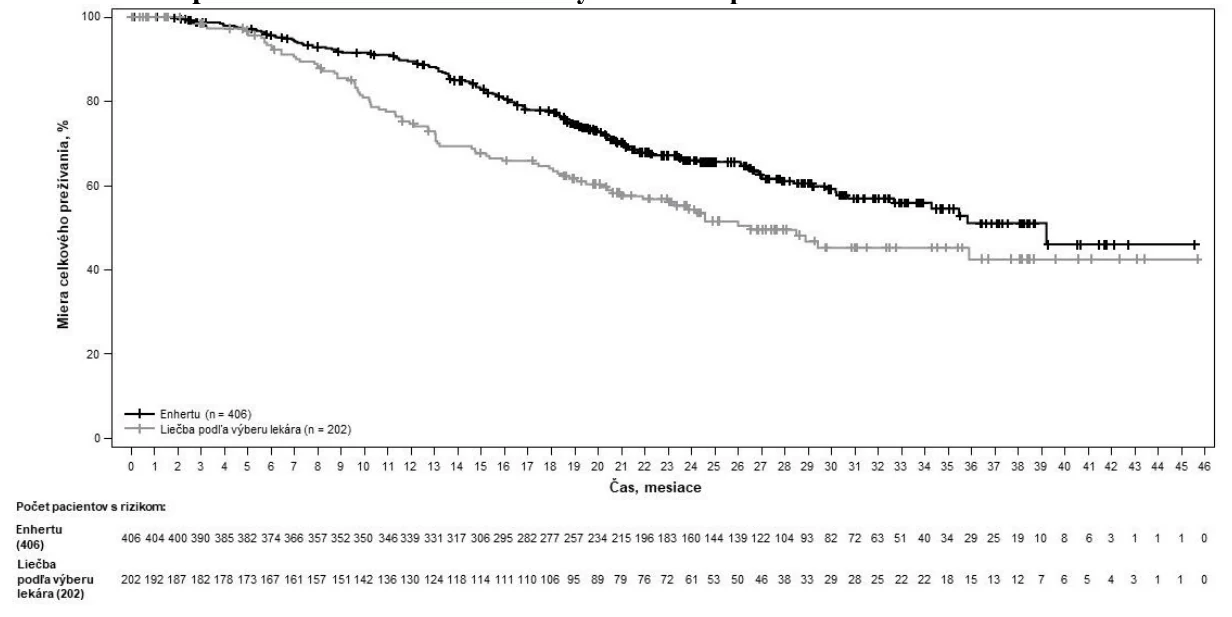
Výsledky účinnosti sú zhrnuté v tabuľke 6 a na obrázkoch 4 a 5.
Tabuľka 6: Výsledky účinnosti v štúdii DESTINY-Breast02
| Parameter účinnosti | Enhertu N = 406 | Liečba podľa výberu lekára N = 202 |
| PFS podľa BICR | ||
| Počet udalostí (%) | 200 (49,3) | 125 (61,9) |
| Medián, mesiace (95 % CI) | 17,8 (14,3; 20,8) | 6,9 (5,5; 8,4) |
| Pomer rizika (95 % CI) | 0,36 (0,28; 0,45) | |
| Hodnota p | p < 0,000001† | |
| Celkové prežívanie (OS) | ||
| Počet udalostí (%) | 143 (35,2) | 86 (42,6) |
| Medián, mesiace (95 % CI) | 39,2 (32,7; NE) | 26,5 (21,0; NE) |
| Pomer rizika (95 % CI) | 0,66 (0,50; 0,86) | |
| Hodnota pa | p = 0,0021 | |
| PFS podľa hodnotenia skúšajúceho | ||
| Počet udalostí (%) | 206 (50,7) | 152 (75,2) |
| Medián, mesiace (95 % CI) | 16,7 (14,3; 19,6) | 5,5 (4,4; 7,0) |
| Pomer rizika (95 % CI) | 0,28 (0,23; 0,35) | |
| Potvrdená miera objektívnych odpovedí (ORR) podľa BICR | ||
| n (%) | 283 (69,7) | 59 (29,2) |
| 95 % CI | (65,0; 74,1) | (23,0; 36,0) |
| Kompletná odpoveď n (%) | 57 (14,0) | 10 (5,0) |
| Čiastočná odpoveď n (%) | 226 (55,7) | 49 (24,3) |
| Doba trvania odpovede podľa BICR | ||
| Medián, mesiace (95 % CI) | 19,6 (15,9; NE) | 8,3 (5,8; 9,5) |
CI = interval spoľahlivosti; NE = nie je možné odhadnúť
† Uvedené na 6 desatinných miest
a Hodnota p je založená na stratifikovanom log-rank teste; prekročila hranicu účinnosti 0,004.
Obrázok 4: Kaplanova-Meierova krivka miery prežívania bez progresie podľa BICR
Obrázok 5: Kaplanova-Meierova krivka miery celkového prežívania
DESTINY-Breast01 (NCT03248492)
Účinnosť a bezpečnosť lieku Enhertu sa skúmala v multicentrickej, otvorenej štúdii fázy 2 s jedným ramenom, DESTINY-Breast01, do ktorej boli zaradení pacienti s HER2-pozitívnym, neresekovateľným a/alebo metastatickým karcinómom prsníka, ktorí boli predtým liečení dvomi alebo viacerými anti-HER2 režimami, vrátane trastuzumab-emtanzinu (100 %), trastuzumabu (100 %) a pertuzumabu (65,8 %). Na preukázanie pozitivity HER2, ktorá bola definovaná ako HER2 IHC 3+ alebo ISH-pozitivita, sa vyžadovali archívne vzorky nádoru prsníka. Do štúdie nemohli byť zaradení pacienti s liečenou ILD v anamnéze alebo ILD v čase skríningu, pacienti s neliečenými alebo symptomatickými mozgovými metastázami a pacienti s klinicky významným kardiálnym ochorením v anamnéze. Zaradení pacienti mali aspoň 1 merateľnú léziu podľa Kritérií na hodnotenie odpovede solídnych tumorov RECIST v1.1. Liek Enhertu v dávke 5,4 mg/kg jedenkrát za tri týždne sa podával intravenóznou infúziou do progresie ochorenia, úmrtia, odstúpenia od súhlasu alebo neprijateľnej toxicity. Meradlom primárneho cieľa účinnosti bola potvrdená miera objektívnych odpovedí (objective response rate, ORR) podľa RECIST v1.1 v populácii so zámerom liečby (intent-to-treat population, ITT), ktorá bola hodnotená v nezávislom centralizovanom prehľade (independent central review, ICR). Meradlom sekundárneho cieľa účinnosti bola doba trvania odpovede (duration of response, DOR).
U 184 pacientov zaradených do DESTINY-Breast01 boli východiskové demografické parametre a charakteristiky ochorenia: medián veku 55 rokov (rozmedzie: 28 až 96); 65 rokov a starší (23,9 %); ženy (100 %); belosi (54,9 %), Ázijci (38,0 %), černosi alebo Afroameričania (2,2 %); výkonnostný stav podľa Východnej spolupracujúcej onkologickej skupiny (Eastern Cooperative Oncology Group, ECOG) 0 (55,4 %) alebo 1 (44,0 %); stav hormonálneho receptora (pozitívny: 52,7 %); prítomnosť viscerálneho postihnutia (91,8 %); mozgové metastázy s predchádzajúcou liečbou a stabilizované (13,0 %); medián počtu predchádzajúcich terapií metastáz: 5 (rozmedzie: 2 až 17); súčet priemerov cieľových lézií (< 5 cm: 42,4 %; ≥ 5 cm: 50,0 %).
V skoršej analýze (medián trvania následného sledovania 11,1 mesiaca [rozmedzie: 0,7 až 19,9 mesiaca]) sa preukázala potvrdená miera objektívnych odpovedí 60,9 % (95 % CI: 53,4; 68,0) s 6,0 % úplných respondérov a 54,9 % čiastočných respondérov; 36,4 % malo stabilizované ochorenie, 1,6 % malo progresiu ochorenia a 1,1 % sa nedalo hodnotiť. Medián doby trvania odpovede v tom čase bol 14,8 mesiaca (95 % CI: 13,8; 16,9) s 81,3 % respondérov, u ktorých došlo k odpovedi za ≥ 6 mesiacov (95 % CI: 71,9; 87,8). Výsledky účinnosti z uzávierky aktualizovaných údajov, s mediánom trvania sledovania 20,5 mesiacov (rozmedzie: 0,7 až 31,4 mesiaca) sú uvedené v tabuľke 7.
Tabuľka 7: Výsledky účinnosti v DESTINY-Breast01 (analyzovaný súbor – súbor so zámerom liečby)
| DESTINY-Breast01 n = 184 | |
| Potvrdená miera objektívnych odpovedí (95 % CI)*† | 61,4 % (54,0; 68,5) |
| Kompletná odpoveď (complete response, CR) | 6,5 % |
| Čiastočná odpoveď (partial response, PR) | 54,9 % |
| Doba trvania odpovede‡ | |
| Medián, mesiace (95 % CI) | 20,8 (15,0; NR) |
| % s dobou trvania odpovede ≥ 6 mesiacov (95 % CI))§ | 81,5 % (72,2; 88,0) |
ORR 95 % CI vypočítaná pomocou Clopperovej-Pearsonovej metódy
CI = confidence interval, interval spoľahlivosti
95 % CI vypočítaný pomocou Brookmeyerovej-Crowleyovej metódy
*Potvrdené odpovede (v zaslepenom nezávislom centralizovanom prieskume) boli definované ako zaznamenaná jedna z odpovedí CR/PR, potvrdená opakovaným zobrazením najskôr za 4 týždne po návšteve, pri ktorej bola prvýkrát odpoveď pozorovaná.
†Zo 184 pacientov malo 35,9 % stabilizované ochorenie, 1,6 % malo progresiu ochorenia a 1,1 % sa nedalo hodnotiť.
‡Zahŕňa 73 pacientov s cenzurovanými údajmi
§podľa Kaplanovho-Meierovho odhadu
NR = not reached, nedosiahnuté
Konzistentná protinádorová aktivita sa pozorovala v podskupinách vopred určených podľa predchádzajúcej liečby pertuzumabom a stavu hormonálneho receptora.
HER2-slabo a HER2-ultra slabo pozitívny karcinóm prsníka
DESTINY-Breast06 (NCT04494425)
Účinnosť a bezpečnosť lieku Enhertu sa hodnotili v randomizovanej, multicentrickej, otvorenej štúdii fázy 3 DESTINY-Breast06, v ktorej bolo randomizovaných 866 dospelých pacientov s pokročilým alebo metastatickým karcinómom prsníka s HR+ so slabou HER2 (IHC 1+ alebo IHC 2+/ISH-) alebo ultra slabou HER2 expresiou, ktorá bola určená pomocou PATHWAY/VENTANA anti-HER2/neu (4B5) vyhodnotenej v centrálnom laboratóriu. Ultra slabá HER2 expresia (IHC 0 so sfarbením membrány, opísané v štúdii ako IHC > 0 < 1+) je definovaná ako slabé a neúplné sfarbenie HER2 na membráne, ktoré je prítomné v 10 % alebo menšom množstve nádorových buniek. Pacienti boli spôsobilí, ak mali progresiu ochorenia v a) najmenej 2 líniách endokrinnej liečby pri výskyte metastáz alebo b) jednej línii endokrinnej liečby pri výskyte metastáz a preukázali progresiu do 24 mesiacov od začatia adjuvantnej endokrinnej liečby alebo do 6 mesiacov od začatia prvej línie endokrinnej liečby v kombinácii s inhibítorom CDK 4/6 pri výskyte metastáz. Pacienti, ktorí v minulosti podstúpili chemoterapiu pri neoadjuvantnej alebo adjuvantnej liečbe, boli spôsobilí, ak mali interval bez ochorenia dlhší ako 12 mesiacov. Zo štúdie boli vylúčení pacienti, ktorí v minulosti podstúpili chemoterapiu kvôli ochoreniu v pokročilom alebo metastatickom štádiu, pacienti s ILD/pneumonitídou vyžadujúcou liečbu steroidmi v anamnéze alebo ILD/pneumonitídou v čase skríningu, s nekontrolovaným alebo významným kardiovaskulárnym ochorením, neliečenými a symptomatickými mozgovými metastázami alebo s výkonnostným stavom podľa ECOG > 1.
Pacienti boli randomizovaní v pomere 1 : 1 na používanie lieku Enhertu v dávke 5,4 mg/kg (N = 436) podávaného intravenóznou infúziou každé tri týždne alebo chemoterapiou s jedným liečivom podľa výberu lekára (N = 430, kapecitabín 60 %, nab-paklitaxel 24 % alebo paklitaxel 16 %). Randomizácia bola stratifikovaná podľa predchádzajúceho použitia inhibítora CDK4/6 (áno alebo nie), predchádzajúceho použitia taxánu bez výskytu metastáz (áno alebo nie) a stavu HER2 IHC vzoriek nádoru (IHC 2+/ISH-, IHC 1+, IHC > 0 < 1+). Liečba liekom Enhertu sa podávala až do progresie, úmrtia, odvolania súhlasu alebo neprijateľnej toxicity.
Meradlom primárneho cieľa účinnosti bolo PFS u pacientov s HER2-slabo pozitívnym karcinómom prsníka na základe hodnotenia BICR podľa RECIST v1.1. Kľúčové meradlá sekundárneho cieľa účinnosti boli PFS na základe hodnotenia BICR podľa RECIST v1.1 v celkovej populácii (HER2-slabo a HER2-ultra slabo pozitívny karcinóm prsníka), OS u pacientov s HER2-slabo pozitívnym a OS v celkovej populácii. Sekundárnymi koncovými ukazovateľmi boli ORR a DOR.
V celkovej populácii boli demografické a východiskové nádorové charakteristiky v jednotlivých ramenách liečby podobné. Medián veku 866 randomizovaných pacientov bol 57 rokov (rozmedzie: 28 až 87); 31 % bolo vo veku 65 alebo starších; 99,9 % boli ženy; 53 % boli belosi, 35 % boli Ázijci, a 1 % boli černosi alebo Afroameričania. Pacienti mali východiskový výkonnostný stav podľa ECOG 0 (59 %) alebo 1 (39 %); 18 % bolo IHC > 0 < 1+, 55 % bolo IHC 1+, 27 % bolo IHC 2+/ISH-; 67 % malo pečeňové metastázy, 32 % malo pľúcne metastázy, 8 % malo mozgové metastázy a 3 % mali metastázy len v kostiach. U pacientov bol pri výskyte metastáz medián počtu predchádzajúcich línií endokrinnej liečby 2 (rozmedzie: 1 až 5), pričom 17 % malo 1 a 68 % malo 2. Osemdesiatdeväť percent pacientov podstúpilo pri výskyte metastáz predchádzajúcu endokrinnú liečbu v kombinácii s liečbou CDK4/6i, 47 % sa v rámci predchádzajúcej liečby podával antracyklín a 41 % bez výskytu metastáz sa v rámci predchádzajúcej liečby podával taxán.
Výsledky účinnosti sú zhrnuté v tabuľke 8 a na obrázkoch 6 a 7.
Tabuľka 8: Výsledky účinnosti v DESTINY-Breast06
| Parameter účinnosti | HER2-slabo pozitívny | Celková populácia (HER2-slabo a HER2-ultra slabo pozitívny) | ||
| Enhertu (N = 359) | Chemoterapia (N = 354) | Enhertu (N = 436) | Chemoterapia (N = 430) | |
| Prežívanie bez progresie podľa BICR | ||||
| Počet udalostí (%) | 225 (62,7) | 232 (65,5) | 269 (61,7) | 271 (63,0) |
| Medián, mesiace (95 % CI) | 13,2 (11,4; 15,2) | 8,1 (7,0; 9,0) | 13,2 (12,0; 15,2) | 8,1 (7,0; 9,0) |
| Pomer rizika (95 % CI) | 0,62 (0,52; 0,75) | 0,64 (0,54; 0,76) | ||
| Hodnota p | < 0,0001 | < 0,0001 | ||
| Celkové prežívanie* | ||||
| Počet udalostí (%) | 136 (37,9) | 146 (41,2) | 161 (36,9) | 174 (40,5) |
| Medián, mesiace (95 % CI) | 28,9 (25,7; 33,7) | 27,1 (23,5; 29,9) | 28,9 (26,4; 32,7) | 27,4 (23,9; 29,9) |
| Pomer rizika (95 % CI) | 0,83 (0,66; 1,05) | 0,81 (0,66; 1,01) | ||
| Potvrdená miera objektívnej odpovede podľa BICR† | ||||
| n (%) | 203 (56,5) | 114 (32,2) | 250 (57,3) | 134 (31,2) |
| 95 % CI | 51,2; 61,7 | 27,4; 37,3 | 52,5; 62,0 | 26,8; 35,8 |
| Doba trvania odpovede podľa BICR† | ||||
| Medián, mesiace (95 % CI) | 14,1 (11,8; 15,9) | 8,6 (6,7; 11,3) | 14,3 (12,5; 15,9) | 8,6 (6,9; 11,5) |
Uzávierka údajov: 18. marca 2024
CI = interval spoľahlivosti
* Prvá plánovaná priebežná analýza
† Vo výsledkoch sa nekontrolovala chyba 1. typu a mali by sa interpretovať opisne
Vo viacerých vopred určených podskupinách, ktoré zahŕňali expresiu HER2 (IHC > 0 < 1+, IHC 1+, IHC 2+/ISH-), predchádzajúce použitie inhibítora CDK4/6 (áno alebo nie), predchádzajúce použitie taxánu bez výskytu metastáz (áno alebo nie) a niekoľko predchádzajúcich línií endokrinnej liečby pri výskyte metastáz, sa pozoroval konzistentný prínos z hľadiska PFS.
V podskupine s ultra slabou expresiou HER2 (n = 152) bol medián PFS u pacientov randomizovaných na liek Enhertu (N = 76) 13,2 mesiaca (95 % CI: 9,8; 17,3) a u pacientov randomizovaných na chemoterapiu 8,3 mesiaca (95 % CI: 5,8; 15,2) s pomerom rizika 0,78 (95 % CI: 0,50; 1,21). Medián OS bol u pacientov randomizovaných na liek Enhertu 29,5 mesiaca (95 % CI: 27,9; NE) a u pacientov randomizovaných na chemoterapiu bol 27,4 mesiaca (95 % CI: 19,4; NE) s pomerom rizika 0,75 (95 % CI: 0,43; 1,29). Potvrdená miera objektívnej odpovede bola u pacientov randomizovaných na liek Enhertu 61,8 % (95 % CI: 50,0; 72,8) a u pacientov randomizovaných na chemoterapiu 26,3 % (95 % CI: 16,9; 37,7). Medián trvania odpovede bol u pacientov randomizovaných na liek Enhertu 14,3 mesiaca (95 % CI: 9,2; 20,7) a u pacientov randomizovaných na chemoterapiu bol 14,1 mesiaca (95 % CI: 5,9; neodhadnuteľné).
Obrázok 6: Kaplanova-Meierova krivka miery prežívania bez progresie (celková populácia)
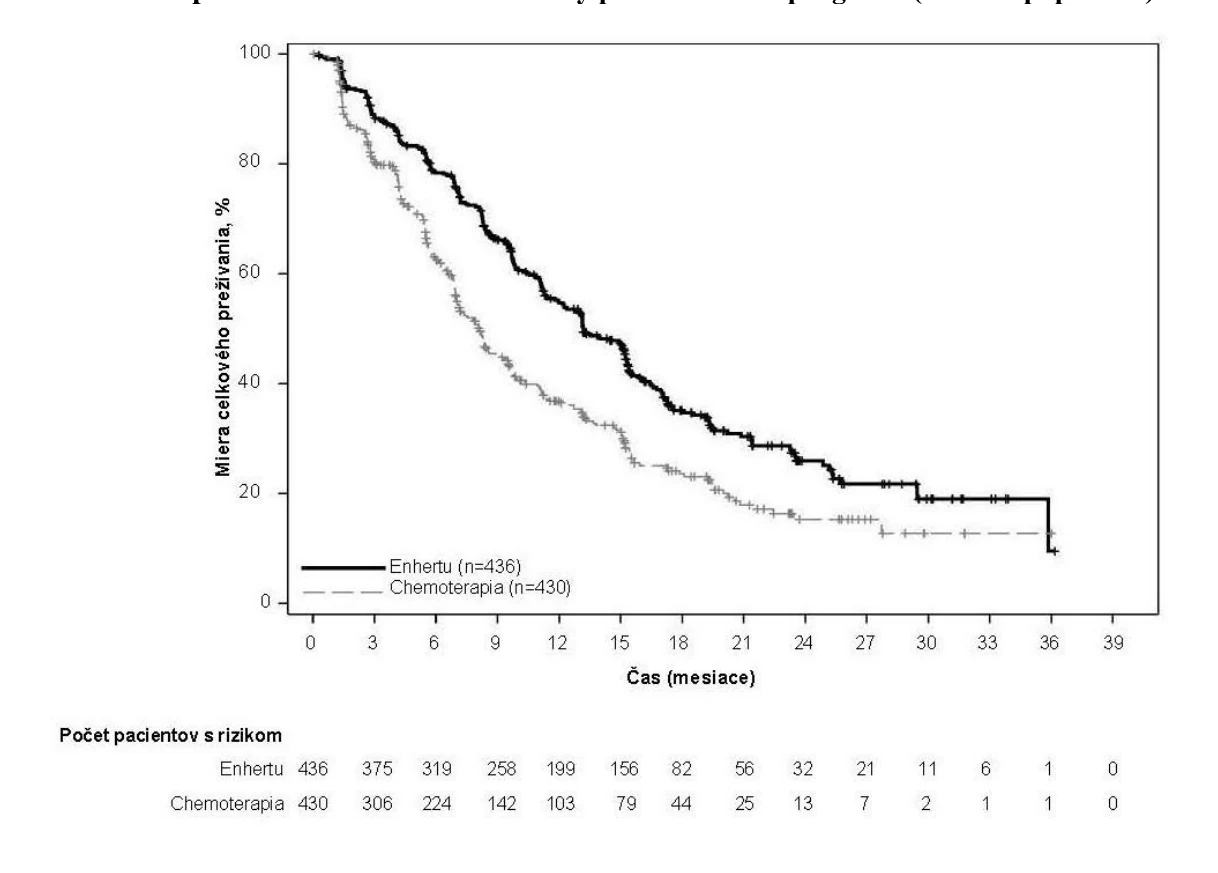
Obrázok 7: Kaplanova-Meierova krivka miery celkového prežívania (celková populácia)
DESTINY-Breast04 (NCT03734029)
Účinnosť a bezpečnosť lieku Enhertu sa skúmala v randomizovanej, multicentrickej, otvorenej štúdii fázy 3 DESTINY-Breast04, do ktorej bolo zaradených 557 dospelých pacientov s neresekovateľným alebo metastatickým HER2-slabo pozitívnym karcinómom prsníka. Štúdia bola zložená z 2 kohort: zo 494 pacientov s pozitivitou hormonálnych receptorov (HR+) a 63 pacientov s negativitou hormonálnych receptorov (HR-). Slabá HER2 expresia bola definovaná ako IHC 1+ (definované ako slabé, čiastočné sfarbenie membrány vo viac ako 10 % nádorových buniek) alebo IHC 2+/ISH-, ktorá bola určená pomocou PATHWAY/VENTANA anti-HER2/neu (4B5) vyhodnotenej v centrálnom laboratóriu. Pacienti museli v minulosti kvôli výskytu metastáz podstúpiť chemoterapiu alebo u nich muselo dôjsť k recidíve počas adjuvantnej chemoterapie alebo do 6 mesiacov po jej ukončení. Podľa vstupných kritérií pacienti s HR+ museli v minulosti podstúpiť aspoň jednu endokrinnú liečbu a v čase randomizácie neboli spôsobilí na ďalšiu endokrinnú liečbu. Pacienti boli randomizovaní v pomere 2:1 na liečbu Enhertu 5,4 mg/kg (N = 373) intravenóznou infúziou každé tri týždne alebo chemoterapiou podľa výberu lekára (N = 184, eribulín 51,1 %, kapecitabín 20,1 %, gemcitabín 10,3 %, nab paklitaxel 10,3 %, alebo paklitaxel 8,2 %). Pri randomizácii bola použitá stratifikácia podľa stavu HER2 IHC vzoriek nádoru (IHC 1+ alebo IHC 2+/ISH-), počtu predchádzajúcich línií chemoterapie kvôli výskytu metastáz (1 alebo 2) a HR stavu/predchádzajúcej liečby inhibítormi CDK4/6 (HR+ s predchádzajúcou liečbou inhibítormi CDK4/6, HR+ bez predchádzajúcej liečby inhibítormi CDK4/6 alebo HR-). Liečba sa podávala do progresie ochorenia, úmrtia, odvolania súhlasu alebo neprijateľnej toxicity. Do štúdie nemohli byť zaradení pacienti s anamnézou ILD/pneumonitídy, ktorá vyžadovala liečbu steroidmi alebo s ILD/pneumonitídou v čase skríningu a klinicky významným kardiálnym ochorením. Tiež nemohli byť zaradení pacienti s neliečenými alebo symptomatickými mozgovými metastázami alebo s výkonnostným stavom podľa ECOG > 1.
Primárnym koncovým ukazovateľom účinnosti bolo u pacientov s HR+ karcinómom prsníka hodnoteným v BICR na základe RECIST v1.1 prežívanie bez progresie (PFS). Kľúčové sekundárne koncové ukazovatele účinnosti boli PFS podľa BICR na základe RECIST v1.1 v celkovej populácii (všetci randomizovaní HR+ a HR- pacienti), celkové prežívanie (OS) u HR+ pacientov a OS 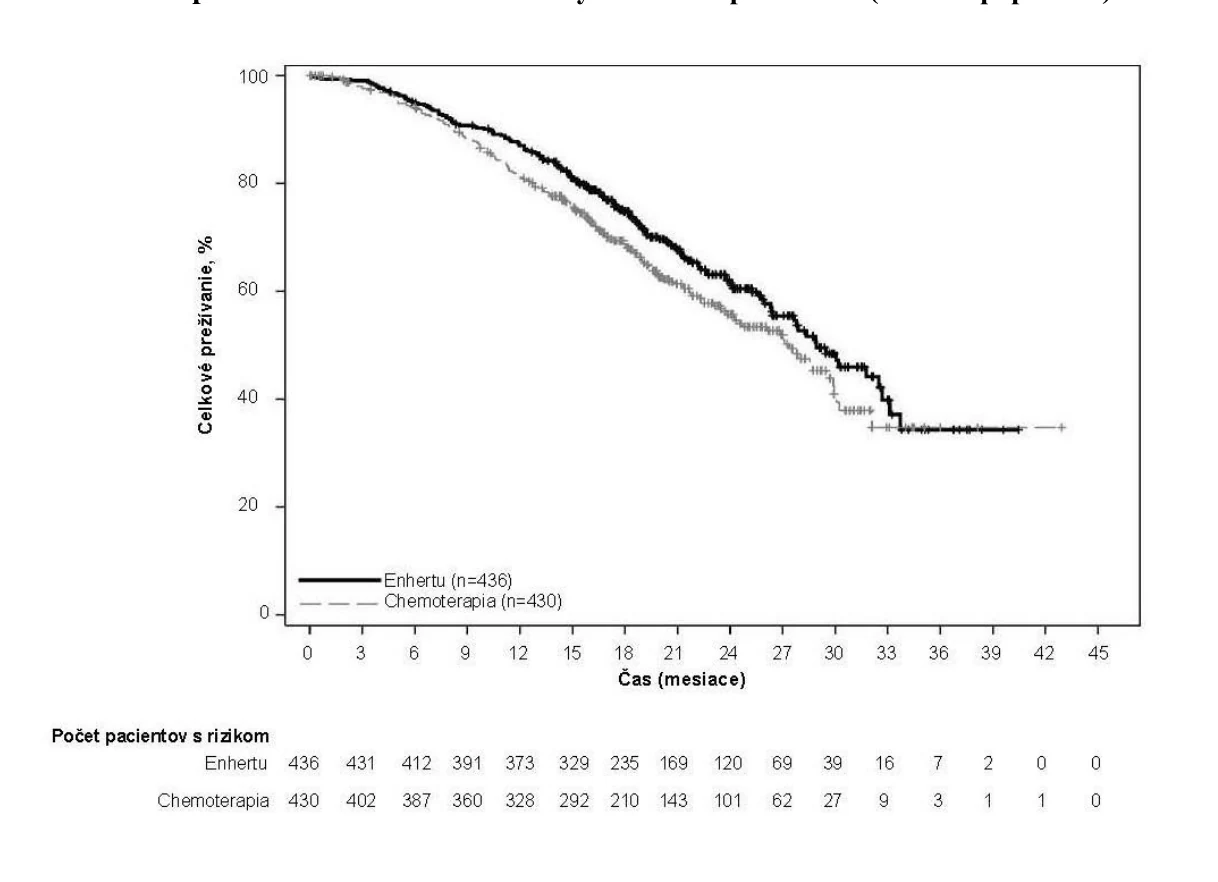 v celkovej populácii. ORR, DOR a výsledky hlásené pacientmi (patient-reported outcomes, PRO) boli sekundárne koncové ukazovatele.
Demografické a východiskové nádorové charakteristiky boli v jednotlivých ramenách liečby podobné. Medián veku 557 randomizovaných pacientov bol 57 rokov (rozmedzie: 28 až 81); 23,5 % bolo vo veku 65 rokov alebo starších; 99,6 % boli ženy a 0,4 % boli muži; 47,9 % boli belosi, 40,0 % boli Ázijci, 1,8 % boli černosi alebo Afroameričania. Pacienti mali východiskový výkonnostný stav podľa ECOG 0 (54,8 %) alebo 1 (45,2 %); 57,6 % boli IHC 1+, 42,4 % boli IHC 2+/ISH-; 88,7 % boli HR+ a 11,3 % HR-; 69,8 % malo pečeňové metastázy, 32, 9 % malo pľúcne metastázy a 5,7 % malo mozgové metastázy. Percento pacientov, ktorým sa podával antracyklín v rámci predchádzajúcej (neo)adjuvantnej liečby bolo 46,3 % a 19,4 % z dôvodu lokálne pokročilého stavu a/alebo výskytu metastáz. Pri výskyte metastáz bol u pacientov medián predchádzajúcich línií systémovej liečby 3 (rozmedzie: 1 až 9), pričom 57,6 % absolvovalo 1 a 40,9 % 2 predchádzajúce chemoterapeutické režimy; u 3,9 % došlo k včasnej progresii (progresia pri neo/adjuvantnej liečbe). U pacientov HR+ bol medián počtu predchádzajúcich línií endokrinnej liečby 2 (rozmedzie: 0 až 9) a 70 % podstúpilo predchádzajúcu liečbu inhibítorom CDK4/6.
Výsledky účinnosti sú zhrnuté v tabuľke 9 a na obrázkoch 8 a 9.
Tabuľka 9: Výsledky účinnosti v DESTINY-Breast04
| Parameter účinnosti | Kohorta HR+ | Celková populácia (kohorty HR+ a HR-) | ||
| Enhertu (N = 331) | Chemoterapia (N = 163) | Enhertu (N = 373) | Chemoterapia (N = 184) | |
| Celkové prežívanie | ||||
| Počet udalostí (%) | 126 (38,1) | 73 (44,8) | 149 (39,9) | 90 (48,9) |
Medián, mesiace (95 % CI) | 23,9 (20,8; 24,8) | 17,5 (15,2; 22,4) | 23,4 (20,0; 24,8) | 16,8 (14,5; 20,0) |
| Pomer rizika (95 % CI) | 0,64 (0,48; 0,86) | 0,64 (0,49; 0,84) | ||
| Hodnota p | 0,0028 | 0,001 | ||
| Prežívanie bez progresie podľa BICR | ||||
| Počet udalostí (%) | 211 (63,7) | 110 (67,5) | 243 (65,1) | 127 (69,0) |
Medián, mesiace (95 % CI) | 10,1 (9,5; 11,5) | 5,4 (4,4; 7,1) | 9,9 (9,0; 11,3) | 5,1 (4,2; 6,8) |
| Pomer rizika (95 % CI) | 0,51 (0,40; 0,64) | 0,50 (0,40; 0,63) | ||
| Hodnota p | < 0,0001 | < 0,0001 | ||
| Potvrdená miera objektívnej odpovede podľa BICR* | ||||
| n (%) | 175 (52,6) | 27 (16,3) | 195 (52,3) | 30 (16,3) |
| 95 % CI | 47,0; 58,0 | 11,0; 22,8 | 47,1; 57,4 | 11,3; 22,5 |
| Kompletná odpoveď n (%) | 12 (3,6) | 1 (0,6) | 13 (3,5) | 2 (1,1) |
| Čiastočná odpoveď n (%) | 164 (49,2) | 26 (15,7) | 183 (49,1) | 28 (15,2) |
| Parameter účinnosti | Kohorta HR+ | Celková populácia (kohorty HR+ a HR-) | ||
| Enhertu (N = 331) | Chemoterapia (N = 163) | Enhertu (N = 373) | Chemoterapia (N = 184) | |
| Doba trvania odpovede podľa BICR* | ||||
Medián, mesiace (95 % CI) | 10,7 (8,5; 13,7) | 6,8 (6,5; 9,9) | 10,7 (8,5; 13,2) | 6,8 (6,0; 9,9) |
CI = interval spoľahlivosti
* Podľa údajov z elektronických formulárov hlásenia prípadu v kohorte HR+: N = 333 v ramene s Enhertu a N = 166 v ramene s chemoterapiou.
Vo vopred určených podskupinách, ktoré zahŕňali stav HR, predchádzajúcu CDK4/6i liečbu, počet predchádzajúcich chemoterapií a stav IHC 1+ a IHC 2+/ISH-, sa pozorovali konzistentné prínosy pre OS a PFS. V podskupine HR- bol medián OS 18,2 % mesiacov (95 % CI: 13,6; neodhadnuteľné) u pacientov randomizovaných na Enhertu v porovnaní s 8,3 % mesiaca (95 % CI: 5,6; 20,6) u pacientov randomizovaných na chemoterapiu s mierou rizika 0,48 % (95 % CI: 0,24; 0,95). Medián PFS bol 8,5 mesiaca (95 % CI: 4,3; 11,7) u pacientov randomizovaných na Enhertu a 2,9 % mesiaca (95 % CI: 1,4; 5,1) u pacientov randomizovaných na chemoterapiu s mierou rizika 0,46 (95 % CI: 0,24; 0,89).
Na základe aktualizovanej deskriptívnej analýzy s mediánom sledovania 32 mesiacov boli zlepšenia OS v súlade s primárnou analýzou. Pomer rizika v celkovej populácii bol 0,69 (95 % CI: 0,55; 0,86) s mediánom OS 22,9 mesiaca (95 % CI: 21,2; 24,5) v ramene s liekom Enhertu oproti 16,8 mesiaca (95 % CI: 14,1; 19,5) v ramene s chemoterapiou. Kaplanova-Meierova krivka aktualizovanej analýzy OS je znázornená na obrázku 8.
Obrázok 8: Kaplanova-Meierova krivka miery celkového prežívania (celková populácia) (aktualizovaná analýza)
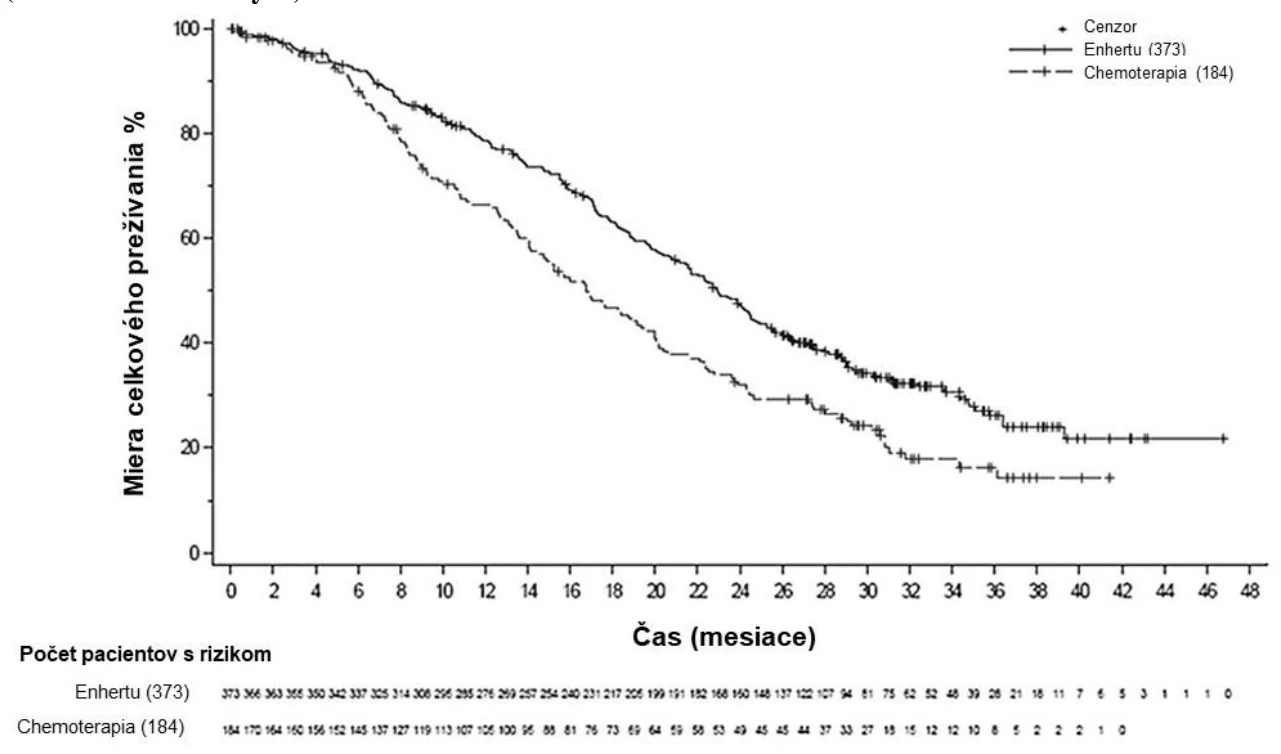
Obrázok 9: Kaplanova-Meierova krivka miery prežívania bez progresie podľa BICR (celková populácia)
NSCLC
DESTINY-Lung02 (NCT04644237)
Účinnosť a bezpečnosť lieku Enhertu sa skúmala v randomizovanej štúdii fázy 2 DESTINY-Lung02, v ktorej sa hodnotili dve úrovne dávkovania. Priradenie liečebnej dávky bolo pre pacientov a skúšajúcich zaslepené. Do štúdie boli zaradení dospelí pacienti s metastatickým NSCLC s mutáciou HER2, ktorí podstúpili najmenej jeden režim chemoterapie s obsahom platiny. Identifikácia aktivačnej mutácie HER2 (ERBB2) bola prospektívne stanovená v nádorovom tkanive v miestnych laboratóriách pomocou validovaného testu, ako je sekvenovanie novej generácie, polymerázová reťazová reakcia alebo hmotnostná spektrometria. Pacienti boli randomizovaní v pomere 2:1 na podávanie lieku Enhertu 5,4 mg/kg alebo 6,4 mg/kg každé 3 týždne, v uvedenom poradí. Randomizácia bola stratifikovaná podľa predchádzajúcej liečby proti receptorom naprogramovanej bunkovej smrti 1 (PD-
- 1) a/alebo proti ligandu receptora naprogramovanej bunkovej smrti 1 (PD-L1) (áno verzus nie). Liečba sa podávala až do progresie ochorenia, smrti, odvolania súhlasu alebo neprijateľnej toxicity. Do štúdie neboli zaradení pacienti s ILD/pneumonitídou v anamnéze vyžadujúcou liečbu steroidmi alebo s ILD/pneumonitídou pri skríningu a klinicky významným srdcovým ochorením. Pacienti neboli do štúdie zaradení ani v prípade neliečených a symptomatických metastáz v mozgu alebo výkonnostného stavu podľa ECOG > 1.
Meradlom primárneho cieľa účinnosti bola potvrdená ORR hodnotená podľa BICR na základe RECIST v1.1. Meradlom sekundárneho cieľa účinnosti bolo DOR.
Demografické a východiskové charakteristiky ochorenia 102 pacientov zaradených do ramena s dávkou 5,4 mg/kg boli: medián veku 59,4 roka (rozmedzie 31 až 84 rokov); ženy (63,7 %); Ázijci (63,7 %), belosi (22,5 %) alebo iní (13,7 %); výkonnostný stav podľa ECOG 0 (28,4 %) alebo 1 (71,6 %); 97,1 % malo mutáciu v kinázovej doméne ERBB2, 2,9 % v extracelulárnej doméne; 96,1 % malo mutáciu HER2 v exóne 19 alebo exóne 20; 34,3 % malo stabilné metastázy v mozgu; 46,1 % bolo bývalých fajčiarov, žiadny nebol súčasný fajčiar; 21,6 % podstúpilo v minulosti resekciu pľúc. Pri metastickom ochorení podstúpilo 32,4 % pacientov viac ako 2 predchádzajúce systémové terapie, 100 % pacientov terapiu na báze platiny, 73,5 % pacientov anti-PD-1/PD-L1 terapiu a 50,0 % pacientov predchádzajúcu liečbu platinovou terapiou v kombinácii s anti-PD-1/PD-L1 terapiou. 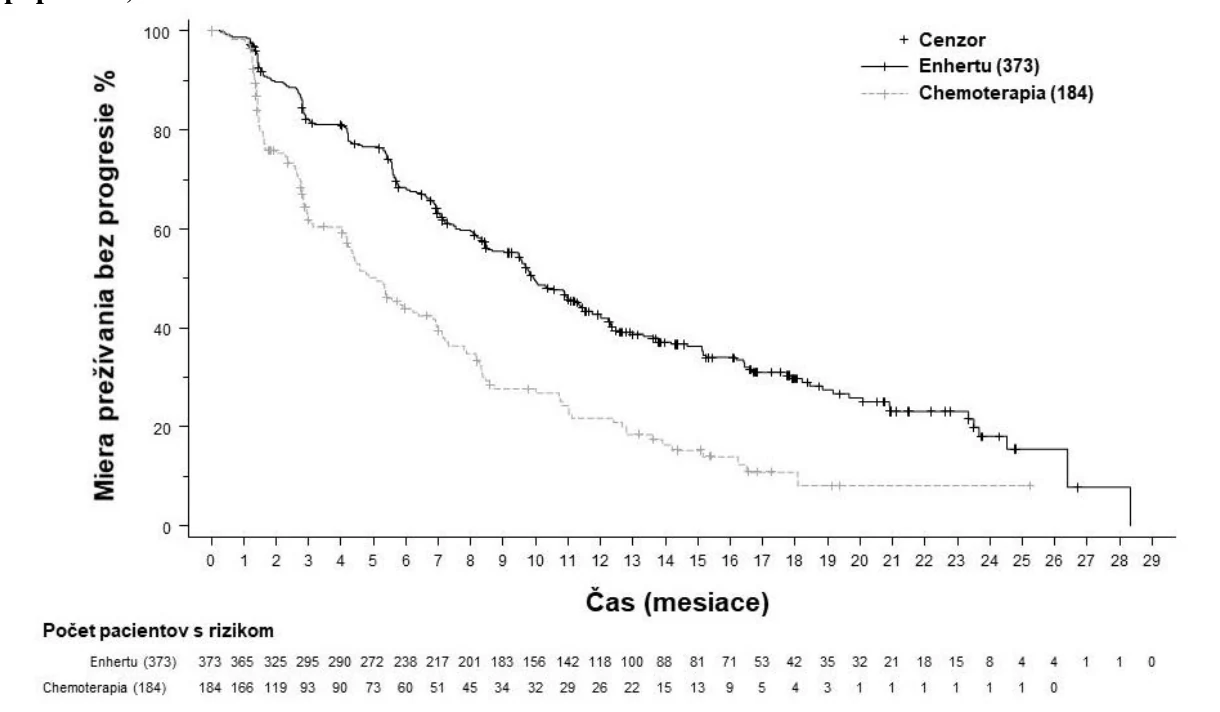
Výsledky účinnosti sú zhrnuté v tabuľke 10. Medián trvania následného sledovania bol 11,5 mesiaca (uzávierka údajov: 23. december 2022).
Tabuľka 10: Výsledky účinnosti v DESTINY-Lung02
| Výsledky účinnosti | DESTINY-Lung02 5,4 mg/kg n = 102 |
| Potvrdená miera objektívnych odpovedí (ORR) podľa BICR | |
| n (%) | 50 (49,0) |
| (95 % CI)* | (39,0; 59,1) |
| Celková odpoveď (CR) n (%) | 1 (1,0) |
| Čiastočná odpoveď (PR) n (%) | 49 (48,0) |
| Doba trvania odpovede | |
| Medián; mesiace (95 % CI) † | 16,8 (6,4; NE) |
*95 % CI vypočítané pomocou Clopperovej-Pearsonovej metódy
CI = interval spoľahlivosti, NE = neodhadnuteľné
†95 % CI vypočítané pomocou Brookmeyerovej-Crowleyho metódy
Karcinóm žalúdka
DESTINY-Gastric04 (NCT04704934)
Účinnosť a bezpečnosť lieku Enhertu sa skúmala v randomizovanej, multicentrickej, otvorenej, aktívne kontrolovanej štúdii fázy 3 DESTINY-Gastric04. Do štúdie boli zaradení dospelí pacienti s HER2-pozitívnym lokálne pokročilým, neresekovateľným alebo metastatickým adenokarcinómom žalúdka alebo gastroezofageálneho spojenia (GEJ), u ktorých došlo k progresii pri liečbe alebo po liečbe obsahujúcej trastuzumab. Pacienti boli randomizovaní v pomere 1:1 na podávanie lieku Enhertu (N = 246) alebo ramucirumabu spolu s paklitaxelom (N = 248). Randomizácia bola stratifikovaná podľa stavu HER2 (IHC 3+ alebo IHC 2+/ISH pozitivita), geografickej oblasti (Ázia [okrem pevninskej Číny] oproti západnej Európe oproti pevninskej Číne/zvyšku sveta) a času do progresie pri prvej línii liečby (< 6 mesiacov alebo ≥ 6 mesiacov). Vzorky nádorov museli mať lokálne alebo centrálne potvrdenú pozitivitu HER2 definovanú ako IHC 3+ alebo IHC 2+/ISH pozitivita. Zo štúdie boli vylúčení pacienti s anamnézou ILD/pneumonitídy vyžadujúcej liečbu steroidmi alebo ILD/pneumonitídy pri skríningu, pacienti s anamnézou klinicky významného srdcového ochorenia a pacienti s aktívnymi metastázami v mozgu. Liečba sa podávala až do progresie ochorenia, smrti alebo neprijateľnej toxicity. Meradlom primárneho cieľa účinnosti bola miera celkového prežívania (OS). Prežívanie bez progresie (PFS), potvrdená ORR a DOR boli sekundárnymi cieľmi účinnosti.
Demografické a východiskové charakteristiky ochorenia boli v jednotlivých ramenách liečby podobné. Zo 494 pacientov zaradených do štúdie DESTINY-Gastric04 bol medián veku 63,7 roka (rozmedzie 21,1 až 87,0 rokov); 79,4 % tvorili muži; 49,8 % boli belosi, 40,1 % boli Ázijci a 0,4 % boli černosi alebo Afroameričania. Pacienti mali výkonnostný stav podľa ECOG 0 (37,4 %) alebo 1 (61,9 %); 61,1 % malo adenokarcinóm žalúdka a 38,9 % adenokarcinóm GEJ; 84 % bolo IHC 3+ a 16 % bolo IHC 2+/ISH-pozitívnych; 70 % malo metastázy na jednom alebo dvoch miestach; 61,7 % malo metastázy v pečeni; 6,9 % malo metastázy v mozgu a 15,6 % pacientom bola predtým podávaná imunoterapia.
Výsledky účinnosti sú zhrnuté v tabuľke 11 a na obrázku 10.
Tabuľka 11: Výsledky účinnosti v štúdii DESTINY-Gastric04
| Parameter účinnosti | Enhertu N = 246 | Ramucirumab plus paklitaxel N = 248 |
| Celkové prežívanie (OS) | ||
| Počet udalostí (%) | 124 (50,4) | 142 (57,3) |
| Medián, mesiace (95 % CI) | 14,7 (12,1; 16,6) | 11,4 (9,9; 15,5) |
| Parameter účinnosti | Enhertu N = 246 | Ramucirumab plus paklitaxel N = 248 |
| Pomer rizika (95 % CI)* | 0,70 (0,55; 0,90) | |
| Hodnota p† | P=0,0044 | |
| Prežívanie bez progresie (PFS) podľa hodnotenia skúšajúceho | ||
| Počet udalostí (%) | 166 (67,5) | 156 (62,9) |
| Medián, mesiace (95 % CI) | 6,7 (5,6; 7,1) | 5,6 (4,9; 5,8) |
| Pomer rizika (95 % CI)* | 0,74 (0,59; 0,92) | |
| Hodnota p† | p=0,0074 | |
| Potvrdená miera objektívnych odpovedí (ORR) podľa hodnotenia skúšajúceho†† | ||
| n (%) | 104 (44,3) | 69 (29,1) |
| 95% CI | (37,8; 50,9) | (23,4; 35,3) |
| Hodnota p§ | p=0,0006 | |
| Kompletná odpoveď n (%) | 7 (3,0) | 3 (1,3) |
| Čiastočná odpoveď n (%) | 97 (41,3) | 66 (27,8) |
| Doba trvania odpovede (DOR) podľa hodnotenia skúšajúceho | ||
| Medián, mesiace (95 % CI) | 7,4 (5,7; 10,1) | 5,3 (4,1; 5,7) |
CI = interval spoľahlivosti
* Obojstranná hodnota p zo stratifikovaného log-rank testu a stratifikovaného Coxovho modelu proporcionálnych rizík upraveného podľa stratifikačných faktorov IRT: stav HER2 (IHC 3+ alebo IHC 2+/ISH+). †Na základe log-rank testu stratifikovaného podľa stavu HER2 (IHC 3+ alebo IHC2+/ISH+)
††Pacienti vhodní na ORR sú pacienti randomizovaní najmenej 77 dní (t. j. 2 × 6 týždňov - 1 týždeň) pred dátumom uzávierky údajov na predbežnú analýzu. Potvrdená ORR sa vypočíta s použitím vhodných pacientov ako menovateľa: Enhertu = 235, ramucirumab plus paklitaxel = 237
§Hodnota p pre rozdiel v ORR používa Cochranov-Mantelov-Haenszelov test upravený o stratifikačný faktor: stav HER2 (IHC 3+ alebo IHC 2+/ISH+).
Obrázok 10: Kaplanova-Meierova krivka miery celkového prežívania (súbor pre úplnú analýzu)
DESTINY-Gastric02 (NCT04014075)
Účinnosť a bezpečnosť lieku Enhertu sa skúmala v multicentrickej, otvorenej, jednoramennej štúdii fázy 2 DESTINY-Gastric02, ktorá sa uskutočnila na pracoviskách v Európe a v Spojených Štátoch. Do 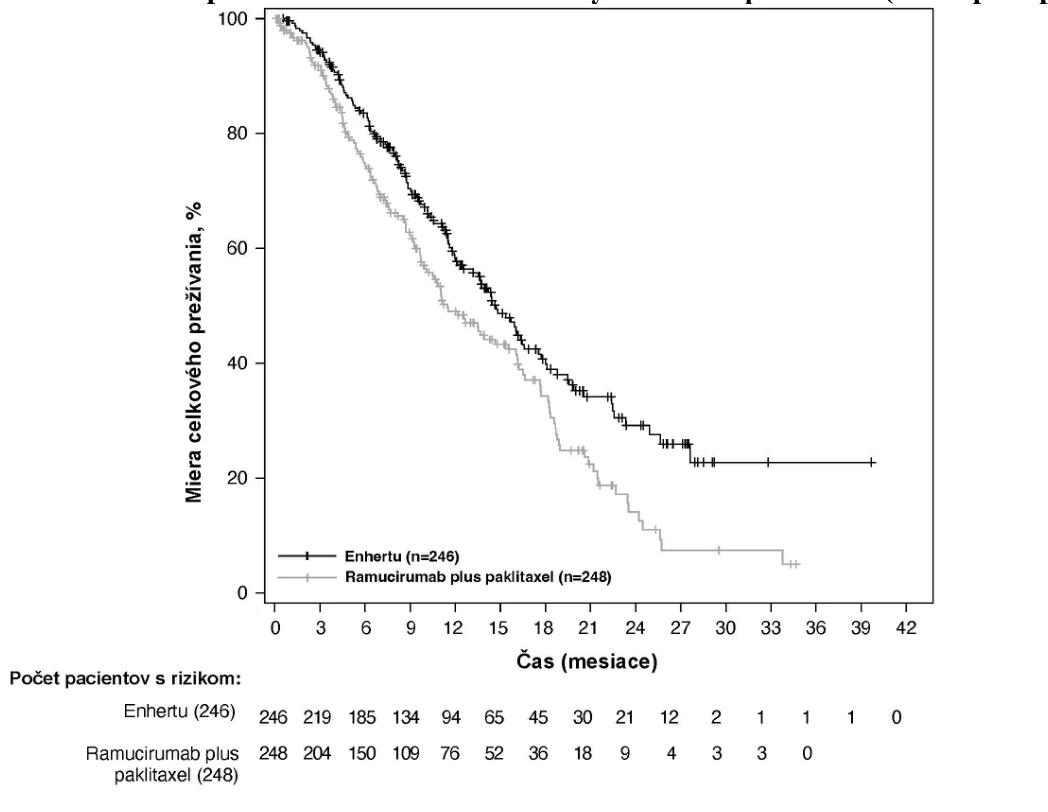 štúdie boli zaradení pacienti s lokálne pokročilým alebo metastatickým HER2 pozitívnym adenokarcinómom žalúdka alebo GEJ, u ktorých došlo k progresii pri režime založenom na trastuzumabe. Pacienti museli mať centrálne potvrdenú pozitivitu HER2 definovanú ako IHC 3+ alebo IHC 2+/ISH pozitivita. Do štúdie neboli zaradení pacienti s anamnézou ILD/pneumonitídy vyžadujúcej liečbu steroidmi alebo ILD/pneumonitídy pri skríningu, pacienti s klinicky významným srdcovým ochorením v anamnéze a pacienti s aktívnymi metastázami v mozgu. Enhertu sa podával v intravenóznej infúzii v dávke 6,4 mg/kg každé tri týždne do progresie ochorenia, smrti, odvolania súhlasu alebo neprijateľnej toxicity. Meradlom primárneho cieľa účinnosti bola potvrdená ORR hodnotená ICR na základe RECIST v1.1. Sekundárnymi koncovými ukazovateľmi boli DOR a OS.
U 79 pacientov zaradených do štúdie DESTINY-Gastric02 boli demografické a základné charakteristiky ochorenia nasledovné: medián veku 61 rokov (rozmedzie 20 až 78 rokov); 72 % mužov; 87 % bielych, 5,0 % ázijských a 1,0 % čiernych alebo afroamerických. Pacienti mali výkonnostný stav podľa ECOG buď 0 (37 %) alebo 1 (63 %); 34 % malo adenokarcinóm žalúdka a 66 % malo adenokarcinóm GEJ; 86 % bolo IHC 3+ a 13 % bolo IHC 2+/ISH pozitívnych; 63 % malo metastázy v pečeni.
Výsledky účinnosti pre ORR a DOR sú zhrnuté v tabuľke 12.
Tabuľka 12: Výsledky účinnosti v štúdii DESTINY-Gastric02 (súbor pre úplnú analýzu*)
| Parameter účinnosti | DESTINY-Gastric02 N = 79 |
| Uzávierka údajov 8. novembra 2021 | |
Potvrdená miera objektívnych odpovedí† % (95 % CI)‡ | 41,8 (30,8; 53,4) |
| Celková odpoveď n (%) | 4 (5;1) |
| Čiastočná odpoveď n (%) | 29 (36;7) |
Doba trvania odpovede Medián§, mesiace (95 % CI)¶ | 8,1 (5,9; NE) |
NE = neodhadnuteľné
*Zahŕňa všetkých pacientov, ktorým bola podaná najmenej jedna dávka lieku Enhertu †Hodnotené v nezávislom centralizovanom prieskume
‡ vypočítaná pomocou Clopperovej-Pearsonovej metódy
§ podľa Kaplanovho-Meierovho odhadu
¶ vypočítaný pomocou Brookmeyerovej-Crowleyovej metódy
DESTINY-Gastric01 (NCT03329690)
Účinnosť a bezpečnosť lieku Enhertu sa skúmala v multicentrickej, otvorenej, randomizovanej štúdii fázy 2 DESTINY-Gastric01, ktorá sa uskutočnila na pracoviskách v Japonsku a Južnej Kórei. Do tejto podpornej štúdie boli zaradení dospelí pacienti s lokálne pokročilým alebo metastatickým HER2 pozitívnym adenokarcinómom žalúdka alebo GEJ, u ktorých došlo k progresii pri najmenej dvoch predchádzajúcich režimoch vrátane trastuzumabu, fluoropyrimidínu a platiny. Pacienti boli randomizovaní v pomere 2:1 buď na liečbu liekom Enhertu (N = 126) alebo na chemoterapiu podľa výberu lekára: irinotekan (N = 55) alebo paklitaxel (N = 7). Vzorky nádorov museli mať centrálne potvrdenú pozitivitu HER2 definovanú ako IHC 3+ alebo IHC 2+/ISH pozitivita. Do štúdie neboli zaradení pacienti s anamnézou ILD/pneumonitídy vyžadujúcej liečbu steroidmi alebo ILD/pneumonitídy pri skríningu, pacienti s klinicky významným srdcovým ochorením v anamnéze a pacienti s aktívnymi metastázami v mozgu. Liečba sa podávala až do progresie ochorenia, smrti, odvolania súhlasu alebo neprijateľnej toxicity. Meradlom primárneho cieľa účinnosti bola nepotvrdená ORR hodnotená ICR na základe RECIST v1.1. Celkové prežívanie (OS), prežívanie bez progresie (PFS), DOR a potvrdená ORR boli meradlom sekundárnych cieľov.
Demografické a východiskové charakteristiky ochorenia boli v jednotlivých ramenách liečby podobné. Zo 188 pacientov bol medián veku 66 rokov (rozmedzie 28 až 82 rokov); 76 % tvorili muži; 100 % Ázijci. Pacienti mali výkonnostný stav podľa ECOG 0 (49 %) alebo 1 (51 %); 87 % malo adenokarcinóm žalúdka a 13 % adenokarcinóm GEJ; 76 % bolo IHC 3+ a 23 % bolo IHC 2+/ISH pozitívnych; 54 % malo metastázy v pečeni; 29 % malo pľúcne metastázy; súčet priemerov cieľových lézií bol < 5 cm u 47 %, ≥ 5 až < 10 cm u 30 % a ≥ 10 cm u 17 %; 55 % bolo liečených dvoma a 45 % tromi alebo viacerými predchádzajúcimi režimami v lokálne pokročilom alebo metastatickom štádiu.
Výsledky účinnosti (uzávierka údajov: 3. jún 2020) lieku Enhertu (n = 126) v porovnaní s chemoterapiou podľa výberu lekára (n = 62) boli potvrdená ORR 39,7 % (95 % CI: 31,1; 48,8) oproti 11,3 % (95 % CI: 4,7; 21,9). Miera úplnej odpovede bola 7,9 % oproti 0 % a miera čiastočnej odpovede bola 31,7 % oproti 11,3 %. Ďalším výsledkom účinnosti lieku Enhertu oproti chemoterapii podľa výberu lekára bol medián DOR 12,5 mesiaca (95 % CI: 5,6; NE) oproti 3,9 mesiaca (95 % CI: 3,0; 4,9). Medián PFS bol 5,6 mesiaca (95 % CI: 4,3; 6,9) oproti 3,5 mesiaca (95 % CI: 2,0; 4,3; pomer rizík = 0,47 [95 % CI: 0,31; 0,71]). Analýza OS, vopred špecifikovaná na 133 úmrtí, preukázala prínos prežívania pri liečbe liekom Enhertu v porovnaní so skupinou liečby podľa výberu lekára (pomer rizík = 0,60). Medián OS bol 12,5 mesiaca (95 % CI: 10,3; 15,2) v skupine s liekom Enhertu a 8,9 mesiaca (95 % CI: 6,4; 10,4) v skupine liečby podľa výberu lekára.
Iné neresekovateľné alebo metastatické solídne nádory
Účinnosť a bezpečnosť lieku Enhertu sa hodnotili u dospelých pacientov s predtým liečenými neresekovateľnými alebo metastatickými HER2-pozitívnymi solídnymi nádormi, ktorí boli zaradení do jednej z troch multicentrických štúdií fázy 2: DESTINY-PanTumor02 a podporných štúdií DESTINY-Lung01 a DESTINY-CRC02.
DESTINY-PanTumor02
DESTINY-PanTumor02 bola multicentrická, otvorená štúdia fázy 2, do ktorej bolo zaradených a v ktorej bolo liečených 267 dospelých pacientov s lokálne pokročilými, neresekovateľnými alebo metastatickými solídnymi nádormi exprimujúcimi HER2 (IHC3+, IHC2+), u ktorých došlo k progresii ochorenia po najmenej jednej predchádzajúcej systémovej liečbe alebo ktorí nemali žiadnu uspokojivú alternatívnu možnosť liečby. Pacientom bol podávaný liek Enhertu v dávke 5,4 mg/kg intravenóznou infúziou každé tri týždne. Liečba sa podávala až do progresie ochorenia, úmrtia, odvolania súhlasu alebo neprijateľnej toxicity. Zo štúdie boli vylúčení pacienti s anamnézou ILD/pneumonitídy vyžadujúcej liečbu steroidmi alebo ILD/pneumonitídy pri skríningu a klinicky významným srdcovým ochorením. Pacienti boli vylúčení aj z dôvodu neliečených a symptomatických metastáz v mozgu alebo výkonnostného stavu ECOG > 1.
Účinnosť sa posudzovala post hoc v podskupine pacientov (N = 111) s HER2-pozitívnymi (IHC3+ podľa lokálneho alebo centrálneho posúdenia) solídnymi nádormi. Meradlom primárneho cieľa účinnosti bola potvrdená miera objektívnych odpovedí (ORR) posúdená skúšajúcim a meradlom sekundárneho cieľa účinnosti bola doba trvania odpovede (DOR). V štúdii sa retrospektívne použilo nezávislé centrálne hodnotenie (independent central review, ICR) na základe RECIST v1.1.
Zo 111 pacientov boli demografické charakteristiky a východiskové charakteristiky ochorenia nasledovné: medián veku 64 rokov (rozmedzie 23 až 85 rokov); 59,5 % boli ženy; 57,7 % boli belosi, 34,2 % boli Ázijci a 3,6 % boli černosi alebo Afroameričania. Pacienti mali na začiatku štúdie výkonnostný stav ECOG buď 0 (48,6 %), alebo 1 (51,4 %). Medián počtu predchádzajúcich režimov bol 2 (rozmedzie: 0 až 9).
Výsledky účinnosti pre HER2-pozitívne (IHC3+) solídne nádory sú zhrnuté v tabuľke 13 a tabuľke 14.
Tabuľka 13: Výsledky účinnosti u HER2-pozitívnych (IHC3+) pacientov v štúdii DESTINY-PanTumor02
| Parameter účinnosti | DESTINY-PanTumor02 N = 111 |
| Potvrdená miera objektívnych odpovedí † | |
| n (%) | 58 (52,3) |
| 95 % CI‡ | (42,6; 61,8) |
| Kompletná odpoveď, n (%) | 12 (10,8) |
| Čiastočná odpoveď, n (%) | 46 (41,4) |
| Doba trvania odpovede† | |
| Medián§, mesiace (95 % CI)¶ | 21,1 (10,6; 25,0) |
CI = interval spoľahlivosti
†Hodnotené skúšajúcim
‡CI je odvodený na základe Clopperovej-Pearsonovej metódy
§Vypočítané pomocou Kaplanovej-Meierovej techniky
¶CI je odvodený na základe Brookmeyerovej-Crowleyho metódy.
Tabuľka 14: Výsledky účinnosti u HER2-pozitívnych (IHC3+) pacientov podľa typu nádoru v štúdii DESTINY-PanTumor02
| Typ nádoru | Pacienti N | Potvrdená ORR† % (95 % CI) ‡ | DOR Medián§, mesiace (95 % CI) ‡ |
| Karcinóm močového mechúra | 27 | 44,4 (25,5; 64,7) | 8,7 (4,1; 10,6) |
| Karcinóm žlčových ciest | 22 | 40,9 (20,7; 63,6) | 8,6 (2,1; NE) |
| Karcinóm endometria | 16 | 62,5 (35,4; 84,8) | 28,8 (4,2; NE) |
| Karcinóm vaječníkov | 15 | 73,3 (44,9; 92,2) | 22,1 (2,8; NE) |
| Karcinóm krčka maternice | 10 | 80,0 (44,4; 97,5) | NE (9,3; NE) |
| Karcinóm slinných žliaz | 9 | 55,6 (21,2; 86,3) | 10,9 (4,1; NE) |
| Karcinóm pankreasu | 5 | 0,0 (0,0; 52,2) | NE |
| Extramamárna Pagetova choroba | 1 | 100,0 (2,5; 100,0) | 23,6 (NE; NE) |
| Hlava a krk | 1 | 100,0 (2,5; 100,0) | NE |
| Karcinóm pier a/alebo ústnej dutiny | 1 | 0,0 (0; 97,5) | NE |
| Adenokarcinóm pažeráka | 1 | 100 (2,5; 100) | NE |
| Skvamocelulárny karcinóm pažeráka | 1 | 0,0 (0; 97,5) | NE |
| Neoplázia orofaryngu | 1 | 100,0 (2,5; 100,0) | 21,1 (NE; NE) |
| Karcinóm vulvy | 1 | 100,0 (2,5; 100,0) | NE |
CI = interval spoľahlivosti, NE = neodhadnuteľné
†Hodnotené skúšajúcim
‡ CI je odvodený na základe Clopperovej-Pearsonovej metódy
§ Vypočítané pomocou Kaplanovej-Meierovej techniky
Podporné štúdie
DESTINY-Lung01 bola multicentrická, otvorená štúdia fázy 2 s 2 kohortami, do ktorej bolo zaradených a v ktorej bolo liečených 181 pacientov s predtým liečeným, neresekovateľným alebo metastatickým, HER2-exprimujúcim (IHC3+ alebo IHC2+) alebo nemalobunkovým karcinómom pľúc (NSCLC) s mutáciou HER2. Pacienti dostávali liek Enhertu v dávke 5,4 mg/kg intravenóznou infúziou každé tri týždne. Účinnosť sa hodnotila v podskupine pacientov (N = 17) s centrálne potvrdeným HER2-pozitívnym (IHC3+) nemalobunkovým karcinómom pľúc. Primárny výsledok účinnosti v podobe potvrdenej ORR bol 52,9 % (95 % CI 27,8; 77,0) a meradlo kľúčového sekundárneho cieľa účinnosti DOR 6,9 mesiaca (95 % CI 4,0; 9,8). Všetky výsledky sa hodnotili nezávislým centrálnym hodnotením (ICR) na základe RECIST v1.1.
DESTINY-CRC02 bola multicentrická, randomizovaná štúdia fázy 2 s 2 ramenami, do ktorej bolo zaradených a v ktorej bolo liečených 122 pacientov s predtým liečeným, neresekovateľným alebo metastatickým kolorektálnym karcinómom (colorectal cancer, CRC) exprimujúcim HER2 (IHC3+ alebo IHC2+/ISH+). Pacienti dostávali liek Enhertu v dávke 5,4 mg/kg intravenóznou infúziou každé tri týždne. Účinnosť sa hodnotila v podskupine pacientov (N = 64) s centrálne potvrdeným HER2-pozitívnym (IHC3+) CRC. Meradlo primárneho cieľa účinnosti v podobe potvrdenej ORR bolo 46,9 % (95 % CI 34,3; 59,8) a meradlo kľúčového sekundárneho cieľa účinnosti DOR bolo 5,5 mesiaca (95 % CI 4,2; 8,1). Všetky výsledky sa hodnotili nezávislým centrálnym hodnotením (ICR) na základe RECIST v1.1.
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií vo všetkých podskupinách pediatrickej populácie pre karcinóm prsníka, NSCLC a karcinóm žalúdka (informácie
o použití v pediatrickej populácii, pozri časť 4.2.)
Tento liek bol registrovaný s tzv. podmienkou. To znamená, že sa očakávajú ďalšie údaje o tomto lieku.
Európska agentúra pre lieky najmenej jedenkrát ročne posúdi nové informácie o tomto lieku a tento súhrn charakteristických vlastností lieku bude podľa potreby aktualizovať.
5.2 Farmakokinetické vlastnosti
Pri odporúčanom dávkovaní lieku Enhertu u pacientov s metastatickým karcinómom prsníka, NSCLC a HER2-pozitívnymi (IHC 3+) solídnymi nádormi (5,4 mg/kg) bol geometrický priemer (koeficient variácie [coefficient of variation, CV]%) Cmax v rovnovážnom stave trastuzumab-deruxtekanu 131 μg/ml (22 %) a inhibítora topoizomerázy I, DXd, 5,1 ng/ml (47 %), a plocha pod krivkou (area under the curve, AUC) v rovnovážnom stave trastuzumab-deruxtekanu bola 739 μg deň/ml (34 %) a DXd 30,7 ng deň/ml (49 %).
Pri odporúčanom dávkovaní lieku Enhertu u pacientov s HER2-pozitívnym karcinómom žalúdka (6,4 mg/kg), bol geometrický priemer Cmax v rovnovážnom stave trastuzumab-deruxtekanu 131 μg/ml (21 %) a DXd 5,2 ng/ml (42,0 %), a AUC v rovnovážnom stave trastuzumab-deruxtekanu bola 762 μg deň/ml (29 %) a DXd 32,1 ng deň/ml (44,1 %).
Absorpcia
Trastuzumab-deruxtekan sa podáva intravenózne. S iným spôsobom podávania sa neuskutočnili žiadne štúdie.
Distribúcia
Na základe populačnej farmakokinetickej analýzy bol distribučný objem centrálneho oddielu (volume of distribution of the central compartment, Vc) trastuzumab-deruxtekanu a DXd odhadnutý na 2,8 l a 28,0 l, v uvedenom poradí. Distribučný objem periférneho oddielu (volume of distribution of the peripheral compartment, Vp) trastuzumab-deruxtekanu bol odhadnutý na 6,0 l.
Priemerná väzba DXd na bielkoviny ľudskej plazmy in vitro bola približne 97 %.
Pomer koncentrácií v krvi – v plazme pre DXd in vitro bol približne 0,6.
Biotransformácia
Trastuzumab-deruxtekan podlieha štiepeniu lyzozomálnymi enzýmami za uvoľnenia DXd.
Predpokladá sa, že humanizovaná HER2 monoklonálna protilátka IgG1 bude katabolickou cestou degradovaná na malé peptidy a aminokyseliny, podobne ako endogénne IgG.
In vitro štúdie metabolizmu v ľudských pečeňových mikrozómoch naznačujú, že DXd sa metabolizuje hlavne oxidačnou cestou pomocou CYP3A4 a nepodstupuje významný metabolizmus uridíndifosfát-glukuronozyltransferázami (UGT) ani inými enzýmami CYP.
Eliminácia
Po intravenóznom podaní trastuzumab-deruxtekanu pacientom s metastatickým HER2-pozitívnym karcinómom prsníka, HER2-slabo pozitívnym karcinómom prsníka alebo NSCLC s mutáciou HER2 bol klírens trastuzumab-deruxtekanu vypočítaný na základe populačnej farmakokinetickej analýzy 0,4 l/deň a klírens DXd bol 18,4 l/hod. U pacientov s lokálne pokročilým alebo metastatickým adenokarcinómom žalúdka alebo GEJ bol klírens trastuzumab-deruxtekanu približne o 20 % vyšší ako u pacientov s metastatickým HER2-pozitívnym karcinómom prsníka. V 3. cykle bol zdanlivý eliminačný polčas (t1/2) trastuzumab-deruxtekanu a uvoľneného DXd približne 7 dní. Bola pozorovaná stredná akumulácia trastuzumab-deruxtekanu (približne 35 % v 3. cykle oproti 1. cyklu).
Po intravenóznom podaní DXd potkanom, bola hlavná cesta eliminácie žlčou a stolicou. DXd bolo prevládajúcou zložkou v moči, stolici a žlči. Po jednorazovom intravenóznom podaní trastuzumab-deruxtekanu (6,4 mg/kg) opiciam, bol nezmenený uvoľnený DXd prevládajúcou zložkou v moči a stolici. Exkrécia DXd sa u ľudí neskúmala.
In vitro interakcie
Účinok lieku Enhertu na farmakokinetiku iných liekov
In vitro štúdie naznačujú, že DXd neinhibuje hlavné CYP450 enzýmy, vrátane CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 a 3A. In vitro štúdie naznačujú, že DXd neinhibuje transportéry OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, MATE1, MATE2-K, P-gp, BCRP, ani BSEP.
Účinok iných liekov na farmakokinetiku lieku Enhertu
In vitro bol DXd substrátom P-gp, OATP1B1, OATP1B3, MATE2-K, MRP1 a BCRP. Nepredpokladajú sa žiadne klinicky významné liekové interakcie s liekmi, ktoré sú inhibítory transportérov MATE2-K, MRP1, P-gp, OATP1B alebo BCRP (pozri časť 4.5).
Linearita/nelinearita
Po intravenóznom podaní sa expozícia trastuzumab-deruxtekanu a uvoľneného DXd zvyšovala úmerne dávke v rozmedzí 3,2 mg/kg až 8,0 mg/kg (približne 0,6 až 1,5-násobok odporúčanej dávky), s nízkou až strednou variabilitou medzi subjektmi. Podľa farmakokinetickej populačnej analýzy boli variabilita medzi subjektmi eliminačných klírensov trastuzumab-deruxtekanu 24 % a DXd 28 % a variabilita centrálneho distribučného objemu 16 % a 55 %, v uvedenom poradí. Variabilita medzi subjektmi hodnôt plochy pod krivkou sérovej koncentrácie oproti času (area under the serum concentration versus time curve, AUC) trastuzumab-deruxtekanu a DXd bola približne 8 % a 14 %, v uvedenom poradí.
Osobitné populácie
Na základe populačnej farmakokinetickej analýzy nemali vek (20 – 96 rokov), rasa, etnická skupina, pohlavie, ani telesná hmotnosť klinicky významný vplyv na expozíciu trastuzumab-deruxtekanu alebo uvoľneného DXd.
Staršie osoby
Populačná FK analýza preukázala, že vek (rozmedzie: 20 – 96 rokov) neovplyvnil FK trastuzumab-deruxtekanu.
Porucha funkcie obličiek
Neuskutočnila sa žiadna štúdia zameraná na poruchu funkcie obličiek. Na základe populačnej farmakokinetickej analýzy, ktorá zahŕňala pacientov s miernou (klírens kreatinínu [CLcr] ≥ 60 a <90 ml/min) a stredne ťažkou (CLcr ≥ 30 a <60 ml/min) poruchou funkcie obličiek (odhadnuté pomocou Cockcrofta-Gaulta) nebola farmakokinetika uvoľneného DXd ovplyvnená miernou alebo stredne ťažkou poruchou funkcie obličiek, v porovnaní s normálnou funkciou obličiek (CLcr ≥ 90 ml/min).
Porucha funkcie pečene
Neuskutočnila sa žiadna štúdia zameraná na poruchu funkcie pečene. Na základe populačnej farmakokinetickej analýzy nie je dôsledok zmien na farmakokinetiku trastuzumab-deruxtekanu u pacientov s celkovým bilirubínom ≤ 1,5-násobok ULN, bez ohľadu na hladiny AST, klinicky významný. Na vyvodenie záverov pre pacientov s celkovým bilirubínom > 1,5- až 3-násobok ULN, bez ohľadu na hladiny AST, je k dispozícii iba obmedzené množstvo údajov a k dispozícii nie sú žiadne údaje od pacientov s celkovým bilirubínom > 3-násobok ULN, bez ohľadu na hladiny AST (pozri časti 4.2 a 4.4).
Pediatrická populácia
Neuskutočnili sa žiadne štúdie zamerané na skúmanie farmakokinetiky trastuzumab-deruxtekanu u detí alebo dospievajúcich.
5.3 Predklinické údaje o bezpečnosti
U zvierat sa po podaní trastuzumab-deruxtekanu pri hladinách expozícií DXd, inhibítora topoizomerázy I, pod klinickou plazmatickou expozíciou pozorovala toxicita v lymfatických a hematopoetických orgánoch, črevách, obličkách, pľúcach, semenníkoch a na koži. U týchto zvierat boli hladiny expozície konjugátu protilátka-liečivo (ADC) podobné alebo vyššie ako klinická plazmatická expozícia.
DXd bol klastogénny aj v in vivo teste mikronukleov buniek kostnej drene na potkanoch, aj v in vitro teste aberácií chromozómov buniek pľúc čínskeho škrečka a nebol mutagénny v in vitro teste bakteriálnej reverznej mutácie.
Štúdie karcinogenity trastuzumab-deruxtekanu sa neuskutočnili.
Štúdie trastuzumab-deruxtekanu zamerané na fertilitu sa neuskutočnili. Na základe výsledkov zo všeobecných štúdií toxicity na zvieratách môže trastuzumab-deruxtekan zhoršiť mužskú reprodukčnú funkciu a plodnosť.
Neuskutočnili sa žiadne reprodukčné štúdie a štúdie vývojovej toxicity na zvieratách s trastuzumab-deruxtekanom. Na základe výsledkov zo všeobecných štúdií toxicity na zvieratách boli trastuzumab-deruxtekan a DXd toxické pre rýchlo sa deliace bunky (lymfatické/hematopoetické orgány, črevo alebo semenníky) a DXd bol genotoxický, čo naznačuje potenciál embryotoxicity a teratogenicity.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
L-histidín
L-histidínium-chlorid, monohydrát
sacharóza
polysorbát 80 (E433)
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
Na rekonštitúciu a riedenie sa nesmie používať infúzny roztok chloridu sodného, pretože môže zapríčiniť tvorbu častíc.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
4 roky.
Rekonštituovaný roztok
Chemická a fyzikálna stabilita rekonštituovaného roztoku bola preukázaná počas až 48 hodín pri teplote 2 ºC až 8 ºC.
Z mikrobiologického hľadiska sa má liek použiť okamžite. Ak sa nepoužije okamžite, čas uchovávania rekonštituovaného roztoku a podmienky pred použitím sú na zodpovednosti používateľa a za normálnych okolností nemajú prekročiť viac ako 24 hodín pri teplote 2 ºC až 8 ºC, s výnimkou, ak sa rekonštitúcia uskutočnila za kontrolovaných a aseptických podmienok.
Zriedený roztok
Odporúča sa zriedený roztok použiť okamžite. Ak sa nepoužije okamžite, môže sa rekonštituovaný roztok zriedený v infúznom vaku v roztoku 5 % glukózy uchovávať chránený pred svetlom pri izbovej teplote (≤ 30 ºC) až 4 hodiny vrátane prípravy a podania infúzie alebo v chladničke pri teplote 2 ºC až 8 ºC až 24 hodín.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 ºC - 8 ºC).
Neuchovávajte v mrazničke.
Uchovávajte v pôvodnej škatuli na ochranu pred svetlom.
Podmienky na uchovávanie po rekonštitúcii a riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Liek Enhertu je dostupný v 10 ml injekčnej liekovke z borosilikátového skla typu I jantárovej farby, zapečatenej butyl-gumovou zátkou laminovanou fluórovanou živicou a polypropylénovo-hliníkovým, žltým odklápacím tesniacim viečkom.
Každá škatuľa obsahuje 1 injekčnú liekovku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Aby sa predišlo zámene liekov, je dôležité skontrolovať štítok na injekčnej liekovke, aby sa overilo, že pripravovaný a podávaný liek je Enhertu (trastuzumab-deruxtekan) a nie trastuzumab alebo trastuzumab-emtanzin.
Na prípravu chemoterapeutického lieku sa majú použiť primerané postupy. Na rekonštitúciu a riedenie uvedené nižšie sa má použiť primeraná aseptická technika.
Rekonštitúcia
- Rekonštituujte tesne pred riedením.
Na celú dávku môže byť potrebná viac ako jedna injekčná liekovka. Vypočítajte potrebnú dávku
(v mg), celkový objem rekonštituovaného roztoku lieku Enhertu a počet injekčných liekoviek (pozri časť 4.2).
- Každú 100 mg injekčnú liekovku rekonštituujte pomocou 5 ml vody na injekcie, ktoré pomaly vstreknete do každej injekčnej liekovky sterilnou striekačkou, aby ste dosiahli konečnú koncentráciu 20 mg/ml.
- Injekčnou liekovkou jemne krúžte, kým nedôjde k úplnému rozpusteniu. Netraste.
- Z mikrobiologického hľadiska sa má liek použiť okamžite. Ak sa nepoužije hneď, chemická a fyzikálna stabilita rekonštituovaného roztoku bola preukázaná počas až 48 hodín pri teplote 2 ºC až 8 ºC. Uchovávajte injekčnú liekovku s rekonštituovaným liekom Enhertu v chladničke pri teplote 2 °C až 8 °C, chránenú pred svetlom. Neuchovávajte v mrazničke.
- Rekonštituovaný liek neobsahuje žiadne konzervanty a je určený na jednorazové použitie.
Riedenie
- Vypočítané množstvo odoberte z injekčnej liekovky (injekčných liekoviek) pomocou sterilnej injekčnej striekačky. V rekonštituovanom roztoku skontrolujte prítomnosť častíc a zmenu farby. Roztok má byť číry a bezfarebný až svetložltý. Ak sú viditeľné častice alebo ak je roztok zakalený alebo má inú farbu, nepoužívajte ho.
Vypočítané množstvo rekonštituovaného lieku Enhertu zrieďte v infúznom vaku s obsahom
100 ml 5 % infúzneho roztoku glukózy. Nepoužívajte roztok chloridu sodného (pozri časť 6.2). Odporúča sa infúzny vak vyrobený z polyvinylchloridu alebo polyolefínu (kopolymér etylénu a polypropylénu).
- Infúzny vak jemne prevracajte, aby sa roztok úplne premiešal. Netraste ním.
- Infúzny vak prekryte kvôli ochrane pred svetlom.
- Ak sa nepoužije ihneď, uchovávajte roztok pri izbovej teplote (≤ 30 ºC) najviac 4 hodiny, vrátane času prípravy a infúzie alebo v chladničke pri teplote 2 °C až 8 °C najviac 24 hodín, chránený pred svetlom. Neuchovávajte v mrazničke.
- Všetok nepoužitý zostatok v injekčnej liekovke zlikvidujte.
Podanie
- Ak bol pripravený infúzny roztok uchovaný v chladničke (2 ºC až 8 ºC), odporúča sa nechať roztok pred podaním dosiahnuť izbovú teplotu, chránený pred svetlom.
- Liek Enhertu podávajte ako intravenóznu infúziu len pomocou 0,20 alebo 0,22 mikrónového zabudovaného polyétersulfónového (PES) alebo polysulfónového (PS) filtra.
- Úvodná dávka sa má podať ako intravenózna infúzia s trvaním 90 minút. Ak boli predchádzajúce infúzie dobre tolerované, následné dávky lieku Enhertu sa môžu podať ako 30-minútové infúzie. Nepodávajte ako jednorazovú intravenóznu push alebo bolus injekciu (pozri časť 4.2).
- Infúzny vak prekryte kvôli ochrane pred svetlom.
- Liek Enhertu nemiešajte s inými liekmi, ani nepodávajte iné lieky pomocou tej istej infúznej súpravy.
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 Mníchov
Nemecko
8. REGISTRAČNÉ ČÍSLO
EU/1/20/1508/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 18. január 2021
Dátum posledného predĺženia registrácie: 21. november 2025
10. DÁTUM REVÍZIE TEXTU
{DD. mesiac RRRR}
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.