


Súhrn charakteristických vlastností lieku (SPC) - Enkia 2,5 mg filmom obalené tablety
1. NÁZOV LIEKU
ENKIA 2,5 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna filmom obalená tableta obsahuje 2,5 mg rivaroxabánu.
Pomocná látka so známym účinkom: laktóza.
Každá filmom obalená tableta obsahuje 32,2 mg laktózy (vo forme monohydrátu).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta
Svetložlté, okrúhle, bikonvexné, filmom obalené tablety s priemerom 6 mm, s vyrazeným označením "M" na jednej strane a hladké na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
ENKIA je pri súbežnom podávaní so samotnou kyselinou acetylsalicylovou (ASA) alebo s ASA a klopidogrelom alebo tiklopidínom indikovaná na prevenciu aterotrombotických príhod u dospelých pacientov po akútnom koronárnom syndróme (AKS) pri zvýšených hodnotách kardiálnych biomarkerov (pozri časti 4.3, 4.4 a 5.1).
ENKIA je pri súbežnom podávaní s kyselinou acetylsalicylovou (ASA) indikovaná na prevenciu aterotrombotických príhod u dospelých pacientov s ochorením koronárnych artérií (Coronary Artery Disease, CAD) alebo symptomatickým ochorením periférnych artérií (Peripheral Artery Disease, PAD) pri vysokom riziku ischemických príhod.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Odporúčaná dávka je 2,5 mg dvakrát denne.
AKS
Pacienti užívajúci rivaroxabán 2,5 mg dvakrát denne majú užiť aj dennú dávku 75-100 mg ASA alebo dennú dávku 75-100 mg ASA a k tomu ešte dennú dávku 75 mg klopidogrelu alebo štandardnú dennú dávku tiklopidínu.
Liečba sa má u jednotlivých pacientov pravidelne prehodnocovať so zvážením rizika ischemických príhod oproti riziku krvácania. Predĺženie liečby na viac ako 12 mesiacov je potrebné zvážiť individuálne, pretože skúsenosti s liečbou trvajúcou do 24 mesiacov sú obmedzené (pozri časť 5.1).
Liečba rivaroxabánom má začať čo najskôr po stabilizácii príhody AKS (vrátane výkonov revaskularizácie); najskôr 24 hodín po prijatí do nemocnice a v čase, kedy by mala byť parenterálna antikoagulačná liečba normálne ukončená.
CAD/PAD
Pacienti užívajúci rivaroxabán 2,5 mg dvakrát denne majú užiť aj dennú dávku 75-100 mg ASA.
U pacientov po úspešnej revaskularizácii dolnej končatiny (chirurgickej alebo endovaskulárnej zahŕňajúcej hybridné výkony) z dôvodu symptomatického PAD sa liečba nemá začínať, pokiaľ sa nedosiahne hemostáza (pozri časť 5.1).
Trvanie liečby sa má určiť pre každého pacienta individuálne na základe pravidelných vyšetrení a má sa zvážiť riziko trombotických príhod oproti riziku krvácania.
AKS, CAD/PAD
Súbežné podávanie s antiagregačnou liečbou
U pacientov s akútnou trombotickou príhodou alebo vaskulárnym výkonom a potrebou duálnej antiagregačnej liečby sa má posúdiť pokračovanie v liečbe rivaroxabánom 2,5 mg dvakrát denne v závislosti od typu príhody alebo výkonu a antiagregačného režimu.
Bezpečnosť a účinnosť rivaroxabánu 2,5 mg dvakrát denne v kombinácii s duálnou antiagregačnou liečbou sa skúmali u pacientov
- s nedávno prekonaným AKS v kombinácii s ASA a klopidogrelom/tiklopidínom (pozri časť 4.1) a
- po nedávnej revaskularizácii dolnej končatiny z dôvodu symptomatického PAD v kombinácii s ASA a v prípade potreby s krátkodobým užívaním klopidogrelu (pozri časti 4.4 a 5.1).
Vynechaná dávka
Ak dôjde ku vynechaniu dávky, pacient má pokračovať s pravidelnou dávkou podľa odporúčania v nasledujúcom plánovanom čase. Dávka sa nemá zdvojnásobiť, aby sa nahradila vynechaná dávka.
Zmena liečby antagonistami vitamínu K (VKA) na rivaroxabán
U pacientov pri zmene liečby VKA na rivaroxabán sa hodnoty Medzinárodného normalizovaného pomeru (International Normalized Ratio, INR) po užití rivaroxabánu môžu nepravdivo zvýšiť. Meranie hodnôt INR nie je vhodné na stanovenie antikoagulačnej aktivity rivaroxabánu, a preto sa nemá na tento účel používať (pozri časť 4.5).
Zmena liečby rivaroxabánom na antagonistov vitamínu K (VKA)
Počas zmeny liečby rivaroxabánom na VKA existuje možnosť nedostatočnej antikoagulácie. Počas zmeny liečby na iné antikoagulancium sa má zabezpečiť nepretržitá dostatočná antikoagulácia. Je potrebné poznamenať, že rivaroxabán môže prispievať ku zvýšeniu INR.
U pacientov pri zmene liečby rivaroxabánom na VKA sa má VKA podávať súbežne až do INR ≥ 2,0. Počas prvých dvoch dní zmeny liečby sa má používať štandardné začiatočné dávkovanie VKA, po ktorom nasleduje dávkovanie VKA, ktoré sa riadi meraním INR. Počas obdobia, keď pacienti užívajú rivaroxabán aj VKA, INR sa nemá merať skôr ako 24 hodín po predchádzajúcej dávke, ale pred nasledujúcou dávkou rivaroxabánu. Po vysadení rivaroxabánu sa môže vykonať spoľahlivé meranie INR najskôr 24 hodín po poslednej dávke (pozri časti 4.5 a 5.2).
Zmena liečby parenterálnymi antikoagulanciami na rivaroxabán
U pacientov súbežne užívajúcich parenterálne antikoagulancium ukončite podávanie parenterálneho antikoagulancia a začnite liečbu rivaroxabánom 0 až 2 hodiny pred termínom ďalšieho plánovaného podania parenterálneho lieku (napr. nízkomolekulárnych heparínov) alebo v čase ukončenia kontinuálne podávaného parenterálneho lieku (napr. intravenózneho nefrakcionovaného heparínu).
Zmena liečby rivaroxabánom na parenterálne antikoagulanciá
Prvú dávku parenterálneho antikoagulancia podajte v čase, kedy by sa mala užiť nasledujúca dávka rivaroxabánu.
Osobitné skupiny pacientov
Porucha funkcie obličiek
Obmedzené klinické údaje o pacientoch s ťažkou poruchou funkcie obličiek (klírens kreatinínu 15 – 29 ml/min) naznačujú, že sú signifikantne zvýšené plazmatické koncentrácie rivaroxabánu. U týchto pacientov sa má preto rivaroxabán používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.4 a 5.2).
U pacientov s miernou poruchou funkcie obličiek (klírens kreatinínu 50 – 80 ml/min) alebo so stredne ťažkou poruchou funkcie obličiek (klírens kreatinínu 30 – 49 ml/min) nie je potrebná úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
Rivaroxabán je kontraindikovaný u pacientov s ochorením pečene súvisiacim s koagulopatiou a klinicky významným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým skóre B a C (pozri časti 4.3 a 5.2).
Starší pacienti
Bez úpravy dávky (pozri časti 4.4 a 5.2).
Riziko krvácania sa s rastúcim vekom zvyšuje (pozri časť 4.4).
Telesná hmotnosť
Bez úpravy dávky (pozri časti 4.4 a 5.2).
Pohlavie
Bez úpravy dávky (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť rivaroxabánu 2,5 mg tablety u detí vo veku 0 až 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje. Preto sa rivaroxabán 2,5 mg tablety neodporúča používať u detí do 18 rokov.
Spôsob podávania
ENKIA je na perorálne použitie.
Tablety sa môžu užívať s jedlom alebo bez jedla (pozri časti 4.5 a 5.2).
Rozdrvenie tabliet
Pacientom, ktorí nie sú schopní prehĺtať celé tablety, sa môže tableta rivaroxabánu tesne pred perorálnym podaním rozdrviť a zmiešať s vodou alebo jablčným pyré.
Rozdrvená tableta sa môže taktiež podať gastrickou sondou (pozri časti 5.2 a 6.6).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Aktívne klinicky významné krvácanie.
Lézia alebo stav, ak sa považuje za významné riziko závažného („major“) krvácania. Môže zahŕňať súčasnú alebo nedávnu gastrointestinálnu ulceráciu, prítomnosť malígnych novotvarov s vysokým rizikom krvácania, nedávne poranenie mozgu alebo chrbtice, nedávny chirurgický zákrok na mozgu, chrbtici alebo operáciu očí, nedávne intrakraniálne krvácanie, diagnostikované alebo suspektné varixy pažeráka, artériovenózne malformácie, vaskulárnu aneuryzmu alebo závažné intraspinálne alebo intracerebrálne vaskulárne abnormality.
Súbežná liečba inými antikoagulanciami, napr. nefrakcionovaným heparínom (UnFractioned Heparin, UFH), nízkomolekulárnymi heparínmi (enoxaparín, dalteparín atď.), derivátmi heparínu (fondaparinux atď.), perorálnymi antikoagulanciami (warfarín, dabigatran-etexilát, apixabán atď.), s výnimkou osobitných okolností pri zmene antikoagulačnej liečby (pozri časť 4.2) alebo pri podávaní UFH v dávkach nevyhnutných na udržanie priechodnosti centrálnych žilových alebo arteriálnych katétrov (pozri časť 4.5).
Súbežná liečba AKS antiagregačnou liečbou u pacientov s prekonanou cievnou mozgovou príhodou alebo tranzitórnym ischemickým atakom (TIA) (pozri časť 4.4).
Súbežná liečba CAD/PAD s ASA u pacientov s prekonanou hemoragickou alebo lakunárnou cievnou mozgovou príhodou alebo akoukoľvek cievnou mozgovou príhodou prekonanou v priebehu predchádzajúceho mesiaca (pozri časť 4.4).
Ochorenie pečene súvisiace s koagulopatiou a klinicky významným rizikom krvácania, vrátane pacientov s cirhózou s Childovým-Pughovým skóre B a C (pozri časť 5.2).
Gravidita a laktácia (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
U pacientov s AKS sa účinnosť a bezpečnosť rivaroxabánu 2,5 mg dvakrát denne skúmali v kombinácii s antiagreganciami, a to so samotnou ASA alebo ASA v kombinácii s klopidogrelom/tiklopidínom. U pacientov s CAD/PAD s vysokým rizikom ischemických príhod sa účinnosť a bezpečnosť rivaroxabánu 2,5 mg dvakrát denne skúmali v kombinácii so samotnou ASA.
U pacientov po nedávnej revaskularizácii dolnej končatiny z dôvodu symptomatického PAD sa účinnosť a bezpečnosť rivaroxabánu 2,5 mg dvakrát denne skúmali v kombinácii s antiagreganciom ASA samotnou alebo ASA a krátkodobým podávaním klopidogrelu. Ak sa vyžaduje, má byť duálna antiagregačná liečba klopidogrelom krátkodobá. Je potrebné vyhnúť sa dlhodobej duálnej antiagregačnej liečbe (pozri časť 5.1).
Liečba v kombinácii s inými antiagreganciami, napr. prasugrelom alebo tikagrelorom, sa neskúmala a neodporúča sa.
V súlade s praxou pri antikoagulačnej liečbe sa počas celého obdobia liečby odporúča klinické sledovanie.
Riziko hemorágie
Rovnako ako pri iných antikoagulanciách, u pacientov užívajúcich rivaroxabán je potrebné pozorne sledovať možné prejavy krvácania. Pri zvýšenom riziku krvácania sa odporúča zvýšená opatrnosť. Liečba rivaroxabánom sa má pri výskyte závažného krvácania prerušiť (pozri časť 4.9).
V klinických štúdiách sa počas dlhodobej liečby rivaroxabánom pridaným k monoterapii alebo duálnej antiagregačnej liečbe častejšie pozorovalo slizničné krvácanie (t.j. z nosa, ďasien, gastrointestinálne, urogenitálne vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. Preto okrem primeraného klinického sledovania, pokiaľ je to vhodné, môže byť laboratórne vyšetrenie hemoglobínu/hematokritu prínosom k detekcii skrytého krvácania a kvantifikácii klinického významu zjavného krvácania.
Niektoré podskupiny pacientov, ako sa uvádza nižšie, majú zvýšené riziko krvácania. Preto je potrebné užívanie rivaroxabánu v kombinácii s duálnou antiagregačnou liečbou u pacientov so známym zvýšeným rizikom krvácania zvážiť oproti prínosom liečby v oblasti prevencie aterotrombotických príhod. Okrem toho sa musia títo pacienti starostlivo sledovať kvôli prejavom a príznakom krvácavých komplikácií a anémie po začatí liečby (pozri časť 4.8).
Akýkoľvek neobjasnený pokles hemoglobínu alebo tlaku krvi musí viesť k hľadaniu miesta krvácania.
Hoci liečba rivaroxabánom nevyžaduje rutinné sledovanie expozície, hladiny rivaroxabánu merané kalibrovanými kvantitatívnymi testami na prítomnosť anti-faktora Xa môžu byť užitočné vo výnimočných situáciách, kedy informácia o expozícii rivaroxabánu môže byť podkladom pre klinické rozhodnutie, napr. pri predávkovaní a neodkladnej operácii (pozri časti 5.1 a 5.2).
Porucha funkcie obličiek
U pacientov so závažnou poruchou funkcie obličiek (klírens kreatinínu < 30 ml/min) sa môžu plazmatické koncentrácie rivaroxabánu signifikantne zvýšiť (v priemere o 1,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. U pacientov s klírensom kreatinínu 15 – 29 ml/min sa má rivaroxabán používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu < 15ml/min (pozri časti 4.2 a 5.2).
U pacientov so stredne ťažkou poruchou funkcie obličiek (klírens kreatinínu 30 – 49 ml/min), ktorí súbežne užívajú iné lieky, ktoré zvyšujú plazmatické koncentrácie rivaroxabánu, sa má rivaroxabán používať s opatrnosťou (pozri časť 4.5).
Interakcie s inými liekmi
Použitie rivaroxabánu sa neodporúča u pacientov, ktorí súbežne užívajú systémovú liečbu azolovými antimykotikami (ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol) alebo inhibítory proteázy HIV (napr. ritonavir). Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp, a preto môžu zvýšiť plazmatické koncentrácie rivaroxabánu na klinicky významnú úroveň (v priemere o 2,6-násobok), čo môže viesť ku zvýšenému riziku krvácania (pozri časť 4.5).
Opatrnosť je potrebná, ak sa pacienti súbežne liečia liekmi, ktoré ovplyvňujú hemostázu, ako sú nesteroidné antiflogistiká (NSA), kyselina acetylsalicylová (ASA) a inhibítory agregácie trombocytov alebo selektívne inhibítory spätného vychytávania sérotonínu (Selective Serotonin Reuptake Inhibitors, SSRI) a inhibítory spätného vychytávania sérotonínu a noradrenalínu (Serotonin Norepinephrine Reuptake Inhibitors, SNRI). U pacientov s rizikom vzniku ulcerózneho gastrointestinálneho ochorenia je možné zvážiť vhodnú profylaktickú liečbu (pozri časti 4.5 a 5.1).
Pacienti liečení rivaroxabánom a antiagreganciami majú dostávať súbežnú liečbu NSA, len ak prínos preváži riziko krvácania.
Iné rizikové faktory hemorágie
Tak ako pri iných antitrombotikách, užívanie rivaroxabánu sa neodporúča u pacientov so zvýšeným rizikom krvácania, ako sú:
- vrodené alebo získané krvácavé poruchy
- nekontrolovaná ťažká arteriálna hypertenzia
- iné gastrointestinálne ochorenie bez aktívnej ulcerácie, ktoré môže potenciálne viesť ku krvácavým komplikáciám (napr. zápalové ochorenie čriev, ezofagitída, gastritída a gastroezofágová refluxová choroba)
- vaskulárna retinopatia
- bronchiektázia alebo krvácanie do pľúc v anamnéze.
Liek sa má používať s opatrnosťou u pacientov s AKS a CAD/PAD:
- ≥75 rokov, ak sa podáva spolu so samotnou ASA alebo s ASA a klopidogrelom alebo tiklopidínom. Pomer prínosu a rizika liečby sa má pravidelne individuálne vyhodnocovať.
- s nižšou telesnou hmotnosťou (<60 kg), ak sa podáva spolu so samotnou ASA alebo s ASA a klopidogrelom alebo tiklopidínom,
- u pacientov s CAD so závažným symptomatickým srdcovým zlyhávaním. Údaje zo štúdie naznačujú, že takíto pacienti môžu mať menší prínos z liečby rivaroxabánom (pozri časť 5.1).
Pacienti s malígnym ochorením
U pacientov s malígnym ochorením môže byť súčasne vyššie riziko krvácania a trombózy. Je potrebné zvážiť individuálny prínos antitrombotickej liečby oproti riziku krvácania u pacientov s aktívnym karcinómom v závislosti od lokalizácie nádoru, antineoplastickej liečby a štádia ochorenia. Nádory nachádzajúce sa v gastrointestinálnom alebo urogenitálnom trakte boli počas liečby rivaroxabánom spojené so zvýšeným rizikom krvácania.
U pacientov s malígnymi novotvarmi s vysokým rizikom krvácania je použitie rivaroxabánu kontraindikované (pozri časť 4.3).
Pacienti s protetickými chlopňami
Rivaroxabán sa nemá používať na tromboprofylaxiu u pacientov, ktorí nedávno podstúpili transkatétrovú výmenu aortálnej chlopne (Transcatheter Aortic Valve Replacement – TAVR). U pacientov s protetickými srdcovými chlopňami sa bezpečnosť a účinnosť rivaroxabánu neskúmala. Preto nie sú žiadne údaje, ktoré by preukázali, že v tejto skupine pacientov rivaroxabán poskytuje adekvátnu antikoaguláciu. U týchto pacientov sa liečba rivaroxabánom neodporúča.
Pacienti s antifosfolipidovým syndrómom
Priame perorálne antikoagulanciá (Direct acting Oral AntiCoagulants, DOAC) vrátane rivaroxabánu sa neodporúčajú pacientom s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm. Najmä u pacientov, ktorí sú trojito pozitívni (na lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I), môže liečba DOAC súvisieť so zvýšenou mierou rekurentných trombotických udalostí v porovnaní s liečbou antagonistami vitamínu K.
Pacienti po prekonanej cievnej mozgovej príhode a/alebo tranzitórnom ischemickom ataku (TIA)
Pacienti s AKS
Rivaroxabán 2,5 mg je kontraindikovaný na liečbu pacientov s AKS, ktorí prekonali cievnu mozgovú príhodu alebo TIA (pozri časť 4.3). Niekoľko pacientov s AKS, ktorí prekonali cievnu mozgovú príhodu alebo TIA, bolo skúmaných, ale z dostupných obmedzených údajov vyplýva, že liečba nie je prínosom pre týchto pacientov.
Pacienti s CAD/PAD
Pacienti s CAD/PAD, ktorí prekonali hemoragickú alebo lakunárnu cievnu mozgovú príhodou alebo ischemickú nelakunárnu cievnu mozgovú príhodu v priebehu predchádzajúceho mesiaca, sa neskúmali (pozri časť 4.3).
Pacienti po nedávnej revaskularizácii dolnej končatiny z dôvodu symptomatického PAD po prekonanej cievnej mozgovej príhode alebo TIA sa neskúmali. U týchto pacientov, ktorí dostávajú duálnu antiagregačnú liečbu, je potrebné vyhnúť sa liečbe rivaroxabánom 2,5 mg.
Spinálna/epidurálna anestézia alebo punkcia
Ak sa vykoná neuroaxiálna anestézia (spinálna/epidurálna anestézia) alebo spinálna/epidurálna punkcia u pacientov, ktorí sa liečia antitrombotikami na prevenciu trombembolických komplikácií, existuje riziko vývoja epidurálnych alebo spinálnych hematómov, ktoré môžu viesť k dlhodobej alebo trvalej paralýze. Riziko týchto udalostí sa môže zvýšiť pooperačným použitím zavedených epidurálnych katétrov alebo súbežným použitím liekov, ktoré ovplyvňujú hemostázu. Riziko sa môže zvýšiť aj traumatickou alebo opakovanou epidurálnou alebo spinálnou punkciou. Pacienti majú byť často sledovaní na prípadný výskyt prejavov a príznakov neurologického poškodenia (napr. znecitlivenie alebo slabosť nôh, dysfunkcia čriev alebo močového mechúra). Ak sa zistí zhoršenie neurologických funkcií, je nevyhnutné bezodkladné stanovenie diagnózy a liečba. Pred neuroaxiálnym zákrokom má lekár u pacientov s antikoagulačnou liečbou alebo u pacientov, ktorí majú dostať antikoagulačnú liečbu z dôvodu tromboprofylaxie, zvážiť potenciálny prínos oproti riziku. Pre takéto prípady nie sú klinické skúsenosti s používaním rivaroxabánu 2,5 mg a antiagregancií.
Inhibítory agregácie krvných doštičiek sa majú prestať podávať podľa odporúčaní uvedených v informácii výrobcu o predpisovaní lieku.
Aby sa znížilo možné riziko krvácania v súvislosti s podávaním rivaroxabánu pri neuroaxiálnej anestézii (spinálna/epidurálna) alebo spinálnej punkcii, je potrebné zohľadniť farmakokinetický profil rivaroxabánu. Zavedenie alebo odstránenie epidurálneho katétra alebo lumbálnu punkciu je najlepšie vykonať vtedy, keď je predpokladaný antikoagulačný účinok rivaroxabánu nízky (pozri časť 5.2). Avšak presné načasovanie za účelom dosiahnutia dostatočne nízkeho antikoagulačného účinku u každého pacienta nie je známe.
Odporúčané dávkovanie pred a po invazívnych a chirurgických výkonoch
Ak je potrebný invazívny alebo chirurgický výkon, liečba rivaroxabánom 2,5 mg sa má, ak je to možné a na základe klinického posúdenia lekára, ukončiť minimálne 12 hodín pred výkonom. Ak má pacient podstúpiť plánovanú operáciu a antiagregačný účinok nie je žiaduci, inhibítory agregácie trombocytov sa majú podľa pokynov preskripčnej informácie výrobcu vysadiť.
Ak výkon nie je možné oddialiť, je potrebné zhodnotiť zvýšené riziko krvácania voči naliehavosti výkonu.
Po invazívnom alebo chirurgickom výkone sa má čo najskôr obnoviť liečba rivaroxabánom za predpokladu, že to klinický stav umožňuje a podľa úsudku ošetrujúceho lekára bola preukázaná adekvátna hemostáza (pozri časť 5.2).
Starší pacienti
S rastúcim vekom sa môže zvyšovať riziko krvácania (pozri časti 5.1 a 5.2).
Kožné reakcie
Počas sledovania po uvedení lieku na trh boli v súvislosti s užívaním rivaroxabánu hlásené závažné kožné reakcie vrátane Stevensovho-Johnsonovho syndrómu/toxickej epidermálnej nekrolýzy a DRESS syndrómu (pozri časť 4.8). Zdá sa, že pacienti majú najvyššie riziko týchto reakcií na začiatku liečby: nástup reakcie sa vo väčšine prípadov vyskytuje počas prvých týždňov liečby.
Pri prvom výskyte závažnej kožnej vyrážky (napr. šírenie, zintenzívnenie a/alebo tvorba pľuzgierov) alebo akéhokoľvek iného prejavu precitlivenosti spojeného s léziami slizníc sa má liečba rivaroxabánom ukončiť.
Informácie o pomocných látkach
ENKIA obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek.
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Inhibítory CYP3A4 a P-gp
Súbežné podávanie rivaroxabánu s ketokonazolom (400 mg jedenkrát denne) alebo ritonavirom (600 mg dvakrát denne) viedlo k 2,6-násobnému/2,5-násobnému zvýšeniu priemernej AUC rivaroxabánu a 1,7-násobnému/1,6-násobnému zvýšeniu priemernej Cmax rivaroxabánu so signifikantnými zvýšeniami farmakodynamických účinkov, čo môže viesť ku zvýšenému riziku krvácania. Preto sa použitie rivaroxabánu neodporúča u pacientov, ktorí súbežne užívajú systémovú liečbu azolovými antimykotikami, ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol, alebo inhibítory proteázy HIV. Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp (pozri časť 4.4).
U liečiv, ktoré silne inhibujú iba jednu z eliminačných dráh rivaroxabánu, či už CYP3A4 alebo P-gp, sa predpokladá zvýšenie plazmatických koncentrácií rivaroxabánu v menšom rozsahu. Napríklad klaritromycín (500 mg dvakrát denne), ktorý sa považuje za silný inhibítor CYP3A4 a stredne silný inhibítor P-gp, viedol k 1,5-násobnému zvýšeniu priemernej AUC rivaroxabánu a 1,4-násobnému zvýšeniu Cmax. Interakcia s klaritromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pacienti s poruchou funkcie obličiek: pozri časť 4.4).
Erytromycín (500 mg trikrát denne), ktorý stredne silno inhibuje CYP3A4 a P-gp, viedol k 1,3-násobnému zvýšeniu priemernej AUC a Cmax rivaroxabánu. Interakcia s erytromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. U osôb s miernou poruchou funkcie obličiek viedlo podanie erytromycínu (500 mg trikrát denne) k 1,8-násobnému zvýšeniu priemernej AUC rivaroxabánu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. U osôb so stredne závažnou poruchou funkcie obličiek viedlo podanie erytromycínu k 2,0-násobnému zvýšeniu priemernej AUC rivaroxabánu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. Účinok erytromycínu je aditívny k poruche funkcie obličiek (pozri časť 4.4).
Flukonazol (400 mg jedenkrát denne), ktorý sa považuje za stredne silný inhibítor CYP3A4, viedol k 1,4-násobnému zvýšeniu priemernej AUC rivaroxabánu a 1,3-násobnému zvýšeniu priemernej Cmax. Interakcia s flukonazolom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pacienti s poruchou funkcie obličiek: pozri časť 4.4).
Vzhľadom na dostupné obmedzené klinické údaje s dronedarónom je potrebné vyhnúť sa súbežnému podávaniu s rivaroxabánom.
Antikoagulanciá
Po kombinovanom podaní enoxaparínu (40 mg jednorazová dávka) s rivaroxabánom (10 mg jednorazová dávka) sa pozoroval aditívny účinok na aktivitu anti-faktora Xa bez akýchkoľvek ďalších účinkov na testy zrážavosti (PT, aPTT). Enoxaparín neovplyvnil farmakokinetiku rivaroxabánu.
Ak sa pacienti súbežne liečia akýmikoľvek inými antikoagulanciami, je vzhľadom na zvýšené riziko krvácania potrebná opatrnosť (pozri časti 4.3 a 4.4).
NSA/inhibítory agregácie trombocytov
Po súbežnom podaní rivaroxabánu (15 mg) a 500 mg naproxénu sa nepozorovalo klinicky významné predĺženie času krvácania. Napriek tomu sa môžu vyskytnúť jednotlivci s výraznejšou farmakodynamickou odpoveďou.
Ak sa rivaroxabán súbežne podával s 500 mg kyseliny acetylsalicylovej, klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali.
Klopidogrel (300 mg nasycovacia dávka, po ktorej nasledovala udržiavacia dávka 75 mg) nepreukázal farmakokinetické interakcie s rivaroxabánom (15 mg), ale v podskupine pacientov sa pozorovalo významné predĺženie času krvácania, ktoré nekorelovalo s agregáciou trombocytov, hladinami P-selektínu alebo GPIIb/IIIa receptora.
Opatrnosť je potrebná, ak sa pacienti súbežne liečia NSA (vrátane kyseliny acetylsalicylovej) a inhibítormi agregácie trombocytov, pretože tieto lieky spravidla zvyšujú riziko krvácania (pozri časť 4.4).
SSRI/SNRI
Rovnako ako pri iných antikoagulanciách existuje možnosť, že v prípade súbežného užívania so SSRI alebo SNRI budú pacienti v dôsledku ich hláseného účinku na trombocyty vystavení vyššiemu riziku krvácania. Pri súbežnom užívaní v klinickom programe s rivaroxabánom sa vo všetkých liečebných skupinách pozorovali početne vyššie frekvencie ohľadom výskytu závažného („major“) krvácania alebo klinicky významného nezávažného krvácania (clinically relevant non-major bleeding).
Warfarín
Zmena liečby antagonistom vitamínu K warfarínom (INR 2,0 až 3,0) na rivaroxabán (20 mg) alebo z rivaroxabánu (20 mg) na warfarín (INR 2,0 až 3,0) zvýšila protrombínový čas (PT)/INR (Neoplastin) viac než aditívne (bolo možné pozorovať jednotlivé hodnoty INR až do 12), zatiaľ čo účinky na aPTT, inhibíciu aktivity faktora Xa a potenciál endogénneho trombínu boli aditívne.
Ak sa požaduje kontrola farmakodynamických účinkov rivaroxabánu počas obdobia zmeny liečby, môže sa použiť test aktivity anti-faktora Xa, PiCT a HepTest, pretože tieto vyšetrenia nie sú ovplyvnené warfarínom. Na štvrtý deň po poslednej dávke warfarínu odrážajú všetky vyšetrenia (zahŕňajúce PT, aPTT, inhibíciu aktivity faktora Xa a ETP) iba účinok rivaroxabánu.
Ak sa požaduje kontrola farmakodynamických účinkov warfarínu počas obdobia zmeny liečby, je možné použiť meranie INR pri Cmin rivaroxabánu (24 hodín po predchádzajúcom užití rivaroxabánu), pretože v tomto časovom bode je toto vyšetrenie minimálne ovplyvnené rivaroxabánom.
Medzi warfarínom a rivaroxabánom sa nepozorovali žiadne farmakokinetické interakcie.
Induktory CYP3A4
Súbežné podávanie rivaroxabánu so silným induktorom CYP3A4 rifampicínom viedlo ku približne 50 % zníženiu priemernej AUC rivaroxabánu s paralelnými zníženiami jeho farmakodynamických účinkov. Súbežné použitie rivaroxabánu s inými silnými induktormi CYP3A4 (napr. fenytoín, karbamazepín, fenobarbital alebo ľubovník bodkovaný(Hypericum perforatum)) môže tiež viesť ku zníženiu plazmatických koncentrácií rivaroxabánu. Preto, ak sa u pacienta starostlivo nesledujú prejavy a príznaky trombózy, je potrebné vyhnúť sa súbežnému podávaniu silných induktorov CYP3A4.
Iné súbežné liečby
Ak sa rivaroxabán súbežne podával s midazolamom (substrát CYP3A4), digoxínom (substrát P-gp), atorvastatínom (substrát CYP3A4 a P-gp) alebo omeprazolom (inhibítor protónovej pumpy), klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali. Rivaroxabán neinhibuje ani neindukuje žiadne významné izoformy CYP ako CYP3A4.
Klinicky významné interakcie s jedlom sa nepozorovali (pozri časť 4.2).
Laboratórne parametre
Parametre zrážavosti krvi (napr. PT, aPTT, HepTest) sú ovplyvnené podľa očakávania na základe mechanizmu účinku rivaroxabánu (pozri časť 5.1).
4.6 Fertilita, gravidita a laktácia
Gravidita
Bezpečnosť a účinnosť rivaroxabánu neboli u gravidných žien stanovené. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). V dôsledku potenciálnej reprodukčnej toxicity, rizika vnútorného krvácania a dôkazu, že rivaroxabán prestupuje placentou, je rivaroxabán kontraindikovaný počas gravidity (pozri časť 4.3).
Ženy vo fertilnom veku musia počas liečby rivaroxabánom zabrániť otehotneniu.
Dojčenie
Bezpečnosť a účinnosť rivaroxabánu neboli u dojčiacich žien stanovené. Údaje zo štúdií na zvieratách naznačujú, že sa rivaroxabán vylučuje do mlieka. Rivaroxabán je preto kontraindikovaný počas dojčenia (pozri časť 4.3). Musí sa urobiť rozhodnutie, či prerušiť dojčenie alebo prerušiť/ukončiť liečbu.
Fertilita
Nevykonali sa žiadne špecifické štúdie s rivaroxabánom u ľudí na hodnotenie účinkov na fertilitu. V štúdii fertility na samcoch a samiciach potkanov sa žiadne účinky nepozorovali (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rivaroxabán má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Hlásili sa nežiaduce reakcie ako synkopa (frekvencia: menej časté) a závrat (frekvencia: časté) (pozri časť 4.8).
Pacienti pociťujúci tieto nežiaduce reakcie nesmú viesť vozidlá ani obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Bezpečnosť rivaroxabánu sa hodnotila v trinástich pivotných štúdiách fázy III (pozri Tabuľku 1).
Celkovo 69 608 dospelých pacientov v devätnástich štúdiách fázy III a 488 pediatrických pacientov v dvoch štúdiách fázy II a dvoch štúdiách fázy III bolo vystavených účinku rivaroxabánu.
Tabuľka 1: Počet sledovaných pacientov, celková denná dávka a maximálna dĺžka liečby v štúdiách fázy III u dospelých a pediatrických pacientov
| Indikácia | Počet pacientov* | Celková denná dávka | Maximálna dĺžka liečby |
Prevencia venózneho trombembolizmu (VTE) u dospelých pacientov, ktorí podstúpili elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6 097 | 10 mg | 39 dní |
Prevencia VTE u pacientov s interným ochorením | 3 997 | 10 mg | 39 dní |
| Liečba a prevencia rekurencie hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) | 6 790 |
Po najmenej 6 mesiacoch: 10 mg alebo 20 mg | 21 mesiacov |
Liečba VTE a prevencia rekurencie VTE u donosených novorodencov a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 329 | Dávka upravená podľa telesnej hmotnosti na dosiahnutie podobnej expozície, aká sa pozoruje u dospelých liečených na DVT s 20 mg rivaroxabánu jedenkrát denne | 12 mesiacov |
Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení | 7 750 | 20 mg | 41 mesiacov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní akútneho koronárneho syndrómu (AKS) | 10 225 | 5 mg alebo 10 mg súbežne užívaných s ASA alebo s ASA spolu s klopidogrelom alebo tiklopidínom | 31 mesiacov |
| Prevencia aterotrombotických príhod u pacientov s CAD/PAD | 18 244 | 5 mg spolu s ASA alebo 10 mg v monoterapii | 47 mesiacov |
| 3 256** | 5 mg spolu s ASA | 42 mesiacov |
* Pacienti vystavení minimálne jednej dávke rivaroxabánu
** Zo štúdie VOYAGER PAD
DVT (Deep Vein Thrombosis) – hlboká žilová trombóza
Najčastejšie hlásenými nežiaducimi reakciami u pacientov užívajúcich rivaroxabán boli krvácania (Tabuľka 2) (pozri tiež časť 4.4 a „Popis vybraných nežiaducich účinkov“ nižšie). Najčastejšie hlásenými krvácaniami boli epistaxa (4,5 %) a krvácanie do gastrointestinálneho traktu (3,8 %).
Tabuľka 2: Miera výskytu krvácania* a anémie u dospelých a pediatrických pacientov liečených rivaroxabánom v rámci všetkých ukončených štúdií fázy III
| Indikácia | Akékoľvek krvácanie | Anémia |
Prevencia venózneho trombembolizmu (VTE) u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6,8 % pacientov | 5,9 % pacientov |
| Prevencia venózneho trombembolizmu u pacientov s interným ochorením | 12,6 % pacientov | 2,1 % pacientov |
| Liečba a prevencia rekurencie DVT a PE | 23 % pacientov | 1,6 % pacientov |
Liečba VTE a prevencia rekurencie VTE u donosených novorodencov a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 39,5 % pacientov | 4,6 % pacientov |
Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení | 28 na 100 pacientorokov | 2,5 na 100 pacientorokov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní AKS | 22 na 100 pacientorokov | 1,4 na 100 pacientorokov |
| Prevencia aterotrombotických príhod u pacientov s CAD/PAD | 6,7 na 100 pacientorokov | 0,15 na 100 pacientorokov** |
8,38 na 100 pacientorokov# | 0,74 na 100 pacientorokov*** # |
* Pri všetkých štúdiách s rivaroxabánom sa zhromažďujú, hlásia a posudzujú všetky krvácavé príhody.
** V štúdii COMPASS bol nízky výskyt anémie z dôvodu použitia selektívneho prístupu k zhromažďovaniu nežiaducich udalostí.
*** Aplikoval sa selektívny prístup k zhromažďovaniu nežiaducich udalostí.
# Zo štúdie VOYAGER PAD.
Tabuľkový zoznam nežiaducich reakcií
Frekvencie nežiaducich reakcií hlásených pri rivaroxabáne u dospelých a pediatrických pacientov sú zhrnuté nižšie v Tabuľke 3 podľa triedy orgánových systémov (podľa MedDRA) a frekvencie.
Frekvencie sú definované ako: veľmi časté ( ≥ 1/10), časté ( ≥ 1/100 až < 1/10), menej časté ( ≥ 1/1 000 až < 1/100), zriedkavé ( ≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (z dostupných údajov).
Tabuľka 3: Všetky hlásené nežiaduce reakcie u dospelých pacientov v klinických štúdiách fázy III alebo po uvedení lieku na trh* a v dvoch štúdiách fázy II a dvoch štúdiách fázy III u pediatrických pacientov
| Časté | Menej časté | Zriedkavé | Veľmi zriedkavé | Neznáme | |
| Poruchy krvi a lymfatického systému | |||||
| Anémia (vrátane príslušných laboratórnych parametrov) | Trombocytóza (vrátane zvýšeného počtu trombocytov)A, trombocytopénia | ||||
| Poruchy imunitného systému | |||||
Alergická reakcia, alergická dermatitída, angioedém a alergický edém | Anafylaktické reakcie, vrátane anafylaktického šoku | ||||
| Poruchy nervového systému | |||||
| Závrat, bolesť hlavy | Cerebrálna a intrakraniálna hemorágia, synkopa | ||||
| Poruchy oka | |||||
Krvácanie do oka (vrátane konjunktiválnej hemorágie) | |||||
| Poruchy srdca a srdcovej činnosti | |||||
| Tachykardia | |||||
| Poruchy ciev | |||||
Hypotenzia, hematóm | |||||
| Poruchy dýchacej sústavy, hrudníka a mediastína | |||||
Krvácanie z nosa, hemoptýza | Eozinofilná pneumónia | ||||
| Poruchy gastrointestinálneho traktu | |||||
Krvácanie z ďasien, krvácanie do gastrointestinálneho traktu (vrátane krvácania z konečníka), bolesť brucha a bolesť v gastrointestinálnom trakte, dyspepsia, nauzea, zápchaA, hnačka, vracanieA | Sucho v ústach | ||||
| Poruchy pečene a žlčových ciest | |||||
| Zvýšené transaminázy | Porucha funkcie pečene, zvýšený bilirubín, zvýšená alkalická fosfatáza v krviA, zvýšená GGTA | Žltačka, zvýšený konjugovaný bilirubín (so súčasným zvýšením ALT alebo bez neho), cholestáza, hepatitída (vrátane hepatocelulárneho poškodenia) | |||
| Poruchy kože a podkožného tkaniva | |||||
Pruritus (vrátane menej častých prípadov generalizovaného pruritu), vyrážka, ekchymóza, krvácanie do kože a podkožné krvácanie | Žihľavka | Stevensov- Johnsonov syndróm/toxická epidermálna nekrolýza, DRESS syndróm | |||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | |||||
Bolesť v končatináchA | Hemartróza | Svalová hemorágia | Kompartment syndróm sekundárne po krvácaní | ||
| Poruchy obličiek a močových ciest | |||||
Krvácanie do urogenitálneho traktu (vrátane hematúrie a menorágieB), porucha funkcie obličiek (vrátane zvýšeného kreatinínu v krvi, zvýšenej močoviny v krvi) | Zlyhanie obličiek/ akútne renálne zlyhanie, ktoré vznikne sekundárne po krvácaní dostatočne silnom na vyvolanie hypoperfúzie, nefropatia súvisiaca s antikoagulan ciami | ||||
| Celkové poruchy a reakcie v mieste podania | |||||
| HorúčkaA, periférny edém, znížená celková sila a energia (vrátane únavy a asténie) | Pocit nepohodlia (vrátane malátnosti) | Lokalizovaný edémA | |||
| Laboratórne a funkčné vyšetrenia | |||||
Zvýšená LDHA, zvýšená lipázaA, zvýšená amylázaA | |||||
| Úrazy, otravy a komplikácie liečebného postupu | |||||
| Hemorágia po výkone (vrátane pooperačnej anémie a hemorágie z rany), kontúzia, mokvanie ranyA | Cievne pseudoaneuryzmyC | ||||
A Pozorované pri prevencii VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu.
B Pozorované pri liečbe DVT, PE a prevencii rekurencie ako veľmi časté u žien < 55 rokov.
C Pozorované ako menej časté pri prevencii aterotrombotických príhod u pacientov po AKS (po perkutánnej koronárnej intervencii).
* Vo vybraných štúdiách fázy III sa použil vopred špecifikovaný selektívny prístup k zhromažďovaniu nežiaducich udalostí. Po analýze týchto štúdií sa výskyt nežiaducich reakcií nezvýšil a nebola zistená žiadna nová nežiaduca reakcia.
Popis vybraných nežiaducich účinkov
Vzhľadom na farmakologický mechanizmus účinku sa môže použitie rivaroxabánu spájať so zvýšeným rizikom skrytého alebo zjavného krvácania z akéhokoľvek tkaniva alebo orgánu, čo môže mať za následok posthemoragickú anémiu. Prejavy, príznaky a závažnosť (vrátane fatálnych následkov) sa budú líšiť podľa lokalizácie a stupňa alebo rozsahu krvácania a/alebo anémie (pozri časť 4.9 „Liečba krvácania“). V klinických štúdiách sa počas dlhodobej liečby rivaroxabánom v porovnaní s liečbou VKA častejšie pozorovalo slizničné krvácanie (t.j. z nosa, ďasien, gastrointestinálne, urogenitálne vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. Preto okrem primeraného klinického sledovania, pokiaľ sa to považuje za vhodné, môže byť laboratórne vyšetrenie hemoglobínu/hematokritu prínosom k detekcii skrytého krvácania a kvantifikácii klinického významu zjavného krvácania. Riziko krvácania sa môže v určitých skupinách pacientov zvýšiť, napr. u pacientov s nekontrolovanou ťažkou arteriálnou hypertenziou a/alebo súbežnou liečbou ovplyvňujúcou hemostázu (pozri časť 4.4 „Riziko hemorágie“). Menštruačné krvácanie môže byť silnejšie a/alebo predĺžené.
Krvácavé komplikácie sa môžu prejavovať ako slabosť, bledosť, závrat, bolesť hlavy alebo neobjasnený opuch, dyspnoe a neobjasnený šok. V niektorých prípadoch sa ako následok anémie pozorovali príznaky srdcovej ischémie, ako je bolesť na hrudi alebo angina pectoris.
V súvislosti s užívaním rivaroxabánu boli hlásené známe sekundárne komplikácie závažného krvácania, ako je kompartment syndróm a zlyhanie obličiek z dôvodu hypoperfúzie, alebo nefropatia súvisiaca s antikoagulanciami. Možnosť hemorágie sa má preto zvážiť pri hodnotení stavu pacienta, ktorý dostáva akúkoľvek antikoagulačnú liečbu.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Hlásili sa zriedkavé prípady predávkovania až do 1 960 mg. V prípade predávkovania je potrebné pacienta starostlivo sledovať kvôli krvácavým komplikáciám alebo iným nežiaducim účinkom (pozri časť „Liečba krvácania“). Z dôvodu obmedzenej absorpcie sa pri supraterapeutických dávkach 50 mg rivaroxabánu alebo vyšších očakáva maximálny účinok bez ďalšieho zvyšovania priemernej plazmatickej expozície.
Dostupná je špecifická reverzná látka (andexanet alfa) antagonizujúca farmakodynamický účinok rivaroxabánu (pozri Súhrn charakteristických vlastností pre andexanet alfa).
V prípade predávkovania rivaroxabánom je možné zvážiť použitie aktívneho uhlia na zníženie absorpcie.
Liečba krvácania
Ak u pacienta, ktorý užíva rivaroxabán, nastane krvácavá komplikácia, nasledujúce podanie dávky rivaroxabánu sa má posunúť alebo sa má prerušiť liečba podľa toho, čo je vhodnejšie. Rivaroxabán má polčas približne 5 až 13 hodín (pozri časť 5.2). Liečba má byť individuálna podľa závažnosti a lokalizácie krvácania. Ak je to potrebné, má sa použiť vhodná symptomatická liečba, ako je mechanická kompresia (napr. pri silnom krvácaní z nosa), chirurgická hemostáza s postupmi na kontrolu krvácania, náhrada tekutín a hemodynamická podpora, krvné produkty (erytrocyty alebo čerstvá zmrazená plazma, v závislosti od pridruženej anémie alebo koagulopatie) alebo trombocyty.
Ak krvácanie nie je možné kontrolovať vyššie uvedenými opatreniami, môže sa zvážiť buď podanie špecifickej reverznej látky inhibítora faktora Xa (andexanet alfa), ktorá antagonizuje farmakodynamický účinok rivaroxabánu alebo špecifickej prokoagulačnej látky, ako je koncentrát protrombínového komplexu (PCC), aktivovaný koncentrát protrombínového komplexu (APCC) alebo rekombinantný faktor VIIa (r-FVIIa). V súčasnosti sú však veľmi obmedzené klinické skúsenosti s použitím týchto liekov u pacientov, ktorí užívajú rivaroxabán. Odporúčania sa zakladajú aj na obmedzených neklinických údajoch. Môže sa zvážiť opakované podávanie rekombinantného faktora VIIa a titrovať ho v závislosti od zlepšovania krvácania. V prípade závažného („major“) krvácania je podľa dostupných možností potrebné zvážiť konzultáciu s odborníkom na koaguláciu (pozri časť 5.1).
Nepredpokladá sa, že by protamíniumsulfát a vitamín K ovplyvňovali antikoagulačnú aktivitu rivaroxabánu. U osôb užívajúcich rivaroxabán sú len obmedzené skúsenosti s používaním kyseliny tranexámovej a nie sú žiadne skúsenosti s kyselinou aminokaprónovou a aprotinínom. Neexistujú žiadne vedecké zdôvodnenia prínosu ani skúsenosti s použitím systémového hemostatika dezmopresínu u osôb užívajúcich rivaroxabán. V dôsledku vysokej väzby rivaroxabánu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antitrombotiká, priame inhibítory faktora Xa,
ATC kód: B01AF01
Mechanizmus účinku
Rivaroxabán je vysoko selektívny priamy inhibítor faktora Xa s perorálnou biologickou dostupnosťou. Inhibíciou faktora Xa sa preruší vnútorná a vonkajšia cesta kaskády zrážania krvi, čím sa inhibuje tvorba trombínu aj vznik trombu. Rivaroxabán neinhibuje trombín (aktivovaný faktor II) a nedokázali sa žiadne účinky na trombocyty.
Farmakodynamické účinky
U ľudí sa pozorovala inhibícia aktivity faktora Xa závislá od dávky. Rivaroxabán ovplyvňuje protrombínový čas (Prothrombin Time, PT) spôsobom závislým od dávky v značnej korelácii s plazmatickými koncentráciami (r hodnota sa rovná 0,98), ak sa na analýzu použije Neoplastin. Iné reagenciá by poskytli odlišné výsledky. Hodnota PT sa má vyjadriť v sekundách, pretože INR je kalibrovaný a validovaný len pre kumaríny a nie je možné ho použiť pre žiadne iné antikoagulancium.
V klinickej farmakologickej štúdii reverzie farmakodynamiky rivaroxabánu boli u dospelých zdravých osôb (n = 22) hodnotené účinky jednorazových dávok (50 IU/kg) u dvoch rozdielnych typov koncentrátov protrombínového komplexu (PCC), trojfaktorového PCC (Faktory II, IX a X) a štvorfaktorového PCC (Faktory II, VII, IX a X). Trojfaktorový PCC znižoval priemerné hodnoty PT pri použití Neoplastinu o približne 1 sekundu počas 30 minút v porovnaní so znížením o približne 3,5 sekundy pozorovaným u štvorfaktorového PCC. Naopak, celkový vplyv na reverzné zmeny tvorby endogénneho trombínu bol výraznejší a rýchlejší u trojfaktorového PCC ako u štvorfaktorového PCC (pozri časť 4.9).
Aktivovaný parciálny tromboplastínový čas (aPTT) a hodnoty analýzy HepTest sú tiež predĺžené v závislosti od dávky; neodporúčajú sa však na hodnotenie farmakodynamického účinku rivaroxabánu. Počas liečby rivaroxabánom nie je potrebné v bežnej klinickej praxi monitorovať parametre zrážavosti. Avšak, ak je to klinicky indikované, hladiny rivaroxabánu sa môžu merať pomocou kalibrovaných kvantitatívnych testov pre anti-faktor Xa (pozri časť 5.2).
Klinická účinnosť a bezpečnosť
AKS
Klinický program rivaroxabánu bol navrhnutý tak, aby preukázal účinnosť rivaroxabánu v prevencii kardiovaskulárnych (KV) úmrtí, infarktu myokardu (IM) alebo cievnej mozgovej príhody u pacientov s nedávnym AKS (infarkt myokardu s eleváciou ST-segmentu [STEMI], infarkt myokardu bez elevácie ST-segmentu [NSTEMI] alebo nestabilná angina pectoris [NAP]). V pivotnej dvojito-zaslepenej štúdii ATLAS ACS 2 TIMI 51 bolo 15 526 pacientov randomizovaných spôsobom 1:1:1 do jednej z troch liečebných skupín: liečba rivaroxabánom 2,5 mg perorálne dvakrát denne, 5 mg perorálne dvakrát denne alebo placebom dvakrát denne pri súbežnom podávaní so samotnou ASA alebo ASA plus tienopyridín (klopidogrel alebo tiklopidín). Pacienti s AKS vo veku do 55 rokov museli mať buď diabetes mellitus alebo prekonaný infarkt myokardu. Medián času liečby bol 13 mesiacov a celkové trvanie liečby bolo až do 3 rokov. 93,2 % pacientov dostávalo ASA súbežne s liečbou tienopyridínom a 6,8 % dostávalo len ASA. Spomedzi pacientov, ktorí dostávali duálnu antiagregačnú liečbu, 98,8 % dostávalo klopidogrel, 0,9 % dostávalo tiklopidín a 0,3 % dostávalo prasugrel. Pacienti dostali prvú dávku rivaroxabánu minimálne 24 hodín až do 7 dní (priemerne 4,7 dní) po prijatí do nemocnice, ale čo najskôr po stabilizácii príhody AKS, vrátane revaskularizačných výkonov a kedy by mala byť parenterálna antikoagulačná liečba normálne ukončená.
Obe schémy užívania rivaroxabánu, 2,5 mg dvakrát denne a 5 mg dvakrát denne, boli účinné pri ďalšom znižovaní výskytu kardiovaskulárnych príhod na základe štandardnej antiagregačnej starostlivosti. Režim 2,5 mg dvakrát denne znížil mortalitu a existujú dôkazy o nižšom riziku krvácania pri nižšej dávke, a preto sa na prevenciu aterotrombotických príhod u dospelých pacientov po AKS so zvýšenými kardiálnymi biomarkermi odporúča užívanie 2,5 mg rivaroxabánu dvakrát denne súbežne so samotnou kyselinou acetylsalicylovou (ASA) alebo s ASA plus klopidogrel alebo tiklopidín.
V porovnaní s placebom rivaroxabán významne znížil primárny združený koncový ukazovateľ kardiovaskulárneho (KV) úmrtia, IM alebo cievnej mozgovej príhody. Prínos sa dosiahol znížením KV úmrtia a IM a dostavil sa skoro s konštantným liečebným účinkom počas celej doby liečby (pozri Tabuľku 4 a Obrázok 1). Významne sa znížil aj prvý sekundárny koncový ukazovateľ (úmrtie zo všetkých príčin, IM alebo cievna mozgová príhoda). Ďalšia retrospektívna analýza ukázala nominálne významný pokles výskytu trombózy stentu v porovnaní s placebom (pozri Tabuľku 4). Miera výskytu základného ukazovateľa bezpečnosti (TIMI závažné („major“) krvácavé príhody nesúvisiace s koronárnym arteriálnym bypassom, non-Coronary Artery Bypass Braft [non-CABG]) bola vyššia u pacientov liečených rivaroxabánom v porovnaní s pacientmi, ktorí dostávali placebo (pozri Tabuľku 6). Miera výskytu však bola vyvážená medzi rivaroxabánom a placebom v prípadoch jednotlivých fatálnych príhod krvácania, hypotenzie vyžadujúcej liečbu intravenóznymi inotropnými látkami a chirurgického zákroku kvôli prebiehajúcemu krvácaniu.
V Tabuľke 5 sú uvedené výsledky účinnosti u pacientov podstupujúcich perkutánnu koronárnu intervenciu (PCI). Výsledky bezpečnosti v tejto podskupine pacientov podstupujúcich PCI boli porovnateľné s celkovými výsledkami bezpečnosti.
Pacienti so zvýšenými biomarkermi (troponín alebo CK-MB) a bez prekonanej cievnej mozgovej príhody/TIA predstavovali 80 % sledovanej populácie. Výsledky u tejto populácie sú tiež v súlade s celkovými výsledkami účinnosti a bezpečnosti.
Tabuľka 4: Výsledky účinnosti z ATLAS ACS 2 TIMI 51 fázy III
| Skúmaná populácia | Pacienti s nedávnym akútnym koronárnym syndrómoma) | |
| Dávka pri liečbe | rivaroxabán 2,5 mg, dvakrát denne, N=5 114 n (%) Hazard Ratio (HR) (95 % IS) p-hodnotab) | placebo N=5 113 n (%) |
| Kardiovaskulárna smrť, IM alebo cievna mozgová príhoda | 313 (6,1 %) 0,84 (0,72; 0,97) p=0,020* | 376 (7,4 %) |
| Smrť zo všetkých príčin, IM alebo cievna mozgová príhoda | 320 (6,3 %) 0,83 (0,72; 0,97) p=0,016* | 386 (7,5 %) |
| Kardiovaskulárna smrť | 94 (1,8 %) 0,66 (0,51; 0,86) p=0,002** | 143 (2,8 %) |
| Smrť zo všetkých príčin | 103 (2,0 %) 0,68 (0,53; 0,87) p=0,002** | 153 (3,0 %) |
| Infarkt myokardu (IM) | 205 (4,0 %) 0,90 (0,75; 1,09) p=0,270 | 229 (4,5 %) |
| Cievna mozgová príhoda | 46 (0,9 %) 1,13 (0,74; 1,73) p=0,562 | 41 (0,8 %) |
| Trombóza stentu | 61 (1,2 %) 0,70 (0,51; 0,97) p=0,033** | 87 (1,7 %) |
- a) analýza modifikovanej ITT („intent to treat“) populácie (celková ITT analýza liečby trombózy stentu)
- b) vs placebo; p-hodnota log-rank testu
* štatisticky superiórny
** nominálne významné
Tabuľka 5: Výsledky účinnosti z ATLAS ACS 2 TIMI 51 fázy III u pacientov podstupujúcich PCI
| Skúmaná populácia | Pacienti s nedávnym akútnym koronárnym syndrómom podstupujúci PCIa) | |
| Dávka pri liečbe | rivaroxabán 2,5 mg, dvakrát denne, N=3 114 n (%) HR (95 % IS) p-hodnotab) | placebo N=3 096 n (%) |
| Kardiovaskulárna smrť, IM alebo cievna mozgová príhoda | 153 (4,9 %) 0,94 (0,75; 1,17) p=0,572 | 165 (5,3 %) |
| Kardiovaskulárna smrť | 24 (0,8 %) 0,54 (0,33; 0,89) p=0,013** | 45 (1,5 %) |
| Smrť zo všetkých príčin | 31 (1,0 %) 0,64 (0,41; 1,01) p=0,053 | 49 (1,6 %) |
| Infarkt myokardu (IM) | 115 (3,7 %) 1,03 (0,79; 1,33) p=0,829 | 113 (3,6 %) |
| Cievna mozgová príhoda | 27 (0,9 %) 1,30 (0,74; 2,31) p=0,360 | 21 (0,7 %) |
| Trombóza stentu | 47 (1,5 %) 0,66 (0,46; 0,95) p=0,026** | 71 (2,3 %) |
- a) analýza modifikovanej ITT populácie (celková ITT analýza liečby trombózy stentu)
- b) vs placebo; p-hodnota log-rank testu
** nominálne významné
Tabuľka 6: Výsledky bezpečnosti z ATLAS ACS 2 TIMI 51 fázy III
| Skúmaná populácia | Pacienti s nedávnym akútnym koronárnym syndrómoma) | |
| Dávka pri liečbe | rivaroxabán 2,5 mg, dvakrát denne N=5 115 n (%) | placebo N=5 125 n (%) |
| HR (95 % IS) p-hodnotab) | ||
| Non-CABG TIMI závažné krvácavé príhody | 65 (1,3 %) 3,46 (2,08; 5,77) p=<0,001* | 19 (0,4 %) |
| Fatálne krvácavé príhody | 6 (0,1 %) 0,67 (0,24; 1,89) p=0,450 | 9 (0,2 %) |
| Symptomatická intrakraniálna hemorágia | 14 (0,3 %) 2,83 (1,02; 7,86) p=0,037 | 5 (0,1 %) |
| Hypotenzia vyžadujúca liečbu intravenóznymi inotropnými látkami | 3 (0,1 %) | 3 (0,1 %) |
| Chirurgický zákrok kvôli prítomnému krvácaniu | 7 (0,1 %) | 9 (0,2 %) |
| Transfúzia 4 alebo viacerých jednotiek krvi v priebehu 48 hodín | 19 (0,4 %) | 6 (0,1 %) |
- a) populácia, u ktorej bola hodnotená bezpečnosť počas liečby
- b) vs placebo; p-hodnota log-rank testu
** štatisticky významné
Obrázok 1: Čas do prvého výskytu primárneho koncového ukazovateľa účinnosti (kardiovaskulárna smrť, IM alebo cievna mozgová príhoda)
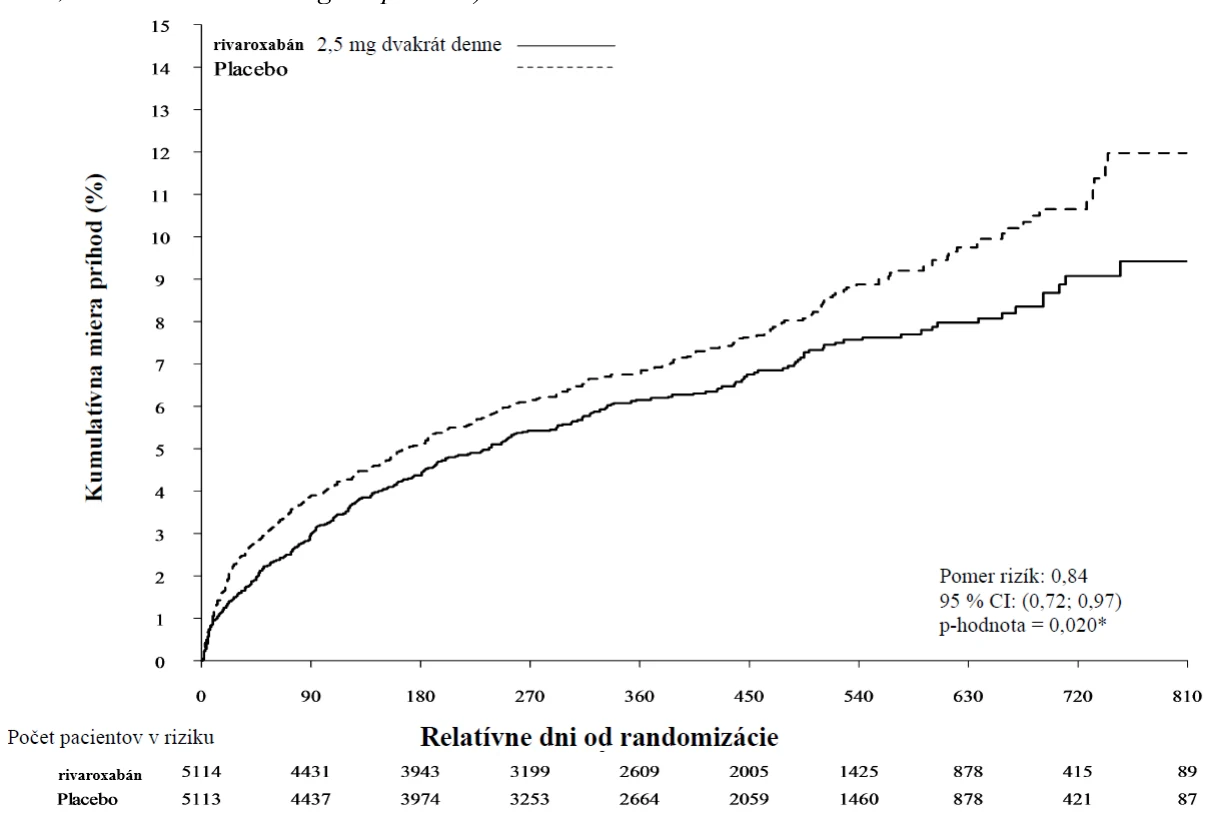
CI: interval spoľahlivosti
CAD/PAD
V štúdii COMPASS fázy III (27 395 pacientov, 78,0 % mužov, 22,0 % žien) sa u pacientov s CAD alebo symptomatickým PAD s vysokým rizikom ischemických príhod preukázala účinnosť a bezpečnosť rivaroxabánu v prevencii kompozitu KV úmrtí, IM a cievnych mozgových príhod. Pacienti boli sledovaní počas mediánu 23 mesiacov a maximálne 3,9 roka.
Pacienti bez kontinuálnej potreby liečby inhibítorom protónovej pumpy boli randomizovaní na podávanie pantoprazolu alebo placeba. Všetci pacienti boli následne randomizovaní v pomere 1:1:1 na podávanie rivaroxabánu 2,5 mg dvakrát denne/ASA 100 mg jedenkrát denne, rivaroxabánu 5 mg dvakrát denne alebo samotnej ASA 100 mg jedenkrát denne, a na podávanie zodpovedajúceho placeba.
Pacienti s CAD mali CAD postihujúce viacero ciev a/alebo už prekonali IM. U pacientov vo veku < 65 rokov sa vyžadovala prítomnosť aterosklerózy zahŕňajúcej aspoň dve cievne riečiská alebo najmenej dva dodatočné kardiovaskulárne rizikové faktory.
Pacienti s PAD v minulosti absolvovali výkony, ako napríklad bypass alebo perkutánnu transluminálnu angioplastiku alebo amputáciu končatiny alebo chodidla pri arteriálnom vaskulárnom ochorení alebo trpeli intermitentnou klaudikáciou s pomerom krvného tlaku meraného na členku/ruke < 0,90 a/alebo s významnou stenózou periférnej artérie alebo predchádzajúcou revaskularizáciou krčnej tepny alebo asymptomatickou stenózou krčnej tepny ≥ 50 %.
Vylučovacie kritériá zahŕňali potrebu duálnej antiagregačnej liečby alebo inej antiagregačnej liečby okrem ASA alebo perorálnej antikoagulačnej liečby a pacientov s vysokým rizikom krvácania alebo srdcového zlyhania s ejekčnou frakciou < 30 % alebo triedy III alebo IV podľa klasifikácie NYHA (New York Heart Association), alebo s akoukoľvek ischemickou, nelakunárnou cievnou mozgovou príhodou v priebehu 1 mesiaca alebo s hemoragickou alebo lakunárnou cievnou mozgovou príhodou v anamnéze.
Rivaroxabán 2,5 mg dvakrát denne v kombinácii s ASA 100 mg jedenkrát denne bol superiórny voči ASA 100 mg pri znížení primárneho kompozitného ukazovateľa KV úmrtia, IM a cievnej mozgovej príhody (pozri Tabuľku 7 a Obrázok 2).
U pacientov liečených rivaroxabánom 2,5 mg dvakrát denne v kombinácii s ASA 100 mg jedenkrát denne došlo k významnému nárastu primárneho ukazovateľa bezpečnosti (príhody závažného krvácania podľa upravených kritérií ISTH) v porovnaní s pacientmi, ktorým sa podávala ASA 100 mg (pozri Tabuľku 8).
Pre primárny ukazovateľ účinnosti bol pozorovaný prínos rivaroxabánu 2,5 mg dvakrát denne a ASA 100 mg jedenkrát denne v porovnaní s ASA 100 mg jedenkrát denne s HR 0,89 (95 % IS 0,7-1,1) u pacientov vo veku ≥75 rokov (incidencia 6,3 % vs 7,0 %) a HR=0,70 (95 % IS 0,6-0,8) u pacientov vo veku < 75 rokov (3,6 % vs 5,0 %). Pri závažnom krvácaní podľa upravených kritérií ISTH bolo pozorované zvýšenie rizika s HR=2,12 (95 % IS 1,5-3,0) u pacientov vo veku ≥75 rokov (5,2 % vs 2,5 %) a HR=1,53 (95 % IS 1,2-1,9) u pacientov vo veku < 75 rokov (2,6% vs 1,7%).
Pridanie pantoprazolu 40 mg jedenkrát denne k antitrombotickej liečbe pacientom bez klinickej potreby inhibítora protónovej pumpy nepreukázalo žiadny prínos v prevencii príhod v hornej časti gastrointestinálneho traktu (t. j. kompozitu krvácaní, vredov, obštrukcií alebo perforácií v hornej časti gastrointestinálneho traktu); incidencia príhod v hornej časti gastrointestinálneho traktu bola 0,39/100 pacientorokov v skupine s pantoprazolom 40 mg jedenkrát denne a 0,44/100 pacientorokov v skupine s placebom jedenkrát denne.
Tabuľka 7: Výsledky účinnosti zo štúdie COMPASS fázy III
| Skúmaná populácia | Pacienti s CAD/PAD a) | |||||
| Dávka pri liečbe | rivaroxabán 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=9 152 | ASA 100 mg jedenkrát denne N=9 126 | ||||
| Pacienti s príhodami | KM % | Pacienti s príhodami | KM % | HR (95 % IS) | p-hodnota b) | |
| Cievna mozgová príhoda, IM alebo KV úmrtie | 379 (4,1 %) | 5,20 % | 496 (5,4 %) | 7,17 % | 0,76 (0,66; 0,86) | p=0,00004* |
| -cievna mozgová príhoda | 83 (0,9 %) | 1,17 % | 142 (1,6 %) | 2,23 % | 0,58 (0,44; 0,76) | p=0,00006 |
| -IM | 178 (1,9 %) | 2,46 % | 205 (2,2 %) | 2,94 % | 0,86 (0,70; 1,05) | p=0,14458 |
| -KV úmrtie | 160 (1,7 %) | 2,19 % | 203 (2,2 %) | 2,88 % | 0,78 (0,64; 0,96) | p=0,02053 |
| Celková mortalita | 313 (3,4 %) | 4,50 % | 378 (4,1 %) | 5,57 % | 0,82 (0,71; 0,96) | |
| Akútna končatinová ischémia | 22 (0,2 %) | 0,27 % | 40 (0,4 %) | 0,60 % | 0,55 (0,32; 0,92) | |
- a) Súbor analýzy všetkých randomizovaných pacientov, primárne analýzy.
- b) oproti ASA 100 mg; p-hodnota log-rank testu.
* Zníženie primárneho ukazovateľa účinnosti bolo štatisticky superiórne.
IS: interval spoľahlivosti; KM %: Kaplanov-Meierov odhad kumulatívneho rizika výskytu vypočítaného po 900 dňoch; KV: kardiovaskulárne; IM: infarkt myokardu.
Tabuľka 8: Výsledky bezpečnosti zo štúdie COMPASS fázy III
| Skúmaná populácia | Pacienti s CAD/PADa) | ||
| Dávka pri liečbe | rivaroxabán 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=9 152 n (kum. riziko %) | ASA 100 mg jedenkrát denne N=9 126 n (kum. riziko %) | Pomer rizík (95 % IS) p-hodnotab) |
| Závažné krvácanie podľa upravených kritérií ISTH | 288 (3,9 %) | 170 (2,5 %) | 1,70 (1,40; 2,05) p<0,00001 |
| -Fatálne krvácavé príhody | 15 (0,2 %) | 10 (0,2 %) | 1,49 (0,67; 3,33) p=0,32164 |
| -Symptomatické krvácanie v kritickom orgáne (nefatálne) | 63 (0,9 %) | 49 (0,7 %) | 1,28 (0,88; 1,86) p=0,19679 |
| -Krvácanie do operačnej rany vyžadujúce reoperáciu (nefatálne, nie v kritickom orgáne) | 10 (0,1 %) | 8 (0,1 %) | 1,24 (0,49; 3,14) p=0,65119 |
| 208 (2,9 %) | 109 (1,6 %) | 1,91 (1,51; 2,41) p<0,00001 |
| -s hospitalizáciou cez noc | 172 (2,3 %) | 90 (1,3 %) | 1,91 (1,48; 2,46) p<0,00001 |
| -bez hospitalizácie cez noc | 36 (0,5 %) | 21 (0,3 %) | 1,70 (0,99; 2,92) p=0,04983 |
| Závažné gastrointestinálne krvácanie | 140 (2,0 %) | 65 (1,1 %) | 2,15 (1,60; 2,89) p<0,00001 |
| Závažné intrakraniálne | 28 (0,4 %) | 24 (0,3 %) | 1,16 (0,67; 2,00) |
| krvácanie | p=0,59858 | ||
- a) Súbor analýzy všetkých randomizovaných pacientov, primárne analýzy.
- b) oproti ASA 100 mg; p-hodnota log-rank testu.
IS: interval spoľahlivosti; kum. riziko: kumulatívne riziko výskytu (Kaplanov-Meierov odhad) po 30 mesiacoch; ISTH: Medzinárodná spoločnosť pre trombózu a hemostázu (International Society on Thrombosis and Haemostasis).
Obrázok 2: Čas do prvého výskytu primárneho ukazovateľa účinnosti (cievna mozgová príhoda, IM, KV úmrtie) v štúdii COMPASS
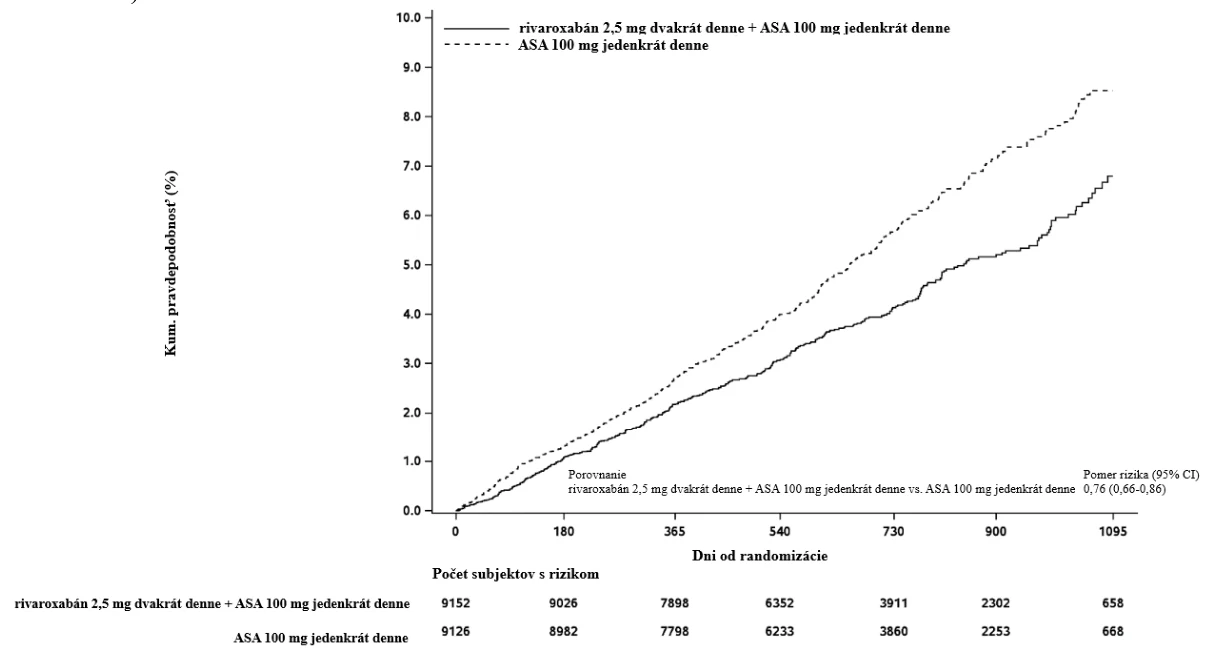
CI: interval spoľahlivosti
Pacienti po nedávnej revaskularizácii dolnej končatiny z dôvodu symptomatického PAD
V pivotnom, dvojito zaslepenom skúšaní fázy III VOYAGER PAD bolo 6 564 pacientov po nedávnej úspešnej revaskularizácii dolnej končatiny (chirurgickej alebo endovaskulárnej zahŕňajúcej hybridné výkony) z dôvodu symptomatického PAD náhodne priradených v pomere 1:1 do jednej z dvoch skupín antitrombotickej liečby: rivaroxabán 2,5 mg dvakrát denne v kombinácii s ASA 100 mg jedenkrát denne alebo ASA 100 mg jedenkrát denne. Pacienti mohli dodatočne dostávať štandardnú dávku klopidogrelu jedenkrát denne po dobu až 6 mesiacov. Cieľom štúdie bolo preukázanie účinnosti a bezpečnosti rivaroxabánu s ASA v prevencii infarktu myokardu, ischemických cievnych mozgových príhod, KV úmrtia, akútnej končatinovej ischémie alebo veľkej amputácie s vaskulárnou etiológiou u pacientov po nedávnej úspešnej revaskularizácii dolnej končatiny z dôvodu symptomatického PAD. Zaradení boli pacienti vo veku ≥ 50 rokov s dokumentovaným stredne ťažkým až ťažkým symptomatickým aterosklerotickým PAD dolnej končatiny so všetkými nasledujúcimi dôkazmi: klinické (t.j. funkčné obmedzenia), anatomické (t.j. dôkaz zobrazením PAD distálne od vonkajšej bedrovej artérie) a hemodynamické (členkovo-ramenný index [Ankle-Brachial-Index, ABI] ≤ 0,80 alebo prstovo-ramenný index [Toe-Brachial-Index, TBI] ≤ 0,60 u pacientov bez revaskularizácie končatiny v anamnéze alebo ABI ≤ 0,85 alebo TBI ≤ 0,65 u pacientov s revaskularizáciou končatiny v anamnéze). Pacienti, ktorí potrebovali duálnu antiagregačnú liečbu po dobu > 6 mesiacov alebo akúkoľvek dodatočnú antiagregačnú liečbu inú ako ASA a klopidogrel alebo perorálnu antiagregačnú liečbu, ako aj pacienti s intrakraniálnym krvácaním, cievnou mozgovou príhodou alebo TIA v anamnéze alebo pacienti s eGFR <15 ml/min boli vylúčení.
Priemerná doba sledovania bola 24 mesiacov a maximálna doba sledovania bola 4,1 roka. Priemerný vek zaradených pacientov bol 67 rokov a 17 % populácie pacientov bolo vo veku >75 rokov. Medián času od indexovej revaskularizácie do začiatku študijnej liečby bol 5 dní v celkovej populácii (6 dní po chirurgickej a 4 dni po endovaskulárnej revaskularizácii zahŕňajúcej hybridné výkony). Celkovo 53,0 % pacientov dostávalo krátkodobú základnú liečbu klopidogrelom s mediánom trvania 31 dní.
Podľa študijného protokolu sa mohla študijná liečba začať hneď, ako to bolo možné, nie však neskôr ako 10 dní po úspešnej, kvalifikačnej revaskularizácii, a po zabezpečení hemostázy.
Rivaroxabán 2,5 mg dvakrát denne v kombinácii s ASA 100 mg jedenkrát denne preukázal superioritu v porovnaní so samotnou ASA pri znížení primárneho kompozitného ukazovateľa infarktu myokardu, ischemickej cievnej mozgovej príhody, KV úmrtia, akútnej končatinovej ischémie a veľkej amputácie s vaskulárnou etiológiou (pozri Tabuľku 9). Primárny ukazovateľ bezpečnosti, TIMI závažné príhody krvácania, bol zvýšený u pacientov liečených rivaroxabánom a ASA, bez zvýšenia výskytu fatálneho alebo intrakraniálneho krvácania (pozri Tabuľku 10).
Sekundárne ukazovatele účinnosti sa testovali vo vopred špecifikovanom, hierarchickom poradí (pozri Tabuľku 9).
Tabuľka 9: Výsledky účinnosti zo štúdie VOYAGER PAD fázy III
| Skúmaná populácia | Pacienti po nedávnej revaskularizácii dolnej končatiny z dôvodu symptomatického PADa) | ||
| Dávka pri liečbe | rivaroxabán 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=3 286 n (kum. riziko %)c) | ASA 100 mg jedenkrát denne N=3 278 n (kum. riziko %) c) | Pomer rizík (95 % IS)d) |
| Primárny ukazovateľ účinnostib) | 508 (15,5 %) | 584 (17,8 %) | 0,85 (0,76; 0,96) p=0,0043e)* |
| 131 (4,0 %) | 148 (4,5 %) | 0,88 (0,70; 1,12) |
| -Ischemická cievna mozgová príhoda | 71 (2,2 %) | 82 (2,5 %) | 0,87 (0,63; 1,19) |
| 199 (6,1 %) | 174 (5,3 %) | 1,14 (0,93; 1,40) |
| -Akútna končatinová ischémiaf) | 155 (4,7 %) | 227 (6,9 %) | 0,67 (0,55; 0,82) |
| -Veľká amputácia vaskulárnej etiológie | 103 (3,1 %) | 115 (3,5 %) | 0,89 (0,68; 1,16) |
| Sekundárny ukazovateľ účinnosti | |||
| Neplánovaná revaskularizácia indexovej končatiny kvôli rekurentnej ischémii končatiny | 584 (17,8 %) | 655 (20,0 %) | 0,88 (0,79; 0,99) p=0,0140e)* |
| Hospitalizácia kvôli koronárnej alebo periférnej príčine (niektorá z dolných končatín) trombotickej povahy | 262 (8,0 %) | 356 (10,9 %) | 0,72 (0,62; 0,85) p<0,0001e)* |
| Celková mortalita | 321 (9,8 %) | 297 (9,1 %) | 1,08 (0,92; 1,27) |
| Príhody VTE | 25 (0,8 %) | 41 (1,3 %) | 0,61 (0,37; 1,00) |
- a) Súbor analýzy všetkých randomizovaných pacientov, primárne analýzy; posudzované ICAC.
- b) Kompozit z IM, ischemickej cievnej mozgovej príhody, KV úmrtia (KV úmrtie a neznáma príčina úmrtia), akútnej končatinovej ischémie a veľkej amputácie vaskulárnej etiológie.
- c) V analýze sa zohľadnil len prvý výskyt príhody ukazovateľa v rámci rozsahu údajov u osoby.
- d) HR (95 % IS) sa zakladá na Coxovom modeli proporcionálnych rizík stratifikovanom podľa typu výkonu a použitia klopidogrelu s liečbou ako jediným kovariantom.
- e) p-hodnota (jednostranný test) sa zakladá na log-rank teste stratifikovanom podľa typu výkonu a použitia klopidogrelu s liečbou ako faktorom.
- f) Akútna končatinová ischémia je definovaná ako náhle, významné zhoršenie prekrvenia končatiny, buď s novým deficitom pulzu alebo vyžadujúce liečebný zákrok (t.j. trombolýza alebo trombektómia alebo urgentná revaskularizácia), ktoré vedie k hospitalizácii.
* Zníženie ukazovateľa účinnosti bolo štatisticky superiórne.
IS: interval spoľahlivosti; IM: infarkt myokardu; KV: kardiovaskulárne; ICAC: Nezávislá komisia klinického posudzovania (Independent Clinical Adjudication Committee).
Tabuľka 10: Výsledky bezpečnosti zo štúdie VOYAGER PAD fázy III
| Skúmaná populácia | Pacienti po nedávnej revaskularizácii dolnej končatiny z dôvodu symptomatického PADa) | ||
| Dávka pri liečbe | rivaroxabán 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=3 256 n (kum. riziko %) b) | ASA 100 mg jedenkrát denne N=3 248 n (kum. riziko %)b) | Pomer rizík (95 % IS)c) p-hodnota d) |
TIMI závažné krvácanie (CABG / non-CABG) | 62 (1,9 %) | 44 (1,4%) | 1,43 (0,97; 2,10) p=0,0695 |
| 6 (0,2 %) | 6 (0,2 %) | 1,02 (0,33; 3,15) |
| -Intrakraniálne krvácanie | 13 (0,4%) | 17 (0,5 %) | 0,78 (0,38; 1,61) |
| -Zjavné krvácanie spojené s poklesom Hb ≥ 5 g/dl / Hematokrit ≥ 15 % | 46 (1,4 %) | 24 (0,7 %) | 1,94 (1,18; 3,17) |
| ISTH závažné krvácanie | 140 (4,3 %) | 100 (3,1 %) | 1,42 (1,10; 1,84) p=0,0068 |
| 6 (0,2 %) | 8 (0,2 %) | 0,76 (0,26; 2,19) |
| 29 (0,9 %) | 26 (0,8 %) | 1,14 (0,67; 1,93) |
| ISTH klinicky významné nezávažné krvácanie | 246 (7,6 %) | 139 (4,3 %) | 1,81 (1,47; 2,23) |
- a) Súbor analýzy bezpečnosti (všetky randomizované osoby s najmenej jednou dávkou skúmaného lieku), ICAC: Nezávislá komisia klinického posudzovania.
- b) n=počet osôb s príhodou, N=počet osôb s rizikom, %=100 * n/N, n/100 pacientorokov=pomer počtu osôb s príhodami/kumulatívny čas rizika.
- c) HR (95 % IS) sa zakladá na Coxovom modeli proporcionálnych rizík stratifikovanom podľa typu výkonu a použitia klopidogrelu s liečbou ako jediným kovariantom.
- d) p-hodnota (obojstranný test) sa zakladá na log-rank teste stratifikovanom podľa typu výkonu a použitia klopidogrelu s liečbou ako faktorom.
CAD so srdcovým zlyhávaním
Štúdia COMMANDER HF zahŕňala 5 022 pacientov so srdcovým zlyhávaním a signifikantným ochorením koronárnych artérií (CAD) nasledovaným hospitalizáciou pre dekompenzované srdcové zlyhávanie, ktorí boli náhodne zaradení do jedného z dvoch liečebných ramien: s rivaroxabánom 2,5 mg dvakrát denne (n=2 507) alebo placebom (n=2 515). Celkový medián trvania liečby v štúdii bol 504 dní.
Pacienti museli mať symptomatické srdcové zlyhávanie najmenej 3 mesiace a ejekčnú frakciu ľavej komory (Left Ventricular Ejection Fraction, LVEF) ≤ 40 % v priebehu jedného roku pred zaradením. Medián ejekčnej frakcie bol na začiatku 34 % (IQR: 28%-38%) a 53 % osôb bolo podľa klasifikácie NYHA triedy III alebo IV.
Primárna analýza účinnosti (t.j. kompozitného ukazovateľa úmrtia zo všetkých príčin, IM alebo CMP (cievna mozgová príhoda) nepreukázala štatisticky významný rozdiel medzi skupinou s rivaroxabánom 2,5 mg dvakrát denne a skupinou s placebom s HR=0,94 (95 % IS 0,84-1,05), p=0,270. Pri úmrtí zo všetkých príčin nebol žiadny rozdiel medzi rivaroxabánom a placebom v počte príhod (výskyt príhod na 100 pacientorokov; 11,41 vs. 11,63, HR: 0,98; 95 % IS: 0,87 až 1,10; p=0,743). Výskyt príhod v prípade IM na 100 pacientorokov (rivaroxabán vs. placebo) bol 2,08 vs 2,52 (HR 0,83; 95 % IS: 0,63 až 1,08; p=0,165) a pre CMP bol výskyt príhod na 100 pacientorokov 1,08 vs 1,62 (HR: 0,66; 95 % IS: 0,47 až 0,95; p=0,023). Základný ukazovateľ bezpečnosti (t. j. kompozit fatálneho krvácania alebo krvácania do kritického priestoru s potenciálom trvalého zdravotného postihnutia) sa vyskytol u 18 (0,7 %) pacientov v skupine s liečbou rivaroxabánom 2,5 mg dvakrát denne a u 23 (0,9 %) pacientov v skupine s placebom (HR=0,80; 95 % IS 0,43-1,49; p=0,484). Došlo k štatisticky významnému zvýšeniu ISTH závažného krvácania v skupine s rivaroxabánom v porovnaní s placebom (výskyt príhod na 100 pacientorokov: 2,04 vs 1,21, HR 1,68; 95 % IS: 1,18 až 2,39; p=0,003).
U pacientov s miernym a stredne ťažkým srdcovým zlyhávaním bol liečebný účinok pre podskupinu štúdie COMPASS podobný ako v prípade celej populácie v štúdii (pozri časť CAD/PAD).
Pacienti s vysokým rizikom antifosfolipidového syndrómu s trojitou pozitivitou
V randomizovanej, otvorenej, multicentrickej klinickej štúdii sponzorovanej skúšajúcim so zaslepeným záverečným posudzovaním bol rivaroxabán porovnávaný s warfarínom u pacientov s trombózou v anamnéze, u ktorých bol diagnostikovaný antifosfolipidový syndróm a ktorí mali vysoké riziko výskytu trombembolických udalostí (pacienti pozitívni na všetky 3 antifosfolipidové testy: lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I). Štúdia bola predčasne ukončená po zaradení 120 pacientov z dôvodu nárastu udalostí u pacientov v skupine s rivaroxabánom. Priemerná doba sledovania bola 569 dní. Randomizovaných bolo 59 pacientov na liečbu rivaroxabánom 20 mg (15 mg u pacientov s klírensom kreatinínu (CrCl) <50 ml/min) a 61 pacientov na liečbu warfarínom (INR 2,0-3,0). Trombembolické udalosti sa vyskytli u 12 % pacientov randomizovaných na liečbu rivaroxabánom (4 ischemické cievne mozgové príhody a 3 infarkty myokardu). U pacientov randomizovaných na liečbu warfarínom neboli hlásené žiadne udalosti. Závažné („major“) krvácanie sa vyskytlo u 4 pacientov (7 %) v skupine s rivaroxabánom a u 2 pacientov (3 %) v skupine s warfarínom.
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s rivaroxabánom vo všetkých podskupinách pediatrickej populácie na prevenciu trombembolických príhod (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Rivaroxabán sa absorbuje rýchlo s maximálnymi koncentráciami (Cmax) objavujúcimi sa 2 – 4 hodiny po užití tablety.
Perorálna absorpcia rivaroxabánu je takmer úplná a perorálna biologická dostupnosť pri dávke 2,5 mg a 10 mg tablety je vysoká (80 – 100 %) bez ohľadu na stav nalačno/po jedle. Pri 2,5 mg a 10 mg dávke užitie s jedlom neovplyvňuje AUC alebo Cmax rivaroxabánu. Rivaroxabán 2,5 mg a 10 mg tablety sa môžu užívať s jedlom alebo bez jedla.
Farmakokinetika rivaroxabánu je približne lineárna až do asi 15 mg jedenkrát denne. Pri vyšších dávkach je absorpcia rivaroxabánu obmedzená disolúciou, so zvyšujúcou sa dávkou dochádza ku zníženej biologickej dostupnosti a zníženej miere absorpcie, čo je výraznejšie v stave nalačno ako po jedle.
Variabilita farmakokinetiky rivaroxabánu je stredne veľká s interindividuálnou variabilitou (VK %) v rozmedzí od 30 % do 40 %.
Absorpcia rivaroxabánu závisí od miesta jeho uvoľnenia v gastrointestinálnom trakte. Keď sa rivaroxabán vo forme granulátu uvoľňoval v proximálnej časti tenkého čreva, bol pozorovaný 29 % pokles AUC a 56 % pokles Cmax v porovnaní s hodnotami u tabliet. Expozícia sa ďalej zníži, keď sa rivaroxabán uvoľní v distálnej časti tenkého čreva alebo vo vzostupnom tračníku. Preto je potrebné vyhnúť sa tomu, aby sa rivaroxabán uvoľňoval distálne od žalúdka, keďže to môže viesť k zníženiu absorpcie a s tým súvisiacemu zníženiu expozície rivaroxabánu.
Biologická dostupnosť (AUC a Cmax) 20 mg rivaroxabánu podaného perorálne ako rozdrvené tablety rozmiešané v jablčnom pyré alebo rozpustené vo vode a podávané pomocou žalúdočnej sondy s následne podaným tekutým jedlom bola v porovnaní s podaním celej tablety porovnateľná. Vzhľadom na predvídateľný dávke úmerný farmakokinetický profil rivaroxabánu sú výsledky biologickej dostupnosti z tejto štúdie pravdepodobne použiteľné pre nižšie dávky rivaroxabánu.
Distribúcia
U ľudí je väzba na plazmatické bielkoviny vysoká, približne 92 % až 95 %, pričom hlavnou väzbovou zložkou je sérový albumín. Distribučný objem je stredne veľký s Vss približne 50 litrov.
Biotransformácia a eliminácia
Z podanej dávky rivaroxabánu podliehajú približne 2/3 metabolickému rozkladu, pričom polovica sa eliminuje renálne a druhá polovica sa eliminuje stolicou. Posledná 1/3 podanej dávky podlieha priamej renálnej exkrécii ako nezmenené liečivo v moči, najmä prostredníctvom aktívnej renálnej sekrécie.
Rivaroxabán sa metabolizuje prostredníctvom CYP3A4, CYP2J2 a mechanizmami nezávislými od CYP. Oxidačná degradácia morfolínovej časti a hydrolýza amidových väzieb sú najvýznamnejšie miesta biotransformácie. Na základe výskumov in vitro je rivaroxabán substrátom transportných proteínov P-gp (P-glykoproteín) a BCRP (Breast Cancer Resistance Protein).
Nezmenený rivaroxabán je najdôležitejšia zložka v ľudskej plazme bez prítomnosti významných alebo aktívnych cirkulujúcich metabolitov. Rivaroxabán so systémovým klírensom asi 10 l/h sa môže klasifikovať ako liečivo s nízkym klírensom. Po intravenóznom podaní dávky 1 mg je eliminačný polčas asi 4,5 hodiny. Po perorálnom podaní je eliminácia limitovaná mierou absorpcie. Eliminácia rivaroxabánu z plazmy prebieha s terminálnymi polčasmi 5 až 9 hodín u mladých osôb a s terminálnymi polčasmi 11 až 13 hodín u starších pacientov.
Osobitné skupiny pacientov
Pohlavie
Neboli zistené žiadne klinicky relevantné rozdiely vo farmakokinetike a farmakodynamike medzi pacientmi mužského a ženského pohlavia.
Starší pacienti
Starší pacienti vykazovali vyššie plazmatické koncentrácie s priemernými hodnotami AUC približne 1,5-násobne vyššími než mladší pacienti, predovšetkým z dôvodu zníženého (zdanlivého) celkového a renálneho klírensu. Nie je potrebná žiadna úprava dávky.
Rôzne váhové kategórie
Extrémy v telesnej hmotnosti (< 50 kg alebo > 120 kg) mali iba malý vplyv na koncentrácie rivaroxabánu v plazme (menej ako 25 %). Nie je potrebná žiadna úprava dávky.
Medzietnické rozdiely
Vo farmakokinetike a farmakodynamike rivaroxabánu sa nepozorovali žiadne klinicky relevantné medzietnické rozdiely medzi pacientmi belochmi, Afroameričanmi, Hispáncami, Japoncami alebo Číňanmi.
Porucha funkcie pečene
Pacienti s cirhózou s miernou poruchou funkcie pečene (klasifikovanou ako Childovo-Pughovo skóre A) vykazovali iba malé zmeny vo farmakokinetike rivaroxabánu (v priemere 1,2-násobný nárast AUC rivaroxabánu), takmer porovnateľné s ich zodpovedajúcou zdravou kontrolnou skupinou. U pacientov s cirhózou so stredne závažnou poruchou funkcie pečene (klasifikovanou ako Childovo-Pughovo skóre B) bola priemerná AUC rivaroxabánu významne zvýšená 2,3-násobne v porovnaní so zdravými dobrovoľníkmi. AUC neviazaného rivaroxabánu sa zvýšila 2,6-násobne. Títo pacienti mali tiež zníženú renálnu elimináciu rivaroxabánu, podobne ako u pacientov so stredne závažnou poruchou funkcie obličiek. K dispozícii nie sú údaje o pacientoch so závažnou poruchou funkcie pečene.
Inhibícia aktivity faktora Xa bola zvýšená 2,6-násobne u pacientov so stredne závažnou poruchou funkcie pečene v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 2,1-násobne. Pacienti so stredne závažnou poruchou funkcie pečene boli na rivaroxabán citlivejší, čo viedlo k strmšiemu priebehu FK/FD vzťahu medzi koncentráciou a PT.
Rivaroxabán je kontraindikovaný pacientom s ochorením pečene spojeným s koagulopatiou a klinicky významným rizikom krvácania vrátane pacientov s cirhózou s Childovým-Pughovým skóre B a C (pozri časť 4.3).
Porucha funkcie obličiek
Zvýšená expozícia rivaroxabánu korelovala so znížením renálnej funkcie, čo sa stanovilo meraním klírensu kreatinínu. U osôb s miernou (klírens kreatinínu 50 – 80 ml/min), stredne závažnou (klírens kreatinínu 30 – 49 ml/min) a závažnou (klírens kreatinínu 15 – 29 ml/min) poruchou funkcie obličiek boli plazmatické koncentrácie (AUC) rivaroxabánu zvýšené 1,4; 1,5 a 1,6-násobne, v uvedenom poradí. Zodpovedajúce zvýšenia farmakodynamických účinkov boli výraznejšie. U osôb s miernou, stredne závažnou a závažnou poruchou funkcie obličiek bola zvýšená celková inhibícia aktivity faktora Xa 1,5; 1,9 a 2,0-násobne, v uvedenom poradí, v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 1,3; 2,2 a 2,4-násobne, v uvedenom poradí. K dispozícii nie sú údaje u pacientov s klírensom kreatinínu < 15 ml/min.
V dôsledku vysokej väzby rivaroxabánu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný.
Použitie sa neodporúča u pacientov s klírensom kreatinínu < 15 ml/min. U pacientov s klírensom kreatinínu 15 – 29 ml/min sa má rivarobaxán používať s opatrnosťou (pozri časť 4.4).
Pediatrická populácia
Bezpečnosť a účinnosť u detí a dospievajúcich do 18 rokov neboli v indikáciách AKS a CAD/PAD stanovené.
Farmakokinetické údaje u pacientov
U pacientov užívajúcich 2,5 mg rivaroxabánu na prevenciu aterotrombotických príhod, u pacientov s akútnym koronárnym syndrómom bol geometrický priemer koncentrácií (90 % interval predikcie) v čase 2-4 h a približne 12 h po podaní dávky (čo predstavuje zhruba maximálne a minimálne koncentrácie počas intervalu medzi dávkami) 47 (13-123) a 9,2 (4,4-18) µg/l, v uvedenom poradí
.
Farmakokinetický/farmakodynamický vzťah
Farmakokinetický/farmakodynamický (FK/FD) vzťah medzi plazmatickou koncentráciou rivaroxabánu a niektorými FD koncovými ukazovateľmi (inhibícia faktora Xa, PT, aPTT, HepTest) sa skúmal po podaní širokého spektra dávok (5 mg - 30 mg dvakrát denne). Vzťah medzi koncentráciou rivaroxabánu a aktivitou faktora Xa bol najlepšie opísaný modelom Emax. Pre PT opísal lineárny ohraničený model vo všeobecnosti údaje lepšie. V závislosti od rôznych použitých reagencií na PT sa krivka výrazne odlišovala. Keď sa použil na PT Neoplastin, východisková hodnota PT bola asi 13 s a krivka bola okolo 3 až 4 s/(100 µg/l). Výsledky analýz FK/FD vo fáze II a III boli zhodné s údajmi zistenými u zdravých osôb.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po jednorazovom podávaní, fototoxicity, genotoxicity, karcinogénneho potenciálu a juvenilnej toxicity neodhalili žiadne osobitné riziko pre ľudí.
Účinky pozorované v štúdiách toxicity po opakovanom podávaní boli zväčša v dôsledku zvýšenej farmakodynamickej aktivity rivaroxabánu. Pri klinicky relevantných hladinách expozície sa u potkanov pozorovali zvýšené plazmatické hladiny IgG a IgA.
Na potkanoch sa nepozorovali žiadne vplyvy na fertilitu samcov alebo samíc. Štúdie na zvieratách ukázali reprodukčnú toxicitu súvisiacu s farmakologickým mechanizmom účinku rivaroxabánu (napr. krvácavé komplikácie). Pri klinicky relevantných plazmatických koncentráciách sa pozorovala embryo-fetálna toxicita (postimplantačná strata, oneskorená/pokročilá osifikácia, viacnásobné svetlo sfarbené škvrny na pečeni) a zvýšený výskyt zvyčajných malformácií, ako aj zmeny na placente. V prenatálnej a postnatálnej štúdii na potkanoch sa pozorovala znížená životaschopnosť potomkov pri dávkach, ktoré boli toxické pre matky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
monohydrát laktózy
sodná soľ kroskarmelózy
hypromelóza
laurylsíran sodný
mikrokryštalická celulóza
stearát horečnatý
Obal tablety
hypromelóza
oxid titaničitý (E 171)
makrogol
mastenec
žltý oxid železitý (E 172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky
Rozdrvené tablety
Rozdrvené tablety rivaroxabánu sú stabilné vo vode a v jablkovom pyré až 4 hodiny.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Priehľadné PVC/PVDC-hliníkové blistre v škatuľkách po 10, 14, 20, 28, 30, 56, 60, 98, 100, 168 alebo 196 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Rozdrvenie tabliet
Tablety rivaroxabánu sa môžu rozdrviť a rozpustiť v 50 ml vody a podávať cez nazogastrickú sondu alebo gastrickú vyživovaciu sondu po ubezpečení sa o správnom umiestnení sondy v žalúdku. Následne sa má sonda prepláchnuť vodou. Keďže absorpcia rivaroxabánu závisí od miesta uvoľňovania liečiva, je potrebné vyhnúť sa podaniu rivaroxabánu distálne od žalúdka, pretože to môže viesť k zníženej absorpcii a tým k zníženej expozícii liečivu. Po podaní 2,5 mg tabliet nie je potrebné okamžité podanie enterálnej výživy.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
MEDOCHEMIE Ltd., 1-10 Constantinoupoleos Street, 3011 Limassol, Cyprus
8. REGISTRAČNÉ ČÍSLO
16/0241/25-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
07/2025