


Súhrn charakteristických vlastností lieku (SPC) - Eribulin AGmed
1. NÁZOV LIEKU
Eribulin AGmed
0,44 mg/ml injekčný roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jeden ml obsahuje množstvo eribulínium-mezylátu zodpovedajúce 0,44 mg eribulínu.
Každá 2 ml injekčná liekovka obsahuje množstvo eribulínium-mezylátu zodpovedajúce 0,88 mg eribulínu.
Pomocná látka so známym účinkom
Tento liek obsahuje 79 mg alkoholu (etanol) v každej injekčnej liekovke, čo zodpovedá 39,5 mg/ml.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia).
Číry, bezfarebný vodný roztok (pH = 6,0 - 9,0).
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Eribulin AGmed je indikovaný na liečbu dospelých pacientok s lokálne pokročilým alebo metastatickým karcinómom prsníka s progresiou po najmenej jednom chemoterapeutickom režime indikovanom na pokročilé ochorenie (pozri časť 5.1). Predchádzajúca liečba musí zahŕňať antracyklín a taxán, buď ako adjuvantnú liečbu, alebo ako liečbu metastatického ochorenia, s výnimkou pacientov, u ktorých tieto terapie neboli vhodné.
Eribulin AGmed je indikovaný na liečbu neresekovateľného liposarkómu u dospelých pacientov, ktorí podstúpili liečbu obsahujúcu antracyklín (pokiaľ nebola nevhodná) na pokročilé alebo metastatické ochorenie (pozri časť 5.1).
4.2 Dávkovanie a spôsob podávania
Eribulín sa má podávať len pod dohľadom kvalifikovaného lekára so skúsenosťami s vhodným používaním liekov proti rakovine. Môže ho podávať iba príslušne kvalifikovaný zdravotnícky pracovník.
Dávkovanie
Odporúčaná dávka eribulínu vo forme roztoku pripraveného na použitie je 1,23 mg/m2, ktorá sa má podávať intravenózne počas 2 až 5 minút na 1. a 8. deň každého 21-dňového cyklu.
Poznámka:
V EÚ sa odporúčaná dávka vzťahuje na bázu liečiva (eribulín). Výpočet individuálnej dávky, ktorá sa podáva pacientovi, musí byť založený na sile roztoku pripraveného na použitie, ktorý obsahuje 0,44 mg/ml eribulínu a na odporúčaní dávky 1,23 mg/m2. Odporúčania na zníženie dávky uvedené nižšie sú tiež zobrazené ako dávky eribulínu podávané na základe sily roztoku pripraveného na použitie.
V pivotných klinických štúdiách, v zodpovedajúcich publikáciách a v niektorých iných regiónoch, napr. v Spojených štátoch amerických a vo Švajčiarsku, vychádza odporúčaná dávka z obsahu vo forme soli (eribulínium-mezylát).
U pacientov sa môžu vyskytnúť nauzea alebo vracanie. Má sa zvážiť antiemetická profylaxia vrátane kortikoidov.
Odloženie podania dávky počas liečby
Podanie eribulínu na 1. alebo 8. deň sa má odložiť, ak nastane ktorýkoľvek z nasledujúcich prípadov:
- absolútny počet neutrofilov (absolute neutrophil count, ANC) < 1 x 10⁹/l
- krvné doštičky < 75 x 109/l
- nehematologické toxicity 3. alebo 4. stupňa.
Zníženie dávky počas liečby
Odporúčania na zníženie dávky pri opakovanej liečbe sú uvedené v nasledujúcej tabuľke.
Odporúčania na zníženie dávky
| Nežiaduca reakcia po predchádzajúcom podaní eribulínu | Odporúčaná dávka eribulínu |
|---|---|
| Hematologická: | |
| ANC < 0,5 x 10⁹/l pretrvávajúci viac ako 7 dní | 0,97 mg/m2 |
| ANC < 1 x 10⁹/l – neutropénia komplikovaná horúčkou alebo infekciou | |
| Krvné doštičky < 25 x 109/l – trombocytopénia | |
| Krvné doštičky < 50 x 109/l – trombocytopénia komplikovaná hemorágiou alebo vyžadujúca transfúziu krvi alebo krvných doštičiek | |
| Nehematologická: | |
| Akýkoľvek výskyt 3. alebo 4. stupňa v predchádzajúcom cykle | |
| Opakovaný výskyt akýchkoľvek hematologických alebo nehematologických nežiaducich reakcií, ako to je uvedené vyššie | |
| Napriek zníženiu na 0,97 mg/m² | 0,62 mg/m2 |
| Napriek zníženiu na 0,62 mg/m² | Zvážte ukončenie |
Dávka eribulínu nemá byť opätovne zvýšená po tom, ako bola znížená.
Pacienti s poruchou funkcie pečene
Porucha funkcie pečene z dôvodu metastáz
Odporúčaná dávka eribulínu u pacientov s miernou poruchou funkcie pečene (trieda A Childovho-Pughovho skóre) je 0,97 mg/m2 podávaná intravenózne počas 2 až 5 minút na 1. a 8. deň 21-dňového cyklu. Odporúčaná dávka eribulínu u pacientov so stredne závažnou poruchou funkcie pečene (trieda B Childovho-Pughovho skóre) je 0,62 mg/m² podávaná intravenózne počas 2 až 5 minút na 1. a 8. deň 21-dňového cyklu.
Závažná porucha funkcie pečene (trieda C Childovho-Pughovho skóre) sa neskúmala, očakáva sa však, že je potrebné výraznejšie zníženie dávky, ak sa eribulín použije u týchto pacientov.
Porucha funkcie pečene z dôvodu cirhózy
Táto skupina pacientov sa neskúmala. Dávky uvedené vyššie sa môžu používať pri miernej a stredne závažnej poruche funkcie, odporúča sa však dôkladné sledovanie, pretože môže byť potrebná opätovná úprava dávok.
Pacienti s poruchou funkcie obličiek
Niektorí pacienti so stredne závažnou alebo závažnou poruchou funkcie obličiek (klírens kreatinínu < 50 ml/min) môžu mať zvýšenú expozíciu eribulínu a môžu vyžadovať zníženie dávky. U všetkých pacientov s poruchou funkcie obličiek sa odporúča opatrnosť a dôkladné sledovanie bezpečnosti (pozri časť 5.2).
Starší pacienti
Na základe veku pacienta sa neodporúčajú žiadne špecifické úpravy dávky (pozri časť 4.8).
Pediatrická populácia
Použitie eribulínu sa netýka detí a dospievajúcich pre indikáciu karcinóm prsníka. Použitie eribulínu sa netýka pediatrickej populácie pre indikáciu sarkóm mäkkých tkanív (pozri časť 5.1).
Spôsob podávania
Eribulín je určený na intravenózne použitie. Dávka sa môže zriediť až v 100 ml injekčného roztoku chloridu sodného 9 mg/ml (0,9 %). Nemá sa riediť v 5 % infúznom roztoku glukózy. Pokyny na riedenie lieku pred podaním, pozri časť 6.6. Pred podaním sa má zabezpečiť dobrý periférny venózny prístup alebo priechodný centrálny prístup. Neexistuje dôkaz o tom, že eribulínium-mezylát spôsobuje pľuzgiere alebo podráždenie. V prípade extravazácie má byť liečba symptomatická. Informácie týkajúce sa zaobchádzania s cytotoxickými liekmi, pozri časť 6.6.
4.3 Kontraindikácie
- Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Dojčenie.
4.4 Osobitné upozornenia a opatrenia pri používaní
Hematológia
Myelosupresia závisí od dávky a prejavuje sa predovšetkým ako neutropénia (časť 4.8). U všetkých pacientov sa má pred každou dávkou eribulínu sledovať kompletný krvný obraz. Liečba eribulínom sa má začať len u pacientov s hodnotami ANC ≥ 1,5 x 10⁹/l a počtom krvných doštičiek > 100 x 109/l.
U < 5 % pacientov liečených eribulínom sa vyskytla febrilná neutropénia. Pacienti, u ktorých sa vyskytla febrilná neutropénia, závažná neutropénia alebo trombocytopénia, sa majú liečiť podľa odporúčaní v časti 4.2.
U pacientov s hodnotou alanínaminotransferázy (ALT) alebo aspartátaminotransferázy (AST)
> 3 x hornej hranice referenčného rozpätia (upper limit of normal, ULN) bol vyšší výskyt neutropénie 4. stupňa a febrilnej neutropénie. Hoci sú údaje obmedzené, u pacientov s hodnotou bilirubínu > 1,5 x ULN je výskyt neutropénie 4. stupňa a febrilnej neutropénie tiež vyšší.
Boli hlásené smrteľné prípady febrilnej neutropénie, neutropenickej sepsy, sepsy a septického šoku.
Závažnú neutropéniu je možné liečiť použitím faktora stimulujúceho kolónie granulocytov
(granulocyte colony-stimulating factor, G-CSF) alebo jeho ekvivalentu podľa uváženia lekára v súlade s príslušnými pokynmi (pozri časť 5.1).
Periférna neuropatia
Pacientov je potrebné starostlivo sledovať kvôli prejavom periférnej motorickej a senzorickej neuropatie. Rozvoj závažnej periférnej neurotoxicity si vyžaduje odloženie alebo zníženie dávky (pozri časť 4.2).
Pacienti s už existujúcou neuropatiou vyššieho ako 2. stupňa neboli zaradení do klinických štúdií. U pacientov s už existujúcou neuropatiou 1. alebo 2. stupňa nebola pravdepodobnosť výskytu nových alebo zhoršenia prítomných príznakov väčšia, ako u pacientov, ktorí do štúdie vstúpili bez neuropatie.
Predĺženie QT intervalu
V nekontrolovanej otvorenej štúdii, ktorá hodnotila EKG u 26 pacientov, sa na 8. deň pozorovalo predĺženie QT intervalu, ktoré nezáviselo od koncentrácie eribulínu a ktoré sa nepozorovalo na 1. deň. Odporúča sa sledovať EKG, pokiaľ sa liečba začína u pacientov s kongestívnym zlyhávaním srdca, bradyarytmiami alebo pri súčasnom užívaní liekov, o ktorých je známe, že predlžujú QT interval, vrátane antiarytmík Ia. a III. triedy, a s abnormalitami v koncentráciách elektrolytov. Pred začatím liečby eribulínom sa má hypokaliémia, hypokalciémia alebo hypomagneziémia korigovať a tieto elektrolyty sa majú počas liečby sledovať. Eribulín sa nemá podávať pacientom s vrodeným syndrómom predĺženia QT intervalu.
Pomocné látky:
Tento liek obsahuje 79 mg alkoholu (etanol) v 2 ml injekčného roztoku, čo zodpovedá 39,5 mg/ml. Množstvo v 2 ml injekčného roztoku tohto lieku zodpovedá menej ako 2 ml piva alebo 1 ml vína.
Malé množstvo alkoholu v tomto lieku nemá žiadny pozorovateľný vplyv.
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v 1 ml injekčného roztoku, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Eribulín sa eliminuje predovšetkým (do 70 %) biliárnou exkréciou. Transportný proteín zapojený do tohto procesu nie je známy. Eribulín nie je substrátom prenášačov proteínu rezistencie karcinómu prsníka (breast cancer resistance protein; BCRP), organických aniónov (organic anion transporting proteins; OAT1, OAT3, OATP1B1, OATP1B3), proteínu spojeného s mnohopočetnou rezistenciou (multi-drug resistance-associated protein; MRP2, MRP4) a exportnej pumpy solí žlčových kyselín (bile salt export pump transporters; BSEP).
Neočakávajú sa žiadne medziliekové interakcie s inhibítormi a induktormi CYP3A4. Ketokonazol, inhibítor CYP3A4 a P glykoproteínu (Pgp), a rifampicín, induktor CYP3A4, neovplyvňujú expozíciu eribulínu (AUC a Cmax).
Účinky eribulínu na farmakokinetiku iných liečiv
Údaje in vitro ukazujú, že eribulín je slabý inhibítor dôležitého, lieky metabolizujúceho enzýmu CYP3A4. Údaje in vivo nie sú k dispozícii. Odporúča sa opatrnosť a sledovanie nežiaducich udalostí pri súčasnom užívaní látok, ktoré majú úzku terapeutickú šírku a ktoré sú eliminované predovšetkým metabolizmom prostredníctvom enzýmu CYP3A4 (napr. alfentanil, cyklosporín, ergotamín, fentanyl, pimozid, chinidín, sirolimus, takrolimus).
Eribulín v relevantných klinických koncentráciách neinhibuje enzýmy CYP: CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 a 2E1.
V relevantných klinických koncentráciách eribulín neinhiboval aktivitu sprostredkovanú transportérmi BCRP, OCT1, OCT2, OAT1, OAT3, OATP1B1 a OATP1B3.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u mužov a žien
Ženy vo fertilnom veku musia používať účinnú antikoncepciu počas liečby a aspoň 7 mesiacov po liečbe. Muži musia byť poučení, aby počas liečby nesplodili dieťa a musia používať účinnú antikoncepciu počas liečby a aspoň 4 mesiace po liečbe.
Gravidita
Nie sú k dispozícii údaje o použití eribulínu u gravidných žien. Eribulín je u potkanov embryotoxický, fetotoxický a teratogénny. Eribulín sa nemá používať počas gravidity, pokiaľ to nie je jednoznačne nevyhnutné; ak sa použije, tak len po dôkladnom zvážení potrieb matky a rizika pre plod.
Dojčenie
Nie je známe, či sa eribulín/metabolity vylučujú do ľudského mlieka alebo mlieka u zvierat. Riziko u novorodencov/dojčiat nemôže byť vylúčené, preto sa eribulín nesmie používať počas dojčenia (pozri časť 4.3).
Fertilita
Odporúča sa genetická konzultácia, ak pacientka po ukončení liečby eribulínom zamýšľa mať dieťa.
Testikulárna toxicita sa pozorovala u potkanov a psov (pozri časť 5.3). Pacienti mužského pohlavia sa majú pred liečbou poradiť o konzervácii spermií z dôvodu možnej ireverzibilnej neplodnosti v dôsledku liečby eribulínom.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Eribulín môže vyvolať nežiaduce reakcie ako únava a závraty, ktoré môžu viesť k malému alebo miernemu ovplyvneniu schopnosti viesť vozidlá alebo obsluhovať stroje. Pacientov treba poučiť, aby neviedli vozidlá ani neobsluhovali stroje, pokiaľ sa cítia unavení alebo pociťujú závrat.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie spojené s eribulínom sú útlm kostnej drene prejavujúci sa ako neutropénia, leukopénia, anémia, trombocytopénia s pridruženými infekciami. Nové prepuknutie alebo zhoršenie už existujúcej periférnej neuropatie boli tiež hlásené. Gastrointestinálne toxicity prejavujúce sa ako anorexia, nevoľnosť, vracanie, hnačka, zápcha a stomatitída sú medzi hlásenými nežiaducimi účinkami. Iné nežiaduce účinky zahŕňali únavu, alopéciu, zvýšené hladiny pečeňových enzýmov, sepsu a syndróm bolesti svalov a kostí.
Tabuľkový prehľad nežiaducich reakcií
Pokiaľ nie je uvedené inak, tabuľka uvádza miery výskytu nežiaducich reakcií pozorovaných u pacientov s karcinómom prsníka a u pacientov so sarkómom mäkkých tkanív, ktorým sa podávala odporúčaná dávka v štúdiách fázy 2 a fázy 3.
Kategórie frekvencie sú definované ako: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000) a veľmi zriedkavé (< 1/10 000).
V rámci jednotlivých skupín frekvencií sú nežiaduce účinky usporiadané v poradí klesajúcej závažnosti. Ak sa vyskytli reakcie 3. alebo 4. stupňa, uvedená je skutočná celková frekvencia reakcií a frekvencia reakcií 3. alebo 4. stupňa (v tabuľke ako G3/4).
| Trieda orgánových systémov | Nežiaduce reakcie – všetky stupne | |||
|---|---|---|---|---|
Veľmi časté (Frekvencia %) | Časté (Frekvencia %) | Menej časté (Frekvencia %) | Zriedkavé alebo neznáme | |
| Infekcie a nákazy | Infekcia močových ciest (8,5 %) (G3/4: 0,7 %) Pneumónia (1,6 %) (G3/4: 1,0 %) Orálna kandidóza Orálny herpes Infekcia horných dýchacích ciest Nazofaryngitída Rinitída Herpes zoster | Sepsa (0,5 %) (G3/4: 0,5 %)a Neutropenická sepsa (0,2 %) (G3/4: 0,2 %)a Septický šok (0,2 %) (G3/4: 0,2 %)a | ||
| Poruchy krvi a lymfatického systému | Neutropénia (53,6 %) (G3/4: 46,0 %) Leukopénia (27,9 %) (G3/4: 17,0 %) Anémia (21,8 %) (G3/4: 3,0 %) | Lymfopénia (5,7 %)(G3/4: 2,1 %) Febrilná neutropénia (4,5 %) (G3/4: 4,4 %)a Trombocytopénia (4,2 %) (G3/4: 0,7 %) | *Diseminovaná intravaskulárna koaguláciab | |
| Poruchy metabolizmu a výživy | Znížená chuť do jedla (22,5 %) (G3/4:0,7%)d | Hypokaliémia (6,8 %) (G3/4: 2,0 %) Hypomagneziémia (2,8 %) (G3/4: 0,3 %) Dehydratácia (2,8 %) (G3/4: 0,5 %)d Hyperglykémia Hypofosfatémia Hypokalciémia | ||
| Psychiatrické poruchy | Insomnia Depresia | |||
| Poruchy nervového systému | Periférna neuropatiac (35,9 %) (G3/4:7,3 %) Bolesť hlavy (17,5 %) (G3/4: 0,7%) | Dysgeúzia Závrat (9,0 %) (G3/4: 0,4 %)d Hypestézia Letargia Neurotoxicita | ||
| Poruchy oka | Zvýšené slzenie (5,8 %) (G3/4: 0,1 %)d Konjunktivitída | |||
| Poruchy ucha a labyrintu | Vertigo Tinitus | |||
| Poruchy srdca a srdcovej činnosti | Tachykardia | |||
| Poruchy ciev | Nával horúčavy Pľúcna embólia (1,3 %) (G3/4: 1,1 %)a | Hlboká venózna trombóza | ||
| Poruchy dýchacej sústavy, hrudníka a mediastína | Dyspnoe (15,2 %)a (G3/4: 3,5 %)a Kašeľ (15,0 %) (G3/4: 0,5 %)d | Orofaryngálna bolesť Epistaxa Rinorea | Intersticiálna choroba pľúc (0,2 %) (G3/4:0,1 %) | |
Poruchy gastrointestinálneho traktu | Nauzea (35,7 %) (G3/4: 1,1 %)d Zápcha (22,3 %) (G3/4: 0,7 %)d Hnačka (18,7 %) (G3/4: 0,8 %) Vracanie (18,1%) (G3/4: 1,0 %) | Bolesť brucha Stomatitída (11,1 %) (G3/4: 1,0 %)d Sucho v ústach Dyspepsia (6,5 %) (G3/4: 0,3 %)d Gastroezofágová refluxová choroba Distenzia brucha | Vredy v ústach Pankreatitída | |
| Poruchy pečene a žlčových ciest | Zvýšená hladina aspartátaminotransferá-zy (7,7 %) (G3/4: 1,4 %)d Zvýšená hladina alanínaminotransferázy (7,6 %) (G3/4: 1,9 %)d Zvýšená hladina gamaglutamyltransferá-zy (1,7 %) (G3/4: 0,9 %)d Hyperbilirubinémia (1,4 %) (G3/4: 0,4 %) | Hepatotoxicita (0,8 %) (G3/4: 0,6 %) | ||
| Poruchy kože a podkožného tkaniva | Alopécia | Vyrážka (4,9 %) (G3/4: 0,1 %) Pruritus (3,9 %) (G3/4: 0,1 %)d Choroba nechta Nočné potenie Suchá koža Erytém Hyperhidróza Palmárno-plantárna erytrodyzestézia (1,0 %) (G3/4: 0,1 %)d | Angioedém | **Stevensov- Johnsonov syndróm/toxická epidermálna nekrolýzab |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Artralgia a myalgia (20,4 %) (G3/4:1,0 %) Bolesť chrbta (12,8 %) (G3/4:1,5 %) Bolesť v končatinách (10,0 %) (G3/4:0,7 %)d | Bolesť kostí (6,7 %) (G3/4: 1,2 %) Svalové spazmy (5,3 %) (G3/4: 0,1 %)d Bolesť svalov a kostí Bolesť svalov a kostí hrudníka Svalová slabosť | ||
| Poruchy obličiek a močových ciest | Dyzúria | Hematúria Proteinúria Renálne zlyhanie | ||
| Celkové poruchy a reakcie v mieste podania | Vyčerpanosť/ Asténia (53,2 %) (G3/4:7,7 %) Pyrexia (21,8 %) (G3/4: 0,7 %) | Zápal sliznice (6,4 %) (G3/4: 0,9 %)d Periférny edém Bolesť Zimnica | ||
| Bolesť na hrudníku Ochorenie podobné chrípke | ||||
| Laboratórne a funkčné vyšetrenia | Zníženie telesnej hmotnosti (11,4 %) (G3/4:0,4 %)d | |||
a Zahŕňa udalosti 5. stupňa.
b Zo spontánneho hlásenia
c Zahŕňa uprednostňované výrazy periférnej neuropatie, periférnej motorickej neuropatie, polyneuropatie, parestézie, periférnej senzorickej neuropatie, periférnej senzorimotorickej neuropatie a demyelinizačnej polyneuropatie.
d Žiadne udalosti 4. stupňa.
* Zriedkavé
** Frekvencia neznáma
Celkovo možno povedať, že bezpečnostný profil u pacientov s karcinómom prsníka a u pacientov so sarkómom mäkkých tkanív bol podobný.
Opis vybraných nežiaducich reakcií
Neutropénia
Pozorovaná neutropénia bola reverzibilná a nebola kumulatívna; priemerný čas do dosiahnutia najnižšieho počtu neutrofilov bol 13 dní a priemerný čas do úpravy závažnej neutropénie (< 0,5 x 10⁹/l) bol 8 dní.
Počty neutrofilov < 0,5 x 10⁹/l, ktoré pretrvávali dlhšie ako 7 dní, sa vyskytovali u 13 % pacientov s karcinómom prsníka liečených eribulínom v štúdii EMBRACE.
Neutropénia bola hlásená ako nežiaduca udalosť súvisiaca s liečbou (treatment emergent adverse event, TEAE) u 151/404 pacientov (37,4 % pre všetky stupne) v populácii so sarkómom, v porovnaní s 902/1 559 pacientov (57,9 % pre všetky stupne) v populácii s karcinómom prsníka. Zlúčené frekvencie zoskupených TEAE a laboratórnych abnormalít neutrofilov boli 307/404 (76,0 %) a 1 314/1 559 (84,3 %), v uvedenom poradí. Medián trvania liečby bol 12,0 týždňov u pacientov so sarkómom a 15,9 týždňov u pacientov s karcinómom prsníka.
Boli hlásené smrteľné prípady febrilnej neutropénie, neutropenickej sepsy, sepsy a septického šoku. Z 1 963 pacientov s karcinómom prsníka a sarkómom mäkkých tkanív, ktorí dostávali eribulín v klinických štúdiách v odporúčanej dávke, sa vyskytli jedna fatálna udalosť neutropenickej sepsy (0,1 %) a jedna fatálna udalosť febrilnej neutropénie (0,1 %). Okrem toho sa vyskytli 3 fatálne udalosti sepsy (0,2 %) a jedna fatálna udalosť septického šoku (0,1 %).
Závažnú neutropéniu je možné liečiť použitím G-CSF alebo jeho ekvivalentu podľa uváženia lekára v súlade príslušnými pokynmi. 18 % a 13 % pacientov, ktorí boli liečení eribulínom, dostávalo G-CSF v dvoch štúdiách fázy 3 s karcinómom prsníka (Štúdie 305 a 301, v uvedenom poradí). V štúdii fázy 3 so sarkómom (štúdia 309), dostalo G-CSF 26 % pacientov liečených eribulínom.
Neutropénia mala za následok prerušenie liečby u < 1 % pacientov liečených eribulínom.
Diseminovaná intravaskulárna koagulácia
Zaznamenali sa prípady diseminovanej intravaskulárnej koagulácie, zvyčajne v súvislosti s neutropéniou a/alebo sepsou.
Periférna neuropatia
U 1 559 pacientov s karcinómom prsníka bola najčastejšia nežiaduca reakcia, ktorá mala za následok prerušenie liečby eribulínom, periférna neuropatia (3,4 %). Medián času do periférnej neuropatie 2. stupňa bol 12,6 týždňov (po 4 cykloch). Zo 404 pacientov so sarkómom liečbu eribulínom prerušili 2 pacienti v dôsledku periférnej neuropatie. Medián času do vzniku 2. stupňa periférnej neuropatie bol 18,4 týždňa.
Rozvoj periférnej neuropatie 3. alebo 4. stupňa sa vyskytoval u 7,4 % pacientov s karcinómom prsníka a 3,5 % u pacientov so sarkómom. V klinických štúdiách sa u pacientov s už existujúcou neuropatiou rozvinuli nové alebo zhoršujúce sa symptómy s rovnakou pravdepodobnosťou ako u pacientov, ktorí boli do štúdie zaradení bez ochorenia.
U pacientov s karcinómom prsníka s už existujúcou periférnou neuropatiou 1. alebo 2. stupňa bola frekvencia periférnej neuropatie 3. stupňa zapríčinenej liečbou 14 %.
Hepatotoxicita
U niektorých pacientov s normálnymi/abnormálnymi hladinami pečeňových enzýmov pred liečbou eribulínom boli hlásené zvýšené hladiny pečeňových enzýmov pri začatí liečby eribulínom. Zdá sa, že takéto zvýšenie sa objavilo v skorom štádiu pri liečbe eribulínom v cykle 1 – 2 u väčšiny pacientov. Hoci sa predpokladá, že ide o prejav adaptácie pečene na liečbu eribulínom a nie prejav významnej toxicity pečene, hepatotoxicita bola tiež hlásená.
Osobitné skupiny pacientov
Starší pacienti
Z 1 559 pacientov s karcinómom prsníka liečených odporúčanou dávkou eribulínu bolo 283 pacientov (18,2 %) vo veku ≥ 65 rokov. V populácii 404 pacientov so sarkómom 90 pacientov (22,3 %) liečených eribulínom bolo vo veku ≥ 65 rokov. Bezpečnostný profil eribulínu u starších pacientov (vo veku ≥ 65 rokov) bol podobný ako u pacientov vo veku < 65 rokov okrem celkovej slabosti/únavy, ktoré preukázali rastúci trend s vekom. U starších pacientov sa neodporúčajú žiadne úpravy dávky.
Pacienti s poruchou funkcie pečene
U pacientov s ALT alebo AST > 3 x ULN bol vyšší výskyt neutropénie 4. stupňa a febrilnej neutropénie. Hoci sú údaje obmedzené, u pacientov s hladinou bilirubínu > 1,5 x ULN je výskyt neutropénie 4. stupňa a febrilnej neutropénie tiež vyšší (pozri tiež časti 4.2 a 5.2).
Pediatrická populácia
Uskutočnili sa tri otvorené štúdie, štúdia 113, 213 a 223, zahŕňajúce pediatrických pacientov s refraktérnymi alebo rekurentnými solídnymi nádormi a lymfómami, vynímajúc nádory centrálneho nervového systému (CNS) (pozri časť 5.1).
Bezpečnosť monoterapie eribulínom bola hodnotená u 43 pediatrických pacientov, ktorí dostávali až do 1,58 mg/m² v 1. a 8. deň 21-dňového cyklu (štúdie 113 a 223). Takisto bola hodnotená bezpečnosť eribulínu v kombinácii s irinotekánom, a to u 40 pediatrických pacientov, ktorí dostávali 1,23 mg/m² eribulínu v 1. a 8. deň a 20 alebo 40 mg/m² irinotekánu v 1. až 5. deň 21-dňového cyklu, alebo 100 alebo 125 mg/m² irinotekánu v 1. a 8. deň 21-dňového cyklu (štúdia 213).
V štúdii 113 (fáza 1) boli najčastejšie hlásenými nežiaducimi reakciami v súvislosti s liekom znížený počet bielych krviniek, znížený počet lymfocytov, anémia a znížený počet neutrofilov.
V štúdii 213 (fáza 1/2) boli najčastejšie hlásenými nežiaducimi reakciami v súvislosti s liekom neutropénia (fáza 1) a hnačka a znížený počet neutrofilov (fáza 2).
V štúdii 223 (fáza 2) boli najčastejšie hlásenými nežiaducimi reakciami v súvislosti s liekom znížený počet neutrofilov, anémia a znížený počet bielych krviniek.
Bezpečnostný profil eribulínu ako monoterapie alebo v kombinácii s irinotekánium-chloridom u tejto pediatrickej populácie bol konzistentný so známym bezpečnostným profilom oboch hodnotených liekov u dospelej populácie.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V jednom prípade predávkovania sa pacientovi nedopatrením podalo 7,6 mg eribulínu (približne 4-násobok plánovanej dávky) a následne sa u neho vyvinula reakcia z precitlivenosti (3. stupňa) na 2.
deň a neutropénia (3. stupňa) na 7. deň. Obe nežiaduce reakcie ustúpili pri použití podpornej starostlivosti.
Nie je známe žiadne antidotum pri predávkovaní eribulínom. V prípade predávkovania je potrebné pacienta dôkladne sledovať. Liečba predávkovania má zahŕňať podporné medicínske intervencie na liečbu prítomných klinických prejavov.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Iné cytostatiká, ATC kód: L01XX41
Eribulínium-mezylát je inhibítor dynamiky mikrotubulov, ktorý patrí do halichondrínovej skupiny cytostatík. Je štrukturálne zjednodušeným syntetickým analógom halichondrínu B, prírodného produktu izolovaného z morskej huby Halichondria okadai.
Eribulín inhibuje rastovú fázu mikrotubulov bez ovplyvnenia fázy skracovania a sekvestruje tubulín do neproduktívnych agregátov. Eribulín vykazuje svoje účinky prostredníctvom antimitotického mechanizmu zasahujúceho tubulín, ktorý vedie k blokáde G2/M-cyklu bunky, narušeniu mitotických deliacich vretienok a nakoniec k apoptickému odumretiu bunky po dlhotrvajúcej ireverzibilnej mitotickej blokáde.
Klinická účinnosť
Karcinóm prsníka
Účinnosť eribulínu pri karcinóme prsníka je primárne podporená dvomi randomizovanými porovnávacími štúdiami fázy 3.
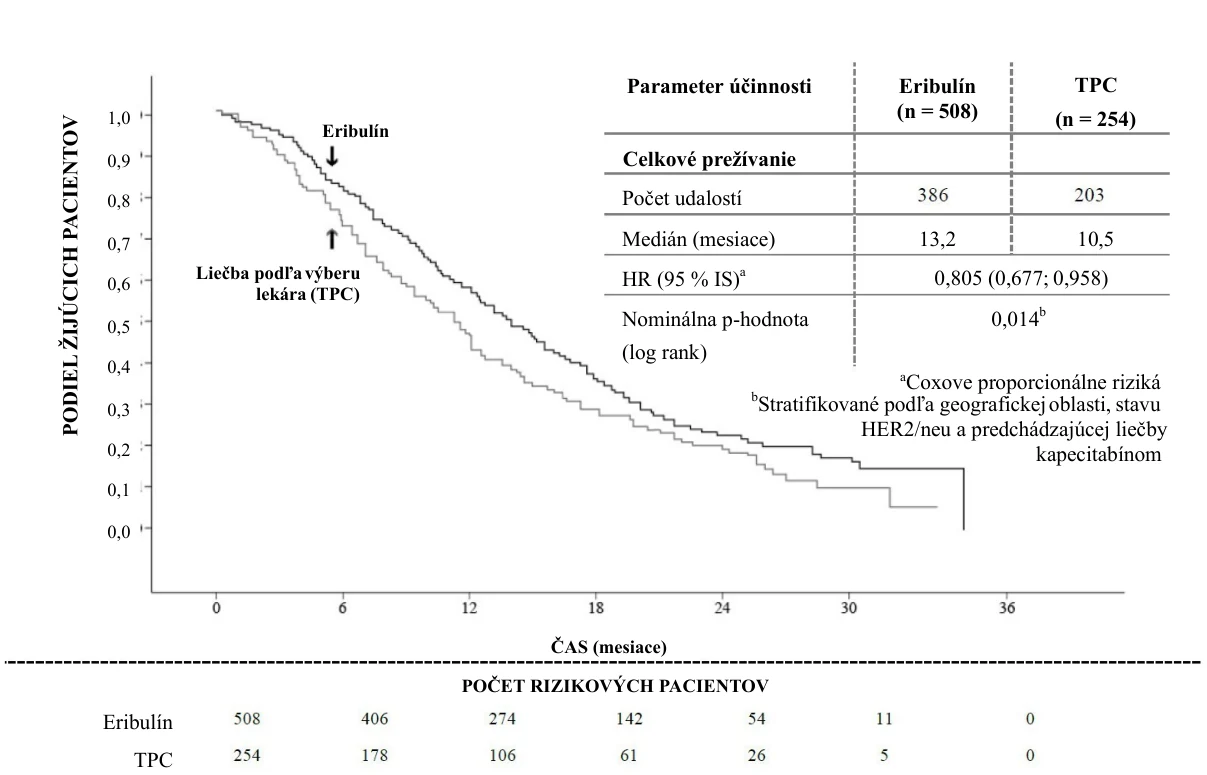
V pivotnej štúdii (štúdia 305) fázy 3, EMBRACE, malo 762 pacientov lokálne rekurentný alebo metastatický karcinóm prsníka a predtým absolvovali minimálne dva a maximálne päť chemoterapeutických režimov, vrátane antracyklínu a taxánu (pokiaľ neboli kontraindikované). U pacientov musela nastať progresia v priebehu 6 mesiacov od svojho posledného chemoterapeutického režimu. HER 2 stav pacientov bol: 16,1 % pozitívnych, 74,2 % negatívnych a 9,7 % neznámych, zatiaľ čo 18,9 % pacientov bolo trojnásobne negatívnych. Pacienti boli randomizovaní v pomere 2:1 a podával sa im buď eribulín alebo liečba podľa výberu lekára (treatment of physician’s choice, TPC) , ktorá pozostávala z 97 % chemoterapie (26 % vinorelbín, 18 % gemcitabín, 18 % kapecitabín, 16 % taxán, 9 % antracyklín, 10 % iná chemoterapia) alebo 3 % hormonálnej liečby.
Štúdia dosiahla svoj primárny cieľový ukazovateľ s výsledkom celkového prežívania (overall survival, OS), ktorý bol štatisticky významne lepší v skupine s eribulínom v porovnaní s TPC v prípade 55 % udalostí.
Tento výsledok bol potvrdený aktualizovanou analýzou celkového prežívania v prípade 77 % udalostí.
Štúdia 305 - Aktualizované údaje celkového prežívania (ITT populácia)
Podľa hodnotenia nezávislého posudzovateľa bol medián prežívania bez progresie (progression free survival, PFS) 3,7 mesiacov pre eribulín v porovnaní s 2,2 mesiacmi v skupine s TPC (hazard ratio, HR 0,865, 95 % IS: 0,714, 1,048, p = 0,137). U pacientov s hodnotiteľnou odpoveďou bola miera objektívnej odpovede podľa kritérií RECIST 12,2 % (95 % IS: 9,4 %, 15,5 %) podľa hodnotenia nezávislého posudzovateľa pre skupinu s eribulínom v porovnaní s 4,7 % (95 % IS: 2,3 %, 8,4 %) pre skupinu s TPC.
Pozitívny účinok na OS sa pozoroval u obidvoch skupín pacientov – skupine refraktérnej voči taxánu a nerefraktérnej skupine. Pri aktualizácii OS bol HR pre eribulín oproti TPC 0,90 (95 % IS: 0,71; 1,14) v prospech eribulínu u pacientov refraktérnych voči taxánu a 0,73 (95 % IS: 0,56; 0,96) u pacientov nerefraktérnych voči taxánu.
Pozitívny účinok na OS sa pozoroval u oboch skupín pacientov – skupine bez predchádzajúcej liečby kapecitabínom a skupine s predchádzajúcou liečbou kapecitabínom. Aktualizovaná analýza OS preukázala prínos v prežívaní pre skupinu s eribulínom v porovnaní s TPC aj u pacientov s predchádzajúcou liečbou kapecitabínom s HR 0,787 (95 % IS: 0,645; 0,961), aj u pacientov bez predchádzajúcej liečby kapecitabínom so zodpovedajúcim HR 0,865 (95 % IS: 0,606; 1,233).
Druhá štúdia fázy 3 v skoršej línii metastatického karcinómu prsníka, štúdia 301, bola otvorená, randomizovaná štúdia u pacientov (n = 1 102) s lokálne pokročilým alebo metastatickým karcinómom prsníka na preskúmanie účinnosti monoterapie eribulínom v porovnaní s monoterapiou kapecitabínom, pričom OS a PFS boli koprimárnymi cieľovými ukazovateľmi. Pacienti predtým absolvovali až maximálne tri predchádzajúce chemoterapeutické režimy vrátane antracyklínu a taxánu, a maximálne dva na pokročilé ochorenie - s percentom zastúpenia: pacienti, ktorí neabsolvovali predošlý chemoterapeutický režim 20,0 %; pacienti, ktorí absolvovali 1 predošlý chemoterapeutický režim 52,0 % a pacienti, ktorí absolvovali 2 predošlé chemoterapeutické režimy 27,2 % liečby metastatického karcinómu prsníka. HER2 stav pacientov bol: 15,3 % pozitívnych, 68,5 % negatívnych a 16,2 % neznámych, zatiaľ čo 25,8 % bolo trojnásobne negatívnych.
Štúdia 301 – Celkové prežívanie (ITT populácia)
Parameter účinnosti
1
,
0
Eribulín
(
n
= 508)
Eribulín
TPC
(
n
= 254)
9
0
,
0
,
8
0
,
7
6
0
,
5
,
0
Celkové prežívanie
Počet udalostí
Medián (mesiace)
HR (95 % IS)
a
Nominálna p-hodnota
)
log rank
(
13
,
2
10
,
5
Liečba podľa
výberu
lekára
(
)
TPC
,805 (0,677;
0
0,958)
0,014
b
0
,
4
,
0
3
0
,
2
aCoxove proporcionálne riziká
b
Stratifikované podľa geografickej
oblasti,
stavu
HER2/neu a predchádzajúcej liečby kapecitabínom
0
,
1
0
,
0
ČAS (mesiace)
POČET RIZIKOVÝCH PACIENTOV
Eribulín
TPC
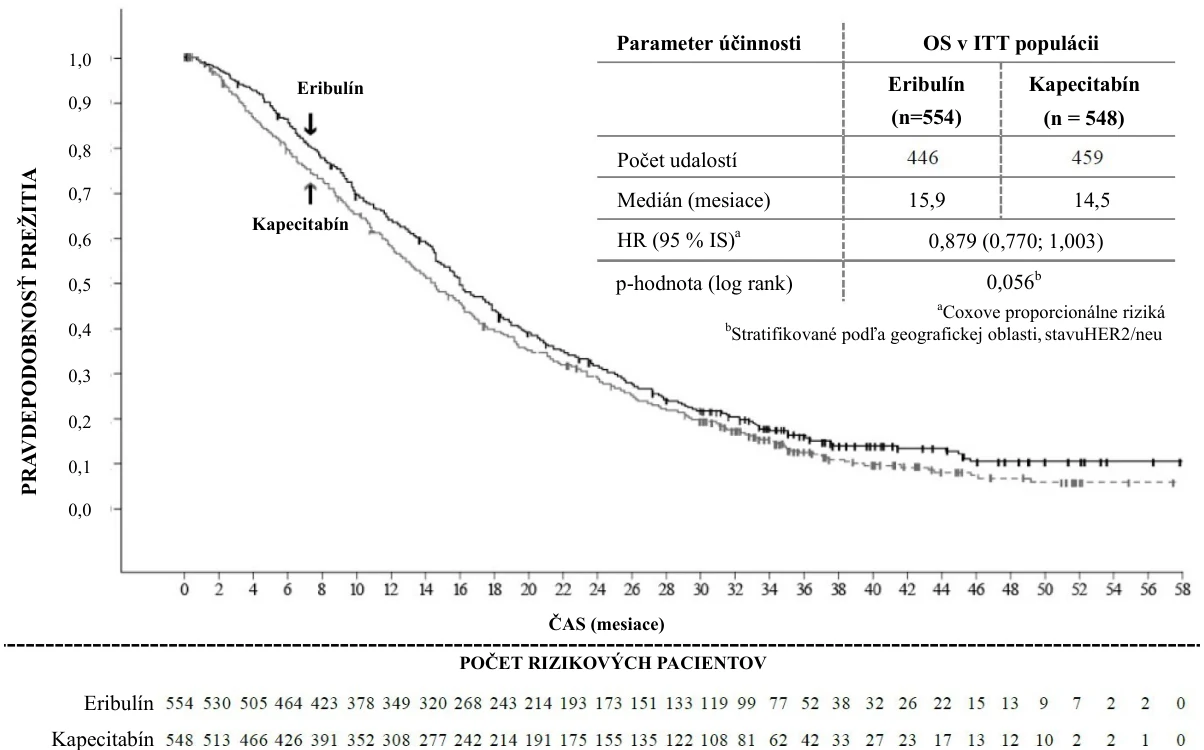
Prežívanie bez progresie podľa hodnotenia nezávislého posudzovateľa bolo podobné medzi eribulínom a kapecitabínom s mediánom 4,1 mesiacov vs. 4,2 mesiacov (HR 1,08; [95 % IS: 0,932, 1,250]). Miera objektívnej odpovede podľa hodnotenia nezávislého posudzovateľa bola tiež podobná medzi eribulínom a kapecitabínom; 11,0 % (95 % IS: 8,5, 13,9) v skupine s eribulínom a 11,5 % (95 % IS: 8,9, 14,5) v skupine s kapecitabínom.
Celkové prežívanie u HER2 negatívnych pacientov a HER2 pozitívnych pacientov v skupine s eribulínom a v kontrolnej skupine štúdie 305 a štúdie 301 je uvedené nižšie:
| Parameter účinnosti | Štúdia 305 Aktualizované údaje celkového prežívania ITT populácie | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| HER2 negatívni | HER2 pozitívni | |||||||||||
| Eribulín (n = 373) | TPC (n = 192) | Eribulín (n = 83) | TPC (n = 40) | |||||||||
| Počet udalostí | 285 | 151 | 66 | 37 | ||||||||
| Medián (mesiace) | 13,4 | 10,5 | 11,8 | 8,9 | ||||||||
| HR (95 % IS) | 0,849 (0,695; 1,036) | 0,594 (0,389; 0,907) | ||||||||||
| p-hodnota (log rank) | 0,106 | 0,015 | ||||||||||
| Parameter účinnosti | Štúdia 301 Údaje celkového prežívania ITT populácie | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| HER2 negatívni | HER2 pozitívni | ||||||||||||||
| Eribulín (n = 375) | Kapecitabín (n = 380) | Eribulín (n = 86) | Kapecitabín (n = 83) | ||||||||||||
| Počet udalostí | 296 | 316 | 73 | 73 | |||||||||||
| Medián (mesiace) | 15,9 | 13,5 | 14,3 | 17,1 | |||||||||||
| HR (95 % IS) | 0,838 (0,715; 0,983) | 0,965 (0,688; 1,355) | |||||||||||||
| p-hodnota (log rank) | 0,030 | 0,837 | |||||||||||||
Poznámka: Súbežná anti-HER2 liečba nebola zahrnutá v štúdii 305 a štúdii 301.
Liposarkóm
Parameter účinnosti
OS v ITT populácii
1
,
0
Eribulín
9
0
,
Eribulín
(n=554)
Kapecitabín
(
n
= 548)
,
8
0
0
,
7
Kapecitabín
0
,
6
5
,
0
Počet udalostí
Medián (mesiace)
HR (95 % IS)
a
p-hodnota (log rank)
15
,
9
,
5
14
1,003)
,879 (0,770;
0
0,056
b a
Coxove proporcionálne riziká
0
,
4
b
Stratifikované podľa geografickej oblasti,
stavuHER2/neu
,
3
0
0
,
2
0
,
1
0
,
0
ČAS (mesiace)
POČET RIZIKOVÝCH PACIENTOV
Eribulín
Kapecitabín
Údaje o účinnosti eribulínu pri liposarkóme podporuje pivotná štúdia fázy 3 u pacientov so sarkómom (štúdia 309). Pacienti v tejto štúdii (n = 452) mali lokálne recidivujúci, neoperovateľný a/alebo metastatický sarkóm mäkkých tkanív a to jeden z dvoch podtypov - leiomyosarkóm alebo liposarkóm. Pacienti predtým dostávali najmenej dva chemoterapeutické režimy, z ktorých jeden musel byť antracyklínový (pokiaľ nebol kontraindikovaný).
Pacienti museli mať progresiu ochorenia v období 6 mesiacov od posledného chemoterapeutického režimu. Pacienti boli randomizovaní v pomere 1 : 1, na liečbu buď eribulínom 1,23 mg/m² v dňoch 1 a 8 v 21-dennom cykle alebo dakarbazínom 850 mg/m², 1 000 mg/m² alebo 1200 mg/m² (dávky stanovené skúšajúcim pred randomizáciou) každých 21 dní.
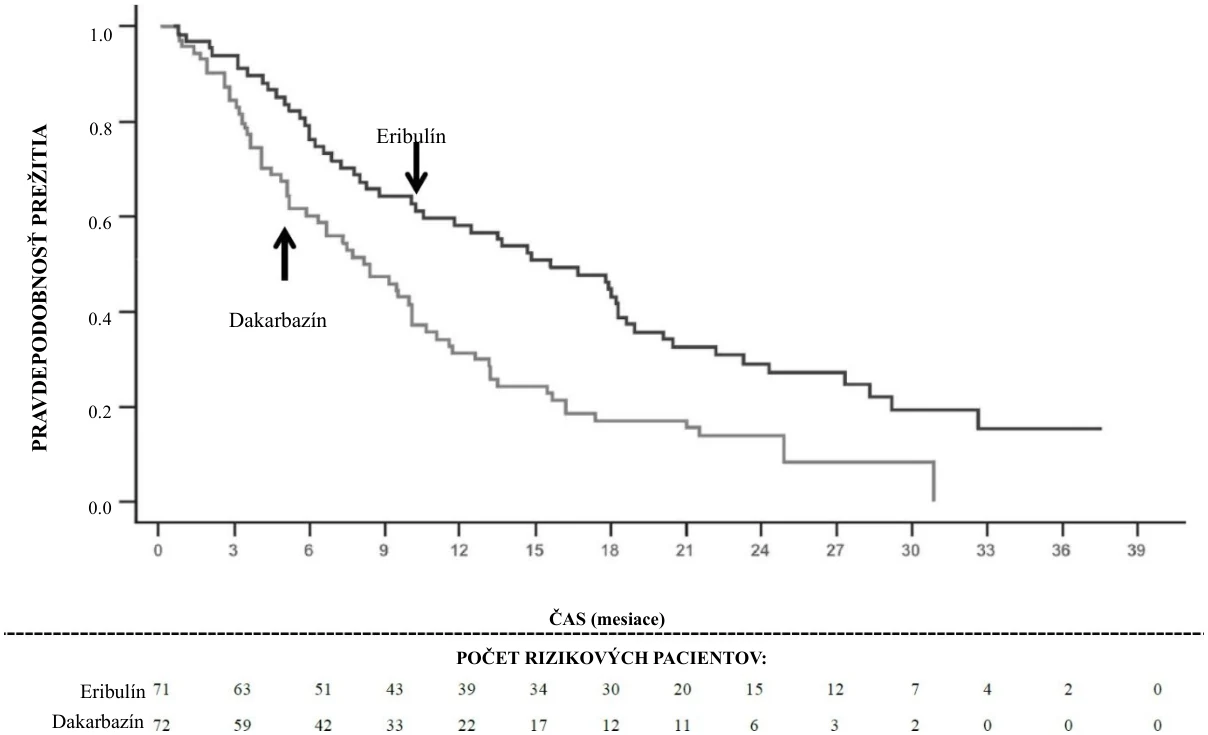
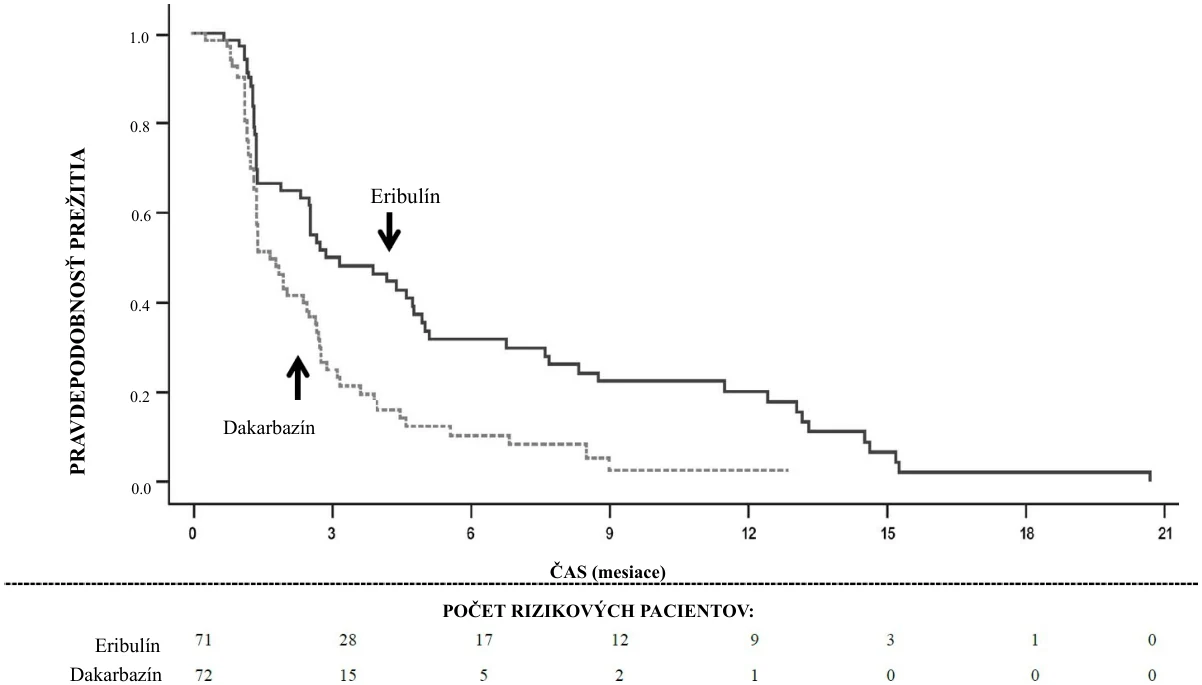
V štúdii 309 sa pozorovalo štatisticky významné zlepšenie v OS (overall survival, celkové prežívanie) u pacientov randomizovaných do skupiny eribulínu v porovnaní s kontrolnou skupinou. Toto sa prejavilo v mediáne OS ako zlepšenie o dva mesiace (13,5 mesiacov u pacientov liečených eribulínom oproti 11,5 mesiacom u pacientov liečených dakarbazínom). V prežívaní bez progresie ochorenia alebo celkovej miere odpovede medzi liečebnými skupinami nebol v celkovej populácii žiadny významný rozdiel.
Liečebné účinky eribulínu boli obmedzené na pacientov s liposarkómom (45 % dediferencovaných, 37 % myxoidných/s okrúhlymi bunkami a 18 % pleomorfných v štúdii 309) na základe vopred plánovanej analýzy podskupín OS a PFS. Nezistil sa žiadny rozdiel v účinnosti medzi eribulínom a dakarbazínom u pacientov s pokročilým alebo metastatickým leiomyosarkómom.
Štúdia 309 Podskupina liposarkómu | Štúdia 309 Podskupina leiomyosarkómu | Štúdia 309 Populácia ITT | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Eribulín (n = 71) | Dakarbazín (n = 72) | Eribulín (n = 157) | Dakarbazín (n = 152) | Eribulín (n = 228) | Dakarbazín (n = 224) | ||||||||||||||
| Celkové prežívanie | |||||||||||||||||||
| Počet udalostí | 52 | 63 | 124 | 118 | 176 | 181 | |||||||||||||
| Medián (mesiace) | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 | |||||||||||||
| HR (95 % IS) | 0,511 (0,346; 0,753) | 0,927 (0,714; 1,203) | 0,768 (0,618; 0,954) | ||||||||||||||||
| Nominálna p-hodnota | 0,0006 | 0,5730 | 0,0169 | ||||||||||||||||
| Prežívanie bez progresie | |||||||||||||||||||
| Počet udalostí | 57 | 59 | 140 | 129 | 197 | 188 | |||||||||||||
| Medián (mesiace) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 | |||||||||||||
| HR (95 % IS) | 0,521 (0,346; 0,784) | 1,072 (0,835; 1,375) | 0,877 (0,710; 1,085) | ||||||||||||||||
| Nominálna p-hodnota | 0,0015 | 0,5848 | 0,2287 | ||||||||||||||||
Štúdia 309 – Celkové prežívanie v podskupine s liposarkómom
Štúdia 309 – Prežívanie bez progresie v podskupine s liposarkómom
Pediatrická populácia
Karcinóm prsníka
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s eribulínom vo všetkých podskupinách pediatrickej populácie pre indikáciu karcinóm prsníka (informácie o použití v pediatrickej populácii, pozri časť 4.2).
Sarkóm mäkkých tkanív
Účinnosť eribulínu bola hodnotená, ale nebola stanovená v rámci troch otvorených štúdií:
1.0
0.8
Eribulín
0.6
0.4
Dakarbazín
0.2
0.0
ČAS (mesiace)
POČET RIZIKOVÝCH
PACIENTOV:
Eribulín
Dakarbazín
1.0
0.8
Eribulín
0.6
0.4
0.2
Dakarbazín
0.0
ČAS (mesiace)
POČET RIZIKOVÝCH PACIENTOV:
Eribulín
Dakarbazín
Štúdia 113 bola otvorená, multicentrická štúdia fázy 1 na zistenie dávky, v ktorej sa hodnotil eribulín u pediatrických pacientov s refraktérnymi alebo rekurentnými solídnymi nádormi a lymfómami, vynímajúc nádory CNS. Celkovo bolo zaradených a liečených 22 pediatrických pacientov (vekový rozsah: 3 až 17 rokov). Pacientom bol eribulín podávaný intravenózne v 1. a 8. deň 21-dňového cyklu v troch úrovniach dávky (0,97; 1,23 a 1,58 mg/m²). Maximálna tolerovaná dávka (maximum tolerated dose, MTD)/odporúčaná dávka v rámci fázy 2 (recommended Phase 2 dose, RP2D) eribulínu bola stanovená ako 1,23 mg/m² v 1. a 8. deň 21-dňového cyklu.
Otvorená, multicentrická štúdia 223 fázy 2, v ktorej sa hodnotili bezpečnosť a predbežná aktivita eribulínu u pediatrických pacientov s refraktérnym alebo rekurentným rabdomyosarkómom (RMS), nerabdomyosarkómovým nádorom mäkkých tkanív (non-rhabdomyosarcoma soft tissue sarcoma,
NRSTS) alebo Ewingovým sarkómom (EWS). Zaradených bolo dvadsaťjeden pediatrických pacientov
(vekový rozsah: 2 až 17 rokov), ktorí boli liečení eribulínom v dávke 1,23 mg/m² podaným intravenózne v 1. a 8. deň 21-dňového cyklu (RP2D zo štúdie 113). Žiadny z pacientov nedosiahol potvrdenú čiastočnú odpoveď (partial response, PR) ani úplnú odpoveď (complete response, CR).
Otvorená, multicentrická štúdia 213 fázy 1/2 na posúdenie bezpečnosti a účinnosti eribulínu v kombinácii s irinotekánium-chloridom u pediatrických pacientov s relapsujúcimi/refraktérnymi solídnymi nádormi a lymfómami, vynímajúc nádory CNS (fáza 1), a na hodnotenie účinnosti kombinovanej liečby u pediatrických pacientov s relapsujúcim/refraktérnym RMS, NRSTS a EWS (fáza 2). V rámci tejto štúdie bolo zaradených a liečených celkovo 40 pediatrických pacientov. V rámci fázy 1 bolo zaradených a liečených 13 pediatrických pacientov (vekový rozsah: 4 až 17 rokov), pričom dávka RP2D bola stanovená ako 1,23 mg/m² eribulínu v 1. a 8. deň so 40 mg/m² irinotekánium-chloridu v 1. až 5. deň 21-dňového cyklu. V rámci fázy 2 bolo zaradených 27 pediatrických pacientov (vekový rozsah: 4 až 17 rokov), ktorí boli liečení RP2D. U troch pacientov bola potvrdená PR (1 pacient v každej kohorte histológie RMS, NRSTS a EWS). Miera objektívnej odpovede (objective response rate, ORR) bola 11,1 %.
V týchto troch štúdiách s pediatrickými pacientmi neboli pozorované žiadne nové signály týkajúce sa bezpečnosti (pozri časť 4.8), avšak z dôvodu malej populácie pacientov nie je možné vyvodiť žiadne jednoznačné závery.
5.2 Farmakokinetické vlastnosti
Distribúcia
Farmakokinetika eribulínu sa vyznačuje rýchlou distribučnou fázou, po ktorej nasleduje predĺžená eliminačná fáza s priemerným terminálnym polčasom približne 40 hodín. Má veľký distribučný objem (priemerná hodnota v rozmedzí 43 až 114 l/m²).
Eribulín sa slabo viaže na plazmatické proteíny. Väzba eribulínu na plazmatické proteíny (100 - 1 000 ng/ml) sa v ľudskej plazme pohybuje v rozmedzí od 49 % do 65 %.
Biotransformácia
Po podaní 14C-eribulínu pacientom bol hlavnou cirkulujúcou formou v plazme nezmenený eribulín. Koncentrácie metabolitu predstavovali < 0,6 % materskej zlúčeniny, čo potvrdzuje, že u ľudí neexistujú žiadne hlavné metabolity eribulínu.
Eliminácia
Eribulín má nízky klírens (priemerná hodnota v rozmedzí 1,16 až 2,42 l/h/m²). Nepozorovala sa žiadna významná kumulácia eribulínu pri podávaní jedenkrát týždenne. Farmakokinetické vlastnosti nie sú v rozmedzí dávok eribulínu 0,22 až 3,53 mg/m² závislé od dávky ani od času.
Eribulín sa eliminuje predovšetkým biliárnou exkréciou. Transportný proteín zapojený do vylučovania nie je v súčasnosti známy. Predklinické štúdie in vitro naznačujú, že sa eribulín transportuje prostredníctvom Pgp. Ukázalo sa však, že v klinicky relevantných koncentráciách nie je eribulín inhibítorom Pgp in vitro. Navyše, in vivo, súbežné podávanie ketokonazolu, inhibítoru Pgp, nemá žiadny vplyv na expozíciu eribulínu (AUC a Cmax). In vitro štúdie tiež naznačujú, že eribulín nie je substrátom pre transportér organických katiónov 1 (organic cation transporter 1, OCT1).
Po podaní 14C-eribulínu pacientom sa približne 82 % dávky eliminuje stolicou a 9 % močom, čo naznačuje, že renálny klírens nie je významnou cestou eliminácie eribulínu.
Nezmenený eribulín predstavuje väčšinu celkovej rádioaktivity v stolici a v moči.
Porucha funkcie pečene
Štúdia hodnotila farmakokinetiku eribulínu u pacientov s miernou (trieda A Childovho-Pughovho skóre; n = 7) a stredne závažnou (trieda B Childovho-Pughovho skóre; n = 4) poruchou funkcie pečene z dôvodu pečeňových metastáz. V porovnaní s pacientmi s normálnou funkciou pečene (n = 6) sa expozícia eribulínu zvýšila 1,8-násobne u pacientov s miernou poruchou funkcie pečene a 3-násobne u pacientov so stredne závažnou poruchou funkcie pečene. Podávanie eribulínu v dávke 0,97 mg/m² pacientom s miernou poruchou funkcie pečene a v dávke 0,62 mg/m² pacientom so stredne závažnou poruchou funkcie pečene malo za následok o niečo vyššiu expozíciu eribulínu ako pri dávke 1,23 mg/m² podanej pacientom s normálnou funkciou pečene. Eribulín sa neskúmal u pacientov so závažnou poruchou funkcie pečene (trieda C Childovho-Pughovho skóre). U pacientov s poruchou funkcie pečene z dôvodu cirhózy sa neuskutočnila žiadna štúdia. Odporúčané dávkovanie, pozri časť 4.2.
Porucha funkcie obličiek
U pacientov so stredne závažnou alebo závažnou poruchou funkcie obličiek sa pozorovala zvýšená expozícia eribulínu s vysokou inter-individuálnou variabilitou. Farmakokinetika eribulínu sa hodnotila v klinickej štúdii fázy 1 u pacientov s normálnou funkciou obličiek (klírens kreatinínu: ≥ 80 ml/min; n = 6), so stredne závažnou (30 - 50 ml/min; n = 7) alebo závažnou (15 - < 30 ml/min; n = 6) poruchou funkcie obličiek. Klírens kreatinínu sa odhadoval podľa Cockcroftovho-Gaultovho vzorca. U pacientov so stredne závažnou alebo závažnou poruchou funkcie obličiek sa pozorovala 1,5 krát (90 % IS: 0,9 - 2,5) vyššia AUC(0-inf) normalizovaná k dávke. Odporúčané dávkovanie, pozri časť 4.2.
Pediatrická populácia
Plazmatické koncentrácie eribulínu boli zhromaždené od 83 pediatrických pacientov (vekový rozsah: 2 až 17 rokov) s refraktérnymi/relapsujúcimi a rekurentnými solídnymi nádormi a lymfómami, ktorí dostávali eribulín v štúdiách 113, 213 a 223. Farmakokinetika eribulínu u pediatrických pacientov bola porovnateľná s farmakokinetikou u dospelých pacientov so sarkómom mäkkého tkaniva a u pacientov s inými typmi nádoru. Expozícia eribulínu u pediatrických pacientov bola podobná expozícii u dospelých pacientov. Súbežné podávanie irinotekánu nemalo žiadny vplyv na farmakokinetiku eribulínu u pediatrických pacientov s refraktérnymi/relapsujúcimi a rekurentnými solídnymi nádormi.
5.3 Predklinické údaje o bezpečnosti
Eribulín nebol mutagénny v bakteriálnom teste reverzných mutácií in vitro (Amesov test). Eribulín bol pozitívny v teste mutagenézy na myšacích lymfómoch a bol klastogénny v mikronukleovom teste in vivo u potkanov.
Neuskutočnili sa žiadne štúdie karcinogenity s eribulínom.
Štúdia fertility s eribulínom sa neuskutočnila, avšak na základe predklinických zistení v štúdiách s opakovanou dávkou, kde sa zistila testikulárna toxicita u potkanov (hypocelularita seminiformného epitelu s hypospermiou/aspermiou) aj u psov, sa dá usudzovať, že fertilita u mužov sa môže liečbou eribulínom narušiť. Štúdia embryofetálneho vývoja u potkanov potvrdila vývojovú toxicitu a teratogénny potenciál eribulínu. Gravidné potkany boli liečené eribulínium-mezylátom zodpovedajúcim 0,009; 0,027; 0,088 a 0,133 mg/kg eribulínu v 8., 10. a 12. dni gestácie. Pri dávkach ≥ 0,088 mg/kg sa pozorovalo zvýšenie počtu resorpcií závislých od dávky a zníženie hmotnosti plodu, a pri dávke 0,133 mg/kg sa zaznamenal zvýšený výskyt malformácií (chýbajúca dolná čeľusť, jazyk, žalúdok a slezina).
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
bezvodý etanol
voda na injekcie
kyselina chlorovodíková 0,01 mmol/l (na úpravu pH)
hydroxid sodný 0,01 mmol/l (na úpravu pH)
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
6.3 Čas použiteľnosti
Neotvorené injekčné liekovky
3 roky
Čas použiteľnosti po otvorení
Chemická a fyzikálna stabilita po otvorení pri používaní nezriedeného roztoku v injekčnej striekačke bola preukázaná po dobu 48 hodín pri teplote 15 °C až 25 °C a 96 hodín pri 2 °C až 8 °C.
Chemická a fyzikálna stabilita po otvorení pri používaní zriedeného roztoku (0,018 mg/ml až 0,18 mg/ml eribulínu v roztoku chloridu sodného (0,9 %)) bola preukázaná po dobu 28 dní pri 15 °C až 25 °C a pri 2 °C až 8 °C.
Z mikrobiologického hľadiska sa má liek použiť ihneď. Ak sa nepoužije ihneď, za čas a podmienky uchovávania zodpovedá používateľ, pričom za bežných okolností sa nemá uchovávať dlhšie ako 24 hodín pri 2 °C až 8 °C.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek si nevyžaduje žiadne špeciálne podmienky na uchovávanie.
Podmienky na uchovávanie po prvom otvorení alebo riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Číra sklenená injekčná liekovka (typ I) s halobutylovou gumenou zátkou, hliníkovým tesnením a plastovým vyklápacím viečkom, obsahujúca 2 ml roztoku.
Veľkosti balenia sú škatule obsahujúce 1, 2, 3, 5, 6, 10, 12, 20, 30, 50 alebo 100 injekčných liekoviek.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Eribulín je cytotoxický liek proti rakovine a rovnako ako pri iných toxických zlúčeninách, aj tu platí, že pri zaobchádzaní s ním je potrebná opatrnosť. Odporúča sa používať rukavice, okuliare a ochranný odev. Ak dôjde ku kontaktu kože s roztokom, má sa okamžite a dôkladne umyť mydlom a vodou. Ak dôjde ku kontaktu so sliznicami, sliznice sa majú dôkladne vypláchnuť vodou. Eribulín má pripravovať a podávať len personál primerane vyškolený na zaobchádzanie s cytotoxickými látkami. Gravidné ženy nemajú manipulovať s eribulínom.
Použitím aseptickej techniky sa môže eribulín riediť až v 100 ml injekčného roztoku chloridu sodného 9 mg/ml (0,9 %). Po podaní sa odporúča prepláchnutie intravenóznej hadičky injekčným roztokom chloridu sodného 9 mg/ml (0,9 %), aby sa zaručilo podanie kompletnej dávky. Nesmie sa miešať s inými liekmi a nemá sa riediť 5 % infúznym roztokom glukózy.
Ak pri podávaní lieku používate hrot (spike), riaďte sa pokynmi výrobcu zdravotníckej pomôcky. Injekčné liekovky Eribulin AGmed majú 20 mm zátku. Zvolená zdravotnícka pomôcka musí byť kompatibilná s malými zátkami injekčných liekoviek.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AGmed s.r.o.,
Brandlova 1243/8
Moravská Ostrava
702 00 Ostrava
Česko
8. REGISTRAČNÉ ČÍSLO
44/0247/26-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
09/2026