


Súhrn charakteristických vlastností lieku (SPC) - Imcivree
1. NÁZOV LIEKU
IMCIVREE 10 mg/ml injekčný roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá injekčná liekovka obsahuje 10 mg setmelanotidu v 1 ml injekčného roztoku.
Pomocná látka so známym účinkom
1 ml roztoku obsahuje 10 mg benzylalkoholu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia).
Číry až mierne opalizujúci, bezfarebný až mierne sfarbený roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liek IMCIVREE je indikovaný na liečbu obezity a reguláciu pocitu hladu u dospelých a detí vo veku 4 rokov a starších so získanou hypotalamickou obezitou (acquired hypothalamic obesity, aHO) v dôsledku poranenia alebo poškodenia hypotalamu.
Liek IMCIVREE je indikovaný na liečbu obezity a reguláciu pocitu hladu súvisiace s geneticky potvrdeným Bardetovým-Biedlovým syndrómom (BBS) u dospelých a detí vo veku 2 rokov a starších.
Liek IMCIVREE je indikovaný na liečbu obezity a reguláciu pocitu hladu súvisiace s geneticky potvrdeným deficitom bialelického proopiomelanokortínu (POMC) vedúcim k strate funkcie vrátane PCSK1 alebo s bialelickým deficitom leptínového receptora (LEPR) u dospelých a detí vo veku 2 rokov a starších.
4.2 Dávkovanie a spôsob podávania
Liek IMCIVREE má predpisovať lekár, ktorý má skúsenosti s diagnostikou a manažmentom zriedkavých foriem obezity s genetickým alebo hypotalamickým pôvodom a ktorý má na liečbu aj dohliadať.
Dávkovanie
Získaná hypotalamická obezita
Dospelí a deti vo veku 6 rokov a staršie
Postupujte podľa titrácie dávky uvedenej v tabuľke 1. Titrácia dávky sa môže vykonávať aj smerom nahor, aj smerom nadol, na základe individuálnej znášanlivosti (pozri časť 4.4) a klinickej odpovede. V prípade potreby sa dávka môže znížiť na 0,25 mg.
Tabuľka 1 Titrácia dávky u dospelých a detí vo veku 6 rokov a starších
| Týždeň | Denná dávka | Objem určený na injekčné podanie |
| Týždeň 1 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 2 (ak nie je dobre tolerovaná dávka 0,5 mg) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 3 (ak nie je dobre tolerovaná dávka 1 mg) | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Týždeň 4 a ďalej (ak je klinická odpoveď nedostatočná a dávka 2 mg je dobre tolerovaná) | 3 mg jedenkrát denne | 0,3 ml jedenkrát denne |
Deti vo veku od 4 do menej ako 6 rokov
Postupujte podľa titrácie dávky uvedenej v tabuľke 2 v závislosti od hmotnosti pacienta. Titrácia dávky sa má vykonávať aj smerom nahor, aj smerom nadol, na základe individuálnej znášanlivosti (pozri časť 4.4) a klinickej odpovede. V prípade potreby sa dávka môže znížiť na 0,25 mg.
Tabuľka 2 Titrácia dávky u detí vo veku od 4 do menej ako 6 rokov
| Hmotnosť pacienta/týždeň liečby | Denná dávka | Objem určený na injekčné podanie |
| > 20 kg | ||
| Týždeň 1 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 2 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 3 a ďalej (ak je klinická odpoveď nedostatočná a dávka 1 mg je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
| 20 – < 25 kg | ||
| Týždeň 1 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 2 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 3 (ak je klinická odpoveď nedostatočná a dávka 1 mg je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
| Týždeň 4 a ďalej (ak je klinická odpoveď nedostatočná a dávka 1,5 mg je dobre tolerovaná) | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| 25 – < 30 kg | ||
| Týždeň 1 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 2 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 3 (ak je klinická odpoveď nedostatočná a dávka 1 mg je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
| Týždeň 4 (ak je klinická odpoveď nedostatočná a dávka 1,5 mg je dobre tolerovaná) | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Týždeň 5 a ďalej (ak je klinická odpoveď nedostatočná a dávka 2 mg je dobre tolerovaná) | 2,5 mg jedenkrát denne | 0,25 ml jedenkrát denne |
| ≥ 30 kg | ||
| Týždeň 1 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 2 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 3 (ak je klinická odpoveď nedostatočná a dávka 1 mg je dobre tolerovaná) | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Týždeň 4 a ďalej (ak je klinická odpoveď nedostatočná a dávka 2 mg je dobre tolerovaná) | 3 mg jedenkrát denne | 0,3 ml jedenkrát denne |
Deficit POMC vrátane PCSK1 a deficit LEPR
Dospelí a deti vo veku 12 a viac rokov
Pre dospelých a deti vo veku 12 a viac rokov je počiatočná dávka 1 mg jedenkrát denne počas 2 týždňov. Ak je po 2 týždňoch setmelanotid dobre tolerovaný (pozri časť 4.4), dávka sa môže zvýšiť na 2 mg podávanú jedenkrát denne (tabuľka 3). Ak zvýšenie dávky nie je tolerované, pacientom sa môže naďalej podávať dávka 1 mg jedenkrát denne.
Ak sa u dospelých pacientov vyžaduje ďalšie zníženie telesnej hmotnosti, dávka sa môže zvýšiť na 2,5 mg jedenkrát denne. Ak je dávka 2,5 mg podávaná jedenkrát denne dobre tolerovaná, môže sa zvýšiť na 3 mg jedenkrát denne (tabuľka 3).
Ak u pacientov vo veku od 12 do menej ako 18 rokov zostane pri dávke 2 mg jedenkrát denne hmotnosť nad 90. percentilom a vyžaduje sa ďalšie zníženie telesnej hmotnosti, dávka sa môže zvýšiť na 2,5 mg s maximálnou dávkou 3 mg jedenkrát denne (tabuľka 3).
Tabuľka 3 Titrácia dávky u dospelých a detí vo veku 12 a viac rokov
| Týždeň | Denná dávka | Objem určený na injekčné podanie |
| Týždne 1 – 2 | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 3 a ďalej | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Ak je klinická odpoveď nedostatočná a dávka 2 mg jedenkrát denne je dobre tolerovaná | 2,5 mg jedenkrát denne | 0,25 ml jedenkrát denne |
| Ak je klinická odpoveď nedostatočná a dávka 2,5 mg jedenkrát denne je dobre tolerovaná | 3 mg jedenkrát denne | 0,3 ml jedenkrát denne |
Deti vo veku od 6 do menej ako 12 rokov
Pre pediatrických pacientov vo veku od 6 do menej ako 12 rokov je počiatočná dávka 0,5 mg jedenkrát denne počas 2 týždňov. Ak je dávka po 2 týždňoch tolerovaná, môže sa zvýšiť na 1 mg jedenkrát denne. Ak zvýšenie dávky nie je tolerované, pediatrickým pacientom sa môže naďalej podávať dávka 0,5 mg jedenkrát denne. Ak je dávka 1 mg po 2 týždňoch tolerovaná, môže sa zvýšiť na 2 mg jedenkrát denne. Ak hmotnosť zostáva nad 90. percentilom pri dávke 2 mg jedenkrát denne a vyžaduje sa ďalšie zníženie telesnej hmotnosti, dávka sa môže zvýšiť na 2,5 mg jedenkrát denne (tabuľka 4).
Tabuľka 4 Titrácia dávky pre deti vo veku od 6 do menej ako 12 rokov
| Týždeň | Denná dávka | Objem určený na injekčné podanie |
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždne 3 – 4 | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 5 a ďalej | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Ak je klinická odpoveď nedostatočná a dávka 2 mg jedenkrát denne je dobre tolerovaná | 2,5 mg jedenkrát denne | 0,25 ml jedenkrát denne |
Deti vo veku od 2 do menej ako 6 rokov
U pediatrických pacientov vo veku od 2 do menej ako 6 rokov sa má postupovať podľa titrácie dávky uvedenej v tabuľke 5.
U pediatrických pacientov vo veku od 2 do menej ako 6 rokov je počiatočná dávka 0,5 mg jedenkrát denne počas 2 týždňov. Ak nie je počiatočná dávka 0,5 mg tolerovaná, dávku je potrebné znížiť na 0,25 mg (0,025 ml) jedenkrát denne. Ak je dávka 0,25 mg jedenkrát denne tolerovaná, je potrebné pokračovať v titrácii dávky.
Tabuľka 5 Titrácia dávky pre deti vo veku od 2 do menej ako 6 rokov
| Hmotnosť pacienta/týždeň liečby | Denná dávka | Objem, ktorý sa má podať |
| < 20 kg | ||
| Týždeň 1 a ďalej | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| 20 – < 30 kg | ||
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 3 a ďalej (ak je klinická odpoveď nedostatočná a dávka 0,5 mg je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| 30 – < 40 kg | ||
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždne 3 – 4 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg jedenkrát denne je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 5 a ďalej (ak je klinická odpoveď nedostatočná a dávka 1 mg jedenkrát denne je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
| ≥ 40 kg | ||
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždne 3 – 4 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg jedenkrát denne je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždne 5 – 6 (ak je klinická odpoveď nedostatočná a dávka 1 mg jedenkrát denne je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
| Týždne 7 – 8 (ak je klinická odpoveď nedostatočná a dávka 1,5 mg jedenkrát denne je dobre tolerovaná) | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Týždeň 9 a ďalej (ak je klinická odpoveď nedostatočná a dávka 2 mg jedenkrát denne je dobre tolerovaná) | 2,5 mg jedenkrát denne | 0,25 ml jedenkrát denne |
Zníženie telesnej hmotnosti a regulácia pocitu hladu súvisiace so setmelanotidom môžu pretrvávať, pokiaľ liečba pokračuje bez prerušenia. Ak sa liečba preruší alebo sa nedodrží režim dávkovania, príznaky obezity a/alebo hladu spôsobené deficitom POMC a LEPR sa vrátia.
Bardetov-Biedlov syndróm
Dospelí a deti vo veku 16 a viac rokov
U dospelých a detí vo veku 16 a viac rokov je potrebné dodržať titráciu dávky uvedenú v tabuľke 6.
Tabuľka 6 Titrácia dávky u dospelých a detí vo veku 16 a viac rokov
| Týždeň | Denná dávka | Objem určený na injekčné podanie |
| Týždne 1 – 2 | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Týždeň 3 a ďalej (ak je dávka 2 mg jedenkrát denne dobre tolerovaná) | 3 mg jedenkrát denne | 0,3 ml jedenkrát denne |
Ak počiatočná dávka 2 mg nie je tolerovaná, dávku je potrebné znížiť na 1 mg (0,1 ml) jedenkrát denne. Ak je dávka 1 mg jedenkrát denne tolerovaná, je potrebné pokračovať v titrácii dávky.
Ak ďalšia dávka po počiatočej dávke nie je tolerovaná, je potrebné ju znížiť ju na predchádzajúcu dávkovú úroveň. Ak je znížená dávka tolerovaná, je potrebné pokračovať v titrácii dávky.
Deti vo veku od 6 do menej ako 16 rokov
U pediatrických pacientov vo veku od 6 do menej ako 16 rokov je potrebné dodržať titráciu dávky uvedenú v tabuľke 7.
Tabuľka 7 Titrácia dávky pre deti vo veku od 6 do menej ako 16 rokov
| Týždeň | Denná dávka | Objem určený na injekčné podanie |
| Týždeň 1 | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 2 (ak je dávka 1 mg jedenkrát denne dobre tolerovaná) | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Týždeň 3 a ďalej (ak je dávka 2 mg jedenkrát denne dobre tolerovaná) | 3 mg jedenkrát denne | 0,3 ml jedenkrát denne |
Ak počiatočná dávka 1 mg nie je tolerovaná, je potrebné ju znížiť na 0,5 mg (0,05 ml) jedenkrát denne. Ak dávka 0,5 mg jedenkrát denne je tolerovaná, je potrebné ju zvýšiť na 1 mg jedenkrát denne a je potrebné pokračovať v titrácii dávky.
Ak ďalšia dávka po počiatočnej dávke nie je tolerovaná, je potrebné ju znížiť na predchádzajúcu dávkovú úroveň. Ak je znížená dávka tolerovaná, je potrebné pokračovať v titrácii dávky.
Deti vo veku od 2 do menej ako 6 rokov
U pediatrických pacientov vo veku od 2 do menej ako 6 rokov sa má postupovať podľa titrácie dávky uvedenej v tabuľke 8.
U pediatrických pacientov vo veku od 2 do menej ako 6 rokov je počiatočná dávka 0,5 mg jedenkrát denne počas 2 týždňov. Ak nie je počiatočná dávka 0,5 mg tolerovaná, je potrebné ju znížiť na 0,25 mg (0,025 ml) jedenkrát denne. Ak je dávka 0,25 mg jedenkrát denne tolerovaná, je potrebné pokračovať v titrácii dávky.
Tabuľka 8 Titrácia dávky pre deti vo veku od 2 do menej ako 6 rokov
| Hmotnosť pacienta/týždeň liečby | Denná dávka | Objem, ktorý sa má podať |
| < 20 kg | ||
| Týždeň 1 a ďalej | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| 20 – < 30 kg | ||
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 3 a ďalej (ak je klinická odpoveď nedostatočná a dávka 0,5 mg je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| 30 – < 40 kg | ||
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždne 3 – 4 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg jedenkrát denne je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 5 a ďalej (ak je klinická odpoveď nedostatočná a dávka 1 mg jedenkrát denne je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
| ≥ 40 kg | ||
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždne 3 – 4 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg jedenkrát denne je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždne 5 – 6 (ak je klinická odpoveď nedostatočná a dávka 1 mg jedenkrát denne je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
| Týždne 7 – 8 (ak je klinická odpoveď nedostatočná a dávka 1,5 mg jedenkrát denne je | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Hmotnosť pacienta/týždeň liečby | Denná dávka | Objem, ktorý sa má podať |
| dobre tolerovaná) | ||
| Týždeň 9 a ďalej (ak je klinická odpoveď nedostatočná a dávka 2 mg jedenkrát denne je dobre tolerovaná) | 2,5 mg jedenkrát denne | 0,25 ml jedenkrát denne |
Zníženie telesnej hmotnosti a regulácia pocitu hladu súvisiace so setmelanotidom je možné udržiavať, pokiaľ liečba pokračuje bez prerušenia. Ak sa liečba preruší alebo sa nedodrží režim dávkovania, príznaky obezity a/alebo hladu pri BBS sa vrátia.
Vynechaná dávka
Ak sa vynechá dávka, v režime jedenkrát denne sa má pokračovať v predpísanej dávke s ďalšou plánovanou dávkou.
Osobitné populácie
Porucha funkcie obličiek
Pre pacientov s deficitom POMC, PCSK1 či LEPR alebo s BBS a miernou alebo stredne závažnou poruchou funkcie obličiek (pozri časť 5.2) nie sú potrebné žiadne úpravy dávky.
Pre pacientov s aHO a miernou poruchou funkcie obličiek (pozri časť 5.2) nie sú potrebné žiadne úpravy dávky. Pacienti s aHO a stredne závažnou poruchou funkcie obličiek (pozri časť 5.2) sa majú riadiť titráciou dávky pre pacientov so závažnou poruchou funkcie obličiek.
Dospelí a deti vo veku 12 a viac rokov (deficit POMC vrátane PCSK1, deficit LEPR alebo aHO) alebo vo veku 16 a viac rokov (BBS) so závažnou poruchou funkcie obličiek
Je potrebné dodržať titráciu dávky uvedenú v tabuľke 9. Titrácia dávky sa môže vykonávať aj smerom nahor, aj smerom nadol, na základe individuálnej znášanlivosti (pozri časť 4.4) a klinickej odpovede. V prípade potreby sa dávka môže znížiť na 0,25 mg.
Tabuľka 9 Titrácia dávky u dospelých a detí vo veku 12 a viac rokov (deficit POMC vrátane PCSK1, deficit LEPR alebo aHO) alebo vo veku 16 a viac rokov (BBS) so závažnou poruchou funkcie obličiek
| Týždeň | Denná dávka | Objem určený na injekčné podanie |
| Týždne 1 – 2 | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 3 a ďalej (ak je dávka 0,5 mg jedenkrát denne dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Ak je klinická odpoveď nedostatočná a dávka 1 mg jedenkrát denne je dobre tolerovaná | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
| Ak je klinická odpoveď nedostatočná a dávka 2 mg jedenkrát denne je dobre tolerovaná | 2,5 mg jedenkrát denne | 0,25 ml jedenkrát denne |
| Ak je klinická odpoveď nedostatočná a dávka 2,5 mg jedenkrát denne je dobre tolerovaná | 3 mg jedenkrát denne | 0,3 ml jedenkrát denne |
Deti vo veku od 6 do 12 rokov (deficit POMC vrátane PCSK1, deficit LEPR alebo aHO) alebo vo veku od 6 do 16 rokov (BBS) so závažnou poruchou funkcie obličiek
Je potrebné dodržať titráciu dávky uvedenú v tabuľke 10. Titrácia dávky sa môže vykonávať aj smerom nahor, aj smerom nadol, na základe individuálnej znášanlivosti (pozri časť 4.4) a klinickej odpovede. Ak počiatočná dávka 0,25 mg nie je tolerovaná, liečba sa má prerušiť.
Tabuľka 10 Titrácia dávky u detí vo veku od 6 do menej ako 12 rokov (deficit POMC vrátane PCSK1, deficit LEPR alebo aHO) alebo vo veku od 6 do menej ako 16 rokov (BBS) so závažnou poruchou funkcie obličiek
| Týždeň | Denná dávka | Objem určený na injekčné podanie |
| Týždne 1 – 2 | 0,25 mg jedenkrát denne | 0,025 ml jedenkrát denne |
| Týždne 3 – 4 (ak je dávka 0,25 mg jedenkrát denne dobre tolerovaná) | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 5 a ďalej (ak je dávka 0,5 mg jedenkrát denne dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Ak je klinická odpoveď nedostatočná a dávka 1 mg jedenkrát denne je dobre tolerovaná | 2 mg jedenkrát denne | 0,2 ml jedenkrát denne |
Deti vo veku menej ako 6 rokov so závažnou poruchou funkcie obličiek
Setmelanotid sa u pacientov vo veku menej ako 6 rokov so závažnou poruchou funkcie obličiek neštudoval. Titrácia dávky sa môže realizovať aj smerom nahor, aj smerom nadol, na základe individuálnej znášanlivosti (pozri časť 4.4) a klinickej odpovede (tabuľka 11) a pacientov je potrebné dôsledne sledovať. Ak počiatočná dávka 0,25 mg nie je tolerovaná, liečba sa má prerušiť.
Tabuľka 11 Titrácia dávky u detí vo veku menej ako 6 rokov so závažnou poruchou funkcie obličiek
| Hmotnosť pacienta/týždeň liečby | Denná dávka | Objem, ktorý sa má podať |
| < 20 kg | ||
| Týždeň 1 a ďalej | 0,25 mg jedenkrát denne | 0,025 ml jedenkrát denne |
| 20 – < 30 kg | ||
| Týždne 1 – 2 | 0,25 mg jedenkrát denne | 0,025 ml jedenkrát denne |
| Týždeň 3 a ďalej (ak je klinická odpoveď nedostatočná a dávka 0,25 mg je dobre tolerovaná) | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| 30 – < 40 kg | ||
| Týždne 1 – 2 | 0,25 mg jedenkrát denne | 0,025 ml jedenkrát denne |
| Týždne 3 – 4 (ak je klinická odpoveď nedostatočná a dávka 0,25 mg jedenkrát denne je dobre tolerovaná) | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždeň 5 a ďalej (ak je klinická odpoveď nedostatočná a dávka 0,5 mg jedenkrát denne je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| ≥ 40 kg | ||
| Týždne 1 – 2 | 0,25 mg jedenkrát denne | 0,025 ml jedenkrát denne |
| Týždne 3 – 4 (ak je klinická odpoveď nedostatočná a dávka 0,25 mg jedenkrát denne je dobre tolerovaná) | 0,5 mg jedenkrát denne | 0,05 ml jedenkrát denne |
| Týždne 5 – 6 (ak je klinická odpoveď nedostatočná a dávka 0,5 mg jedenkrát denne je dobre tolerovaná) | 1 mg jedenkrát denne | 0,1 ml jedenkrát denne |
| Týždeň 7 a ďalej (ak je klinická odpoveď nedostatočná a dávka 1 mg jedenkrát denne je dobre tolerovaná) | 1,5 mg jedenkrát denne | 0,15 ml jedenkrát denne |
Setmelanotid sa neskúmal u pacientov s ochorením obličiek v konečnom štádiu. Setmelanotid sa nemá podávať pacientom s ochorením obličiek v konečnom štádiu (pozri časť 5.2).
Porucha funkcie pečene
Setmelanotid sa neskúmal u pacientov s poruchou funkcie pečene. Setmelanotid sa nemá podávať pacientom s poruchou funkcie pečene.
Pediatrická populácia (menej ako 2 roky)
Bezpečnosť a účinnosť setmelanotidu u detí mladších ako 2 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Starší pacienti
Hoci sa nepozorovali zjavné rozdiely súvisiace s vekom, údaje získané od pacientov vo veku 65 rokov a starších nie sú dostatočné na určenie, či odpovedajú inak ako mladší pacienti. K dispozícii nie sú žiadne dôkazy, ktoré by naznačovali, že pri liečbe populácie starších pacientov sú potrebné nejaké zvláštne opatrenia (pozri časť 5.2).
Spôsob podávania
Subkutánne použitie.
Setmelanotid sa má podávať injekčne jedenkrát denne na začiatku dňa (aby sa čo najviac znížil pocit hladu v čase bdelosti) bez ohľadu na načasovanie jedál.
Setmelanotid sa má podávať subkutánnou injekciou do brucha, pričom miesto podania injekcie v oblasti brucha sa má každý deň meniť.
Pred začatím liečby majú zdravotnícki pracovníci poskytnúť pacientom školenie o správnej technike podania injekcie s cieľom znížiť riziko chýb pri podávaní, ako je poranenie injekčnou ihlou alebo podanie neúplnej dávky. Úplné pokyny na podanie injekcie spolu s ilustráciami nájdete v písomnej informácii pre používateľa.
Setmelanotid sa má podávať pomocou injekčných striekačiek a ihiel, ktorých objemy a kalibre sú uvedené v tabuľke 12.
Tabuľka 12 Injekčné striekačky a kalibre ihiel na podanie, podľa dávky setmelanotidu
| Dávka setmelanotidu | Injekčná striekačka | Kaliber a dĺžka ihly |
Pre dávky: 0,25 mg (0,025 ml alebo 2,5 jednotiek) jedenkrát denne | 0,3 ml injekčná striekačka s 0,5 (pol) jednotkovými prírastkami | Kaliber 29 až 31 6 až 13 mm ihla |
Pre dávky: 0,5 mg až 3 mg (0,05 ml až 0,3 ml) jedenkrát denne | 1 ml injekčná striekačka s 0,01 ml prírastkami dávky | Kaliber 28 až 29 6 až 13 mm ihla |
Pokyny na manipuláciu s liekom IMCIVREE nájdete v časti 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovanie kože
Setmelanotid môže z dôvodu svojho farmakologického účinku viesť k celkovému zvýšeniu pigmentácie kože a stmavnutiu už existujúcich névusov (pozri časti 4.8 a 5.1). Pred liečbou a počas liečby setmelanotidom sa má jedenkrát ročne vykonať vyšetrenie kože na celom tele s cieľom sledovať už existujúce a nové kožné pigmentové lézie.
Sledovanie srdcovej frekvencie a krvného tlaku
Kontrola srdcovej frekvencie a krvného tlaku pacientov liečených setmelanotidom má byť súčasťou štandardnej klinickej praxe pri každej návšteve lekára (najmenej každých 6 mesiacov).
Predĺžená erekcia penisu
V klinických štúdiách so setmelanotidom boli hlásené spontánne erekcie penisu (pozri časť 4.8). Pacienti, u ktorých erekcia penisu trvá dlhšie než 4 hodiny, majú byť poučení, aby ihneď vyhľadali urgentnú lekársku pomoc s cieľom začať prípadnú liečbu priapizmu.
Depresia
V klinických štúdiách bola u pacientov liečených setmelanotidom hlásená depresia (pozri časť 4.8).
Pacienti s depresiou sa majú počas liečby skontrolovať pri každej návšteve lekára. Ak sa u pacientov objavujú samovražedné myšlienky alebo správanie, má sa zvážiť ukončenie podávania.
Pacienti s aHO a centrálnym diabetes insipidus
Pacienti s aHO môžu mať súvisiace poruchy, ako sú centrálny diabetes insipidus (DI)/deficit arginín vazopresínu (AVP), ktoré ovplyvňujú reguláciu tekutín a zvyšujú riziko hypernatriémie a straty objemu. U pacientov s aHO a súbežným DI/AVP sa majú dôkladne sledovať hladiny sodíka v sére, rovnováha tekutín a stav hydratácie, najmä pri zmenách telesnej hmotnosti či zmenách príjmu potravy a tekutín, ku ktorým môže dôjsť v reakcii na liečbu setmelanotidom. Pacienti sa majú počas období so zníženým preorálnym príjmom, interkurentného ochorenia alebo zintenzívneného obmedzovania kalórií častejšie sledovať. Podľa potreby sa majú upraviť dávky súbežných terapií.
Pacienti s aHO a nedostatočnou funkciou nadobličiek
Pacienti s aHO môžu mať základnú dysfunkciu hypotalamu a hypofýzy zahŕňajúcu sekundárnu nedostatočnú funkciu nadobličiek spôsobenú chybnou sekréciou adrenokortikotropného hormónu.
U pacientov, ktorí mali v minulosti ochorenie hypotalamu alebo hypofýzy, sa má pred začiatkom liečby setmelanotidom vyhodnotiť funkcia nadobličiek. Pacienti so známou nedostatočnou funkciou nadobličiek sa majú pred začiatkom liečby setmelanotidom adekvátne liečiť glukokortikoidovou substitučnou liečbou. U pacientov je potrebné monitorovať klinické prejavy neadekvátnej funkcie nadobličiek zahŕňajúce únavu, hypotenziu, hypoglykémiu, nevoľnosť a narušenie elektrolytov.
U pacientov dostávajúcich setmelanotid sa majú sledovať súbežné lieky, na ktoré môžu mať vplyv zmeny telesnej hmotnosti, metabolickej rýchlosti, hladín kortizolu či zmeny v stave výživy. Dávky takýchto liekov sa majú upraviť podľa klinickej indikácie.
Pediatrická populácia
Predpisujúci lekár má pravidelne posúdiť odpoveď na liečbu setmelanotidom. U detí vo vývoji sa má zhodnotiť vplyv zníženia hmotnosti na rast a dospievanie. Predpisujúci lekár má monitorovať rast (výšku a hmotnosť) pomocou rastových kriviek zodpovedajúcich veku a pohlaviu.
Pomocné látky so známym účinkom
Benzylalkohol
Tento liek v každom ml obsahuje 10 mg benzylalkoholu. Benzylalkohol môže spôsobiť alergické reakcie.
Existuje zvýšené riziko v dôsledku akumulácie benzylalkoholu u malých detí (vo veku menej ako 3 roky). Pacienti vo veku 2 roky sa majú počas liečby sledovať na akékoľvek známky metabolickej acidózy (tachykardia, zrýchlené dýchanie, zmätenosť).
Pacientky, ktoré sú tehotné alebo dojčia, sa majú upozorniť na potenciálne riziko benzylalkoholu ako pomocnej látky, ktorý sa môže časom v tele hromadiť a spôsobiť metabolickú acidózu.
U pacientov s poruchou funkcie pečene alebo obličiek sa má tento liek používať opatrne vzhľadom na potenciálne riziko benzylalkoholu ako pomocnej látky, ktorý sa môže časom v tele hromadiť a spôsobiť metabolickú acidózu (pozri aj časť 4.2).
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej dávke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
V štúdiách in vitro sa preukázalo, že setmelanotid má nízky potenciál vstupovať do farmakokinetických interakcií spojených s transportérmi cytochrómu P450 (CYP) a väzbou na plazmatický proteín.
4.6 Fertilita, gravidita a laktácia
Gravidita
K dispozícii nie sú žiadne údaje o použití setmelanotidu u gravidných žien.
Štúdie na zvieratách nepoukazujú na priame škodlivé účinky, pokiaľ ide o reprodukčnú toxicitu. Podávanie setmelanotidu gravidným králikom však viedlo k zníženému príjmu potravy u králičích matiek, čo malo vplyv na embryo-fetálny vývoj (pozri časť5.3).
V rámci preventívnych opatrení sa odporúča, aby sa liek IMCIVREE nepoužíval počas gravidity alebo v období, keď sa žena snaží otehotnieť, keďže zníženie hmotnosti počas gravidity môže viesť k poškodeniu plodu.
Ak pacientka, ktorá užíva setmelanotid, dosiahne stabilnú hmotnosť a otehotnie, pokračovanie v liečbe setmelanotidom sa má zvážiť, keďže v neklinických údajoch neexistuje dôkaz teratogenity. Ak pacientka, ktorá užíva setmelanotid a u ktorej stále dochádza k znižovaniu hmotnosti, otehotnie, podávanie setmelanotidu sa má buď ukončiť, alebo sa má dávka znížiť a zároveň sa má sledovať odporúčané zvýšenie hmotnosti počas tehotenstva. U pacientiek užívajúcich setmelanotid má ošetrujúci lekár hmotnosť počas tehotenstva dôkladne sledovať.
Pacientky, ktoré sú tehotné, treba upozorniť na potenciálne riziko benzylalkoholu ako pomocnej látky (pozri časť 4.4).
Dojčenie
Nie je známe, či sa setmelanotid vylučuje do ľudského materského mlieka. V neklinickej štúdii sa preukázalo, že setmelanotid sa vylučuje do mlieka laktujúcich potkanov. V plazme laktovaných mláďat neboli zistené merateľné koncentrácie setmelanotidu (pozri časť 5.3).
Riziko pre novorodencov/dojčatá sa nedá vylúčiť. Rozhodnutie o tom, či sa má ukončiť dojčenie alebo sa má ukončiť/prerušiť liečba liekom IMCIVREE, sa má prijať po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Pacientky, ktoré dojčia, treba upozorniť na potenciálne riziko benzylalkoholu ako pomocnej látky (pozri časť 4.4).
Fertilita
K dispozícii nie sú žiadne údaje o účinku setmelanotidu na fertilitu u ľudí. Štúdie na zvieratách nepoukazovali na škodlivé účinky, pokiaľ ide o fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
IMCIVREE nemá žiadny alebo iba malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje, z dôvodu somnolencie.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie nežiaduce reakcie sú poruchy hyperpigmentácie (66 %), reakcie v mieste podania injekcie (45 %), nauzea (36 %) a bolesť hlavy (19 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie získané z klinických skúšaní a sledovania po uvedení na trh sú uvedené ďalej podľa triedy orgánových systémov na základe databázy MedDRA a frekvencie, pričom frekvencie sú uvedené nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10) a menej časté (≥ 1/1 000 až < 1/100).
Tabuľka 13 Nežiaduce reakcie
| Trieda orgánových systémov | Frekvencia | ||
| Veľmi časté | Časté | Menej časté | |
| Nezhubné a zhubné novotvary vrátane nešpecifikovaných novotvarov (cysty a polypy) | Melanocytický névus | - | Dysplastický névus |
Poruchy krvi a lymfatického systému | - | Eozinofília | - |
| Poruchy metabolizmu a výživy | - | - | Porucha chuti do jedla, smäd |
| Psychické poruchy | - | Depresia, nespavosť, narušenie sexuálneho vzrušenia, zvýšené libido | Porucha spánku, nočná mora, znížené libido |
| Poruchy nervového systému | Bolesť hlavy | Závrat | Somnolencia, migréna, parosmia, dysgeúzia, |
| Poruchy oka | - | - | Zmena sfarbenia skléra |
| Poruchy ucha a labyrintu | - | - | Vertigo |
| Poruchy ciev | - | - | Návaly horúčavy |
| Poruchy dýchacej sústavy, hrudníka a mediastína | - | - | Zívanie, rinorea, kašeľ |
Poruchy gastrointestinálneho | Nevoľnosť, Vracanie | Hnačka, bolesť brucha, | Abdominálna distenzia, abdominálny diskomfort, |
a Skupinový termín (pre kompletný zoznam zahrnutých termínov pozri „Opis vybraných nežiaducich reakcií“). b Len u mužov.
c Len u žien.
Opis vybraných nežiaducich reakcií
Reakcie v mieste podania injekcie
Reakcie v mieste podania injekcie sa objavili u 45 % pacientov liečených setmelanotidom. Najčastejšie reakcie v mieste podania injekcie zahŕňali erytém v mieste podania injekcie (26 %), pruritus v mieste podania injekcie (20 %), indurácia v mieste podania injekcie (15 %) a bolesť v mieste podania injekcie (15 %). Tieto reakcie boli obvykle mierne, krátkodobé, bez progresie a neviedli ani k ukončeniu liečby. Reakcie v mieste podania injekcie zahŕňajú udalosti, ktoré súvisia s miestom podania injekcie: erytém, pruritus, edém, bolesť, indurácia, podliatiny, opuch, hemorágia,
| Trieda orgánových systémov | Frekvencia | ||
| Veľmi časté | Časté | Menej časté | |
| traktu | sucho v ústach, dyspepsia, zápcha, gastroezofágová refluxná choroba, flatulencia | hypersekrécia slín | |
| Poruchy pečene a žlčových ciest | - | Zvýšená hladina alanínaminotransferázy | Zvýšená hladina aspartátaminotransferázy, zvýšená hladina bilirubínu v krvi, zvýšená hladina gama-glutamyltransferázy, zvýšená hladina pečeňových enzýmov, zvýšená hladina alkalickej fosfatázy v krvi |
Poruchy kože a podkožného tkaniva | Hyperpigmentačné poruchya | Pruritus, vyrážka, suchá koža, kožná lézia, alopécia | Erytém, kožné strie, hyperhidróza, získaná lipodystrofia, urtikária, exfoliácia kože, zmena farby vlasov, zmena farby nechtov, acanthosis nigricans |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | - | Artralgia, bolesť chrbta, myalgia | Muskuloskeletálna bolesť, svalové kŕče, bolesť v končatine, zvýšená hladina kreatínfosfokinázy v krvi |
| Poruchy reprodukčného systému a prsníkov | Spontánna erekcia penisub, zvýšená erekciab | Vulvovaginálny diskomfortc | Porucha sexuálneho vzrušenia u žienc, genitálna bolesť, genitálny diskomfort, genitálna porucha u žienc, genitálna hyperestézia, dysmenoreac |
| Celkové poruchy a reakcie v mieste podania | Reakcie v mieste podania injekciea, únava | Asténia, bolesť | Teplotná intolerancia, zimnica |
precitlivenosť, hematóm, uzlíky, zmena sfarbenia, podráždenie, teplo, hypertrofia, nahromadenie a urtikária.
Hyperpigmentačné poruchy
U 66 % pacientov liečených setmelanotidom bolo pozorované stmavnutie kože. Vo všeobecnosti sa objavilo do 2 až 3 týždňov od začatia liečby, počas trvania liečby pokračovalo a po ukončení liečby vymizlo. Toto stmavnutie kože je mechanické a je výsledkom stimulácie receptora melanokortínu 1 (MC1). Poruchy hyperpigmentácie zahŕňajú hyperpigmentáciu kože, zmenu sfarbenia kože, efelidy, lentigo, škvrnu, melanodermu, poruchu pigmentácie, solárne lentigo, škvrny farby bielej kávy, pigmentáciu nechtov, pigmentáciu pier, pigmentáciu jazyka, hyperpigmentáciu ďasien, zmenu farby ďasien a pigmentáciu úst.
Poruchy gastrointestinálneho traktu
Nauzea a vracanie boli hlásené u 36 %, resp. 17 % pacientov liečených setmelanotidom. Nauzea a vracanie sa vo všeobecnosti objavili na začiatku liečby (počas prvého mesiaca), bola mierna a neviedla k prerušeniu liečby. Tieto účinky boli prechodné a neovplyvnili dodržiavanie užívania odporúčanej dennej injekčnej dávky.
Erekcie penisu
Spontánna erekcia penisu bola hlásená u 14 % a zvýšená erekcia u 13 % pacientov mužského pohlavia liečených setmelanotidom. Žiadny z týchto pacientov nehlásil predĺžené erekcie (dlhšie ako 4 hodiny) vyžadujúce naliehavé lekárske vyšetrenie (pozri časť 4.4). Tento účinok môže byť spôsobený nervovou stimuláciou receptora melanokortínu 4 (MC4).
Pediatrická populácia
Celkovo 291 pediatrických pacientov (n = 15 vo veku od 2 do menej ako 6 rokov, n = 98 vo veku od 6 do menej ako 12 rokov, n = 178 vo veku od 12 do menej ako 18 rokov) bolo vystavených setmelanotidu. Frekvencia, typ a závažnosť nežiaducich reakcií boli podobné u dospelej a pediatrickej populácie.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Príznaky predávkovania setmelanotidom môžu zahŕňať nauzeu a erekciu penisu. V prípade predávkovania sa má začať vhodná podporná liečba podľa klinických príznakov a príznakov pacienta. V prípade predávkovania sa má pravidelne sledovať krvný tlak a srdcová frekvencia počas 48 hodín alebo tak dlho, ako je to klinicky relevantné.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: liečivá proti obezites výnimkou dietetík, centrálne pôsobiace liečivá na obezitu, ATC kód: A08AA12
Mechanizmus účinku
Setmelanotid je selektívny agonista receptora MC4. Receptory MC4 v mozgu sú zapojené do regulácie pocitu hladu, nasýtenia a výdaja energie. Pri ochoreniach dráhy receptora MC4 spojených s nedostatočnou aktiváciou receptora MC4 sa predpokladá, že setmelanotid obnovuje aktivitu dráhy receptora MC4 na zmiernenie pocitu hladu a podporu zníženia telesnej hmotnosti prostredníctvom zníženého príjmu kalórií a zvýšeného výdaja energie.
Farmakodynamické účinky
Pigmentácia kože
Setmelanotid je selektívny agonista receptora MC4 s nižšou aktivitou v prípade receptora MC1. Receptor MC1 je exprimovaný na melanocytoch a aktivácia tohto receptora vedie k hromadeniu melanínu a k zvýšenej pigmentácii kože nezávisle od ultrafialového svetla (pozri časti 4.4 a 4.8).
Imunogenicita
Protilátky proti lieku (anti-drug antibodies, ADA) sa detegovali vo frekvencii menej časté. Okrem toho sa zistili protilátky proti alfa-melanocyty stimulujúcemu hormónu (alfa-MSH) vo frekvencii časté. U pacientov s deficitom BBS, POMC, PCSK1 alebo LEPR sú údaje obmedzené. Nepozorovali sa žiadne dôkazy o vplyve týchto protilátok na farmakokinetiku, účinnosť ani bezpečnosť.
Klinická účinnosť a bezpečnosť
Získaná hypotalamická obezita
Štúdia 1 (RM-493-040)
Bezpečnosť a účinnosť setmelanotidu sa vyhodnocovala v randomizovanej, dvojito zaslepenej, placebom kontrolovanej štúdii (do 70 týždňov) u pacientov vo veku 4 rokov a starších s diagnózou aHO v dôsledku poranenia alebo poškodenia hypotalamu (index telesnej hmotnosti [body mass index, BMI] ≥ 30 kg/m² u dospelých; ≥ 95. percentil u pediatrických pacientov).
Analýzy účinnosti sa uskutočňovali u 120 pivotných pacientov s aHO. Po 52 týždňoch bol hlásený štatisticky signifikantný a klinicky významný pokles v hodnotách BMI a BMI z-skóre oproti východiskovej hodnote pre setmelanotid oproti placebu (tabuľka 14 a obrázok 1).
Tabuľka 14 Zníženie BMI oproti východiskovej hodnote po 52 týždňoch (pivotná kohorta, mITT analyzačný súbor)
Parameter Štatistické údaje Setmelanotid
N = 81
Placebo N = 39 Priemerná percentuálna zmena BMI
Východisková hodnota Priemer (SD) 35,73 (9,17) 36,78 (9,33) Percentuálna zmena (%) Priemer (SD) -16,46 (14,03) 3,29 (6,82)
95 % IS (-19,56; -13,37) (1,11; 5,47) ANCOVA LSM (SE) -16,51 (1,401) 3,32 (1,984) 95 % IS pre LSM (-19,26; -13,76) (-0,57; 7,20) LSM rozdiel (SE) -19,83 (2,411) 95 % IS LSM rozdielu -24,55; -15,10 p-hodnota < 0,0001 Analýza respondentov pre zníženie BMI
Dospelí pacienti s ≥ 5 %
znížením BMI alebo
pediatrickí pacienti so
znížením BMI z-skóre
≥ 0,2
Odhadované %
95 % IS
82,73
74,13; 91,33
20,90 8,01; 33,78 Rozdiel v riziku (SE)
Rozdiel v riziku, 95 %
IS
p-hodnota
62,53 (7,393)
48,04; 77,02
< 0,0001
Pacienti s ≥ 5% znížením
BMI oproti východiskovej
hodnote po 52 týždňoch
Odhadované %
95 % IS
79,53
70,60; 88,47
10,41 0,75; 20,07 Rozdiel v riziku (SE)
Rozdiel v riziku, 95 %
IS
69,07 (6,695)
55,95; 82,19 p-hodnota < 0,0001 Skratky: ANCOVA (analysis of covariance) = analýza kovariancie; IS = interval spoľahlivosti; LSM (least squared mean) = priemer najmenších štvorcov; SD (standard deviation) = štandardná odchýlka; mITT (modified intention-to-treat) = modifikovaná populácia podľa liečebného zámeru; SE (standard error) = štandardná chyba.
Obrázok 1 Priemerná percentuálna zmena BMI oproti východiskovej hodnote pri návštevách (pivotná kohorta, mITT analyzačný súbor)
Každodenný dotazník o hlade (11-bodová stupnica: 0 = „vôbec žiadny hlad“, 10 = „najväčší možný hlad“) sa použil na vyhodnocovanie hladu u pacientov vo veku 12 alebo viac rokov, ktorí ho boli schopní vypĺňať sami. Po 52 týždňoch setmelanotid signifikantne znížil týždenný priemer najvyššieho/najhoršieho denného skóre hladu (LSM -2,73 oproti -1,45; p = 0,0086) a priemerné denné skóre hladu (LSM -2,85 oproti -1,40; p = 0,0016) oproti placebu. V kvalitatívnych rozhovoroch pacienti vo veku menej ako 12 rokov liečení setmelanotidom (alebo ich opatrovatelia) konzistentne hlásili zníženie hladu.
Liečba setmelanotidom viedla v porovnaní s placebom k všeobecným numerickým zlepšeniam kardiometabolických parametrov, ako je krvný tlak, lipidy a glykemické parametre, a k zníženiu obvodu pásu, čo podporuje účinok setmelanotidu na úbytok hmotnosti a hlad.
Deficit POMC vrátane PCSK1 a deficit LEPR
Bezpečnosť a účinnosť setmelanotidu na liečbu deficitu POMC a LEPR boli stanovené v 2 identicky navrhnutých, 1-ročných otvorených pivotných štúdiách, pričom každá mala dvojito zaslepenú, placebom kontrolovanú ochrannú lehotu:
- Štúdia 2 (RM-493-012) zahŕňala pacientov vo veku 6 rokov a starších s geneticky potvrdeným deficitom POMC (vrátane PCSK1).
- Štúdia 3 (RM-493-015) zahŕňala pacientov vo veku 6 rokov a starších s geneticky potvrdeným deficitom LEPR.
V oboch štúdiách mali dospelí pacienti BMI ≥ 30 kg/m2. Hmotnosť u detí bola ≥ 95. percentil podľa rastového grafu. 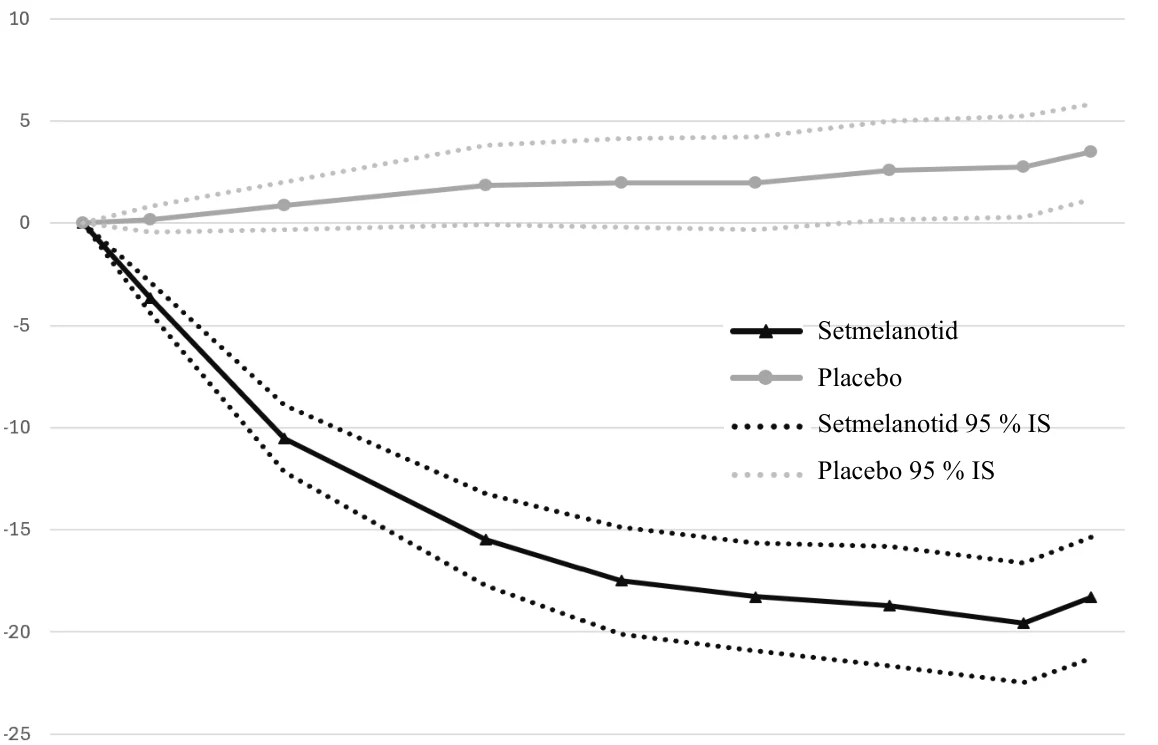
BMI
pr
i
em
er
ná %
zm
ena opr
oti
východi
skovej
hodnot
e
Východisková T4 T12 T24 T32 T40 T48 T56 EOT hodnota
Návšteva 

Titrácia dávky prebiehala počas 2 až 12 týždňov, po ktorých nasledovalo 10-týždňové obdobie otvorenej liečby. Pacienti, ktorí dosiahli zníženie hmotnosti najmenej 5 kg (alebo najmenej 5 % zníženie telesnej hmotnosti, ak východisková telesná hmotnosť bola < 100 kg) na konci obdobia otvorenej liečby a ďalej pokračovali s dvojito zaslepeným, placebom kontrolovaným obdobím vysadzovania liečby trvajúcim 8 týždňov (4-týždňová liečba placebom a 4-týždňová liečba setmelanotidom). Po uplynutí ochrannej lehoty pacienti opäť začali aktívnu liečbu setmelanotidom v danej terapeutickej dávke počas 32 týždňov. Do analýzy účinnosti je zahrnutých dvadsaťjeden pacientov (10 v štúdii 2 a 11 v štúdii 3), ktorí boli liečení najmenej 1 rok.
V štúdii vedenej skúšajúcim a v rozšírenej štúdii boli zhromaždené dodatočné podporné údaje.
Štúdia 2 (RM-493-012)
V štúdii 2 dosiahlo primárny ukazovateľ, a to ≥ 10 % zníženie telesnej hmotnosti po 1 roku liečby so setmelanotidom, 80 % pacientov s deficitom POMC. Vopred stanovené, klinicky významné ≥ 25 % zlepšenie v skóre regulácie pocitu hladu oproti východiskovej hodnote dosiahlo v prvom roku 50 % pacientov s deficitom POMC (tabuľka 15).
V štúdii 2 boli hlásené štatisticky a klinicky významné zníženia priemernej percentuálnej hodnoty o 25,6 % oproti východiskovej hodnote telesnej hmotnosti. Zmeny v pociťovaní hladu boli posudzované v prvom roku u pacientov vo veku ≥ 12 rokov na základe každodenne vypĺňaného dotazníka pre pacienta a ošetrujúceho lekára vo forme otázky týkajúcej sa „najsilnejšieho pocitu hladu za posledných 24 hodín“. V štúdii 2 boli hlásené štatisticky a klinicky významné zníženia priemernej percentuálnej hodnoty, ktorá sa týkala pociťovania hladu, o 27,1 % oproti východiskovej hodnote, ako týždenný priemer za posledných 24 hodín (tabuľka 16).
Po vysadení liečby setmelanotidom u pacientov, ktorým sa hmotnosť počas 10-týždňového otvoreného obdobia znížila, sa zaznamenalo zvýšenie hmotnosti (obr. 2) a priemerné skóre hladu počas 4 týždňov liečby placebom sa zvýšilo.
Tabuľka 15 Podiel pacientov, ktorí dosiahli najmenej 10 % zníženie telesnej hmotnosti, a podiel pacientov, ktorí dosiahli najmenej 25 % zlepšenie v každodennom pociťovaní hladu oproti východiskovej hodnote v prvom roku v štúdii 2
| Parameter | Štatistické údaje | |
| Pacienti, ktorí v prvom roku dosiahli najmenej 10 % | n (%) | 8 (80,0) |
| zníženie hmotnosti (N = 10) | 90 % CI1 | (49,31; 96,32) |
| Hodnota p2 | < 0,0001 | |
| Pacienti, ktorí v prvom roku dosiahli najmenej 25 % | n (%) | 4 (50,0) |
| zlepšenie v pociťovaní hladu v porovnaní s | 90 % CI1 | (19,29; 80,71) |
| východiskovou hodnotou (N = 8) | ||
| Hodnota p1 | 0,0004 | |
| Poznámka: Analyzovaný súbor zahŕňa pacientov, ktorí dostali najmenej 1 dávku sledovaného lieku a absolvovali | ||
| aspoň 1 východiskové vyšetrenie. | ||
| 1 Na základe Clopperovej-Pearsonovej (presnej) metódy | ||
| 2 Testovanie nulovej hypotézy: podiel = 5 % | ||
Tabuľka 16 Zmena percentuálnej hodnoty oproti východiskovej hodnote, pokiaľ ide o hmotnosť a pociťovanie hladu v prvom roku štúdie 2
Parameter Štatistické
údaje
Telesná hmotnosť
(kg)
(N = 9)
Skóre hladu1
(N = 7)
Východisková hodnota Priemer (SD) 115,0 (37,77) 8,1 (0,78) Medián 114,7 8,0 Min., max. 55,9; 186,7 7, 9 1 rok Priemer (SD) 83,1 (21,43) 5,8 (2,02) Medián 82,7 6,0 Parameter Štatistické
údaje
Telesná hmotnosť
(kg)
(N = 9)
Skóre hladu1
(N = 7)
Min., max. 54,5; 121,8 3, 8 Zmena percentuálnej hodnoty oproti
východiskovej hodnote v prvom roku (%)
Priemer (SD) -25,6 (9,88) -27,06 (28,11)
Medián -27,3 -14,29 Min., max. -35,6; -2,4 -72,2; -1,4 Priemerná
hodnota LS
-25,39 -27,77
90 % CI (-28,80; -21,98) (-40,58; -14,96) Hodnota p < 0,0001 0,0005 Poznámka: Táto analýza zahŕňa pacientov, ktorí dostali najmenej jednu dávku sledovaného lieku, absolvovali aspoň jedno východiskové vyšetrenie a preukázali ≥ 5 kg zníženie telesnej hmotnosti (alebo 5 % telesnej hmotnosti, ak východisková telesná hmotnosť bola < 100 kg) počas 12-týždňového otvoreného liečebného obdobia a ktorí ďalej pokračovali s dvojito zaslepeným, placebom kontrolovaným obdobím vysadzovania liečby.
- 1. Hlad sa pohybuje v rozsahu od 0 do 10 na stupnici Likert; 0 = žiadny pocit hladu a 10 = najsilnejší pocit hladu. Skóre hladu sa zaznamenalo do denníka a spriemerovalo sa na výpočet týždenného skóre na účely analýzy.
Obrázok 2 Zmena percentuálnej hodnoty telesnej hmotnosti oproti východiskovej hodnote pri návšteve (štúdia 2 [N = 9]) 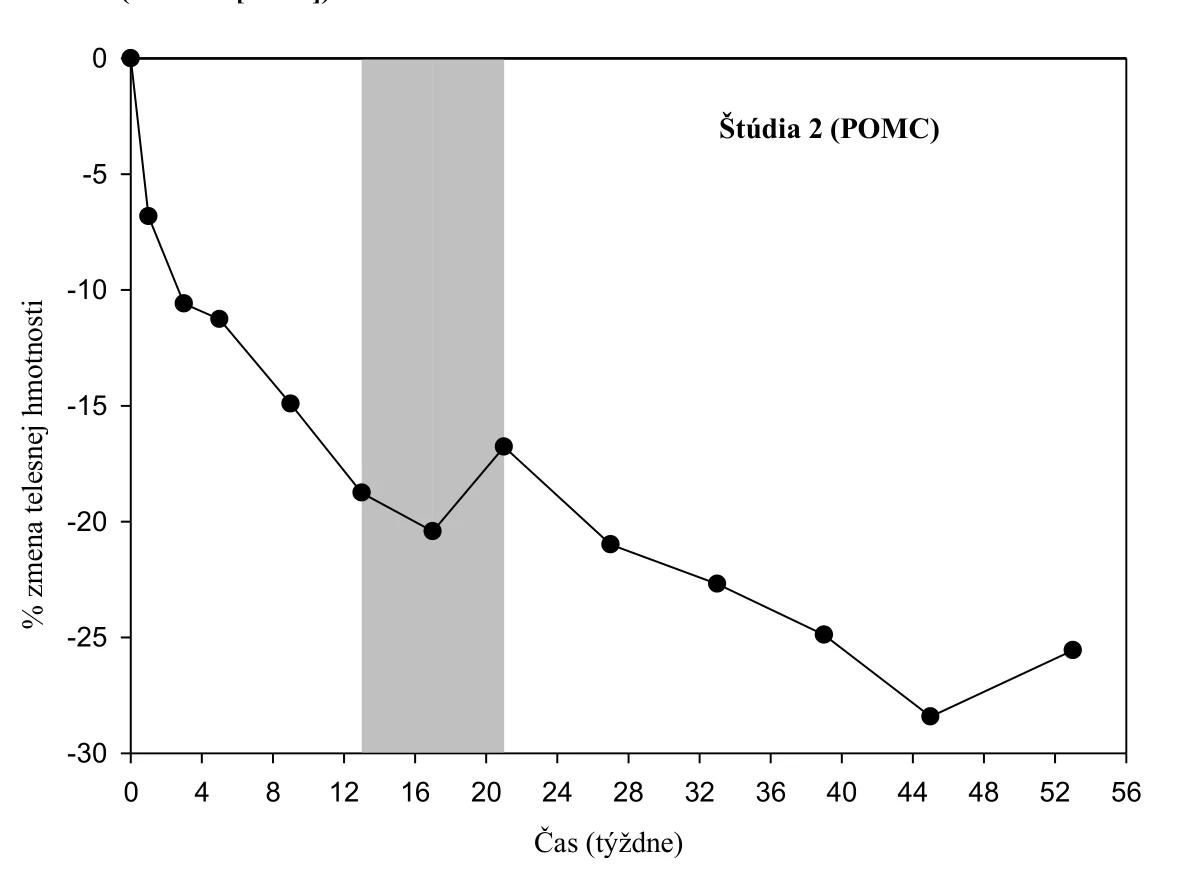
Štúdia 3 (RM-493-015)
V štúdii 3 dosiahlo 46 % pacientov s deficitom LEPR primárny ukazovateľ, a to ≥ 10 % zníženie telesnej hmotnosti po 1 roku liečby setmelanotidom, a 73 % pacientov s deficitom LEPR dosiahlo vopred stanovené, klinicky významné ≥ 25 % zlepšenie skóre pociťovania hladu oproti východiskovej hodnote v prvom roku (tabuľka 17).
V štúdii 3 boli hlásené štatisticky a klinicky významné zníženia priemernej percentuálnej hodnoty, ktorá sa týkala telesnej hmotnosti, o 12,5 % oproti východiskovej hodnote. Zmeny v pociťovaní hladu boli posudzované v prvom roku u pacientov vo veku ≥ 12 rokov na základe každodenne vypĺňaného dotazníka pre pacienta a ošetrujúceho lekára vo forme otázky týkajúcej sa „najsilnejšieho pocitu hladu za posledných 24 hodín“. V štúdii 3 boli hlásené štatisticky a klinicky významné zníženia priemernej percentuálnej hodnoty, ktorá sa týkala pociťovania hladu, o 43,7 % oproti východiskovej hodnote, ako týždenný priemer za posledných 24 hodín (tabuľka 18).
Po vysadení liečby setmelanotidom u pacientov, ktorým sa znížila hmotnosť počas 10-týždňového otvoreného obdobia, sa u týchto pacientov zaznamenalo zvýšenie hmotnosti (obr. 3) a priemerné skóre hladu počas 4 týždňov liečby placebom sa zvýšilo.
Tabuľka 17 Podiel pacientov, ktorí dosiahli najmenej 10 % zníženie hmotnosti, a podiel pacientov, ktorí dosiahli najmenej 25 % zlepšenie v každodennom pociťovaní hladu oproti východiskovej hodnote v prvom roku v štúdii 3
| Parameter | Štatistické údaje | |
| Pacienti, ktorí dosiahli najmenej 10 % zníženie | n (%) | 5 (45,5) |
| hmotnosti za 1 rok | 90 % CI1 | (19,96, 72,88) |
| (N = 11) | Hodnota p2 | 0,0002 |
| Pacienti, ktorí dosiahli najmenej 25 % zlepšenie v | n (%) | 8 (72,7) |
| pociťovaní hladu oproti východiskovej hodnote v prvom | 90 % CI1 | (43,56; 92,12) |
| roku (N = 11) | ||
| Hodnota p1 | < 0,0001 | |
| Poznámka: Analyzovaný súbor zahŕňa pacientov, ktorí dostali najmenej 1 dávku sledovaného lieku a absolvovali | ||
| aspoň 1 východiskové vyšetrenie. | ||
| 1 Na základe Clopperovej-Pearsonovej (presnej) metódy | ||
| 2 Testovanie nulovej hypotézy: podiel = 5 % | ||
Tabuľka 18 Zmena percentuálnej hodnoty oproti východiskovej hodnote, pokiaľ ide o hmotnosť a pociťovanie hladu v prvom roku v štúdii 3
Parameter Štatistické
údaje
Telesná hmotnosť
(kg)
(N = 7)
Skóre hladu1
(N = 7)
Východisková hodnota Priemer (SD) 131,7 (32,6) 7,0 (0,77) Medián 120,5 7,0 Min., max. 89,4; 170,4 6, 8 1 rok Priemer (SD) 115,0 (29,6) 4,1 (2,09) Medián 104,1 3,0 Min., max. 81,7, 149,9 2; 8 Zmena percentuálnej hodnoty oproti
východiskovej hodnote do 1 roku (%)
Priemer (SD) -12,5 (8,9) -43,7 (23,69)
Medián -15,3 -52,7 Min., max. -23,3; 0,1 -67; 0 Priemerná
hodnota LS
-12,47 -41,93
90 % CI (-16,10; -8,83) (-54,76; -29,09) Hodnota p < 0,0001 < 0,0001 Poznámka: Táto analýza zahŕňa pacientov, ktorí dostali najmenej jednu dávku sledovaného lieku, absolvovali aspoň jedno východiskové vyšetrenie a preukázali ≥ 5 kg zníženie telesnej hmotnosti (alebo 5 % telesnej hmotnosti, ak východisková telesná hmotnosť bola < 100 kg) počas 12-týždňového otvoreného liečebného obdobia a ktorí ďalej pokračovali s dvojito zaslepeným, placebom kontrolovaným obdobím vysadzovania liečby.
- 1. Hlad sa pohybuje v rozsahu od 0 do 10 na stupnici Likert; 0 = žiadny pocit hladu a 10 = najsilnejší pocit hladu. Skóre hladu sa zaznamenalo do denníka a spriemerovalo sa na výpočet týždenného skóre na účely analýzy.
Obrázok 3 Zmena percentuálnej hodnoty telesnej hmotnosti oproti východiskovej hodnote pri návšteve (štúdia 3 [N = 7]) 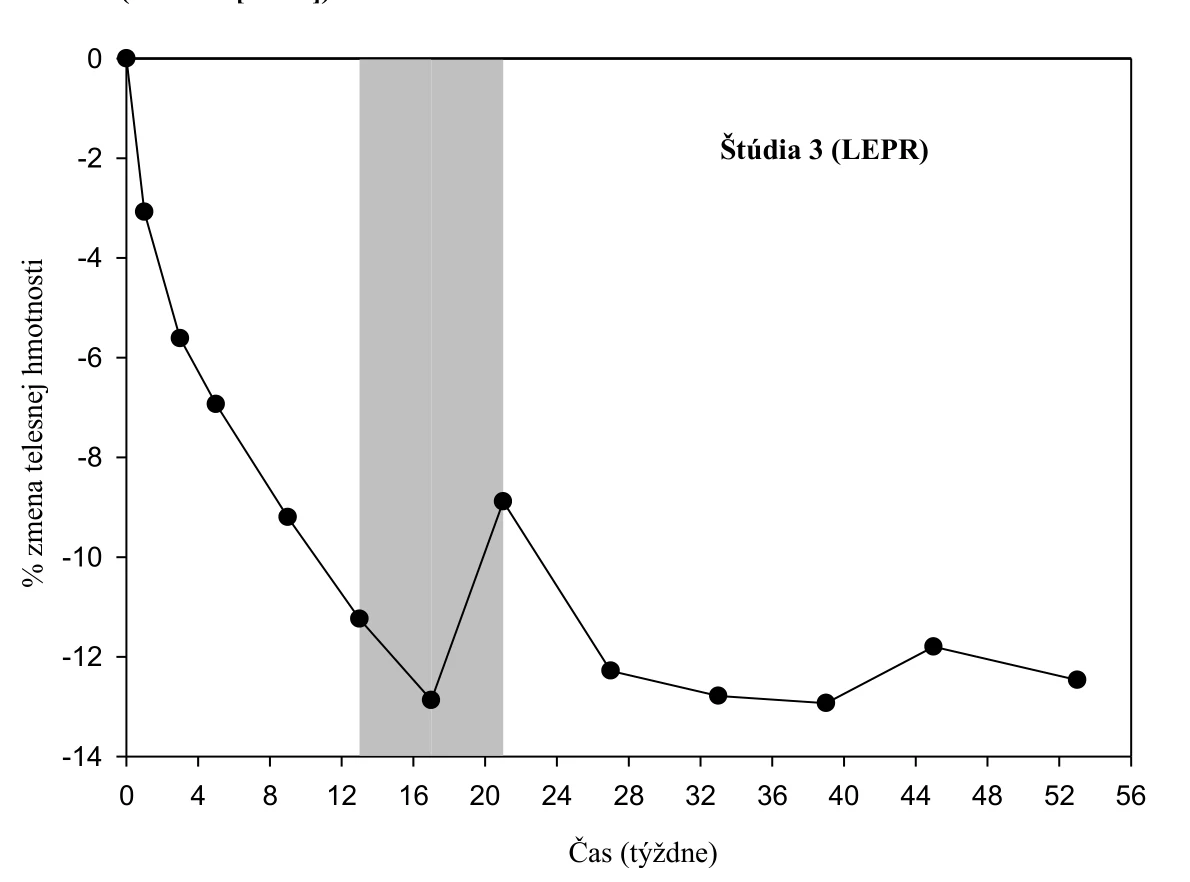
Bardetov-Biedlov syndróm
Štúdia 4 (RM-493-023)
Bezpečnosť a účinnosť setmelanotidu pri liečbe pacientov vo veku 6 rokov a starších s obezitou v dôsledku BBS sa hodnotili v 1-ročnej klinickej štúdii so 14-týždňovým placebom kontrolovaným obdobím (štúdia 4 [RM-493-023]). V štúdii boli zaregistrovaní pacienti vo veku 6 rokov a starší s obezitou a BBS. Dospelí pacienti mali BMI ≥ 30 kg/m². Pediatrickí pacienti mali BMI ≥ 97. percentil pre vek a pohlavie s použitím vyhodnotení rastového grafu.
Vhodní pacienti vstúpili do 14-týždňového randomizovaného, dvojito zaslepeného, placebom kontrolovaného obdobia liečby (obdobie 1), po ktorom nasledovalo 38-týždňové otvorené obdobie liečby (obdobie 2), v ktorom všetci pacienti dostávali setmelanotid. Na zachovanie zaslepenosti až do obdobia 2 sa vykonávala titrácia dávky na pevnú dávku 3 mg počas prvých 2 týždňov obdobia 1 aj obdobia 2. Tridsaťdva pacientov bolo liečených najmenej 1 rok a sú zahrnutí v analýzach účinnosti.
V štúdii 4 35,7 % pacientov s BBS vo veku ≥ 12 rokov a 46,7 % pacientov s BBS vo veku ≥ 18 rokov spĺňalo primárny koncový ukazovateľ a dosiahlo zníženie hmotnosti ≥ 10 % po 1 roku liečby setmelanotidom (tabuľka 19). Účinok setmelanotidu na telesnú hmotnosť u pacientov, ktorých skúšajúci posúdil ako pacientov s kognitívnou poruchou, bol podobný ako u pacientov, ktorí kognitívnu poruchu nemali.
V štúdii 4 približne 52 týždňov liečby setmelanotidom viedlo ku klinicky významným zníženiam z-skóre BMI vyskytujúcim sa u 100 % pacientov s BBS vo veku menej ako 12 rokov, s konzistentnými výsledkami pozorovanými u pacientov vo veku od 12 do menej ako 18 rokov. U pacientov vo veku menej ako 18 rokov bolo priemerné zníženie z-skóre BMI oproti východiskovej hodnote 0,75 a priemerné zníženie percenta 95. percentilu oproti východiskovej hodnote pre BMI pre vek a pohlavie bolo 17,3 %.
Pacienti vo veku 12 rokov a starší, ktorí boli schopní uviesť svoj pocit hladu, si zaznamenávali denne maximálny pocit hladu do denníka, ktorý bol potom vyhodnotený na základe položky 2 dotazníka každodenného pocitu hladu. Pocit hladu bol hodnotený na 11-bodovej stupnici od 0 („žiadny pocit hladu“) do 10 („najsilnejší pocit hladu“). V štúdii 4 boli hlásené štatisticky a klinicky významné zníženia priemernej percentuálnej hodnoty, ktorá sa týkala väčšiny/najhoršieho pocitu hladu, o 30,5 % v 1. roku oproti východiskovej hodnote (tabuľka 20).
Tabuľka 19 Telesná hmotnosť (kg) – podiel všetkých pacientov, pacientov s BBS vo veku ≥ 12 rokov a pacientov s BBS vo veku ≥ 18 rokov, ktorí dosiahli v 1. roku zníženie hmotnosti aspoň 10 % oproti východiskovej hodnote (štúdia 4 [úplný analyzovaný súbor])
| Parameter | Štatistické údaje1 | Pacienti ≥ 12 rokov | Pacienti ≥ 18 rokov |
| Pacienti, ktorí dosiahli v 1. roku | N | 28 | 15 |
| zníženie hmotnosti aspoň 10 % | % | 35,7 | 46,7 |
| 95 % IS1 | (18,6; 55,9) | (21,3; 73,4) | |
| Hodnota p | 0,0002 | 0,0003 | |
| 1 Odhadnuté %, 95 % interval spoľahlivosti a hodnota p sú založené na Rubinovom pravidle. Hodnota p je jednostranná a porovnávaná | |||
| s alfa = 0,025. | |||
Tabuľka 20 Denné skóre pocitu hladu – zmena v 1. roku oproti východiskovej hodnote u všetkých pacientov a u pacientov s BBS vo veku ≥ 12 rokov (štúdia 4 [úplný analyzovaný súbor])
Časový bod Štatistické údaje Pacienti ≥ 12 rokov
Východisková hodnota N 14
Priemer (SD) 6,99 (1,893) Medián 7,29 Min., max. 4,0; 10,0
- 52.
týždeň N 14
Priemer (SD) 4,87 (2,499) Medián 4,43 Min., max. 2,0; 10,0 Zmena v 52. týždni N 14
Priemer (SD) -2,12 (2,051) Medián -1,69 Min., max. -6,7; 0,0 95 % IS1 -3,31; -0,94 Hodnota p1 0,0010 % zmena v 52. týždni N 14
Priemer (SD) -30,45 (26,485) Medián -25,00 Min., max. -77,0; 0,0 95 % IS1 -45,74; -15,16 Hodnota p1 0,0004 Skratky: IS = interval spoľahlivosti; max. = maximálna hodnota; min. = minimálna hodnota; SD = štandardná odchýlka. 1 95 % IS a hodnota p sú založené na Rubinovom pravidle; hodnota p je jednostranná.
Poznámka: Východisková hodnota je posledné posúdenie pred začatím liečby setmelanotidom v oboch štúdiách. Poznámka: Dotazník každodenného pocitu hladu sa neposkytuje pacientom < 12 rokov ani pacientom s kognitívnou poruchou podľa posúdenia skúšajúceho.
V rámci podpory účinku setmelanotidu na zníženie hmotnosti sa zistili celkové číselné zlepšenia kardiometabolických parametrov, ako je tlak krvi, hladiny lipidov, glykemických parametrov a obvodu pásu.
Pediatrická populácia
Štúdia 5 (RM-493-033)
Bezpečnosť a účinnosť setmelanotidu na liečbu pacientov vo veku od 2 do menej ako 6 rokov s obezitou v dôsledku deficitu POMC alebo LEPR alebo s BBS sa hodnotila v jednoročnej otvorenej, nekontrolovanej štúdii (štúdia 5 [RM-493-033]). Do štúdie boli zaradení pacienti vo veku od 2 do menej ako 6 rokov, ktorí mali BMI ≥ 97. percentil pre vek a pohlavie s použitím vyhodnotení rastového grafu a telesnou hmotnosťou aspoň 15 kg na začiatku liečby.
Pacienti spĺňajúci podmienky vstúpili do štúdie a dostali setmelanotid. Do štúdie bolo zaradených 12 pacientov, ktorí sú zahrnutí do analýz účinnosti. Vzhľadom na dizajn štúdie a malú veľkosť vzorky si zistenia účinnosti vyžadujú starostlivé zváženie.
V štúdii 5 85,7 % pacientov s deficitom POMC alebo LEPR a 80,0 % pacientov s BBS dosiahlo primárny koncový ukazovateľ, pričom po 1 roku liečby setmelanotidom dosiahlo zníženie z-skóre BMI o ≥ 0,2 (Tabuľka 21). Priemerná percentuálna zmena BMI oproti východiskovej hodnote do
- 52. týždňa bola -25,597 % pre pacientov s deficitom POMC alebo LEPR a -9,719 % pre pacientov s BBS (Tabuľka 22).
Tabuľka 21 z-skóre BMI – podiel všetkých pacientov, pacientov s deficitom POMC alebo LEPR, pacientov s BBS vo veku od 2 do menej ako 6 rokov, ktorí dosiahli aspoň 0,2 zníženie z-skóre BMI oproti východiskovej hodnote po 1 roku (štúdia 5 [bezpečnostná populácia])
| Parameter | Štatistika 1 | Pacienti | Pacienti s BBS | Celkom (N = 12) |
| s deficitom POMC | (n = 5) | |||
| alebo LEPR | ||||
| (n = 7) | ||||
| Pacienti dosahujúci aspoň | N | 6 | 4 | 10 |
| 0,2 zníženie z-skóre BMI | % | 85,7 | 80,0 | 83,3 |
| v 1. roku | 95 % IS 1 | (54,1, 100) | (28,4, 99,5) | (58,7, 99,8) |
| 1 Obojstranný 95 % IS sa vypočítal použitím Clopper-Pearsonovej metódy. | ||||
Tabuľka 22 Percentuálna zmena BMI oproti východiskovej hodnote po 1 roku (štúdia 5 [bezpečnostná populácia])
Pacienti
s deficitom
POMC alebo
LEPR (n = 7)
Pacienti s BBS
(n = 5)
Celkom (N = 12)
Parameter Štatistika % % %
Východisková hodnota N 7 5 12 priemer
(SD)
34,347 (7,0673) 23,716 (3,5184) 29,918 (7,8559)
Medián 32,196 22,986 28,670 Min., Max. 25,99, 42,54 19,31, 29,04 19,31, 42,54 Skutočná zmena oproti východiskovej
hodnote za 1 rok
N 6 5 11 priemer
(SD)
-8,250 (3,2392) -2,363 (2,1579) -5,574 (4,0697)
Medián -9,237 -2,191 -4,940 Min., Max. -11,16, -2,65 -4,94, 0,58 -11,16, 0,58 Percentuálna zmena oproti východiskovej
hodnote za 1 rok (%)
N 6 5 11 priemer
(SD)
-25,597 (11,4911) -9,719 (8,8383) -18,380 (12,8851)
95 % IS 1 (-37,66, -13,54) (-20,69, 1,26) (-27,04, -9,72) Medián -23,237 -8,978 -21,624 Min., Max. -39,28, -8,24 -21,62, 2,54 -39,28, 2,54 Pacienti
s deficitom POMC alebo LEPR (n = 7)
Pacienti s BBS
(n = 5)
Celkom (N = 12)
Parameter Štatistika % % %
1 Obojstranný 95 % IS sa vypočíta so Studentovým t-distribúciou.
V štúdii 5 malo ~52 týždňov liečby setmelanotidom za následok klinicky významné zníženie z-skóre BMI z -5,185 u pacientov s deficitom POMC alebo LEPR a -1,331 u pacientov s BBS. Priemerné zníženie oproti východiskovej hodnote v percentách BMI 95. percentilu pre vek a pohlavie bolo -47,595 % u pacientov s deficitom POMC alebo LEPR a -14,462 % u pacientov s BBS.
V klinických štúdiách bolo 116 pacientov liečených setmelanotidom vo veku od 2 do menej ako 18 rokov na začiatku liečby (21 pacientov s deficitom POMC, PCSK1 alebo LEPR, 33 pacientov s BBS a 62 pacientov s aHO). Účinnosť a bezpečnosť u týchto mladších pacientov celkovo vykazovali podobné trendy ako u starších skúmaných pacientov, pričom sa preukázalo zdanlivo významné zníženie BMI u pacientov vo veku od 2 do menej ako 6 rokov s deficitom POMC, PCSK1 alebo LEPR alebo s BBS. U pacientov, u ktorých sa ešte neukončil rast, sa počas obdobia štúdie pozorovala primárna progresiav pubertálnom vývoji a nárast výšky.
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií so setmelanotidom v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe porúch chuti do jedla a všeobecných porúch výživy (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Priemerný ustálený stav Cmax,ss, AUCtau, a dolná koncentrácia pre 3 mg dávku podanú subkutánne inak zdravým dobrovoľníkom s obezitou (N = 6) jedenkrát denne počas 12 týždňov boli 37,9 ng/ml, 495 h*ng/ml, resp. 6,77 ng/ml. Koncentrácie setmelanotidu v plazme v ustálenom stave boli dosiahnuté do 2 dní s dennou dávkou 1-3 mg setmelanotidu. Nahromadenie setmelanotidu v systémovom obehu v rámci podávania dávky jedenkrát denne počas 12 týždňov bolo približne 30 %. AUC a Cmax setmelanotidu sa po podaní viacnásobnej subkutánnej dávky v navrhovanom rozsahu dávky (1-3 mg) úmerne zvýšili.
Súbor údajov farmakokinetickej (FK) analýzy zahŕňal 513 účastníkov z 12 štúdií. Populácia pozostávala z 330 účastníkov s ochoreniami súvisiacimi s dráhou receptora MC4, 102 účastníkov s aHO a 81 účastníkov, ktorí nemali ani ochorenia súvisiace s dráhou receptora MC4, ani aHO. U týchto účastníkov sa vykonalo 8 837 pozorovaní, z ktorých 8 501 vzoriek malo kvantifikovateľné koncentrácie setmelanotidu. FK údaje pochádzali prevažne od 314 dospelých (vo veku 18 a viac rokov, 5 332 kvantifikovateľných pozorovaní) a 122 dospievajúcich (vo veku od 12 do menej ako 18 rokov, 2 258 kvantifikovateľných pozorovaní). Súbor údajov zahŕňal aj 64 detí vo veku od 6 do menej ako 12 rokov a 13 detí vo veku od 2 do menej ako 6 rokov (778, respektíve 133 kvantifikovateľných pozorovaní).
Absorpcia
Po subkutánnom podaní injekcie setmelanotidu sa koncentrácie setmelanotidu v plazme v ustálenom stave pomaly zvyšovali a dosiahli maximálne koncentrácie pri mediáne tmax 8,0 hod. po podaní dávky. Absolútna biologická dostupnosť po subkutánnom podaní setmelanotidu sa u ľudí neskúmala. Odhad interindividuálnej variability (CV %) z FK modelu finálnej populácie bol 28,6 % (CL/F).
Medzi dospelými s normálnou funkciou obličiek simulácie vykázali mierne zvýšenú expozíciu u pacientov s aHO v porovnaní s pacientami s inými ochoreniami súvisiacimi s dráhou receptora MC4, keď dostávali rovnakú dávku. Avšak tento rozdiel v expozícii bol sprostredkovaný najme rozdielmi v hmotnosti. Pacienti s rovnakou hmotnosťou mali v podstate rovnakú expozíciu setmelanotidu bez ohľadu na etiológiu ochorenia.
Distribúcia
Priemerný zjavný objem distribúcie setmelanotidu po subkutánnom podaní setmelanotidu v dávke 3 mg jedenkrát denne bol z FK modelu populácie odhadovaný na 75,2 l. Setmelanotid sa viaže na ľudský plazmatický proteín zo 79,1 %.
Pokusy in vitro naznačujú, že setmelanotid nie je substrát OATP1B1, OATP1B3, OAT1, OAT3 ani OCT2.
Údaje in vitro naznačujú, že je veľmi nepravdepodobné, aby bol setmelanotid substrátom P-gp alebo BCRP.
Biotransformácia
Nezdá sa, že by bol setmelanotid metabolizovaný pečeňovými mikrozómami alebo hepatocytmi alebo obličkovými mikrozómami u potkana, opice alebo človeka.
Eliminácia
Účinný polčas eliminácie (t½) setmelanotidu bol približne 11 hodín. Celkový zjavný klírens setmelanotidu v ustálenom stave po subkutánnom podaní setmelanotidu v dávke 3 mg jedenkrát denne bol z FK modelu populácie odhadovaný na 7,19 l/h.
Počas 24-hodinového dávkovacieho intervalu po subkutánnom podaní 3 mg jedenkrát denne bolo približne 39 % z podanej dávky setmelanotidu vylúčených v moči v nezmenenej forme.
Linearita/nelinearita
AUC a Cmax setmelanotidu sa po podaní viacnásobnej subkutánnej dávky v navrhovanom rozsahu dávky 0,5 mg až 7 mg zvyšovali približne lineárne s dávkou.
Osobitné populácie
Pediatrická populácia
Setmelanotid bol hodnotený u pediatrických pacientov (vo veku od 2 do menej ako 18 rokov). Simulácie z FK analýz populácie naznačujú mierne vyššiu expozíciu u mladých pacientov (ktorí majú aj nižšiu telesnú hmotnosť) a poskytujú podporné dôkazy pre režimy dávkovania u pacientov vo veku 2 rokov a starších.
Starší pacienti
Z dostupných údajov v malej vzorke starších pacientov vo veku 65 rokov a starších nevyplývajú výrazné zmeny v expozícii setmelanotidu so stúpajúcim vekom. Tieto údaje sú však príliš obmedzené na vyvodenie definitívnych záverov.
Porucha funkcie obličiek
Farmakokinetická analýza preukázala o 12 % nižší klírens (CL/F) setmelanotidu u pacientov s miernou poruchou funkcie obličiek, o 26 % nižší klírens u pacientov so stredne závažnou poruchou funkcie obličiek a o 49 % nižší klírens u pacientov so závažnou poruchou funkcie obličiek v porovnaní s pacientmi s normálnou funkciou obličiek.
Deficit POMC vrátane PCSK1, deficit LEPR alebo BBS
U pacientov s miernou (odhadovaná rýchlosť glomerulárnej filtrácie [eGFR] 60 – 89 ml/min/1,73 m²) alebo so stredne závažnou poruchou funkcie obličiek (eGFR 30 – 59 ml/min/1,73 m²) nie sú potrebné úpravy dávky. Úpravy dávky sa odporúčajú u pacientov so závažnou poruchou funkcie obličiek (eGFR 15 – 29 ml/min/1,73 m²) (pozri časť 4.2). Setmelanotid sa nemá podávať pacientom s ochorením obličiek v konečnom štádiu (eGFR < 15 ml/min/1,73 m²) (pozri časť 4.2).
Získaná hypotalamická obezita
U pacientov s miernou poruchou funkcie obličiek (eGFR 60-89 ml/min/1,73 m2) nie sú potrebné žiadne úpravy dávkovania. U pacientov so stredne závažnou (eGFR 30-59 ml/min/1,73 m2) alebo závažnou (eGFR 15-29 ml/min/1,73 m2) poruchou funkcie obličiek (pozri časť 4.2) sa odporúčajú úpravy dávky. Setmelanotid sa nemá podávať pacientom v konečnom štádiu ochorenia obličiek (eGFR < 15 ml/min/1,73 m2) (pozri časť 4.2).
Porucha funkcie pečene
Setmelanotid je stabilný v hepatocytoch u človeka, potkana a opice; z tohto dôvodu nebola štúdia u pacientov s poruchou funkcie pečene vykonaná. Setmelanotid sa nemá používať u pacientov s poruchou funkcie pečene.
Telesná hmotnosť
CL/F setmelanotidu sa líšil v závislosti od telesnej hmotnosti podľa pevného alometrického vzťahu.
Pohlavie
Nepozorovali sa klinicky významné rozdiely vo farmakokinetike setmelanotidu na základe pohlavia.
5.3 Predklinické údaje o bezpečnosti
Neklinické údaje získané na základe obvyklých štúdií bezpečnostnej farmakológie, genotoxicity, karcinogénneho potenciálu, fertility, teratogenity alebo postnatálneho vývoja neodhalili žiadne osobitné riziko pre ľudí.
Vývojová reprodukčná štúdia u králikov odhalila zvýšenú embryofetálnu resorpciu a stratu po implantácii u gravidných králikov liečených setmelanotidom. Tieto účinky sa pripisovali extrémnemu zníženiu konzumácie potravy u králičích matiek súvisiaceho s primárnou farmakodynamickou aktivitou setmelanotidu. Podobné zníženie konzumácie potravy a súvisiaca embryofetálna strata sa vo vývojovej reprodukčnej štúdii u potkanov nepozorovali. Teratogenické účinky sa nepozorovali u žiadneho z druhov.
Vo fáze pred odstavením v rámci štúdie prenatálneho a postnatálneho vývoja u potkanov sa v mlieku potkanov 2 hodiny po podaní subkutánnej injekcie zistili koncentrácie setmelanotidu, ktoré sú závislé od dávky. V plazme laktovaných mláďat sa pri žiadnej dávke nezistili merateľné koncentrácie.
V protiklade k primátom sa u potkanov a miniprasiatok pozorovali rôzne kardiovaskulárne účinky, ako je zvýšená srdcová frekvencia a krvný tlak. Dôvod týchto rozdielov medzi druhmi nie je známy. U potkanov boli účinky setmelanotidu, ktoré sú závislé od dávky, na srdcovú frekvenciu a krvný tlak spojené so zvýšením tonusu sympatika a zistilo sa, že po opakovanom každodennom podaní dávky postupne vymiznú.
Minimálna cytoplazmatická vakuolizácia súvisiaca s pomocnou látkou mPEG-DSPE sa pozorovala v choroidnom plexe po dlhodobom podávaní u dospelých potkanov a opíc. Vakuolizácia v choroidnom plexe sa nepozorovala u mladých potkanov liečených setmelanotidom/mPEG-DSPE od 7. do
- 55. postnatálneho dňa pri 9,5-násobku ľudskej dávky mPEG-DSPE od 3 mg setmelanotidu na báze mg/m2/deň.
Dostupné údaje o karcinogenite u myší v štúdii Tg.rasH2 naznačujú, že setmelanotid/mPEG-DSPE nepredstavuje pre pacientov karcinogénne riziko, pričom bezpečnostný rozsah pre setmelanotid je 17 na základe AUC a rozmedzie dávky pre mPEG-DSPE je 16 na báze mg/m2/deň pri klinickej dávke 3 mg/deň. Keďže z dostupných neklinických a klinických údajov o setmelanotide nevyplývajú obavy týkajúce sa karcinogenity, nevykonala sa 2-ročná štúdia o karcinogenite u potkanov.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
sodná soľ N-(karbonyl-metoxypolyetylén glykol 2000)-1,2-distearoyl- glycero-3-fosfoetanolamínu (mPEG-2000-DSPE),
karmelóza, sodná soľ
manitol
fenol
benzylalkohol
edetan disodný
voda na injekcie
kyselina chlorovodíková (na úpravu pH)
hydroxid sodný (na úpravu pH)
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
3 roky
Po prvom otvorení
28 dní alebo do dátumu exspirácie (podľa toho, čo nastane skôr).
Uchovávajte pri teplote do 30 °C.
Chemická a fyzikálna stabilita pri používaní sa preukázala počas 28 dni hodín pri teplote 2 °C až 30 °C.
Z mikrobiologického hľadiska sa liek po otvorení môže uchovávať maximálne 28 dní pri teplote 2 °C až 30 °C. Za iné lehoty a podmienky uchovávania pri používaní zodpovedá používateľ.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v mrazničke. Uchovávajte v pôvodnej škatuli na ochranu pred svetlom.
Neotvorené injekčné liekovky možno uchovávať maximálne 30 dní pri izbovej teplote, ktorá nesmie prekročiť 30 °C.
Podmienky na uchovávanie po prvom otvorení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
2R priehľadná sklenená viacdávková injekčná liekovka typu I s bromobutylovou zátkou a hliníkovým uzáverom.
Balenia:
- 1 viacdávková injekčná liekovka,
- 10 viacdávkových injekčných liekoviek.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Liek IMCIVREE sa má vybrať z chladničky približne 15 minút pred podaním. Prípadne ho pacienti môžu pred podaním zohriať jemným trením injekčnej liekovky medzi dlaňami po dobu 60 sekúnd.
Liek IMCIVREE sa má pred každým injekčným podaním skontrolovať a roztok sa nesmie používať, ak je zakalený alebo obsahuje častice.
Ak je liek IMCIVREE vystavený teplotám vyšším ako 30 °C, má sa zlikvidovať a nemá sa používať.
Pri každej injekcii použite vždy novú injekčnú striekačku, aby ste zabránili kontaminácii.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Rhythm Pharmaceuticals Netherlands B.V.
Radarweg 29
1043NX Amsterdam
Holandsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/21/1564/0001
EU/1/21/1564/0002
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. júla 2021
Dátum posledného predĺženia registrácie:
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.