


Súhrn charakteristických vlastností lieku (SPC) - Nylaspeg
1. NÁZOV LIEKU
Nylaspeg 6 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá naplnená injekčná striekačka obsahuje 6 mg pegfilgrastimu* v 0,6 ml injekčného roztoku. Koncentrácia je 10 mg/ml len na základe proteínov**.
*Produkovaný bunkami Escherichia coli rekombinantnou DNA technológiou a následne konjugáciou s polyetylénglykolom (PEG).
**Koncentrácia je 20 mg/ml, ak je zahrnutý podiel PEG.
Účinnosť tohto lieku sa nemá porovnávať s účinnosťou iného pegylovaného alebo nepegylovaného proteínu tej istej terapeutickej skupiny. Pre viac informácií pozri časť 5.1.
Pomocné látky so známym účinkom
Každá naplnená injekčná striekačka obsahuje 0,024 mg polysorbátu 20 (E 432) a 30 mg sorbitolu (E 420) (pozri časť 4.4).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia).
Číry, bezfarebný injekčný roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Skrátenie doby trvania neutropénie a zníženie výskytu febrilnej neutropénie u dospelých pacientov s malígnymi ochoreniami liečených cytotoxickou chemoterapiou (s výnimkou chronickej myeloidnej leukémie a myelodysplastických syndrómov).
4.2 Dávkovanie a spôsob podávania
Liečba Nylaspegom má byť iniciovaná a vedená pod dohľadom lekárov skúsených v oblasti onkológie a/alebo hematológie.
Dávkovanie
Pre každý cyklus chemoterapie sa odporúča jedna 6 mg dávka Nylaspegu (jedna naplnená injekčná striekačka), podávaná minimálne 24 hodín po cytotoxickej chemoterapii.
Osobitné populácie
Pediatrická populácia
Bezpečnosť a účinnosť pegfilgrastimu u detí sa doteraz nestanovili. Údaje dostupné v súčasnosti sú opísané v častiach 4.8, 5.1 a 5.2, ale neumožňujú uviesť odporúčania na dávkovanie.
Porucha funkcie obličiek
Neodporúča sa úprava dávky u pacientov s poruchou funkcie obličiek vrátane pacientov s konečným štádiom ochorenia obličiek.
Spôsob podávania
Nylaspeg sa podáva vo forme subkutánnej injekcie. Injekcie sa majú podávať do stehna, brucha alebo hornej časti paže.
Pokyny na zaobchádzanie s liekom pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť faktorov stimulujúcich kolónie granulocytov (granulocyte-colony stimulating factors, G-CSF), má sa do zdravotnej dokumentácie pacienta zrozumiteľne zaznamenať názov podaného lieku.
Podľa limitovaných klinických údajov sa predpokladá porovnateľný účinok na čas potrebný na zotavenie zo závažnej neutropénie pre pegfilgrastim a filgrastim u pacientov s akútnou myeloidnou leukémiou (AML) de novo (pozri časť 5.1). Dlhodobé účinky pegfilgrastimu sa však pri AML neskúmali, preto sa má v tejto populácii pacientov používať s opatrnosťou.
G-CSF môže urýchľovať rast myeloidných buniek in vitro a podobné účinky možno pozorovať aj u niektorých non-myeloidných buniek in vitro.
Bezpečnosť a účinnosť pegfilgrastimu sa neskúmali u pacientov s myelodysplastickým syndrómom, chronickou myeloidnou leukémiou a u pacientov so sekundárnou AML, preto sa nemá používať u týchto pacientov. Osobitnú pozornosť treba venovať rozlíšeniu blastického zvratu pri chronickej myeloidnej leukémie od AML.
Bezpečnosť a účinnosť pegfilgrastimu podávaného u pacientov s AML de novo vo veku < 55 rokov s cytogenetikou t(15; 17) sa nestanovili.
Bezpečnosť a účinnosť pegfilgrastimu sa neskúmala u pacientov užívajúcich vysoké dávky chemoterapie. Tento liek sa nemá použiť na zvýšenie dávok cytotoxickej chemoterapie nad stanovené dávkovacie režimy.
Pľúcne nežiaduce udalosti
Po podaní G-CSF boli hlásené pľúcne nežiaduce reakcie, osobitne intersticiálna pneumónia. Zvýšené riziko je u pacientov, ktorí majú v nedávnej anamnéze pulmonálne infiltráty alebo pneumóniu (pozri časť 4.8).
Výskyt pulmonálnych prejavov, ako sú kašeľ, horúčka a dyspnoe, v spojení s rádiologickými dôkazmi pulmonálnych infiltrátov a zhoršenie pulmonálnych funkcií spolu so zvýšeným počtom neutrofilov môže predstavovať začiatočné prejavy syndrómu akútnej respiračnej tiesne (acute respiratory distress syndrome, ARDS). Za takýchto okolností sa má podávanie pegfilgrastimu podľa uváženia lekára prerušiť a má sa začať vhodná liečba (pozri časť 4.8).
Glomerulonefritída
U pacientov užívajúcich filgrastim a pegfilgrastim bola hlásená glomerulonefritída. Vo všeobecnosti sa po znížení dávky alebo po vysadení filgrastimu a pegfilgrastimu prípady glomerulonefritídy upravili. Odporúča sa sledovať rozbor moču.
Syndróm kapilárneho presakovania
Po podaní G-CSF sa zaznamenal syndróm kapilárneho presakovania, ktorý je charakterizovaný hypotenziou, hypoalbuminémiou, edémom a hemokoncentráciou. Pacienti, u ktorých sa vyvinú príznaky syndrómu kapilárneho presakovania, sa majú starostlivo sledovať a majú dostať štandardnú symptomatickú liečbu, ktorá môže zahŕňať potrebu intenzívnej starostlivosti (pozri časť 4.8).
Splenomegália a ruptúra sleziny
Po podaní pegfilgrastimu boli hlásené zvyčajne asymptomatické prípady splenomegálie a prípady ruptúry sleziny vrátane niekoľkých smrteľných prípadov (pozri časť 4.8). Z toho dôvodu je potrebné starostlivo sledovať veľkosť sleziny (napr. fyzikálnym vyšetrením, ultrazvukom). Diagnóza ruptúry sleziny má byť vzatá do úvahy u pacientov s bolesťami v oblasti brušnej dutiny vľavo hore alebo s bolesťami v oblasti hrotu ramena.
Trombocytopénia a anémia
Liečba samotným pegfilgrastimom nezabraňuje trombocytopénii a anémii, pretože myelosupresívna chemoterapia je udržiavaná na plných dávkach podľa predpísaného režimu. Odporúča sa pravidelné sledovanie počtu krvných doštičiek a hematokritu. Špeciálna opatrnosť je potrebná pri podávaní jednej chemoterapie alebo kombinácie chemoterapií, o ktorých je známe, že spôsobujú závažnú trombocytopéniu.
Myelodysplastický syndróm a akútna myeloidná leukémia u pacientov s karcinómom prsníka a pľúc
V podmienkach postmarketingovej observačnej štúdie bol pegfilgrastim v kombinácii s chemoterapiou a/alebo rádioterapiou spájaný s rozvinutím myelodysplastického syndrómu (MDS) a akútnej myeloidnej leukémie (AML) u pacientov s karcinómom prsníka a pľúc (pozri časť 4.8). Pacientov s karcinómom prsníka a pľúc monitorujte z hľadiska prejavov a príznakov ochorení MDS/AML.
Kosáčikovitá anémia
Kosáčikovitá anémia s krízou je spájaná s podávaním pegfilgrastimu pacientom s bunkami s kosáčikovitým charakterom alebo s kosáčikovitou anémiou (pozri časť 4.8). Preto majú lekári pri predpisovaní pegfilgrastimu pacientom s bunkami s kosáčikovitým charakterom alebo s kosáčikovitou anémiou postupovať opatrne, monitorovať príslušné klinické parametre a laboratórne funkcie a venovať pozornosť možnej spojitosti medzi týmto liekom a zväčšením sleziny a vznikom vazooklúznej krízy.
Leukocytóza
Menej ako 1 % pacientov liečených pegfilgrastimom vykazovalo počet bielych krviniek (WBC) 100 × 109/l alebo vyšší. Neboli hlásené nežiaduce udalosti priamo pripísateľné tomuto stupňu leukocytózy. Takéto zvýšenie počtu bielych krviniek je prechodné, zvyčajne sa objavuje 24 až 48 hodín po podaní a je v súlade s farmakodynamickými účinkami tohto lieku. V súlade s klinickými účinkami a potenciálu pre leukocytózu sa má WBC kontrolovať počas liečby v pravidelných intervaloch. Ak počet leukocytov prevýši 50 × 109/l po očakávanom minime, liečba týmto liekom sa má okamžite ukončiť.
Precitlivenosť
U pacientov liečených pegfilgrastimom sa zaznamenala pri úvodnej alebo následnej liečbe precitlivenosť, vrátane anafylaktických reakcií. U pacientov s klinicky významnou precitlivenosťou vysaďte pegfilgrastim natrvalo. Nepodávajte pegfilgrastim pacientom s precitlivenosťou na pegfilgrastim alebo filgrastim v anamnéze. Ak sa vyskytne závažná alergická reakcia, je potrebné podať vhodnú liečbu a po dobu niekoľkých dní starostlivo sledovať pacienta.
Stevensov-Johnsonov syndróm
Stevensov-Johnsonov syndróm (SJS), ktorý môže byť život ohrozujúci alebo môže byť fatálny, bol zriedka hlásený v spojitosti s liečbou pegfilgrastimom. Ak sa u pacienta objaví SJS pri používaní pegfilgrastimu, liečba pegfilgrastimom sa u tohto pacienta už nikdy nesmie opätovne začať.
Imunogenicita
Rovnako ako u všetkých terapeutických proteínov je tu potenciál pre imunogenicitu. Výskyt tvorby protilátok proti pegfilgrastimu je zvyčajne nízky. Väzba protilátok je v takej miere, ako sa očakáva u všetkých biologických liekov; avšak momentálne nie je spojená s neutralizačnou aktivitou.
Aortitída
Aortitída bola hlásená po podaní G-CSF u zdravých pacientov a u pacientov s rakovinou. Medzi príznaky patrí horúčka, abdominálna bolesť, nevoľnosť, bolesť chrbta a zvýšená hladina zápalových markerov (napr. C-reaktívny proteín a počet bielych krviniek). Vo väčšine prípadov bola aortitída diagnostikovaná pomocou snímky počítačovej tomografie (computed tomography, CT) a vo všeobecnosti ustúpila po vysadení G-CSF. Pozri tiež časť 4.8.
Iné upozornenia
Bezpečnosť a účinnosť pegfilgrastimu na mobilizáciu krvných kmeňových buniek u pacientov alebo zdravých darcov nebola príslušne hodnotená.
Zvýšenie hematopoetickej aktivity kostnej drene ako odpoveď na liečbu rastovým faktorom sa spája s prechodným pozitívnymi kostnými zmenami na snímkach. Túto skutočnosť je potrebné zvážiť pri interpretácii výsledkov kostných snímok.
Pomocné látky
Sorbitol (E 420)
Tento liek obsahuje 30 mg sorbitolu v každej naplnenej injekčnej striekačke, čo zodpovedá 50 mg/ml. Musí sa vziať do úvahy aditívny účinok súbežne podávaných liekov obsahujúcich sorbitol (alebo fruktózu) a príjem sorbitolu (alebo fruktózy) v strave.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v každej naplnenej injekčnej striekačke, t. j. v podstate zanedbateľné množstvo sodíka.
Polysorbát 20 (E 432)
Tento liek obsahuje 0,024 mg polysorbátu 20 (E432) v každej naplnenej injekčnej striekačke, čo zodpovedá 0,04 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Vzhľadom na potenciálnu senzitivitu rýchlo sa deliacich myeloidných buniek na cytotoxickú chemoterapiu, pegfilgrastim má byť podávaný minimálne 24 hodín po podaní cytotoxickej chemoterapii.
V klinických skúšaniach bol pegfilgrastim bezpečne podávaný 14 dní pred chemoterapiou.
Súčasné použitie pegfilgrastimu s niektorým chemoterapeutikom nebolo u pacientov hodnotené. U zvierat viedlo súčasné podanie pegfilgrastimu a 5-fluóruracilu (5-FU) alebo iných antimetabolitov k potenciácii myelosupresie.
Možné interakcie s inými hematopoetickými rastovými faktormi a cytokínmi neboli v klinických skúšaniach špeciálne hodnotené.
Možnosť interakcií s lítiom, ktoré taktiež podporuje uvoľňovanie neutrofilov, nebola špeciálne skúmaná. Nie sú k dispozícii dôkazy, že by takéto interakcie boli škodlivé.
Bezpečnosť a účinnosť pegfilgrastimu neboli hodnotené u pacientov užívajúcich chemoterapiu spojenú s oneskorenou myelosupresiou, napr. derivátmi nitrózomočoviny.
Špecifické interakčné alebo metabolické štúdie sa neuskutočnili, avšak, klinické skúšania neindikovali interakcie pegfilgrastimu s inými liekmi.
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii alebo je iba obmedzené množstvo údajov o použití pegfilgrastimu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Pegfilgrastim sa neodporúča používať počas gravidity a u žien vo fertilnom veku nepoužívajúcich antikoncepciu.
Dojčenie
Nie sú dostatočné informácie o vylučovaní pegfilgrastimu/metabolitov do ľudského mlieka, riziko u novorodencov/dojčiat nemôže byť vylúčené. Rozhodnutie, či ukončiť dojčenie alebo či ukončiť/prerušiť liečbu pegfilgrastimom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Pegfilgrastim neovplyvnil reprodukčnú schopnosť ani fertilitu samcov alebo samíc pri kumulatívnych týždenných dávkach približne 6 až 9-krát vyšších, ako je odporúčaná dávka u ľudí (na základe plochy povrchu tela) (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Pegfilgrastim nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásenými nežiaducimi reakciami boli bolesť v kostiach (veľmi častá [≥ 1/10]) a muskuloskeletálna bolesť (častá [≥ 1/100 to < 1/10]). Bolesť v kostiach bola väčšinou miernej až strednej intenzity, prechodnej povahy a u väčšiny pacientov bola kontrolovateľná štandardnými analgetikami.
Reakcie hypersenzitívneho typu vrátane kožnej vyrážky, žihľavky, angioedému, dýchavičnosti, erytému, sčervenania a hypotenzie sa vyskytli pri počiatočnej alebo následnej liečbe s pegfilgrastimom (menej časté [≥ 1/1 000 až < 1/100]). Závažné alergické reakcie vrátane anafylaxie sa vyskytovali u pacientov liečených pegfilgrastimom (menej časté) (pozri časť 4.4).
Syndróm kapilárneho presakovania, ktorý môže ohroziť život, ak sa oneskorí liečba, sa zaznamenal ako menej častý (≥ 1/1 000 až < 1/100) po podaní G-CSF u pacientov s rakovinou, ktorí podstupujú chemoterapiu; pozri časť 4.4 a časť nižšie „Opis vybraných nežiaducich reakcií“.
Splenomegália, zvyčajne asymptomatická, je menej častá.
Ruptúra sleziny, vrátane fatálnych prípadov, je po podaní pegfilgrastimu hlásená menej často (pozri časť 4.4).
Zaznamenali sa menej časté pľúcne nežiaduce reakcie vrátane intersticiálnej pneumónie, pľúcneho edému, pľúcnych infiltrátov a pľúcnej fibrózy. Menej často tieto prípady prerástli do respiračného zlyhania alebo ARDS, ktoré môžu byť smrteľné (pozri časť 4.4).
U pacientov s bunkami s kosáčikovitým charakterom alebo s kosáčikovitou anémiou sa zaznamenali izolované prípady kosáčikovitej anémie s krízou (menej často u pacientov s kosáčikovitou anémiou) (pozri časť 4.4).
Zoznam nežiaducich reakcií zoradených do tabuľky
Údaje uvedené v tabuľke nižšie opisujú nežiaduce reakcie hlásené z klinických skúšaní a spontánnych hlásení. V rámci jednotlivých skupín frekvencií sú nežiaduce účinky usporiadané v poradí klesajúcej závažnosti.
Trieda orgánových systémov podľa MedDRA | Nežiaduce reakcie | |||
| Veľmi časté (≥ 1/10) | Časté (≥ 1/100 až < 1/10) | Menej časté (≥ 1/1 000 až < 1/100) | Zriedkavé (≥ 1/10 000 až < 1/1 000) | |
| Benígne a malígne nádory, vrátane nešpecifikovaných novotvarov (cysty a polypy) | myelodysplastic ký syndróm1 akútna myeloidná leukémia1 | |||
| Poruchy krvi a lymfatického systému | trombocytopénia1 leukocytóza1 | kosáčikovitá anémia s krízou2 splenomegá lia2 ruptúra sleziny2 | ||
| Poruchy imunitného systému | hypersenzitívne reakcie anafylaxia | |||
Poruchy metabolizmu a výživy | zvýšenie hladín kyseliny močovej | |||
| Poruchy nervového systému | bolesť hlavy1 | |||
| Poruchy ciev | syndróm kapilárneho presakovania1 | aortitída | ||
Trieda orgánových systémov podľa MedDRA | Nežiaduce reakcie | |||
| Veľmi časté (≥ 1/10) | Časté (≥ 1/100 až < 1/10) | Menej časté (≥ 1/1 000 až < 1/100) | Zriedkavé (≥ 1/10 000 až < 1/1 000) | |
| Poruchy dýchacej sústavy, hrudníka a mediastína | syndróm akútnej respiračnej tiesne2 pľúcne nežiaduce reakcie (intersticiálna pneumónia, pľúcny edém, pľúcne infiltráty a pľúcna fibróza) hemoptýza | pľúcne krvácanie | ||
Poruchy gastrointestináln eho traktu | nauzea1 | |||
| Poruchy kože a podkožného tkaniva | Sweetov syndróm (akútna febrilná neutrofilná dermatóza)1,2 kožná vaskulitída1,2 | Stevensov-Johnsonov syndróm | ||
Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | bolesť v kostiach | muskuloskeletálna bolesť (myalgia, artralgia, bolesť v končatinách, bolesť chrbta, muskulo- skeletálna bolesť, bolesť krku) | ||
| Poruchy obličiek a močových ciest | glomerulonefritída2 | |||
| Celkové poruchy a reakcie v mieste podania | bolesť v mieste vpichu1 bolesť na hrudi, ktorá nesúvisí so srdcom | reakcie v mieste vpichu2 | ||
Laboratórne a funkčné vyšetrenia | zvýšenie hladiny laktátdehydroge-názy a alkalickej fosfatázy1 prechodné zvýšenie hodnôt funkčných pečeňových testov pre ALT alebo AST1 | |||
1 Pozri časť nižšie „Opis vybraných nežiaducich reakcií“.
2 Táto nežiaduca reakcia sa zistila po uvedení lieku na trh, nepozorovala sa však v randomizovaných, kontrolovaných, klinických skúšaniach u dospelých. Kategória frekvencie bola odhadovaná zo štatistického výpočtu na základe 1 576 pacientov liečených pegfilgrastimom v deviatich randomizovaných klinických skúšaniach.
Opis vybraných nežiaducich reakcií
Zaznamenali sa menej časté prípady Sweetovho syndrómu, hoci v niektorých prípadoch môže k ich vzniku prispievať aj základné hematologické nádorové ochorenie.
U pacientov liečených pegfilgrastimom sa menej často zaznamenali prípady kožnej vaskulitídy. Mechanizmus vaskulitídy u pacientov liečených pegfilgrastimom nie je známy.
Pri počiatočnej alebo následnej liečbe pegfilgrastimom sa objavili reakcie v mieste vpichu vrátane erytému v mieste vpichu (menej časté), ako aj bolesť v mieste vpichu (časté).
Boli hlásené časté prípady leukocytózy (počet bielych krviniek [WBC] > 100 × 109/l) (pozri časť 4.4). Vratný, mierny až stredný nárast hladiny kyseliny močovej a alkalickej fosfatázy bez pridružených klinických účinkov sa vyskytoval menej často; vratný, mierny až stredný nárast hladiny laktátdehydrogenázy bez pridružených klinických účinkov sa objavil menej často u pacientov používajúcich pegfilgrastim po cytotoxickej chemoterapii.
Nevoľnosť a bolesť hlavy boli zaznamenané veľmi často u pacientov užívajúcich chemoterapiu.
U pacientov sa po podaní pegfilgrastimu následne po cytotoxickej chemoterapii pozorovalo menej často zvýšenie funkčných pečeňových testov na alanínaminotransferázu (ALT) alebo aspartátaminotransferázu (AST). Tieto zvýšenia boli prechodné a vrátili sa na pôvodné hodnoty.
Zvýšené riziko MDS/AML po liečbe pegfilgrastimom v kombinácii s chemoterapiou a/alebo rádioterapiou bolo pozorované v epidemiologickej štúdii u pacientov s karcinómom prsníka a pľúc (pozri časť 4.4).
Zaznamenali sa časté prípady trombocytopénie.
Po uvedení G-CSF na trh sa zaznamenali prípady syndrómu kapilárneho presakovania. Zvyčajne sa vyskytovali u pacientov s pokročilým nádorovým ochorením, sepsou, u pacientov liečených kombinovanou chemoterapiou alebo podstupujúcich aferézu (pozri časť 4.4).
Pediatrická populácia
Skúsenosti u detí sú obmedzené. V porovnaní so staršími deťmi vo veku 6 – 11 rokov (80 %) a 12 – 21 rokov (67 %) a dospelými sa u mladších detí vo veku 0 – 5 rokov (92 %) pozoroval vyšší výskyt závažných nežiaducich reakcií. Najčastejšie hlásená nežiaduca reakcia bola bolesť kostí (pozri Časti 5.1 a 5.2).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Jednorazové dávky 300 mikrogramov/kg boli subkutánne podávané obmedzenému počtu zdravých dobrovoľníkov a pacientov s nemalobunkovým karcinómom pľúc bez závažných nežiaducich reakcií. Nežiaduce udalosti boli podobné udalostiam, ktoré sa pozorovali u jedincov, ktorým sa podávali nižšie dávky pegfilgrastimu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunostimulanciá, faktor stimulujúci kolónie; ATC kód: L03AA13
Nylaspeg je podobný biologický liek. Podrobné informácie sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Ľudský faktor stimulujúci kolónie granulocytov (granulocyte-colony stimulating factor, G-CSF) je glykoproteín, ktorý reguluje produkciu a uvoľňovanie neutrofilov z kostnej drene. Pegfilgrastim je kovalentný konjugát rekombinantného metionylového ľudského G-CSF (r-metHuG-CSF) a jednej 20 kd molekuly polyetylénglykolu (PEG). Pegfilgrastim je vzhľadom na znížený renálny klírens trvácnejšou formou filgrastimu. Mechanizmus účinku pegfilgrastimu a filgrastimu sa ukázal byť identický a vedie k značnému zvýšeniu počtu periférnych krvných neutrofilov do 24 hodín, s miernym nárastom hladiny monocytov a/alebo lymfocytov. Podobne ako v prípade filgrastimu, neutrofily produkované ako odpoveď na pegfilgrastim vykazujú normálne alebo silnejšie funkcie ako bolo demonštrované v testoch chemotaktických a fagocytárnych funkcií. Ako aj ostatné hematopoetické rastové faktory, in vitro vykazuje G-CSF stimulujúce vlastnosti na ľudské endoteliálne bunky. G-CSF môže in vitro podporovať rast myeloidných buniek, vrátane malígnych. Podobné efekty možno in vitro pozorovať na niektorých nemyeloidných bunkách.
V dvoch randomizovaných, dvojito zaslepených, pivotných štúdiách u pacientov s vysoko rizikovým karcinómom prsníka II – IV štádia, podstupujúcich myelosupresívnu chemoterapiu pozostávajúcu z doxorubicínu a docetaxelu, podávanie pegfilgrastimu jeden krát počas cyklu znížilo trvanie neutropénie a výskyt febrilnej neutropénie podobne, ako to bolo pozorované v prípade denného podávania filgrastimu (stredná hodnota 11 denných podaní). V prípade neprítomnosti podpory rastového faktora viedlo toto obmedzenie k strednej dĺžke trvania neutropénie stupňa 4 v rozsahu 5 – 7 dní a 30 – 40 % výskytu febrilnej neutropénie. V jednej štúdii (n = 157), kde bola podávaná stála dávka 6 mg pegfilgrastimu, sa v skupine s pegfilgrastimom stredná dĺžka trvania neutropénie stupňa 4 pohybovala na úrovni 1,8 dňa v porovnaní s 1,6 dňa v skupine s filgrastimom (rozdiel 0,23 dňa, 95 % interval spoľahlivosti –0,15, 0,63). Počas celej štúdie bol nárast febrilnej neutropénie 13 % u pacientov liečených pegfilgrastimom v porovnaní s 20 % u pacientov liečených filgrastimom (rozdiel 7 %, 95 % interval spoľahlivosti –19 %, 5 %). V druhej štúdii (n = 310), kde bola podávaná dávka upravená podľa hmotnosti (100 mikrogramov/kg), v skupine s pegfilgrastimom bola stredná dĺžka trvania neutropénie stupňa 4 1,7 dňa v porovnaní s 1,8 dňa v skupine s filgrastimom (rozdiel 0,03 dňa, 95 % interval spoľahlivosti –0,36, 0,30). Celkový nárast febrilnej neutropénie bol 9 % u pacientov liečených pegfilgrastimom v porovnaní s 18 % u pacientov liečených filgrastimom (rozdiel 9 %, 95 % interval spoľahlivosti –16,8 %, –1,1 %).
V placebom kontrolovanej, dvojito zaslepenej štúdii u pacientok s rakovinou prsníka bol hodnotený účinok pegfilgrastimu na ovplyvnenie incidencie febrilnej neutropénie po podávaní chemoterapeutického režimu s 10 – 20 % rizikom vzniku febrilnej neutropénie (docetaxel 100 mg/m2 každé 3 týždne počas 4 cyklov). Deväťstodvadsaťosem pacientov bolo randomizovaných do skupiny dostávajúcej jednorazovú dávku pegfilgrastimu alebo placeba približne 24 hodín (deň 2) po chemoterapii v každom cykle. Incidencia febrilnej neutropénie bola nižšia u pacientok randomizovaných do skupiny dostávajúcej pegfilgrastim v porovnaní s placebom (1 % verzus 17 %, p < 0,001). Výskyt hospitalizácie a podania i.v. antiinfektív v súvislosti s klinickou diagnózou febrilnej neutropénie bol nižší v skupine pacientok s pegfilgrastimom v porovnaní s placebom (1 % verzus 14 %, p < 0,001; a 2 % verzus 10 %, p < 0,001).
V malej (n = 83) randomizovanej, dvojito zaslepenej štúdii fázy II u pacientov dostávajúcich chemoterapiu na de novo akútnu myeloidnú leukémiu sa porovnával pegfilgrastim (jednorazová dávka 6 mg) s filgrastimom, ktoré boli podávané počas indukčnej chemoterapie. Stredný čas na regeneráciu z ťažkej neutropénie bol stanovený na 22 dní u oboch liečebných skupín. Dlhodobé výsledky sa neskúmali (pozri časť 4.4).
V multicentrickej, randomizovanej, otvorenej štúdii fázy II (n = 37) s pediatrickými pacientmi so sarkómom, ktorí dostávali 100 mikrogramov/kg pegfilgrastimu po prvom cykle chemoterapie s vinkristínom, doxorubicínom a cyklofosfamidom (VAdriaC/IE), sa pozorovalo dlhšie trvanie závažnej neutropénie (neutrofily < 0,5 × 10⁹/l) u mladších detí vo veku 0 – 5 rokov (8,9 dní) v porovnaní so staršími deťmi vo veku 6 – 11 rokov (6 dní) a 12 – 21 rokov (3,7 dní) a dospelými. Okrem toho bol pozorovaný vyšší výskyt febrilnej neutropénie u mladších detí vo veku 0 – 5 rokov (75 %) v porovnaní so staršími deťmi vo veku 6 – 11 rokov (70 %) a 12 – 21 rokov (33 %) a dospelými (pozri časti 4.8 a 5.2).
5.2 Farmakokinetické vlastnosti
Po jednej subkutánnej dávke pegfilgrastimu sa maximálna sérová koncentrácia pegfilgrastimu dosiahne 16 až 120 hodín po podaní a sérové koncentrácie pegfilgrastimu pretrvávajú počas obdobia neutropénie po myelosupresívnej chemoterapii. Vzhľadom na dávku je eliminácia pegfilgrastimu nelineárna; sérový klírens pegfilgrastimu klesá s narastajúcou dávkou. Zdá sa, že pegfilgrastim je zväčša eliminovaný neutrofilmi sprostredkovaným klírensom, ktorý je pri vyšších dávkach saturovaný. Sérová koncentrácia pegfilgrastimu prudko klesá následkom obnovy neutrofilov, čo je v súlade s mechanizmom spätnej regulácie klírensu (pozri obrázok 1).
Obrázok 1. Profil stredných hodnôt sérovej koncentrácie pegfilgrastimu a absolútneho počtu neutrofilov (APN) po jednorazovom injekčnom podaní (6 mg) pacientom užívajúcim chemoterapiu
0 3 6 9 12 15 18 21
deň štúdie
Vzhľadom na neutrofilmi sprostredkovaný mechanizmus klírensu sa vplyv poruchy funkcie obličiek a pečene na farmakokinetiku pegfilgrastimu nepredpokladá. V otvorenej štúdii (n = 31) s použitím jednej dávky pegfilgrastimu nemal rôzny stupeň poškodenia funkcie obličiek, vrátane konečného štádia ochorenia obličiek (end stage renal disease, ESRD), žiaden vplyv na farmakokinetiku pegfilgrastimu.
Starší pacienti
Obmedzené údaje indikujú, že farmakokinetika pegfilgrastimu u starších pacientov (> 65 rokov) je podobná tej u dospelých.
Pediatrická populácia
Farmakokinetika pegfilgrastimu sa skúmala u 37 pediatrických pacientov so sarkómom, ktorí dostávali 100 mikrogramov/kg pegfilgrastimu po skončení VAdriaC/IE chemoterapie. Najmladšia veková skupina (0 –5 rokov) mala vyššiu priemernú expozíciu pegfilgrastimu (AUC) (± SD) (47,9 ± 22,5 mikrogramov.h/ml) ako staršie deti vo veku 6 – 11 rokov
(22,0 ± 13,1 mikrogramov.h/ml) a 12 – 21 rokov (29,3 ± 23,2 mikrogramov.h/ml) (pozri časť 5.1). S výnimkou najmladšej vekovej skupiny (0 – 5 rokov) sa zdalo, že priemerná hodnota AUC 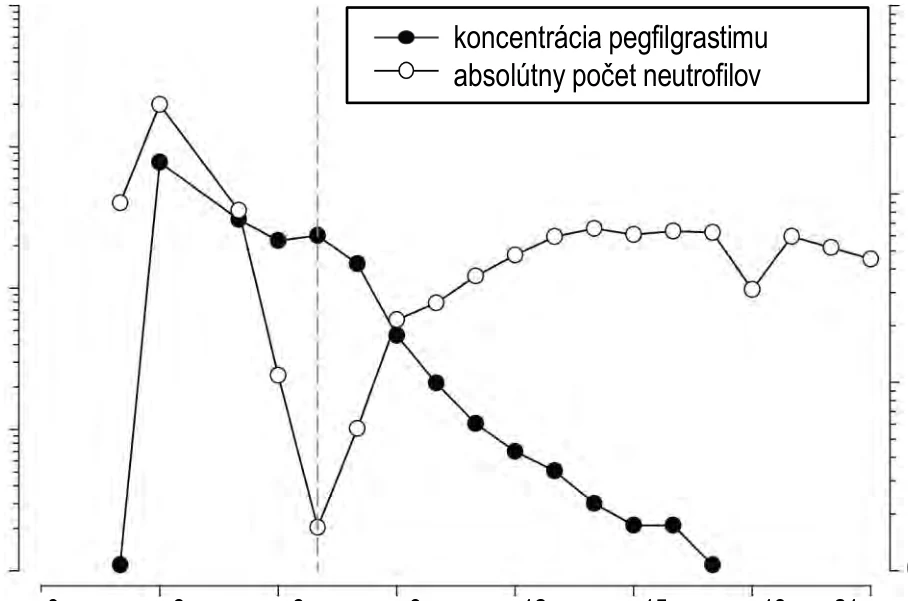


1 000
100
10
1
0,1
100
10
1
0,1 u pediatrických jedincov je podobná ako u dospelých pacientov s vysoko rizikovým karcinómom prsníka v štádiu II–IV, ktorí užívali 100 mikrogramov/kg pegfilgrastimu po skončení chemoterapie s doxorubicínom/docetaxelom (pozri časti 4.8 a 5.1).
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých štúdií toxicity po opakovanom podávaní odhalili predpokladané farmakologické účinky vrátane zvýšenia počtu leukocytov, myeloidnej hyperplázie v kostnej dreni, extramedulárnej hematopoézy a zväčšenia sleziny.
U mláďat potkanov, ktorým bol v období gravidity subkutánne podaný pegfilgrastim, neboli pozorované nežiaduce účinky, avšak u králikov bola preukázaná embryonálna/fetálna toxicita (strata embrya) spôsobená pegfilgrastimom pri kumulatívnych dávkach približne 4-krát vyšších, ako je odporúčaná dávka u ľudí. Embryonálna/fetálna toxicita (strata embrya) sa nepozorovala, keď boli gravidné králiky vystavené dávke, ktorá je odporúčaná u ľudí. V štúdiách s potkanmi bolo dokázané, že pegfilgrastim môže prenikať placentou. Štúdie u potkanov naznačili, že subkutánne podaný pegfilgrastim neovplyvňuje reprodukčnú výkonnosť, fertilitu, estrálny cyklus, dni medzi párením a pohlavným stykom a vnútromaternicové prežívanie. Význam týchto nálezov pre ľudí nie je známy.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
ľadová kyselina octová
sorbitol (E 420)
polysorbát 20 (E 432)
hydroxid sodný
voda na injekcie
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi, najmä nie s roztokmi chloridu sodného.
6.3 Čas použiteľnosti
3 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2°C – 8°C).
Nylaspeg možno vystaviť izbovej teplote (do 30 °C) na jedno obdobie maximálne do 72 hodín. Nylaspeg ponechaný pri izbovej teplote po dobu dlhšie ako 72 hodín sa musí zlikvidovať.
Neuchovávajte v mrazničke. Náhodné vystavenie lieku teplotám mrazu na jedno obdobie na menej ako 24 hodín nenarušuje stabilitu Nylaspegu.
Naplnenú injekčnú striekačku uchovávajte vo vonkajšej škatuli na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Naplnená injekčná striekačka (sklo typu I), utesnená piestovou zátkou Fluorotec a vybavená pasívnym bezpečnostným chráničom ihly BD UltraSafe™ a zeleným piestom, balená v blistrovej podložke uzatvorenej vrchnou krycou fóliou.
Každá naplnená injekčná striekačka obsahuje 0,6 ml injekčného roztoku.
Balenie obsahuje jednu naplnenú injekčnú striekačku v blistrovom obale.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pred použitím Nylaspegu je nutné vizuálne skontrolovať, či roztok neobsahuje viditeľné častice. Podať sa môže iba číry a bezfarebný roztok.
Nadmerné pretrepávanie môže viesť k agregácii pegfilgrastimu a tak spôsobiť inaktiváciu jeho biologických vlastností.
Pred podaním injekcie nechajte naplnenú injekčnú striekačku dosiahnuť izbovú teplotu po dobu 30 minút.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
QILU PHARMA SPAIN S.L.
Paseo de la Castellana 40,
Planta 8, 28046 Madrid,
Španielsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/26/2051/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.