


Súhrn charakteristických vlastností lieku (SPC) - Ocrevus 300 mg infúzny koncentrát
Ocrevus 300 mg koncentrát na infúzny roztok
1. NÁZOV LIEKU
Ocrevus 300 mg koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
| Každá injekčná liekovka obsahuje 300 mg okrelizumabu v 10 ml, čo zodpovedá koncentrácii | |
| 30 mg/ml. Konečná koncentrácia lieku po nariedení je približne 0,6 mg/ml alebo 1,2 mg/ml (pozri | |
| časť 6.6) | . |
Okrelizumab je humanizovaná monoklonálna protilátka vyrobená technológiou rekombinantnej DNA v ovariálnych bunkách čínskeho škrečka.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Koncentrát na infúzny roztok.
Číry až mierne opalescenčný a bezfarebný až svetlohnedý roztok s pH približne 5,3 a osmolalitou približne 161 mOsmol/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Ocrevus je indikovaný na liečbu dospelých pacientov a pediatrických pacientov vo veku 10 rokov a starších s relapsujúcimi formami sklerózy multiplex (RSM), ktorí majú aktívne ochorenie definované klinickými znakmi alebo nálezmi zo zobrazovacieho vyšetrenia (pozri časť 5.1).
Ocrevus je indikovaný na liečbu dospelých pacientov s včasnou primárne progresívnou sklerózou multiplex (PPSM) v zmysle trvania ochorenia a miery funkčného zneschopnenia a s nálezmi zo zobrazovacieho vyšetrenia typickými pre zápalovú aktivitu (pozri časť 5.1).
4.2 Dávkovanie a spôsob podávania
Liečbu majú začať a viesť lekári špecialisti, ktorí majú skúsenosti s diagnostikovaním a liečbou neurologických ochorení a ktorí majú prístup k vhodnej podpornej liečbe na zvládnutie ťažkých reakcií, akými sú závažné reakcie súvisiace s infúziou (infusion-related reactions, IRR).
Premedikácia zameraná na reakcie súvisiace s infúziou
Nasledujúce dva lieky sa musia podať ako premedikácia pred každou infúziou okrelizumabu, aby sa znížil výskyt a závažnosť IRR (ďalšie kroky na zníženie výskytu IRR, pozri časť 4.4) (tabuľka 1):
- metylprednizolón (alebo ekvivalent) intravenózne,
- antihistaminikum.
Okrem toho sa tiež môže zvážiť premedikácia antipyretikom (napr. paracetamolom) pred každou infúziou.
Tabuľka 1 Premedikácia pred intravenóznou infúziou Ocrevusu
| Premedikácia | Čas |
Metylprednizolón intravenózne (alebo ekvivalent) | približne 30 minút pred intravenóznou infúziou Ocrevusu |
| Antihistaminikum (napr. difenhydramín) | približne 30 – 60 minút pred intravenóznou infúziou Ocrevusu |
| Možno zvážiť antipyretikum (napr. acetaminofén/paracetamol) | približne 30 – 60 minút pred intravenóznou infúziou Ocrevusu |
Dávkovanie
Úvodná dávka
U dospelých sa úvodná 600 mg dávka podá vo forme dvoch samostatných intravenóznych infúzií; prvá ako 300 mg infúzia, po ktorej sa o 2 týždne neskôr podá druhá 300 mg infúzia (pozri tabuľku 2).
U pediatrických pacientov (vo veku 10 rokov a starších) sa úvodná dávka podáva podľa telesnej hmotnosti pacienta (pozri tabuľku 3):
Pediatrickí pacienti s telesnou hmotnosťou nižšou ako 35 kg: Úvodná dávka 300 mg sa podá vo forme dvoch samostatných intravenóznych infúzií: prvá ako 150 mg infúzia, po ktorej sa
o 2 týždne neskôr podá druhá 150 mg infúzia.
Pediatrickí pacienti s telesnou hmotnosťou 35 kg alebo vyššou: Úvodná dávka 600 mg sa podá vo forme dvoch samostatných intravenóznych infúzií: prvá ako 300 mg infúzia, po ktorej sa
o 2 týždne neskôr podá druhá 300 mg infúzia.
Ďalšie dávky
U dospelých sa ďalšie dávky okrelizumabu potom podávajú vo forme jednej 600 mg intravenóznej infúzie raz za 6 mesiacov (pozri tabuľku 2).
U pediatrických pacientov (vo veku 10 rokov a starších) sa potom ďalšie dávky okrelizumabu podávajú vo forme jednej intravenóznej infúzie raz za 6 mesiacov podľa telesnej hmotnosti pacienta (pozri tabuľku 3):
- Pediatrickí pacienti s telesnou hmotnosťou nižšou ako 35 kg: 300 mg.
- Pediatrickí pacienti s telesnou hmotnosťou 35 kg alebo vyššou: 600 mg.
U pediatrických pacientov, ktorí začínajú s 300 mg dávkou a následne dosiahnu stabilnú telesnú hmotnosť 35 kg alebo vyššiu sa má prejsť na 600 mg dávku.
Prvá ďalšia dávka sa má podať šesť mesiacov po prvej infúzii úvodnej dávky.
Medzi podaním jednotlivých dávok okrelizumabu sa má dodržať minimálne 5-mesačný interval.
Úpravy infúzie v prípade IRR
Život ohrozujúce IRR
Ak sa počas infúzie objavia príznaky život ohrozujúcej alebo zneschopňujúcej IRR, akými sú akútna precitlivenosť alebo akútny syndróm respiračnej tiesne, podávanie infúzie sa musí ihneď zastaviť a pacient má dostať vhodnú liečbu. U týchto pacientov sa musí infúzia natrvalo ukončiť (pozri časť 4.3).
Ťažké IRR
Ak sa u pacienta vyskytne ťažká IRR (napr. dyspnoe) alebo súbor príznakov zahŕňajúci návaly tepla, horúčku a bolesť v hrdle, podávanie infúzie sa musí ihneď prerušiť a pacient má dostať symptomatickú liečbu. Infúzia sa má znovu začať podávať až po odznení všetkých príznakov. Úvodná rýchlosť infúzie pri znovuzačatí jej podávania má byť polovičná oproti rýchlosti v čase objavenia sa reakcie. Pri ďalších infúziách nie je potrebná žiadna úprava infúzie, pokiaľ sa u pacienta nevyskytne IRR.
Mierne až stredne ťažké IRR
Ak sa u pacienta vyskytne mierna až stredne ťažká IRR (napr. bolesť hlavy), rýchlosť infúzie sa má znížiť na polovičnú oproti rýchlosti v čase objavenia sa nežiaducej udalosti. Táto znížená rýchlosť sa má udržiavať aspoň 30 minút. Ak je infúzia tolerovaná, jej rýchlosť sa môže zvýšiť na pacientovu úvodnú rýchlosť infúzie. Pri ďalších infúziách nie je potrebná žiadna úprava infúzie, pokiaľ sa u pacienta nevyskytne IRR.
Úpravy dávky počas liečby
Vyššie uvedené príklady prerušenia a spomalenia podávania dávky (pri miernych/stredne ťažkých a ťažkých IRR) budú mať za následok zmenu rýchlosti infúzie a predĺžia celkové trvanie infúzie, ale nezmenia celkovú dávku. Neodporúčajú sa žiadne zníženia dávky.
Odložené alebo vynechané dávky
Ak sa infúzia vynechá, má sa podať čo najskôr ako je to možné; nemá sa čakať až do ďalšej plánovanej dávky. Medzi podaním jednotlivých dávok sa má dodržať 6-mesačný interval (musí uplynúť minimálne 5 mesiacov) (pozri tabuľku 2).
Osobitné skupiny pacientov
Dospelí vo veku nad 55 rokov
Na základe obmedzených dostupných údajov (pozri časti 5.1 a 5.2) nie je potrebná žiadna úprava dávkovania u pacientov vo veku nad 55 rokov. U pacientov zaradených do prebiehajúcich klinických skúšaní sa pokračovalo v podávaní 600 mg okrelizumabu raz za šesť mesiacov po tom, ako dosiahli viac ako 55 rokov.
Porucha funkcie obličiek
Bezpečnosť a účinnosť okrelizumabu u pacientov s poruchou funkcie obličiek neboli oficiálne skúmané. Pacienti s miernou poruchou funkcie obličiek boli zahrnutí v klinických skúšaniach. Nie sú žiadne skúsenosti u pacientov so stredne ťažkou a ťažkou poruchou funkcie obličiek. Okrelizumab je monoklonálna protilátka, ktorá podlieha katabolizmu (t. j. rozpadu na peptidy a aminokyseliny), a preto sa nepredpokladá, že u pacientov s poruchou funkcie obličiek je potrebná úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
Bezpečnosť a účinnosť okrelizumabu u pacientov s poruchou funkcie pečene neboli oficiálne skúmané. Pacienti s miernou poruchou funkcie pečene boli zahrnutí v klinických skúšaniach. Nie sú žiadne skúsenosti u pacientov so stredne ťažkou a ťažkou poruchou funkcie pečene. Okrelizumab je monoklonálna protilátka, ktorá podlieha katabolizmu (a nie hepatálnemu metabolizmu), a preto sa nepredpokladá, že u pacientov s poruchou funkcie pečene je potrebná úprava dávky (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť okrelizumabu u pediatrických pacientov vo veku menej ako 10 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
U pediatrických pacientov s telesnou hmotnosťou nižšou ako 40 kg sú k dispozícii obmedzené klinické údaje. Odporúčané dávkovanie je založené na farmakokinetickom modelovaní (pozri časť 5.2).
Spôsob podávania
Ocrevus 300 mg koncentrát na infúzny roztok nie je určený na subkutánne podávanie a má sa podávať len intravenóznou infúziou.
Je dôležité skontrolovať štítky na liekoch, aby sa zaistilo, že sa pacientovi podáva správna lieková forma (intravenózna alebo subkutánna) tak, ako je predpísané.
Liečba dospelých pacientov sa môže začať intravenóznym alebo subkutánnym okrelizumabom. Pediatrickí pacienti (vo veku 10 rokov a starší) sa môžu liečiť len intravenóznym okrelizumabom.
Po nariedení sa liečba podáva intravenóznou infúziou cez osobitnú infúznu hadičku. Infúzny roztok sa nemá podávať formou pretlakovej infúzie (tzv. i.v. push) ani intravenóznej bolusovej injekcie.
Ak dospelí pacienti nemali závažnú reakciu súvisiacu s infúziou (infusion-related reaction, IRR) pri ktorejkoľvek predchádzajúcej infúzii okrelizumabu, nasledujúce dávky sa môžu podať kratšou (2-hodinovou) infúziou (pozri tabuľku 2, možnosť 2). U pediatrických pacientov sa kratšia (2-hodinová) infúzia neskúmala.
Tabuľka 2 Dávka a schéma podávania u dospelých pacientov
| Množstvo okrelizumabu, ktoré sa má podať | Pokyny na podávanie infúzie | ||
Úvodná dávka (600 mg) rozdelená do 2 infúzií |
| 300 mg v 250 ml |
|
| 300 mg v 250 ml | ||
| Množstvo okrelizumabu, ktoré sa má podať | Pokyny na podávanie infúzie | ||
Ďalšie dávky* (600 mg) jedna infúzia raz za 6 mesiacov | Možnosť 1 Infúzia v trvaní približne 3,5 hodiny | 600 mg v 500 ml |
|
| Alebo | |||
Možnosť 2 Infúzia v trvaní približne 2 hodiny | 600 mg v 500 ml |
| |
Tabuľka 3 Dávka a schéma podávania u pediatrických pacientov (vo veku 10 rokov a starších)
| Infúzia | Množstvo okrelizumabu, ktoré sa má podať | Pokyny na podávanie infúzie | |
| Telesná hmotnosť < 35 kg | |||
Úvodná dávka rozdelená do 2 infúzií |
| 150 mg v 250 ml |
|
| 150 mg v 250 ml | ||
| Ďalšie dávky | Jedna infúzia raz za 6 mesiacov | 300 mg v 250 ml | |
| Telesná hmotnosť ≥ 35 kg | |||
Úvodná dávka rozdelená do 2 infúzií |
| 300 mg v 250 ml |
|
| 300 mg v 250 ml | ||
| Ďalšie dávky | Jedna infúzia raz za 6 mesiacov | 600 mg v 500 ml |
|
Roztok na intravenóznu infúziu sa pripraví nariedením koncentrátu v infúznom vaku, ktorý obsahuje infúzny roztok chloridu sodného 9 mg/ml (0,9%), na konečnú koncentráciu okrelizumabu približne 0,6 mg/ml alebo 1,2 mg/ml.
Pokyny na riedenie lieku pred podaním, pozri časť 6.6.
Pacienti majú byť sledovaní počas podávania infúzie a aspoň jednu hodinu po ukončení infúzie (pozri časť 4.4).
4.3 Kontraindikácie
- Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Aktívna infekcia v súčasnosti (pozri časť 4.4).
- Pacienti so závažne oslabeným imunitným systémom (pozri časť 4.4).
- Známe aktívne malignity (pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Reakcie súvisiace s infúziou (IRR)
Okrelizumab je spájaný s IRR, ktoré môžu súvisieť s uvoľňovaním cytokínov a/alebo iných chemických mediátorov.
Príznaky IRR sa môžu vyskytnúť počas ktorejkoľvek infúzie okrelizumabu, ale častejšie boli hlásené počas prvej infúzie. IRR sa môžu vyskytnúť do 24 hodín od podania infúzie (pozri časť 4.8). Tieto reakcie sa môžu prejavovať ako pruritus, vyrážka, urtikária, erytém, podráždenie hrdla, orofaryngeálna bolesť, dyspnoe, faryngeálny alebo laryngeálny edém, návaly tepla, hypotenzia, pyrexia, únava, bolesť hlavy, závraty, nauzea, tachykardia a anafylaxia.
Pred infúziou
Zvládnutie ťažkých reakcií
K dispozícii má byť vhodné vybavenie na zvládnutie ťažkých reakcií, akými sú závažné IRR, reakcie z precitlivenosti a/alebo anafylaktické reakcie.
Hypotenzia
Počas podávania infúzií sa môže vyskytnúť hypotenzia ako príznak IRR. Preto sa má zvážiť vysadenie antihypertenzív 12 hodín pred podaním každej infúzie a počas jej podávania. Pacienti s kongestívnym srdcovým zlyhávaním (triedy III a IV podľa New York Heart Association) v anamnéze neboli sledovaní.
Premedikácia
Pacientom sa musí podať premedikácia na zníženie výskytu a závažnosti IRR (pozri časť 4.2).
Počas infúzie
Nasledujúce opatrenia je potrebné urobiť u pacientov, u ktorých sa vyskytnú závažné pľúcne príznaky, napríklad bronchospazmus alebo exacerbácia astmy:
- podávanie infúzie sa musí ihneď a natrvalo ukončiť
- musí sa podať symptomatická liečba
- pacient musí byť sledovaný, až kým pľúcne príznaky neodznejú, pretože po úvodnom zlepšení klinických príznakov môže nasledovať ich zhoršenie.
Z hľadiska príznakov môže byť precitlivenosť klinicky neodlíšiteľná od IRR. Ak počas podávania infúzie vznikne podozrenie na reakciu z precitlivenosti, podávanie infúzie sa musí ihneď a natrvalo ukončiť (pozri nižšie „Reakcie z precitlivenosti“).
Po infúzii
Pacienti majú byť sledovaní aspoň jednu hodinu po ukončení infúzie kvôli akémukoľvek možnému príznaku IRR.
Lekári majú upozorniť pacientov, že IRR sa môže vyskytnúť do 24 hodín od podania infúzie.
Odporúčania týkajúce sa úpravy infúzie v prípade výskytu IRR, pozri časť 4.2.
Reakcie z precitlivenosti
Môže sa vyskytnúť aj reakcia z precitlivenosti (akútna alergická reakcia na liek). Akútne reakcie z precitlivenosti 1. typu (sprostredkované IgE) môžu byť klinicky neodlíšiteľné od príznakov IRR.
Reakcia z precitlivenosti sa môže vyskytnúť počas ktoréhokoľvek podania lieku, hoci sa zvyčajne nevyskytuje počas prvého podania. Ak sa pri ďalších podaniach vyskytnú závažnejšie príznaky ako tie, ktoré sa vyskytli predtým, alebo nové závažné príznaky, je nutné zvážiť možnosť reakcie z precitlivenosti. Pacienti so známou IgE sprostredkovanou precitlivenosťou na okrelizumab alebo na ktorúkoľvek z pomocných látok sa nesmú liečiť (pozri časť 4.3).
Infekcia
Podávanie okrelizumabu sa musí odložiť u pacientov s aktívnou infekciou, až kým infekcia neustúpi.
Odporúča sa zistiť stav imunitného systému pacienta pred podaním lieku, pretože pacienti so závažne oslabeným imunitným systémom (napr. s lymfopéniou, neutropéniou, hypogamaglobulinémiou) sa nemajú liečiť (pozri časti 4.3 a 4.8).
Celkové percento pacientov, u ktorých sa vyskytla závažná infekcia (ZI), bolo podobné ako pri komparátoroch (pozri časť 4.8). Frekvencia výskytu infekcií 4. stupňa (život ohrozujúcich) a 5. stupňa (smrteľných) bola nízka vo všetkých liečebných skupinách, ale pri PPSM bola vyššia pri okrelizumabe v porovnaní s placebom v prípade život ohrozujúcich (1,6 % oproti 0,4 %) a smrteľných (0,6 % oproti 0 %) infekcií. Všetky život ohrozujúce infekcie ustúpili bez potreby ukončenia liečby okrelizumabom.
Pri PPSM sú pacienti, ktorí majú problémy s prehĺtaním, vystavení vyššiemu riziku vzniku aspiračnej pneumónie. U týchto pacientov môže liečba okrelizumabom ešte viac zvýšiť riziko vzniku závažnej pneumónie. U pacientov s prejavmi pneumónie majú lekári prijať okamžité opatrenia.
Progresívna multifokálna leukoencefalopatia (PML)
U pacientov, ktorí boli liečení anti-CD20 protilátkami vrátane okrelizumabu, bola veľmi zriedkavo hlásená infekcia spôsobená vírusom JC (JCV), ktorá viedla k PML a väčšinou sa dávala do súvislosti s rizikovými faktormi (populácia pacientov napr. s lymfopéniou, v pokročilom veku, s liečbou viacerými imunosupresívami).
Lekári musia byť ostražití ohľadom včasných prejavov a príznakov PML, ktoré môžu zahŕňať akékoľvek novovzniknuté alebo zhoršujúce sa neurologické prejavy alebo príznaky, pretože môžu byť podobné SM.
Ak je podozrenie na PML, podávanie okrelizumabu sa musí prerušiť. Je potrebné zvážiť zhodnotenie stavu pacienta zahŕňajúce vyšetrenie magnetickou rezonanciou (MR) najlepšie s použitím kontrastnej látky (a porovnať s MR snímkou vyhotovenou pred začiatkom liečby), vyšetrenie mozgovomiechového moku (CSF) na potvrdenie prítomnosti kyseliny deoxyribonukleovej (DNA) JCV a zopakovanie neurologických vyšetrení. Ak sa PML potvrdí, liečba sa musí natrvalo ukončiť.
Reaktivácia vírusu hepatitídy B
U pacientov liečených anti-CD20 protilátkami bola hlásená reaktivácia vírusu hepatitídy B (HBV), ktorá v niektorých prípadoch viedla k fulminantnej hepatitíde, k zlyhaniu pečene a k smrti.
Pred začiatkom liečby sa má u všetkých pacientov vykonať skríning na HBV v súlade s lokálnymi odporúčaniami. Pacienti s aktívnym HBV (t. j. aktívna infekcia potvrdená pozitívnymi výsledkami vyšetrení na prítomnosť HBsAg a anti-HB) sa nemajú liečiť okrelizumabom (pozri časť 4.3). Liečba pacientov so sérologickou pozitivitou (t. j. negativita HBsAg a pozitivita protilátok proti jadrového antigénu HB (HBcAb+); nosiči HBV (pozitivita povrchového antigénu, HBsAg+) má byť pred začiatkom konzultovaná s hepatológom a títo pacienti majú byť sledovaní a liečení v súlade s lokálnymi postupmi, aby sa predišlo reaktivácii hepatitídy B.
Neskorá neutropénia
Prípady neskorého nástupu neutropénie boli hlásené najmenej 4 týždne po poslednej infúzii okrelizumabu (pozri časť 4.8). Aj keď niektoré prípady boli 3. stupňa alebo 4. stupňa, väčšina prípadov bola 1. stupňa alebo 2. stupňa. U pacientov s prejavmi a príznakmi infekcie sa odporúča sledovanie počtu neutrofilov v krvi.
Malignity
Počas kontrolovaného obdobia pivotných klinických skúšaní sa u dospelých pacientov liečených okrelizumabom v porovnaní s kontrolnými skupinami pozoroval zvýšený počet malignít (vrátane karcinómov prsníka). Ich výskyt bol v rozmedzí prirodzeného (referenčného) výskytu očakávaného v populácii so SM. Po približne 10 rokoch pokračujúcej liečby okrelizumabom počas kontrolovaného obdobia a otvorenej predĺženej (Open-Label Extension, OLE) fázy pivotných klinických skúšaní zostal výskyt malignít v rozmedzí prirodzeného (referenčného) výskytu očakávaného v populácii so SM. Pacienti so známou aktívnou malignitou sa nemajú liečiť okrelizumabom (pozri časť 4.3). U pacientov so známymi rizikovými faktormi vzniku malignít a u pacientov, ktorí sú aktívne sledovaní kvôli možnej recidíve malignity, sa má individuálne zvážiť prínos a riziko liečby. Pacienti majú podstúpiť štandardný skríning rakoviny prsníka v súlade s lokálnymi odporúčaniami.
Liečba pacientov so závažne oslabeným imunitným systémom
Pacienti so závažne oslabeným imunitným systémom sa nesmú liečiť, až kým sa ich stav neupraví (pozri časť 4.3).
Pri iných autoimunitných ochoreniach viedlo použitie okrelizumabu súbežne s imunosupresívami (napr. s dlhodobo podávanými kortikosteroidmi, nebiologickými a biologickými antireumatikami modifikujúcimi priebeh ochorenia [disease-modifying antirheumatic drugs, DMARDS], mofetilmykofenolátom, cyklofosfamidom, azatioprínom) k zvýšenému výskytu ZI vrátane oportúnnych infekcií. Infekcie zahŕňali, ale neobmedzovali sa iba na atypickú pneumóniu a pneumóniu spôsobenú Pneumocystis jirovecii, pneumóniu spôsobenú vírusom varicella-zoster, tuberkulózu, histoplazmózu. V zriedkavých prípadoch boli niektoré z týchto infekcií smrteľné. V exploračnej analýze sa identifikovali nasledujúce faktory súvisiace s rizikom vzniku ZI: vyššie dávky okrelizumabu ako sú dávky odporúčané pri SM, iné komorbidity a dlhodobé používanie imunosupresív/kortikosteroidov.
Neodporúča sa používať iné imunosupresíva súbežne s okrelizumabom okrem kortikosteroidov na symptomatickú liečbu relapsov. K dispozícii sú obmedzené poznatky o tom, či je súbežné používanie kortikosteroidov na symptomatickú liečbu relapsov spájané so zvýšeným rizikom vznikom infekcií v klinickej praxi. V pivotných štúdiách s okrelizumabom zameraných na SM u dospelých pacientov sa podávanie kortikosteroidov na liečbu relapse nespájalo so zvýšeným rizikom vzniku ZI.
Keď sa liečba okrelizumabom začína po imunosupresívnej liečbe alebo keď sa imunosupresívna liečba začína po liečbe okrelizumabom, má sa zvážiť možnosť prekrývajúcich sa farmakodynamických účinkov (pozri časť 5.1). Pri predpisovaní okrelizumabu je potrebná obozretnosť a má sa vziať do úvahy farmakodynamika iných liekov modifikujúcich priebeh SM.
Očkovanie
Bezpečnosť imunizácie živými alebo živými oslabenými očkovacími látkami po liečbe okrelizumabom sa nesledovala a očkovanie živými oslabenými alebo živými očkovacími látkami sa neodporúča počas liečby a až do obnovy počtu B-lymfocytov. V klinických skúšaniach u dospelých pacientov bol medián času do obnovy počtu B-lymfocytov 72 týždňov (pozri časť 5.1).
V randomizovanej otvorenej štúdii boli dospelí pacienti s RSM schopní dosiahnuť humorálne (protilátkové) odpovede, i keď znížené, na očkovaciu látku obsahujúcu tetanový toxoid, na 23-valentnú pneumokokovú polysacharidovú očkovaciu látku s následným preočkovaním alebo bez neho, na očkovaciu látku obsahujúcu neoantigén KLH (keyhole limpet hemocyanin - hemocyanín kuželnatky) a na očkovaciu látku proti sezónnej chrípke (pozri časti 4.5 a 5.1).
Pacientov liečených okrelizumabom sa odporúča zaočkovať inaktivovanými očkovacími látkami proti sezónnej chrípke.
Lekári majú posúdiť stav imunizácie pacientov, u ktorých sa uvažuje o liečbe okrelizumabom. U pacientov, ktorí potrebujú očkovanie, má byť imunizácia dokončená aspoň 6 týždňov pred začiatkom liečby.
Expozícia okrelizumabu in utero a očkovanie novorodencov a dojčiat živými alebo živými oslabenými očkovacími látkami
Vzhľadom na možnú depléciu B-lymfocytov u novorodencov a dojčiat matiek, ktoré boli vystavené pôsobeniu okrelizumabu počas gravidity, sa odporúča odložiť očkovanie živými alebo živými oslabenými očkovacími látkami, až kým sa hladiny B-lymfocytov neobnovia; preto sa odporúča, aby sa u novorodencov a dojčiat pred očkovaním stanovili hladiny CD19-pozitívnych B-lymfocytov.
Pri všetkých očkovaniach inými než živými alebo živými oslabenými očkovacími látkami sa odporúča dodržiavať lokálnu imunizačnú schému a zvážiť stanovenie titrov protilátok indukovaných očkovacou látkou, aby sa overilo, či osoby dosiahli ochrannú imunitnú odpoveď, pretože účinnosť očkovania môže byť znížená.
Bezpečnosť a termín očkovania sa má prediskutovať s lekárom novorodenca alebo dojčaťa (pozri časť 4.6).
Poškodenie pečene v súvislosti s liekom
U pacientov liečených okrelizumabom bolo po uvedení lieku na trh pozorované poškodenie pečene v súvislosti s liekom, vrátane závažných a život ohrozujúcich prípadov. Prejavy poškodenia pečene, vrátane výrazne zvýšených pečeňových enzýmov v sére so zvýšeným celkovým bilirubínom, sa objavili niekoľko dní až mesiacov po podaní prvej dávky.
Pred začiatkom liečby a pred druhou úvodnou infúziou okrelizumabu sa majú vykonať funkčné pečeňové testy. U pacientov sa majú počas liečby sledovať prejavy a príznaky akéhokoľvek poškodenia pečene. U pacientov, ktorí hlásia príznaky, ktoré môžu naznačovať poškodenie pečene, vrátane únavy alebo zhoršujúcej sa únavy, anorexie, nevoľnosti, vracania, diskomfortu v pravej hornej časti brucha, tmavého moču alebo žltačky, sa majú vykonať testy pečeňových funkcií.
Ak sa potvrdí poškodenie pečene, liečba okrelizumabom sa má prerušiť. V liečbe sa nemá pokračovať, ak nie je možné stanoviť inú pravdepodobnú príčinu prejavov a príznakov poškodenia pečene
Pomocné látky so známym účinkom
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej dávke, t. j. v podstate zanedbateľné množstvo sodíka. Liek sa bude pripravovať na podávanie s roztokom obsahujúcim sodík, čo sa má zohľadniť v súvislosti s celkovým príjmom sodíka u pacienta zo všetkých zdrojov za deň.
Polysorbát 20
Tento liek obsahuje 2 mg polysorbátu 20 v každej injekčnej liekovke, čo zodpovedá 0,2 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne štúdie interakcií, pretože sa neočakávajú žiadne interakcie sprostredkované enzýmami cytochrómu P450, inými enzýmami metabolizujúcimi lieky alebo transportérmi.
Očkovanie
Bezpečnosť imunizácie živými alebo živými oslabenými očkovacími látkami sa po liečbe okrelizumabom nesledovala.
K dispozícii sú údaje o účinkoch očkovacej látky obsahujúcej tetanový toxoid, 23-valentnej pneumokokovej polysacharidovej očkovacej látky, očkovacej látky obsahujúcej neoantigén KLH (keyhole limpet hemocyanin - hemocyanín kuželnatky) a očkovacej látky proti sezónnej chrípke u pacientov liečených okrelizumabom (pozri časti 4.4 a 5.1).
Po liečbe trvajúcej 2 roky bol podiel dospelých pacientov s pozitívnymi titrami protilátok proti S. pneumoniae, príušniciam, ružienke a ovčím kiahňam vo všeobecnosti podobný podielu zistenému pred začiatkom liečby.
Imunosupresíva
Neodporúča sa používať iné imunosupresívne liečby súbežne s okrelizumabom, okrem kortikosteroidov na symptomatickú liečbu relapsov (pozri časť 4.4).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku musia používať antikoncepciu počas liečby okrelizumabom a počas 4 mesiacov po poslednej podanej dávke okrelizumabu.
Gravidita
K dispozícii je obmedzené množstvo údajov o použití okrelizumabu u gravidných žien. Okrelizumab je imunoglobulín G (IgG). O IgG je známe, že prechádzajú placentárnou bariérou. U novorodencov a dojčiat, ktoré boli vystavené pôsobeniu okrelizumabu počas gravidity, sa má zvážiť odloženie očkovania živými alebo živými oslabenými očkovacími látkami. Nezozbierali sa žiadne údaje o počte B-lymfocytov u novorodencov a dojčiat vystavených pôsobeniu okrelizumabu a možná dĺžka trvania deplécie B-lymfocytov u novorodencov a dojčiat nie je známa (pozri časť 4.4).
U dojčiat narodených matkám, ktoré boli vystavené pôsobeniu iných anti-CD20 protilátok počas gravidity, bola hlásená prechodná deplécia B-lymfocytov v periférnej krvi a lymfocytopénia. Deplécia B-lymfocytov in utero bola zistená aj v štúdiách na zvieratách.
Štúdie (embryofetálnej toxicity) na zvieratách nepreukázali teratogénne účinky. V štúdiách prenatálneho a postnatálneho vývoja bola pozorovaná reprodukčná toxicita (pozri časť 5.3).
Je potrebné vyhnúť sa liečbe okrelizumabom počas gravidity, pokiaľ možný prínos pre matku neprevažuje možné riziko pre plod.
Dojčenie
Je známe, že ľudské IgG sa vylučujú do materského mlieka prvých pár dní po pôrode (obdobie kolostra) a ich koncentrácie krátko na to klesajú na nízke hodnoty.
V prospektívnej, multicentrickej, otvorenej štúdii MN42989 (SOPRANINO) bol 13 dojčiacim ženám podávaný okrelizumab v mediáne 2,0 mesiaca po pôrode (rozsah 0,5 – 5,0 mesiaca). Nízke koncentrácie okrelizumabu v materskom mlieku sa detegovali počas obdobia 60 dní po prvej infúzii matky po pôrode (medián relatívnej dávky u dojčiat 0,27 % [rozsah 0,0 – 1,8 %], čo naznačuje minimálny prestup okrelizumabu do materského mlieka. 30 dní po prvej infúzii matky po pôrode bol okrelizumab nedetegovateľný vo všetkých dostupných vzorkách séra dojčených dojčiat (n = 9) a hladiny B buniek dojčiat boli vo všetkých dostupných vzorkách krvi v normálnom rozmedzí (n = 10). U dojčených dojčiat sa počas následného sledovania 44,6 týždňov (rozsah 8,6 – 62,7 týždňov) nepozorovali žiadne účinky okrelizumabu na zdravie, rast a vývoj dojčiat.
Hoci nie sú dostupné žiadne klinické údaje o dojčatách potenciálne vystavených okrelizumabu prostredníctvom materského mlieka, ktoré dostali živé alebo živé oslabené vakcíny, neočakávajú sa žiadne riziká kvôli normálnym hladinám B buniek a nedetegovateľným hladinám okrelizumabu v sére pozorovaných u týchto dojčiat.
Nízke koncentrácie okrelizumabu v materskom mlieku (medián relatívnej dávky u dojčiat 0,1 % [rozsah 0,07 – 0,7 %]) počas obdobia 90 dní po prvej infúzii matky po pôrode sa pozorovali tiež v samostatnej prospektívnej klinickej štúdii u 29 dojčiacich žien, ktorým bol okrelizumab podávaný v mediáne 4,3 mesiaca (rozsah 0,1 – 36 mesiacov) po pôrode. Následné sledovanie 21 dojčených dojčiat počas najmenej dvoch týždňov popisuje normálny rast a vývoj do 1 roka.
Okrelizumab sa môže používať počas dojčenia počnúc od niekoľkých dní po pôrode.
Fertilita
Predklinické údaje získané na základe štúdií samčej a samičej fertility vykonaných na opiciach rodu Cynomolgus neodhalili žiadne osobitné riziká pre ľudí.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Ocrevus nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najvýznamnejšie a najčastejšie hlásené nežiaduce reakcie sú IRR (34,3 % vs 40,1 % pri RSM a PPSM, v uvedenom poradí) a infekcie (58,5 % vs. 72,2 % pri RSM a PPSM, v uvedenom poradí), (pozri časť 4.4). Ďalšie často hlásené nežiaduce reakcie sú COVID-19 (16,0 % pri PPMS) a znížená hladina imunoglobulínu M v krvi (16,5 % vs. 15,5 % pri RSM a PPSM, v uvedenom poradí).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie hlásené počas klinických skúšaní a získané zo spontánnych hlásení sú uvedené nižšie v tabuľke 4. Frekvencie nežiaducich reakcií sú založené na kontrolovanom období pivotných štúdií zameraných na RSM a PPSM a na kontrolovanom období štúdie WA40404 zameranej na PPSM. Nežiaduce reakcie sú uvedené podľa triedy orgánových systémov (system organ class, SOC) MedDRA a kategórií frekvencie. Frekvencie výskytu sú definované ako veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) a neznáme (z dostupných údajov). V rámci každej triedy orgánových systémov (SOC) sú nežiaduce reakcie zoradené podľa klesajúcej frekvencie.
| Tabuľka 4 Nežiaduce reakcie | ||||||||||||||||
| Veľmi časté | Časté | Neznáme | ||||||||||||||
| MedDRA | ||||||||||||||||
| Trieda orgánových | ||||||||||||||||
| systémov (SOC) | ||||||||||||||||
| Infekcie a nákazy | Infekcia horných dýchacích ciest, COVID-19, nazofaryngitída, chrípka | Sinusitída, | ||||||||||||||
| bronchitída, orálny | ||||||||||||||||
| herpes, | ||||||||||||||||
| gastroenteritída, | ||||||||||||||||
| infekcia dýchacích | ||||||||||||||||
| ciest, pneumónia | ||||||||||||||||
| spôsobená COVID- | ||||||||||||||||
| 19, vírusová | ||||||||||||||||
| infekcia, herpes | ||||||||||||||||
| zoster, | ||||||||||||||||
| konjunktivitída, | ||||||||||||||||
| celulitída | ||||||||||||||||
| Poruchy krvi | Neutropénia | Neskorý nástup | ||||||||||||||
| a lymfatického systému | neutropénie2 | |||||||||||||||
| Poruchy dýchacej sústavy, | Kašeľ, katar | |||||||||||||||
| hrudníka a mediastína | ||||||||||||||||
| Poruchy pečene a žlčových ciest | Poškodenie pečene | |||||||||||||||
| v súvislosti s | ||||||||||||||||
| liekom2 | ||||||||||||||||
| Laboratórne a funkčné vyšetrenia | Znížená koncentrácia imunoglobulínu M v krvi | Znížená koncentrácia imunoglobulínu G v krvi | ||||||||||||||
| Úrazy, otravy a komplikácie | Reakcie súvisiace | |||||||||||||||
| liečebného postupu | s infúziou1 | |||||||||||||||
1 Pozri opis vybraných nežiaducich reakcií.
2 Pozorované po uvedení lieku na trh.
Opis vybraných nežiaducich reakcií
Dospelí
Reakcie súvisiace s infúziou
Naprieč klinickými skúšaniami zameranými na RSM a PPSM príznaky súvisiace s IRR zahŕňali, ale neobmedzovali sa iba na: pruritus, vyrážku, urtikáriu, erytém, návaly tepla, hypotenziu, pyrexiu, únavu, bolesť hlavy, závraty, podráždenie hrdla, orofaryngeálnu bolesť, dyspnoe, faryngeálny alebo laryngeálny edém, nauzeu, tachykardiu. V kontrolovaných klinických skúšaniach sa nevyskytli žiadne smrteľné IRR. Okrem toho medzi príznaky IRR po uvedení lieku na trh patrila anafylaxia.
V klinických skúšaniach kontrolovaných aktívnym komparátorom (zameraných na RSM) bola IRR najčastejšia nežiaduca reakcia v skupine liečenej okrelizumabom, s celkovým výskytom 34,3 % v porovnaní s výskytom 9,9 % v liečebnej skupine s interferónom beta-1a (infúzia s placebom). Výskyt IRR bol najvyšší počas podávania 1. dávky, 1. infúzie (27,5 %) a v priebehu času sa znížil na < 10 % pri podávaní 4. dávky. IRR boli v obidvoch liečebných skupinách väčšinou mierne až stredne ťažké. Mierne IRR sa vyskytli u 21,7 % a stredne ťažké IRR u 10,1 % pacientov liečených okrelizumabom. U 2,4 % sa vyskytli ťažké IRR a u 0,1 % sa vyskytli život ohrozujúce IRR.
V pivotnom klinickom skúšaní kontrolovanom placebom (zameranom na PPSM) bola IRR najčastejšia nežiaduca reakcia v skupine liečenej okrelizumabom, s celkovým výskytom 40,1 % v porovnaní s výskytom 25,5 % v skupine s placebom. Výskyt IRR bol najvyšší počas podávania 1. dávky,
- 1. infúzie (27,4 %) a pri ďalších dávkach sa znižoval, a to až na < 10 % pri podávaní 4. dávky. U vyššieho percenta pacientov v každej skupine sa IRR vyskytla pri prvej infúzii každej dávky v porovnaní s druhou infúziou danej dávky. IRR boli väčšinou mierne až stredne ťažké. Mierne IRR sa vyskytli u 26,7 % a stredne ťažké IRR u 11,9 % pacientov liečených okrelizumabom, u 1,4 % sa vyskytli ťažké IRR. Nevyskytli sa žiadne život ohrozujúce IRR. Pozri časť 4.4.
Počas kontrolovaného obdobia a OLE fázy pivotných klinických skúšaní zameraných na RSM a PPSM bolo pacientom podaných približne 20 dávok okrelizumabu. Výskyt IRR sa znížil na < 4 % do 4. dávky podanej počas OLE fázy pacientom s RSM a na < 5 % do 5. dávky podanej počas OLE fázy pacientom s PPSM. Pri ďalších dávkach podaných počas OLE fázy zostal výskyt IRR nízky. Počas OLE fázy boli IRR väčšinou mierne.
Alternatívna kratšia infúzia nasledujúcich dávok
V štúdii (MA30143 subštúdia o kratšej infúzii), ktorá bola dizajnovaná na charakterizáciu bezpečnostného profilu kratších (2-hodinových) infúzií okrelizumabu u pacientov s relapsujúcou-remitujúcou sklerózou multiplex, boli výskyt, intenzita a typy príznakov IRR konzistentné s infúziami podávanými počas 3,5 hodiny (pozri časť 5.1). Celkový počet potrebných
| intervencií bol nízky v oboch infúznych skupinách, v skupine s kratšou (2-hodinovou) infúziou však | |
| bolo potrebných viac intervencií (spomalenie alebo dočasné prerušenie infúzie) na zvládnutie IRR, v | |
| porovnaní so skupinou s 3,5-hodinovou infúziou (8,7 % vs. 4,8 %, v uvedenom poradí). | |
Infekcie
V klinických skúšaniach kontrolovaných aktívnym komparátorom a zameraných na RSM sa infekcie vyskytli u 58,5 % pacientov liečených okrelizumabom v porovnaní s 52,5 % pacientov liečených interferónom beta-1a. ZI sa vyskytli u 1,3 % pacientov liečených okrelizumabom v porovnaní s 2,9 % pacientov liečených interferónom beta-1a. V pivotnej placebom kontrolovanej klinickej štúdii zameranej na PPSM sa infekcie vyskytli u 72,2 % pacientov liečených okrelizumabom v porovnaní so 69,9 % pacientov, ktorým sa podávalo placebo. ZI sa vyskytli u 6,2 % pacientov liečených okrelizumabom v porovnaní so 6,7 % pacientov, ktorým sa podávalo placebo.
Všetci pacienti počas OLE fázy v pivotných štúdiách RSM a PPSM prešli na okrelizumab. Počas OLE fázy pivotných štúdií sa u pacientov s RSM a PPSM celkové riziko vzniku ZI nezvýšilo oproti riziku pozorovanému počas kontrolovaného obdobia. Ako sa pozorovalo počas kontrolovaného obdobia, výskyt ZI u pacientov s PPSM zostal vyšší ako výskyt ZI pozorovaný u pacientov s RSM.
V súlade s predchádzajúcou analýzou rizikových faktorov vzniku ZI pri autoimunitných ochoreniach iných než SM (pozri časť 4.4) sa uskutočnila multivariačná analýza rizikových faktorov vzniku ZI na základe údajov o 10-ročnej kumulatívnej expozícii z kontrolovaného obdobia a OLE fázy pivotných klinických skúšaní. Rizikové faktory vzniku ZI u pacientov s RSM zahŕňajú prítomnosť aspoň 1 komorbidity, klinický relaps v nedávnej dobe a skóre EDSS (Expanded Disability Status Scale) ≥ 6,0. Rizikové faktory vzniku ZI u pacientov s PPSM zahŕňajú index telesnej hmotnosti (BMI) vyšší ako 25 kg/m2, prítomnosť aspoň 2 komorbidít, skóre EDSS ≥ 6,0 a IgM < LLN. Komorbidity zahŕňali, nie však výlučne, kardiovaskulárne ochorenia, ochorenia obličiek a močových ciest, predchádzajúce infekcie a depresiu.
Infekcie dýchacích ciest
Podiel infekcií dýchacích ciest bol vyšší u pacientov liečených okrelizumabom v porovnaní s pacientmi, ktorým sa podával interferón beta-1a a placebo.
V klinických skúšaniach zameraných na RSM sa infekcia horných dýchacích ciest vyskytla u 39,9 % pacientov liečených okrelizumabom a u 33,2 % pacientov liečených interferónom beta-1a a infekcia dolných dýchacích ciest vyskytla u 7,5 % pacientov liečených okrelizumabom a u 5,2 % pacientov liečených interferónom beta-1a.
V pivotných klinických skúšaniach zameraných na PPSM sa infekcia horných dýchacích ciest vyskytla u 48,8 % pacientov liečených okrelizumabom a u 42,7 % pacientov, ktorým sa podávalo placebo a infekcia dolných dýchacích ciest vyskytla u 9,9 % pacientov liečených okrelizumabom a u 9,2 % pacientov, ktorým sa podávalo placebo.
Infekcie dýchacích ciest hlásené u pacientov liečených okrelizumabom boli prevažne mierne až stredne ťažké (80 - 90 %).
COVID-19 a pneumónia spôsobená COVID-19
V placebom kontrolovanej štúdii fázy IIIb u pacientov s PPSM (štúdia WA40404) sa COVID-19 pozoroval častejšie u pacientov liečených okrelizumabom v porovnaní s pacientmi, ktorí dostávali placebo. COVID-19 sa pozoroval u 16,0 % pacientov liečených okrelizumabom a u 11,3 % pacientov, ktorí dostávali placebo. U pacientov liečených okrelizumabom bol COVID-19 prevažne miernej až stredne závažnej závažnosti (14,2 %).
Pneumónia spôsobená COVID-19 sa pozorovala častejšie u pacientov liečených okrelizumabom v porovnaní s pacientmi, ktorí dostávali placebo. Pneumónia spôsobená COVID-19 sa pozorovala u 3,2 % pacientov liečených okrelizumabom a u 1,8 % pacientov, ktorí dostávali placebo. Pneumónia spôsobená COVID-19 sa pozorovala prevažne ako závažná infekcia, ktorá sa vyskytla u 2,6 % pacientov liečených okrelizumabom a u 1,6 % pacientov, ktorí dostávali placebo. Úmrtia v dôsledku pneumónie spôsobenej COVID-19 boli menej časté, vyskytli sa u 0,8 % pacientov liečených okrelizumabom a 0,2 % pacientov, ktorí dostávali placebo, a boli spojené so známymi rizikovými faktormi v oboch skupinách.
Herpes
V klinických skúšaniach kontrolovaných aktívnym komparátorom (zameraných na RSM) boli herpetické infekcie hlásené častejšie u pacientov liečených okrelizumabom ako u pacientov liečených interferónom beta-1a a zahŕňali herpes zoster (2,1 % oproti 1,0 %), herpes simplex (0,7 % oproti 0,1 %), orálny herpes (3,0 % oproti 2,2 %), genitálny herpes (0,1 % oproti 0 %) a infekciu spôsobenú herpetickým vírusom (0,1 % oproti 0 %). Všetky infekcie boli miernej až stredne ťažkej závažnosti, okrem jednej udalosti 3. stupňa a pacienti sa uzdravili po liečbe štandardnými liekmi.
V pivotnom placebom kontrolovanom klinickom skúšaní (zameranom na PPSM) bol pozorovaný vyšší percentuálny podiel pacientov s orálnym herpesom v liečebnej skupine s okrelizumabom (2,7 % oproti 0,8 %).
Poškodenie pečene v súvislosti s liekom
Po uvedení lieku na trh bolo hlásené poškodenie pečene v súvislosti s liekom a zvýšené pečeňové enzýmy (pozri časť 4.4).
Laboratórne abnormality
Imunoglobulíny
Liečba okrelizumabom viedla k zníženiu koncentrácií celkových imunoglobulínov počas kontrolovaného obdobia pivotných klinických skúšaní, čo bolo podmienené hlavne znížením koncentrácie IgM.
Údaje z klinických skúšaní získané počas kontrolovaného obdobia a OLE fázy pivotných klinických skúšaní preukázali súvislosť medzi znížením koncentrácií IgG (a menej v prípade IgM alebo IgA) a zvýšeným výskytom ZI. U 2,1 % pacientov s RSM sa ZI vyskytla počas obdobia s IgG < LLN a u 2,3 % pacientov s PPSM sa ZI vyskytla počas obdobia s IgG < LLN. Rozdiel vo výskyte ZI medzi pacientmi s IgG < LLN v porovnaní s pacientmi s IgG ≥ LLN sa v priebehu času nezvyšoval. Typ, závažnosť, latencia, trvanie a dôsledok ZI pozorovaných počas epizód koncentrácií imunoglobulínov pod LLN sa zhodovali s celkovými ZI pozorovanými u pacientov liečených okrelizumabom počas kontrolovaného obdobia a OLE fázy. Počas celých 10 rokov pokračujúcej liečby okrelizumabom zostávali priemerné koncentrácie IgG u pacientov s RSM a PPSM nad LLN.
Lymfocyty
Pri RSM bolo zníženie počtu lymfocytov na < LLN pozorované u 20,7 % pacientov liečených okrelizumabom v porovnaní s 32,6 % pacientov liečených interferónom beta-1a. V pivotnom klinickom skúšaní zameranom na PPSM bolo zníženie počtu lymfocytov na < LLN pozorované u 26,3 % pacientov liečených okrelizumabom v porovnaní s 11,7 % pacientov, ktorým sa podávalo placebo.
Zníženia počtu lymfocytov hlásené u pacientov liečených okrelizumabom boli väčšinou 1. stupňa (< LLN - 800 buniek/mm3) a 2. stupňa (500 až 800 buniek/mm3) závažnosti. Približne u 1 % pacientov v skupine s okrelizumabom sa vyskytla lymfopénia 3. stupňa (200 až 500 buniek/mm3). U žiadneho z týchto pacientov nebola hlásená lymfopénia 4. stupňa (< 200 buniek/mm3).
V pivotných štúdiách sa pozoroval zvýšený výskyt ZI počas epizód potvrdeného zníženia celkového počtu lymfocytov u pacientov liečených okrelizumabom. Počet ZI bol príliš nízky na vyvodenie definitívnych záverov.
Neutrofily
V období liečby (RSM) kontrolovanej aktívnym komparátorom bolo zníženie počtu neutrofilov na < LLN pozorované u 14,7 % pacientov liečených okrelizumabom v porovnaní so 40,9 % pacientov liečených interferónom beta-1a. V pivotnom placebom kontrolovanom klinickom skúšaní (zameranom na PPSM) bol percentuály podiel pacientov, ktorí mali znížený počet neutrofilov, vyšší v skupine s okrelizumabom (12,9 %) ako v skupine s placebom (10,0 %); u týchto pacientov sa neutropénia
- 2. alebo vyššieho stupňa vyskytla u vyššieho percenta pacientov v skupine s okrelizumabom (4,3 %) ako u pacientov v skupine s placebom (1,3 %); neutropénia 4. stupňa sa vyskytla približne u 1 % pacientov v skupine s okrelizumabom v porovnaní s 0 % pacientov v skupine s placebom.
Zníženie počtu neutrofilov bolo väčšinou prechodné (zistené iba jedenkrát u daného pacienta liečeného okrelizumabom) a 1. stupňa (medzi < LLN a 1 500 buniek/mm3) a 2. stupňa (1 000 až 1 500 buniek/mm3) závažnosti. Celkovo približne 1 % pacientov v skupine s okrelizumabom malo neutropéniu 3. alebo 4. stupňa. U jedného pacienta s neutropéniou 3. stupňa (500 až 1 000 buniek/mm3) a u jedného pacienta s neutropéniou 4. stupňa (< 500 buniek/mm3) bola potrebná špecifická liečba faktorom stimulujúcim kolónie granulocytov a po epizóde pokračovali v liečbe okrelizumabom. Neutropénia sa môže vyskytnúť niekoľko mesiacov po podaní okrelizumabu (pozri časť 4.4).
Iné
Jeden pacient, ktorému sa podalo 2 000 mg okrelizumabu, zomrel na syndróm systémovej zápalovej odpovede (systemic inflammatory response syndrome, SIRS) neznámej etiológie, a to po vyšetrení magnetickou rezonanciou (MR) vykonaným 12 týždňov po poslednej infúzii; anafylaktoidná reakcia na gadolíniovú kontrastnú látku použitú pri MR mohla prispieť k SIRS.
Pediatrická populácia
V randomizovanom, dvojito zaslepenom, aktívnym komparátorom kontrolovanom skúšaní s flexibilným trvaním (najmenej 24 týždňov; medián trvania liečby 76,7 týždňa) boli pediatrickí pacienti s RRMS vo veku od 10 do 18 rokov (n = 14 vo veku od 11 do 14 rokov a n = 79 vo veku od 14 do 18 rokov; celkovo n = 93 v ramene s okrelizumabom) liečení intravenóznym okrelizumabom v dávke 600 mg každých 24 týždňov (podávaným vo forme dvoch 300 mg intravenóznych infúzií s odstupom 2 týždňov pri 1. dávke, po ktorých nasledujú ďalšie samostatné 600 mg intravenózne infúzie), (pozri časť 5.1). Bezpečnostný profil u pediatrických pacientov bol vo všeobecnosti zhodný s bezpečnostným profilom pozorovaným u dospelých pacientov.
Medzi najčastejšie príznaky spojené s IRR u pediatrických pacientov patrili bolesť hlavy, podráždenie hrdla, pruritus, vyrážka, erytém a nauzea. IRR boli najčastejšou nežiaducou reakciou hlásenou u pediatrických pacientov. IRR boli hlásené u 48,4 % pacientov liečených okrelizumabom a u 23,9 % pacientov liečených fingolimodom (infúzia placeba). Výskyt IRR bol najvyšší pri podaní 1. infúzie 1. dávky (31,2 %) a pri 2. infúzii 1. dávky (v 15. deň) klesol na 8,6 %. Pri 2. dávke sa IRR vyskytla u 16,3 % pacientov. Výskyt a intenzita IRR pri ďalších infúziách klesali. Väčšina IRR bola mierna až stredne závažná. Jedna IRR bola hlásená ako závažná (s intenzitou 3. stupňa pri 1. dávke).
Infekcie sa vyskytli u 73,1 % pacientov liečených okrelizumabom (1,5 infekcie na pacientorok) a 58,7 % pacientov liečených fingolimodom (1,2 infekcie na pacientorok). Infekcia horných dýchacích ciest, nazofaryngitída a chrípka boli častejšie hlásené u pacientov liečených okrelizumabom a všetky boli mierne až stredne závažné. U pediatrických pacientov sa nezaznamenal zvýšený výskyt závažných infekcií (serious infections, SI) spojených s okrelizumabom (miera SI bola podobná ako u fingolimodu).
Liečba okrelizumabom viedla počas kontrolovaného obdobia štúdie k poklesu celkového množstva imunoglobulínov, najmä v dôsledku zníženia IgM. Podobne ako sa pozorovalo v populácii dospelých, zníženie IgM sa vyskytlo skôr a u vyššieho podielu pacientov v porovnaní s IgG a IgA.
U pacientov liečených okrelizumabom sa nepozoroval žiadny pokles počtu neutrofilov v porovnaní s 3,3 % u pacientov liečených fingolimodom.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Z klinických skúšaní sú k dispozícii obmedzené skúsenosti s podávaním dávok vyšších ako je schválená dávka okrelizumabu. Najvyššia dávka doteraz testovaná u pacientov so SM je 2 000 mg, podaných vo forme dvoch 1 000 mg intravenóznych infúzií s časovým odstupom 2 týždňov (štúdia fázy II zisťujúca optimálnu dávku pri RRSM) a 1 200 mg, podaných vo forme subkutánnej injekcie (štúdia fázy Ib zisťujúca optimálnu dávku). Nežiaduce reakcie sa zhodovali s bezpečnostným profilom okrelizumabu zisteným v pivotných klinických skúšaniach.
K dispozícii nie je špecifické antidotum pre prípad predávkovania; je potrebné okamžite prerušiť podávanie infúzie a sledovať pacienta kvôli možným IRR (pozri časť 4.4).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresíva, monoklonálne protilátky, ATC kód: L04AG08.
Mechanizmus účinku
Okrelizumab je rekombinantná humanizovaná monoklonálna protilátka, ktorá sa selektívne zameriava na B-lymfocyty exprimujúce CD20.
CD20 je povrchový antigén nachádzajúci sa na pre-B-lymfocytoch, zrelých a pamäťových B-lymfocytoch, ale nie je exprimovaný na lymfoidných kmeňových bunkách a plazmatických bunkách.
Presný mechanizmus, ktorým okrelizumab vykazuje terapeutické klinické účinky pri SM, nie je úplne objasnený, ale predpokladá sa, že zahŕňa imunomoduláciu prostredníctvom zníženia počtu a funkcie CD20-exprimujúcich B-lymfocytov. Po naviazaní sa na bunkový povrch spôsobuje okrelizumab selektívnu depléciu CD20-exprimujúcich B-lymfocytov prostredníctvom fagocytózy závislej od protilátky (ADCP), cytotoxicity závislej od protilátky (ADCC), cytotoxicity závislej od komplementu (CDC) a apoptózy. Schopnosť obnovy B-lymfocytov a už existujúca humorálna imunita sú zachované. Okrem toho, vrodená imunita a celkový počet T-lymfocytov nie sú ovplyvnené.
Farmakodynamické účinky
Liečba okrelizumabom vedie k rýchlej deplécii CD19+ B-lymfocytov v krvi do 14 dní po začatí liečby (prvý časový bod hodnotenia), čo je očakávaný farmakologický účinok. Táto deplécia sa udržala počas celého obdobia liečby. Na meranie počtu B-lymfocytov sa používa CD19, pretože prítomnosť okrelizumabu interferuje s testom na rozpoznávanie CD20.
V štúdiách fázy III u dospelých sa preukázalo, že medzi podaním jednotlivých dávok okrelizumabu došlo až u 5 % pacientov k obnove počtu B-lymfocytov (na > LLN alebo na východiskový počet) aspoň v jednom hodnotenom časovom bode. Rozsah a trvanie deplécie B-lymfocytov sa v klinických skúšaniach zameraných na PPSM a RSM zhodovali.
Najdlhšie obdobie sledovania po podaní poslednej infúzie (štúdia fázy II, WA21493, N = 51) ukazuje, že medián času do obnovy počtu B-lymfocytov (návrat na východiskový počet/LLN, podľa toho, čo sa vyskytlo ako prvé) bol 72 týždňov (rozmedzie 27 - 175 týždňov). U 90 % všetkých pacientov sa počet B-lymfocytov vrátil na LLN alebo východiskový počet približne do dva a pol roka po poslednej infúzii.
Klinická účinnosť a bezpečnosť u dospelých
Relapsujúce formy sklerózy multiplex (RSM)
Účinnosť a bezpečnosť okrelizumabu sa hodnotili v dvoch randomizovaných, dvojito zaslepených, dvojito maskovaných (double-dummy) kontrolovaných klinických skúšaniach kontrolovaných aktívnym komparátorom (WA21092 a WA21093), ktoré mali rovnaké usporiadanie (dizajn) a vykonali sa u pacientov s relapsujúcimi formami SM (v súlade s McDonaldovými kritériámi z roku 2010) a s dôkazom o aktivite ochorenia (definovanej klinickými znakmi alebo nálezmi zo zobrazovacieho vyšetrenia) v priebehu predchádzajúcich dvoch rokov. Dizajn štúdií a východiskové charakteristiky populácie v štúdiách sú zhrnuté v tabuľke 5.
Obe liečebné skupiny boli dobre vyvážené v demografických a východiskových charakteristikách. Pacientom liečeným okrelizumabom (skupina A) sa podávalo 600 mg raz za 6 mesiacov (1. dávka vo forme dvoch 300 mg intravenóznych infúzií, ktoré sa podali s časovým odstupom 2 týždňov, a následné dávky sa podávali vo forme jednej 600 mg intravenóznej infúzie). Pacientom v skupine B sa podával interferón beta-1a 44 µg subkutánnou injekciou trikrát týždenne.
Tabuľka 5 Dizajn štúdií, demografické údaje a východiskové charakteristiky
| Štúdia č. 1 | Štúdia č. 2 | |||
| Názov štúdie | WA21092 (OPERA I) (n = 821) | WA21093 (OPERA II) (n = 835) | ||
| Dizajn štúdií | ||||
| Populácia v štúdiách | Pacienti s relapsujúcimi formami SM | |||
| Anamnéza ochorenia v čase skríningu | Aspoň dva relapsy v priebehu predchádzajúcich dvoch rokov alebo jeden relaps v priebehu predchádzajúceho roka; skóre EDSS* medzi 0 a 5,5 vrátane | |||
| Dĺžka trvania štúdií | 2 roky | |||
| Liečebné skupiny | Skupina A: okrelizumab 600 mg Skupina B: interferón beta-1a 44 µg s.c. (IFN) | |||
| Východiskové charakteristiky | okrelizumab 600 mg (n = 410) | IFN 44 µg (n = 411) | okrelizumab 600 mg (n = 417) | IFN 44 µg (n = 418) |
| Priemerný vek (roky) | 37,1 | 36,9 | 37,2 | 37,4 |
| Vekové rozmedzie (roky) v čase zaradenia do štúdie | 18 - 56 | 18 - 55 | 18 - 55 | 18 - 55 |
| Distribúcia podľa pohlavia (% mužov/% žien) | 34,1/65,9 | 33,8/66,2 | 35,0/65,0 | 33,0/67,0 |
| Priemerné trvanie/medián trvania ochorenia od stanovenia diagnózy (roky) | 3,82/1,53 | 3,71/1,57 | 4,15/2,10 | 4,13/1,84 |
| Pacienti bez predchádzajúcej liečby DMT (%)** | 73,4 | 71,0 | 72,7 | 74,9 |
| Priemerný počet relapsov v minulom roku | 1,31 | 1,33 | 1,32 | 1,34 |
Percentuálny podiel pacientov s gadolíniom (Gd) zvýraznenými T1 léziami | 42,5 | 38,1 | 39,0 | 41,4 |
| Priemerné skóre EDSS* | 2,82 | 2,71 | 2,73 | 2,79 |
* Rozšírená škála funkčnej nespôsobilosti, známa aj ako Kurtzkeho škála (Expanded Disability Status Scale).
** Pacienti, ktorí neboli liečení liečbou modifikujúcou priebeh ochorenia (DMT, disease-modifying therapy) v priebehu 2 rokov pred randomizáciou.
Kľúčové klinické výsledky a výsledky účinnosti z hľadiska MR nálezov sú prezentované v tabuľke 6 a na grafe 1.
Výsledky týchto štúdií ukazujú, že okrelizumab v porovnaní s interferónom beta-1a podávaným subkutánne v dávke 44 µg významne potlačil vznik relapsov, subklinickú aktivitu ochorenia meranú pomocou MR a progresiu ochorenia.
Tabuľka 6 Kľúčové klinické cieľové ukazovatele a ukazovatele hodnotené pomocou MR v štúdiách WA21092 a WA21093 (RSM)
| Cieľové ukazovatele | Štúdia č. 1: WA21092 (OPERA I) | Štúdia č. 2: WA21093 (OPERA II) | ||
| okrelizumab 600 mg (n = 410) | IFN 44 µg (n = 411) | okrelizumab 600 mg (n = 417) | IFN 44 µg (n = 418) | |
| Klinické cieľové ukazovatele | ||||
Ročný výskyt relapsov (primárny cieľový ukazovateľ)8 Relatívne zníženie | 0,156 | 0,292 | 0,155 | 0,290 |
| 46 % (p < 0,0001) | 47 % (p < 0,0001) | |||
Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia pretrvávajúcou 12 týždňov3 Zníženie rizika (súhrnná analýza1) Zníženie rizika (jednotlivé štúdie2) | 9,8 % pri okrelizumabe vs 15,2 % pri IFN 40 % (p = 0,0006)7 | |||
| 43 % (p = 0,0139)7 | 37 % (p = 0,0169)7 | |||
Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia (CDP) pretrvávajúcou 24 týždňov3 Zníženie rizika (súhrnná analýza1) Zníženie rizika (jednotlivé štúdie2) | 7,6 % pri okrelizumabe vs 12,0 % pri IFN 40 % (p = 0,0025)7 | |||
| 43 % (p = 0,0278)7 | 37 % (p = 0,0370)7 | |||
Percentuálny podiel pacientov s potvrdeným zlepšením miery funkčného zneschopnenia pretrvávajúcim aspoň 12 týždňov4 Relatívne zvýšenie (súhrnná analýza1) Relatívne zvýšenie (jednotlivé štúdie2) | 20,7 % pri okrelizumabe vs 15,6 % pri IFN | |||
| 33 % (p = 0,0194) | ||||
| 61 % (p = 0,0106) | 14 % (p = 0,4019) | |||
| Percentuálny podiel pacientov bez relapsov v 96. týždni2 | 80,4 % | 66,7 % | 78,9 % | 64,3 % |
| (p < 0,0001) | (p < 0,0001) | |||
Percentuálny podiel pacientov bez známok aktivity ochorenia (No Evidence of Disease Activity, NEDA)5 Relatívne zvýšenie2 | 48 % | 29 % | 48 % | 25 % |
| 64 % (p < 0,0001) | 89 % (p < 0,0001) | |||
| Cieľové ukazovatele hodnotené pomocou MR | ||||
Priemerný počet Gd zvýraznených T1 lézií na MR snímke Relatívne zníženie | 0,016 | 0,286 | 0,021 | 0,416 |
| 94 % (p < 0,0001) | 95 % (p < 0,0001) | |||
Priemerný počet nových a/alebo zväčšujúcich sa T2 hyperintenzívnych lézií na MR snímke Relatívne zníženie | 0,323 | 1,413 | 0,325 | 1,904 |
| 77 % (p < 0,0001) | 83 % (p < 0,0001) | |||
Percentuálna zmena v objemu mozgu od 24. týždňa do 96. týždňa Relatívne zníženie rýchlosti úbytku objemu mozgu | -0,572 | -0,741 | -0,638 | -0,750 |
| 22,8 % (p = 0,0042)6 | 14,9 % (p = 0,0900) | |||
1 Údaje prospektívne skombinované zo štúdie č. 1 a štúdie č. 2.
2 Nekonfirmatórna (t. j. iba deskriptívna) p-hodnota; nie je súčasťou vopred špecifikovaného hierarchického testovania.
3 CDP (Confirmed Disability Progression, progresia funkčného zneschopnenia) definovaná ako zvýšenie
o ≥ 1,0 bodu v porovnaní s východiskovým skóre EDSS (Expanded Disability Status Scale) u pacientov s východiskovým skóre 5,5 bodu alebo nižším, alebo o ≥ 0,5 bodu, keď je východiskové skóre > 5,5 bodu; odhad v 96. týždni podľa Kaplana-Meiera.
4 Definované ako zníženie o ≥ 1,0 bodu v porovnaní s východiskovým skóre EDSS u pacientov s východiskovým skóre EDSS ≥ 2 a ≤ 5,5 bodu, alebo o ≥ 0,5 bodu, keď je východiskové skóre > 5,5 bodu. Pacienti s východiskovým skóre < 2 neboli zahrnutí v analýze.
5 NEDA definované ako absencia protokolom definovaných relapsov, CDP pretrvávajúcej 12 týždňov a akejkoľvek aktivity preukázanej MR vyšetrením (buď Gd zvýraznené T1 lézie, alebo nové alebo zväčšujúce sa T2 lézie) počas celej 96-týždňovej liečby. Exploračný výsledok bol založený na kompletnej ITT populácii. 6 Nekonfirmatórna (t. j. iba deskriptívna) p-hodnota; hierarchická testovacia procedúra bola ukončená pred dosiahnutím cieľového ukazovateľa.
7 Log-rank test.
8 Potvrdené relapsy (sprevádzané klinicky významnou zmenou EDSS).
Graf 1 Kaplanova-Meierova krivka času do objavenia sa potvrdenej progresie funkčného zneschopnenia pretrvávajúcej aspoň 12 týždňov, pričom prvou udalosťou bolo zhoršenie neurologických funkcií vyskytujúcich sa počas obdobia dvojito zaslepenej liečby (súhrnná ITT populácia zo štúdií WA21092 a WA21093)*
*Vopred špecifikovaná súhrnná analýza štúdií WA21092 a WA21093
Výsledky vopred špecifikovaných súhrnných analýz času do CPD pretrvávajúcej aspoň 12 týždňov (40 % zníženie rizika pri okrelizumabe v porovnaní s interferónom beta-1a (p = 0,0006) sa vo vysokej miere zhodovali s výsledkami analýzy času do CPD pretrvávajúcej aspoň 24 týždňov (40 % zníženie rizika pri okrelizumabe v porovnaní s interferónom beta-1a, p = 0,0025).
Do štúdií boli zaradení pacienti s aktívnym ochorením. Zahŕňali dovtedy neliečených pacientov aj pacientov nedostatočne odpovedajúcich na predchádzajúcu liečbu, pričom aktívne ochorenie bolo definované klinickými znakmi alebo nálezmi zo zobrazovacieho vyšetrenia. Analýza podskupín
| pacientov s rozličnými východiskovými stupňami aktivity ochorenia vrátane aktívneho a vysoko | ||||
| aktívneho ochorenia ukázala, že účinnosť | okrelizumabu | z hľadiska ARR a CPD pretrvávajúcej | ||
| 12 týždňov sa zhodovala s účinnosťou zistenou v celkovej populácii. | ||||
Primárne progresívna skleróza multiplex (PPSM)
Účinnosť a bezpečnosť okrelizumabu sa hodnotili aj v randomizovanom, dvojito zaslepenom, placebom kontrolovanom klinickom skúšaní u pacientov s primárne progresívnou SM (štúdia WA25046), ktorí boli vo včasnom štádiu ochorenia podľa hlavných inklúznych kritérií, t. j. vek 18 - 55 rokov vrátane; skóre EDSS v čase skríningu od 3,0 do 6,5 boda; trvanie ochorenia od nástupu príznakov SM kratšie ako 10 rokov u pacientov so skóre EDSS v čase skríningu ≤ 5,0 bodov alebo kratšie ako 15 rokov u pacientov so skóre EDSS v čase skríningu > 5,0 bodov. Pokiaľ ide o aktivitu ochorenia, nálezy typické pre zápalovú aktivitu môžu byť, dokonca aj pri progresívnej SM, získané zobrazovacím vyšetrením (t. j. gadolíniom zvýraznené T1 lézie a/alebo aktívne [nové alebo zväčšujúce sa] T2 lézie). MR dôkaz sa má použiť na potvrdenie zápalovej aktivity u všetkých pacientov. Pacienti vo veku nad 55 rokov neboli sledovaní. Dizajn štúdie a východiskové charakteristiky populácie v štúdii sú prezentované v tabuľke 7.
Obe liečebné skupiny boli dobre vyvážené v demografických a východiskových charakteristikách. MR vyšetrením mozgu sa preukázali nálezy typické pre zápalovú aktivitu, a to buď Gd zvýraznené T1 lézie alebo T2 lézie. 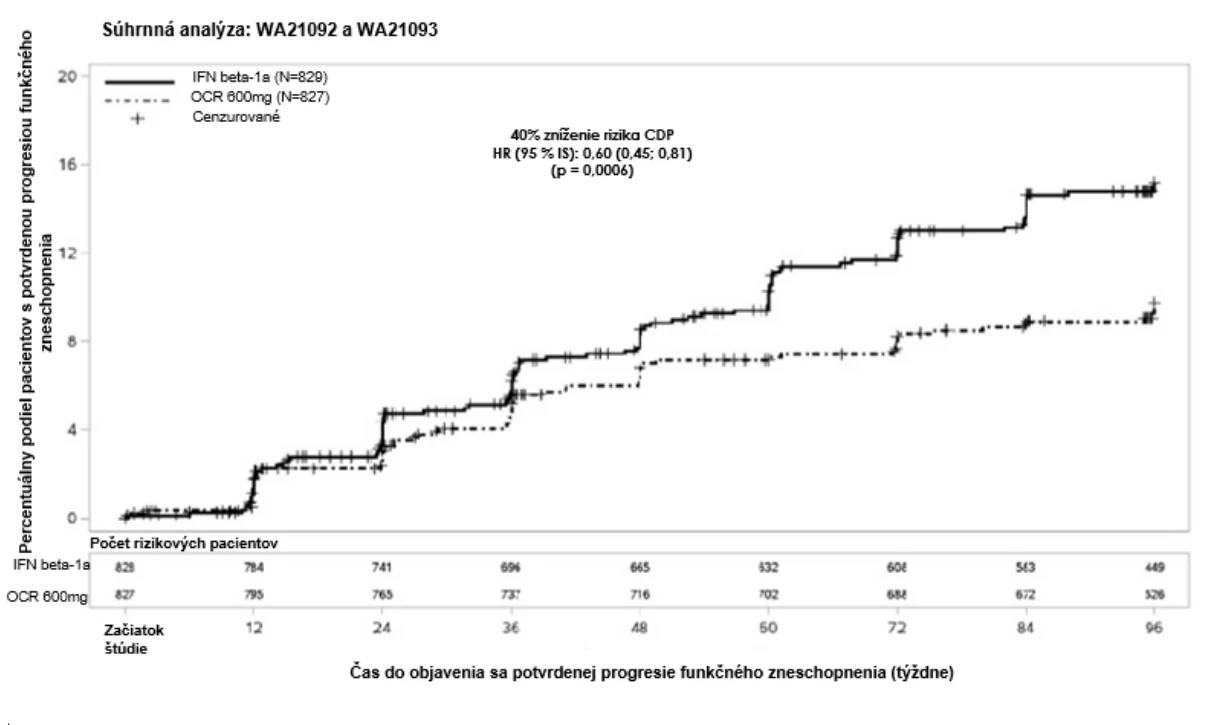
V štúdii fázy III zameranej na PPSM sa pacientom podávalo 600 mg okrelizumabu raz za 6 mesiacov vo forme dvoch 300 mg infúzií, ktoré boli podané s časovým odstupom dvoch týždňov, počas celého obdobia liečby. Preukázalo sa, že 600 mg infúzie podávané pri RSM a dve 300 mg infúzie podávané pri PPSM majú zhodné FK/FD profily. Profily IRR pri jednotlivých infúziách boli tiež podobné, nezávisle od toho, či sa 600 mg dávka podávala vo forme jednej 600 mg infúzie, alebo vo forme dvoch 300 mg infúzií s časovým odstupom dvoch týždňov (pozri časti 4.8 a 5.2), ale vzhľadom na celkovo vyšší počet infúzií pri schéme s dvomi 300 mg infúziami, celkový počet IRR bol vyšší. Preto sa po podaní 1. dávky odporúča podávať okrelizumab v jednej 600 mg infúzii (pozri časť 4.2), aby sa znížil celkový počet infúzií (a súbežná expozícia profylakticky podávanému metylprednizolónu a antihistaminiku) a reakcií súvisiacich s infúziou.
Tabuľka 7 Dizajn štúdie, demografické údaje a východiskové charakteristiky v štúdii WA25046
| Názov štúdie | Štúdia WA25046 ORATORIO (n = 732) | |
| Dizajn štúdie | ||
| Populácia v štúdii | Pacienti s primárne progresívnou formou SM | |
| Dĺžka trvania štúdie | Závislá od dosiahnutia vopred určeného počtu sledovaných udalostí (event-driven) (minimálne 120 týždňov a 253 prípadov potvrdenej progresie funkčného zneschopnenia) (Medián obdobia sledovania: okrelizumab 3,0 roky, placebo 2,8 roka) | |
| Anamnéza ochorenia v čase skríningu | Vek 18 - 55 rokov, skóre EDSS od 3,0 do 6,5 | |
| Liečebné skupiny | Skupina A: okrelizumab 600 mg Skupina B: placebo, pri randomizácii 2:1 | |
| Východiskové charakteristiky | okrelizumab 600 mg (n = 488) | placebo (n = 244) |
| Priemerný vek (roky) | 44,7 | 44,4 |
| Vekové rozmedzie (roky) v čase zaradenia do štúdie | 20 - 56 | 18 - 56 |
| Distribúcia podľa pohlavia (% mužov/% žien) | 51,4/48,6 | 49,2/50,8 |
| Priemerné trvanie/medián trvania ochorenia od stanovenia diagnózy PPSM (roky) | 2,9/1,6 | 2,8/1,3 |
| Priemerné skóre EDSS | 4,7 | 4,7 |
Kľúčové klinické výsledky a výsledky účinnosti z hľadiska MR nálezov sú prezentované v tabuľke 8 a na grafe 2.
Výsledky tejto štúdie ukazujú, že okrelizumab v porovnaní s placebom významne oddiaľuje progresiu ochorenia a znižuje mieru zhoršenia rýchlosti chôdze.
Tabuľka 8 Kľúčové klinické cieľové ukazovatele a ukazovatele hodnotené pomocou MR v štúdii WA25046 (PPSM)
| Štúdia č. 3 | ||
| WA25046 (Oratorio) | ||
| Cieľové ukazovatele | okrelizumab 600 mg (n = 488) | placebo (n = 244) |
| Klinické cieľové ukazovatele | ||
Primárny cieľový ukazovateľ účinnosti Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia pretrvávajúcou 12 týždňov1 (primárny cieľový ukazovateľ) Zníženie rizika | 30,2 % | 34,0 % |
24 % (p = 0,0321) | ||
Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia pretrvávajúcou 24 týždňov1 Zníženie rizika | 28,3 % | 32,7 % |
25 % (p = 0,0365) | ||
Percentuálna zmena (nárast) v čase potrebnom na prejdenie 25-stopovej (cca 7,62 m) vzdialenosti (Timed 25-Foot Walk - test chôdze na čas) v 120. týždni v porovnaní s východiskovým časom Relatívne zníženie miery nárastu času chôdze | 38,9 | 55,1 |
| 29,4 % (p = 0,0404) | ||
| Cieľové ukazovatele hodnotené pomocou MR | ||
| Percentuálna zmena v objeme T2 hyperintenzívnych lézií v 120. týždni v porovnaní s východiskovým stavom | -3,4 | 7,4 |
| (p < 0,0001) | ||
Percentuálna zmena v objeme mozgu od 24. týždňa do 120. týždňa Relatívne zníženie rýchlosti úbytku objemu mozgu | -0,902 | -1,093 |
| 17,5 % (p = 0,0206) | ||
1 Definované ako zvýšenie o ≥ 1,0 bodu v porovnaní s východiskovým skóre EDSS u pacientov s východiskovým skóre 5,5 bodu alebo nižším, alebo o ≥ 0,5 bodu, keď je východiskové skóre > 5,5 bodu; odhad v 120. týždni podľa Kaplana-Meiera.
Graf 2 Kaplanova-Meierova krivka času do objavenia sa potvrdenej progresie funkčného zneschopnenia pretrvávajúcej aspoň 12 týždňov, pričom prvou udalosťou bolo zhoršenie neurologických funkcií vyskytujúcich sa počas obdobia dvojito zaslepenej liečby (ITT populácia zo štúdie WA25046)*
* Všetci pacienti v tejto analýze boli sledovaní počas obdobia minimálne 120 týždňov. Primárna analýza je založená na kumulatívnom výskyte všetkých udalostí.
Vopred špecifikovaná analýza primárneho cieľového ukazovateľa v podskupinách, ktorá však nemala dostatočnú štatistickú silu, naznačuje, že pacienti mladšieho veku alebo pacienti s Gd zvýraznenými T1 léziami prítomnými pred začiatkom liečby majú väčší prínos z liečby ako starší pacienti alebo pacienti bez Gd zvýraznených T1 lézií (≤ 45 rokov: HR 0,64 [0,45; 0,92], > 45 rokov: HR 0,88 [0,62; 1,26], prítomnosť Gd zvýraznených T1 lézií pred začiatkom liečby: HR 0,65 [0,40 - 1,06], neprítomnosť Gd zvýraznených T1 lézií pred začiatkom liečby: HR 0,84 [0,62 - 1,13]).
Post-hoc analýzy navyše naznačili, že u mladších pacientov s Gd zvýraznenými T1 léziami prítomnými pred začiatkom liečby je efekt liečby lepší (≤ 45 rokov: HR 0,52 [0,27 - 1,00]; ≤ 46 rokov [medián veku v štúdii WA25046]; HR 0,48 [0,25 - 0,92]; < 51 rokov: HR 0,53 [0,31 - 0,89].
Post-hoc analýzy sa uskutočnili v predĺženom kontrolovanom období (Extended Controlled Period, ECP), ktoré zahŕňalo dvojito zaslepenú liečbu a dodatočných približne 9 mesiacov kontrolovaného následného sledovania pred pokračovaním v otvorenom predĺžení (Open-Label Extension, OLE) alebo do ukončenia liečby zo štúdie. Podiel pacientov s 24-týždňovou potvrdenou progresiou funkčného zneschopnenia (Confirmed Disability Progression, CDP) s EDSS ≥ 7,0 (24-týždňová CDP s EDSS ≥ 7,0, čas do potreby invalidného vozíka) bol 9,1 % v skupine s placebom v porovnaní s 4,8 % v skupine s okrelizumabom v 144. týždni, čo malo za následok 47 % zníženie rizika času do potreby invalidného vozíka (HR 0,53; [0,31; 0,92]) počas ECP. Pretože tieto výsledky boli exploračného charakteru a zahŕňali údaje po odslepení, mali by sa interpretovať s opatrnosťou.
Subštúdia kratšej infúzie
Bezpečnosť kratšej (2-hodinovej) infúzie okrelizumabu sa hodnotila v prospektívnej, multicentrickej, randomizovanej, dvojito zaslepenej, kontrolovanej paralelnej subštúdii štúdie MA30143 (Ensemble) v skupine pacientov s relapsujúcou-remitujúcou sklerózou multiplex, ktorí doposiaľ neboli liečení 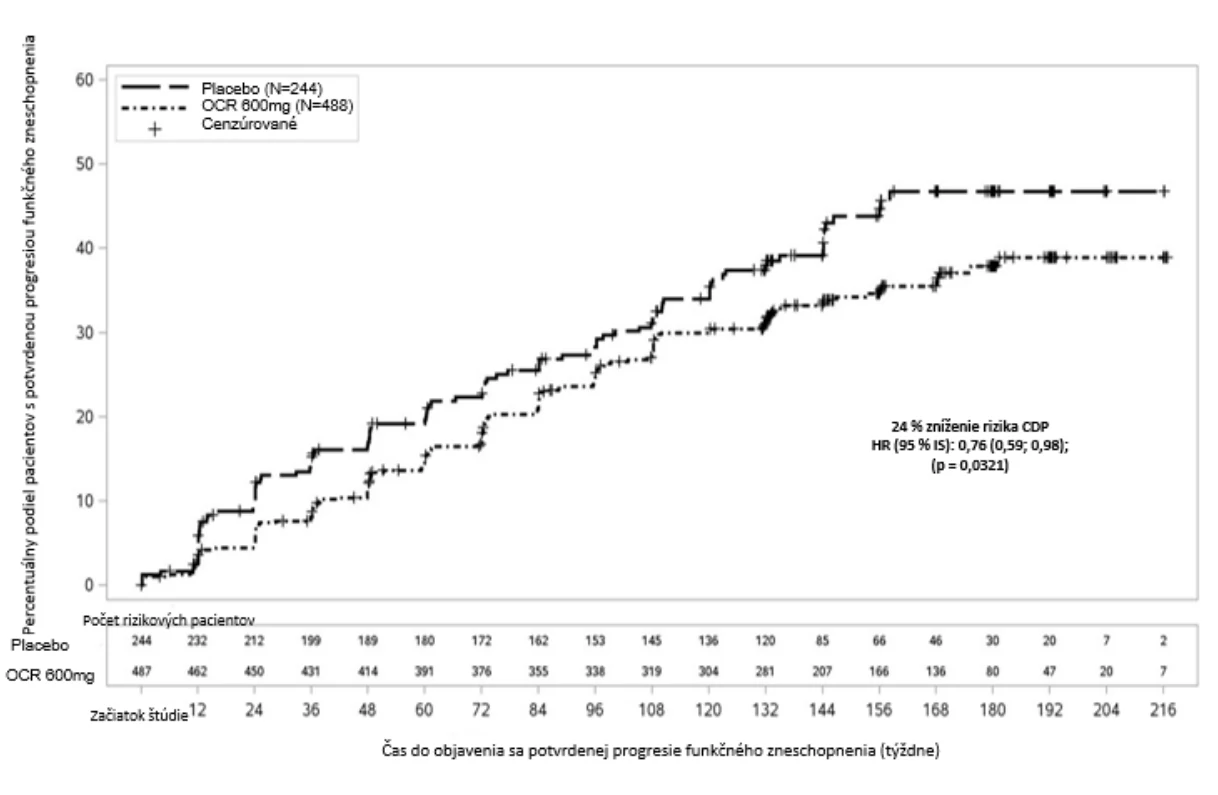 inými liečbami modifikujúcimi ochorenie. Prvá dávka sa podávala ako dve 300 mg infúzie (celkovo 600 mg) s časovým odstupom 14 dní. Pacienti boli ďalej randomizovaní od svojej druhej dávky (dávka 2 až 6) v pomere 1: 1 buď do skupiny s konvenčnou infúziou okrelizumabu, podávanou približne 3,5 hodiny každých 24 týždňov alebo do skupiny s kratšou infúziou okrelizumabu, podávanou približne 2 hodiny každých 24 týždňov. Randomizácia bola stratifikovaná podľa regiónu a dávky, na ktorú boli pacienti prvýkrát randomizovaní.
Primárnym cieľovým ukazovateľom bol podiel pacientov s IRR, ktoré sa vyskytli počas alebo do 24 hodín po prvej randomizovanej infúzii. Primárna analýza sa vykonala, keď bolo randomizovaných 580 pacientov. Podiel pacientov s IRR vyskytujúcimi sa počas alebo do 24 hodín po prvej randomizovanej infúzii bol 24,6 % v skupine s kratšou infúziou, v porovnaní s 23,1 % v skupine s konvenčnou infúziou. Stratifikovaný rozdiel v skupinách bol podobný. Celkovo bola vo všetkých randomizovaných dávkach väčšina IRR mierna alebo stredne ťažká a len dve IRR boli ťažkej intenzity, s jednou ťažkou IRR v každej skupine. Neboli žiadne život ohrozujúce, smrteľné ani závážne IRR.
Imunogenicita
Pacienti v klinických skúšaniach zameraných na SM (WA21092, WA21093 a WA25046) boli vo viacerých časových bodoch (pri zaradení do štúdie a každých 6 mesiacov po začatí liečby počas trvania klinického skúšania) testovaní na prítomnosť protilátok proti lieku (anti-drug antibodies, ADA). U 12 z 1 311 (~1 %) pacientov liečených okrelizumabom sa zistila pozitivita ADA vytvorených počas liečby, pričom u 2 z nich sa zistila prítomnosť neutralizujúcich protilátok. Dvaja z 90 pediatrických pacientov v skúšaní WN42086 (2,2 %) mali ADA vytvorené počas liečby. Vplyv ADA vytvorených počas liečby na bezpečnosť a účinnosť nie je možné posúdiť vzhľadom na nízky výskyt ADA súvisiacich s okrelizumabom.
Imunizácie
V randomizovanej otvorenej štúdii u RSM pacientov (N = 102) bolo percento pacientov s pozitívnou odpoveďou na očkovaciu látku proti tetanu 8 týždňov po očkovaní 23,9 % v skupine s okrelizumabom v porovnaní s 54,5 % v kontrolnej skupine (bez liečby modifikujúcej priebeh ochorenia okrem interferónu beta). Geometrický priemer titrov špecifických protilátok proti tetanovému toxoidu po 8 týždňoch bol 3,74 IU/ml v skupine s okrelizumabom a 9,81 IU/ml v kontrolnej skupine. Výskyt pozitívnej odpovede na ≥ 5 sérotypov obsiahnutých v očkovacej látke 23-PPV 4 týždne po očkovaní bol 71,6 % v skupine s okrelizumabom a 100 % v kontrolnej skupine. U pacientov liečených okrelizumabom očkovacia látka (13-PCV) podaná ako posilňovacia dávka 4 týždne po podaní 23-PPV výrazne nezvýšila odpoveď na 12 sérotypov spoločných s 23-PPV. Percento pacientov so séroprotektívnymi titrami protilátok proti piatim kmeňom vírusu chrípky bolo pred očkovaním v rozmedzí 20,0 - 60,0 % u pacientov liečených okrelizumabom a 16,7 - 43,8 % v kontrolnej skupine a 4 týždne po očkovaní bolo v rozmedzí 55,6 - 80,0 % u pacientov liečených okrelizumabom a 75,0 - 97,0 % v kontrolnej skupine. Pozri časti 4.4 a 4.5.
Pediatrická populácia
Účinnosť a bezpečnosť okrelizumabu sa hodnotili v randomizovanom, dvojito zaslepenom, dvojito maskovanom klinickom skúšaní kontrolovanom aktívnym komparátorom (WN42086) u pediatrických pacientov vo veku 10 rokov a starších s relapsujúcou-remitujúcou sklerózou multiplex (v súlade s McDonaldovými kritériámi z roku 2017) a s dôkazom o aktivite ochorenia (definovanej klinickými znakmi alebo nálezmi zo zobrazovacieho vyšetrenia) v priebehu predchádzajúcich dvoch rokov. Dizajn štúdie a východiskové charakteristiky populácie v štúdii sú zhrnuté v tabuľke 9.
Obe liečebné skupiny boli dobre vyvážené v demografických a východiskových charakteristikách. Pacientom liečeným okrelizumabom sa podávalo 600 mg raz za 6 mesiacov (1. dávka vo forme dvoch 300 mg intravenóznych infúzií, ktoré sa podali s časovým odstupom 2 týždňov, a následné dávky sa podávali vo forme jednej 600 mg intravenóznej infúzie). Pacientom liečeným fingolimodom sa podávala perorálna dávka 0,5 mg denne.
Tabuľka 9 Dizajn štúdie, demografické údaje a východiskové charakteristiky
| Názov štúdie | Štúdia WN42086 (Operetta 2) | |
| Dizajn štúdie | ||
| Populácia v štúdii | Pediatrickí pacienti vo veku ≥ 10 až < 18 rokov s relapsujúcou-remitujúcou sklerózou multiplex (RRMS) | |
| Anamnéza ochorenia v čase skríningu | Najmenej dva relapsy počas predchádzajúcich dvoch rokov alebo jeden relaps počas predchádzajúceho roka alebo dôkaz najmenej jednej gadolíniom (Gd) zvýraznenej lézie na MR počas 6 mesiacov pred randomizáciou (vrátane MR v čase skríningu); EDSS1 medzi 0 a 5,5 vrátane | |
| Dĺžka trvania štúdie | Flexibilné trvanie, kým posledný zaradený pacient nedokončí aspoň 24 týždňov liečby2 | |
| Liečebné skupiny | Skupina A: okrelizumab 600 mg Skupina B: fingolimod 0,5 mg | |
| Východiskové charakteristiky | okrelizumab 600 mg (n = 93) | fingolimod 0,5 mg (n = 94) |
| Priemerný vek (roky) | 15,0 | 15,0 |
| Vekové rozmedzie (roky) v čase zaradenia do štúdie | 11,0 – 17,0 | 12,0 – 17,0 |
| Distribúcia podľa pohlavia (% mužov/% žien) | 28,0/72,0 | 34,0/66,0 |
| Priemerná telesná hmotnosť, kg (rozsah) | 63,1 (50,0 – 154,2) | 63,5 (42,3 – 123,0) |
| Priemerné trvanie/medián trvania ochorenia od stanovenia diagnózy RRMS (roky) | 0,6/0,4 | 0,7/0,5 |
| Priemerný počet relapsov v minulom roku | 1,4 | 1,5 |
| Percentuálny podiel pacientov s gadolíniom (Gd) zvýraznenými T1 léziami | 47,3 % | 46,8 % |
| Priemerný počet T2 lézií | 57,4 | 57,4 |
1 Rozšírená škála funkčnej nespôsobilosti
2 Medián trvania liečby v týždňoch (rozsah) bol 76,7 (32,1 – 159,7) u pacientov, ktorí dostávali okrelizumab, a 73,9 (11,0 – 145,0) u pacientov, ktorí dostávali fingolimod.
Kľúčové klinické výsledky a výsledky účinnosti z hľadiska MR nálezov sú prezentované v tabuľke 10.
Výsledky tejto štúdie ukazujú, že v porovnaní s fingolimodom preukázal okrelizumab noninferioritu pri znižovaní ročnej miery relapsov a superioritu pri znižovaní ročnej miery nových/zväčšujúcich sa T2 lézií počas dvojito zaslepeného obdobia a pri znižovaní počtu Gd zvýraznených T1 lézií v 12. týždni.
Tabuľka 10 Kľúčové klinické cieľové ukazovatele a ukazovatele hodnotené pomocou MR v štúdii WN42086 (RRMS)
| Cieľové ukazovatele | Štúdia WN42086 (Operetta 2) | |
Ocrevus 600 mg (n = 93) | fingolimod 0,5 mg (n = 94) | |
| Klinické cieľové ukazovatele | ||
Ročný výskyt relapsov (primárny cieľový ukazovateľ)1 Relatívne zníženie Pomer mier | 0,070 | 0,135 |
| 48,3 % | ||
| 0,517 (95 % IS: 0,193 – 1,329)2 | ||
| Cieľové ukazovatele hodnotené pomocou MR | ||
Ročná miera nových a/alebo zväčšujúcich sa T2 hyperintenzívnych lézií na MR snímke1 Relatívne zníženie | 3,827 | 7,275 |
| 47,8 % | ||
Priemerný počet Gd zvýraznených T1 lézií v 12. týždni Relatívne zníženie | 0,054 | 0,375 |
| 87,2 % | ||
1 Počas dvojito zaslepeného obdobia liečby
2 Horná hranica 95 % IS bola nižšia ako vopred definovaná hranica noninferiority rovná 3.
5.2 Farmakokinetické vlastnosti
Farmakokinetika okrelizumabu v štúdiách zameraných na SM bola opísaná pomocou dvojkompartmentového modelu s časovo závislým klírensom a s FK parametrami typickými pre monoklonálnu protilátku typu IgG1.
Celková expozícia (AUC počas 24-týždňového dávkovacieho intervalu) bola identická pri podávaní dvoch 300 mg dávok v štúdiách zameraných na PPSM a jednej 600 mg dávky v štúdiách zameraných na RSM, ako sa očakávalo vzhľadom na to, že sa podávala identická dávka. Plocha pod krivkou (AUCτ) po 4. dávke 600 mg okrelizumabu bola 3 510 µg/ml•deň a priemerná maximálna koncentrácia (Cmax) bola 212 µg/ml pri RSM (600 mg infúzia) a 141 µg/ml pri PPSM (300 mg infúzie).
Absorpcia
Okrelizumab sa podáva intravenóznou infúziou.
Distribúcia
Na základe populačného farmakokinetického modelu bol distribučný objem v centrálnom kompartmente odhadnutý na 2,78 l. Distribučný objem v periférnom kompartmente bol odhadnutý na 2,68 l a klírens medzi kompartmentami bol odhadnutý na 0,294 l/deň.
Biotransformácia
Metabolizmus okrelizumabu sa priamo neskúmal, pretože protilátky podliehajú výlučne katabolizmu (t. j. rozpadu na peptidy a aminokyseliny).
Eliminácia
Konštantný klírens bol odhadnutý na 0,17 l/deň a úvodný časovo závislý klírens na 0,0489 l/deň, ktorý klesal s polčasom 33 týždňov. Terminálny eliminačný polčas okrelizumabu bol 26 dní.
Osobitné populácie
Pediatrická populácia
U pediatrických pacientov vo veku 10 rokov a starších s RRMS, ktorí dostávali okrelizumab 600 mg (telesná hmotnosť 35 kg alebo vyššia) alebo 300 mg (telesná hmotnosť nižšia ako 35 kg) bol medián AUC počas prvého 24-týždňového intervalu dávkovania 3 130 µg/ml•deň a Cmax bola 147 µg/ml.
Odporúčané dávkovanie je odvodené od FK modelu, ktorý vychádza z klinických údajov od 110 pacientov s telesnou hmotnosťou 40 kg alebo vyššou, ktorí dostávali 600 mg okrelizumabu, a od 6 pacientov zo štúdie fázy II s telesnou hmotnosťou nižšou ako 40 kg, ktorí dostávali 300 mg okrelizumabu (pozri časť 4.2).
Neuskutočnili sa žiadne štúdie skúmajúce farmakokinetiku okrelizumabu u pediatrických pacientov mladších ako 10 rokov.
Staršie osoby
K dispozícii nie sú žiadne štúdie s okrelizumabom zamerané na FK u pacientov vo veku ≥ 55 rokov z dôvodu obmedzených klinických skúseností (pozri časť 4.2).
Porucha funkcie obličiek
Neuskutočnila sa žiadna oficiálna farmakokinetická štúdia. Pacienti s miernou poruchou funkcie obličiek boli zahrnutí v klinických skúšaniach a u týchto pacientov sa nepozorovala žiadna zmena vo farmakokinetike okrelizumabu. K dispozícii nie sú žiadne FK údaje týkajúce sa pacientov so stredne ťažkou alebo ťažkou poruchou funkcie obličiek.
Porucha funkcie pečene
Neuskutočnila sa žiadna oficiálna farmakokinetická štúdia. Pacienti s miernou poruchou funkcie pečene boli zahrnutí v klinických skúšaniach a u týchto pacientov sa nepozorovala žiadna zmena vo farmakokinetike Ocrevusu. K dispozícii nie sú žiadne FK údaje týkajúce sa pacientov so stredne ťažkou alebo ťažkou poruchou funkcie pečene.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní a embryofetálneho vývinu neodhalili žiadne osobitné riziko pre ľudí. S okrelizumabom sa neuskutočnili žiadne štúdie karcinogenity ani mutagenity.
| V dvoch štúdiách prenatálneho a postnatálneho vývoja na opiciach rodu Cynomolgus sa podávanie | |||||
| okrelizumabu od 20. dňa gestácie najmenej do pôrodu dávalo do súvislosti s glomerulopatiou, | |||||
| s tvorbou lymfoidných folikulov v kostnej dreni, s lymfoplazmocytovým zápalom obličiek a so | |||||
| zníženou hmotnosťou semenníkov u potomkov. Dávky podávané zvieracím matkám v týchto štúdiách | |||||
| viedli k maximálnym priemerným koncentráciám v sére (Cmax), ktoré boli 4,5- až 21-násobne vyššie | |||||
| ako koncentrácie v sére predpokladané v klinickej praxi. | |||||
| Vyskytlo sa päť prípadov moribundných (umierajúcich) mláďat, pričom jeden z nich sa pripisoval | ||
| slabosti v dôsledku predčasného narodenia sprevádzanej oportúnnou bakteriálnou infekciou, jeden | ||
| infekčnej meningoencefalitíde postihujúcej mozoček novorodeného mláďata zvieracej matky trpiacej | ||
| aktívnou bakteriálnou infekciou (mastitídou) a tri mali dokázanú žltačku a poškodenie pečene, | ||
| s podozrením na vírusovú etiológiu, pravdepodobne polyomavírus. Priebeh týchto piatich potvrdených | |
| alebo suspektných infekcií mohol byť potenciálne ovplyvnený depléciou B-lymfocytov. | |
U novorodených mláďat zvieracích matiek vystavených okrelizumabu sa v postnatálnej fáze zistilo zníženie populácií B-lymfocytov.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Trihydrát octanu sodného (E 262)
Ľadová kyselina octová
Dihydrát trehalózy
Polysorbát 20 (E 432)
Voda na injekcie
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
2 roky
Nariedený roztok na intravenóznu infúziu
Chemická a fyzikálna stabilita pripraveného infúzneho roztoku je preukázaná na 24 hodín pri teplote 2 °C - 8 °C a následne na 8 hodín pri izbovej teplote.
Z mikrobiologického hľadiska sa má pripravený infúzny roztok použiť ihneď. Ak sa nepoužije ihneď, za čas a podmienky uchovávania pred použitím je zodpovedný používateľ a za normálnych okolností to nemá byť dlhšie ako 24 hodín pri teplote 2 °C - 8 °C a následne na 8 hodín pri izbovej teplote, pokiaľ sa riedenie nevykonalo za kontrolovaných a validovaných aseptických podmienok.
V prípade, že podanie intravenóznej infúzie nie je možné dokončiť v rovnaký deň, zvyšný roztok sa má zlikvidovať.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C - 8 °C).
Neuchovávajte v mrazničke.
Injekčné liekovky uchovávajte vo vonkajšej škatuľke na ochranu pred svetlom.
Podmienky na uchovávanie po riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
10 ml koncentrátu v injekčnej liekovke (bezfarebné sklo typu I).
Veľkosť balenia po 1 alebo 2 injekčných liekovkách. Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pokyny na riedenie
Liek má pripraviť zdravotnícky pracovník s použitím aseptickej techniky. Injekčnou liekovkou netraste. Na prípravu nariedeného infúzneho roztoku sa má použiť sterilná ihla a injekčná striekačka.
Liek je určený len na jednorazové použitie.
Nepoužívajte koncentrát, ak má zmenenú farbu alebo ak obsahuje cudzorodé častice (pozri časť 3).
Liek sa pred podaním musí nariediť. Roztoky na intravenózne podanie sa pripravia nariedením koncentrátu v infúznom vaku obsahujúcom infúzny roztok chloridu sodného 9 mg/ml (0,9 %), podľa tabuľky 11 .
Zlikvidujte všetko nepoužité množstvo, ktoré zostalo v injekčnej liekovke.
Nepozorovali sa žiadne inkompatibility medzi týmto liekom a polyvinylchloridovými (PVC) alebo polyolefínovými (PO) vakmi a infúznymi súpravami.
Nariedený infúzny roztok sa musí podať pomocou infúznej súpravy s 0,2- alebo 0,22-mikrónovým in-line filtrom.
Pred začiatkom podávania intravenóznej infúzie má obsah infúzneho vaku dosiahnuť izbovú teplotu.
Tabuľka 11 Riedenie Ocrevusu
| Dávka Ocrevusu | Objem Ocrevusu | Objem 0,9 % chloridu sodného | Konečná koncentrácia |
| 150 mg | 5 ml | 250 ml | 0,6 mg/ml |
| 300 mg | 10 ml | 250 ml | 1,2 mg/ml |
| 600 mg | 20 ml | 500 ml | 1,2 mg/ml |
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Roche Registration GmbH Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen Nemecko
8. REGISTRAČNÉ ČÍSLA
EU/1/17/1231/001
EU/1/17/1231/002
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 8. januára 2018
Dátum posledného predĺženia registrácie: 21. septembra 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Ocrevus 920 mg injekčný roztok
1. NÁZOV LIEKU
Ocrevus 920 mg injekčný roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá injekčná liekovka obsahuje 920 mg okrelizumabu v 23 ml (40 mg/ml).
Okrelizumab je humanizovaná monoklonálna protilátka vyrobená technológiou rekombinantnej DNA v ovariálnych bunkách čínskeho škrečka.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok.
Číry až mierne opalescenčný a bezfarebný až svetlohnedý roztok s pH približne 5,3 a osmolalitou približne 328 mOsmol/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Ocrevus je indikovaný na liečbu dospelých pacientov s relapsujúcimi formami sklerózy multiplex (RSM), ktorí majú aktívne ochorenie definované klinickými znakmi alebo nálezmi zo zobrazovacieho vyšetrenia (pozri časť 5.1).
Ocrevus je indikovaný na liečbu dospelých pacientov s včasnou primárne progresívnou sklerózou multiplex (PPSM) v zmysle trvania ochorenia a miery funkčného zneschopnenia a s nálezmi zo zobrazovacieho vyšetrenia typickými pre zápalovú aktivitu (pozri časť 5.1).
4.2 Dávkovanie a spôsob podávania
Liečbu majú začať a viesť lekári špecialisti, ktorí majú skúsenosti s diagnostikovaním a liečbou neurologických ochorení. Prvá dávka lieku sa má podať pod klinickým dohľadom a k dispozícii má byť náležité lekárske vybavenie na zvládnutie závažných reakcií, ako sú závažné reakcie na injekciu, reakcie z precitlivenosti a/alebo anafylaktické reakcie (pozri časť 4.4).
Premedikácia zameraná na reakcie na injekciu
Nasledujúce dva lieky sa majú podať ako premedikácia krátko pred každou injekciou okrelizumabu, aby sa znížilo riziko vzniku lokálnych a systémových reakcií na injekciu (injection reactions, IR):
- 20 mg perorálneho dexametazónu (alebo ekvivalentu)
- perorálne antihistaminikum (napr. dezloratadín alebo ekvivalent)
Okrem toho sa tiež môže zvážiť premedikácia antipyretikom (napr. paracetamolom) podaným krátko pred každou injekciou.
Dávkovanie
Odporúčaná dávka je 920 mg podávaných raz za 6 mesiacov.
Úvodnú dávku alebo ďalšie dávky nie je potrebné podávať rozdelené do čiastkových dávok. Medzi podaním jednotlivých dávok okrelizumabu sa má dodržať minimálne 5-mesačný interval.
Ukončenie podávania injekcie alebo liečby v prípade IR
Život ohrozujúce IR
Ak sa objavia prejavy život ohrozujúcej IR, podávanie injekcie sa musí ihneď zastaviť a pacient má dostať vhodnú liečbu. U týchto pacientov sa musí liečba okrelizumabom natrvalo ukončiť (pozri časť 4.3).
Ťažké IR
Ak sa u pacienta vyskytne ťažká IR, podávanie injekcie sa musí ihneď prerušiť a pacient má dostať symptomatickú liečbu. Podávanie injekcie sa má dokončiť až po odznení všetkých príznakov (pozri časť 4.4).
Odložené alebo vynechané dávky
Ak sa injekcia vynechá, má sa podať čo najskôr ako je to možné; nemá sa čakať až do ďalšej plánovanej dávky. Medzi podaním jednotlivých dávok sa má dodržať 6-mesačný interval (musí uplynúť minimálne 5 mesiacov).
Osobitné skupiny pacientov
Dospelí vo veku nad 55 rokov
Na základe obmedzených dostupných údajov o intravenóznom okrelizumabe (pozri časti 5.1 a 5.2) nie je potrebná žiadna úprava dávkovania u pacientov vo veku nad 55 rokov. U pacientov zaradených do prebiehajúcich klinických skúšaní sa pokračovalo v podávaní 600 mg intravenózneho okrelizumabu raz za šesť mesiacov po tom, ako dosiahli viac ako 55 rokov. Použitie subkutánneho okrelizumabu sa neskúmalo u pacientov vo veku nad 65 rokov.
Porucha funkcie obličiek
Bezpečnosť a účinnosť okrelizumabu u pacientov s poruchou funkcie obličiek neboli oficiálne skúmané. Pacienti s miernou poruchou funkcie obličiek boli zahrnutí v klinických skúšaniach. Nie sú žiadne skúsenosti u pacientov so stredne ťažkou a ťažkou poruchou funkcie obličiek. Okrelizumab je monoklonálna protilátka, ktorá podlieha katabolizmu (t. j. rozpadu na peptidy a aminokyseliny), a preto sa nepredpokladá, že u pacientov s poruchou funkcie obličiek je potrebná úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
Bezpečnosť a účinnosť okrelizumabu u pacientov s poruchou funkcie pečene neboli oficiálne skúmané. Pacienti s miernou poruchou funkcie pečene boli zahrnutí v klinických skúšaniach. Nie sú žiadne skúsenosti u pacientov so stredne ťažkou a ťažkou poruchou funkcie pečene. Okrelizumab je monoklonálna protilátka, ktorá podlieha katabolizmu (a nie hepatálnemu metabolizmu), a preto sa nepredpokladá, že u pacientov s poruchou funkcie pečene je potrebná úprava dávky (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť subkutánne podávaného okrelizumabu u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Ocrevus 920 mg injekčný roztok nie je určený na intravenózne podávanie a má sa vždy podávať subkutánnou injekciou zdravotníckym pracovníkom.
Je dôležité skontrolovať štítky na liekoch, aby sa zaistilo, že sa pacientovi správnym spôsobom podáva správna lieková forma (intravenózna alebo subkutánna) tak, ako je predpísané.
Liečba pacientov sa môže začať intravenóznym alebo subkutánnym okrelizumabom a pacienti, ktorí v súčasnosti dostávajú intravenózny okrelizumab, môžu pokračovať v liečbe intravenóznym okrelizumabom, alebo prejsť na liečbu Ocrevusom 920 mg injekčným roztokom.
920 mg dávka sa má podať subkutánnou injekciou do brucha počas približne 10 minút. Odporúča sa použiťsubkutánnu infúznu súpravu (napr. vybavenú ihlou s krídelkami/motýlikovou ihlou). Akýkoľvek zostávajúci reziduálny zadržaný objem v subkutánnej infúznej súprave sa nemá pacientovi podať.
Miesto podania injekcie má byť brucho okrem päťcentimetrovej oblasti v okolí pupka. Injekcie sa nikdy nemajú podať do miest, kde je koža červená, podliata krvou, citlivá alebo stvrdnutá, ani do miest, kde sú materské znamienka alebo jazvy.
Ocrevus injekčný roztok má vždy podať zdravotnícky pracovník. Pri úvodnej dávke sa odporúča sledovanie po podaní injekcie s prístupom k náležitému lekárskemu vybaveniu na zvládnutie závažných reakcií, ako sú IR, trvajúce aspoň jednu hodinu po injekcii. Pri ďalších dávkach rozhodne
o potrebe sledovania po podaní injekcie ošetrujúci lekár (pozri časť 4.4).
Pokyny na použitie a zaobchádzanie s liekom pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
- Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Aktívna infekcia v súčasnosti (pozri časť 4.4).
- Pacienti so závažne oslabeným imunitným systémom (pozri časť 4.4).
- Známe aktívne malignity (pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Reakcie na injekciu (injection reactions, IR)
Liečba subkutánnym okrelizumabom je spájaná s IR, ktoré môžu súvisieť s uvoľňovaním cytokínov a/alebo iných chemických mediátorov. Lekári majú upozorniť pacientov, že IR sa môžu vyskytnúť počas podávania injekcie alebo do 24 hodín po jej podaní. Príznaky IR boli častejšie hlásené pri prvej injekcii. IR môžu byť lokálne IR alebo systémové IR. Časté príznaky lokálnych IR v mieste podania injekcie zahŕňajú erytém, bolesť, opuch a pruritus. Časté príznaky systémových IR zahŕňajú bolesť hlavy a nauzeu (pozri časť 4.8).
Krátko pred injekciou má byť pacientom podaná premedikácia, aby sa znížilo riziko vzniku IR (pozri časť 4.2). Pacienti majú byť sledovaní aspoň jednu hodinu po úvodnej dávke lieku kvôli akémukoľvek príznaku ťažkej IR. Pri podávaní úvodnej dávky lieku má byť k dispozícii vhodné vybavenie na zvládnutie ťažkých IR, reakcií z precitlivenosti a/alebo anafylaktických reakcií. Pri ďalších dávkach rozhodne o potrebe sledovania po podaní injekcie ošetrujúci lekár. Ak sa IR vyskytnú, je ich možné zvládnuť symptomatickou liečbou.
Ak sa objavia prejavy život ohrozujúcej IR, podávanie injekcie sa musí ihneď zastaviť a pacient má dostať vhodnú liečbu. U týchto pacientov sa musí liečba okrelizumabom natrvalo ukončiť. Ak sa u pacienta vyskytne ťažká IR, podávanie injekcie sa musí ihneď prerušiť a pacient má dostať symptomatickú liečbu. Podávanie injekcie sa má dokončiť až po odznení všetkých príznakov.
Intravenózny okrelizumab je spájaný s reakciami súvisiacimi s infúziou (infusion-related reactions, IRR), ktoré môžu tiež súvisieť s uvoľňovaním cytokínov a/alebo iných chemických mediátorov. IRR sa môžu prejavovať ako pruritus, vyrážka, urtikária, erytém, podráždenie hrdla, orofaryngeálna bolesť, dyspnoe, faryngeálny alebo laryngeálny edém, návaly tepla, hypotenzia, pyrexia, únava, bolesť hlavy, závraty, nauzea, tachykardia a anafylaxia. Pri používaní intravenózneho okrelizumabu boli hlásené závažné IRR, pričom niektoré vyžadovali hospitalizáciu.
Z hľadiska príznakov môže byť precitlivenosť klinicky neodlíšiteľná od IR alebo IRR. Ak vznikne podozrenie na reakciu z precitlivenosti, podávanie injekcie sa musí ihneď a natrvalo ukončiť (pozri nižšie „Reakcie z precitlivenosti“).
Reakcie z precitlivenosti
Môže sa vyskytnúť aj reakcia z precitlivenosti (akútna alergická reakcia na liek). Akútne reakcie z precitlivenosti 1. typu (sprostredkované IgE) môžu byť klinicky neodlíšiteľné od príznakov IR.
Reakcia z precitlivenosti sa môže vyskytnúť počas ktoréhokoľvek podania lieku, hoci sa zvyčajne nevyskytuje počas prvého podania. Ak sa pri ďalších podaniach vyskytnú závažnejšie príznaky ako tie, ktoré sa vyskytli predtým, alebo nové závažné príznaky, je nutné zvážiť možnosť reakcie z precitlivenosti. Pacienti so známou IgE sprostredkovanou precitlivenosťou na okrelizumab alebo na ktorúkoľvek z pomocných látok sa nesmú liečiť (pozri časť 4.3).
Infekcia
Podávanie okrelizumabu sa musí odložiť u pacientov s aktívnou infekciou, až kým infekcia neustúpi.
Odporúča sa zistiť stav imunitného systému pacienta pred podaním lieku, pretože pacienti so závažne oslabeným imunitným systémom (napr. s lymfopéniou, neutropéniou, hypogamaglobulinémiou) sa nemajú liečiť (pozri časti 4.3 a 4.8).
Celkové percento pacientov, u ktorých sa vyskytla závažná infekcia (ZI), bolo podobné ako pri komparátoroch (pozri časť 4.8) v štúdiách s intravenóznym okrelizumabom. Frekvencia výskytu infekcií 4. stupňa (život ohrozujúcich) a 5. stupňa (smrteľných) bola nízka vo všetkých liečebných skupinách, ale pri PPSM bola vyššia pri intravenóznom okrelizumabe v porovnaní s placebom v prípade život ohrozujúcich (1,6 % oproti 0,4 %) a smrteľných (0,6 % oproti 0 %) infekcií. Všetky život ohrozujúce infekcie ustúpili bez potreby ukončenia liečby okrelizumabom.
Pri PPSM sú pacienti, ktorí majú problémy s prehĺtaním, vystavení vyššiemu riziku vzniku aspiračnej pneumónie. U týchto pacientov môže liečba okrelizumabom ešte viac zvýšiť riziko vzniku závažnej pneumónie. U pacientov s prejavmi pneumónie majú lekári prijať okamžité opatrenia.
Progresívna multifokálna leukoencefalopatia (PML)
U pacientov, ktorí boli liečení anti-CD20 protilátkami vrátane okrelizumabu, bola veľmi zriedkavo hlásená infekcia spôsobená vírusom JC (JCV), ktorá viedla k PML a väčšinou sa dávala do súvislosti s rizikovými faktormi (populácia pacientov napr. s lymfopéniou, v pokročilom veku, s liečbou viacerými imunosupresívami).
Lekári musia byť ostražití ohľadom včasných prejavov a príznakov PML, ktoré môžu zahŕňať akékoľvek novovzniknuté alebo zhoršujúce sa neurologické prejavy alebo príznaky, pretože môžu byť podobné SM.
Ak je podozrenie na PML, podávanie okrelizumabu sa musí prerušiť. Je potrebné zvážiť zhodnotenie stavu pacienta zahŕňajúce vyšetrenie magnetickou rezonanciou (MR) najlepšie s použitím kontrastnej látky (a porovnať s MR snímkou vyhotovenou pred začiatkom liečby), vyšetrenie mozgovomiechového moku (CSF) na potvrdenie prítomnosti kyseliny deoxyribonukleovej (DNA) JCV a zopakovanie neurologických vyšetrení. Ak sa PML potvrdí, liečba sa musí natrvalo ukončiť.
Reaktivácia vírusu hepatitídy B
U pacientov liečených anti-CD20 protilátkami bola hlásená reaktivácia vírusu hepatitídy B (HBV), ktorá v niektorých prípadoch viedla k fulminantnej hepatitíde, k zlyhaniu pečene a k smrti.
Pred začiatkom liečby sa má u všetkých pacientov vykonať skríning na HBV v súlade s lokálnymi odporúčaniami. Pacienti s aktívnym HBV (t. j. aktívna infekcia potvrdená pozitívnymi výsledkami vyšetrení na prítomnosť HBsAg a anti-HB) sa nemajú liečiť okrelizumabom (pozri časť 4.3). Liečba pacientov so sérologickou pozitivitou (t. j. negativita HBsAg a pozitivita protilátok proti jadrového antigénu HB (HBcAb+); nosiči HBV (pozitivita povrchového antigénu, HBsAg+) má byť pred začiatkom konzultovaná s hepatológom a títo pacienti majú byť sledovaní a liečení v súlade s lokálnymi postupmi, aby sa predišlo reaktivácii hepatitídy B.
Neskorá neutropénia
Prípady neskorého nástupu neutropénie boli hlásené najmenej 4 týždne po poslednej infúzii intravenózneho okrelizumabu (pozri časť 4.8). Aj keď niektoré prípady boli 3. stupňa alebo 4. stupňa, väčšina prípadov bola 1. stupňa alebo 2. stupňa. U pacientov s prejavmi a príznakmi infekcie sa odporúča sledovanie počtu neutrofilov v krvi.
Malignity
Počas kontrolovaného obdobia pivotných klinických skúšaní sa u pacientov liečených intravenóznym okrelizumabom v porovnaní s kontrolnými skupinami pozoroval zvýšený počet malignít (vrátane karcinómov prsníka). Ich výskyt bol v rozmedzí prirodzeného (referenčného) výskytu očakávaného v populácii so SM. Po približne 10 rokoch pokračujúcej liečby okrelizumabom počas kontrolovaného obdobia a otvorenej predĺženej (Open-Label Extension, OLE) fázy pivotných klinických skúšaní zostal výskyt malignít v rozmedzí prirodzeného (referenčného) výskytu očakávaného v populácii so SM. Pacienti so známou aktívnou malignitou sa nemajú liečiť okrelizumabom (pozri časť 4.3). U pacientov so známymi rizikovými faktormi vzniku malignít a u pacientov, ktorí sú aktívne sledovaní kvôli možnej recidíve malignity, sa má individuálne zvážiť prínos a riziko liečby. Pacienti majú podstúpiť štandardný skríning rakoviny prsníka v súlade s lokálnymi odporúčaniami.
Liečba pacientov so závažne oslabeným imunitným systémom
Pacienti so závažne oslabeným imunitným systémom sa nesmú liečiť, až kým sa ich stav neupraví (pozri časť 4.3).
Pri iných autoimunitných ochoreniach viedlo použitie okrelizumabu súbežne s imunosupresívami (napr. s dlhodobo podávanými kortikosteroidmi, nebiologickými a biologickými antireumatikami modifikujúcimi priebeh ochorenia [disease-modifying antirheumatic drugs, DMARDS], mofetilmykofenolátom, cyklofosfamidom, azatioprínom) k zvýšenému výskytu ZI vrátane oportúnnych infekcií. Infekcie zahŕňali, ale neobmedzovali sa iba na atypickú pneumóniu a pneumóniu spôsobenú Pneumocystis jirovecii, pneumóniu spôsobenú vírusom varicella-zoster, tuberkulózu, histoplazmózu. V zriedkavých prípadoch boli niektoré z týchto infekcií smrteľné. V exploračnej analýze sa identifikovali nasledujúce faktory súvisiace s rizikom vzniku ZI: vyššie dávky okrelizumabu ako sú dávky odporúčané pri SM, iné komorbidity a dlhodobé používanie imunosupresív/kortikosteroidov.
Neodporúča sa používať iné imunosupresíva súbežne s okrelizumabom okrem kortikosteroidov na symptomatickú liečbu relapsov. K dispozícii sú obmedzené poznatky o tom, či je súbežné používanie kortikosteroidov na symptomatickú liečbu relapsov spájané so zvýšeným rizikom vznikom infekcií v klinickej praxi. V pivotných štúdiách s intravenóznym okrelizumabom zameraných na SM sa podávanie kortikosteroidov na liečbu relapse nespájalo so zvýšeným rizikom vzniku ZI.
Keď sa liečba okrelizumabom začína po imunosupresívnej liečbe alebo keď sa imunosupresívna liečba začína po liečbe okrelizumabom, má sa zvážiť možnosť prekrývajúcich sa farmakodynamických účinkov (pozri časť 5.1). Pri predpisovaní okrelizumabu je potrebná obozretnosť a má sa vziať do úvahy farmakodynamika iných liekov modifikujúcich priebeh SM.
Očkovanie
Bezpečnosť imunizácie živými alebo živými oslabenými očkovacími látkami po liečbe okrelizumabom sa nesledovala a očkovanie živými oslabenými alebo živými očkovacími látkami sa neodporúča počas liečby a až do obnovy počtu B-lymfocytov. V klinických skúšaniach bol medián času do obnovy počtu B-lymfocytov 72 týždňov (pozri časť 5.1).
V randomizovanej otvorenej štúdii boli pacienti s RSM liečení intravenóznym okrelizumabom schopní dosiahnuť humorálne (protilátkové) odpovede, i keď znížené, na očkovaciu látku obsahujúcu tetanový toxoid, na 23-valentnú pneumokokovú polysacharidovú očkovaciu látku s následným preočkovaním alebo bez neho, na očkovaciu látku obsahujúcu neoantigén KLH (keyhole limpet hemocyanin - hemocyanín kuželnatky) a na očkovaciu látku proti sezónnej chrípke (pozri časti 4.5 a 5.1).
Pacientov liečených okrelizumabom sa odporúča zaočkovať inaktivovanými očkovacími látkami proti sezónnej chrípke.
Lekári majú posúdiť stav imunizácie pacientov, u ktorých sa uvažuje o liečbe okrelizumabom. U pacientov, ktorí potrebujú očkovanie, má byť imunizácia dokončená aspoň 6 týždňov pred začiatkom liečby okrelizumabom.
Expozícia okrelizumabu in utero a očkovanie novorodencov a dojčiat živými alebo živými oslabenými očkovacími látkami
Vzhľadom na možnú depléciu B-lymfocytov u novorodencov a dojčiat matiek, ktoré boli vystavené pôsobeniu okrelizumabu počas gravidity, sa odporúča odložiť očkovanie živými alebo živými oslabenými očkovacími látkami, až kým sa hladiny B-lymfocytov neobnovia; preto sa odporúča, aby sa u novorodencov a dojčiat pred očkovaním stanovili hladiny CD19-pozitívnych B-lymfocytov.
Pri všetkých očkovaniach inými než živými alebo živými oslabenými očkovacími látkami sa odporúča dodržiavať lokálnu imunizačnú schému a zvážiť stanovenie titrov protilátok indukovaných očkovacou látkou, aby sa overilo, či osoby dosiahli ochrannú imunitnú odpoveď, pretože účinnosť očkovania môže byť znížená.
Bezpečnosť a termín očkovania sa má prediskutovať s lekárom novorodenca alebo dojčaťa (pozri časť 4.6).
Poškodenie pečene v súvislosti s liekom
U pacientov liečených okrelizumabom bolo po uvedení lieku na trh pozorované poškodenie pečene v súvislosti s liekom, vrátane závažných a život ohrozujúcich prípadov. Prejavy poškodenia pečene, vrátane výrazne zvýšených pečeňových enzýmov v sére so zvýšeným celkovým bilirubínom, sa objavili niekoľko dní až mesiacov po podaní prvej dávky.
Pred začiatkom liečby okrelizumabu sa majú vykonať funkčné pečeňové testy. U pacientov sa majú počas liečby sledovať prejavy a príznaky akéhokoľvek poškodenia pečene. U pacientov, ktorí hlásia príznaky, ktoré môžu naznačovať poškodenie pečene, vrátane únavy alebo zhoršujúcej sa únavy, anorexie, nevoľnosti, vracania, diskomfortu v pravej hornej časti brucha, tmavého moču alebo žltačky, sa majú vykonať testy pečeňových funkcií.
Ak sa potvrdí poškodenie pečene, liečba okrelizumabom sa má prerušiť. V liečbe sa nemá pokračovať, ak nie je možné stanoviť inú pravdepodobnú príčinu prejavov a príznakov poškodenia pečene
Pomocné látky so známym účinkom
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej dávke, t. j. v podstate zanedbateľné množstvo sodíka.
Polysorbát 20
Tento liek obsahuje 13,8 mg polysorbátu 20 v každej injekčnej liekovke, čo zodpovedá 0,6 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne štúdie interakcií, pretože sa neočakávajú žiadne interakcie sprostredkované enzýmami cytochrómu P450, inými enzýmami metabolizujúcimi lieky alebo transportérmi.
Očkovanie
Bezpečnosť imunizácie živými alebo živými oslabenými očkovacími látkami sa po liečbe okrelizumabom nesledovala.
K dispozícii sú údaje o účinkoch očkovacej látky obsahujúcej tetanový toxoid, 23-valentnej pneumokokovej polysacharidovej očkovacej látky, očkovacej látky obsahujúcej neoantigén KLH (keyhole limpet hemocyanin - hemocyanín kuželnatky) a očkovacej látky proti sezónnej chrípke u pacientov liečených intravenóznym okrelizumabom (pozri časti 4.4 a 5.1).
Po liečbe intravenóznym okrelizumabom trvajúcej 2 roky bol podiel pacientov s pozitívnymi titrami protilátok proti S. pneumoniae, príušniciam, ružienke a ovčím kiahňam vo všeobecnosti podobný podielu zistenému pred začiatkom liečby.
Imunosupresíva
Neodporúča sa používať iné imunosupresívne liečby súbežne s okrelizumabom, okrem kortikosteroidov na symptomatickú liečbu relapsov (pozri časť 4.4).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku musia používať antikoncepciu počas liečby okrelizumabom a počas 4 mesiacov po poslednej podanej dávke okrelizumabu.
Gravidita
K dispozícii je obmedzené množstvo údajov o použití okrelizumabu u gravidných žien. Okrelizumab je imunoglobulín G (IgG). O IgG je známe, že prechádzajú placentárnou bariérou. U novorodencov a dojčiat, ktoré boli vystavené pôsobeniu okrelizumabu počas gravidity, sa má zvážiť odloženie očkovania živými alebo živými oslabenými očkovacími látkami. Nezozbierali sa žiadne údaje o počte B-lymfocytov u novorodencov a dojčiat vystavených pôsobeniu okrelizumabu a možná dĺžka trvania deplécie B-lymfocytov u novorodencov a dojčiat nie je známa (pozri časť 4.4).
U dojčiat narodených matkám, ktoré boli vystavené pôsobeniu iných anti-CD20 protilátok počas gravidity, bola hlásená prechodná deplécia B-lymfocytov v periférnej krvi a lymfocytopénia. Deplécia B-lymfocytov in utero bola zistená aj v štúdiách na zvieratách.
Štúdie (embryofetálnej toxicity) na zvieratách nepreukázali teratogénne účinky. V štúdiách prenatálneho a postnatálneho vývoja bola pozorovaná reprodukčná toxicita (pozri časť 5.3).
Je potrebné vyhnúť sa liečbe okrelizumabom počas gravidity, pokiaľ možný prínos pre matku neprevažuje možné riziko pre plod.
Dojčenie
Je známe, že ľudské IgG sa vylučujú do materského mlieka prvých pár dní po pôrode (obdobie kolostra) a ich koncentrácie krátko na to klesajú na nízke hodnoty.
V prospektívnej, multicentrickej, otvorenej štúdii MN42989 (SOPRANINO) bol 13 dojčiacim ženám podávaný okrelizumab v mediáne 2,0 mesiaca po pôrode (rozsah 0,5 – 5,0 mesiaca). Nízke koncentrácie okrelizumabu v materskom mlieku sa detegovali počas obdobia 60 dní po prvej infúzii matky po pôrode (medián relatívnej dávky u dojčiat 0,27 % [rozsah 0,0 – 1,8 %], čo naznačuje minimálny prestup okrelizumabu do materského mlieka. 30 dní po prvej infúzii matky po pôrode bol okrelizumab nedetegovateľný vo všetkých dostupných vzorkách séra dojčených dojčiat (n = 9) a hladiny B buniek dojčiat boli vo všetkých dostupných vzorkách krvi v normálnom rozmedzí (n = 10). U dojčených dojčiat sa počas následného sledovania 44,6 týždňov (rozsah 8,6 – 62,7 týždňov) nepozorovali žiadne účinky okrelizumabu na zdravie, rast a vývoj dojčiat.
Hoci nie sú dostupné žiadne klinické údaje o dojčatách potenciálne vystavených okrelizumabu prostredníctvom materského mlieka, ktoré dostali živé alebo živé oslabené vakcíny, neočakávajú sa žiadne riziká kvôli normálnym hladinám B buniek a nedetegovateľným hladinám okrelizumabu v sére pozorovaných u týchto dojčiat.
Nízke koncentrácie okrelizumabu v materskom mlieku (medián relatívnej dávky u dojčiat 0,1 % [rozsah 0,07 – 0,7 %]) počas obdobia 90 dní po prvej infúzii matky po pôrode sa pozorovali tiež v samostatnej prospektívnej klinickej štúdii u 29 dojčiacich žien, ktorým bol okrelizumab podávaný v mediáne 4,3 mesiaca (rozsah 0,1 – 36 mesiacov) po pôrode. Následné sledovanie 21 dojčených dojčiat počas najmenej dvoch týždňov popisuje normálny rast a vývoj do 1 roka.
Okrelizumab sa môže používať počas dojčenia počnúc od niekoľkých dní po pôrode.
Fertilita
Predklinické údaje získané na základe štúdií samčej a samičej fertility vykonaných na opiciach rodu Cynomolgus vystavených okrelizumabu neodhalili žiadne osobitné riziká pre ľudí.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Ocrevus nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najvýznamnejšie a najčastejšie hlásené nežiaduce reakcie sú IRR (34,3 % vs 40,1 % pri RSM a PPSM, v uvedenom poradí) a infekcie (58,5 % vs. 72,2 % pri RSM a PPSM, v uvedenom poradí) (pozri časť 4.4). Ďalšie často hlásené nežiaduce reakcie sú COVID-19 (16,0 % pri PPMS) a znížená hladina imunoglobulínu M v krvi (16,5 % vs. 15,5 % pri RSM a PPSM, v uvedenom poradí).
Bezpečnostný profil injekčného roztoku Ocrevusu sa zhodoval so známym bezpečnostným profilom intravenózneho okrelizumabu, ktorý je uvedený nižšie v tabuľke 1, s výnimkou IR ako veľmi častej nežiaducej reakcie.
Tabuľkový zoznam nežiaducich reakcií
| Nežiaduce reakcie hlásené počas klinických skúšaní s intravenóznym okrelizumabom a získané | ||||||||||||||||||||
| zo spontánnych hlásení sú uvedené nižšie v tabuľke 1. Frekvencie nežiaducich reakcií sú založené na | ||||||||||||||||||||
| kontrolovanom období pivotných štúdií zameraných na RSM a PPSM a na kontrolovanom období | ||||||||||||||||||||
| štúdie WA40404 zameranej na PPSM. Nežiaduce reakcie sú uvedené podľa triedy orgánových | ||||||||||||||||||||
| systémov (system organ class, SOC) MedDRA a kategórií frekvencie. Frekvencie výskytu sú | ||||||||||||||||||||
| definované ako veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), | ||||||||||||||||||||
| zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) a neznáme (z dostupných údajov). | ||||||||||||||||||||
| V rámci každej triedy orgánových systémov (SOC) sú nežiaduce reakcie zoradené podľa klesajúcej | ||||||||||||||||||||
| frekvencie. | ||||||||||||||||||||
| Tabuľka 1 Nežiaduce reakcie | ||||||||||||||||||||
| Veľmi časté | Časté | Neznáme | ||||||||||||||||||
| MedDRA | ||||||||||||||||||||
| Trieda orgánových | ||||||||||||||||||||
| systémov (SOC) | ||||||||||||||||||||
| Infekcie a nákazy | Infekcia horných dýchacích ciest, COVID-19, nazofaryngitída, chrípka | Sinusitída, | ||||||||||||||||||
| bronchitída, orálny | ||||||||||||||||||||
| herpes, | ||||||||||||||||||||
| gastroenteritída, | ||||||||||||||||||||
| infekcia dýchacích | ||||||||||||||||||||
| ciest, pneumónia | ||||||||||||||||||||
| spôsobená COVID- | ||||||||||||||||||||
| 19, vírusová | ||||||||||||||||||||
| infekcia, herpes | ||||||||||||||||||||
| zoster, | ||||||||||||||||||||
| konjunktivitída, | ||||||||||||||||||||
| celulitída | ||||||||||||||||||||
| Poruchy krvi | Neutropénia | Neskorý nástup | ||||||||||||||||||
| a lymfatického systému | neutropénie3 | |||||||||||||||||||
| Poruchy dýchacej sústavy, | Kašeľ, katar | |||||||||||||||||||
| hrudníka a mediastína | ||||||||||||||||||||
| Poruchy pečene a žlčových ciest | Poškodenie pečene | |||||||||||||||||||
| v súvislosti s | ||||||||||||||||||||
| liekom2 | ||||||||||||||||||||
| Laboratórne a funkčné vyšetrenia | Znížená koncentrácia imunoglobulínu M v krvi | Znížená koncentrácia imunoglobulínu G v krvi | ||||||||||||||||||
| Úrazy, otravy a komplikácie liečebného postupu | Reakcie súvisiace | |||||||||||||||||||
| s infúziou1, reakcia | ||||||||||||||||||||
| na injekciu2,3 | ||||||||||||||||||||
1 Pozorované len v súhrnnom súbore údajov týkajúcich sa intravenózneho okrelizumabu. 2 Pozorovaná v štúdii mimo súhrnného súboru údajov týkajúcich sa intravenózneho okrelizumabu (súvisiaca so subkutánnym podávaním).
3 Pozorované po uvedení lieku na trh.
Opis vybraných nežiaducich reakcií
Reakcie na injekciu
Na základe pozorovaných príznakov sú IR kategorizované na systémové IR a lokálne IR.
V OCARINA II bola 118 pacientom (ktorí dovtedy neboli liečení okrelizumabom) podaná prvá injekcia lieku. Najčastejšie príznaky hlásené pri systémových IR a lokálnych IR zahŕňali: bolesť hlavy (2,5 %), nauzeu (1,7 %), erytém v mieste podania injekcie (29,7%), bolesť v mieste podania injekcie (14,4 %), opuch v mieste podania injekcie (8,5 %) a pruritus v mieste podania injekcie (6,8 %). IR sa vyskytli u 48,3 % z týchto pacientov po prvej injekcii. Zo 118 pacientov sa u 11,0 % vyskytla aspoň jedna systémová IR považovaná za nežiaducu udalosť a u 45,8% pacientov sa vyskytla aspoň jedna lokálna IR považovaná za nežiaducu udalosť. U pacientov s IR mala väčšina pacientov (82,5 %) IR do 24 hodín po skončení podávania injekcie v porovnaní s výskytom počas podávania injekcie. Všetky IR boli nezávažné a miernej (71,9 %) alebo stredne ťažkej (28,1 %) závažnosti. Medián trvania IR bol 3 dni pri systémových IR a 4 dni pri lokálnych IR. Všetci pacienti sa zotavili z IR a u 26,3 % z nich bola potrebná symptomatická liečba.
V OCARINA I bola 125 pacientom podaná jedna alebo viac injekcií 1 200 mg subkutánneho okrelizumabu. Zo 125 pacientov, ktorým bola podaná prvá injekcia, sa u 16,0 % pacientov vyskytla aspoň jedna systémová IR považovaná za nežiaducu udalosť a u 64,0 % pacientov sa vyskytla aspoň jedna lokálna IR považovaná za nežiaducu udalosť. U 104 pacientov, ktorým bola podaná druhá injekcia, sa výskyt systémovej IR znížil na 7,7 % a výskyt lokálnej IR sa znížil na 37,5 %. Všetky IR boli nezávažné a všetky okrem jednej IR boli miernej alebo stredne ťažkej závažnosti pri prvej injekcii. Všetky IR boli nezávažné a miernej alebo stredne ťažkej závažnosti pri druhej injekcii. U 21,2 % a 17,9 % pacientov, u ktorých sa vyskytla IR, bola v uvedenom poradí po prvej a druhej injekcii potrebná symptomatická liečba.
Intravenózny okrelizumab je spájaný s reakciami súvisiacimi s infúziou (infusion-related reactions, IRR), ktoré môžu tiež súvisieť s uvoľňovaním cytokínov a/alebo iných chemických mediátorov. IRR sa môžu prejavovať ako pruritus, vyrážka, urtikária, erytém, podráždenie hrdla, orofaryngeálna bolesť, dyspnoe, faryngeálny alebo laryngeálny edém, návaly tepla, hypotenzia, pyrexia, únava, bolesť hlavy, závraty, nauzea, tachykardia a anafylaxia. Pri používaní intravenózneho okrelizumabu boli hlásené závažné IRR, pričom niektoré vyžadovali hospitalizáciu.
Infekcia
V klinických skúšaniach kontrolovaných aktívnym komparátorom a zameraných na RSM sa infekcie vyskytli u 58,5 % pacientov liečených intravenóznym okrelizumabom v porovnaní s 52,5 % pacientov liečených interferónom beta-1a. ZI sa vyskytli u 1,3 % pacientov liečených intravenóznym okrelizumabom v porovnaní s 2,9 % pacientov liečených interferónom beta-1a. V pivotnej placebom kontrolovanej klinickej štúdii zameranej na PPSM sa infekcie vyskytli u 72,2 % pacientov liečených intravenóznym okrelizumabom v porovnaní so 69,9 % pacientov, ktorým sa podávalo placebo. ZI sa vyskytli u 6,2 % pacientov liečených intravenóznym okrelizumabom v porovnaní so 6,7 % pacientov, ktorým sa podávalo placebo.
Všetci pacienti počas OLE fázy v pivotných štúdiách s intravenóznym okrelizumabom zameraných na RSM a PPSM prešli na intravenózny okrelizumab. Počas OLE fázy pivotných štúdií sa u pacientov s RSM a PPSM celkové riziko vzniku ZI nezvýšilo oproti riziku pozorovanému počas kontrolovaného obdobia. Ako sa pozorovalo počas kontrolovaného obdobia, výskyt ZI u pacientov s PPSM zostal vyšší ako výskyt ZI pozorovaný u pacientov s RSM.
V súlade s predchádzajúcou analýzou rizikových faktorov vzniku ZI pri autoimunitných ochoreniach iných než SM (pozri časť 4.4) sa uskutočnila multivariačná analýza rizikových faktorov vzniku ZI na základe údajov o 10-ročnej kumulatívnej expozícii z kontrolovaného obdobia a OLE fázy pivotných klinických skúšaní. Rizikové faktory vzniku ZI u pacientov s RSM zahŕňajú prítomnosť aspoň 1 komorbidity, klinický relaps v nedávnej dobe a skóre EDSS (Expanded Disability Status Scale) ≥ 6,0. Rizikové faktory vzniku ZI u pacientov s PPSM zahŕňajú index telesnej hmotnosti (BMI) vyšší ako 25 kg/m2, prítomnosť aspoň 2 komorbidít, skóre EDSS ≥ 6,0 a IgM < LLN. Komorbidity zahŕňali, nie však výlučne, kardiovaskulárne ochorenia, ochorenia obličiek a močových ciest, predchádzajúce infekcie a depresiu.
Infekcie dýchacích ciest
Podiel infekcií dýchacích ciest bol vyšší u pacientov liečených intravenóznym okrelizumabom v porovnaní s pacientmi, ktorým sa podával interferón beta-1a a placebo.
V klinických skúšaniach zameraných na RSM sa infekcia horných dýchacích ciest vyskytla u 39,9 % pacientov liečených intravenóznym okrelizumabom a u 33,2 % pacientov liečených interferónom beta-1a a infekcia dolných dýchacích ciest vyskytla u 7,5 % pacientov liečených intravenóznym okrelizumabom a u 5,2 % pacientov liečených interferónom beta-1a. V pivotných klinických skúšaniach zameraných na PPSM sa infekcia horných dýchacích ciest vyskytla u 48,8 % pacientov liečených intravenóznym okrelizumabom a u 42,7 % pacientov, ktorým sa podávalo placebo a infekcia dolných dýchacích ciest vyskytla u 9,9 % pacientov liečených intravenóznym okrelizumabom a u 9,2 % pacientov, ktorým sa podávalo placebo. Infekcie dýchacích ciest hlásené u pacientov liečených intravenóznym okrelizumabom boli prevažne mierne až stredne ťažké (80 - 90 %).
COVID-19 a pneumónia spôsobená COVID-19
V placebom kontrolovanej štúdii fázy IIIb u pacientov s PPSM (štúdia WA40404) sa COVID-19 pozoroval častejšie u pacientov liečených intravenóznym okrelizumabom v porovnaní s pacientmi, ktorí dostávali placebo. COVID-19 sa pozoroval u 16,0 % pacientov liečených intravenóznym okrelizumabom a u 11,3 % pacientov, ktorí dostávali placebo. U pacientov liečených intravenóznym okrelizumabom bol COVID-19 prevažne miernej až stredne závažnej závažnosti (14,2 %).
Pneumónia spôsobená COVID-19 sa pozorovala častejšie u pacientov liečených intravenóznym okrelizumabom v porovnaní s pacientmi, ktorí dostávali placebo. Pneumónia spôsobená COVID-19 sa pozorovala u 3,2 % pacientov liečených intravenóznym okrelizumabom a u 1,8 % pacientov, ktorí dostávali placebo. Pneumónia spôsobená COVID-19 sa pozorovala prevažne ako závažná infekcia, ktorá sa vyskytla u 2,6 % pacientov liečených intravenóznym okrelizumabom a u 1,6 % pacientov, ktorí dostávali placebo. Úmrtia v dôsledku pneumónie spôsobenej COVID-19 boli menej časté, vyskytli sa u 0,8 % pacientov liečených intravenóznym okrelizumabom a 0,2 % pacientov, ktorí dostávali placebo, a boli spojené so známymi rizikovými faktormi v oboch skupinách.
Herpes
V klinických skúšaniach kontrolovaných aktívnym komparátorom (zameraných na RSM) boli herpetické infekcie hlásené častejšie u pacientov liečených intravenóznym okrelizumabom ako u pacientov liečených interferónom beta-1a a zahŕňali herpes zoster (2,1 % oproti 1,0 %), herpes simplex (0,7 % oproti 0,1 %), orálny herpes (3,0 % oproti 2,2 %), genitálny herpes (0,1 % oproti 0 %) a infekciu spôsobenú herpetickým vírusom (0,1 % oproti 0 %). Všetky infekcie boli miernej až stredne ťažkej závažnosti, okrem jednej udalosti 3. stupňa a pacienti sa uzdravili po liečbe štandardnými liekmi.
V pivotnom placebom kontrolovanom klinickom skúšaní (zameranom na PPSM) bol pozorovaný vyšší percentuálny podiel pacientov s orálnym herpesom v liečebnej skupine s intravenóznym okrelizumabom (2,7 % oproti 0,8 %).
Poškodenie pečene v súvislosti s liekom
Po uvedení lieku na trh bolo hlásené poškodenie pečene v súvislosti s liekom a zvýšené pečeňové enzýmy (pozri časť 4.4).
Laboratórne abnormality
Imunoglobulíny
Liečba okrelizumabom viedla k zníženiu koncentrácií celkových imunoglobulínov počas kontrolovaného obdobia pivotných klinických skúšaní s intravenóznym okrelizumabom, čo bolo podmienené hlavne znížením koncentrácie IgM.
Údaje z klinických skúšaní získané počas kontrolovaného obdobia a OLE fázy pivotných klinických skúšaní preukázali súvislosť medzi znížením koncentrácií IgG (a menej v prípade IgM alebo IgA) a zvýšeným výskytom ZI. U 2,1 % pacientov s RSM sa ZI vyskytla počas obdobia s IgG < LLN a u 2,3 % pacientov s PPSM sa ZI vyskytla počas obdobia s IgG < LLN. Rozdiel vo výskyte ZI medzi pacientmi s IgG < LLN v porovnaní s pacientmi s IgG ≥ LLN sa v priebehu času nezvyšoval. Typ, závažnosť, latencia, trvanie a dôsledok ZI pozorovaných počas epizód koncentrácií imunoglobulínov pod LLN sa zhodovali s celkovými ZI pozorovanými u pacientov liečených okrelizumabom počas kontrolovaného obdobia a OLE fázy. Počas celých 10 rokov pokračujúcej liečby okrelizumabom zostávali priemerné koncentrácie IgG u pacientov s RSM a PPSM nad LLN.
Lymfocyty
Pri RSM bolo zníženie počtu lymfocytov na < LLN pozorované u 20,7 % pacientov liečených intravenóznym okrelizumabom v porovnaní s 32,6 % pacientov liečených interferónom beta-1a. V pivotnom klinickom skúšaní zameranom na PPSM bolo zníženie počtu lymfocytov na < LLN pozorované u 26,3 % pacientov liečených intravenóznym okrelizumabom v porovnaní s 11,7 % pacientov, ktorým sa podávalo placebo.
Zníženia počtu lymfocytov hlásené u pacientov liečených intravenóznym okrelizumabom boli väčšinou 1. stupňa (< LLN - 800 buniek/mm3) a 2. stupňa (500 až 800 buniek/mm3) závažnosti. Približne u 1 % pacientov v skupine s intravenóznym okrelizumabom sa vyskytla lymfopénia
- 3. stupňa (200 až 500 buniek/mm3). U žiadneho z týchto pacientov nebola hlásená lymfopénia
- 4. stupňa (< 200 buniek/mm3).
V pivotných štúdiách sa pozoroval zvýšený výskyt ZI počas epizód potvrdeného zníženia celkového počtu lymfocytov u pacientov liečených intravenóznym okrelizumabom. Počet ZI bol príliš nízky na vyvodenie definitívnych záverov.
Neutrofily
V období liečby (RSM) kontrolovanej aktívnym komparátorom bolo zníženie počtu neutrofilov na < LLN pozorované u 14,7 % pacientov liečených intravenóznym okrelizumabom v porovnaní so 40,9 % pacientov liečených interferónom beta-1a. V pivotnom placebom kontrolovanom klinickom skúšaní (zameranom na PPSM) bol percentuály podiel pacientov, ktorí mali znížený počet neutrofilov, vyšší v skupine s intravenóznym okrelizumabom (12,9 %) ako v skupine s placebom (10,0 %); u týchto pacientov sa neutropénia 2. alebo vyššieho stupňa vyskytla u vyššieho percenta pacientov v skupine s intravenóznym okrelizumabom (4,3 %) ako u pacientov v skupine s placebom (1,3 %); neutropénia 4. stupňa sa vyskytla približne u 1 % pacientov v skupine s intravenóznym okrelizumabom v porovnaní s 0 % pacientov v skupine s placebom.
Zníženie počtu neutrofilov bolo väčšinou prechodné (zistené iba jedenkrát u daného pacienta liečeného okrelizumabom) a 1. stupňa (medzi < LLN a 1 500 buniek/mm3) a 2. stupňa (1 000 až 1 500 buniek/mm3) závažnosti. Celkovo približne 1 % pacientov v skupine s intravenóznym okrelizumabom malo neutropéniu 3. alebo 4. stupňa. U jedného pacienta s neutropéniou 3. stupňa (500 až 1 000 buniek/mm3) a u jedného pacienta s neutropéniou 4. stupňa (< 500 buniek/mm3) bola potrebná špecifická liečba faktorom stimulujúcim kolónie granulocytov a po epizóde pokračovali v liečbe okrelizumabom. Neutropénia sa môže vyskytnúť niekoľko mesiacov po podaní okrelizumabu (pozri časť 4.4).
Iné
Jeden pacient, ktorému sa podalo 2 000 mg intravenózneho okrelizumabu, zomrel na syndróm systémovej zápalovej odpovede (systemic inflammatory response syndrome, SIRS) neznámej etiológie, a to po vyšetrení magnetickou rezonanciou (MR) vykonaným 12 týždňov po poslednej infúzii; anafylaktoidná reakcia na gadolíniovú kontrastnú látku použitú pri MR mohla prispieť k SIRS.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Z klinických skúšaní sú k dispozícii obmedzené skúsenosti s podávaním dávok vyšších ako je schválená dávka okrelizumabu. Najvyššia dávka doteraz testovaná u pacientov so SM je 2 000 mg, podaných vo forme dvoch 1 000 mg intravenóznych infúzií s časovým odstupom 2 týždňov (štúdia fázy II zisťujúca optimálnu dávku pri RRSM) a 1 200 mg, podaných vo forme subkutánnej injekcie (štúdia fázy Ib zisťujúca optimálnu dávku). Nežiaduce reakcie sa zhodovali s bezpečnostným profilom okrelizumabu zisteným v pivotných klinických skúšaniach.
K dispozícii nie je špecifické antidotum pre prípad predávkovania; je potrebné okamžite prerušiť podávanie injekcie a sledovať pacienta kvôli možným IR (pozri časť 4.4).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresíva, monoklonálne protilátky, ATC kód: L04AG08.
Mechanizmus účinku
Okrelizumab je rekombinantná humanizovaná monoklonálna protilátka, ktorá sa selektívne zameriava na B-lymfocyty exprimujúce CD20.
CD20 je povrchový antigén nachádzajúci sa na pre-B-lymfocytoch, zrelých a pamäťových B-lymfocytoch, ale nie je exprimovaný na lymfoidných kmeňových bunkách a plazmatických bunkách.
Presný mechanizmus, ktorým okrelizumab vykazuje terapeutické klinické účinky pri SM, nie je úplne objasnený, ale predpokladá sa, že zahŕňa imunomoduláciu prostredníctvom zníženia počtu a funkcie CD20-exprimujúcich B-lymfocytov. Po naviazaní sa na bunkový povrch spôsobuje okrelizumab selektívnu depléciu CD20-exprimujúcich B-lymfocytov prostredníctvom fagocytózy závislej od protilátky (ADCP), cytotoxicity závislej od protilátky (ADCC), cytotoxicity závislej od komplementu (CDC) a apoptózy. Schopnosť obnovy B-lymfocytov a už existujúca humorálna imunita sú zachované. Okrem toho, vrodená imunita a celkový počet T-lymfocytov nie sú ovplyvnené.
Subkutánny okrelizumab obsahuje rekombinantnú ľudskú hyaluronidázu (rHuPH20), čo je enzým používaný na zvýšenie disperzie a absorpcie koformulovaných liečiv, keď sa podávajú subkutánne.
Farmakodynamické účinky
Liečba okrelizumabom vedie k rýchlej deplécii CD19+ B-lymfocytov v krvi do 14 dní po začatí liečby (prvý časový bod hodnotenia), čo je očakávaný farmakologický účinok. Táto deplécia sa udržala počas celého obdobia liečby intravenóznym okrelizumabom. Na meranie počtu B-lymfocytov sa používa CD19, pretože prítomnosť okrelizumabu interferuje s testom na rozpoznávanie CD20.
V štúdiách fázy III sa preukázalo, že medzi podaním jednotlivých dávok intravenózneho okrelizumabu došlo až u 5 % pacientov k obnove počtu B-lymfocytov (na > LLN alebo na východiskový počet) aspoň v jednom hodnotenom časovom bode. Rozsah a trvanie deplécie B-lymfocytov sa v klinických skúšaniach zameraných na PPSM a RSM zhodovali.
Najdlhšie obdobie sledovania po podaní poslednej intravenóznej infúzie (štúdia fázy II, WA21493, N = 51) ukazuje, že medián času do obnovy počtu B-lymfocytov (návrat na východiskový počet/LLN, podľa toho, čo sa vyskytlo ako prvé) bol 72 týždňov (rozmedzie 27 - 175 týždňov). U 90 % všetkých pacientov sa počet B-lymfocytov vrátil na LLN alebo východiskový počet približne do dva a pol roka po poslednej infúzii.
Klinická účinnosť a bezpečnosť
Subkutánna lieková forma
OCARINA II
Štúdia CN42097 (OCARINA II) bola multicentrické, randomizované, otvorené klinické skúšanie s paralelným usporiadaním skupín vykonané na zhodnotenie farmakokinetiky, farmakodynamiky, bezpečnosti, imunogenicity, rádiologických a klinických účinkov subkutánneho okrelizumabu v porovnaní s intravenóznym okrelizumabom u pacientov buď s RSM, alebo s PPSM. Štúdia OCARINA II bola usporiadaná tak, aby preukázala noninferioritu liečby subkutánneho okrelizumabu v porovnaní s intravenóznym okrelizumabom na základe primárneho FK cieľového ukazovateľa, ktorým bola plocha pod časovou krivkou koncentrácie (AUC) až do 12. týždňa po podaní injekcie/infúzie (AUCw1-12).
Celkovo 236 pacientov s RSM alebo PPSM (213 pacientov s RSM, 23 pacientov s PPSM) bolo randomizovaných v pomere 1:1 do skupiny so subkutánnou liekovou formou alebo do skupiny s intravenóznou liekovou formou. Počas kontrolovaného obdobia (0. deň až 24. týždeň) bola pacientom podaná buď jednorazová subkutánna injekcia 920 mg v 1. deň štúdie, alebo dve 300 mg intravenózne infúzie v 1. a 14. deň štúdie. Po kontrolovanom období sa všetci pacienti mohli rozhodnúť, či im budú podané ďalšie subkutánne injekcie 920 mg Ocrevusu v 24. a 48. týždni (2. a 3. dávka v uvedenom poradí). Z tejto štúdie boli vylúčení pacienti, ktorí podstúpili predchádzajúcu liečbu anti-CD20 protilátkami vrátane okrelizumabu počas uplynulých 24 mesiacov.
Pacienti boli vo veku 18 – 65 rokov a v čase skríningu mali skóre EDSS medzi 0 až 6,5. Demografické údaje boli podobné a východiskové charakteristiky boli dobre vyvážené medzi dvomi liečebnými skupinami. Priemerný vek bol 39,9 roka v subkutánnej skupine a 40,0 rokov v intravenóznej skupine. V subkutánnej skupine bolo 34,7 % pacientov mužského pohlavia a v intravenóznej skupine bolo 40,7 % pacientov mužského pohlavia. Priemerné trvanie/medián trvania SM od stanovenia diagnózy bol 5,70/3,10 roka v subkutánnej skupine a 4,78/2,35 roka v intravenóznej skupine.
Noninferiorita expozície okrelizumabu po podaní 920 mg subkutánneho okrelizumabu v porovnaní so 600 mg intravenózneho okrelizumabu bola preukázaná na základe FK primárneho cieľového ukazovateľa, ktorým bola AUC až do 12. týždňa (AUCw1-12) po podaní injekcie (pozri časť 5.2).
Intravenózna lieková forma
Relapsujúce formy sklerózy multiplex (RSM)
Účinnosť a bezpečnosť okrelizumabu sa hodnotili v dvoch randomizovaných, dvojito zaslepených, dvojito maskovaných (double-dummy) kontrolovaných klinických skúšaniach kontrolovaných aktívnym komparátorom (WA21092 a WA21093), ktoré mali rovnaké usporiadanie (dizajn) a vykonali sa u pacientov s relapsujúcimi formami SM (v súlade s McDonaldovými kritériámi z roku 2010) a s dôkazom o aktivite ochorenia (definovanej klinickými znakmi alebo nálezmi zo zobrazovacieho vyšetrenia) v priebehu predchádzajúcich dvoch rokov. Dizajn štúdií a východiskové charakteristiky populácie v štúdiách sú zhrnuté v tabuľke 2.
Obe liečebné skupiny boli dobre vyvážené v demografických a východiskových charakteristikách. Pacientom liečeným okrelizumabom (skupina A) sa podávalo 600 mg raz za 6 mesiacov (1. dávka vo forme dvoch 300 mg intravenóznych infúzií, ktoré sa podali s časovým odstupom 2 týždňov, a následné dávky sa podávali vo forme jednej 600 mg intravenóznej infúzie). Pacientom v skupine B sa podával interferón beta-1a 44 µg subkutánnou injekciou trikrát týždenne.
Tabuľka 2 Dizajn štúdií, demografické údaje a východiskové charakteristiky
| Štúdia č. 1 | Štúdia č. 2 | |||
| Názov štúdie | WA21092 (OPERA I) (n = 821) | WA21093 (OPERA II) (n = 835) | ||
| Dizajn štúdií | ||||
| Populácia v štúdiách | Pacienti s relapsujúcimi formami SM | |||
| Anamnéza ochorenia v čase skríningu | Aspoň dva relapsy v priebehu predchádzajúcich dvoch rokov alebo jeden relaps v priebehu predchádzajúceho roka; skóre EDSS* medzi 0 a 5,5 vrátane | |||
| Dĺžka trvania štúdií | 2 roky | |||
| Liečebné skupiny | Skupina A: okrelizumab 600 mg Skupina B: interferón beta-1a 44 µg s.c. (IFN) | |||
| Východiskové charakteristiky | okrelizumab 600 mg (n = 410) | IFN 44 µg (n = 411) | okrelizumab 600 mg (n = 417) | IFN 44 µg (n = 418) |
| Priemerný vek (roky) | 37,1 | 36,9 | 37,2 | 37,4 |
| Vekové rozmedzie (roky) v čase zaradenia do štúdie | 18 - 56 | 18 - 55 | 18 - 55 | 18 - 55 |
| Distribúcia podľa pohlavia (% mužov/% žien) | 34,1/65,9 | 33,8/66,2 | 35,0/65,0 | 33,0/67,0 |
| Priemerné trvanie/medián trvania ochorenia od stanovenia diagnózy (roky) | 3,82/1,53 | 3,71/1,57 | 4,15/2,10 | 4,13/1,84 |
| Pacienti bez predchádzajúcej liečby DMT (%)** | 73,4 | 71,0 | 72,7 | 74,9 |
| Priemerný počet relapsov v minulom roku | 1,31 | 1,33 | 1,32 | 1,34 |
Percentuálny podiel pacientov s gadolíniom (Gd) zvýraznenými T1 léziami | 42,5 | 38,1 | 39,0 | 41,4 |
| Priemerné skóre EDSS* | 2,82 | 2,71 | 2,73 | 2,79 |
* Rozšírená škála funkčnej nespôsobilosti, známa aj ako Kurtzkeho škála (Expanded Disability Status Scale).
** Pacienti, ktorí neboli liečení liečbou modifikujúcou priebeh ochorenia (DMT, disease-modifying therapy) v priebehu 2 rokov pred randomizáciou.
Kľúčové klinické výsledky a výsledky účinnosti z hľadiska MR nálezov sú prezentované v tabuľke 3 a na grafe 1.
Výsledky týchto štúdií ukazujú, že okrelizumab v porovnaní s interferónom beta-1a podávaným subkutánne v dávke 44 µg významne potlačil vznik relapsov, subklinickú aktivitu ochorenia meranú pomocou MR a progresiu ochorenia.
Tabuľka 3 Kľúčové klinické cieľové ukazovatele a ukazovatele hodnotené pomocou MR v štúdiách WA21092 a WA21093 (RSM)
| Cieľové ukazovatele | Štúdia č. 1: WA21092 (OPERA I) | Štúdia č. 2: WA21093 (OPERA II) | ||
| okrelizumab 600 mg (n = 410) | IFN 44 µg (n = 411) | okrelizumab 600 mg (n = 417) | IFN 44 µg (n = 418) | |
| Klinické cieľové ukazovatele | ||||
Ročný výskyt relapsov (primárny cieľový ukazovateľ)8 Relatívne zníženie | 0,156 | 0,292 | 0,155 | 0,290 |
| 46 % (p < 0,0001) | 47 % (p < 0,0001) | |||
Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia pretrvávajúcou 12 týždňov3 Zníženie rizika (súhrnná analýza1) Zníženie rizika (jednotlivé štúdie2) | 9,8 % pri okrelizumabe vs 15,2 % pri IFN 40 % (p = 0,0006)7 | |||
| 43 % (p = 0,0139)7 | 37 % (p = 0,0169)7 | |||
Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia (CDP) pretrvávajúcou 24 týždňov3 Zníženie rizika (súhrnná analýza1) Zníženie rizika (jednotlivé štúdie2) | 7,6 % pri okrelizumabe vs 12,0 % pri IFN 40 % (p = 0,0025)7 | |||
| 43 % (p = 0,0278)7 | 37 % (p = 0,0370)7 | |||
Percentuálny podiel pacientov s potvrdeným zlepšením miery funkčného zneschopnenia pretrvávajúcim aspoň 12 týždňov4 Relatívne zvýšenie (súhrnná analýza1) Relatívne zvýšenie (jednotlivé štúdie2) | 20,7 % pri okrelizumabe vs 15,6 % pri IFN | |||
| 33 % (p = 0,0194) | ||||
| 61 % (p = 0,0106) | 14 % (p = 0,4019) | |||
| Percentuálny podiel pacientov bez relapsov v 96. týždni2 | 80,4 % | 66,7 % | 78,9 % | 64,3 % |
| (p < 0,0001) | (p < 0,0001) | |||
Percentuálny podiel pacientov bez známok aktivity ochorenia (No Evidence of Disease Activity, NEDA)5 Relatívne zvýšenie2 | 48 % | 29 % | 48 % | 25 % |
| 64 % (p < 0,0001) | 89 % (p < 0,0001) | |||
| Cieľové ukazovatele hodnotené pomocou MR | ||||
Priemerný počet Gd zvýraznených T1 lézií na MR snímke Relatívne zníženie | 0,016 | 0,286 | 0,021 | 0,416 |
| 94 % (p < 0,0001) | 95 % (p < 0,0001) | |||
Priemerný počet nových a/alebo zväčšujúcich sa T2 hyperintenzívnych lézií na MR snímke Relatívne zníženie | 0,323 | 1,413 | 0,325 | 1,904 |
| 77 % (p < 0,0001) | 83 % (p < 0,0001) | |||
Percentuálna zmena v objemu mozgu od 24. týždňa do 96. týždňa Relatívne zníženie rýchlosti úbytku objemu mozgu | -0,572 | -0,741 | -0,638 | -0,750 |
| 22,8 % (p = 0,0042)6 | 14,9 % (p = 0,0900) | |||
1 Údaje prospektívne skombinované zo štúdie č. 1 a štúdie č. 2.
2 Nekonfirmatórna (t. j. iba deskriptívna) p-hodnota; nie je súčasťou vopred špecifikovaného hierarchického testovania.
3 CDP (Confirmed Disability Progression, progresia funkčného zneschopnenia) definovaná ako zvýšenie
o ≥ 1,0 bodu v porovnaní s východiskovým skóre EDSS (Expanded Disability Status Scale) u pacientov s východiskovým skóre 5,5 bodu alebo nižším, alebo o ≥ 0,5 bodu, keď je východiskové skóre > 5,5 bodu; odhad v 96. týždni podľa Kaplana-Meiera.
4 Definované ako zníženie o ≥ 1,0 bodu v porovnaní s východiskovým skóre EDSS u pacientov s východiskovým skóre EDSS ≥ 2 a ≤ 5,5 bodu, alebo o ≥ 0,5 bodu, keď je východiskové skóre > 5,5 bodu. Pacienti s východiskovým skóre < 2 neboli zahrnutí v analýze.
5 NEDA definované ako absencia protokolom definovaných relapsov, CDP pretrvávajúcej 12 týždňov a akejkoľvek aktivity preukázanej MR vyšetrením (buď Gd zvýraznené T1 lézie, alebo nové alebo zväčšujúce sa T2 lézie) počas celej 96-týždňovej liečby. Exploračný výsledok bol založený na kompletnej ITT populácii. 6 Nekonfirmatórna (t. j. iba deskriptívna) p-hodnota; hierarchická testovacia procedúra bola ukončená pred dosiahnutím cieľového ukazovateľa.
7 Log-rank test.
8 Potvrdené relapsy (sprevádzané klinicky významnou zmenou EDSS).
Graf 1 Kaplanova-Meierova krivka času do objavenia sa potvrdenej progresie funkčného zneschopnenia pretrvávajúcej aspoň 12 týždňov, pričom prvou udalosťou bolo zhoršenie neurologických funkcií vyskytujúcich sa počas obdobia dvojito zaslepenej liečby (Súhrnná ITT populácia zo štúdií WA21092 a WA21093)*
*Vopred špecifikovaná súhrnná analýza štúdií WA21092 a WA21093
Výsledky vopred špecifikovaných súhrnných analýz času do CPD pretrvávajúcej aspoň 12 týždňov (40 % zníženie rizika pri okrelizumabe v porovnaní s interferónom beta-1a (p = 0,0006) sa vo vysokej miere zhodovali s výsledkami analýzy času do CPD pretrvávajúcej aspoň 24 týždňov (40 % zníženie rizika pri okrelizumabe v porovnaní s interferónom beta-1a, p = 0,0025).
Do štúdií boli zaradení pacienti s aktívnym ochorením. Zahŕňali dovtedy neliečených pacientov aj pacientov nedostatočne odpovedajúcich na predchádzajúcu liečbu, pričom aktívne ochorenie bolo definované klinickými znakmi alebo nálezmi zo zobrazovacieho vyšetrenia. Analýza podskupín
| pacientov s rozličnými východiskovými stupňami aktivity ochorenia vrátane aktívneho a vysoko | ||||
| aktívneho ochorenia ukázala, že účinnosť | okrelizumabu | z hľadiska ARR a CPD pretrvávajúcej | ||
| 12 týždňov sa zhodovala s účinnosťou zistenou v celkovej populácii. | ||||
Primárne progresívna skleróza multiplex (PPSM)
Účinnosť a bezpečnosť okrelizumabu sa hodnotili aj v randomizovanom, dvojito zaslepenom, placebom kontrolovanom klinickom skúšaní u pacientov s primárne progresívnou SM (štúdia WA25046), ktorí boli vo včasnom štádiu ochorenia podľa hlavných inklúznych kritérií, t. j. vek 18 - 55 rokov vrátane; skóre EDSS v čase skríningu od 3,0 do 6,5 boda; trvanie ochorenia od nástupu príznakov SM kratšie ako 10 rokov u pacientov so skóre EDSS v čase skríningu ≤ 5,0 bodov alebo 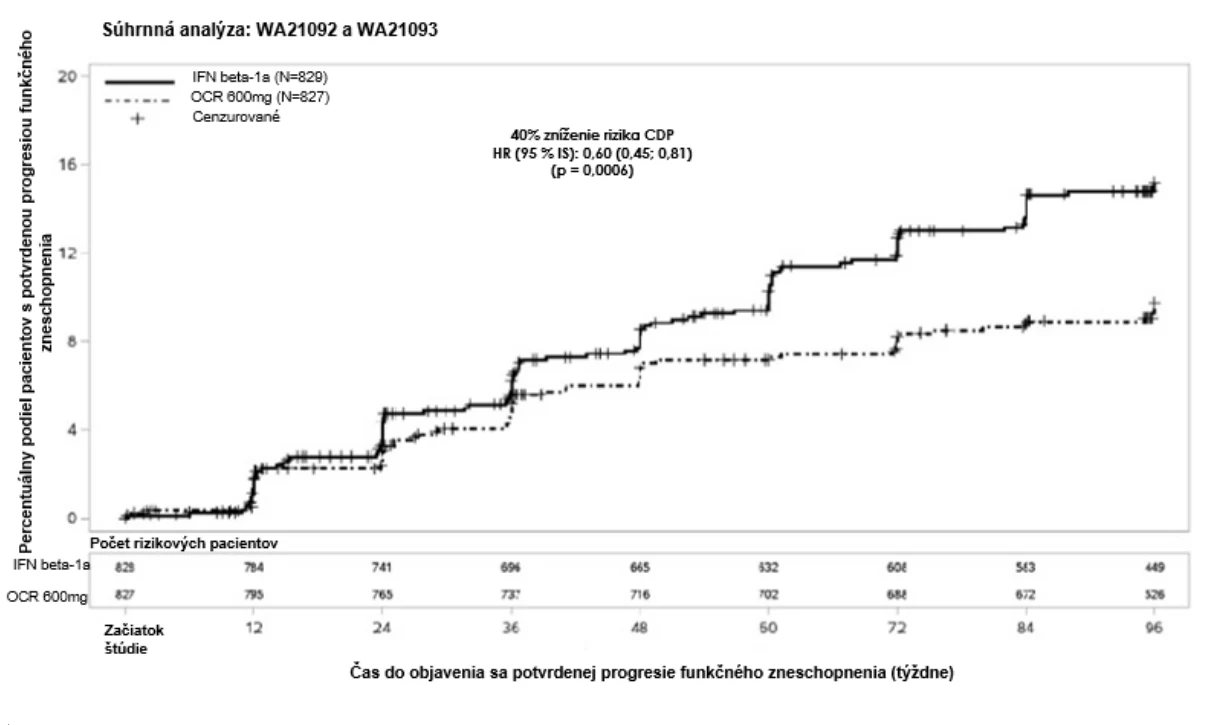 kratšie ako 15 rokov u pacientov so skóre EDSS v čase skríningu > 5,0 bodov. Pokiaľ ide o aktivitu ochorenia, nálezy typické pre zápalovú aktivitu môžu byť, dokonca aj pri progresívnej SM, získané zobrazovacím vyšetrením (t. j. gadolíniom zvýraznené T1 lézie a/alebo aktívne [nové alebo zväčšujúce sa] T2 lézie). MR dôkaz sa má použiť na potvrdenie zápalovej aktivity u všetkých pacientov. Pacienti vo veku nad 55 rokov neboli sledovaní. Dizajn štúdie a východiskové charakteristiky populácie v štúdii sú prezentované v tabuľke 4.
Obe liečebné skupiny boli dobre vyvážené v demografických a východiskových charakteristikách. MR vyšetrením mozgu sa preukázali nálezy typické pre zápalovú aktivitu, a to buď Gd zvýraznené T1 lézie alebo T2 lézie.
V štúdii fázy III zameranej na PPSM sa pacientom podávalo 600 mg okrelizumabu raz za 6 mesiacov vo forme dvoch 300 mg infúzií, ktoré boli podané s časovým odstupom dvoch týždňov, počas celého obdobia liečby. Preukázalo sa, že 600 mg infúzie podávané pri RSM a dve 300 mg infúzie podávané pri PPSM majú zhodné FK/FD profily. Profily IRR pri jednotlivých infúziách boli tiež podobné, nezávisle od toho, či sa 600 mg dávka podávala vo forme jednej 600 mg infúzie, alebo vo forme dvoch 300 mg infúzií s časovým odstupom dvoch týždňov (pozri časti 4.8 a 5.2), ale vzhľadom na celkovo vyšší počet infúzií pri schéme s dvomi 300 mg infúziami, celkový počet IRR bol vyšší. Preto sa po podaní 1. dávky odporúča podávať okrelizumab v jednej 600 mg infúzii (pozri časť 4.2), aby sa znížil celkový počet infúzií (a súbežná expozícia profylakticky podávanému metylprednizolónu a antihistaminiku) a reakcií súvisiacich s infúziou.
Tabuľka 4 Dizajn štúdie, demografické údaje a východiskové charakteristiky v štúdii WA25046
| Názov štúdie | Štúdia WA25046 ORATORIO (n = 732) | |
| Dizajn štúdie | ||
| Populácia v štúdii | Pacienti s primárne progresívnou formou SM | |
| Dĺžka trvania štúdie | Závislá od dosiahnutia vopred určeného počtu sledovaných udalostí (event-driven) (minimálne 120 týždňov a 253 prípadov potvrdenej progresie funkčného zneschopnenia) (Medián obdobia sledovania: okrelizumab 3,0 roky, placebo 2,8 roka) | |
| Anamnéza ochorenia v čase skríningu | Vek 18 - 55 rokov, skóre EDSS od 3,0 do 6,5 | |
| Liečebné skupiny | Skupina A: okrelizumab 600 mg Skupina B: placebo, pri randomizácii 2:1 | |
| Východiskové charakteristiky | okrelizumab 600 mg (n = 488) | placebo (n = 244) |
| Priemerný vek (roky) | 44,7 | 44,4 |
| Vekové rozmedzie (roky) v čase zaradenia do štúdie | 20 - 56 | 18 - 56 |
| Distribúcia podľa pohlavia (% mužov/% žien) | 51,4/48,6 | 49,2/50,8 |
| Priemerné trvanie/medián trvania ochorenia od stanovenia diagnózy PPSM (roky) | 2,9/1,6 | 2,8/1,3 |
| Priemerné skóre EDSS | 4,7 | 4,7 |
Kľúčové klinické výsledky a výsledky účinnosti z hľadiska MR nálezov sú prezentované v tabuľke 5 a na grafe 2.
Výsledky tejto štúdie ukazujú, že okrelizumab v porovnaní s placebom významne oddiaľuje progresiu ochorenia a znižuje mieru zhoršenia rýchlosti chôdze.
Tabuľka 5 Kľúčové klinické cieľové ukazovatele a ukazovatele hodnotené pomocou MR v štúdii WA25046 (PPSM)
| Štúdia č. 3 | ||
| WA25046 (Oratorio) | ||
| Cieľové ukazovatele | okrelizumab 600 mg (n = 488) | placebo (n = 244) |
| Klinické cieľové ukazovatele | ||
Primárny cieľový ukazovateľ účinnosti Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia pretrvávajúcou 12 týždňov1 (primárny cieľový ukazovateľ) Zníženie rizika | 30,2 % | 34,0 % |
24 % (p = 0,0321) | ||
Percentuálny podiel pacientov s potvrdenou progresiou funkčného zneschopnenia pretrvávajúcou 24 týždňov1 Zníženie rizika | 28,3 % | 32,7 % |
25 % (p = 0,0365) | ||
Percentuálna zmena (nárast) v čase potrebnom na prejdenie 25-stopovej (cca 7,62 m) vzdialenosti (Timed 25-Foot Walk - test chôdze na čas) v 120. týždni v porovnaní s východiskovým časom Relatívne zníženie miery nárastu času chôdze | 38,9 | 55,1 |
| 29,4 % (p = 0,0404) | ||
| Cieľové ukazovatele hodnotené pomocou MR | ||
| Percentuálna zmena v objeme T2 hyperintenzívnych lézií v 120. týždni v porovnaní s východiskovým stavom | -3,4 | 7,4 |
| (p < 0,0001) | ||
Percentuálna zmena v objeme mozgu od 24. týždňa do 120. týždňa Relatívne zníženie rýchlosti úbytku objemu mozgu | -0,902 | -1,093 |
| 17,5 % (p = 0,0206) | ||
1 Definované ako zvýšenie o ≥ 1,0 bodu v porovnaní s východiskovým skóre EDSS u pacientov s východiskovým skóre 5,5 bodu alebo nižším, alebo o ≥ 0,5 bodu, keď je východiskové skóre > 5,5 bodu; odhad v 120. týždni podľa Kaplana-Meiera.
Graf 2 Kaplanova-Meierova krivka času do objavenia sa potvrdenej progresie funkčného zneschopnenia pretrvávajúcej aspoň 12 týždňov, pričom prvou udalosťou bolo zhoršenie neurologických funkcií vyskytujúcich sa počas obdobia dvojito zaslepenej liečby (ITT populácia zo štúdie WA25046)*
* Všetci pacienti v tejto analýze boli sledovaní počas obdobia minimálne 120 týždňov. Primárna analýza je založená na kumulatívnom výskyte všetkých udalostí.
Vopred špecifikovaná analýza primárneho cieľového ukazovateľa v podskupinách, ktorá však nemala dostatočnú štatistickú silu, naznačuje, že pacienti mladšieho veku alebo pacienti s Gd zvýraznenými T1 léziami prítomnými pred začiatkom liečby majú väčší prínos z liečby ako starší pacienti alebo pacienti bez Gd zvýraznených T1 lézií (≤ 45 rokov: HR 0,64 [0,45; 0,92], > 45 rokov: HR 0,88 [0,62; 1,26], prítomnosť Gd zvýraznených T1 lézií pred začiatkom liečby: HR 0,65 [0,40 - 1,06], neprítomnosť Gd zvýraznených T1 lézií pred začiatkom liečby: HR 0,84 [0,62 - 1,13]).
Post-hoc analýzy navyše naznačili, že u mladších pacientov s Gd zvýraznenými T1 léziami prítomnými pred začiatkom liečby je efekt liečby lepší (≤ 45 rokov: HR 0,52 [0,27 - 1,00]; ≤ 46 rokov [medián veku v štúdii WA25046]; HR 0,48 [0,25 - 0,92]; < 51 rokov: HR 0,53 [0,31 - 0,89].
Post-hoc analýzy sa uskutočnili v predĺženom kontrolovanom období (Extended Controlled Period, ECP), ktoré zahŕňalo dvojito zaslepenú liečbu a dodatočných približne 9 mesiacov kontrolovaného následného sledovania pred pokračovaním v otvorenom predĺžení (Open-Label Extension, OLE) alebo do ukončenia liečby zo štúdie. Podiel pacientov s 24-týždňovou potvrdenou progresiou funkčného zneschopnenia (Confirmed Disability Progression, CDP) s EDSS ≥ 7,0 (24-týždňová CDP s EDSS ≥ 7,0, čas do potreby invalidného vozíka) bol 9,1 % v skupine s placebom v porovnaní s 4,8 % v skupine s okrelizumabom v 144. týždni, čo malo za následok 47 % zníženie rizika času do potreby invalidného vozíka (HR 0,53; [0,31; 0,92]) počas ECP. Pretože tieto výsledky boli exploračného charakteru a zahŕňali údaje po odslepení, mali by sa interpretovať s opatrnosťou.
Imunogenicita
Subkutánna lieková forma
V štúdiách OCARINA I a OCARINA II sa v súvislosti s okrelizumabom u žiadneho pacienta nezistili protilátky proti lieku (anti-drug antibodies, ADA) vytvorené počas liečby. Pacienti v OCARINA II boli testovaní na prítomnosť ADA na začiatku liečby a každých 6 mesiacov po liečbe počas trvania skúšania. Prechodný výskyt ADA sa preto nemusí zistiť medzi hodnotenými časovými bodmi.
Výskyt protilátok proti rHuPH20 (hyaluronidáze) vytvorených počas liečby u pacientov liečených subkutánnym okrelizumabom v OCARINA I bol 2,3 % (3/132). U žiadneho pacienta z OCARINA II sa nezistili protilátky proti rHuPH20 vytvorené počas liečby.
Intravenózna lieková forma
Pacienti v klinických skúšaniach zameraných na SM (WA21092, WA21093 a WA25046) boli vo viacerých časových bodoch (pri zaradení do štúdie a každých 6 mesiacov po začatí liečby počas trvania klinického skúšania) testovaní na prítomnosť ADA. U 12 z 1 311 (~1 %) pacientov liečených okrelizumabom sa zistila pozitivita ADA vytvorených počas liečby, pričom u 2 z nich sa zistila prítomnosť neutralizujúcich protilátok. Vplyv ADA vytvorených počas liečby na bezpečnosť a účinnosť nie je možné posúdiť vzhľadom na nízky výskyt ADA súvisiacich s okrelizumabom.
Imunizácie
V randomizovanej otvorenej štúdii u RSM pacientov (N = 102) bolo percento pacientov s pozitívnou odpoveďou na očkovaciu látku proti tetanu 8 týždňov po očkovaní 23,9 % v skupine s intravenóznym okrelizumabom v porovnaní s 54,5 % v kontrolnej skupine (bez liečby modifikujúcej priebeh ochorenia okrem interferónu beta). Geometrický priemer titrov špecifických protilátok proti tetanovému toxoidu po 8 týždňoch bol 3,74 IU/ml v skupine s intravenóznym okrelizumabom a 9,81 IU/ml v kontrolnej skupine. Výskyt pozitívnej odpovede na ≥ 5 sérotypov obsiahnutých v očkovacej látke 23-PPV 4 týždne po očkovaní bol 71,6 % v skupine s intravenóznym okrelizumabom a 100 % v kontrolnej skupine. U pacientov liečených intravenóznym okrelizumabom očkovacia látka (13-PCV) podaná ako posilňovacia dávka 4 týždne po podaní 23-PPV výrazne nezvýšila odpoveď na 12 sérotypov spoločných s 23-PPV. Percento pacientov so séroprotektívnymi titrami protilátok proti piatim kmeňom vírusu chrípky bolo pred očkovaním v rozmedzí 20,0 - 60,0 % u pacientov liečených intravenóznym okrelizumabom a 16,7 - 43,8 % v kontrolnej skupine a 4 týždne po očkovaní bolo v rozmedzí 55,6 - 80,0 % u pacientov liečených intravenóznym okrelizumabom a 75,0 - 97,0 % v kontrolnej skupine. Pozri časti 4.4 a 4.5.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s Ocrevusom v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe sklerózy multiplex (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika okrelizumabu v štúdiách zameraných na SM bola opísaná pomocou dvojkompartmentového modelu s časovo závislým klírensom a s FK parametrami typickými pre monoklonálnu protilátku typu IgG1.
Po podaní 920 mg subkutánneho okrelizumabu bola predpokladaná priemerná expozícia (AUC počas 24-týždňového dávkovacieho intervalu) 3 730 µg/ml•deň. Preukázalo sa, že primárny FK cieľový ukazovateľ v OCARINA II, ktorým bola AUCw1-12, po podaní 920 mg subkutánneho okrelizumabu, bol noninferiórny v porovnaní so 600 mg intravenózneho okrelizumabu. Pomer geometrických priemerov pre AUCw1-12 bol 1,29 (90 % IS: 1,23 – 1,35).
Absorpcia
Odhadovaná biologická dostupnosť po subkutánnom podaní 920 mg okrelizumabu bola 81 %. Priemerná Cmax bola 132 µg/ml a tmax sa dosiahol po približne 4 dňoch (rozmedzie 2 – 13 dní).
Distribúcia
Na základe populačného farmakokinetického modelu bol distribučný objem v centrálnom kompartmente odhadnutý na 2,78 l. Distribučný objem v periférnom kompartmente bol odhadnutý na 2,68 l a klírens medzi kompartmentami bol odhadnutý na 0,294 l/deň.
Biotransformácia
Metabolizmus okrelizumabu sa priamo neskúmal, pretože protilátky podliehajú výlučne katabolizmu (t. j. rozpadu na peptidy a aminokyseliny).
Eliminácia
Konštantný klírens bol odhadnutý na 0,17 l/deň a úvodný časovo závislý klírens na 0,0489 l/deň, ktorý klesal s polčasom 33 týždňov. Terminálny eliminačný polčas okrelizumabu bol 26 dní.
Osobitné populácie
Pediatrická populácia
Neuskutočnili sa žiadne štúdie skúmajúce farmakokinetiku subkutánne podávaného okrelizumabu u detí a dospievajúcich mladších ako 18 rokov.
Staršie osoby
K dispozícii nie sú žiadne štúdie s okrelizumabom zamerané na FK u pacientov vo veku ≥ 55 rokov z dôvodu obmedzených klinických skúseností (pozri časť 4.2).
Porucha funkcie obličiek
Neuskutočnila sa žiadna oficiálna farmakokinetická štúdia. Pacienti s miernou poruchou funkcie obličiek boli zahrnutí v klinických skúšaniach a u týchto pacientov sa nepozorovala žiadna zmena vo farmakokinetike okrelizumabu. K dispozícii nie sú žiadne FK údaje týkajúce sa pacientov so stredne ťažkou alebo ťažkou poruchou funkcie obličiek.
Porucha funkcie pečene
Neuskutočnila sa žiadna oficiálna farmakokinetická štúdia. Pacienti s miernou poruchou funkcie pečene boli zahrnutí v klinických skúšaniach a u týchto pacientov sa nepozorovala žiadna zmena vo farmakokinetike Ocrevusu. K dispozícii nie sú žiadne FK údaje týkajúce sa pacientov so stredne ťažkou alebo ťažkou poruchou funkcie pečene.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní a embryofetálneho vývinu neodhalili žiadne osobitné riziko pre ľudí. S okrelizumabom sa neuskutočnili žiadne štúdie karcinogenity ani mutagenity.
| V dvoch štúdiách prenatálneho a postnatálneho vývoja na opiciach rodu Cynomolgus sa podávanie | |||
| intravenózneho okrelizumabu od 20. dňa gestácie najmenej do pôrodu dávalo do súvislosti | |||
| s glomerulopatiou, s tvorbou lymfoidných folikulov v kostnej dreni, s lymfoplazmocytovým zápalom | |||
| obličiek a so zníženou hmotnosťou semenníkov u potomkov. Dávky podávané zvieracím matkám | |||
| v týchto štúdiách viedli k maximálnym priemerným koncentráciám v sére (Cmax), ktoré boli | |
| 4,5- až 21-násobne vyššie ako koncentrácie v sére predpokladané v klinickej praxi. | |
| Vyskytlo sa päť prípadov moribundných (umierajúcich) mláďat, pričom jeden z nich sa pripisoval | ||||
| slabosti v dôsledku predčasného narodenia sprevádzanej oportúnnou bakteriálnou infekciou, jeden | ||||
| infekčnej meningoencefalitíde postihujúcej mozoček novorodeného mláďata zvieracej matky trpiacej | ||||
| aktívnou bakteriálnou infekciou (mastitídou) a tri mali dokázanú žltačku a poškodenie pečene, | ||||
| s podozrením na vírusovú etiológiu, pravdepodobne polyomavírus. Priebeh týchto piatich potvrdených | ||||
| alebo suspektných infekcií mohol byť potenciálne ovplyvnený depléciou B-lymfocytov. | ||||
U novorodených mláďat zvieracích matiek vystavených okrelizumabu sa v postnatálnej fáze zistilo zníženie populácií B-lymfocytov.
Hyaluronidáza
Predklinické údaje o rekombinantnej ľudskej hyaluronidáze získané na základe obvyklých štúdií toxicity po opakovanom podávaní, ktoré zahŕňali cieľové ukazovatele farmakologickej bezpečnosti, neodhalili žiadne osobitné riziko.
Hyaluronidáza (rHuPH20) sa nachádza vo väčšine tkanív ľudského tela. Subkutánne podávanie okrelizumabu s hyaluronidázou bolo dobre znášané v štúdiách lokálnej znášanlivosti na potkanoch a miniprasiatkach.
Štúdie reprodukčnej toxicity s rHuPH20 odhalili embryo-fetálnu toxicitu u myší, pričom dávka bez pozorovaného nežiaduceho účinku (no effect level) bola > 1 000-násobne vyššia ako odporúčaná klinická dávka, ale nepriniesli žiadne dôkazy o teratogenite.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Rekombinantná ľudská hyaluronidáza (rHuPH20)
Trihydrát octanu sodného (E 262)
Ľadová kyselina octová
Dihydrát α,α-trehalózy
Polysorbát 20 (E 432)
metionín
Voda na injekcie
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
2 roky
Pripravená injekčná striekačka
Chemická a fyzikálna stabilita lieku v injekčnej striekačke je preukázaná na 30 dní pri teplote
2 °C až 8 °C a tiež na 8 hodín, keď nie je chránený pred svetlom, pri teplote ≤ 30 °C.
- Z mikrobiologického hľadiska sa má liek použiť ihneď po prenose z injekčnej liekovky do injekčnej striekačky. Ak sa nepoužije ihneď, za čas a podmienky uchovávania pred použitím je zodpovedný používateľ a za normálnych podmienok to nemá byť dlhšie ako 24 hodín pri teplote 2 °C až 8 °C, pokiaľ sa príprava nevykonala za kontrolovaných a validovaných aseptických podmienok.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C - 8 °C).
Neuchovávajte v mrazničke. Injekčnou liekovkou netraste.
Injekčné liekovky uchovávajte vo vonkajšej škatuľke na ochranu pred svetlom.
V prípade potreby sa neotvorená injekčná liekovka môže uchovávať mimo chladničky pri teplote ≤ 25 °C počas najviac 12 hodín.
Injekčné liekovky sa môžu vybrať z chladničky a znovu do nej vložiť, pričom celkový čas uchovávania neotvorenej injekčnej liekovky mimo chladničky nesmie presiahnuť 12 hodín pri teplote ≤ 25 °C.
Podmienky na uchovávanie po príprave injekčnej striekačky, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
23 ml injekčného roztoku v injekčnej liekovke (bezfarebné sklo typu I).
Veľkosť balenia po 1 injekčnej liekovke.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pred podaním tohto lieku je potrebné zrakom skontrolovať, či neobsahuje tuhé častice alebo nemá zmenenú farbu.
Tento liek je len na jednorazové použitie a má ho pripraviť zdravotnícky pracovník s použitím aseptickej techniky.
Nepozorovali sa žiadne inkompatibility medzi týmto liekom a polypropylénom (PP), polykarbonátom (PC), polyetylénom (PE), polyvinylchloridom (PVC), polyuretánom (PUR) a nehrdzavejúcou oceľou.
Príprava injekčnej striekačky
- Pred použitím sa má injekčná liekovka vybrať z chladničky, aby roztok dosiahol izbovú teplotu.
- Odoberte celý obsah injekčného roztoku Ocrevusu z injekčnej liekovky pomocou injekčnej striekačky a prenosovej ihly (odporúča sa veľkosť ihly 21G).
- Odstráňte prenosovú ihlu a pripojte subkutánnu infúznu súpravu (napr. vybavenú ihlou s krídelkami/motýlikovou ihlou) obsahujúcu injekčnú ihlu veľkosti 24 - 26G. Použite subkutánnu infúznu súpravu s reziduálnym zadržaným objemom NEPRESAHUJÚCIM 0,8 ml na jedno podanie.
- Predplňte subkutánnu infúznu hadičku injekčným lieku, aby ste eliminovali prítomnosť vzduchu v infúznej hadičke a zastavte plnenie skôr, ako roztok dosiahne ihlu.
- Uistite sa, že injekčná striekačka obsahuje presne 23 ml roztoku po predplnení a odstreknite nadbytočný objem zo striekačky.
- Podajte ihneď, aby ste zabránili upchatiu ihly. Neuchovávajte pripravenú injekčnú striekačku, ktorá bola pripojená k už predplnenej subkutánnej infúznej súprave.
Ak sa dávka nepodá ihneď, pozri „Uchovávanie injekčnej striekačky“ nižšie.
Uchovávanie injekčnej striekačky
- Ak sa dávka nemá podať ihneď, použite aseptickú techniku na odobratie celého obsahu injekčného roztoku Ocrevusu z injekčnej liekovky do injekčnej striekačky, aby sa zaistil objem dávky (23 ml) a objem na predplnenie subkutánnej infúznej súpravy. Vymeňte prenosovú ihlu za uzatvárací vrchnák striekačky. Nepripojte subkutánnu infúznu súpravu pre uchovávanie.
- Ak bola injekčná striekačka uchovávaná v chladničke, pred podaním nechajte injekčnú striekačku dosiahnuť izbovú teplotu.
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Nemecko
8. REGISTRAČNÉ ČÍSLO
EU/1/17/1231/003
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 8. januára 2018
Dátum posledného predĺženia registrácie: 21. septembra 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.