


Súhrn charakteristických vlastností lieku (SPC) - Opzelura
1. NÁZOV LIEKU
Opzelura 15 mg/g krém
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jeden gram krému obsahuje 15 mg ruxolitinibu (ako fosfát).
Pomocné látky so známym účinkom
propylénglykol (E1520), 150 mg/g krému,
cetylalkohol, 30 mg/g krému,
stearylalkohol, 17,5 mg/g krému,
metyl-parahydroxybenzoát (E218), 1 mg/g krému,
propyl-parahydroxybenzoát, 0,5 mg/g krému,
butylhydroxytoluén (ako antioxidant v parafíne, biely, mäkký) (E321), polysorbát 20 (E432).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Krém
Biely až sivobiely krém.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Vitiligo
Opzelura je indikovaná na liečbu nesegmentálneho vitiliga s postihnutím tváre u dospelých a dospievajúcich od 12 rokov.
Atopická dermatitída
Opzelura je indikovaná na liečbu stredne závažnej atopickej dermatitídy u dospelých pacientov, pre ktorých sú lokálne aplikované kortikosteroidy a lokálne aplikované inhibítory kalcineurínu nedostatočné alebo nevhodné.
4.2 Dávkovanie a spôsob podávania
Liečbu Opzelurou majú začať a majú ju viesť lekári so skúsenosťami s diagnostikou a liečbou ochorení, pre ktoré je krém s ruxolitinibom indikovaný.
Dávkovanie
Vitiligo
Odporúčaná dávka je tenká vrstva krému aplikovaná dvakrát denne na depigmentované oblasti kože v rozsahu maximálne 10 % povrchu tela (Body Surface Area, BSA) s minimálne 8 hodinami medzi dvoma aplikáciami krému s ruxolitinibom. 10 % BSA predstavuje oblasť veľkosti 10-násobku dlane s 5 prstami. Krém s ruxolitinibom sa má používať na čo najmenšej potrebnej oblasti.
Za mesiac sa nemajú použiť viac ako dve tuby s obsahom 100 g.
Uspokojivá repigmentácia môže vyžadovať dlhšiu ako 24-týždňovú liečbu. Ak je v 52. týždni repigmentácia liečených oblastí menej ako 25 %, má sa zvážiť ukončenie liečby.
Po dosiahnutí uspokojivej repigmentácie sa môže liečba týchto oblastí ukončiť. Ak sa po ukončení liečby depigmentácia vráti, liečbu možno na postihnutých oblastiach znovu začať.
Nie je potrebné zvažovať postupné ukončenie liečby.
Atopická dermatitída
Aplikovať sa má tenká vrstva krému dvakrát denne na postihnutú oblasť kože v rozsahu maximálne 20 % BSA až do vymiznutia lézií. Odporúča sa krém aplikovať v pravidelných intervaloch, s minimálne 8 hodín medzi dvoma aplikáciami krému s ruxolitinibom. Krém s ruxolitinibom sa má používať podľa potreby na čo najmenšej oblasti kože.
Nemá sa použiť viac ako 4 tuby s obsahom 100 gramov za mesiac.
V prípade opätovného výskytu prejavov a príznakov sa má podľa potreby znovu začať liečba postihnutých oblastí dvakrát denne.
Ak sa po 8 týždňoch liečby dvakrát denne nepozoruje žiadne zlepšenie, liečba sa má ukončiť.
Osobitné populácie
Porucha funkcie pečene
U pacientov s poruchou funkcie pečene sa nevykonali žiadne štúdie s krémom s ruxolitinibom. Avšak kvôli obmedzenej systémovej expozícii nie je u pacientov s poruchou funkcie pečene potrebná úprava dávky.
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek sa nevykonali žiadne štúdie s krémom s ruxolitinibom. Avšak kvôli obmedzenej systémovej expozícii nie je u pacientov s poruchou funkcie obličiek potrebná úprava dávky. Kvôli chýbajúcim údajom o bezpečnosti sa ako preventívne opatrenie nemá krém s ruxolitinibom používať u pacientov s ochorením obličiek v konečnom štádiu.
Starší pacienti
Do klinických štúdií s Opzelurou pri liečbe vitiliga a atopickej dermatitídy bol zaradený obmedzený počet pacientov vo veku 65 rokov a starších na stanovenie toho, či reagujú inak ako mladší jedinci (pozri časť 5.1). U pacientov vo veku 65 rokov a starších nie je potrebná úprava dávky.
Pediatrická populácia
Vitiligo
U dospievajúcich (12 až 17 rokov) s vitiligom je dávkovanie rovnaké ako u dospelých.
Bezpečnosť a účinnosť krému s ruxolitinibom u detí s vitiligom vo veku do 12 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Atopická dermatitída
Použitie krému s ruxolitinibom sa netýka pediatrickej populácie od narodenia do veku menej ako 3 rokov. Bezpečnosť a účinnosť krému s ruxolitinibom u detí vo veku 3 mesiacov až 17 rokov neboli doteraz stanovené. V súčasnosti dostupné údaje sú opísané v časti 5.1, ale neumožňujú uviesť odporúčania na dávkovanie.
Spôsob podávania
Krém je určený len na dermálne použitie.
Najmenej 2 hodiny po aplikácii krému s ruxolitinibom sa treba vyhnúť umývaniu liečenej kože.
Krém sa nemá aplikovať na pery, aby sa zabránilo jeho požitiu.
Pacientov treba poučiť, aby si po aplikácii krému umyli ruky, ak ruky nie sú liečenou oblasťou. Ak pacientovi aplikuje krém niekto iný, má si po aplikácii umyť ruky.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1. Gravidita a dojčenie (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Krém nie je určený na očné, perorálne ani intravaginálne použitie (pozri časť 4.2). V prípade náhodnej expozície očí alebo slizníc sa má krém dôkladne utrieť a/alebo opláchnuť vodou.
Nemelanómová rakovina kože
U pacientov liečených lokálne aplikovaným ruxolitinibom sa hlásili prípady nemelanómovej rakoviny kože (Non-Melanoma Skin Cancers, NMSCs), predovšetkým karcinómy bazálnych buniek. Väčšina z týchto pacientov mala rizikové faktory ako je predchádzajúca fototerapia alebo NMSC. Príčinný vzťah s lokálne aplikovaným ruxolitinibom sa nestanovil. Odporúčajú pravidelné kožné vyšetrenia u všetkých pacientov, predovšetkým u pacientov s rizikovými faktormi rakoviny kože.
Herpes zoster
U pacientov liečených lokálne aplikovaným ruxolitinibom sa hlásili prípady reaktivácie herpes zoster. Ak sa u pacienta vyvinie herpes zoster, má sa zvážiť dočasné prerušenie liečby krémom s ruxolitinibom, až kým epizóda nevymizne.
Pomocné látky so známym účinkom
Propylénglykol
Tento liek obsahuje 150 mg propylénglykolu (E1520) v jednom grame krému, ktorý môže vyvolať podráždenie kože.
Cetylalkohol a stearylalkohol
Tento liek obsahuje cetylalkohol a stearylalkohol, ktoré môžu vyvolať miestne kožné reakcie (napr. kontaktnú dermatitídu).
Parahydroxybenzoáty
Tento liek obsahuje metyl-parahydroxybenzoát (E218) a propyl-parahydroxybenzoát, ktoré môžu vyvolať alergické reakcie (možno oneskorené).
Butylhydroxytoluén
Tento liek obsahuje butylhydroxytoluén (E321), ktorý môže vyvolať mieste kožné reakcie (napr. kontaktnú dermatitídu) alebo podráždenie očí a slizníc.
Polysorbát 20
Tento liek obsahuje polysorbát 20 (E432), ktorý môže vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie s lokálne aplikovaným ruxolitinibom.
Potenciál interakcií s ruxolitinibom sa z dôvodu obmedzenej systémovej expozície po lokálnej aplikácii považuje za nízky.
Na základe údajov in vitro sa ruxolitinib vylučuje predovšetkým prostredníctvom metabolizmu cytochrómu P450 3A4 (CYP3A4). V špeciálnych klinických farmakologických štúdiách, ktoré zahŕňali súbežné podávanie silných alebo stredne silných inhibítorov alebo induktorov CYP3A4, sa hodnotil interakčný potenciál s perorálne podávaným ruxolitinibom. Plazmatická hodnota AUC je približne dvojnásobná pri súbežnom podávaní silného inhibítora CYP3A4, zatiaľ čo pri súbežnom podávaní stredne silného inhibítora CYP3A4 sa pozorovalo len mierne zvýšenie.
Používanie krému s ruxolitinibom v kombinácii s inými lokálne aplikovanými liekmi používanými na liečbu vitiliga alebo atopickej dermatitídy sa nehodnotilo a súbežná aplikácia na rovnakú oblasť kože sa neodporúča. Účinnosť a bezpečnosť kombinácie krému s ruxolitinibom s úzkopásmovou fototerapiou ultrafialovej B (NB-UVB) nebola stanovená, nemožno vydať žiadne odporúčanie.
Iné lokálne používané lieky používané na liečbu iných ochorení na rovnakej oblasti kože sa majú aplikovať minimálne 2 hodiny po aplikácii krému s ruxolitinibom. To platí aj pre používanie opaľovacích krémov a emoliencií.
4.6 Fertilita, gravidita a laktácia
Antikoncepcia u žien vo fertilnom veku
Ženy vo fertilnom veku musia počas liečby a 4 týždne po ukončení liečby používať účinnú antikoncepciu.
Gravidita
Nie sú k dispozícii alebo je iba obmedzené množstvo údajov o použití ruxolitinibu u gravidných žien. Údaje týkajúce sa systémovej absorpcie lokálne aplikovaného ruxolitinibu počas gravidity nie sú k dispozícii. Môžu sa vyskytovať aj individuálne faktory (napr. poškodená kožná bariéra, nadmerné používanie), ktoré prispievajú k zvýšenej systémovej expozícii.
Štúdie na zvieratách preukázali, že ruxolitinib je po perorálnom podaní embryotoxický a fetotoxický. U potkanov ani králikov sa nepozorovala teratogenita (pozri časť 5.3). Opzelura je kontraindikovaná počas gravidity (pozri časť 4.3).
Dojčenie
K dispozícii nie sú žiadne údaje o prítomnosti ruxolitinibu v ľudskom mlieku, účinkoch na dojčené dieťa ani účinkoch na tvorbu mlieka po lokálnej aplikácii Opzelury. Po perorálnom podaní ruxolitinibu laktujúcim potkanom boli ruxolitinib a/alebo jeho metabolity v mlieku prítomné v 13-násobne vyššej koncentrácii, ako je plazmatická koncentrácia u matky. V štúdiách na mladých potkanoch viedlo perorálne podávanie ruxolitinibu k dopadom na rast a rozmery kostí (pozri časť 5.3). Opzelura je kontraindikovaná počas dojčenia (pozri časť 4.3) a liečba sa musí ukončiť približne 4 týždne pred začatím dojčenia.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku ruxolitinibu na fertilitu u ľudí. V štúdiách na zvieratách na nepozoroval žiadny účinok perorálne podávaného ruxolitinibu na fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Krém s ruxolitinibom nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšou nežiaducou reakciou je akné na mieste aplikácie (5,8 % pri vitiligu a 4,4 % pri atopickej dermatitíde).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie sú zoradené pod nadpismi frekvencií s ako prvou najvyššou frekvenciou podľa nasledujúcej konvencie: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (z dostupných údajov).
Tabuľka 1: Nežiaduce reakcie
| Trieda orgánových systémov | Frekvencia | Nežiaduca reakcia |
| Infekcie a nákazy | menej časté | herpes zoster |
| Celkové poruchy a reakcie v mieste podania | časté | akné na mieste aplikácie |
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Predávkovanie po dermálnom použití je nepravdepodobné. Ak sa aplikovalo príliš veľa krému, nadbytok sa dá utrieť.
V prípadoch náhodnej expozície očí, ústnej sliznice či intravaginálnej expozície sa má krém dôkladne utrieť a/alebo opláchnuť vodou (pozri časti 4.2 a 4.4).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Iné dermatologiká, liečivá na dermatitídy s výnimkou kortikosteroidov, ATC kód: D11AH09
Mechanizmus účinku
| Ruxolitinib je inhibítor Janusovej kinázy (JAK) so selektivitou izoforiem JAK1 a JAK2. Intracelulárna | ||
| signalizácia JAK zahŕňa aktiváciu STAT (signálne transduktory a aktivátory transkripcie) na | ||
| cytokínových receptoroch a nadväzujúcu moduláciu génovej exprimácie. | ||
| Predpokladá sa, že autoimunitné IFNγ produkujúce cytotoxické T-lymfocyty priamo zodpovedajú z |
a
| deštrukciu melanocytov pri vitiligu u ľudí. Aktivácia cytotoxických lymfocytov na koži s léziami je | |
| sprostredkovaná cytokínmi závislými od IFNγ, ako je CXCL10. „Downstream“ signalizácia IFNγ je | |
| závislá od JAK1/2 a liečba ruxolitinibom znižuje hladiny CXCL10 u pacientov s vitiligom. | |
Viaceré zápalové a pruritické cytokíny podieľajúce sa na patogenéze atopickej dermatitídy, ako sú IL-4, IL-5, IL-13, IL-22, IL-31 a tymický stromálny lymfopoetín (TSLP), vyžadujú aktiváciu signálnej dráhy JAK/STAT pre „downstreamovú“ biologickú aktivitu.
Klinická účinnosť a bezpečnosť pri vitiligu
Účinnosť
Do dvoch dvojito zaslepených, randomizovaných, nosičom kontrolovaných štúdií s identickým dizajnom (TRuE-V1 a TRuE-V2) bolo zaradených celkom 674 pacientov s vitiligom na tvári a celkovou telesnou oblasťou postihnutou vitiligom (na tvári a ostatných častiach tela) nepresahujúcou 10 % BSA, s rozšírením ochorenia na začiatku štúdie v rozsahu od 3,2 % do 10,1 % BSA, vo veku 12 rokov a starších (10,7 % pacientov bolo vo veku 12 až 17 rokov a 6,7 % bolo vo veku 65 rokov a starších). Ženy tvorili 53,1 % pacientov, 81,9 % pacientov boli belosi, 4,7 % černosi a 4,2 % Ázijci. Väčšina pacientov mala typ pleti podľa Fitzpatrickovej škály III, IV, V alebo VI (67,5 %).
V oboch štúdiách pacientov randomizovali v pomere 2:1 na liečbu krémom s ruxolitinibom alebo aplikáciu nosiča dvakrát denne počas 24 týždňov s postihnutou BSA neprekračujúcou 10 %, po nich nasledovalo ďalších 28 týždňov liečby krémom s ruxolitinibom dvakrát denne. Primárnym koncovým ukazovateľom účinnosti bol podiel pacientov, ktorí dosiahli 75 % repigmentácie v tvárovom indexe skórovania oblasti postihnutej vitiligom (Facial Vitiligo Area Scoring Index, F-VASI75) v 24. týždni. Kľúčové sekundárne koncové ukazovatele zahŕňali podiel pacientov, ktorí dosiahli 90 % repigmentácie v F-VASI (F-VASI90), 50 % zlepšenie celkového telového indexu skórovania oblasti postihnutej vitiligom (Total body Vitiligo Area Scoring Index, T-VASI50) a skóre stupnice nápadnosti vitiliga (Vitiligo Noticeability Scale, VNS) 4 z 5 (vitiligo „oveľa menej nápadné“ alebo „už nenápadné“).
V oboch štúdiách sa pozorovala repigmentácia liečených lézií vitiliga a superiorita krému s ruxolitinibom nad nosičovým krémom, ako preukázali štatisticky významné rozdiely v mierach odpovede na F-VASI75/90, T-VASI50 a skóre VNS 4 z 5 v 24. týždni (tabuľka 2).
Rozdiel v liečebnom účinku oproti nosiču sa numericky objavil už v 12. týždni. Pokračujúca repigmentácia hodnotená podľa stupnice VASI a VNS sa pozorovala do 52. týždňa u pacientov, ktorí od začiatku štúdie nepretržite pokračovali v aplikovaní krému s ruxolitinibom dvakrát denne. Podiely pacientov, ktorí dosiahli F-VASI75 počas 52-týždňového liečebného obdobia v združených údajoch zo štúdií TRuE-V1 a TRuE-V2, sú zobrazené na obrázku 1.
Podobné odpovede na liečbu v 52. týždni sa pozorovali u pacientov, ktorí prešli z nosiča na ruxolitinib (obrázok 1).
Tabuľka 2: Percento pacientov s vitiligom, ktorí dosiahli primárny a kľúčové sekundárne koncové ukazovatele v 24. týždni (Intent-To-Treat)a
| TRuE-V1 | TRuE-V2 | |||
| Opzelura | Nosič | Opzelura | Nosič | |
| (N = 221) | (N = 109) | (N = 222) | (N = 109) | |
| F-VASI75 (%) | 29,8 | 7,4 | 30,9 | 11,4 |
| Rozdiel v mierach odpovede (95 % IS) | 22,3b (14,214; 30,471) | - | 19,5c (10,537; 28,420) | - |
| F-VASI90 (%) | 15,3 | 2,2 | 16,3 | 1,3 |
| TRuE-V1 | TRuE-V2 | ||||
| Opzelura | Nosič | Opzelura | Nosič | ||
| (N = 221) | (N = 109) | (N = 222) | (N = 109) | ||
| Rozdiel v mierach odpovede (95 % IS) | 13,2d (7,497; 18,839) | - | 15,0e (9,250; 20,702) | - | |
| T-VASI50 (%) | 20,6 | 5,1 | 23,9 | 6,8 | |
| Rozdiel v mierach odpovede (95 % IS) | 15,5d (8,339; 22,592) | - | 17,1c (9,538; 24,721) | - | |
| VNS 4 alebo 5 (%) | 24,5 | 3,3 | 20,5 | 4,9 | |
| Rozdiel v mierach odpovede (95 % IS) | 21,2c (14,271; 28,143) | - | 15,5d (8,515; 22,561) | - | |
| a Primárne a kľúčové sekundárne výsledky sa upravili metódou viacnásobnej imputácie. | |||||
b Hodnota p < 0,0001
c Hodnota p < 0,001
d Hodnota p < 0,005
e Hodnota p < 0,01
Obrázok 1: Podiel pacientov, ktorí dosiahli F-VASI75 počas 52-týždňového liečebného obdobia (intent-to-treat) – združené údaje zo štúdií TRuE-V1 a TRuE-V2
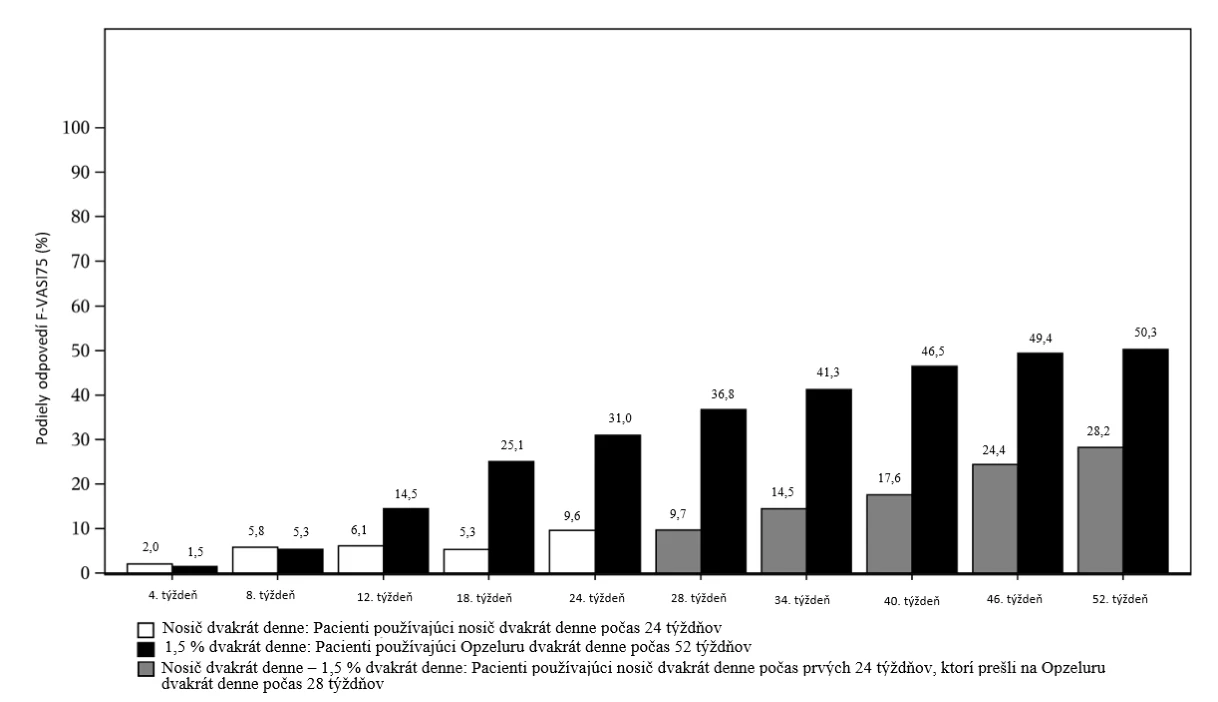
V 52. týždni sa v združenej populácii ITT pozorovala miera odpovede na F-VASI90, T-VASI50 a VNS 30,3 %, 51,1 % a 36,3 % v uvedenom poradí.
Pretrvávanie odpovede
Do dvojito zaslepenej, nosičom kontrolovanej, randomizovanej štúdii fázy 3 prerušenia liečby a predĺženia liečby s krémom s ruxolitinibom dvakrát denne bolo zaradených 458 spôsobilých pacientov s vitiligom, ktorí ukončili jednu z materských štúdií používajúcich ruxolitinib (TRuE-V1 a TRuE-V2; 52. týždeň). Pacienti boli priradení buď do kohorty A alebo B, s časom sledovania až 104 týždňov.
Kohorta A pozostávala zo 116 pacientov, ktorí dosiahli ≥ F-VASI90 v 52. týždni materskej štúdie. Títo pacienti boli znovu randomizovaní buď do skupiny s ruxolitinibom alebo nosičom (t.j. prerušenie liečby) na skúmanie relapsu (< F-VASI75). Relaps sa vyskytol u 15 % pacientov s skupine s ruxolitinibom a u 29 % pacientov v skupine s nosičom. V tejto skupine sa väčšina prípadov relapsu (9/16) vyskytla počas prvých 4 mesiacov po ukončení liečby krémom s ruxolitinibom. Zo 16 pacientov v skupine s nosičom, u ktorých sa vyskytol relaps a ktorí boli opakovane liečení, viedla opakovaná liečba k znovuzískaniu F-VASI75 u 12 (75 %) pacientov za medián 12 týždňov a F-VASI90 znovu získalo 11 (69 %) pacientov za medián 15 týždňov.
Kohorta B pozostávala z 342 pacientov, ktorí dosiahli < F-VASI90 v 52. týždni materskej štúdie. Títo pacienti pokračovali v otvorenej liečbe ruxolitinibom. V 104. týždni dosiahlo z pacientov pôvodne randomizovaných na krém s ruxolitinibom dvakrát denne 66 % F-VASI75 a 34 % dosiahlo F-VASI90.
Bezpečnosť
Bezpečnosť počas dlhodobej predĺženej štúdie do 104 týždňov kumulatívne zodpovedala profilu hlásenému v materských štúdiách do 52 týždňov.
Klinická účinnosť a bezpečnosť pri atopickej dermatitíde
Účinnosť a bezpečnosť krému s ruxolitinibom sa hodnotili v pivotnej, dvojito zaslepenej, randomizovanej, nosičom kontrolovanej štúdii (TRuE-AD4) u dospelých pacientov so stredne závažnou atopickou dermatitídou, ktorí mali nedostatočnú odpoveď, netolerovali alebo u ktorých boli kontraindikované lokálne aplikované kortikosteroidy a lokálne aplikované inhibítory kalcineurínu.
Do pivotnej, dvojito zaslepenej, randomizovanej, nosičom kontrolovanej štúdie (TRuE-AD4) bolo zaradených celkom 241 pacientov vo veku 18 rokov a starších so stredne závažnou atopickou dermatitídou definovanou skóre indexu oblasti s ekzémom a závažnosti (Eczema Area and Severity Index, EASI) > 7, skóre globálneho hodnotenia skúšajúceho (Investigator’s Global Assessment, IGA) 3, postihnutím 10-20 % povrchu tela (BSA) (okrem pokožky hlavy), skóre numerickej hodnotiacej škály svrbenia (Itch Numeric Rating Scale, Itch NRS) ≥ 4 a skóre indexu kvality života z dermatologického hľadiska (Dermatology Life Quality Index, DLQI) > 10. Zaradení pacienti mali dokumentovanú nedostatočnú odpoveď, netolerovali alebo u nich boli kontraindikované lokálne aplikované kortikosteroidy a lokálne aplikované inhibítory kalcineurínu. Pacienti boli randomizovaní v pomere 2:1 na liečbu 1,5 % krémom s ruxolitinibom dvakrát denne alebo nosičovým krémom dvakrát denne po dobu 8 týždňov, po ktorých nasledovalo 16-týždňové, nosičom kontrolované, predlžovacie dvojito zaslepené obdobie u pacientov s dostatočnou odpoveďou (najmenej EASI50 od začiatku štúdie) a liečba v otvorenej únikovej skupine. Počas dvojito zaslepeného, nosičom kontrolovaného predlžovacieho obdobia si pacienti aplikovali skúšaný liek len na aktívne lézie.
Koncové ukazovatele
V štúdii TRuE-AD4 boli koprimárne koncové ukazovatele účinnosti podiel pacientov, ktorí dosiahli EASI75 (definovaný ako ≥ 75 % zlepšenie skóre EASI od začiatku štúdie) a podiel pacientov, ktorí dosiahli úspech liečby IGA (IGA Treatment Success, IGA-TS, definovaný ako skóre IGA 0 [vymiznuté] alebo 1 [takmer vymiznuté] a ≥ 2-stupňové zlepšenie od začiatku štúdie) v 8. týždni. Kľúčové sekundárne koncové ukazovatele zahŕňali podiel pacientov, ktorí dosiahli ITCH4 (definovaný ako ≥ 4-bodové zlepšenie skóre Itch NRS od začiatku štúdie) v 8. týždni, 7. deň, 3. deň a 2. deň. Ďalšie klinicky relevantné sekundárne koncové ukazovatele zahŕňali podiel pacientov, ktorí dosiahli IGA-TS, EASI75, ITCH4 ako aj zmenu DLQI, merania ekzému orientované na pacienta (Patient-Oriented Eczema Measure, POEM), krátkeho formulára informačného systému merania pacientom hlásených výsledkov (Patient-Reported Outcomes Measurement Information System, PROMIS) (poruchy súvisiace so spánkom 8a) a krátkeho formuláru PROMIS (porucha spánku 8b) pri každej návšteve po začatí štúdie.
Základné charakteristiky
V štúdii TRuE-AD4 bol priemerný vek 39 rokov a 7,9 % pacientov bolo vo veku 65 rokov a starších. Ženy tvorili 54 % pacientov, 81 % pacientov boli belosi, 5,8 % boli černosi a 10 % boli Ázijci. Pred vstupom do štúdie mali pacienti dlhotrvajúcu atopickú dermatitídu trvajúcu 20 rokov (priemer). Nedávne (v priebehu posledných 12 mesiacov) predchádzajúce liečby atopickej dermatitídy zahŕňali lokálne aplikované kortikosteroidy (96 %) a lokálne aplikované inhibítory kalcineurínu (81 %), ako aj systémové liečby (30 %) a fototerapie (8,7 %). Priemerné skóre EASI bolo 13, priemerné skóre Itch NRS bolo 7,4 a priemerná celková postihnutá oblasť % BSA bola 15 %. Priemerné skóre DLQI bolo 19, priemerné skóre POEM bolo 20 (žiadny pacient nemal skóre POEM 0-2) a priemerné skóre PROMIS 8a a PROMIS 8b boli 22 a 24, v uvedenom poradí. Základné charakteristiky boli vo všeobecnosti podobné u všetkých liečebných skupín.
Klinická odpoveď
V štúdii TRuE-AD4 bol krém s ruxolitinibom štatisticky významne superiórny nad nosičovým krémom v 8. týždni čo sa týka koprimárnych koncových ukazovateľov, EASI75 (tabuľka 3 a obrázok 2) a IGA-TS (tabuľka 3), a všetkých kľúčových sekundárnych koncových ukazovateľov, ITCH4 v 8. týždni (tabuľka 3 a obrázok 3) a ITCH4 7., 3. a 2. deň, s oddelením liečebných skupín s krémom s ruxolitinibom a nosičovým krémom 1. deň (obrázok 3).
Podiel pacientov, ktorí dosiahli IGA-TS, sa od začiatku štúdie počas dvojito zalepeného, nosičom kontrolovaného obdobia (tabuľka 3) s oddelením liečebných skupín s krémom s ruxolitinibom a nosičovým krémom v 2. týždni (29 % a 2,5 %, v uvedenom poradí) a 4. týždni (49 % a 9,9 %, v uvedenom poradí) zvýšil.
Tabuľka 3: Výsledky účinnosti pre krém s ruxolitinibom, koprimárne a vybrané kľúčové sekundárne ukazovatele v 8. týždni
| TRuE-AD4 (intent-to-treat) | ||
| Krém s ruxolitinibom | Nosič | |
| (N = 160) | (N = 81) | |
| EASI75 (%) | 70,0 | 18,5 |
| Rozdiel miery odpovede (95 % IS) | 51,4 (40,48; 62,24)a | - |
| IGA-TS (%) | 61,3 | 13,6 |
| Rozdiel miery odpovede (95 % IS) | 47,6 (36,98; 58,20)a | - |
| ITCH4 (%) | 62,5 | 19,8 |
| Rozdiel miery odpovede (95 % IS) | 42,8 (31,44; 54,21)a | - |
a Hodnota p < 0,0001
Obrázok 2: Podiel pacientov, ktorí dosiahli EASI75 pri každej návšteve počas nosičom kontrolovaného obdobia v štúdii TRuE-AD4 (intent-to-treat)
Obrázok 2: Čiarový graf miery odpovede ITCH4 od 1. do 7. dňa – TRuE-AD4 (populácia
(intent-to-treat)
Hodnota p < 0,0001 v D7 a D3, hodnota p = 0,0072 v D2.
Nominálna hodnota p = 0,0374 v D1, nominálna hodnota p < 0,0001 v D4, D5 a D6.
Pretrvávanie odpovede
Počas dvojito zaslepeného, nosičom kontrolovaného predĺženého obdobia od 8. týždňa do 24. týždňa, kedy si pacienti aplikovali skúšaný liek len na aktívne lézie, zostal podiel pacientov v skupine s krémom s ruxolitinibom, ktorí dosiahli EASI75, IGA-TS a ITCH4 vyšší ako podiel v 8.
Kvalita života/výsledky hlásené pacientmi
V štúdii TRuE-AD4 mali pacienti liečení krémom s ruxolitinibom klinicky významné zlepšenia príznakov hlásených pacientmi a vplyvu atopickej dermatitídy na kvalitu života súvisiacu so zdravím meraného DLQI a POEM a na spánok meraného PROMIS poruchy súvisiace so spánkom (8a) a porucha spánku (8b) v 8. týždni.
V 8. týždni sa skóre DLQI znížili (priemer [STD]) oproti hodnotám na začiatku štúdie o 15 (6,4) a 8,4 (7,7) pre liečebné skupiny s 1,5 % krémom s ruxolitinibom a nosičovým krémom dvakrát denne, v uvedenom poradí. Podiel pacientov, ktorí dosiahli 4-bodové zníženie DLQI, bol 97 % a 78 % pre liečebné skupiny s 1,5 % krémom s ruxolitinibom a nosičovým krémom, v uvedenom poradí.
V 8. týždni sa skóre POEM znížili (priemer [STD]) oproti hodnotám na začiatku štúdie o 15 (8,1) a 6,4 (7,5) pre liečebné skupiny s 1,5 % krémom s ruxolitinibom a nosičovým krémom, v uvedenom poradí. Podiel pacientov, ktorí dosiahli POEM 0 až 2, sa zvýšil na 40 % a 8,6 % pre liečebné skupiny s 1,5 % krémom s ruxolitinibom a nosičovým krémom, v uvedenom poradí
V 8. týždni preukázali skóre PROMIS (8a) porúch súvisiacich so spánkom a PROMIS (8b) porúch spánku numericky vyššie zlepšenia v skupine s 1,5 % krémom s ruxolitinibom v porovnaní s liečebnou skupinou s nosičovým krémom.
Pediatrická populácia
Vitiligo
Do pivotných štúdií sa zaradilo celkom 72 dospievajúcich (12 až < 18 rokov, n = 55 krém s ruxolitinibom, n = 17 nosič). Dospievajúci liečení ruxolitinibom preukázali rovnaké miery odpovede v primárnych a kľúčových sekundárnych koncových ukazovateľoch v 24. týždni ako dospelí vo veku 18-65 rokov.
Atopická dermatitída
Do združenej analýzy dvoch štúdií fázy 3 (TRuE-AD1 a TRuE-AD2) bolo zaradených celkom 130 dospievajúcich (vo veku 12 až < 18 rokov, n = 87 1,5 % krém s ruxolitinibom, n = 43 nosič) s miernou až stredne závažnou atopickou dermatitídou. 1,5 % krém s ruxolitinibom vykazoval vyššiu mieru odpovede v porovnaní s nosičom v 8. týždni pre primárny koncový ukazovateľ, EASI75 (61 % oproti 35 %), a kľúčové sekundárne ukazovatele, IGA-TS (51 % oproti 14 %) a ITCH4 (52 % oproti 17 %) (pozri časť 4.2).
Bezpečnosť 1,5 % krému s ruxolitinibom v dvoch pediatrických štúdiách fázy 1 (INCB 18424-102 [39 pacientov vo veku 2 až < 18 rokov s miernou až závažnou atopickou dermatitídou] a INCB 18424-103 [21 pacientov vo veku 12 až < 18 rokov s miernou až závažnou atopickou dermatitídou]) bola konzistentná s profilom hláseným v štúdii fázy 3 TruE-AD4 u dospelých so stredne závažnou atopickou dermatitídou.
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s Opzelurou v jednej alebo vo viacerých podskupinách pediatrickej populácie na liečbu vitiliga a atopickej dermatitídy (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Vitiligo
Farmakokinetické vlastnosti krému s ruxolitinibom sa skúmali u 429 pacientov s vitiligom vo veku 12 rokov a starších (12,6 % bolo vo veku 12-17 rokov) s priemerným ± STD postihnutím BSA 7,31 ± 2,02 % (rozsah 3,2 % až 10,0 %). Pacienti si aplikovali približne 1,58 mg/cm2 krému s ruxolitinibom (rozsah dávky bol približne 0,18 gramov až 8,4 gramov krému s ruxolitinibom na jednu aplikáciu) na rovnaké oblasti kože dvakrát denne počas 24 týždňov.
Priemerná ± STD (medián, geometrický priemer) minimálna plazmatická koncentrácia v rovnovážnom stave bola 56,9 ± 62,6 nM (35,8 nM, 27,4 nM) s premietnutou hodnotou AUC0-12 h 683 ± 751 h*nM, čo je približne 25 % pozorovanej priemernej hodnoty AUC0-12 h v rovnovážnom stave (2 716 h*nM) po perorálnom podávaní 15 mg dvakrát denne zdravým účastníkom. Priemerná (geometrický priemer) lokálna biologická dostupnosť krému s ruxolitinibom u pacientov s vitiligom v združených údajoch dvoch štúdií fázy 3 bola 9,27 % (5,78 %).
Atopická dermatitída
Farmakokinetické vlastnosti krému s ruxolitinibom sa skúmali u 114 pacientov so stredne závažnou atopickou dermatitídou vo veku 18 rokov a starších s priemernou ± STD postihnutou oblasťou BSA 15,2 ± 2,99 % (rozsah 10,0 % až 20 %). Pacienti si aplikovali približne 3,97 gramov krému s ruxolitinibom (rozsah dávky bol približne 0,12 gramov až 8,5 gramov krému s ruxolitinibom na aplikáciu) na rovnaké oblasti kože dvakrát denne počas 8 týždňov.
Priemerná ± STD (medián, geometrický priemer) minimálna plazmatická koncentrácia v rovnovážnom stave bola 82,3 ± 98,4 nM (49,6 nM, 42,7 nM) s premietnutou hodnotou AUC0-12 h 987,6 ± 1 181 h*nM, čo je približne 36 % pozorovanej priemernej hodnoty AUC0-12 h v rovnovážnom stave (2 716 h*nM) po perorálnom podávaní 15 mg dvakrát denne zdravým účastníkom. Priemerná (geometrický priemer) lokálna biologická dostupnosť krému s ruxolitinibom u pacientov s atopickou dermatitídou v štúdii fázy 3 bola 8,87 % (4,97 %).
Distribúcia
Na základe štúdie in vitro sa ruxolitinib viaže z 97 % na ľudské plazmatické proteíny, najviac na albumín.
Biotransformácia
Ruxolitinib sa metabolizuje prostredníctvom CYP3A4 a v menšej miere prostredníctvom CYP2C9.
Eliminácia
Priemerný polčas eliminácie perorálne podaného ruxolitinibu je približne 3 hodiny. Priemerný ± STD (medián, geometrický priemer) zjavný koncový polčas ruxolitinibu po lokálnej aplikácii Opzelury sa odhadoval u 9 dospelých a dospievajúcich pacientov s ≥ 25 % postihnutím BSA atopickou dermatitídou a je to približne 116 ± 251 (16,4; 32,5) hodín, čo odzrkadľuje skôr pomalú absorpciu lieku ako rýchlosť eliminácie lieku.
Osobitné populácie
Porucha funkcie obličiek
Odhadovaná hodnota AUC upravená na farmakologickú aktivitu ruxolitinibu a metabolitov sa v prípade ochorenia obličiek v konečnom štádiu (End Stage Renal Disease, ESRD) zvyšuje približne dvojnásobne. Kvôli chýbajúcim údajom týkajúcim sa bezpečnosti sa ako preventívne opatrenie Opzelura nemá používať u pacientov s ESRD.
Porucha funkcie pečene
Aj keď bola hodnota AUC po perorálnom podaní ruxolitinibu pacientom s poruchou funkcie pečene zvýšená, neexistoval jasný vzťah medzi závažnosťou poruchy funkcie pečene a zvýšením hodnoty AUC. Odporúčanie pri dávkovaní u pacientov s poruchou funkcie pečene nie je potrebné.
Pediatrická populácia
Farmakokinetické údaje z dvoch štúdií fázy 1 vykonaných u pediatrických pacientov s atopickou dermatitídou vo veku 2 až < 18 rokov (INCB 18424-102 a INCB 18424-103) sa zhodovali s štúdiami vykonanými u dospelých.
5.3 Predklinické údaje o bezpečnosti
| Ruxolitinib sa hodnotil vo farmakologických štúdiách bezpečnosti, toxicity po opakovanom podávaní |
,
| genotoxicity a reprodukčnej toxicity a karcinogenity |
po perorálnom podaní. Dodatočné štúdie sa vykonali po dermálnej aplikácii u miniprasiat a myší. Cieľové orgány spojené s farmakologickým
| účinkom ruxolitinibu v štúdiách s opakovaným |
perorálnym podávaním zahŕňajú kostnú dreň, periférne
| krvné a lymfoidné tkanivá. U psov sa zaznamenali infekcie všeobecne súvisiace s imunosupresiou. |
Hraničné hodnoty expozície (na základe hodnoty AUC neviazaného lieku) na úrovni hladín bez pozorovaného nepriaznivého účinku v štúdiách chronickej toxicity boli približne 6- a 200-násobne vyššie u samcov a samíc potkanov a 10-násobne vyššie u psov, ako je systémová expozícia pozorovaná u pacientov s vitiligom a 3,5-násobne a 136-násobne vyššie u samcov a samíc potkanov a 7-násobne vyššie u psov, ako je systémová expozícia pozorovaná u pacientov so stredne závažnou atopickou dermatitídou, ktorí si aplikovali 1,5 % krém s ruxolitinibom dvakrát denne. V telemetrickej štúdii sa u psov zaznamenal nežiaduci pokles krvného tlaku spolu so zrýchlením tepu a v respiračnej
| štúdii na potkanoch sa zaznamenal nežiaduci pokles v minútovom objeme. Hraničné hodnoty (na | |||
| základe hodnoty Cmax neviazaného lieku) na úrovni hladín bez pozorovaného nepriaznivého účinku | |||
| v štúdiách na psoch a potkanoch boli najmenej | |||
546-násobne a 362-násobne vyššie, v uvedenom
| poradí, ako je |
systémová expozícia pozorovaná u pacientov s vitiligom alebo stredne závažnou atopickou dermatitídou, ktorí si aplikovali 1,5 % krém s ruxolitinibom dvakrát denne. V hodnotení neurofarmakologických účinkov ruxolitinibu u potkanov sa nezaznamenali žiadne nežiaduce účinky.
3-mesačná štúdia opakovaného dermálneho podávania odhalila znížený počet lymfocytov u myší. Hraničné hodnoty (na základe hodnoty AUC neviazaného lieku) na úrovni hladín bez pozorovaného nepriaznivého účinku boli približne 10-násobne vyššie u samcov a 24-násobne vyššie u samíc myší, ako je systémová expozícia pozorovaná u pacientov s vitiligom a 5,7-násobne vyššie u samcov a 15-násobne vyššie u samíc myší, ako je systémová expozícia pozorovaná u pacientov so stredne závažnou atopickou dermatitídou, ktorí si aplikovali 1,5 % krém s ruxolitinibom dvakrát denne. V 9-mesačnej štúdii toxicity po dermálnom použití sa u miniprasiat tiež zaznamenalo zníženie počtu periférnych lymfocytov bez pozorovaného nepriaznivého účinku. Hraničné hodnoty (na základe hodnoty AUC neviazaného lieku) na úrovni hladín bez pozorovaného nepriaznivého účinku boli približne 3-násobne vyššie, ako je systémová expozícia pozorovaná u pacientov s vitiligom a 2-násobne vyššie, ako je systémová expozícia pozorovaná u pacientov so stredne závažnou atopickou dermatitídou, ktorí si aplikovali 1,5 % krém s ruxolitinibom dvakrát denne. Tento účinok sa nepozoroval v 3-mesačnej štúdii toxicity po dermálnom použití u miniprasiat. Po lokálnom podaní liekovej formy 1,5 % krému s ruxolitinibom dvakrát denne po dobu až 9 mesiacov sa nepozoroval žiadny dôkaz systémovej toxicity u miniprasiat rasy Gottingen.
| V štúdiách na mladých potkanoch viedlo perorálne podávanie ruxolitinibu k vplyvu na rast a rozmery | |||
| kostí. Znížený rast kostí sa pozoroval pri dávkach ≥ 5 mg/kg/deň, ak sa liek začal podávať 7. deň po | |||
| narodení (porovnateľné s novorodencom človeka) a ≥ 15 mg/kg/deň, ak sa podávanie začalo 14. aleb |
o
|
ň
| sa pozorovali fraktúry a predčasné usmrtenie u potkanov, ak sa liečba začala v 7. deň po narodení. Na | |||
| základe hodnoty AUC neviazaného lieku bola expozícia na úrovni hladiny bez pozorovaného | |||
| nepriaznivého účinku (No Observed Adverse Effect Level, NOAEL) u mladých potkanov, ktorým sa | |||
| liek podával už 7. deň po narodení, približne 20-násobne vyššia ako u dospelých pacientov s vitiligom | |||
| a 14-násobne vyššia ako u dospelých pacientov | so stredne závažnou atopickou dermatitídou | , zatiaľ čo | |
znížený rast kostí a fraktúry sa vyskytli pri expozíciách 22- až 150-násobne vyšších ako u dospelých pacientov s vitiligom, a 14- a 90-násobne vyšších ako u dospelých pacientov so stredne závažnou atopickou dermatitídou, v uvedenom poradí. Účinky boli vo všeobecnosti závažnejšie u samcov a ak
| sa podávanie začalo v skoršom období po narodení. Okrem dopadu na vývoj kostí boli účinky | ||
| ruxolitinibu u mladých potkanov podobné ako u dospelých potkanov. Mladé potkany sú na toxicitu | ||
| spôsobenú ruxolitinibom citlivejšie ako dospelé potkany. | ||
V štúdiách embryofetálneho vývoja viedlo perorálne podávanie ruxolitinibu potkanom a králikom počas gravidity k zníženej hmotnosti plodov a zvýšenej poimplantačnej strate pri dávkach spojených s toxicitou u matiek. U potkanov a králikov neexistovali dôkazy teratogénnych účinkov. Hraničné hodnoty (na základe hodnoty AUC neviazaného lieku) na úrovni hladín bez pozorovaného nepriaznivého účinku v štúdiách vývojovej toxicty na potkanoch boli približne 25-násobne vyššie, ako je systémová expozícia pozorovaná u pacientov s vitiligom a 16-násobne vyššie ako u pacientov so stredne závažnou atopickou dermatitídou, ktorí si aplikovali 1,5 % krém s ruxolitinibom dvakrát denne. Nezaznamenali sa žiadne účinky perorálne podávaného ruxolitinibu na fertilitu u samcov ani
| samíc potkanov. V štúdiách pre- a postnatálneho vývoja sa pozorovalo mierne predĺžené obdobie | |||
| gravidity, znížený počet implantačných miest a znížený počet vrhnutých mláďat. U mláďat sa | |||
| pozorovala znížená začiatočná telesná hmotnosť a krátke obdobie zníženého priemerného nárastu | |||
| telesnej hmotnosti. U laktujúcich potkanov sa ruxolitinib a/alebo jeho metabolity vylučovali do mlieka | |||
| v koncentrácii 13-násobne vyššej ako je plazmatická koncentrácia u matky. Ruxolitinib nebol | |||
| mutagénny ani klastogénny. | |||
Ruxolinitib nepreukazoval karcinogénny potenciál po lokálnom podávaní u myší ani po perorálnom podávaní u Sprague-Dawley potkanov a Tg.rasH2 myší.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
butylhydroxytoluén (ako antioxidant v parafíne, biely, mäkký) (E321) cetylalkohol
dimetikón (E900)
edetát disodný (E385)
samoemulgujúci glycerol-stearát
makrogol
triacylglyceroly, so stredne dlhým reťazcom
metyl-parahydroxybenzoát (E218)
parafín (E905), tekutý, ľahký
parafín (E905), biely, mäkký
fenoxyetanol
kyselina fosforečná (E338)
polysorbát 20 (E432)
propylénglykol (E1520)
propyl-parahydroxybenzoát
čistená voda
stearylalkohol
xantánová guma (E415)
6.2 Inkompatibility
Neaplikovateľné
6.3 Čas použiteľnosti
21 mesiacov
Po prvom otvorení: 6 mesiacov.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte pri teplote neprevyšujúcej 30 ºC.
6.5 Druh obalu a obsah balenia
Laminátová tuba vo vnútri potiahnutá polyetylénom s nízkou a vysokou hustotou a s polypropylénovým uzáverom alebo hliníková tuba s vnútorným lakovým poťahom a s polypropylénovým prepichovacím viečkom (100 g tuba) alebo polyetylénom s vysokou hustotou (5 g tuba).
Tuby s obsahom 5 g a 100 g. Jedna tuba v každej škatuli.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Holandsko
8. REGISTRAČNÉ ČÍSLO
EU/1/23/1726/001
EU/1/23/1726/002
EU/1/23/1726/003
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 19. apríla 2023
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.