


Súhrn charakteristických vlastností lieku (SPC) - Prolastina 1 000 mg prášok a rozpúšťadlo na infúzny roztok
1. NÁZOV LIEKU
Prolastina 1 000 mg prášok a rozpúšťadlo na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna injekčná liekovka s práškom obsahuje približne 1 000 mg ľudského inhibítora α-1-proteinázy*.
Po rekonštitúcii s použitím 40 ml rozpúšťadla obsahuje roztok približne 25 mg/ml ľudského inhibítora α-1-proteinázy.
*Vyrobený z plazmy od ľudských darcov.
Pomocné látky so známym účinkom
Prolastina obsahuje 2,76 mg sodíka na ml rekonštituovaného roztoku (120 mmol/l).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok a rozpúšťadlo na infúzny roztok.
Prášok alebo drobivá hmota: biela alebo bledožltá alebo bledohnedá.
Rozpúšťadlo: číry bezfarebný roztok.
Rekonštituovaný roztok je číry až mierne opaleskujúci, bezfarebný, bledozelený, bledožltý alebo bledohnedý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liek Prolastina je indikovaný na dlhodobú augmentačnú liečbu u osôb s preukázaným ťažkým deficitom inhibítora α-1-proteinázy (napr. genotypy PiZZ, PiZ(null), Pi (null, null) a PiSZ). Pacienti majú byť optimálne farmakologicky a nefarmakologicky liečení a majú vykazovať známky progresívneho pľúcneho ochorenia (napr. predpokladaný nižší úsilný výdychový objem za sekundu (FEV1), zhoršenú schopnosť chôdze alebo zvýšený počet exacerbácií) na základe hodnotenia zdravotníckeho pracovníka so skúsenosťami s liečbou deficitu inhibítora α-1-proteinázy.
4.2 Dávkovanie a spôsob podávania
Liečbu majú začať lekári so skúsenosťami s liečbou chronických obštrukčných chorôb pľúc a dohliadať na prvú infúziu. Nasledujúce infúzie môže podávať zdravotnícky pracovník, pozri časť 4.4.
Dĺžka trvania liečby je na zvážení ošetrujúceho lekára. Konkrétny limit dĺžky trvania liečby nie je stanovený.
Dávkovanie
Dospelí vrátane starších pacientov
Ak nie je predpísané inak, dávka 60 mg liečiva/kg telesnej hmotnosti raz týždenne (čo zodpovedá 180 ml rekonštituovaného infúzneho roztoku obsahujúceho 25 mg/ml (ľudského) inhibítora α-1-proteinázy v prípade pacienta s telesnou hmotnosťou 75 kg) v krátkodobej infúzii je obvykle postačujúca na udržanie hladiny inhibítora α-1-proteinázy v sére trvalo nad 80 mg/dl, čo koreluje s hladinou 1,3 µM v pľúcach. Teoreticky sa tieto hladiny v krvnom sére a v tekutine epitelovej výstelky pľúc považujú za hladiny chrániace proti ďalšiemu zhoršeniu pľúcneho emfyzému.
Pediatrická populácia
Bezpečnosť a účinnosť lieku Prolastina u pediatrickej populácie (<18 rokov veku) nebola doteraz stanovená. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Prolastina sa má podávať len intravenóznou infúziou po rekonštitúcii.
Suchý prášok sa musí rozpustiť priloženým rozpúšťadlom (voda na injekcie), ako je opísané v časti 6.6, a podať pomocou vhodnej infúznej súpravy (nie je súčasťou balenia).
Pripravený roztok sa musí použiť do 3 hodín od jeho prípravy.
Rýchlosť infúzie nemá prekročiť 0,08 ml/kg telesnej hmotnosti za minútu (čo zodpovedá 6 ml za minútu u pacienta s telesnou hmotnosťou 75 kg). Táto rýchlosť infúzie sa môže upraviť na základe znášanlivosti pacienta.
Pokyny na rekonštitúciu lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Prolastina sa nesmie používať u pacientov
- so selektívnym nedostatkom IgA, u ktorých je známe, že majú protilátky proti IgA, pretože v takých prípadoch môže dôjsť k alergickým reakciám až k anafylaktickému šoku,
- so známou precitlivenosťou na inhibítory α-1-proteinázy alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1 (pozri tiež časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Je potrebné dodržiavať odporúčanú rýchlosť infúzie uvedenú v časti 4.2. Ak sa objaví akákoľvek reakcia, ktorá by mohla súvisieť s podávaním lieku Prolastina, rýchlosť infúzie sa má znížiť alebo sa má prerušiť jeho podávanie, ak to vyžaduje stav pacienta.
Vzhľadom na to, že liek Prolastina môže spôsobiť prechodné zvýšenie krvného objemu, sú potrebné osobitné opatrenia u pacientov s ťažkým srdcovým zlyhávaním a u pacientov s rizikom preťaženia krvného obehu.
Precitlivenosť
Zriedkavo sa môžu objaviť reakcie z precitlivenosti, a to aj u pacientov, ktorí tolerovali predchádzajúcu liečbu ľudským inhibítorom α-1-proteinázy. V prípade závažnej reakcie z precitlivenosti (s poklesom krvného tlaku na < 90 mmHg, dýchavičnosťou alebo dokonca s anafylaktickým šokom) sa má podávanie lieku Prolastina okamžite ukončiť a začať vhodnú liečbu, prípadne liečbu šoku.
Domáca liečba
Údaje o použití lieku Prolastina v domácej liečbe sú obmedzené.
Potenciálne riziká spojené s domácou liečbou súvisia so zaobchádzaním a podávaním lieku a s riešením nežiaducich účinkov. Pacienti majú byť v každom prípade informovaní o prejavoch reakcií z precitlivenosti.
O tom, či je pacient vhodný na domácu liečbu, rozhoduje ošetrujúci lekár, ktorý má zabezpečiť vykonanie príslušného školenia (napr. o rekonštitúcii, používaní prenosovej súpravy na rekonštitúciu, zostavení infúznej sústavy, postupe pre podávanie infúzie, vedení denníka liečby, identifikácii nežiaducich účinkov a opatreniach, ktoré sa majú prijať v prípade výskytu nežiaducich účinkov) a toto rozhodnutie sa pravidelne prehodnocuje.
Prenosné agensy
Štandardné opatrenia, ktoré slúžia na prevenciu infekcií v súvislosti s používaním liekov vyrobených z ľudskej krvi alebo plazmy zahŕňajú výber darcov, testovanie jednotlivých odberov krvi a plazmatických poolov na špecifické markery infekcií a zaradenie účinných výrobných krokov na inaktiváciu/odstránenie vírusov. Napriek tomu, pri podávaní liekov vyrobených z ľudskej krvi alebo plazmy nie je možné celkom vylúčiť možnosť prenosu infekčných agensov. To platí i pre akékoľvek neznáme alebo novo vznikajúce vírusy a iné patogény.
Tieto opatrenia sa považujú za účinné pri obalených vírusoch, ako je vírus ľudskej imunodeficiencie (HIV), vírus hepatitídy B (HBV) a vírus hepatitídy C (HCV). Účinnosť týchto opatrení môže byť obmedzená v prípade neobalených vírusov, ako sú hepatitída A a parvovírus B19.
Infekcia parvovírusom B19 môže byť závažná u gravidných žien (infekcia plodu) a u osôb s imunodeficitom alebo zvýšenou erytropoézou (napr. hemolytická anémia).
U pacientov, ktorí pravidelne/opakovane dostávajú inhibítory proteinázy vyrobené z ľudskej plazmy, je potrebné zvážiť vhodné očkovanie (proti hepatitíde A a B).
Sledovateľnosť
Pri každom podaní lieku Prolastina pacientovi sa má zrozumiteľne zaznamenať názov a číslo šarže, aby sa zachovala väzba medzi pacientom a šaržou lieku.
Fajčenie
Fajčiarom nie je možné odoprieť liečbu liekom Prolastina. Dôrazne sa však odporúča prestať fajčiť, pretože účinnosť lieku Prolastina bude ohrozená tabakovým dymom v pľúcach.
Obsah sodíka
Tento liek obsahuje približne 110,4 mg (4,8 mmol) sodíka v 1 000 mg injekčnej liekovke.
U pacienta s telesnou hmotnosťou 75 kg zodpovedá obsah sodíka v odporúčanej dávke 24,84 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelú osobu.
To je potrebné vziať do úvahy u pacientov na diéte s nízkym obsahom sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
4.6 Fertilita, gravidita a laktácia
Gravidita
Pre liek Prolastina nie sú k dispozícii žiadne klinické údaje o expozícii počas gravidity. Neuskutočnili sa žiadne štúdie na zvieratách. Pri predpisovaní lieku gravidným ženám je potrebná zvýšená opatrnosť.
Dojčenie
Nie je známe, či sa inhibítor α-1-proteinázy vylučuje do ľudského materského mlieka. Vylučovanie inhibítora α-1-proteinázy do mlieka u zvierat sa neštudovalo. Rozhodnutie, či pokračovať/ukončiť dojčenie, alebo pokračovať/ukončiť liečbu liekom Prolastina sa má urobiť pri zvážení prínosu dojčenia pre dieťa a prínosu liečby liekom Prolastina pre ženu.
Fertilita
S liekom Prolastina sa neuskutočnili žiadne štúdie fertility na zvieratách. Keďže ľudský inhibítor α-1-proteinázy je endogénny ľudský proteín, neočakávajú sa žiadne nežiaduce účinky na fertilitu, ak sa podáva v odporúčaných dávkach.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Prolastina nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Liečba liekom Prolastina môže mať za následok známe reakcie, ako je horúčka, príznaky podobné chrípke, dýchavičnosť, žihľavka, nevoľnosť atď.
Môžu sa vyskytnúť menej časté alebo zriedkavé imunologické reakcie ako pri akejkoľvek liečbe proteínmi, a to aj u pacienta, ktorý nevykazoval žiadnu precitlivenosť alebo alergickú reakciu na predchádzajúce podanie. To by zahŕňalo alergické reakcie, ako je žihľavka alebo dýchavičnosť, veľmi zriedkavo anafylaxiu (pozri časť 4.4).
Príznaky, ktoré môžu byť imunologického pôvodu, sa majú vyhodnotiť predtým, ako sú pacienti znova liečení.
Tabuľkový prehľad nežiaducich účinkov
Nasledujúca tabuľka používa klasifikáciu orgánových systémov MedDRA (SOC - trieda orgánových systémov a úroveň preferovaného termínu).
Frekvencie výskytu sú vyhodnotené podľa nasledujúcej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000), neznáme (z dostupných údajov).
Pri liečbe liekom Prolastina boli pozorované nasledujúce nežiaduce účinky:
| Trieda orgánových systémov | Menej časté > 0,1 % až < 1 % | Zriedkavé > 0,01 % až < 0,1 % | Veľmi zriedkavé < 0,01 % |
|---|---|---|---|
| Poruchy imunitného systému | žihľavka | reakcia z precitlivenosti | anafylaktický šok |
| Poruchy nervového systému | závrat/omámenosť, bolesť hlavy | ||
| Poruchy srdca a srdcovej činnosti | tachykardia | ||
| Poruchy ciev | hypotenzia hypertenzia | ||
| Poruchy dýchacej sústavy, hrudníka a mediastína | dýchavičnosť | ||
| Poruchy kože a podkožného tkaniva | vyrážka | ||
| Poruchy gastrointestinálneho traktu | nevoľnosť | ||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | bolesť kĺbov/artralgia | bolesti chrbta | |
| Celkové poruchy a reakcie v mieste podania | zimnica, horúčka, príznaky podobné chrípke, bolesť na hrudníku |
Informácie o bezpečnosti pred vírusmi, pozri časť 4.4.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Následky predávkovania nie sú známe.
V prípade predávkovania sa má pacient starostlivo sledovať, či sa u neho nevyskytnú nežiaduce účinky, a v prípade potreby zabezpečiť podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: inhibítory proteáz, ATC kód: B02AB02
Inhibítor α-1-proteinázy je normálnou zložkou ľudskej krvi, ktorá okrem iných enzýmov, inhibuje aktivitu neutrofilnej elastázy. Inhibítor α-1-proteinázy má molekulovú hmotnosť 51 kDa a patrí do skupiny inhibítorov serínových proteáz.
Mechanizmus účinku
V súčasnej dobe sa predpokladá, že patogenéza pľúcneho emfyzému pri nedostatku inhibítora α-1-proteinázy je spôsobená chronickou biochemickou nerovnováhou medzi elastázou a inhibítorom α-1-proteinázy. Elastáza, ktorá je syntetizovaná prozápalovými bunkami v dolných dýchacích cestách, je schopná rozkladať elastické tkanivo. Jedným z hlavných inhibítorov elastázy je inhibítor α-1-proteinázy, ktorý pri dedičnom nedostatku inhibítora α-1-proteinázy chýba. V dôsledku toho zostávajú alveolárne štruktúry nechránené pred elastázou, ktorá je uvoľňovaná neutrofilmi v dolných dýchacích cestách a tieto štruktúry sú jej preto chronicky vystavené.
To vedie k postupnej degradácii elastického tkaniva a pri poklese sérovej hladiny alfa-1 antitrypsínu pod 80 mg/dl (čo koreluje s hladinou 1,3µM v pľúcach) je tento stav spojený so zvýšeným rizikom rozvoja pľúcneho emfyzému.
Farmakodynamické účinky
Podanie lieku Prolastin zvyšuje a udržiava hladiny inhibítora α-1-proteinázy v sére a v tekutine epitelovej výstelky pľúc (ELF), čo vedie k spomaleniu progresie emfyzému.
V dvoch kontrolovaných observačných registroch bolo najvýraznejšie spomalenie rýchlosti znižovania FEV1 pozorované u pacientov s FEV1 35 až 60 % predikovanej hodnoty.
5.2 Farmakokinetické vlastnosti
Po intravenóznom podaní je prakticky 100 % dávky inhibítora α-1-proteinázy okamžite k dispozícii v krvnom obehu pacienta. Stredná rýchlosť obnovy in vivo je 4,2 mg/dl na kg telesnej hmotnosti. Polčas in vivo je približne 4,5 dňa.
Farmakokinetické parametre hodnotené pre liek Prolastina v štúdii ChAMP, multicentrickej, randomizovanej, dvojito zaslepenej, skríženej štúdii, ktorá hodnotila farmakokinetickú porovnateľnosť α-1 MP (modifikovaný proces) s liekom Prolastina u 24 dospelých subjektov s deficitom α-1-antitrypsínu (AAT), sú uvedené v tabuľke 1 nižšie:
Tabuľka 1: Primárny farmakokinetický (PK) cieľový parameter a ďalšie kľúčové farmakokinetické (PK) parametre stanovené na základe výsledkov testu účinnosti
| Liečba | AUC0-7 dní Priemer (% CV) | Cmax Priemer (% CV) | tmax Medián (Rozsah) | t1/2 Priemer (% CV) | Priemer Ctrough Priemer (% CV) |
|---|---|---|---|---|---|
| (mg*h/ml) | (mg/ml) | (h) | (h) | (mg/ml) | |
| Prolastina | 152,4 (16 %) | 1,848 (15 %) | 0,820 (0,25-2,90) | 139,3 (18 %) | 0,574 (20 %) |
5.3 Predklinické údaje o bezpečnosti
Liečivo lieku Prolastina, inhibítor α-1-proteinázy, sa získava z ľudskej plazmy a správa sa ako endogénne zložky plazmy. Podanie jednorazovej dávky lieku Prolastina rôznym druhom zvierat, rovnako ako podávanie denných dávok počas piatich po sebe nasledujúcich dní králikom, nepreukázalo žiadne známky toxických účinkov. Ďalšie predklinické štúdie s opakovaným podávaním (chronická toxicita, karcinogenita, reprodukčná toxicita) sa nevykonali. Tieto štúdie nie je možné použiteľným spôsobom vykonávať na konvenčných zvieracích modeloch, pretože sa očakáva, že v dôsledku podávania heterológnych ľudských proteínov sa budú tvoriť protilátky. Keďže ľudský inhibítor α-1-proteinázy je proteín a fyziologická zložka ľudskej krvi, neočakáva sa, že by mal karcinogénne, genotoxické alebo teratogénne účinky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Prášok: chlorid sodný, dihydrogenfosforečnan sodný
Rozpúšťadlo: voda na injekcie
6.2 Inkompatibility
Štúdie kompatibility lieku Prolastina nie sú k dispozícii, preto sa tento liek nesmie miešať s inými liekmi ani inými infúznymi roztokmi.
6.3 Čas použiteľnosti
3 roky
Rekonštituovaný roztok sa má vždy použiť do 3 hodín od jeho prípravy.
Pripravený infúzny roztok sa už nemá uchovávať v chladničke. Nepoužitý roztok sa má zlikvidovať v súlade s národnými požiadavkami.
6.4 Špeciálne opatrenia na uchovávanie
Uchovávajte pri teplote neprevyšujúcej 25° C. Neuchovávajte v mrazničke.
Podmienky na uchovávanie po rekonštitúcii lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Prášok:
Sklenená injekčná liekovka typu I s chlórbutylovou gumenou zátkou a hliníkovým viečkom.
Rozpúšťadlo:
Sklenená injekčná liekovka typu I s chlórbutylovou gumenou zátkou a hliníkovým viečkom.
Veľkosti balenia:
Jednotlivé balenie lieku Prolastina 1 000 mg prášok a rozpúšťadlo na infúzny roztok obsahuje:
jednu injekčnú liekovku s práškom (1 000 mg ľudského inhibítora α-1-proteinázy), jednu injekčnú liekovku s rozpúšťadlom (40 ml vody na injekcie),
jednu prenosovú súpravu na rekonštitúciu.
Viacpočetné balenie lieku Prolastina 1 000 mg obsahuje:
4 jednotlivé balenia lieku Prolastina 1 000 mg prášok a rozpúšťadlo na infúzny roztok.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
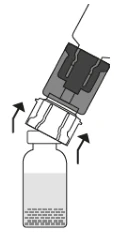
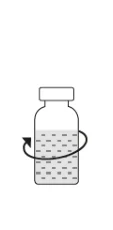
Suchý prášok sa rozpustí v injekčnej liekovke s vodou na injekcie, ktorá je súčasťou balenia, ako je opísané nižšie. Rekonštituovaný roztok je číry až mierne opaleskujúci, bezfarebný, bledozelený, bledožltý alebo bledohnedý. Úplná rekonštitúcia by sa mala dosiahnuť do 5 minút.
Príprava rekonštituovaného infúzneho roztoku
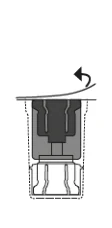
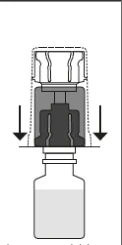
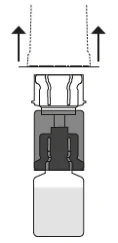
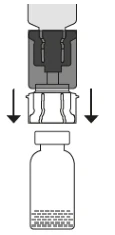
- 1. Na zachovanie sterility používajte aseptickú techniku (čistota a dezinfekcia). Rekonštitúciu vykonávajte na rovnej pracovnej ploche.
- 2. Uistite sa, že injekčné liekovky s práškom lieku Prolastina a rozpúšťadlom (sterilná voda na injekcie) majú izbovú teplotu (20°C – 25°C).
- 3. Odstráňte ochranné viečko z injekčnej liekovky s práškom lieku Prolastina i z injekčnej liekovky s rozpúšťadlom a očistite okraje a zátky alkoholovým tampónom. Gumené zátky nechajte vyschnúť.
| 
| 
|
|---|---|---|
| 
| 
|
- 10. Pokiaľ bude na dosiahnutie požadovanej dávky potrebná viac ako jedna injekčná liekovka lieku, zopakujte vyššie uvedené pokyny s použitím ďalšieho balenia obsahujúceho novú prenosovú súpravu na rekonštitúciu. Súpravu nepoužívajte opakovane.
Majú sa používať iba číre až mierne opaleskujúce, bezfarebné, bledozelené, bledožlté alebo bledohnedé roztoky bez viditeľných častíc. Rekonštituovaný roztok sa musí vždy použiť do 3 hodín od jeho prípravy. Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Grifols Deutschland GmbH
Colmarer Straße 22
60528 Frankfurt nad Mohanom
Nemecko
tel: +49 69/660 593 100
e-mail: info.germany@grifols.com
8. REGISTRAČNÉ ČÍSLO
87/0007/26-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 7. februára 2026
10. DÁTUM REVÍZIE TEXTU
03/2026
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Štátneho ústavu pre kontrolu liečiv http://www.sukl.sk.