


Súhrn charakteristických vlastností lieku (SPC) - Rhapsido
1. NÁZOV LIEKU
Rhapsido 25 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 25 mg remibrutinibu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Svetložltá, okrúhla, zaoblená filmom obalená tableta s priemerom od 6,7 do 7,6 mm, s vyrazeným nápisom „LV“ na jednej strane a logom spoločnosti na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Rhapsido je indikované na liečbu chronickej spontánnej urtikárie (chronic spontaneous urticaria, CSU) u dospelých pacientov s nedostatočnou odpoveďou na liečbu H1-antihistaminikami.
4.2 Dávkovanie a spôsob podávania
Liečbu majú iniciovať lekári, ktorí majú skúsenosti s diagnostikovaním a liečbou chronickej spontánnej urtikárie.
Dávkovanie
Odporúčaná dávka remibrutinibu je 25 mg, užívaná perorálne dvakrát denne, jedna tableta ráno a jedna večer.
Pacient má byť poučený, aby v prípade, že vynechá jednu alebo viac dávok remibrutinibu, užil ďalšiu dávku v pravidelnom čase. Na nahradenie vynechanej dávky alebo dávok sa nemajú užívať ďalšie dávky remibrutinibu.
Predpisujúcim lekárom sa odporúča, aby pravidelne prehodnocovali potrebu pokračovania liečby. U pacientov, u ktorých sa po 24 týždňoch liečby CSU nepreukázala žiadna odpoveď, by sa malo zvážiť ukončenie liečby.
Prerušenie dávkovania
V závislosti od typu chirurgického zákroku a rizika krvácania sa odporúča prerušenie liečby remibrutinibom 3 až 7 dní pred chirurgickým zákrokom a 3 až 7 dní po zákroku (pozri časti 4.4, 4.5 a 4.8).
Osobitné populácie
Starší pacienti
U starších pacientov (vo veku ≥ 65 rokov) nie je potrebná žiadna špecifická úprava dávky (pozri časť 5.2). K dispozícii sú obmedzené údaje o použití remibrutinibu u pacientov starších ako 65 rokov.
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek nie je potrebná žiadna úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou alebo stredne závažnou poruchou funkcie pečene nie je potrebná úprava dávky. Remibrutinib sa neodporúča používať u pacientov so závažnou poruchou funkcie pečene (pozri časť 5.2).
Pediatrická populácia
Rhapsido sa nemá používať u dojčiat a detí vo veku do 6 rokov pre neznámy potenciálny účinok na maturáciu humorálnej imunity (napr. tvorbu ochranných imunoglobulínov a pamäťových B-lymfocytov).
Bezpečnosť a účinnosť remibrutinibu u detí a dospievajúcich vo veku 6 až 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Perorálne použitie.
Remibrutinib sa môže užívať s jedlom alebo bez jedla. Pacientov treba poučiť, aby tabletu prehltli celú a zapili vodou. Tablety sa nemajú deliť, drviť ani žuvať, aby sa zabezpečilo správne podanie celej dávky.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Riziko krvácania
U pacientov liečených remibrutinibom sa vyskytli mierne až stredne závažné prípady mukokutánneho krvácania. Najčastejšie hlásené prípady súviseli s tvorbou podliatin, ako sú petechie a kontúzie (pozri časť 4.8).
Pacienti, ktorí užívajú antitrombotiká s remibrutinibom, môžu mať zvýšené riziko krvácania. Pri súbežnom podávaní antitrombotík a remibrutinibu sa musia zvážiť riziká a prínosy (pozri časť 4.5).
Pacienti majú byť poučení, aby vyhľadali lekársku pomoc, ak sa objavia prejavy a príznaky naznačujúce závažné krvácanie. Pri podozrení na závažné krvácanie sa má liečba remibrutinibom prerušiť. Po odznení krvácania sa liečba môže obnoviť, ak sa očakáva, že prínos preváži riziko.
Prerušenie liečby remibrutinibom sa odporúča 3 až 7 dní pred chirurgickým zákrokom a 3 až 7 dní po chirurgickom zákroku v závislosti od typu chirurgického zákroku a rizika krvácania (pozri časť 4.2).
Vakcinácie
Bezpečnosť remibrutinibu v kombinácii so živými alebo živými atenuovanými vakcínami sa neskúmala. Očkovanie živými alebo živými atenuovanými vakcínami sa preto počas liečby remibrutinibom neodporúča (pozri časť 4.5).
Bezpečnosť remibrutinibu v kombinácii s neživými vakcínami bola preskúmaná, preto sa počas liečby remibrutinibom môžu podávať neživé vakcíny. Na optimalizáciu imunitnej odpovede na neživé vakcíny sa má zvážiť prerušenie liečby remibrutinibom (od 1 týždňa pred plánovaným očkovaním do 2 týždňov po očkovaní) (pozri časť 4.5).
Interakcie
Remibrutinib je substrátom enzýmu 3A4 cytochrómu P450 (CYP3A4), preto existuje možnosť interakcie s inými súčasne podávanými liekmi, ktoré sú metabolizované alebo modulujú aktivitu CYP3A4 (pozri časť 4.5).
Súbežné užívanie so silnými inhibítormi CYP3A4 zvyšuje expozíciu remibrutinibu, čo následne môže zvýšiť riziko nežiaducich reakcií s remibrutinibom. Je nutné vyhnúť sa súbežnému užívaniu so silnými inhibítormi CYP3A4 (pozri časť 4.5).
Súbežné užívanie so stredne silnými alebo silnými induktormi CYP3A4 znižuje expozíciu remibrutinibu a následne môže znížiť účinnosť remibrutinibu. Je nutné vyhnúť sa súbežnému užívaniu so stredne silnými alebo silnými induktormi CYP3A4 (pozri časť 4.5).
Odporúča sa častejšie monitorovať pacientov kvôli možným nežiaducim reakciám pri užívaní remibrutinibu so substrátmi P-glykoproteínov (P-gp) a substrátmi proteínu rezistencie rakoviny prsníka (BCRP) s úzkym terapeutickým indexom (pozri časť 4.5).
Pomocná látka so známym účinkom
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej filmom obalenej tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Remibrutinib sa primárne metabolizuje CYP3A4.
Liečivá, ktoré môžu zvýšiť koncentrácie remibrutinibu v krvi
Inhibítory CYP3A4
Je nutné vyhnúť sa súbežnému podávaniu remibrutinibu so silnými inhibítormi CYP3A4. Súbežné podávanie ritonaviru, silného inhibítora CYP3A4/P-gp, malo za následok 4,3-násobné zvýšenie AUC a 3,3-násobné zvýšenie Cmax remibrutinibu.
Liečivá, ktoré môžu znižovať koncentrácie remibrutinibu v krvi
Induktory CYP3A4
Je nutné vyhnúť sa súbežnému podávaniu remibrutinibu so silnými alebo stredne silnými induktormi CYP3A4. Súbežné podávanie karbamazepínu (silný až stredne silný induktor CYP3A4) znížilo expozíciu remibrutinibu v krvi o 74 % (Cmax) a 78 % (AUC).
Liečivá, ktorých plazmatické koncentrácie môžu byť ovplyvnené remibrutinibom
Transportné substráty/inhibítory
Odporúča sa pravidelne monitorovať pacientov na možné nežiaduce reakcie pri použití remibrutinibu so substrátmi P-gp a BCRP s úzkym terapeutickým indexom, najmä tam, kde minimálne zmeny koncentrácie môžu viesť k nežiaducim reakciám. Súbežné podávanie digoxínu (substrát P-gp s úzkym terapeutickým indexom) s remibrutinibom viedlo k 1,4-násobnému zvýšeniu AUC a 2,1-násobnému zvýšeniu Cmax digoxínu. Súbežné podávanie rosuvastatínu (substrát BCRP bez úzkeho terapeutického indexu) a remibrutinibu viedlo k 1,7-násobnému zvýšeniu AUC a 1,6-násobnému zvýšeniu Cmax rosuvastatínu.
V štúdii liekových interakcií vplyv podávania remibrutinibu (100 mg dvakrát denne) na farmakokinetiku midazolamu (citlivého substrátu CYP3A4) viedol k 43 % zvýšeniu AUC a 27 % zvýšeniu Cmax midazolamu. Vplyv klinickej dávky remibrutinibu (25 mg dvakrát denne) sa neskúmal a môže byť odlišný. Remibrutinib sa nemá používať pri súbežnom podávaní substrátov CYP3A4, ktoré majú úzke terapeutické indexy (napr. cyklosporín, takrolimus, digoxín, warfarín, karbamazepín).
Perorálne kontraceptíva
Neočakáva sa, že by súbežné podávanie remibrutinibu malo nežiaduci vplyv na účinnosť perorálnych kontraceptív obsahujúcich etinylestradiol a levonorgestrel (substráty CYP3A4), pretože ich expozícia sa za prítomnosti remibrutinibu 100 mg dvakrát denne neznížila (1,28- a 1,36-násobné zvýšenie Cmax a 1,16- a 1,39-násobné zvýšenie AUC, v uvedenom poradí).
Vplyv remibrutinibu na imunitnú odpoveď na vakcíny
K dispozícii nie sú žiadne údaje o účinkoch živých alebo živých atenuovaných vakcín u pacientov užívajúcich remibrutinib a tieto vakcíny sa nemajú podávať súbežne s remibrutinibom (pozri časť 4.4).
Na základe štúdie imunitnej odpovede na očkovanie u zdravých dobrovoľníkov sa počas liečby remibrutinibom môžu podávať neživé vakcíny. Na optimalizáciu imunitnej odpovede na neživé vakcíny sa má zvážiť prerušenie liečby remibrutinibom (od 1 týždňa pred plánovaným očkovaním do 2 týždňov po očkovaní).
Štúdia imunitnej odpovede na očkovanie
V placebom kontrolovanej štúdii so zdravými dobrovoľníkmi, ktorí užívali 100 mg remibrutinibu dvakrát denne, nebola pri prerušenom podávaní remibrutinibu 1 týždeň pred očkovaním a 2 týždne po očkovaní, významne ovplyvnená imunitná odpoveď na neživé vakcíny. Súbežná liečba remibrutinibu však bola spojená so 60 % znížením odpovede na polysacharidovú vakcínu PPV23, nezávislú od T-lymfocytov, 21 % znížením odpovede IgG na vakcínu s hemocyanínom kuželnatky (keyhole limpet haemocyanin, KLH) (neoantigén závislý od T-lymfocytov), porovnateľnou mierou odpovede (1 až 14 % zníženie) na 3 zo 4 antigénov vo vakcíne proti chrípke (závislá od T-lymfocytov) a 27 % znížením odpovede na 1 zo 4 antigénov chrípky.
Vplyv remibrutinibu na antikoagulanciá
K dispozícii nie sú žiadne údaje o súbežnom podávaní remibrutinibu a antikoagulancií. Musia sa zvážiť riziká a prínosy súbežného podávania antitrombotík a remibrutinibu (pozri časti 4.2, 4.4 a 4.8).
Pediatrická populácia
Interakčné štúdie boli vykonané len u dospelých.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Sexuálne aktívne ženy vo fertilnom veku musia používať účinnú antikoncepciu (metódy, ktoré vedú k menej ako 1 % výskytu otehotnenia) počas liečby remibrutinibom a najmenej 1 týždeň po poslednej dávke. Ženy vo fertilnom veku musia byť informované, že štúdie na zvieratách preukázali škodlivosť remibrutinibu pre vyvíjajúci sa plod (pozri časť 5.3).
Gravidita
Je iba obmedzené množstvo údajov o použití remibrutinibu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Rhapsido sa neodporúča užívať počas gravidity.
Dojčenie
Nie je známe, či sa remibrutinib/metabolity vylučuje/vylučujú do ľudského mlieka. Riziko u novorodencov/dojčiat nemôže byť vylúčené. Laktácia má byť počas liečby remibrutinibom a po dobu 1 týždňa po poslednej dávke prerušená.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku remibrutinibu na ľudskú fertilitu. Nepozorovali sa žiadne nežiaduce účinky na fertilitu samcov a samíc potkanov (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rhapsido nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásenou nežiaducou reakciou je infekcia horných dýchacích ciest (14,7 %) ako je nazofaryngitída (6,6 %) a chrípka (2,5 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie sú uvedené podľa tried orgánových systémov MedDRA. V rámci každej triedy orgánových systémov sú nežiaduce reakcie zoradené podľa frekvencie, pričom najčastejšie sú uvedené ako prvé. Okrem toho je zodpovedajúca kategória frekvencie pre každú nežiaducu reakciu definovaná ako: veľmi časté (≥1/10), časté (≥1/100 až <1/10), menej časté (≥1/1 000 až <1/100), zriedkavé (≥1/10 000 až <1/1 000), veľmi zriedkavé (<1/10 000); neznáme (z dostupných údajov).
Tabuľka 1 Nežiaduce reakcie*
| Trieda orgánových systémov | Nežiaduca reakcia | Frekvencia |
| Infekcie a nákazy | infekcie horných dýchacích ciest1 | veľmi časté |
| infekcie zapríčinené Herpes vírusom2 | časté | |
| Poruchy nervového systému | bolesť hlavy | časté |
| Poruchy ciev | podliatiny petechie kontúzia3 ekchymóza purpura | časté časté časté časté menej časté |
krvácanie hematúria epistaxa spojovkové krvácanie gingiválne krvácanie | časté časté menej časté menej časté menej časté | |
| Poruchy gastrointestinálneho traktu | nauzea | časté |
| bolesť brucha | časté | |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | bolesť chrbta | časté |
| Celkové poruchy a reakcie v mieste podania | pyrexia | časté |
* 24-týždňová placebom kontrolovaná štúdia fázy III s CSU 1 Infekcie horných dýchacích ciest zahŕňajú preferované termíny: infekcia horných dýchacích ciest, akútna sinusitída, chronická sinusitída, chrípka H1N1, chrípka, laryngitída, nazofaryngitída, faryngitída, streptokoková faryngitída, rinitída, sinusitída, tonzilitída, bakteriálna tonzilitída, bakteriálna infekcia horných dýchacích ciest, vírusová infekcia horných dýchacích ciest 2 Herpetické vírusové infekcie zahŕňajú preferované termíny: herpes simplex, herpes zoster, orálny herpes 3 Kontúzia zahŕňa preferované termíny: kontúzia, zvýšený sklon k tvorbe modrín, hematóm | ||
Bezpečnostný profil remibrutinibu u pacientov liečených až 52 týždňov v štúdiách REMIX-1 a REMIX-2 zostal konzistentný s nežiaducimi reakciami uvedenými v Tabuľke 1.
Popis vybraných nežiaducich reakcií
Prípady mukokutánneho krvácania
V 24-týždňovom placebom kontrolovanom, dvojito zaslepenom období liečby združenom súbore údajov (štúdie fázy III REMIX-1 a REMIX-2) sa mukokutánne krvácanie (uvedené v Tabuľke 1 v časti „Poruchy ciev“) vyskytlo u 7,8 % pacientov liečených remibrutinibom. Najčastejšie hlásené prípady súviseli s tvorbou podliatin: petechie (3,8 %) a kontúzie (2,3 %). Celkovo u pacientov liečených remibrutinibom bolo 92,0 % týchto prípadov miernej a 8,0 % strednej závažnosti. Medián času do nástupu bol 25 dní a medián trvania bol 22 dní. Všetky prípady boli vyriešené spontánne bez prídavnej liečby. Nebola pozorovaná žiadna súvislosť medzi mukokutánnym krvácaním a nízkym počtom trombocytov. Súbežné podávanie remibrutinibu s antikoagulanciami nebolo v klinických štúdiách povolené, ale súbežné podávanie s antiagreganciami (kyselina acetylsalicylová (≤ 100 mg/deň) alebo klopidogrelom (≤ 75 mg/deň)) bolo povolené (pozri časti 4.4 a 4.5).
U pacientov liečených remibrutinibom sa u 0,5 % pacientov vyskytli prípady mukokutánneho krvácania, ktoré viedli k ukončeniu liečby remibrutinibom, a u 1,0 % pacientov viedli k prerušeniu liečby remibrutinibom (pozri časti 4.2, 4.4 a 4.5).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Vo fáze I klinických štúdií sa pri podávaní remibrutinibu v dávkach do 600 mg denne nepreukázali žiadne nežiaduce účinky obmedzujúce dávku. Prejavy a príznaky predávkovania remibrutinibom neboli stanovené a neexistuje žiadna špecifická liečba predávkovania remibrutinibom.
V prípade predávkovania má byť pacient liečený symptomaticky a podľa potreby sa majú zaviesť podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresíva, selektívne imunosupresíva, ATC kód: L04AA60
Mechanizmus účinku
Remibrutinib je selektívny inhibítor Brutonovej tyrozínkinázy (Bruton’s tyrosine kinase, BTK), ktorý tvorí kovalentnú väzbu s cysteínovým zvyškom v aktívnom mieste BTK, čo vedie k trvalej inaktivácii BTK. Terapeutický účinok remibrutinibu na CSU sa dosiahne inhibíciou degranulácie mastocytov a bazofilov, vrátane uvoľňovania histamínu a iných prozápalových mediátorov, sprostredkovaných patogénnymi IgE alebo IgG namierenými proti FcεR1 alebo IgE.
Farmakodynamické účinky
Elektrofyziológia srdca
Vplyvy remibrutinibu na predĺženie QTc intervalu boli predikované pomocou analýzy vzťahu koncentrácia-QTc. Horná hranica 90 % intervalu spoľahlivosti pre predpokladanú priemernú zmenu QTcF bola pod 10 ms pri očakávanej Cmax pri supraterapeutických expozíciách. Preto sa pri terapeutickom dávkovaní remibrutinibu neočakáva žiadne klinicky významné predĺženie QTcF intervalu.
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť remibrutinibu boli hodnotené v dvoch identických, multicentrických, randomizovaných, dvojito zaslepených, placebom kontrolovaných štúdiách fázy III (REMIX-1 a REMIX-2) u dospelých pacientov s nedostatočne kontrolovanou chronickou spontánnou urtikáriou (CSU) napriek liečbe H1-antihistaminikami druhej generácie.
V štúdiách REMIX-1 a REMIX-2 boli pacienti randomizovaní v pomere 2:1 na podávanie remibrutinibu 25 mg alebo placeba perorálne dvakrát denne po dobu 24 týždňov počas dvojito zaslepeného liečebného obdobia a pokračovali v 28-týždňovom otvorenom liečebnom období, počas ktorého všetci pacienti dostávali remibrutinib 25 mg dvakrát denne.
Do štúdií REMIX-1 a REMIX-2 bolo zaradených celkovo 925 dospelých pacientov s diagnózou CSU, ktorá nebola dostatočne kontrolovaná napriek liečbe štandardnou dávkou H1-antihistaminík druhej generácie, čo bolo definované výskytom svrbenia a žihľavky v období ≥ 6 po sebe nasledujúcich týždňov. Všetci pacienti museli mať týždenné skóre aktivity urtikárie (weekly urticaria activity score, UAS7) ≥ 16 (rozsah 0 až 42), týždenné skóre závažnosti svrbenia (weekly itch severity score, ISS7) ≥ 6 (rozsah 0 až 21) a týždenné skóre závažnosti žihľavky (hives severity score, HSS7) ≥ 6 (rozsah 0 až 21) počas 7 dní pred randomizáciou. Okrem toho, že všetci pacienti dostávali stabilnú dávku H1-antihistaminík druhej generácie (základná liečba), mohli pacienti používať ďalšie H1-antihistaminikum druhej generácie na báze „podľa potreby“ (záchranná liečba) v dávkach až do 4-násobku štandardnej dávky. Pacienti boli z týchto štúdií vylúčení, ak mali dôkaz klinicky významného kardiovaskulárneho ochorenia, významné riziko krvácania, poruchy koagulácie, prebiehajúcu, chronickú alebo opakujúcu sa infekciu, chronické alebo akútne ochorenie pečene s preukázanou prebiehajúcou hepatitídou C alebo B, anamnézu ochorenia obličiek, anamnézu krvácania do gastrointestinálneho traktu alebo anamnézu malignity za posledných 5 rokov.
Demografické údaje a začiatočné charakteristiky boli vo všeobecnosti vo všetkých skupinách vyvážené. V štúdiách REMIX-1 a REMIX-2 bol medián veku 45 rokov (rozmedzie: 18-79 rokov) a 41 rokov (rozmedzie: 18-81 rokov), pričom 9,6 % a 7,7 % pacientov malo viac ako 65 rokov a 68,3 % a 65,3 % pacientov tvorili ženy, v uvedenom poradí. Pacienti mali priemernú hodnotu UAS7 30,28 a 29,99, priemernú hodnotu ISS7 14,59 a 14,15 a priemernú hodnotu HSS7 15,69 a 15,84, v uvedenom poradí. Na začiatku malo 63,4 % a 59,1 % pacientov závažné ochorenie (UAS7 ≥ 28) a 35,1 % a 38,7 % malo stredne závažné ochorenie (UAS7 > 16 a < 28), v uvedenom poradí. V štúdiách REMIX-1 a REMIX-2 malo 51,7 % pacientov a 46,6 % pacientov predchádzajúce skúsenosti s výskytom angioedému, v uvedenom poradí. 68,1 % pacientov a 69,2 % pacientov bolo v štúdiách REMIX-1 a REMIX-2 predtým neliečených biologickými liekmi proti IgE, v uvedenom poradí. Najčastejšie používaným predchádzajúcim biologickým liekom proti IgE bol omalizumab (19,5 % pacientov a 19,0 % pacientov v štúdiách REMIX-1 a REMIX-2, v uvedenom poradí).
Hlásené priemerné trvanie CSU pri zaradení do štúdie v rámci liečebných skupín bolo 6,6 roka v štúdii REMIX-1 a 5,2 roka v štúdii REMIX-2, pričom 39,4 % (REMIX-1) a 29,5 % (REMIX-2) pacientov malo trvanie CSU > 5 rokov.
Primárnym cieľovým ukazovateľom pivotných štúdií bola:
- absolútna zmena UAS7 oproti východiskovej hodnote v 12. týždni.
Sekundárne cieľové ukazovatele v pivotných štúdiách boli:
- absolútna zmena ISS7 a HSS7 oproti východiskovej hodnote v 12. týždni
- podiel pacientov, ktorí dosiahli dobre kontrolované ochorenie (UAS7 ≤ 6) v 2. a 12. týždni
- podiel pacientov, ktorí dosiahli úplnú absenciu svrbenia a žihľavky (UAS7 = 0) v 12. týždni
podiel pacientov, ktorí dosiahli skóre Dermatologického indexu kvality života (Dermatology
Life Quality Index, DLQI) = 0 - 1 (áno/nie) v 12. týždni
- počet týždňov s pretrvávajúcou kontrolou aktivity ochorenia (UAS7 ≤ 6) do 12. týždňa
- počet týždňov bez angioedému (týždenné skóre aktivity angioedému [AAS7] = 0) až do 12. týždňa.
Klinická odpoveď
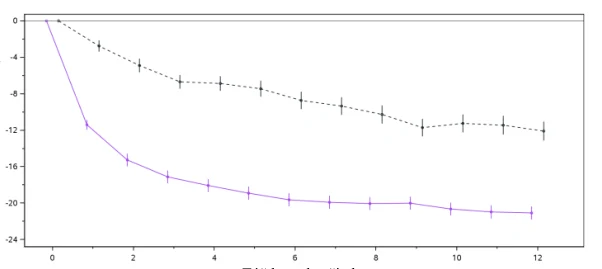
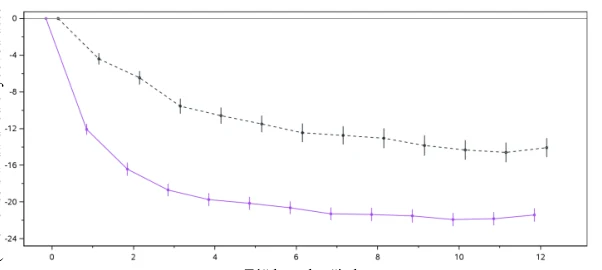
V štúdiách REMIX-1 aj REMIX-2 boli splnené primárne aj všetky sekundárne cieľové ukazovatele a bolo preukázané štatisticky a klinicky významné zlepšenia príznakov svrbenia a žihľavky u pacientov liečených remibrutinibom v porovnaní s pacientami, ktorí užívali placebo. Výsledky sú uvedené v Tabuľke 2 a na Obrázku 1.
Tabuľka 2 Výsledky účinnosti v štúdiách REMIX-1 a REMIX-2 v 12. týždnia,b
| REMIX-1 | REMIX-2 | |||
Remibrutinib (n = 309) | Placebo (n = 153) | Remibrutinib (n = 297) | Placebo (n = 153) | |
| Zmena UAS7 oproti východiskovej hodnote v 12. týždni | ||||
| Priemerná hodnota LS (SE) CFB | -20,02 (0,716) | -13,79 (0,980) | -19,41 (0,702) | -11,73 (0,948) |
| Rozdiel v priemere LS (SE) v CFB oproti placebu | -6,22 (1,136) | -7,68 (1,136) | ||
| 95 % IS pre rozdiel | -8,45; -4,00 | -9,91; -5,46 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Zmena ISS7 oproti východiskovej hodnote v 12. týždni | ||||
| Priemerná hodnota LS (SE) CFB | -9,52 (0,343) | -6,89 (0,470) | -8,95 (0,335) | -5,72 (0,454) |
| Rozdiel v priemere LS (SE) v CFB oproti placebu | -2,63 (0,544) | -3,23 (0,545) | ||
| 95 % IS pre rozdiel | -3,70; -1,56 | -4,29; -2,16 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Zmena HSS7 oproti východiskovej hodnote v 12. týždni | ||||
| Priemerná hodnota LS (SE) CFB | -10,47 (0,401) | -6,86 (0,548) | -10,47 (0,394) | -6,00 (0,531) |
| Rozdiel v priemere LS (SE) v CFB oproti placebu | -3,61 (0,635) | -4,47 (0,634) | ||
| 95 % IS pre rozdiel | -4,85; -2,36 | -5,71; -3,23 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Podiel pacientov s UAS7 ≤ 6 v 2. týždni | ||||
| n (%) | 104 (33,7) | 5 (3,3) | 89 (30,0) | 9 (5,9) |
| Rozdiel v liečbe oproti placebu | 30,20 | 24,55 | ||
| (95 % IS) | 24,30; 36,10 | 18,31; 30,80 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Podiel pacientov s UAS7 ≤ 6 v 12. týždni | ||||
| n (%) | 154 (49,8) | 38 (24,8) | 139 (46,8) | 30 (19,6) |
| Rozdiel v liečbe oproti placebu | 25,44 | 27,61 | ||
| (95 % IS) | 16,48; 34,39 | 19,14; 36,08 | ||
| p-hodnota | <0 ,001 | < 0,001 | ||
| Podiel pacientov s UAS7 = 0 v 12. týždni | ||||
| n (%) | 96 (31,1) | 16 (10,5) | 83 (27,9) | 10 (6,5) |
| Rozdiel v liečbe oproti placebu | 20,55 | 21,60 | ||
| (95 % IS) | 13,35; 27,75 | 15,10; 28,10 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Podiel pacientov s DLQI = 0 - 1 odpoveď v 12. týždni | ||||
| n (%) | 120 (39,0) | 34 (22,2) | 106 (35,7) | 28 (18,3) |
| Rozdiel v liečbe oproti placebu | 17,65 | 18,21 | ||
| (95 % IS) | 9,14; 26,16 | 9,96; 26,45 | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| Kumulatívny počet týždňov s UAS7 ≤ 6 medzi východiskovým stavom a 12. týždňom | ||||
| Priemerná hodnota LS | 5,17 (0,414) | 1,92 (0,241) | 4,50 (0,464) | 1,38 (0,216) |
| Pomer výskytu | 2,69 | 3,26 | ||
| (95 % IS) | (2,01; 3,61) | (2,26; 4,71) | ||
| p-hodnota | < 0,001 | < 0,001 | ||
| REMIX-1 | REMIX-2 | |||
Remibrutinib (n = 309) | Placebo (n = 153) | Remibrutinib (n = 297) | Placebo (n = 153) | |
| Kumulatívny počet týždňov s AAS7 = 0 medzi východiskovým stavom a 12. týždňom | ||||
| Priemerná hodnota LS | 8,43 (0,274) | 6,72 (0,330) | 8,81 (0,308) | 6,68 (0,343) |
| Pomer výskytu | 1,25 | 1,32 | ||
| (95 % IS) | (1,12; 1,41) | (1,17; 1,49) | ||
| p-hodnota | < 0,001 | < 0,001 | ||
Priemerná hodnota LS: priemer najmenších štvorcov, SE: štandardná chyba, CFB: zmena oproti východiskovej hodnote, IS: interval spoľahlivosti, p-hodnota: jednostranná p-hodnota, UAS7: týždenné skóre aktivity urtikárie, ISS7 skóre: týždenné skóre závažnosti svrbenia, HSS7: týždenné skóre závažnosti urtikárie, DLQI: dermatologický index kvality života, AAS7: týždenné skóre aktivity angioedému. a Všetky cieľové ukazovatele s nominálnou jednostrannou p < 0,001 b Jeden cieľový ukazovateľ z 2. týždňa (všetky ostatné cieľové ukazovatele sú z 12. týždňa) | ||||
Obrázok 1 Priemerná zmena UAS7 oproti východiskovej hodnote až do 12. týždňa v štúdii
REMIX-1 a REMIX-2 (pozorované údaje)
b.i.d. = dvakrát denne
Analýzy podskupín preukázali konzistentný liečebný prínos remibrutinibu oproti placebu naprieč podskupinami vrátane predchádzajúcej expozície biologickým liekom proti IgE a hladiny celkového IgE.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s Rhapsidom v jednej alebo vo viacerých podskupinách pediatrickej populácie s CSU (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Remibrutinib sa rýchlo vstrebáva a dosahuje Cmax v krvi približne 1 hodinu po podaní dávky vo všetkých skúmaných dávkach (0,5 mg až 600 mg). Absorpcia sa považuje za takmer úplnú (86,9 %). Absolútna perorálna biologická dostupnosť je 33,8 %.
Vplyv jedla
Po podaní remibrutinibu s jedlom s vysokým obsahom tuku sa AUC remibrutinibu zvýšila o 33 % a Cmax sa znížila o 5 % v porovnaní s podaním nalačno. Remibrutinib sa môže užívať s jedlom alebo bez jedla (pozri časť 4.2).
REMIX-2
Z
mena
UAS
7
opr
oti
východiskovej
hodnote
(Priemer so štandardnou chybovou úsečkou)
Týždne od začiatku 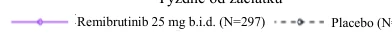
Remibrutinib 25 mg b.i.d. (N=297) 
Placebo (N=153) 
REMIX-1
Z
mena
UAS
7
opr
oti
východiskovej
hodnote
(
P
r
iemer
so
štandar
dnou
chybovou
úsečkou)
Týždne od začiatku 
Remibrutinib 25 mg b.i.d. (N=309)
Placebo (N=153)
Distribúcia
Remibrutinib sa ľahko distribuuje do krvných buniek s pomerom krv/plazma 0,813. Väzba na plazmatické bielkoviny predstavuje 95,4 % nezávisle od koncentrácie. Na základe súhrnných údajov z analýzy populačnej farmakokinetiky (population pharmacokinetic analysis, PopPK) bol distribučný objem v rovnovážnom stave 58 litrov (centrálny kompartment) a 1 180 litrov (periférny kompartment).
Biotransformácia
Remibrutinib sa primárne metabolizuje prostredníctvom CYP3A4, čo vedie k tvorbe 18 neaktívnych metabolitov, všetky v nízkom množstve v krvnom obehu. Remibrutinib bol v najväčšom množstve zastúpenou zlúčeninou v krvi (16,7 %).
Štúdie in vitro
Metabolizmus CYP in vitro je riadený prevažne CYP3A4. Údaje in vitro preukázali, že remibrutinib je substrátom P-gp.
Eliminácia
Remibrutinib má priemerný eliminačný polčas v rovnovážnom stave v rozmedzí od 1 do 2 hodín. Priemerný zdanlivý perorálny klírens v rovnovážnom stave (CLss/F), stanovený analýzou PopPK, je 160 litrov/h. Po intravenóznom podaní 100 mg [14C]-remibrutinibu bolo vylučovanie rádioaktivity (remibrutinib a metabolity) približne 72,9 % podanej dávky stolicou a 27,1 % močom. Vylučovanie nezmeneného remibrutinibu obličkami po perorálnom podaní bolo menej ako 1 % dávky.
Linearita/nelinearita
Farmakokinetika remibrutinibu v rovnovážnom stave je približne lineárna v rozsahu celkovej dennej dávky 10 až 200 mg.
Farmakokinetický/farmakodynamický vzťah
Klinické farmakokinetické a farmakodynamické (FK/FD) údaje odhadli mieru inhibície BTK v krvi ≥ 96 %, ktorá sa udržala v priebehu celého dňa pri podávaní remibrutinibu 25 mg dvakrát denne.
Osobitné populácie
| PopPK analýza ukázala, že vek (18 až 80 rokov), pohlavie (63,5 % žien a 36,5 % mužov), rasa/etnická | |||
| príslušnosť (59,3 % neázijského pôvodu, 8,8 % kontinentálni Číňania, 12,2 % Japonci a 19,7 % iní | |||
| Aziati) a telesná hmotnosť (39 až 162 kg; v priemere 74,8 kg) nemajú klinicky významné účinky | |||
| na FK remibrutinibu. | |||
Porucha funkcie obličiek
Vplyv poruchy funkcie obličiek na farmakokinetiku remibrutinibu nebol hodnotený v špecializovanej klinickej štúdii. V analýze PopPK sa nepozoroval žiadny klinicky významný vzťah medzi testami funkcie obličiek a farmakokinetikou remibrutinibu. V analýze PopPK bolo 19,3 %, 2,2 % a 0,1 % osôb s miernou, stredne závažnou a závažnou poruchou funkcie obličiek, v uvedenom poradí.
Porucha funkcie pečene
Hodnoty Cmax a AUC remibrutinibu v rovnovážnom stave sa u osôb s miernou poruchou funkcie pečene (trieda A podľa Childa-Pugha) zvýšili 1,85-násobne a 2,15-násobne, u osôb so stredne závažnou poruchou funkcie pečene (trieda B podľa Childa-Pugha) 1,65-násobne a 2,07-násobne a u osôb so závažnou poruchou funkcie pečene (trieda C podľa Childa-Pugha) 1,99-násobne a 3,12-násobne, v uvedenom poradí, v porovnaní s osobami s normálnou funkciou pečene po perorálnej dávke 25 mg remibrutinibu dvakrát denne. U pacientov s poruchou funkcie pečene nedošlo k žiadnej zmene väzby remibrutinibu na proteíny v porovnaní s pacientmi s normálnou funkciou pečene (pozri časť 4.2).
Pediatrická populácia
U pacientov vo veku do 18 rokov sa neuskutočnili žiadne farmakokinetické štúdie s remibrutinibom.
5.3 Predklinické údaje o bezpečnosti
Vo farmakologických štúdiách na hlodavcoch remibrutinib inhiboval primárne protilátkové odpovede a pri hodnotení hemostázy predĺžil čas krvácania z chvosta potkana. Tieto pozorovania, ktoré sa vyskytli pri farmakologicky a klinicky relevantných expozíciách, sa považovali za súvisiace s účinkami remibrutinibu na špecifické funkcie B-lymfocytov a trombocytov. Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní, genotoxicity, karcinogenity a fototoxicity neodhalili žiadne ďalšie osobitné riziko pre ľudí.
Reprodukčná toxicita
V štúdiách embryofetálneho vývoja (embryo-foetal development, EFD) sa u gravidných králikov vyskytol zvýšený výskyt vonkajších malformácií plodu (otvorené/zakalené oči, malé čeľuste, hyperflexia predných končatín) a maternálna toxicita (prechodne znížená konzumácia potravy a nežiaduce klinické prejavy) pri približne 141-násobku maximálnej odporúčanej dávky pre ľudí (maximum recommended human dose, MRHD) 25 mg dvakrát denne s bezpečnostnou rezervou založenou na hladine bez pozorovaného nežiaduceho účinku (no observed adverse effect level, NOAEL) 23-násobku MRHD 25 mg dvakrát denne na základe AUC. Považovalo sa za nepravdepodobné, že by zistenia týkajúce sa plodu boli sekundárne k maternálnej toxicite. U potkanov sa nepozoroval žiadny vplyv na EFD, s bezpečnostnou rezervou založenou na NOAEL 126-násobku, pokiaľ ide o AUC v rovnovážnom stave, v porovnaní s expozíciou u ľudí pri MRHD.
V štúdii prenatálneho a postnatálneho vývoja (pre- and postnatal development, PPND) na potkanoch remibrutinib vyvolal nežiaduce účinky postihujúce zvieratá matky (moribundita [stav umierania] a klinické prejavy toxicity, o niečo dlhšie trvanie gravidity) a potomstvo až do 1. dňa laktácie (o niečo vyšší priemerný počet mŕtvonarodených, uhynutých alebo nenarodených mláďat a menšia priemerná veľkosť vrhu), s bezpečnostnou rezervou na základe NOAEL pre zvieratá matky a potomstvo približne 67-násobku maximálnej odporúčanej dávky pre ľudí s odporúčanou dávkou (MRHD) 25 mg dvakrát denne na základe AUC. U prežívajúcich potomkov, ktorí sa vyvinuli do dospelosti, sa nepozorovali žiadne nežiaduce účinky.
V štúdii fertility na potkanoch remibrutinib neovplyvnil fertilitu samíc ani samcov potkanov až do maximálnych dosiahnuteľných expozícií 79- a 15-krát vyšších ako je MRHD 25 mg dvakrát denne na základe AUC.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
manitol
mikrokryštalická celulóza
kopovidón
sodná soľ kroskarmelózy
stearyl-fumarát sodný
laurylsíran sodný
Obal tablety
polyvinylalkohol
makrogol 4000
mastenec
oxid titaničitý (E 171)
žltý oxid železitý (E 172)
červený oxid železitý (E 172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
2 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v pôvodnom obale na ochranu pred vlhkosťou.
6.5 Druh obalu a obsah balenia
Rhapsido sa dodáva v PA/ALU/PVC/ALU (polyamid/hliník/polyvinylchlorid/hliník) blistroch s hliníkovou podkladovou fóliou a je dostupný v baleniach obsahujúcich 30, 60 alebo 180 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Írsko
8. REGISTRAČNÉ ČÍSLA
EU/1/26/2024/001-003
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.