


Súhrn charakteristických vlastností lieku (SPC) - Rivaroxaban Accord
Rivaroxaban Accord 2,5 mg filmom obalené tablety
1. NÁZOV LIEKU
Rivaroxaban Accord 2,5 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 2,5 mg rivaroxabanu.
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 27,90 mg laktózy (ako monohydrát), pozri časť 4.4. Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Svetložlté okrúhle bikonvexné filmom obalené tablety o priemere približne 6,00 mm s označením „IL4“ na jednej strane a bez označenia na strane druhej.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Rivaroxaban Accord je pri súčasnom podaní so samotnou kyselinou acetylsalicylovou (ASA) alebo s ASA a klopidogrelom alebo tiklopidínom indikovaný na prevenciu aterotrombotických príhod u dospelých pacientov po akútnom koronárnom syndróme (ACS) pri zvýšených hodnotách kardiálnych biomarkerov (pozri časti 4.3, 4.4 a 5.1).
Rivaroxaban Accord je pri súčasnom podaní s kyselinou acetylsalicylovou (ASA) indikovaný na prevenciu aterotrombotických príhod u dospelých pacientov s ochorením koronárnych artérií (CAD) alebo symptomatickým ochorením periférnych artérií (PAD) pri vysokom riziku ischemických príhod.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Odporúčaná dávka je 2,5 mg dvakrát denne.
- ACS
Pacienti užívajúci Rivaroxaban Accord 2,5 mg dvakrát denne majú užiť aj dennú dávku 75-100 mg ASA alebo dennú dávku 75-100 mg ASA a k tomu ešte buď dennú dávku 75 mg klopidogrelu alebo štandardnú dennú dávku tiklopidínu.
Liečba sa má u jednotlivých pacientov pravidelne vyhodnocovať so zvážením rizika ischemických príhod oproti riziku krvácania. Predĺženie liečby na viac ako 12 mesiacov má byť u pacientov individuálne, pretože skúsenosti až do 24 mesiacov sú obmedzené (pozri časť 5.1).
Liečba rivaroxabanom má začať čo najskôr po stabilizácii príhody ACS (vrátane procedúr revaskularizácie); najskôr 24 hodín po prijatí do nemocnice a v čase, keď by mala byť parenterálna antikoagulačná liečba obvykle ukončená.
- CAD/PAD
Pacienti užívajúci Rivaroxaban Accord 2,5 mg dvakrát denne majú užiť aj dennú dávku 75-100 mg ASA.
U pacientov po úspešnej revaskularizačnej procedúre dolnej končatiny (chirurgickej alebo endovaskulárnej zahŕňajúcej hybridné procedúry) z dôvodu symptomatického PAD sa liečba nemá začínať, pokiaľ sa nedosiahne hemostáza (pozri časť 5.1).
Trvanie liečby sa má určiť pre každého jednotlivého pacienta na základe pravidelných vyšetrení a má zvážiť riziko trombotických príhod proti riziku krvácania.
- ACS, CAD/PAD
Súbežné podávanie s antiagregačnou liečbou
U pacientov s akútnou trombotickou príhodou alebo vaskulárnym výkonom a potrebou duálnej antiagregačnej liečby sa má posúdiť pokračovanie v liečbe liekom Rivaroxaban Accord 2,5 mg dvakrát denne v závislosti od typu príhody alebo výkonu a antiagregačného režimu.
Bezpečnosť a účinnosť rivaroxabanu v dávke 2,5 mg dvakrát denne v kombinácii s duálnou antiagregačnou liečbou sa skúmali u pacientov
- s nedávno prekonaným ACS v kombinácii s ASA a klopidogrelom/tiklopidínom (pozri časť 4.1) a
- po nedávnej revaskularizačnej procedúre dolnej končatiny z dôvodu symptomatického PAD v kombinácii s ASA a v prípade potreby krátkodobé užívanie klopidogrelu (pozri časti 4.4 a 5.1).
Vynechaná dávka
Ak dôjde ku vynechaniu dávky, pacient má pokračovať s pravidelnou dávkou, ktorá je odporúčaná ako ďalšia v pôvodne naplánovanom čase. Dávka sa nemá zdvojnásobiť, aby nahradila vynechanú dávku.
Prestavenie z liečby antagonistami vitamínu K (VKA) na rivaroxaban
U pacientov, ktorí sú prestavení z liečby VKA na rivaroxaban, sa hodnoty Medzinárodného normalizovaného pomeru (INR) po užití rivaroxabanu môžu nepravdivo zvýšiť. INR nie je vhodný na meranie antikoagulačnej aktivity rivaroxabanu, a preto sa nemá na tento účel používať (pozri časť 4.5).
Prestavenie z liečby rivaroxabanom na antagonistov vitamínu K (VKA)
Počas prestavenia liečby rivaroxabanom na VKA existuje možnosť nedostatočnej antikoagulácie. Počas prestavenia na alternatívne antikoagulancium sa má zabezpečiť nepretržitá dostatočná antikoagulácia. Treba upozorniť na to, že rivaroxaban môže prispievať ku zvýšeniu INR. U pacientov, ktorí prechádzajú z liečby rivaroxabanom na VKA, sa má VKA podávať súbežne, až do INR ≥2,0. Počas prvých dvoch dní prestavovania liečby sa má používať štandardné začiatočné dávkovanie VKA, po ktorom má nasledovať dávkovanie VKA, ktoré sa riadi meraním INR. Počas obdobia, keď pacienti užívajú rivaroxaban aj VKA, INR sa nemá merať skôr ako 24 hodín po predchádzajúcej dávke, ale pred nasledujúcou dávkou rivaroxabanu. Po vysadení lieku Rivaroxaban Accord sa môže vykonať vhodné meranie INR aspoň 24 hodín po poslednej dávke (pozri časti 4.5 a 5.2).
Prestavenie z parenterálnych antikoagulancií na rivaroxaban
U pacientov súčasne užívajúcich parenterálne antikoagulancium ukončite podávanie parenterálneho antikagulancia a začnite liečbu rivaroxabanom 0 až 2 hodiny pred termínom, na ktorý pripadala ďalšia naplánovaná dávka parenterálneho lieku (napr. nízkomolekulárnych heparínov) alebo v čase ukončenia kontinuálne podávaného parenterálneho lieku (napr. intravenózneho nefrakcionovaného heparínu).
Prestavenie z liečby rivaroxabanom na parenterálne antikoagulanciá
Prvú dávku parenterálneho antikoagulancia podajte v čase, keď sa má užiť nasledujúca dávka rivaroxabanu.
Osobitné skupiny pacientov
Porucha funkcie obličiek
Obmedzené klinické údaje o pacientoch s ťažkou poruchou funkcie obličiek (klírens kreatinínu 15-29 ml/min) naznačujú, že sú signifikantne zvýšené plazmatické koncentrácie rivaroxabanu. U týchto pacientov sa má preto Rivaroxaban Accord používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.4 a 5.2).
U pacientov s miernou poruchou funkcie obličiek (klírens kreatinínu 50-80 ml/min) alebo so stredne ťažkou poruchou funkcie obličiek (klírens kreatinínu 30-49 ml/min) nie je potrebná úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
Rivaroxaban Accord je kontraindikované u pacientov s ochorením pečene súvisiacim s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časti 4.3 a 5.2).
Starší pacienti
Bez úpravy dávky (pozri časti 4.4 a 5.2).
Riziko krvácania sa s narastajúcim vekom zvyšuje (pozri časť 4.4).
Telesná hmotnosť
Bez úpravy dávky (pozri časti 4.4 a 5.2).
Pohlavie
Bez úpravy dávky (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť rivaroxabanu u detí vo veku 0 až 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje. Preto sa Rivaroxaban Accord neodporúča používať u detí do 18 rokov.
Spôsob podávania
Rivaroxaban Accord je na perorálne použitie.
Tablety možno užívať s jedlom alebo bez jedla (pozri časti 4.5 a 5.2).
Drvenie tabliet
Pacientom, ktorí nie sú schopní prehĺtať tablety, sa môže tableta lieku Rivaroxaban Accord tesne pred perorálnym podaním rozdrviť a rozmiešať vo vode alebo v jablčnom pyré.
Rozdrvená tableta sa môže taktiež podať gastrickou sondou (pozri časti 5.2 a 6.6).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Aktívne klinicky významné krvácanie.
Zranenie alebo stav, ak sa považuje za významné riziko závažného krvácania. Môže zahŕňať súčasnú alebo nedávnu gastrointestinálnu ulceráciu, prítomnosť malígnych novotvarov s vysokým rizikom krvácania, nedávne poranenie mozgu alebo chrbtice, nedávny chirurgický zákrok na mozgu, chrbtici alebo operáciu očí, nedávne intrakraniálne krvácanie, diagnostikované alebo suspektné varixy pažeráka, artériovenózne malformácie, vaskulárnu aneuryzmu alebo závažné intraspinálne alebo intracerebrálne abnormality.
Súbežná liečba inými antikoagulanciami, napr. nefrakcionovaným heparínom (UFH), nízkomolekulárnymi heparínmi (enoxaparín, dalteparín, atď.), derivátmi heparínu (fondaparinux, atď), perorálnymi antikoagulanciami (warfarín, dabigatran etexilát, apixaban, atď.) s výnimkou osobitných okolností pri prestavovaní antikoagulačnej liečby (pozri čast 4.2) alebo pri podávaní UHF v dávkach nevyhnutných na udržanie otvorených centrálnych žilových alebo arteriálnych katétrov (pozri časť 4.5).
Súbežná liečba ACS antiagregačnou liečbou u pacientov s prekonanou mozgovou príhodou alebo tranzitórnym ischemickým atakom (TIA) (pozri časť 4.4).
Súbežná liečba CAD/PAD s ASA u pacientov s prekonanou hemoragickou alebo lakunárnou cievnou mozgovou príhodou, alebo akoukoľvek cievnou mozgovou príhodou prekonanou v priebehu predchádzajúceho mesiaca (pozri časť 4.4).
Ochorenie pečene súvisiace s koagulopatiou a klinicky významným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časť 5.2).
Gravidita a laktácia (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
U pacientov s ACS sa účinnosť a bezpečnosť rivaroxabanu v dávke 2,5 mg dvakrát denne skúmali v kombinácii s antiagreganciami, a to so samotnou ASA alebo ASA v kombinácii s klopidogrelom/tiklopidínom.
U pacientov s CAD/PAD vo vysokom riziku ischemických príhod sa účinnosť a bezpečnosť rivaroxabanu v dávke 2,5 mg dvakrát denne skúmali v kombinácii so samotnou ASA. U pacientov po nedávnej revaskularizačnej procedúre dolnej končatiny z dôvodu symptomatického PAD sa účinnosť a bezpečnosť rivaroxabanu v dávke 2,5 mg dvakrát denne skúmali v kombinácii s antiagreganciom ASA samostatne alebo ASA a krátkodobé podávanie klopidogrelu. Ak sa vyžaduje, má byť duálna antiagregačná liečba klopidogrelom krátkodobá. Je potrebné vyhnúť sa dlhodobej duálnej antiagregačnej liečbe (pozri časť 5.1).
Liečba v kombinácii s inými antiagreganciami, napr. prasugrelom alebo tikagrelorom, sa neskúmala a neodporúča sa.
V súlade s praxou antikoagulačnej liečby sa počas liečby odporúča klinické sledovanie.
Riziko hemorágie
Rovnako ako pri iných antikoagulanciách, u pacientov užívajúcich Rivaroxaban Accord treba pozorne sledovať prejavy krvácania. Pri zvýšenom riziku krvácania sa odporúča zvýšená opatrnosť. Liečbu liekom Rivaroxaban Accord treba pri výskyte závažného krvácania prerušiť (pozri časť 4.9).
Počas dlhodobej liečby rivaroxabanom pridaným k samostatnej alebo duálnej antiagregačnej liečbe, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem dostatočného klinického sledovania, je vhodné zvážiť vyšetrenie laboratórnych testov na hemoglobín/hematokrit, na vylúčenie skrytého krvácania a kvantifikáciu klinického významu zjavného krvácania.
Niektoré podskupiny pacientov, ako sa uvádza nižšie, majú zvýšené riziko krvácania. Preto by malo byť užívanie rivaroxabanu v kombinácii s duálnou antiagregačnou liečbou u pacientov so známym zvýšeným rizikom krvácania v rovnováhe s prínosom v oblasti prevencie aterotrombotických príhod. Okrem toho sa musia títo pacienti starostlivo monitorovať pre prejavy a príznaky komplikácií krvácania a anémie po začatí liečby (pozri časť 4.8).
Akýkoľvek neobjasnený pokles hemoglobínu alebo krvného tlaku musí viesť ku hľadaniu zdroja krvácania.
Hoci liečba rivaroxabanom nevyžaduje rutinné sledovanie expozície, hladiny rivaroxabanu môžno merať kalibrovanými kvantitatívnymi testami na prítomnosť anti-faktora Xa, čo môže byť užitočné vo výnimočných situáciách, kedy informácia o expozícií rivaroxabanu môže byť podkladom pre klinické rozhodnutie, napr. pri predávkovaní a neodkladnej operácii (pozri časti 5.1 a 5.2).
Porucha funkcie obličiek
U pacientov s ťažkou poruchou funkcie obličiek (klírens kreatinínu <30 ml/min) sa môžu plazmatické koncentrácie rivaroxabanu signifikantne zvýšiť (v priemere o 1,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. U pacientov s klírensom kreatinínu 15-29 ml/min sa má Rivaroxaban Accord používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.2 a 5.2).
U pacientov so stredne ťažkou poruchou funkcie obličiek (klírens kreatinínu 30-49 ml/min), ktorí súbežne užívajú iné lieky, ktoré zvyšujú plazmatické koncentrácie rivaroxabanu (pozri časť 4.5), sa má rivaroxaban používať s opatrnosťou.
Interakcie s inými liekmi
Použitie lieku Rivaroxabanu Accord sa neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká (ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol) alebo inhibítormi proteázy HIV (napr. ritonavir). Tieto liečivá sú silné inhibítory CYP3A4 a P-gp, a preto môžu zvýšiť plazmatické koncentrácie rivaroxabanu na klinicky významnú úroveň (v priemere o 2,6-násobok), čo môže viesť ku zvýšenému riziku krvácania (pozri časť 4.5).
Opatrnosť je nutná, ak sa pacienti súbežne liečia liekmi, ktoré ovplyvňujú hemostázu, ako sú nesteroidné antiflogistiká (NSA), kyselina acetylsalicylová (ASA) a inhibítory agregácie trombocytov alebo selektívne inhibítory spätného vychytávania sérotonínu (SSRI) a inhibítory spätného vychytávania sérotonínu a noradrenalínu (SNRI). U pacientov s rizikom vzniku ulcerózneho gastrointestinálneho ochorenia možno zvážiť vhodnú profylaktickú liečbu (pozri časti 4.5 a 5.1).
Pacienti liečení rivaroxabanom a antiagreganciami majú dostávať súbežnú liečbu NSA, len ak prínos preváži riziko krvácania.
Iné rizikové faktory hemorágie
Tak ako iné antitrombotiká, užívanie rivaroxabanu sa neodporúča u pacientov so zvýšeným rizikom krvácania, ako sú:
- vrodené alebo získané krvácavé poruchy,
- nekontrolovaná ťažká arteriálna hypertenzia,
- iné gastrointestinálne ochorenie bez aktívnej ulcerácie, ktoré môže potenciálne viesť ku krvácavým komplikáciám (napr. zápalové ochorenie čriev, ezofagitída, gastritída a gastroezofageálny reflux),
- vaskulárna retinopatia,
- bronchiektázia alebo krvácanie do pľúc v anamnéze.
Má sa používať s opatrnosťou u pacientov s ACS a CAD/PAD:
- ≥75 rokov, ak sa podáva spolu so samotnou ASA alebo s ASA a klopidogrelom alebo tiklopidínom. Pomer prínosu a rizika liečby sa má pravidelne individuálne vyhodnocovať.
- s nižšou telesnou hmotnosťou (<60 kg), ak sa podáva spolu so samotnou ASA alebo s ASA a klopidogrelom alebo tiklopidínom,
- pacienti s CAD so závažným symptomatickým srdcovým zlyhávaním. Údaje zo štúdie naznačujú, že takíto pacienti môžu mať menší úžitok z liečby rivaroxabanom (pozri časť 5.1).
Pacienti s rakovinou
U pacientov s malígnym ochorením môže byť súčasne vyššie riziko krvácania a trombózy. Je potrebné zvážiť individuálny prínos antitrombotickej liečby oproti riziku krvácania u pacientov s aktívnym karcinómom v závislosti od lokalizácie nádoru, antineoplastickej liečby a štádia ochorenia. Nádory nachádzajúce sa v gastrointestinálnom alebo urogenitálnom trakte boli počas liečby rivaroxabanom spojené so zvýšeným rizikom krvácania.
U pacientov s malígnymi novotvarmi, s vysokým rizikom krvácania je použitie rivaroxabanu kontraindikované (pozri časť 4.3).
Pacienti s protetickými chlopňami
Rivaroxaban sa nemá používať na tromboprofylaxiu u pacientov, ktorí nedávno podstúpili transkatétrovú výmenu aortálnej chlopne (transcatheter aortic valve replacement – TAVR). U pacientov s protetickými srdcovými chlopňami sa bezpečnosť a účinnosť rivaroxabanu neskúmala. Preto nie sú žiadne údaje, ktoré by podporovali, že v tejto skupine pacientov rivaroxaban poskytuje adekvátnu antikoaguláciu. U týchto pacientov sa liečba liekom Rivaroxaban Accord neodporúča.
Pacienti po prekonanej mozgovej príhode a/alebo tranzitórnom ischemickom ataku (TIA) Pacienti s ACS
| Rivaroxaban v dávke 2,5 mg je kontraindikované na liečbu pacientov s ACS, ktorí prekonali mozgovú | |||
| príhodu alebo TIA (pozri časť 4.3). Niekoľko pacientov s ACS, ktorí prekonali mozgovú príhodu | |||
| alebo TIA sa skúmalo, ale z obmedzených údajov, ktoré sú k dispozícii vyplýva, že liečba nie je | |||
| prínosom pre týchto pacientov. | |||
Pacienti s CAD/PAD
Pacienti s CAD/PAD, ktorí prekonali hemoragickú alebo lakunárnu cievnu mozgovú príhodou alebo ischemickú nelakunárnu cievnu mozgovú príhodu v priebehu predchádzajúceho mesiaca sa neskúmali (pozri časť 4.3).
Pacienti po nedávnej revaskularizačnej procedúre dolnej končatiny z dôvodu symptomatického PAD po prekonanej mozgovej príhode alebo TIA sa neskúmali. U týchto pacientov, ktorí dostávajú duálnu antiagregačnú liečbu, je potrebné vyhnúť sa liečbe rivaroxabanom v dávke 2,5 mg.
Pacienti s antifosfolipidovým syndrómom
Priame perorálne antikoagulanciá (direct acting oral anticoagulants, DOAC) vrátane rivaroxabanu sa neodporúčajú pacientom s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm. Najmä u pacientov, ktorí sú trojito pozitívni (na lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I) môže liečba DOAC súvisieť so zvýšenou mierou rekurentných trombotických udalostí v porovnaní s liečbou antagonistami vitamínu K.
Spinálna/epidurálna anestézia alebo punkcia
Ak sa vykoná neuroaxiálna anestézia (spinálna/epidurálna anestézia) alebo spinálna/epidurálna punkcia, u pacientov, ktorí sa liečia antitrombotikami na prevenciu tromboembolických komplikácií je riziko vývoja epidurálnych alebo spinálnych hematómov, ktoré môžu viesť k dlhodobej alebo trvalej paralýze. Riziko týchto udalostí sa môže zvýšiť pooperačným použitím dočasne zavedených epidurálnych katétrov alebo súbežným použitím liekov, ktoré ovplyvňujú hemostázu. Riziko sa môže zvýšiť aj traumatickou alebo opakovanou epidurálnou alebo spinálnou punkciou. Pacienti majú byť často sledovaní na prípadný výskyt prejavov a príznakov neurologického poškodenia (napr. znížená citlivosť alebo slabosť nôh, dysfunkcia čriev alebo močového mechúra). Ak sa zistí zhoršenie neurologickej funkcie, je nevyhnutná bezodkladná diagnóza a liečba. Pred neuroaxiálnym výkonom má lekár u pacientov s antikoagulačnou liečbou alebo u pacientov, ktorí majú dostať antikoagulačnú liečbu z dôvodu tromboprofylaxie, zvážiť potenciálny prospech voči riziku. Pre takéto prípady nie sú klinické skúsenosti s používaním lieku Rivaroxaban Accord 2,5 mg a antiagregancií. Inhibítory agregácie krvných doštičiek sa majú prestať podávať podľa odporúčaní uvedených v informácii výrobcu o predpisovaní lieku.
Aby sa znížilo možné riziko krvácania v súvislosti s podávaním rivaroxabanu pri neuroaxiálnej anestézii (spinálna/epidurálna) alebo spinálnej punkcii, je potrebné zohľadniť farmakokinetický profil rivaroxabanu. Zavedenie alebo odstránenie epidurálneho katétra alebo lumbálnu punkciu je najlepšie vykonať vtedy, keď je predpokladaný antikoagulačný účinok rivaroxabanu nízky (pozri časť 5.2). Avšak presné načasovanie, za účelom dosiahnutia dostatočne nízkeho antikoagulačného účinku u každého pacienta, nie je známe.
Odporúčané dávkovanie pred a po invazívnych a chirurgických zákrokoch
| V prípade potreby vykonania invazívneho alebo chirurgického zákroku, sa má na základe klinického | |||||||
| posúdenia lekára a ak je to možné, užívanie lieku Rivaroxaban Accord 2,5 mg ukončiť najmenej | |||||||
| 12 hodín pre intervenciou. Ak má pacient podstúpiť plánovanú operáciu a antiagregačný účinok nie je | |||||||
| žiaduci, inhibítory agregácie trombocytov sa majú podľa pokynov preskripčnej informácie výrobcu | |||||||
| vysadiť. | |||||||
| Ak nie je možné procedúru oddialiť, musí sa posúdiť zvýšené riziko krvácania oproti nutnosti | |||||||
| zákroku. | |||||||
| Po invazívnom alebo chirurgickom zákroku sa má čo najskôr obnoviť liečba liekom Rivaroxaban | |||||||
| Accord za predpokladu, že to klinický stav dovolí a že podľa úsudku ošetrujúceho lekára bola | |||||||
| preukázaná adekvátna hemostáza (pozri časť 5.2). | |||||||
Starší pacienti
S rastúcim vekom sa môže zvyšovať riziko krvácania (pozri časti 5.1 a 5.2).
Kožné reakcie
Počas sledovania lieku po uvedení na trh boli v súvislosti s použitím rivaroxabanu hlásené závažné kožné reakcie, vrátane Stevensov-Johnsonovho syndrómu/toxickej epidermálnej nekrolýzy a DRESS syndrómu (pozri časť 4.8). Zdá sa, že pacienti majú najvyššie riziko týchto reakcií na začiatku liečby: nástup reakcie sa vo väčšine prípadov vyskytuje počas prvých týždňov liečby. Pri prvom výskyte závažnej kožnej vyrážky (napr. šírenie, zintenzívnenie a/alebo tvorba pľuzgierov) alebo akéhokoľvek iného prejavu precitlivenosti spojeného s léziami slizníc sa má rivaroxaban vysadiť.
Informácie o pomocných látkach
| Rivaroxaban Accord obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej | |||
| intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať | |||
| tento liek. | |||
| Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t.j. v podstate zanedbateľné | |||
| množstvo sodíka. | |||
4.5 Liekové a iné interakcie
Inhibítory CYP3A4 a P-gp
Súbežné podávanie rivaroxabanu s ketokonazolom (400 mg jedenkrát denne) alebo ritonavirom (600 mg dvakrát denne) viedlo k 2,6-násobnému/2,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,7-násobnému/1,6-násobnému zvýšeniu priemernej Cmax rivaroxabanu so signifikantnými zvýšeniami farmakodynamických účinkov, čo môže viesť ku zvýšenému riziku krvácania. Preto sa použitie rivaroxabanu neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká, ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol alebo inhibítormi proteázy HIV. Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp (pozri časť 4.4).
U liečiv, ktoré silne inhibujú iba jednu z eliminačných dráh rivaroxabanu, či už CYP3A4 alebo P-gp, sa predpokladá zvýšenie plazmatických koncentrácií rivaroxabanu v menšom rozsahu. Napríklad klaritromycín (500 mg dvakrát denne), ktorý sa považuje za silný inhibítor CYP3A4 a stredne silný inhibítor P-gp, viedol k 1,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,4-násobnému zvýšeniu Cmax. Interakcia s klaritromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pacienti s poruchou funkcie obličiek: pozri časť 4.4).
Erytromycín (500 mg trikrát denne), ktorý stredne silno inhibuje CYP3A4 a P-gp, viedol k 1,3-násobnému zvýšeniu priemernej AUC a Cmax rivaroxabanu. Interakcia s erytromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná.
U osôb s miernou poruchou funkcie obličiek viedlo podanie erytromycínu (500 mg trikrát denne) k 1,8-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. U osôb so stredne ťažkou poruchou funkcie obličiek viedlo podanie erytromycínu k 2,0-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. Účinok erytromycínu je aditívny k poruche funkcie obličiek. (pozri časť 4.4).
Flukonazol (400 mg jedenkrát denne), ktorý sa považuje za stredne silný inhibítor CYP3A4, viedol k 1,4-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,3-násobnému zvýšeniu priemernej Cmax. Interakcia s flukonazolom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pre pacientov s poruchou funkcie obličiek pozri časť 4.4).
Vzhľadom na obmedzené klinické údaje s dronedarónom je potrebné vyhnúť sa súbežnému podaniu s rivaroxabanom.
Antikoagulanciá
Po kombinovanom podaní enoxaparínu (jednorazová dávka 40 mg) s rivaroxabanom (jednorazová dávka 10 mg) sa pozoroval aditívny účinok na aktivitu anti-faktora Xa bez akýchkoľvek ďalších účinkov na testy zrážavosti (PT, aPTT). Enoxaparín neovplyvnil farmakokinetiku rivaroxabanu. Ak sa pacienti súbežne liečia akýmikoľvek inými antikoagulanciami, je v dôsledku zvýšeného rizika krvácania potrebná opatrnosť (pozri časti 4.3 a 4.4).
NSAID/inhibítory agregácie trombocytov
Po súbežnom podaní rivaroxabanu (15 mg) a 500 mg naproxénu sa nepozorovalo klinicky významné predĺženie času krvácania. No aj napriek tomu sa môžu vyskytnúť jednotlivci s výraznejšou farmakodynamickou odpoveďou.
Ak sa rivaroxaban súbežne podával s 500 mg kyseliny acetylsalicylovej, klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali.
Klopidogrel (300 mg začiatočná dávka, po ktorej nasledovala udržiavacia dávka 75 mg) neukázal farmakokinetické interakcie s rivaroxabanom (15 mg), ale v podskupine pacientov sa pozorovalo významné predĺženie času krvácania, ktoré nekorelovalo s agregáciou trombocytov, hladinami receptora P-selektínu alebo GPIIb/IIIa.
Opatrnosť je potrebná, ak sa pacienti súbežne liečia NSA (vrátane kyseliny acetylsalicylovej) a inhibítormi agregácie trombocytov, pretože tieto lieky spravidla zvyšujú riziko krvácania (pozri časť 4.4).
SSRI/SNRI
Rovnako ako pri iných antikoagulanciách existuje možnosť, že v prípade súbežného používania so SSRI alebo SNRI budú pacienti v dôsledku ich hláseného účinku na trombocyty vystavení vyššiemu riziku krvácania. V klinickom programe s rivaroxabanom sa vo všetkých liečebných skupinách so súbežným používaním pozorovali početne vyššie frekvencie výskytu závažného alebo nezávažného klinicky významného krvácania.
Warfarín
Prestavenie pacientov z liečby antagonistom vitamínu K warfarínom (INR 2,0 až 3,0) na rivaroxaban (20 mg) alebo z rivaroxabanu (20 mg) na warfarín (INR 2,0 až 3,0) zvýšilo PT/INR (Neoplastin) viac než aditívne (bolo možné pozorovať jednotlivé hodnoty INR až do 12), zatiaľ čo účinky na aPTT, inhibíciu aktivity faktora Xa a potenciál endogénneho trombínu boli aditívne. Ak sa počas obdobia prestavovania liečby požaduje kontrola farmakodynamických účinkov rivaroxabanu, môže sa použiť aktivitaúRI anti-faktora Xa, PiCT a HepTest, pretože tieto vyšetrenia nie sú ovplyvnené warfarínom. Na štvrtý deň po poslednej dávke warfarínu odrážajú všetky vyšetrenia (zahŕňajúce PT, aPTT, inhibíciu aktivity faktora Xa a ETP) iba účinok rivaroxabanu. Ak sa požaduje kontrola farmakodynamických účinkov warfarínu počas obdobia prestavovania liečby, možno použiť meranie INR pri Ctrough rivaroxabanu (24 hodín po predchádzajúcom užití rivaroxabanu), pretože v tomto časovom bode je toto vyšetrenie minimálne ovplyvnené rivaroxabanom.
Medzi warfarínom a rivaroxabanom sa nepozorovali žiadne farmakokinetické interakcie.
Induktory CYP3A4
Súbežné podávanie rivaroxabanu so silným induktorom CYP3A4 rifampicínom viedlo k približne 50% zníženiu priemernej AUC rivaroxabanu s paralelnými zníženiami jeho farmakodynamických účinkov. Súbežné použitie rivaroxabanu s inými silnými induktormi CYP3A4 (napr. fenytoín, karbamazepín, fenobarbital alebo ľubovník bodkovaný (Hypericum perforatum)) môže tiež viesť ku zníženiu plazmatických koncentrácií rivaroxabanu. Preto, ak sa u pacienta starostlivo nesledujú prejavy a príznaky trombózy, je potrebné sa vyhnúť súbežnému podávaniu silných induktorov CYP3A4.
Iné súbežné liečby
Ak sa rivaroxaban súbežne podával s midazolamom (substrát CYP3A4), digoxínom (substrát P-gp), atorvastatínom (substrát CYP3A4 a P-gp) alebo omeprazolom (inhibítor protónovej pumpy), klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali. Rivaroxaban neinhibuje ani neindukuje žiadne významné izoformy CYP, ako je CYP3A4. Klinicky významné interakcie s jedlom sa nepozorovali (pozri časť 4.2).
Laboratórne parametre
Parametre zrážanlivosti (napr. PT, aPTT, HepTest) sú ovplyvnené, tak ako sa predpokladá, mechanizmom účinku rivaroxabanu (pozri časť 5.1).
4.6 Fertilita, gravidita a laktácia
Gravidita
Bezpečnosť a účinnosť rivaroxabanu nebola u gravidných žien stanovená. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). V dôsledku potenciálnej reprodukčnej toxicity, rizika vnútorného krvácania a dôkazu, že rivaroxaban prestupuje placentou, je rivaroxaban kontraindikovaný počas gravidity (pozri časť 4.3).
Ženy vo fertilnom veku musia počas liečby rivaroxabanom zabrániť otehotneniu.
Dojčenie
Bezpečnosť a účinnosť rivaroxabanu nebola u dojčiacich žien stanovená. Údaje na zvieratách naznačujú, že sa rivaroxaban vylučuje do materského mlieka. Rivaroxaban je preto kontraindikovaný počas dojčenia (pozri časť 4.3). Musí sa rozhodnúť, či prerušiť dojčenie alebo prerušiť/ukončiť liečbu.
4.6 Fertilita, gravidita a laktácia
Gravidita
Bezpečnosť a účinnosť rivaroxabanu nebola u gravidných žien stanovená. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). V dôsledku potenciálnej reprodukčnej toxicity, rizika vnútorného krvácania a dôkazu, že rivaroxaban prestupuje placentou, je rivaroxaban kontraindikované počas gravidity (pozri časť 4.3).
Ženy vo fertilnom veku musia počas liečby rivaroxabanom zabrániť otehotneniu.
Dojčenie
Bezpečnosť a účinnosť rivaroxabanu nebola u dojčiacich žien stanovená. Údaje na zvieratách naznačujú, že sa rivaroxaban vylučuje do materského mlieka. Rivaroxaban je preto kontraindikované počas dojčenia (pozri časť 4.3). Musí sa rozhodnúť, či prerušiť dojčenie alebo prerušiť/ukončiť liečbu.
Fertilita
Nevykonali sa žiadne špecifické skúšania s rivaroxabanom u ľudí na hodnotenie účinkov na fertilitu. V štúdii fertility na samcoch a samiciach potkanov sa žiadne účinky nepozorovali (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rivaroxaban má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Hlásili sa nežiaduce reakcie ako synkopa (frekvencia: menej časté) a závrat (frekvencia: časté) (pozri časť 4.8). Pacienti pociťujúci tieto nežiaduce reakcie nesmú viesť vozidlá ani obsluhovať stroje.
4.8 Nežiaduce účinky
Prehľad bezpečnostného profilu
Bezpečnosť rivaroxabanu sa hodnotila v trinástich pivotných štúdiách fázy III (pozri Tabuľku 1).
Celkom 69 608 dospelých pacientov v devätnástich štúdiách fázy III a 488 pediatrických pacientov v dvoch štúdiách fázy II a dvoch štúdiách fázy III bolo vystavených účinku rivaroxabanu.
Tabuľka 1: Počet sledovaných pacientov, celková denná dávka a maximálna dĺžka liečby v štúdiách fázy III u dospelých a pediatrických pacientov
| Indikácia | Počet pacientov* | Celková denná dávka | Maximálna dĺžka liečby |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov, ktorí podstúpili elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6 097 | 10 mg | 39 dní |
| Prevencia VTE u pacientov s interným ochorením | 3 997 | 10 mg | 39 dní |
| Liečba a prevencia rekurencie hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) | 6 790 | 1.-21. deň: 30 mg
| 21 mesiacov |
| Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 329 | Dávka upravená podľa telesnej hmotnosti na dosiahnutie podobnej expozície, ako sa pozoruje u dospelých liečených na DVT s 20 mg rivaroxabanu jedenkrát denne | 12 mesiacov |
| Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení | 7 750 | 20 mg | 41 mesiacov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní akútneho koronárneho syndrómu (ACS) | 10 225 | 5 mg alebo 10 mg resp., spolu s ASA alebo s ASA a klopidogrelom alebo tiklopidínom | 31 mesiacov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 18 244 | 5 mg spolu s ASA alebo 10 mg samostatne | 47 mesiacov |
| 3 256** | 5 mg spolu s ASA | 42 mesiacov |
* Pacienti vystavení minimálne jednej dávke rivaroxabanu.
** Zo štúdie VOYAGER PAD.
Najčastejšie hlásenými nežiaducimi reakciami u pacientov užívajúcich rivaroxaban boli krvácania (Tabuľka 2) (pozri tiež časť 4.4 a „Popis vybraných nežiaducich účinkov“ nižšie). Najčastejšie hlásenými krvácaniami boli epistaxa (4,5 %) a krvácanie do gastrointestinálneho traktu (3,8 %).
Tabuľka 2: Frekvencia výskytu krvácania* a anémie u pacientov liečených rivaroxabanom v rámci všetkých ukončených štúdií fázy III u dospelých a pediatrických pacientov
| Indikácia | Akékoľvek krvácanie | Anémia |
| Prevencia VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6,8 % pacientov | 5,9 % pacientov |
| Prevencia VTE u pacientov s interným ochorením | 12,6 % pacientov | 2,1 % pacientov |
| Liečba a prevencia rekurencie DVT a PE | 23 % pacientov | 1,6 % pacientov |
| Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 39,5 % pacientov | 4,6 % pacientov |
| Prevencia cievnej mozgovej príhody a systémovej embólie u pacientov s nevalvulárnou fibriláciou predsiení | 28 za 100 pacientorokov | 2,5 za 100 pacientorokov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní ACS | 22 za 100 pacientorokov | 1,4 za 100 pacientorokov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 6,7 za 100 pacientorokov | 0,15 za 100 pacientorokov** |
8,38 na 100 pacientorokov# | 0,74 na 100 pacientorokov*** # |
* Pri všetkých štúdiách s rivaroxabanom sa zhromažďujú, hlásia a posudzujú všetky príhody krvácania.
** V štúdii COMPASS bol nízky výskyt anémie z dôvodu použitia selektívneho prístupu k zhromažďovaniu nežiaducich udalostí.
***Aplikoval sa selektívny prístup zhromažďovania nežiaducich udalostí. # Zo štúdie VOYAGER PAD.
Tabuľkový zoznam nežiaducich účinkov
Frekvencie nežiaducich účinkov hlásených pri liečbe rivaroxabanom u dospelých a pediatrických pacientov sú zhrnuté nižšie, v Tabuľke 3, podľa triedy orgánových systémov (podľa MedDRA) a podľa frekvencie.
Frekvencie sú definované ako:
veľmi časté (≥1/10),
časté (≥1/100 až <1/10),
menej časté (≥1/1 000 až <1/100),
zriedkavé (≥1/10 000 až <1/1 000),
veľmi zriedkavé (<1/10 000),
neznáme (z dostupných údajov).
Tabuľka 3: Všetky hlásené nežiaduce reakcie súvisiace s liečbou u u dospelých pacientov v štúdiách fázy III alebo po uvedení lieku na trh* a v dvoch štúdiách fázy II a dvoch štúdách fázy III u pediatrických pacientov
Časté
| Menej časté | Zriedkavé | Veľmi | Neznáme | ||||
| zriedkavé | |||||||
| Poruchy krvi a lymfatického systému | |||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
Anémia (vrátane príslušných laboratórnych parametrov) | Trombocytóza (vrátane zvýšeného počtu trombocytov)A, trombocytopénia | |||||
| Poruchy imunitného systému | ||||||
Alergická reakcia, alergická dermatitída, angioedém a alergický edém | Anafylaktické reakcie, vrátane anafylaktického šoku | |||||
| Poruchy nervového systému | ||||||
| Závrat, bolesť hlavy | Cerebrálna a intrakraniálna hemorágia, synkopa | |||||
| Poruchy oka | ||||||
Krvácanie do oka (vrátane konjunktiválnej hemorágie) | ||||||
| Poruchy srdca a srdcovej činnosti | ||||||
| Tachykardia | ||||||
| Poruchy ciev | ||||||
| Hypotenzia, hematóm | ||||||
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||||||
| Krvácanie z nosa, hemoptýza | Eozinofilná pneumónia | |||||
| Poruchy gastrointestinálneho traktu | ||||||
Krvácanie z ďasien, krvácanie do gastrointestinálneho traktu (vrátane krvácania z konečníka), bolesť brucha a bolesť v gastrointestinálnom trakte, dyspepsia, nauzea, zápchaA, hnačka, vracanieA | Sucho v ústach | |||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
| Poruchy pečene a žlčových ciest | ||||||
Zvýšené transaminázy | Porucha funkcie pečene, zvýšený bilirubín, zvýšená alkalická fosfatáza v krviA, zvýšená GGTA | Žltačka, zvýšený konjugovaný bilirubín (so súčastným zvýšením ALT alebo bez neho), cholestáza, hepatitída (vrátane hepatocelulárneho poškodenia) | ||||
| Poruchy kože a podkožného tkaniva | ||||||
Pruritus (vrátane menej častých prípadov generalizovaného pruritu), vyrážka, ekchymóza, krvácanie do kože a podkožné krvácanie | Žihľavka | Stevensov- Johnsonov syndróm/toxická epidermálna nekrolýza, DRESS syndróm | ||||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | ||||||
Bolesť v končatináchA | Hemartróza | Svalová hemorágia | Syndróm kompartmentu sekundárne po krvácaní | |||
| Poruchy obličiek a močových ciest | ||||||
Krvácanie do urogenitálneho traktu (vrátane hematúrie a menorágieB), porucha funkcie obličiek (vrátane zvýšeného kreatinínu v krvi, zvýšenej močoviny v krvi) | Zlyhanie obličiek/akútne renálne zlyhanie, ktoré vznikne sekundárne po krvácaní dostatočne silnom na vyvolanie hypoperfúzie, nefropatia súvisiaca s antikoagulanciami | |||||
| Celkové poruchy a reakcie v mieste podania | ||||||
HorúčkaA, periférny edém, znížená celková sila a energia (vrátane únavy a asténie) | Pocit nepohody (vrátane malátnosti) | Lokalizovaný edémA | ||||
| Laboratórne a funkčné vyšetrenia | ||||||
Zvýšená LDHA, zvýšená lipázaA, zvýšená amylázaA | ||||||
| Úrazy, otravy a komplikácie liečebného postupu | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||||
| zriedkavé | ||||||||
| Postprocedurálna hemorágia (vrátane pooperačnej anémie a hemorágie z rany), kontúzia, mokvanie ranyA | Cievne pseudoaneuryzmyC | |||||||
A: pozorované pri prevencii VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu
B: pozorované pri liečbe DVT, PE a prevencii rekurencie ako veľmi časté u žien <55 rokov C: pozorované ako menej časté pri prevencii aterotrombotických príhod u pacientov po ACS (po perkutánnej koronárnej intervencii)
* Vo vybraných štúdiách fázy III sa použil vopred špecifikovaný selektívny prístup k zhromažďovaniu nežiaducich udalostí. Po analýze týchto štúdií sa výskyt nežiaducich reakcií nezvýšil a nebola zistená žiadna nová nežiaduca reakcia.
Popis vybraných nežiaducich účinkov
Vzhľadom na farmakologický mechanizmus účinku sa môže použitie rivaroxabanu spájať so zvýšeným rizikom skrytého alebo zjavného krvácania z akéhokoľvek tkaniva alebo orgánu, čo môže mať za následok posthemoragickú anémiu. Prejavy, príznaky a závažnosť (vrátane možných fatálnych následkov) sa budú líšiť podľa lokalizácie a stupňa alebo rozsahu krvácania a/alebo anémie (pozri časť 4.9 Manažment krvácania). Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem dodatočného klinického sledovania, laboratórnych testov na hemoglobín/hematokrit, je vhodné zvážiť vyšetrenie na vylúčenie skrytého krvácania a kvantifikáciu klinického významu zjavného krvácania. Riziko krvácania sa môže v určitých skupinách pacientov zvýšiť, napr. u pacientov s nekontrolovanou ťažkou arteriálnou hypertenziou a/alebo súbežnou liečbou ovplyvňujúcou hemostázu (pozri Riziko hemorágie v časti 4.4). Menštruačné krvácanie môže byť silnejšie a/alebo predĺžené. Krvácavé komplikácie sa môžu prejavovať ako slabosť, bledosť, závrat, bolesť hlavy alebo neobjasnený opuch, dyspnoe a neobjasnený šok. V niektorých prípadoch sa ako následok anémie pozorovali príznaky srdcovej ischémie, ako je bolesť na hrudi alebo angina pectoris. Z dôvodu hypoperfúzie sa po rivaroxabane hlásili známe sekundárne závažné krvácavé komplikácie, ako je syndróm kompartmentu a zlyhanie obličiek alebo nefropatia súvisiaca s antikoagulanciami. Možnosť hemorágie sa má preto zvážiť pri hodnotení stavu pacienta, ktorý dostáva ktorúkoľvek antikoagulačnú liečbu.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Hlásili sa zriedkavé prípady predávkovania až do 1 960 mg. V prípade predávkovania je potrebné pacienta starostlivo sledovať kvôli krvácavým komplikáciám alebo iným nežiaducim účinkom (pozri časť „Manažment krvácania“). Z dôvodu obmedzenej absorpcie sa pri supraterapeutických dávkach 50 mg rivaroxabanu alebo vyšších očakáva maximálny účinok bez ďalšieho zvyšovania priemernej plazmatickej expozície.
Dostupná je špecifická reverzná látka (andexanet alfa) antagonizujúca farmakodynamický účinok rivaroxabanu (pozri Súhrn charakteristických vlastností pre andexanet alfa).
V prípade predávkovania rivaroxabanom možno zvážiť použitie aktívneho uhlia na zníženie absorpcie.
Manažment krvácania
Ak u pacienta, ktorý užíva rivaroxaban nastane krvácavá komplikácia, nasledujúce podanie dávky rivaroxabanu sa má posunúť alebo sa má prerušiť liečba, podľa toho, čo je vhodnejšie. Rivaroxaban má polčas približne 5 až 13 hodín (pozri časť 5.2). Manažment má byť individuálny podľa závažnosti a lokalizácie krvácania. Ak je to potrebné, má sa použiť vhodná symptomatická liečba, ako je mechanická kompresia (napr. pri silnom krvácaní z nosa), chirurgická hemostáza s postupmi na kontrolu krvácania, náhrada tekutín a hemodynamická podpora, krvné prípravky (erytrocytárnej masy alebo čerstvá zmrazená plazma, v závislosti od pridruženej anémie alebo koagulopatie) alebo trombocyty.
Ak krvácanie nemožno kontrolovať vyššie uvedenými opatreniami, možno zvážiť buď podanie špecifickej reverznej látky inhibítora faktora XA (andexanet alfa), ktorá antagonizuje farmakodynamický účinok rivaroxabanu alebo špecifickej prokoagulačnej látky, ako je koncentrát protrombínového komplexu (PCC), aktivovaný koncentrát protrombínového komplexu (APCC) alebo rekombinantný faktor VIIa (r-FVIIa). V súčasnosti sú však veľmi obmedzené klinické skúsenosti s použitím týchto liekov u pacientov, ktorí užívajú rivaroxaban. Odporúčania sa zakladajú aj na obmedzených predklinických údajoch. Možno zvážiť opakované podávanie rekombinantného faktora VIIa a titrovať ho v závislosti od zlepšovania krvácania. V prípade závažného krvácania je podľa možnosti potrebné zvážiť konzultáciu s miestnym odborníkom na koaguláciu (pozri časť 5.1).
Nepredpokladá sa, že by protamíniumsulfát a vitamín K ovplyvňovali antikoagulačnú aktivitu rivaroxabanu. U jedincov užívajúcich rivaroxaban sú len obmedzené skúsenosti s používaním kyseliny tranexamovej a nie sú žiadne skúsenosti s kyselinou aminokaprónovou a aprotinínom. Neexistujú žiadne vedecké zdôvodnenia prínosu ani skúsenosti s použitím systémového hemostatika dezmopresínu u jedincov užívajúcich rivaroxaban. V dôsledku vysokej väzbovosti rivoroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antitrombotiká, priame inhibítory faktora Xa, ATC kód: B01AF01
Mechanizmus účinku
Rivaroxaban je vysoko selektívny priamy inhibítor faktora Xa s perorálnou biologickou dostupnosťou. Inhibíciou faktora Xa sa preruší vnútorná a vonkajšia cesta kaskády zrážania krvi, čím sa inhibuje tvorba trombínu, aj vznik trombu. Rivaroxaban neinhibuje trombín (aktivovaný faktor II) a nedokázali sa žiadne účinky na trombocyty.
Farmakodynamické účinky
U ľudí sa pozorovala inhibícia aktivity faktora Xa závislá od dávky. Rivaroxaban ovplyvňuje protrombínový čas (PT) spôsobom závislým od dávky v značnej korelácii s plazmatickými koncentráciami (r hodnota sa rovná 0,98), ak sa na analýzu použije Neoplastin. Iné reagenciá by poskytli odlišné výsledky. Hodnota PT sa má vyjadriť v sekundách, pretože INR je kalibrovaný a validovaný len pre kumaríny a nie je možné ho použiť pre žiadne iné antikoagulancium. V klinickom farmakologickom skúšaní na reverziu farmakodynamiky rivaroxabanu boli u dospelých zdravých osôb (n=22) hodnotené účinky jednorázových dávok (50 IU/kg) u dvoch rozdielnych typov koncentrátov protrombínového komplexu (PCC), trojfaktorového PCC (Faktory II, IX a X) a štvorfaktorového PCC (Faktory II, VII,IX a X). Trojfaktorový PCC znižoval stredné hodnoty PT Neoplastínu o približne 1 sekundu počas 30 minút v porovnaní so znížením o približne 3,5 sekundy pozorovaným u štvorfaktorového PCC.
Naopak, celkový vplyv na reverzné zmeny tvorby endogénneho trombínu bol výraznejší a rýchlejší u trojfaktorového PCC ako u štvorfaktorového PCC (pozri časť 4.9).
Aktivovaný parciálny tromboplastínový čas (aPTT) a HepTest sú tiež predĺžené v závislosti od dávky; nie sú však vhodné na posúdenie farmakodynamického účinku rivaroxabanu. V klinickej praxi nie je počas liečby rivaroxabanom potrebné sledovanie koagulačných parametrov. Avšak, ak je to klinicky indikované, hladiny rivaroxabanu sa môžu merať pomocou kalibrovaných kvantitatívnych testov pre anti-faktor Xa (pozri časť 5.2).
Klinická účinnosť a bezpečnosť
ACS
Klinický program rivaroxabanu bol navrhnutý tak, aby preukázal účinnosť rivaroxabanu v prevencii kardiovaskulárnych úmrtí (CV), infarktu myokardu (MI) alebo cievnej mozgovej príhody u pacientov s nedávnym ACS (infarkt myokardu s eleváciou ST-segmentu [STEMI], infarkt myokardu bez elevácie ST-segmentu [NSTEMI] alebo nestabilná angina [UA]). V pivotnej dvojito-zaslepenej štúdii ATLAS ACS 2 TIMI 51 bolo 15 526 pacientov randomizovaných spôsobom 1:1:1 do jednej z troch skupín: liečba rivaroxabanom v dávke 2,5 mg perorálne dvakrát denne, 5 mg perorálne dvakrát denne alebo placebom dvakrát denne pri súčasnom podávaní so samotnou ASA alebo ASA plus tienopyridín (klopidogrel alebo tiklopidín). Pacienti s ACS do 55 rokov veku museli mať buď diabetes mellitus alebo prekonaný infarkt myokardu. Medián času liečby bol 13 mesiacov a celkové trvanie liečby bolo až do 3 rokov. 93,2 % pacientov dostávalo ASA súčasne s liečbou tienopyridínom a 6,8 % dostávalo len ASA. Spomedzi pacientov, ktorí dostávali duálnu antiagregačnú liečbu, 98,8 % dostávalo klopidogrel, 0,9 % dostávalo tiklopidín a 0,3 % dostávalo prasugrel. Pacienti dostávali prvú dávku rivaroxabanu minimálne 24 hodín až do 7 dní (priemerne 4,7 dní) po prijatí do nemocnice, ale čo najskôr po stabilizácii príhody ACS, vrátane procedúr revaskularizácie a keď by mala byť parenterálna antikoagulačná liečba obvykle ukončená.
Obe schémy užívania rivaroxabanu, 2,5 mg dvakrát denne a 5 mg dvakrát denne, boli účinné pri ďalšom znižovaní výskytu kardiovaskulárnych príhod na základe štandardnej antiagregačnej starostlivosti. Režim 2,5 mg dvakrát denne znížil mortalitu a existujú dôkazy o nižšom riziku krvácania pri nižšej dávke, a preto sa na prevenciu aterotrombotických príhod u dospelých pacientov po ACS so zvýšenými kardiálnymi biomarkermi, odporúča užívanie 2,5 mg rivaroxabanu dvakrát denne súbežne so samotnou kyselinou acetylsalicylovou (ASA) alebo s ASA plus klopidogrel alebo tiklopidín.
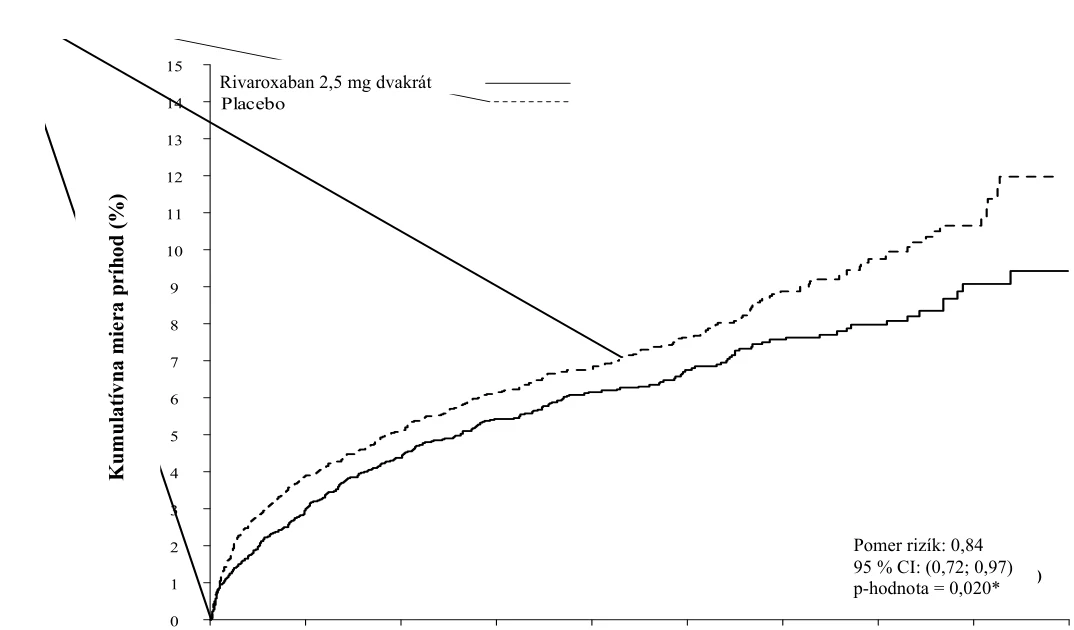
V porovnaní s placebom, rivaroxaban významne znížilo primárny združený koncový ukazovateľ (CV) kardiovaskulárneho úmrtia, MI alebo cievnej mozgovej príhody. Prínos sa dosiahol čoskoro, znížením CV úmrtia a MI a dostavil sa konštantný liečebný účinok počas celej doby liečby (pozri Tabuľku 4 a obrázok 1). Významne sa znížil aj prvý sekundárny koncový ukazovateľ(úmrtie zo všetkých príčin, MI alebo cievna mozgová príhoda). Ďalšia retrospektívna analýza ukázala nominálne významný pokles výskytu stentu trombózy v porovnaní s placebom (pozri Tabuľku 4). Miera výskytu základného ukazovateľa bezpečnosti (non-coronary artery bypass graft (CABG) TIMI príhody so závažným krvácaním) bola vyššia u pacientov liečených rivaroxabanom v porovnaní s pacientmi, ktorí dostávali placebo (pozri Tabuľku 6). Miera výskytu však bola vyvážená medzi rivaroxabanom a placebom v prípadoch jednotlivých fatálnych príhod krvácania, hypotenzie vyžadujúcej liečbu intravenóznymi inotropnými látkami a chirurgickej intervencie pri prebiehajúcom krvácaní. V Tabuľke 5 sú uvedené výsledky účinnosti u pacientov podstupujúcich perkutánnu koronárnu intervenciu (PCI). Výsledky bezpečnosti v tejto podskupine pacientov podstupujúcich PCI boli porovnateľné s celkovými výsledkami bezpečnosti.
Pacienti so zvýšenými biomarkermi (troponín alebo CK-MB) a bez prekonanej mozgovej príhody/TIA predstavovali 80 % sledovanej populácie. Výsledky u tejto populácie sú tiež v súlade s celkovými výsledkami účinnosti a bezpečnosti.
Tabuľka 4: Výsledky účinnosti z ATLAS ACS 2 TIMI 51 fázy III
| Sledovaná populácia | Pacienti s nedávnym akútnym koronárnym syndrómoma | |
| Dávka pri liečbe | Rivaroxaban 2,5 mg, dvakrát denne, N=5 114 n (%) Hazard Ratio (HR) (95 % CI) p- hodnota b) | Placebo N=5 113 n (%) |
| Kardiovaskulárna smrť, MI alebo cievna mozgová príhoda | 313 (6,1 %) 0,84 (0,72; 0,97) p=0,020* | 376 (7,4 %) |
| Smrť zo všetkých príčin, MI alebo cievna mozgová príhoda | 320 (6,3 %) 0,83 (0,72; 0,97) p=0,016* | 386 (7,5 %) |
| Kardiovaskulárna smrť | 94 (1,8 %) 0,66 (0,51; 0,86) p=0,002** | 143 (2,8 %) |
| Sledovaná populácia | Pacienti s nedávnym akútnym koronárnym syndrómoma | |
| Dávka pri liečbe | Rivaroxaban 2,5 mg, dvakrát denne, N=5 114 n (%) Hazard Ratio (HR) (95 % CI) p- hodnota b) | Placebo N=5 113 n (%) |
| Smrť zo všetkých príčin | 103 (2,0 %) 0,68 (0,53; 0,87) p=0,002** | 153 (3,0 %) |
| Infarkt myokardu (MI) | 205 (4,0 %) 0,90 (0,75; 1,09) p=0,270 | 229 (4,5 %) |
| Cievna mozgová príhoda | 46 (0,9 %) 1,13 (0,74; 1,73) p=0,562 | 41 (0,8 %) |
| Trombóza stentu | 61 (1,2 %) 0,70 (0,51; 0,97) p=0,033** | 87 (1,7 %) |
- a) analýza v modifikovanom súbore so zámerom liečby (celkový súbor na analýzu so zámerom liečby trombózy stentu)
- b) vs. placebo; Log-Rank p-hodnota
* štatisticky superior (lepšie)
** nominálne významné
Tabuľka 5: Výsledky účinnosti z ATLAS ACS 2 TIMI 51 fázy III u pacientov podstupujúcich PCI
| Sledovaná populácia | Pacienti s nedávnym akútnym koronárnym syndrómom podstupujúci PCI a) | |
| Dávka pri liečbe | Rivaroxaban 2,5 mg, dvakrát denne, N=3 114 n (%) HR (95 % CI) p-hodnota b) | Placebo N=3 096 n (%) |
| Kardiovaskulárna smrť, MI alebo cievna mozgová príhoda | 153 (4,9 %) 0.94 (0,75; 1,17) p=0,572 | 165 (5,3 %) |
| Kardiovaskulárna smrť | 24 (0,8 %) 0,54 (0,33; 0,89) p=0,013** | 45 (1,5 %) |
| Smrť zo všetkých príčin | 31 (1,0 %) 0,64 (0,41; 1,01) p=0,053 | 49 (1,6 %) |
| Infarkt myokardu (MI) | 115 (3,7 %) 1,03 (0,79; 1,33) p=0,829 | 113 (3,6 %) |
| Cievna mozgová príhoda | 27 (0,9 %) 1,30 (0,74; 2,31) p=0,360 | 21 (0,7 %) |
| Trombóza stentu | 47 (1,5 %) 0,66 (0,46; 0,95) p=0,026** | 71 (2,3 %) |
- a) analýza v modifikovanom súbore so zámerom liečby (celkový súbor na analýzu so zámerom liečby trombózy stentu
- b) vs. placebo; Log-Rank p-hodnota
** nominálne významné
Tabuľka 6: Výsledky bezpečnosti z ATLAS ACS 2 TIMI 51 fázy III
| Sledovaná populácia | Pacienti s nedávnym akútnym koronárnym syndrómoma | |
| Dávka pri liečbe | Rivaroxaban 2,5 mg, dvakrát denne, N=5 115 n (%) HR (95 % CI) p-hodnota b) | Placebo N=5 125 n (%) |
| Non-CABG TIMI závažné krvácavé príhody | 65 (1,3 %) 3,46 (2,08, 5,77) p=<0,001* | 19 (0,4 %) |
| Fatálne krvácavé príhody | 6 (0,1 %) 0,67 (0,24; 1,89) p=0,450 | 9 (0,2 %) |
Symptomatická intrakraniálna hemorágia | 14 (0,3 %) 2,83 (1,02; 7,86) p=0,037 | 5 (0,1 %) |
| Hypotenzia vyžadujúca liečbu intravenóznymi inotropnými látkami | 3 (0,1 %) | 3 (0,1 %) |
| Chirurgická intervencia počas krvácania | 7 (0,1 %) | 9 (0,2 %) |
| Transfúzia 4 alebo viacerých jednotiek krvi v priebehu 48 hodín | 19 (0,4 %) | 6.(0,1 %) |
- a) populácia pre hodnotenie bezpečnosti, na liečbe
- b) vs. placebo; Log-Rank p-hodnota
** štatisticky významné
Obrázok 1: Čas do prvého výskytu primárneho koncového ukazovateľa účinnosti (kardiovaskulárna smrť, MI alebo mozgová príhoda)
CAD/PAD
V štúdii COMPASS fázy III (27 395 pacientov, 78,0 % mužov, 22,0 % žien) sa u pacientov s CAD alebo symptomatickým PAD vo vysokom riziku ischemických príhod preukázala účinnosť a bezpečnosť rivaroxabanu v prevencii kompozitu CV úmrtí, MI a cievnych mozgových príhod. Pacienti boli sledovaní počas mediánu 23 mesiacov a maximálne 3,9 roka.
Dni relatívne od randomizácie
Počet pacientov s rizikom
Rivaroxaban
Placebo
Pacienti bez kontinuálnej potreby liečby inhibítorom protónovej pumpy boli randomizovaní na podávanie pantoprazolu alebo placeba. Všetci pacienti boli následne randomizovaní v pomere 1:1:1 na podávanie rivaroxabanu 2,5 mg dvakrát denne/ASA 100 mg jedenkrát denne, rivaroxabanu 5 mg dvakrát denne alebo samotnej ASA 100 mg jedenkrát denne, a na podávanie zodpovedajúceho placeba.
Pacienti s CAD mali CAD postihujúce viacero ciev a/alebo už prekonali MI. U pacientov vo veku <65 rokov sa vyžadovala prítomnosť aterosklerózy zahŕňajúcej aspoň dve cievne riečiská alebo najmenej dva dodatočné kardiovaskulárne rizikové faktory.
Pacienti s PAD v minulosti absolvovali výkony, ako napríklad bypass alebo perkutánnu transluminálnu angioplastiku alebo amputáciu končatiny alebo chodidla pri arteriálnom vaskulárnom ochorení alebo trpeli intermitentnou klaudikáciou s pomerom medzi krvným tlakom nameraným na členku a na paži <0,90 a/alebo významnou stenózou periférnej artérie, alebo predchádzajúcou revaskularizáciou krčnej tepny alebo asymptomatickou stenózou krčnej tepny ≥50 %.
Vylučovacie kritériá zahŕňali potrebu duálnej antiagregačnej liečby alebo inej antiagregačnej liečby okrem ASA, alebo perorálnej antikoagulačnej liečby a pacientov s vysokým rizikom krvácania alebo srdcového zlyhania s ejekčnou frakciou <30 % alebo triedy III alebo IV podľa klasifikácie Newyorskej srdcovej asociácie (New York Heart Association), alebo s akoukoľvek ischemickou, nelakunárnou cievnou mozgovou príhodou v priebehu 1 mesiaca alebo s hemoragickou alebo lakunárnou cievnou mozgovou príhodou v anamnéze.
Rivaroxaban v dávke 2,5 mg dvakrát denne v kombinácii s ASA 100 mg jedenkrát denne bol superiórny voči ASA 100 mg pri znížení primárneho kompozitného ukazovateľa CV úmrtia, MI a cievnej mozgovej príhody (pozri tabuľku 7 a obrázok 2).
U pacientov liečených rivaroxabanom v dávke 2,5 mg dvakrát denne v kombinácii s ASA 100 mg jedenkrát denne došlo k významnému nárastu primárneho ukazovateľa bezpečnosti (príhody závažného krvácania podľa upravených kritérií ISTH), v porovnaní s pacientmi, ktorým sa podávala ASA 100 mg (pozri tabuľku 8).
Pre primárny ukazovateľ účinnosti bol pozorovaný prínos rivaroxabanu v dávke 2,5 mg dvakrát denne a ASA 100 mg jedenkrát denne v porovnaní s ASA 100 mg jedenkrát denne s HR 0,89 (95 % CI 0,7-1,1) u pacientov vo veku ≥75 rokov (incidencia 6,3 % vs 7,0 %) a HR=0,70 (95 % CI 0,6-0,8) u pacientov vo veku <75 rokov (3,6 % vs 5,0 %). Pri závažnom krvácaní podľa upravených kritérií ISTH bolo pozorované zvýšenie rizika HR=2,12 (95 % CI 1,5-3,0) u pacientov vo veku ≥75 rokov (5,2 % vs 2,5 %) a HR=1,53 (95 % CI 1,2 – 1,9) u pacientov vo veku <75 rokov (2,6% vs 1,7%).
Pridanie pantoprazolu 40 mg jedenkrát denne k antitrombotickej liečbe v štúdii pacientom bez klinickej potreby inhibítora protónovej pumpy nepreukázalo žiadnu výhodu v prevencii príhod v hornej časti gastrointestinálneho traktu (t. j. kompozitu krvácaní, vredov, obštrukcií alebo perforácií v hornej časti gastrointestinálneho traktu); incidencia príhod v hornej časti gastrointestinálneho traktu bola 0,39/100 pacientorokov v skupine s pantoprazolom 40 mg jedenkrát denne a 0,44/100 pacientorokov v skupine s placebom jedenkrát denne.
Tabuľka 7: Výsledky účinnosti zo štúdie COMPASS fázy III
| Skúmaná populácia | Pacienti s CAD/PAD a) | |||||
| Liečebná dávka | Rivaroxaban 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=9 152 | ASA 100 mg jedenkrát denne N=9 126 | ||||
Pacienti s príhodami | KM % | Pacienti s príhodami | KM % | HR (95 % CI) | p-hodnota b) | |
Cievna mozgová príhoda, MI alebo CV úmrtie | 379 (4,1 %) | 5,20 % | 496 (5,4 %) | 7,17 % | 0,76 (0,66; 0,86) | p=0,00004* |
| 83 (0,9 %) | 1,17 % | 142 (1,6 %) | 2,23 % | 0,58 (0,44; 0,76) | p=0,00006 |
| 178 (1,9 %) | 2,46 % | 205 (2,2 %) | 2,94 % | 0,86 (0,70; 1,05) | p=0,14458 |
| 160 (1,7 %) | 2,19 % | 203 (2,2 %) | 2,88 % | 0,78 (0,64; 0,96) | p=0,02053 |
| Celková mortalita | 313 (3,4 %) | 4,50 % | 378 (4,1 %) | 5,57 % | 0,82 (0,71; 0,96) | |
Akútna končatinová ischémia | 22 (0,2 %) | 0,27 % | 40 (0,4 %) | 0,60 % | 0,55 (0,32; 0,92) | |
- a) Súbor analýzy celej liečenej populácie, primárne analýzy.
- b) oproti ASA 100 mg; p-hodnota Log-Rank testu.
* Zníženie primárneho ukazovateľa účinnosti bolo štatisticky superiórne. CI: interval spoľahlivosti; KM %: Kaplanov-Meierov odhad kumulatívneho rizika výskytu vypočítaného po 900 dňoch; CV: kardiovaskulárne; MI: infarkt myokardu.
Tabuľka 8: Výsledky bezpečnosti zo štúdie COMPASS fázy III
| Skúmaná populácia | Pacienti s CAD/PAD a) | ||
| Liečebná dávka | Rivaroxaban 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=9 152 n (kum. riziko %) | ASA 100 mg jedenkrát denne N=9 126 n (kum. riziko %) | Pomer rizík (95 % CI) p-hodnota b) |
| Závažné krvácanie podľa upravených kritérií ISTH | 288 (3,9 %) | 170 (2,5 %) | 1,70 (1,40; 2,05) p<0,00001 |
| 15 (0,2 %) | 10 (0,2 %) | 1,49 (0,67; 3,33) p=0,32164 |
| 63 (0,9 %) | 49 (0,7 %) | 1,28 (0,88; 1,86) p=0,19679 |
| 10 (0,1 %) | 8 (0,1 %) | 1,24 (0,49; 3,14) p=0,65119 |
| 208 (2,9 %) | 109 (1,6 %) | 1,91 (1,51; 2,41) p<0,00001 |
| 172 (2,3 %) | 90 (1,3 %) | 1,91 (1,48; 2,46) p<0,00001 |
| 36 (0,5 %) | 21 (0,3 %) | 1,70 (0,99; 2,92) p=0,04983 |
| Závažné gastrointestinálne krvácanie | 140 (2,0 %) | 65 (1,1 %) | 2,15 (1,60; 2,89) p<0,00001 |
| Závažné intrakraniálne krvácanie | 28 (0,4 %) | 24 (0,3%) | 1,16 (0,67; 2,00) p=0,59858 |
- a) Súbor analýzy celej liečenej populácie, primárne analýzy.
- b) oproti ASA 100 mg; p-hodnota Log-Rank testu.
; CI: interval spoľahlivosti; kum. riziko: kumulatívne riziko výskytu (Kaplanov-Meierov odhad) po 30 mesiacoch; ISTH: Medzinárodná spoločnosť pre trombózu a hemostázu (International Society on Thrombosis and Haemostasis);
CI: interval spoľahlivosti.
Pacienti po nedávnej revaskularizačnej procedúre dolnej končatiny z dôvodu symptomatického PAD V pivotnom, dvojito zaslepenom skúšaní fázy III VOYAGER PAD, bolo 6 564 pacientov po nedávnej úspešnej revaskularizačnej procedúre dolnej končatiny (chirurgickej alebo endovaskulárnej zahŕňajúcej hybridné procedúry) z dôvodu symptomatického PAD náhodne priradených v pomere 1:1 do jednej z dvoch skupín antitrombotickej liečby: rivaroxaban 2,5 mg dvakrát denne v kombinácii s ASA 100 mg
jedenkrát denne alebo ASA 100 mg jedenkrát denne. Pacienti mohli dodatočne dostávať štandardnú dávku klopidogrelu jedenkrát denne po dobu až 6 mesiacov. Cieľom štúdie bolo preukázanie účinnosti a bezpečnosti rivaroxabanu s ASA v prevencii infarktu myokardu, ischemických cievnych mozgových príhod, KV úmrtia, akútnej končatinovej ischémie alebo veľkej amputácie s vaskulárnou etiológiou u pacientov po nedávnych úspešných revaskularizačných procedúrach dolnej končatiny z dôvodu symptomatického PAD. Zaradení boli pacienti vo veku ≥50 rokov s dokumentovaným stredne ťažkým až ťažkým symptomatickým aterosklerotickým PAD dolnej končatiny so všetkými nasledujúcimi dôkazmi:
klinické (t.j. funkčné obmedzenia), anatomické (t.j. dôkaz zobrazením PAD od distálnej po vonkajšiu bedrovú artériu) a hemodynamické (členkovo-ramenný index [Ankle-Brachial-Index, ABI] ≤0,80 alebo prstovo-ramenný index [Toe-Brachial-Index, TBI] ≤0,60 u pacientov bez revaskularizácie končatiny v anamnéze alebo ABI ≤0,85 alebo TBI ≤0,65 u pacientov s revaskularizáciou končatiny v anamnéze).
Pacienti, ktorí potrebovali duálnu antiagregačnú liečbu po dobu >6 mesiacov alebo akúkoľvek dodatočnú
antiagregačnú liečbu inú ako ASA a klopidogrel alebo perorálnu antiagregačnú liečbu, ako aj pacienti s intrakraniálnym krvácaním, cievnou mozgovou príhodou alebo TIA v anamnéze alebo pacienti s eGFR <15 ml/min boli vylúčení.
Priemerná doba sledovania bola 24 mesiacov a maximálna doba sledovania bola 4,1 roka. Priemerný vek 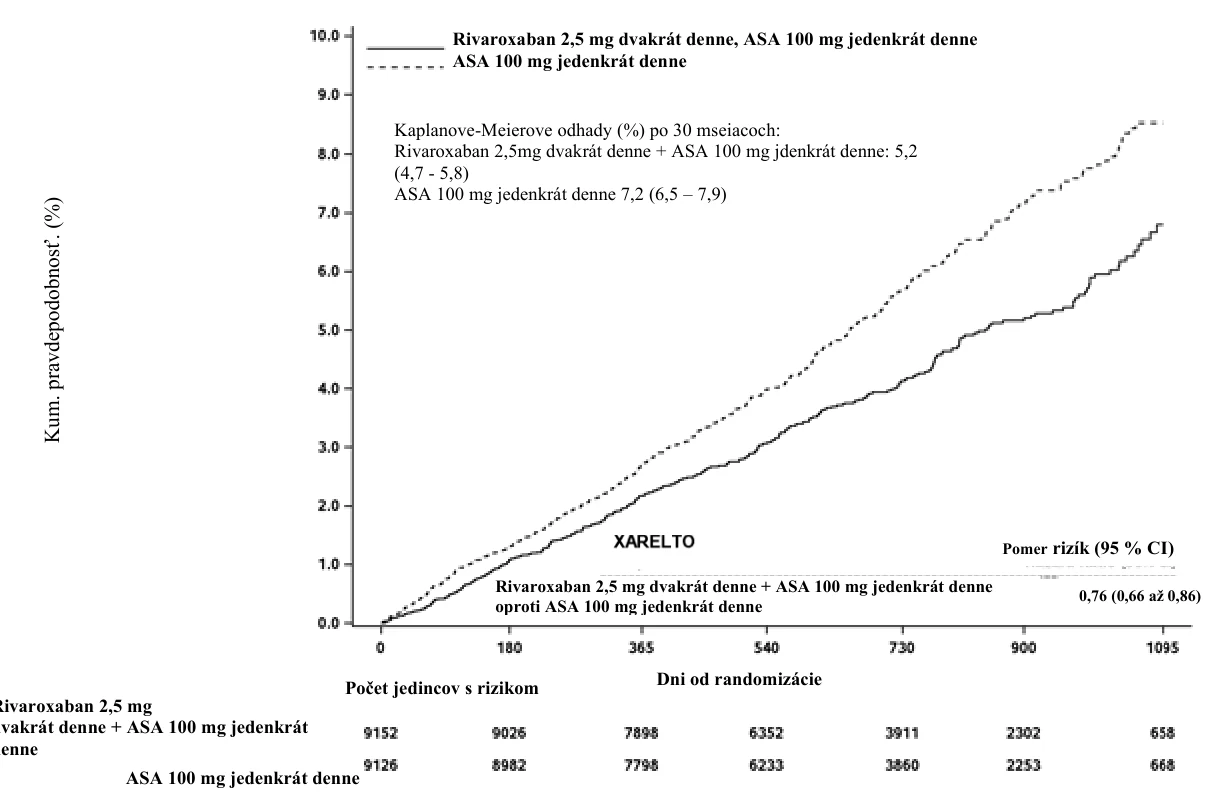
Rivaroxaban 2,5 mg dvakrát denne + ASA 100 mg jedenkrát denne | ||
zaradených pacientov bol 67 rokov a 17 % populácie pacientov bolo vo veku >75 rokov. Medián času od indexu revaskularizačnej procedúry do začiatku študijnej liečby bol 5 dní v celkovej populácii (6 dní po
chirurgickej a 4 dni po endovaskulárnej revaskularizácii zahŕňajúcej hybridné procedúry). Celkom 53,0 %
pacientov dostávalo krátkodobú základnú liečbu klopidogrelom s mediánom trvania 31 dní. Podľa študijného protokolu sa mohla študijná liečba začať hneď, ako to bolo možné, nie však neskôr ako 10 dní po úspešnej, kvalifikujúcej revaskularizačnej procedúre, a akonáhle bola zabezpečená hemostáza.Rivaroxaban 2,5 mg dvakrát denne v kombinácii s ASA 100 mg jedenkrát denne preukázal superioritu v porovnaní so samotnou ASA pri znížení primárneho kompozitného ukazovateľa infarktu myokardu, ischemickej cievnej mozgovej príhody, KV úmrtia, akútnej končatinovej ischémie a veľkej amputácie s vaskulárnou etiológiou (pozri Tabuľku 9). Primárny ukazovateľ bezpečnosti TIMI udalostí závažného krvácania bol zvýšený u pacientov liečených rivaroxabanom a ASA, bez zvýšenia výskytu fatálneho alebo intrakraniálneho krvácania (pozri Tabuľku 10).
Sekundárne ukazovatele bezpečnosti sa testovali vo vopred špecifikovanom, hierarchickom poradí (pozri Tabuľku 9).
Tabuľka 9: Výsledky účinnosti zo štúdie VOYAGER PAD fázy III
| Skúmaná populácia | Pacienti po nedávnych revaskularizačných procedúrach dolnej končatiny z dôvodu symptomatického PAD a) | ||
| Dávka pri liečbe | rivaroxaban 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=3 286 n (kum. riziko %) c) | ASA 100 mg jedenkrát denne N=3 278 n (kum. riziko %) c) | Pomer rizík (95 % CI) d) |
| Primárny ukazovateľ účinnosti b) | 508 (15,5 %) | 584 (17,8 %) | 0,85 (0,76; 0,96) p=0,0043 e)* |
| 131 (4,0 %) | 148 (4,5 %) | 0,88 (0,70; 1,12) |
| 71 (2,2 %) | 82 (2,5 %) | 0,87 (0,63; 1,19) |
| 199 (6,1 %) | 174 (5,3 %) | 1,14 (0,93; 1,40) |
| 155 (4,7 %) | 227 (6,9 %) | 0,67 (0,55; 0,82) |
| 103 (3,1 %) | 115 (3,5 %) | 0,89 (0,68; 1,16) |
| Sekundárny ukazovateľ účinnosti | |||
Neplánovaný index revaskularizácie končatiny pre rekurentnú končatinovú ischémiu | 584 (17,8 %) | 655 (20,0 %) | 0,88 (0,79; 0,99) p=0,0140 e)* |
Hospitalizácia pre koronárnu alebo periférnu príčinu (niektorá z dolných končatín) trombotickej charakteristiky | 262 (8,0 %) | 356 (10,9 %) | 0,72 (0,62; 0,85) p<0,0001 e)* |
| Celková mortalita | 321 (9,8 %) | 297 (9,1 %) | 1,08 (0,92; 1,27) |
| Príhody VTE | 25 (0,8 %) | 41 (1,3 %) | 0.61 (0,37; 1,00) |
- a) Súbor analýzy celej liečenej populácie, primárne analýzy; posudzované ICAC.
- b) Kompozit z IM, ischemickej cievnej mozgovej príhody, KV úmrtia (KV úmrtie a neznáma příčina úmrtia), akútnej kočatinovej ischémie a veľkej amputácie vaskulárnej etiológie.
- c) V analýze sa zohľadnil len prvý výskyt príhody ukazovateľa v rámci rozsahu údajov u osoby.
- d) HR (95 % CI) sa zakladá na Coxovom modeli proporcionálnych rizík stratifikovanom podľa typu procedúry a použitia klopidogrelu s liečbou ako jediným kovariantom.
- e) Jednostranná p-hodnota sa zakladá na log-rank teste stratifikovanom podľa typu procedúry a použitia klopidogrelu s liečbou ako faktorom.
- f) Akútna končatinová ischémia je definovaná ako náhle, významné zhoršenie prekrvenia končatiny, buď s novým deficitom pulzu alebo vyžadujúce liečebný zákrok (t.j. trombolýza alebo trombektómia alebo urgentná revaskularizácia), ktoré vedie k hospitalizácii.
* Zníženie ukazovateľa účinnosti bolo štatisticky superiórne.
ALI: akútna končatinová ischémia, bid: dvakrát dene, od: raz denne, CI: interval spoľahlivosti; IM: infarkt myokardu; KV: kardiovaskulárne; ICAC: Nezávislá komisia klinického posudzovania (Independent Clinical Adjudication Committee).
Tabuľka 10: Výsledky bezpečnosti zo štúdie VOYAGER PAD fázy III
| Skúmaná populácia | Pacienti po nedávnych revaskularizačných procedúrach dolnej končatiny z dôvodu symptomatického PAD a) | ||
| Dávka pri liečbe | rivaroxaban 2,5 mg dvakrát denne s ASA 100 mg jedenkrát denne N=3 256 n (kum. riziko %) b) | ASA 100 mg jedenkrát denne N=3 248 n (kum. riziko %) b) | Pomer rizík (95 % CI) c) p-hodnota d) |
| TIMI závažné krvácanie (CABG / non-CABG) | 62 (1,9 %) | 44 (1,4 %) | 1,43 (0,97; 2,10) p=0,0695 |
| 6 (0,2 %) | 6 (0,2 %) | 1,02 (0,33; 3,15) |
| 13 (0,4 %) | 17 (0,5 %) | 0,78 (0,38; 1,61) |
| 46 (1,4 %) | 24 (0,7 %) | 1,94 (1,18; 3,17) |
| ISTH závažné krvácanie | 140 (4,3 %) | 100 (3,1 %) | 1,42 (1,10; 1,84) p=0,0068 |
| 6 (0,2 %) | 8 (0,2 %) | 0,76 (0,26; 2,19) |
| 29 (0,9 %) | 26 (0,8 %) | 1,14 (0,67; 1,93) |
| ISTH klinicky významné nezávažné krvácanie | 246 (7,6 %) | 139 (4,3 %) | 1,81 (1,47; 2,23) |
- a) Súbor analýzy bezpečnosti (všetky randomizované osoby s najmenej jednou dávkou skúmaného lieku), ICAC: Nezávislá komisia klinického posudzovania.
- b) n=počet subjektov s príhodou, N=počet subjektov s rizikom, %=100 * n/N, n/100p-roky=pomer počtu osôb s príhodami/kumulatívny čas rizika.
- c) HR (95 % CI) sa zakladá na Coxovom modeli proporcionálnych rizík stratifikovanom podľa typu procedúry a použitia klopidogrelu s liečbou ako jediným kovariantom.
- d) Obojstranná p-hodnota sa zakladá na log-rank teste stratifikovanom podľa typu procedúry a použitia klopidogrelu s liečbou ako faktorom.
CAD so srdcovým zlyhávaním
Štúdia COMMANDER HF zahŕňala 5 022 pacientov so srdcovým zlyhávaním a signifikantným ochorením koronárnych artérií (CAD) nasledovaným hospitalizáciou pre dekompenzované srdcové zlyhávanie (HF), ktorí boli náhodne zaradení do jedného z dvoch liečebných ramien: s rivaroxabanom 2,5 mg dvakrát denne (n=2 507) alebo placebom (n=2 515). Celkový medián trvania liečby v štúdii bol 504 dní.
Pacienti museli mať symptomatické srdcové zlyhávanie najmenej 3 mesiace a ejekčnú frakciu ľavej komory (left ventricular ejection fraction, LVEF) ≤40 % v priebehu jedného roku pred zaradením. Medián ejekčnej frakcie bol na začiatku 34 % (IQR: 28%-38%) a 53 % subjektov bolo podľa klasifikácie NYHA (New York Heart Association) triedy III alebo IV.
Primárna analýza účinnosti (t.j. kompozitného ukazovateľa úmrtnosti zo všetkých príčin, MI (infarkt myokardu) alebo CMP (cievna mozgová príhoda) nepreukázala štatisticky významný rozdiel medzi skupinou s rivaroxabanom 2,5 mg dvakrát denne a skupinou s placebom s HR=0,94 (95 % CI 0,84-1,05), p=0,270. U všetkých príčin úmrtnosti nebol žiadny rozdiel medzi rivaroxabanom a placebom v počte príhod (výskyt príhod na 100 pacientorokov; 11,41 vs. 11,63, HR: 0,98; 95 % CI: 0,87 až 1,10; p=0,743). Výskyt príhod v prípade MI na 100 pacientorokov (rivaroxaban vs. placebo) bola 2,08 vs 2,52 (HR 0,83; 95 % CI: 0,63 až 1,08; p=0,165) a pre CMP bol výskyt príhod na 100 pacientorokov 1,08 vs 1,62 (HR: 0,66; 95 % CI: 0,47 až 0,95; p=0,023). Základný ukazovateľ bezpečnosti (t. j. združené fatálne krvácanie alebo krvácania do kritického priestoru s potenciálom trvalého zdravotného postihnutia) sa vyskytlo u 18 (0,7 %) pacientov v skupine s liečbou rivaroxabanom 2,5 mg dvakrát denne a u 23 (0,9 %) pacientov v skupine s placebom (HR=0,80; 95 % CI 0,43-1,49; p=0,484). Došlo k štatisticky významnému zvýšeniu závažného ISTH krvácania v skupine s rivaroxabanom v porovnaní s placebom (výskyt príhod na 100 pacientorokov: 2,04 vs 1,21, HR 1,68; 95 % CI: 1,18 až 2,39; p=0,003).
U pacientov s miernym a stredne ťažkým srdcovým zlyhávaním bol liečebný účinok pre podskupinu štúdie COMPASS podobný ako v prípade celej populácie v štúdii (pozri časť CAD/PAD).
Pacienti s vysokým rizikom trojito pozitívneho antifosfolipidového syndrómu V randomizovanej, otvorenej, multicentrickej klinickej štúdii sponzorovanej skúšajúcim so zaslepeným záverečným posudzovaním bol rivaroxaban porovnávaný s warfarínom u pacientov s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm a ktorí majú vysoké riziko výskytu tromboembolických udalostí (pacienti pozitívni na všetky 3 antifosfolipidové testy: lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I). Skúšanie bolo predčasne ukončené po zaradení 120 pacientov z dôvodu nárastu udalostí u pacientov v skupine s rivaroxabanom. Priemerná dĺžka klinického skúšania bola 569 dní. Randomizovaných bolo 59 pacientov na liečbu rivaroxabanom 20 mg (15 mg pre pacientov s klírensom kreatinínu (CrCl) <50 ml/min) a 61 pacientov na liečbu warfarínom (INR 2,0-3,0). Tromboembolické udalosti sa vyskytli u 12 % pacientov randomizovaných na liečbu rivaroxabanom (4 ischemické cievne mozgové príhody a 3 infarkty myokardu). U pacientov randomizovaných na liečbu warfarínom neboli hlásené žiadne udalosti. Silné krvácanie sa vyskytlo u 4 pacientov (7 %) v skupine s rivaroxabanom a u 2 pacientov (3 %) v skupine s warfarínom.
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky skúšaní pre referenčný liek obsahújúci rivaroxaban vo všetkých vekových podskupinách detí a dospievajúcich v prevencii tromboembolických príhod (pre informácie o použití u detí a dospievajúcich, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Rivaroxaban sa absorbuje rýchlo s maximálnymi koncentráciami (Cmax) objavujúcimi sa 2-4 hodiny po užití tablety.
Perorálna absorpcia rivaroxabanu je takmer úplná a perorálna biologická dostupnosť pri dávke 2,5 mg a 10 mg tablety je vysoká (80-100 %) bez ohľadu na stavy nalačno/nasýtenia. Pri dávke 2,5 mg a 10 mg užitie s jedlom neovplyvňuje AUC alebo Cmax rivaroxabanu. Rivaroxaban 2,5 mg a 10 mg sa môže užívať s jedlom alebo bez jedla.
Farmakokinetika rivaroxabanu je približne lineárna až do približne 15 mg jedenkrát denne. Pri vyšších dávkach je absorpcia rivaroxabanu obmedzená disolúciou, so zvyšujúcou sa dávkou dochádza ku zníženej biologickej dostupnosti a zníženej miere absorpcie, čo je výraznejšie pri stave nalačno ako pri stave nasýtenia. Variabilita farmakokinetiky rivaroxabanu je stredne veľká s interindividuálnou variabilitou (CV %) v rozmedzí od 30 % do 40 %.
Absorpcia rivaroxabanu závisí od miesta jeho uvolnenia v gastrointestinálnom trakte. Keď sa granulát rivaroxaban uvolňoval v proximálnej časti tenkého čreva, bol pozorovaný 29% pokles AUC a 56% pokles Cmax v porovnaní s hodnotami u tabliet. Expozícia sa ďalej zníži, keď sa rivaroxaban uvolní v distálnej časti tenkého čreva alebo vo vzostupnom tračníku. Preto sa treba vyhnúť tomu aby sa rivaroxaban uvolňoval distálne od žalúdka, nakoľko to môže viesť k zníženiu absorpcie a s tým súvisiacemu zníženiu expozície rivaroxabanu.
Porovnávala sa biologická dostupnosť (AUC a Cmax) 20 mg rivaroxabanu podaného perorálne, ako podrvené tablety rozmiešané v jablčnom pyré alebo rozsuspendované vo vode a podávané pomocou žalúdočnej sondy, s následne podaným tekutým jedlom v porovnaní s podaním celej tablety. Podľa predpokladu, na základe farmakokinetického profilu rivaroxabanu v závislosti od dávky, sa pravdepodobne výsledky tohto skúšania biologickej dostupnosti dajú aplikovať pri nižších dávkach rivaroxabanu.
Distribúcia
U ľudí je schopnosť väzby na plazmatické bielkoviny vysoká, približne 92 % až 95 %, pričom hlavnou väzbovou zložkou je sérový albumín. Distribučný objem je stredne veľký s Vss približne 50 litrov.
Biotransformácia a eliminácia
Z podanej dávky rivaroxabanu podliehajú približne 2/3 metabolickému rozkladu, polovica sa potom eliminuje renálne a druhá polovica sa eliminuje stolicou. Posledná 1/3 podanej dávky podlieha priamej renálnej exkrécii, ako nezmenené liečivo v moči, najmä prostredníctvom aktívnej renálnej sekrécie. Rivaroxaban sa metabolizuje prostredníctvom CYP3A4, CYP2J2 a mechanizmami nezávislými od CYP. Oxidačná degradácia morfolínovej časti a hydrolýza amidových väzieb sú najvýznamnejšie miesta biotransformácie. Na základe výskumov in vitro je rivaroxaban substrátom transportných proteínov P-gp (P-glykoproteín) a Bcrp (breast cancer resistance protein).
Nezmenený rivaroxaban je najdôležitejšia zložka v ľudskej plazme bez prítomnosti významných alebo aktívnych cirkulujúcich metabolitov. Rivaroxaban so systémovým klírensom asi 10 l/h možno klasifikovať ako liečivo s nízkym klírensom. Po intravenóznom podaní dávky 1 mg je eliminačný polčas asi 4,5 hodiny. Po perorálnom podaní je eliminácia limitovaná mierou absorpcie. Eliminácia rivaroxabanu z plazmy prebieha s terminálnymi polčasmi 5 až 9 hodín u mladých jedincov a s terminálnymi polčasmi 11 až 13 hodín u starších pacientov.
Osobitné skupiny pacientov
Pohlavie
Vo farmakokinetike a farmakodynamike neboli klinicky relevantné rozdiely medzi pacientmi mužského a ženského pohlavia.
Starší pacienti
Starší pacienti vykazovali vyššie plazmatické koncentrácie s priemernými hodnotami AUC približne 1,5-násobne vyššími než mladší pacienti, predovšetkým z dôvodu zníženého (zdanlivého) celkového a renálneho klírensu. Nie je potrebná žiadna úprava dávky.
Rôzne váhové kategórie
Extrémy v telesnej hmotnosti (<50 kg alebo >120 kg) mali iba malý vplyv na koncentrácie rivaroxabanu v plazme (menej ako 25 %). Nie je potrebná žiadna úprava dávky.
Medzietnické rozdiely
Vo farmakokinetike a farmakodynamike rivaroxabanu sa nepozorovali žiadne klinicky relevantné medzietnické rozdiely medzi pacientmi belochmi, afroameričanmi, hispáncami, japoncami alebo číňanmi.
Porucha funkcie pečene
Pacienti s cirhózou s miernou poruchou funkcie pečene (klasifikovaným ako Childový –Pughový typ A) vykazovali iba malé zmeny vo farmakokinetike rivaroxabanu (v priemere 1,2-násobný nárast AUC rivaroxabanu), takmer porovnateľné s ich spárovanou zdravou kontrolnou skupinou. U pacientov s cirhózou so stredne ťažkou poruchou funkcie pečene (klasifikovaným ako Childový-Pughový typ B) bola priemerná AUC rivaroxabanu významne zvýšená 2,3-násobne v porovnaní so zdravými dobrovoľníkmi. AUC neviazaného rivaroxabanu sa zvýšila 2,6-násobne. Títo pacienti mali tiež zníženú renálnu elimináciu rivaroxabanu, podobne ako u pacientov so stredne ťažkou poruchou funkcie obličiek. K dispozícii nie sú údaje o pacientoch s ťažkou poruchou funkcie pečene. Inhibícia aktivity faktora Xa bola zvýšená 2,6-násobne u pacientov so stredne ťažkou poruchou funkcie pečene v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 2,1-násobne. Pacienti so stredne ťažkou poruchou funkcie pečene boli na rivaroxaban citlivejší, čo viedlo k výraznejšiemu pomeru PK/PD medzi koncentráciou a PT.
Rivaroxaban je kontraindikovaný u pacientov s ochorením pečene spojeným s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane pacientov s cirhózou s Childovým-Pughovým typom B a C (pozri časť 4.3).
Porucha funkcie obličiek
Ako sa stanovilo meraním klírensu kreatinínu, zvýšená expozícia rivaroxabanu korelovala so znížením renálnej funkcie. U jedincov s miernou (klírens kreatinínu 50-80 ml/min), stredne ťažkou (klírens kreatinínu 30-49 ml/min) a ťažkou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek boli plazmatické koncentrácie (AUC) rivaroxabanu zvýšené 1,4; 1,5 a 1,6-násobne. Zodpovedajúce zvýšenia farmakodynamických účinkov boli markantnejšie. U jedincov s miernou, stredne ťažkou a ťažkou poruchou funkcie obličiek bola zvýšená celková inhibícia aktivity faktora Xa 1,5; 1,9 a 2,0-násobne v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 1,3; 2,2 a 2,4-násobne. K dispozícii nie sú údaje u pacientov s klírensom kreatinínu <15 ml/min. V dôsledku vysokej väzbovosti rivaroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný. U pacientov s klírensom kreatinínu <15 ml/min sa použitie neodporúča. U pacientov s klírensom kreatinínu 15-29 ml/min sa má rivaroxaban používať s opatrnosťou (pozri časť 4.4).
Farmakokinetické údaje u pacientov
U pacientov užívajúcich 2,5 mg rivaroxabanu na prevenciu aterotrombotických príhod, u pacientov s akútnym koronárnym syndrómom, v čase 2-4 h a približne 24 h po podaní dávky (čo predstavuje zhruba maximálne a minimálne koncentrácie počas intervalu medzi dávkami) bol geometrický priemer koncentrácií (90 % interval predikcie) 47 (13-123), respektíve 9,2 (4,4-18) mcg/l.
Farmakokinetický/farmakodynamický pomer
Farmakokinetický/farmakodynamický (PK/PD) pomer medzi plazmatickou koncentráciou rivaroxabanu a niektorými PD koncovými ukazovateľmi (inhibícia faktora Xa, PT, aPTT, HepTest) sa skúmal po podaní širokého spektra dávok (5-30 mg dvakrát denne). Pomer medzi koncentráciou rivaroxabanu a aktivitou faktora Xa bol najlepšie opísaný modelom Emax. PT lineárny intercepčný model spravidla opisuje údaje lepšie. V závislosti od rôznych použitých reagencií na PT sa krivka výrazne odlišovala. Keď sa použil na PT Neoplastín, východisková hodnota PT bola asi 13 s a krivka bola okolo 3 až 4 s/(100 mcg/l). Výsledky analýz PK/PD vo fáze II a III boli zhodné s údajmi zistenými u zdravých jedincov.
Pediatrická populácia
Bezpečnosť a účinnosť u detí a dospievajúcich do 18 rokov nebola v indikácii ACS a CAD/PAD stanovená.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických skúšaní bezpečnosti, toxicity po jednorazovom podávaní, fototoxicity, genotoxicity, karcinogénneho potenciálu a juvenilnej toxicity neodhalili žiadne osobitné riziko pre ľudí.
Účinky, ktoré sa pozorovali v skúšaniach toxicity po opakovanom podaní boli zväčša v dôsledku zvýšenej farmakodynamickej aktivity rivaroxabanu. Pri klinicky relevantných hladinách expozície sa u potkanov pozorovali zvýšené plazmatické hladiny IgG a IgA.
Na potkanoch sa nepozorovali žiadne vplyvy na fertilitu samcov a samíc. Skúšania na zvieratách ukázali reprodukčnú toxicitu súvisiacu s farmakologickým mechanizmom účinku rivaroxabanu (napr. krvácavé komplikácie). Pri klinicky relevantných plazmatických koncentráciách sa pozorovala embryofetálna toxicita (postimplantačná strata, oneskorená/pokročilá osifikácia, viacnásobné svetlé bodky na pečeni) a zvýšený výskyt zvyčajných malformácií, ako aj zmeny na placente. V prenatálnom a postnatálnom skúšaní u potkanov sa pozorovala znížená životaschopnosť potomkov pri dávkach, ktoré boli toxické pre matky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety:
monohydrát laktózy
kroskarmelóza sodná (E468)
laurylsíran sodný (E478)
hypromelóza 2910 (nominálna viskozita 5.1 mPa.S) (E464)
mikrokryštalická celulóza (E460)
koloidný bezvodý oxid kremičitý (E551)
stearát horečnatý (E572)
Filmový obal tablety:
makrogol 4000 (E1521)
hypromelóza 2910 (nominálna viskozita 5.1 mPa.S) (E464)
oxid titaničitý (E171)
žltý oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
2 roky.
Rozdrvené tablety
Rozdrvené tablety rivaroxabanu sú stabilné vo vode a v jablčnom pyré po dobu až 4 hodín.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne požiadavky na uchovávanie.
6.5 Druh obalu a obsah balenia
Priehľadné PVC/hliníkové blistre v škatuľkách s obsahom 28, 56, 98 100, 168 alebo 196 filmom obalených tabliet alebo perforované jednodávkové blistre s obsahom 10x1 alebo 100x1 tableta. HDPE fľaštička uzavretá bielym nepriehľadným bezpečnostným polypropylénovým uzáverom s indukčným tesnením. Veľkosť balenia po 30 alebo 90 filmom obalených tabliet. HDPE fľaštička uzavretá bielym nepriehľadným závitovým polypropylénovým skrutkovým uzáverom s indukčným tesnením. Veľkosť balenia po 500 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Drvenie tabliet
Tablety rivaroxabanu sa môžu rozdrviť a rozpustiť v 50 ml vody a podávať cez nazogastrickú sondu alebo gastrickú vyživovaciu sondu po ubezpečení sa o správnom umiestnení sondy v žalúdku. Následne sa má sonda prepláchnuť vodou. Keďže absorpcia rivaroxabanu závisí od miesta uvoľňovania liečiva, treba sa vyhnúť podaniu rivaroxabanu distálne do žalúdka, čo môže viesť k zníženej absorpcii a tým zníženej expozícii liečivu. Po podaní 2,5 mg tabliet nie je potrebné okamžité enterálne podanie stravy.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta, Barcelona, 08039
Španielsko
8. REGISTRAČNÉ ČÍSLO
EU/1/20/1488/001-011
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. novembra 2020
Dátum posledného predĺženia registrácie: 6. augusta 2025
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.
Rivaroxaban Accord 10 mg filmom obalené tablety
1. NÁZOV LIEKU
Rivaroxaban Accord 10 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 10 mg rivaroxabanu.
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 27,90 mg laktózy (ako monohydrát), pozri časť 4.4. Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Svetloružové až takmer ružové okrúhle bikonvexné filmom obalené tablety o priemere približne 6,00 mm s označením „IL1“ na jednej strane a bez označenia na strane druhej.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov, ktorí absolvovali efektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu.
Liečba hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) a prevencia rekurencie DVT a PE u dospelých (pozri časť 4.4. pre hemodynamicky nestabilných pacientov s PE).
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Prevencia VTE u dospelých pacientov podstupujúcich efektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu
Odporúčaná dávka je 10 mg rivaroxabanu, ktorá sa užíva perorálne jedenkrát denne. Začiatočná dávka sa má užiť 6 až 10 hodín po chirurgickom výkone za predpokladu, že sa potvrdila hemostáza.
Dĺžka liečby závisí od individuálneho rizika venózneho tromboembolizmu u pacienta, ktoré je dané typom ortopedického chirurgického výkonu.
Pre pacientov, ktorí absolvovali veľký chirurgický výkon na bedrovom kĺbe, sa odporúča dĺžka liečby
5 týždňov.
Pre pacientov, ktorí absolvovali veľký chirurgický výkon na kolennom kĺbe, sa odporúča dĺžka liečby
2 týždne.
Ak dôjde k vynechaniu dávky pacient má ihneď užiť Rivaroxaban Accord a potom na nasledujúci deň pokračovať s užívaním raz denne tak ako predtým.
Liečba DVT, liečba PE a prevencia rekurencie DVT a PE
Odporúčaná dávka na začiatočnú liečbu akútnej DVT alebo PE je 15 mg dvakrát denne počas prvých troch týždňov, potom pokračuje liečba a prevencia rekurencie DVT a PE 20 mg jedenkrát denne.
U pacientov s DVT alebo PE vyprovokovanou významnými prechodnými rizikovými faktormi (t. j. nedávnou vážnejšou operáciou alebo traumou) sa má zvážiť krátkodobá liečba (najmenej 3-mesačná). Dlhodobejšia liečba sa má zvážiť u pacientov s vyprovokovanou DVT alebo PE nesúvisiacou s významnými prechodnými rizikovými faktormi, nevyprovokovanou DVT alebo PE alebo rekurentnou DVT alebo PE v anamnéze.
Ak je indikovaná dlhodobá prevencia rekurencie DVT a PE (po ukončení najmenej 6 mesiacov liečby DVT alebo PE), odporúčaná dávka je 10 mg jedenkrát denne. U pacientov, u ktorých sa riziko rekurencie DVT alebo PE považuje za vysoké, ako sú pacienti s komplikovanými komorbiditami, alebo u ktorých sa vyvinula rekurencia DVT alebo PE pri dlhodobej prevencii s liekom Rivaroxaban Accord 10 mg jedenkrát denne, sa má zvážiť podávanie rivaroxabanu v dávke 20 mg jedenkrát denne.
Dĺžka liečby a výber dávky sa majú individualizovať po dôkladnom posúdení prínosu liečby a rizika krvácania (pozri časť 4.4).
| Časové obdobie | Rozpis dávkovania | Celková denná dávka | |
| Liečba a prevencia rekurencie DVT a PE | 1.–21. deň | 15 mg dvakrát denne | 30 mg |
| od 22. dňa | 20 mg jedenkrát denne | 20 mg | |
| Prevencia rekurencie DVT a PE | po ukončení najmenej 6 mesiacov liečby DVT alebo PE | 10 mg jedenkrát denne alebo 20 mg jedenkrát denne | 10 mg alebo 20 mg |
Aby sa po 21. dni liečby zabezpečil prechod z dávky 15 mg na 20 mg, je k dispozícii 4-týždňové balenie lieku Rivaroxaban Accord na úvodnú liečbu DVT/PE (pozri časť 6.5).
Ak sa vynechá dávka počas fázy liečby 15 mg dvakrát denne (1.-21. deň), pacient má okamžite užiť Rivaroxaban Accord, aby sa zabezpečilo, že užil 30 mg rivaroxabanu denne. V takomto prípade možno naraz užiť dve 15 mg tablety. Pacient má pokračovať pravidelným užívaním 15 mg dvakrát denne podľa odporúčania na nasledujúci deň.
Ak sa vynechá dávka, pacient má užiť Rivaroxaban Accord okamžite a potom pokračovať nasledujúci deň s užívaním jedenkrát denne ako predtým. V priebehu jedného dňa sa nemá užiť dvojnásobná dávka, ako náhrada vynechanej dávky.
Prestavenie z liečby antagonistami vitamínu K (VKA) na rivaroxaban
U pacientov, ktorí užívajú liek na DVT, PE a na prevenciu rekurencie, sa má liečba VKA ukončiť a liečba liekom Rivaroxaban Accord sa má začať, keď je INR ≤2,5.
U pacientov, ktorí sú prestavení z liečby VKA na rivaroxaban, sa hodnoty Medzinárodného normalizovaného pomeru (INR) po užití rivaroxabanu nepravdivo zvýšia. INR nie je vhodný na meranie antikoagulačnej aktivity rivaroxabanu, a preto sa nemá na tento účel využívať (pozri časť 4.5).
Prestavenie z liečby rivaroxabanom na antagonistov vitamínu K (VKA)
Počas prestavenia z liečby rivaroxabanom na VKA existuje možnosť nedostatočnej antikoagulácie. Počas prestavenia pacienta na iné antikoagulancium sa má zabezpečiť nepretržitá dostatočná antikoagulácia. Treba upozorniť na to, že rivaroxaban môže prispievať ku zvýšeniu INR. U pacientov, ktorí prechádzajú z liečby rivaroxabanom na VKA, sa má VKA podávať súbežne, až do INR ≥2,0. Počas prvých dvoch dní prestavovania liečby sa má používať štandardné začiatočné dávkovanie VKA, po ktorom má nasledovať dávkovanie VKA, ktoré sa riadi meraním INR. Počas obdobia, keď pacienti užívajú rivaroxaban aj VKA sa INR nemá merať skôr ako 24 hodín po predchádzajúcej dávke, ale pred nasledujúcou dávkou rivaroxabanu. Po vysadení lieku Rivaroxaban Accord sa môže vykonať vhodné meranie INR najskôr 24 hodín po poslednej dávke (pozri časti 4.5 a 5.2).
Prestavenie z parenterálnych antikoagulancií na rivaroxaban
U pacientov súčasne užívajúcich parenterálne antikoagulancium ukončite podávanie parenterálneho antikoagulancia a začnite liečbu rivaroxabanom 0 až 2 hodiny pred termínom, na ktorý pripadala ďalšia naplánovaná dávka parenterálneho lieku (napr. nízkomolekulárnych heparínov) alebo v čase ukončenia kontinuálne podávaného parenterálneho lieku (napr. intravenózneho nefrakcionovaného heparínu).
Prestavenie z liečby rivaroxaban na parenterálne antikoagulanciá
Prvú dávku parenterálneho antikoagulancia podajte v čase, keď sa mala podať nasledujúca dávka rivaroxabanu.
Osobitné skupiny pacientov
Porucha funkcie obličiek
Obmedzené klinické údaje o pacientoch s ťažkou poruchou funkcie obličiek (klírens kreatinínu 15-29 ml/min) naznačujú, že sú signifikantne zvýšené plazmatické koncentrácie rivaroxabanu. U týchto pacientov sa má preto Rivaroxaban Accord používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.4 a 5.2).
- Na prevenciu VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu nie je u pacientov s miernou poruchou funkcie obličiek (klírens kreatinínu 50 - 80 ml/min) alebo so stredne ťažkou poruchou funkcie obličiek (klírens kreatinínu 30 - 49 ml/min) potrebná žiadna úprava dávky (pozri časť 5.2).
- Na liečbu DVT, liečbu PE a prevenciu rekurencie DVT a PE nie je u pacientov s miernou poruchou funkcie obličiek (klírens kreatinínu 50-80 ml/min) potrebná žiadna úprava odporúčanej dávky (pozri časť 5.2).
U pacientov so stredne ťažkou (klírens kreatinínu 30 - 49 ml/min) alebo ťažkou (klírens kreatinínu 15 - 29 ml/min) poruchou funkcie obličiek: pacienti sa majú liečiť dávkou 15 mg dvakrát denne počas prvých 3 týždňov. Potom, ak je odporúčaná dávka 20 mg jedenkrát denne, sa má zvážiť zníženie dávky z 20 mg jedenkrát denne na 15 mg jedenkrát denne, ak vyhodnotené riziko krvácania u pacienta preváži riziko rekurencie DVT a PE. Odporúčanie pre použitie dávky 15 mg je založené na FK modelovaní a neskúmalo sa v tomto klinickom prostredí (pozri časti 4.4, 5.1 a 5.2).
Pri odporúčanej dávke 10 mg jedenkrát denne nie je potrebná žiadna úprava odporúčanej dávky.
Porucha funkcie pečene
Rivaroxaban Accord je kontraindikovaný u pacientov s ochorením pečene súvisiacim s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časti 4.3 a 5.2).
Starší pacienti
Bez úpravy dávky (pozri časť 5.2)
Telesná hmotnosť
Bez úpravy dávky (pozri časť 5.2)
Pohlavie
Bez úpravy dávky (pozri časť 5.2)
Pediatrická populácia
Bezpečnosť a účinnosť rivaroxabanu u detí vo veku 0 až 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje. Preto sa Rivaroxaban Accord neodporúča používať u detí do 18 rokov.
Spôsob podávania
Rivaroxaban Accord je na perorálne použitie.
Tablety možno užívať s jedlom alebo bez jedla (pozri časti 4.5 a 5.2).
Drvenie tabliet
Pacientom, ktorí nie sú schopní prehĺtať tablety, sa môže tableta lieku Rivaroxaban Accord tesne pred perorálnym podaním rozdrviť a rozmiešať vo vode alebo v jablčnom pyré.
Rozdrvená tableta sa môže taktiež podať gastrickou sondou (pozri časti 5.2 a 6.6).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Aktívne klinicky významné krvácanie.
Zranenie alebo stav, ak sa považuje za významné riziko závažného krvácania. Môže zahŕňať súčasnú alebo nedávnu gastrointestinálnu ulceráciu, prítomnosť malígnych novotvarov s vysokým rizikom krvácania, nedávne poranenie mozgu alebo chrbtice, nedávny chirurgický zákrok na mozgu, chrbtici alebo operáciu očí, nedávne intrakraniálne krvácanie, diagnostikované alebo suspektné varixy pažeráka, artériovenózne malformácie, vaskulárnu aneuryzmu alebo závažné intraspinálne alebo intracerebrálne abnormality.
Súbežná liečba inými antikoagulanciami, napr. nefrakcionovaným heparínom (UFH), nízkomolekulárnymi heparínmi (enoxaparín, dalteparín, atď.), derivátmi heparínu (fondaparinux, atď.), perorálnymi antikoagulanciami (warfarín, dabigatran etexilát, apixaban, atď.) s výnimkou osobitných okolností pri prestavovaní antikagulačnej liečby (pozri čast 4.2) alebo pri podávaní UHF v dávkach nevyhnutných na udržanie otvorených centrálnych žilových alebo arteriálnych katétrov (pozri časť 4.5).
Ochorenie pečene súvisiace s koagulopatiou a klinicky významným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časť 5.2).
Gravidita a laktácia (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
V súlade s praxou antikoagulačnej liečby sa počas liečby odporúča klinické sledovanie.
Riziko hemorágie
Rovnako ako pri iných antikoagulanciách, u pacientov užívajúcich Rivaroxaban Accord treba pozorne sledovať prejavy krvácania. Pri zvýšenom riziku krvácania sa odporúča zvýšená opatrnosť. Liečbu liekom Rivaroxaban Accord treba pri výskyte závažného krvácania prerušiť (pozri časť 4.9).
Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem dostatočného klinického sledovania, je vhodné zvážiť vyšetrenie laboratórnych testov na hemoglobín/hematokrit, na vylúčenie skrytého krvácania a kvantifikáciu klinického významu zjavného krvácania.
Niektoré podskupiny pacientov, ako sa uvádza nižšie, majú zvýšené riziko krvácania. Takýchto pacientov treba starostlivo sledovať pre prejavy a príznaky komplikácií krvácania a anémie po začatí liečby (pozri časť 4.8). U pacientov, ktorým je na prevenciu VTE po elektívnom chirurgickom výkone na nahradenie bedrového alebo kolenného kĺbu podávaný rivaroxaban, to možno vykonať pravidelným lekárskym vyšetrením pacientov, dôkladným sledovaním drenáže chirurgickej rany a periodickým meraním hemoglobínu.
Akýkoľvek neobjasnený pokles hemoglobínu alebo tlaku krvi musí viesť k hľadaniu zdroja krvácania.
Hoci liečba rivaroxabanom nevyžaduje rutinné sledovanie expozície, hladiny rivaroxabanu môžno merať kalibrovanými kvantitatívnymi testami na prítomnosť anti-faktora Xa, čo môže byť užitočné vo výnimočných situáciách, kedy informácia o expozícií rivaroxabanu môže byť podkladom pre klinické rozhodnutie, napr. pri predávkovaní a neodkladnej operácii (pozri časti 5.1 a 5.2).
Porucha funkcie obličiek
U pacientov s ťažkou poruchou funkcie obličiek (klírens kreatinínu <30 ml/min) sa môžu plazmatické koncentrácie rivaroxabanu signifikantne zvýšiť (v priemere o 1,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. U pacientov s klírensom kreatinínu 15-29 ml/min sa má Rivaroxaban Accord používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.2 a 5.2).
U pacientov so stredne ťažkou poruchou funkcie obličiek (klírens kreatinínu 30-49 ml/min), ktorí súbežne užívajú iné lieky, ktoré zvyšujú plazmatické koncentrácie rivaroxabanu (pozri časť 4.5), sa má Rivaroxaban Accord používať s opatrnosťou.
Interakcie s inými liekmi
Použitie lieku Rivaroxaban Accord sa neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká (ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol) alebo inhibítormi proteázy HIV (napr. ritonavir). Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp, a preto môžu zvýšiť plazmatické koncentrácie rivaroxabanu na klinicky významnú úroveň (v priemere o 2,6-násobok), čo môže viesť ku zvýšenému riziku krvácania (pozri časť 4.5).
Opatrnosť je nutná, ak sa pacienti súbežne liečia liekmi, ktoré ovplyvňujú hemostázu, ako sú nesteroidné antiflogistiká (NSA), kyselina acetylsalicylová (ASA) a inhibítory agregácie trombocytov alebo selektívne inhibítory spätného vychytávania sérotonínu (SSRI) a inhibítory spätného vychytávania sérotonínu a noradrenalínu (SNRI). U pacientov s rizikom vzniku ulcerózneho gastrointestinálneho ochorenia možno zvážiť vhodnú profylaktickú liečbu (pozri časť 4.5).
Iné rizikové faktory hemorágie
Tak ako iné antitrombotiká, užívanie rivaroxabanu sa neodporúča u pacientov so zvýšeným rizikom krvácania, ako sú:
vrodené alebo získané krvácavé poruchy,
nekontrolovaná ťažká arteriálna hypertenzia,
iné gastrointestinálne ochorenie bez aktívnej ulcerácie, ktoré môže potenciálne viesť ku krvácavým komplikáciám (napr. zápalové ochorenie čriev, ezofagitída, gastritída a gastroezofageálny reflux), vaskulárna retinopatia, bronchiektázia alebo krvácanie do pľúc v anamnéze.
Pacienti s rakovinou
U pacientov s malígnym ochorením môže byť súčasne vyššie riziko krvácania a trombózy. Je potrebné zvážiť individuálny prínos antitrombotickej liečby oproti riziku krvácania u pacientov s aktívnym karcinómom v závislosti od lokalizácie nádoru, antineoplastickej liečby a štádia ochorenia. Nádory nachádzajúce sa v gastrointestinálnom alebo urogenitálnom trakte boli počas liečby rivaroxabanom spojené so zvýšeným rizikom krvácania.
U pacientov s malígnymi novotvarmi, s vysokým rizikom krvácania je použitie rivaroxabanu kontraindikované (pozri časť 4.3).
Pacienti s protetickými chlopňami
Rivaroxaban sa nemá používať na tromboprofylaxiu u pacientov, ktorí nedávno podstúpili transkatétrovú výmenu aortálnej chlopne (transcatheter aortic valve replacement – TAVR). U pacientov s protetickými srdcovými chlopňami sa bezpečnosť a účinnosť rivaroxabanu neskúmala. Preto nie sú žiadne údaje, ktoré by podporovali, že v tejto skupine pacientov rivaroxaban poskytuje adekvátnu antikoaguláciu. U týchto pacientov sa liečba liekom Rivaroxaban Accord neodporúča.
Pacienti s antifosfolipidovým syndrómom
Priame perorálne antikoagulanciá (direct acting oral anticoagulants, DOAC) vrátane rivaroxabanu/apixabanu/edoxabanu/dabigatranetexilátu sa neodporúčajú pacientom s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm. Najmä u pacientov, ktorí sú trojito pozitívni (na lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I) môže liečba DOAC súvisieť so zvýšenou mierou rekurentných trombotických udalostí v porovnaní s liečbou antagonistami vitamínu K.
Chirurgický výkon pri fraktúre bedrového kĺbu
Rivaroxaban sa v intervenčných klinických štúdiách na hodnotenie účinnosti a bezpečnosti u pacientov, ktorí absolvovali chirurgický výkon pri fraktúre bedrového kĺbu neskúmal.
Hemodynamicky nestabilní pacienti s PE alebo pacienti, u ktorých sa vyžaduje trombolýza alebo pľúcna embolektómia
Rivaroxaban Accord sa neodporúča ako alternatíva nefrakcionovaného heparínu u pacientov s pľúcnou embóliou, ktorí sú hemodynamicky nestabilní alebo môžu vyžadovať trombolýzu alebo pľúcnu embolektómiu, pretože bezpečnosť a účinnosť rivaroxabanu sa v týchto klinických situáciách nestanovili.
Spinálna/epidurálna anestézia alebo punkcia
Ak sa vykoná neuroaxiálna anestézia (spinálna/epidurálna anestézia) alebo spinálna/epidurálna punkcia, u pacientov, ktorí sa liečia antitrombotikami na prevenciu tromboembolických komplikácií je riziko vývoja epidurálnych alebo spinálnych hematómov, ktoré môžu viesť k dlhodobej alebo trvalej paralýze. Riziko týchto udalostí sa môže zvýšiť pooperačným použitím dočasne zavedených epidurálnych katétrov alebo súbežným použitím liekov, ktoré ovplyvňujú hemostázu. Riziko sa môže zvýšiť aj traumatickou alebo opakovanou epidurálnou alebo spinálnou punkciou. Pacienti majú byť často sledovaní na prípadný výskyt prejavov a príznakov neurologického poškodenia (napr. znížená citlivosť alebo slabosť nôh, dysfunkcia čriev alebo močového mechúra). Ak sa zistí zhoršenie neurologickej funkcie, je nevyhnutná bezodkladná diagnóza a liečba. Pred neuroaxiálnym výkonom má lekár u pacientov s antikoagulačnou liečbou alebo u pacientov, ktorí majú dostať antikoagulačnú liečbu z dôvodu tromboprofylaxie, zvážiť potenciálny prospech voči riziku.
Aby sa znížilo možné riziko krvácania v súvislosti s podávaním rivaroxabanu pri neuroaxiálnej anestézii (spinálna/epidurálna) alebo spinálnej punkcii, je potrebné zohľadniť farmakokinetický profil rivaroxabanu. Zavedenie alebo odstránenie epidurálneho katétra alebo lumbálnu punkciu je najlepšie vykonať vtedy, keď je predpokladaný antikoagulačný účinok rivaroxabanu nízky (pozri časť 5.2). Predtým, ako sa po poslednom podaní rivaroxabanu odstráni epidurálny katéter, musí uplynúť najmenej 18 hodín. Po odstránení katétra musí pred podaním ďalšej dávky rivaroxabanu uplynúť najmenej 6 hodín.
Ak sa vyskytne traumatická punkcia, podanie rivaroxabanu sa má oddialiť o 24 hodín.
Odporúčané dávkovanie pred a po invazívnych a chirurgických zákrokoch okrem elektívneho chirurgického výkonu na nahradenie bedrového alebo kolenného kĺbu
Ak je potrebný invazívny alebo chirurgický výkon, Rivaroxaban Accord 10 mg sa má vysadiť, ak je to možné, minimálne 24 hodín pred výkonom a na základe klinického posúdenia lekára. Ak výkon nemožno oddialiť, treba zhodnotiť zvýšené riziko krvácania voči naliehavosti výkonu. Po invazívnom alebo chirurgickom zákroku sa má čo najskôr obnoviť liečba liekom Rivaroxaban Accord za predpokladu, že to klinický stav dovolí a že podľa úsudku ošetrujúceho lekára bola preukázaná adekvátna hemostáza (pozri časť 5.2).
Starší pacienti
S rastúcim vekom sa môže zvyšovať riziko krvácania (pozri časť 5.2).
Kožné reakcie
Počas sledovania lieku po uvedení na trh boli v súvislosti s použitím rivaroxabanu hlásené závažné kožné reakcie, vrátane Stevensov-Johnsonovho syndrómu/toxickej epidermálnej nekrolýzy a DRESS syndrómu (pozri časť 4.8). Zdá sa, že pacienti majú najvyššie riziko týchto reakcií na začiatku liečby: nástup reakcie sa vo väčšine prípadov vyskytuje počas prvých týždňov liečby. Pri prvom výskyte závažnej kožnej vyrážky (napr. šírenie, zintenzívnenie a/alebo tvorba pľuzgierov) alebo akéhokoľvek iného prejavu precitlivenosti spojeného s léziami slizníc sa má rivaroxaban vysadiť.
Informácie o pomocných látkach
Rivaroxaban Accord obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek. Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Inhibítory CYP3A4 a P-gp
Súbežné podávanie rivaroxabanu s ketokonazolom (400 mg jedenkrát denne) alebo ritonavirom (600 mg dvakrát denne) viedlo k 2,6-násobnému/2,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,7-násobnému/1,6-násobnému zvýšeniu priemernej Cmax rivaroxabanu so signifikantnými zvýšeniami farmakodynamických účinkov, čo môže viesť ku zvýšenému riziku krvácania. Preto sa použitie rivaroxabanu neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká, ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol alebo inhibítormi proteázy HIV. Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp (pozri časť 4.4).
U liečiv, ktoré silne inhibujú iba jednu z eliminačných dráh rivaroxabanu, či už CYP3A4 alebo P-gp, sa predpokladá zvýšenie plazmatických koncentrácií rivaroxabanu v menšom rozsahu. Napríklad klaritromycín (500 mg dvakrát denne), ktorý sa považuje za silný inhibítor CYP3A4 a stredne silný inhibítor P-gp, viedol k 1,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,4-násobnému zvýšeniu Cmax. Interakcia s klaritromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pacienti s poruchou funkcie obličiek: pozri časť 4.4).
Erytromycín (500 mg trikrát denne), ktorý stredne silno inhibuje CYP3A4 a P-gp, viedol k 1,3-násobnému zvýšeniu priemernej AUC a Cmax rivaroxabanu. Interakcia s erytromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná.
U osôb s miernou poruchou funkcie obličiek viedlo podanie erytromycínu (500 mg trikrát denne) k 1,8-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. U osôb so stredne ťažkou poruchou funkcie obličiek viedlo podanie erytromycínu k 2,0-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. Účinok erytromycínu je aditívny k poruche funkcie obličiek. (pozri časť 4.4).
Flukonazol (400 mg jedenkrát denne), ktorý sa považuje za stredne silný inhibítor CYP3A4, viedol k 1,4-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,3-násobnému zvýšeniu priemernej Cmax. Interakcia s flukonazolom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pre pacientov s poruchou funkcie obličiek pozri časť 4.4).
Vzhľadom na obmedzené klinické údaje s dronedarónom je potrebné vyhnúť sa súbežnému podaniu s rivaroxabanom.
Antikoagulanciá
Po kombinovanom podaní enoxaparínu (jednorazová dávka 40 mg) s rivaroxabanom (jednorazová dávka 10 mg) sa pozoroval aditívny účinok na aktivitu anti-faktora Xa bez akýchkoľvek ďalších účinkov na testy zrážavosti (PT, aPTT). Enoxaparín neovplyvnil farmakokinetiku rivaroxabanu. Ak sa pacienti súbežne liečia akýmikoľvek inými antikoagulanciami, je v dôsledku zvýšeného rizika krvácania potrebná opatrnosť (pozri časti 4.3 a 4.4).
NSA/inhibítory agregácie trombocytov
Po súbežnom podaní rivaroxabanu (15 mg) a 500 mg naproxénu sa nepozorovalo klinicky významné predĺženie času krvácania. No i napriek tomu sa môžu vyskytnúť jednotlivci s výraznejšou farmakodynamickou odpoveďou.
Ak sa rivaroxaban súbežne podával s 500 mg kyseliny acetylsalicylovej, klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali.
Klopidogrel (300 mg začiatočná dávka, po ktorej nasledovala udržiavacia dávka 75 mg) neukázal farmakokinetické interakcie s rivaroxabanom (15 mg), ale v podskupine pacientov sa pozorovalo významné predĺženie času krvácania, ktoré nekorelovalo s agregáciou trombocytov, hladinami receptora P-selektínu alebo GPIIb/IIIa.
Opatrnosť je potrebná, ak sa pacienti súbežne liečia NSA (vrátane kyseliny acetylsalicylovej) a inhibítormi agregácie trombocytov, pretože tieto lieky spravidla zvyšujú riziko krvácania (pozri časť 4.4).
SSRI/SNRI
Rovnako ako pri iných antikoagulanciách existuje možnosť, že v prípade súbežného používania so SSRI alebo SNRI budú pacienti v dôsledku ich hláseného účinku na trombocyty vystavení vyššiemu riziku krvácania. V klinickom programe s rivaroxabanom sa vo všetkých liečebných skupinách so súbežným užívaním pozorovali početne vyššie frekvencie výskytu závažného alebo nezávažného klinicky významného krvácania.
Warfarín
Prestavenie pacientov z liečby antagonistom vitamínu K warfarínom (INR 2,0 až 3,0) na rivaroxaban (20 mg) alebo z rivaroxabanu (20 mg) na warfarín (INR 2,0 až 3,0) zvýšilo PT/INR (Neoplastin) viac než aditívne (bolo možné pozorovať jednotlivé hodnoty INR až do 12), zatiaľ čo účinky na aPTT, inhibíciu aktivity faktora Xa a potenciál endogénneho trombínu boli aditívne. Ak sa požaduje kontrola farmakodynamických účinkov rivaroxabanu počas obdobia prestavovania liečby, môže sa použiť aktivita anti-faktora Xa, PiCT a HepTest, pretože tieto vyšetrenia nie sú ovplyvnené warfarínom. Na štvrtý deň po poslednej dávke warfarínu odrážajú všetky vyšetrenia (zahŕňajúce PT, aPTT, inhibíciu aktivity faktora Xa a ETP) iba účinok rivaroxabanu. Ak sa požaduje kontrola farmakodynamických účinkov warfarínu počas obdobia prestavovania liečby, možno použiť meranie INR pri Ctrough rivaroxabanu (24 hodín po predchádzajúcom užití rivaroxabanu), pretože v tomto časovom bode je toto vyšetrenie minimálne ovplyvnené rivaroxabanom.
Medzi warfarínom a rivaroxabanom sa nepozorovali žiadne farmakokinetické interakcie.
Induktory CYP3A4
Súbežné podávanie rivaroxabanu so silným induktorom CYP3A4 rifampicínom viedlo k približne 50 % zníženiu priemernej AUC rivaroxabanu s paralelnými zníženiami jeho farmakodynamických účinkov. Súbežné použitie rivaroxabanu s inými silnými induktormi CYP3A4 (napr. fenytoín, karbamazepín, fenobarbital alebo ľubovník bodkovaný(Hypericum perforatum)) môže tiež viesť ku zníženiu plazmatických koncentrácií rivaroxabanu. Preto, ak sa u pacienta starostlivo nesledujú prejavy a príznaky trombózy, je potrebné sa vyhnúť súbežnému podávaniu silných induktorov CYP3A4.
Iné súbežné liečby
Ak sa rivaroxaban súbežne podával s midazolamom (substrát CYP3A4), digoxínom (substrát P-gp), atorvastatínom (substrát CYP3A4 a P-gp) alebo omeprazolom (inhibítor protónovej pumpy), klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali. Rivaroxaban neinhibuje ani neindukuje žiadne významné izoformy CYP, ako je CYP3A4. Klinicky významné interakcie s jedlom sa nepozorovali (pozri časť 4.2).
Laboratórne parametre
Parametre zrážavosti (napr. PT, aPTT, HepTest) sú ovplyvnené tak, ako sa predpokladá, podľa mechanizmu účinku rivaroxabanu (pozri časť 5.1).
4.6 Fertilita, gravidita a laktácia
Gravidita
Bezpečnosť a účinnosť rivaroxabanu nebola u gravidných žien stanovená. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). V dôsledku potenciálu reprodukčnej toxicity, rizika vnútorného krvácania a dôkazu, že rivaroxaban prestupuje placentou, je rivaroxaban kontraindikovaný počas gravidity (pozri časť 4.3).
Ženy vo fertilnom veku musia počas liečby rivaroxabanom zabrániť otehotneniu.
Dojčenie
Bezpečnosť a účinnosť rivaroxabanu nebola u dojčiacich žien stanovená. Údaje na zvieratách naznačujú, že sa rivaroxaban vylučuje do materského mlieka. Rivaroxaban je preto kontraindikovaný počas dojčenia (pozri časť 4.3). Musí sa rozhodnúť, či prerušiť dojčenie alebo prerušiť/ukončiť liečbu.
Fertilita
Nevykonali sa žiadne špecifické skúšania s rivaroxabanom u ľudí na hodnotenie vplyvov na fertilitu. V štúdii fertility na samcoch a samiciach potkanov sa žiadne účinky nepozorovali (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rivaroxaban má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Hlásili sa nežiaduce reakcie ako synkopa (frekvencia: menej časté) a závrat (frekvencia: časté) (pozri časť 4.8). Pacienti pociťujúci tieto nežiaduce reakcie nesmú viesť vozidlá ani obsluhovať stroje.
4.8 Nežiaduce účinky
Prehľad bezpečnostného profilu
Bezpečnosť rivaroxabanu sa hodnotila v trinástich pivotných štúdiách fázy III (pozri Tabuľku 1).
Celkom 69 608 dospelých pacientov v devätnástich štúdiách fázy III a 488 pediatrických pacientov v dvoch štúdiách fázy II a dvoch štúdiách fázy III bolo vystavených účinku rivaroxabanu.
Tabuľka 1: Počet sledovaných pacientov, celková denná dávka a maximálna dĺžka liečby v štúdiách fázy III u dospelých a pediatrických pacientov
| Indikácia | Počet pacientov * | Celková denná dávka | Maximálna dĺžka liečby |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov, ktorí podstúpili elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6 097 | 10 mg | 39 dní |
Prevencia venózneho tromboembolizmu u pacientov s interným ochorením | 3 997 | 10 mg | 39 dní |
| Liečba a prevencia rekurencie hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) | 6 790 | 1-21. deň: 30 mg
| 21 mesiacov |
Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 329 | Dávka upravená podľa telesnej hmotnosti na dosiahnutie podobnej expozície, ako sa pozoruje u dospelých liečených na DVT s 20 mg rivaroxabanu jedenkrát denne | 12 mesiacov |
Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení | 7 750 | 20 mg | 41 mesiacov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní | 10 225 | 5 mg alebo 10 mg resp. spolu s ASA alebo s ASA a | 31 mesiacov |
| Indikácia | Počet pacientov * | Celková denná dávka | Maximálna dĺžka liečby |
| akútneho koronárneho syndrómu (ACS) | klopidogrelom alebo tiklopidínom | ||
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 18 244 | 5 mg spolu s ASA alebo 10 mg samostatne | 47 mesiacov |
| 3 256** | 5 mg spolu s ASA | 42 mesiacov |
* Pacienti vystavení minimálne jednej dávke rivaroxabanu.
** Zo štúdie VOYAGER PAD.
Najčastejšie hlásenými nežiaducimi reakciani u pacientov užívajúcich rivaroxaban boli krvácania (pozri časť 4.4 a „Popis vybraných nežiaducich účinkov“ nižšie) (Tabuľka 2). Najčastejšie hlásenými krvácaniami boli epistaxa(4,5 %) a krvácanie do gastrointestinálneho traktu (3,8 %).
Tabuľka 2: Frekvencia výskytu krvácania* a anémie u pacientov liečených rivaroxabanom v rámci všetkých ukončených štúdií fázy III u dospelých a pediatrických pacientov
| Indikácia | Akékoľvek krvácanie | Anémia |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6,8 % pacientov | 5,9 % pacientov |
Prevencia venózneho tromboembolizmu u pacientov s interným ochorením | 12,6 % pacientov | 2,1 % pacientov |
| Liečba a prevencia rekurencie DVT a PE | 23 % pacientov | 1,6 % pacientov |
Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 39,5 % pacientov | 4,6 % pacientov |
| Prevencia cievnej mozgovej príhody a systémovej embólie u pacientov s nevalvulárnou fibriláciou predsiení | 28 za 100 pacientorokov | 2,5 za 100 pacientorokov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní ACS | 22 za 100 pacientorokov | 1,4 za 100 pacientorokov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 6,7 za 100 pacientorokov | 0,15 za 100 pacientorokov** |
8,38 na 100 pacientorokov# | 0,74 na 100 pacientorokov*** # |
* Pri všetkých štúdiách s rivaroxabanom sa zhromažďujú, hlásia a posudzujú všetky krvácavé príhody.
** V štúdii COMPASS bol nízky výskyt anémie z dôvodu použitia selektívneho
prístupu k zhromažďovaniu nežiaducich udalostí.
***Aplikoval sa selektívny prístup zhromažďovania nežiaducich udalostí. # Zo štúdie VOYAGER PAD.
Tabuľkový zoznam nežiaducich účinkov
Frekvencie nežiaducich účinkov hlásených pri rivaroxabanu u dospelých a pediatrických pacientov sú zhrnuté nižšie v Tabuľke 3 podľa triedy orgánových systémov (podľa MedDRA) a podľa frekvencie.
Frekvencie sú definované ako:
veľmi časté (≥1/10),
časté (≥1/100 až <1/10),
menej časté (≥1/1 000 až <1/100),
zriedkavé (≥1/10 000 až <1/1 000),
veľmi zriedkavé (<1/10 000),
neznáme: z dostupných údajov.
Tabuľka 3: Všetky hlásené nežiaduce reakcie súvisiace s liečbou u dospelých pacientov v štúdiách fázy III alebo po uvedení lieku na trh* a v dvoch štúdiách fázy II a dvoch štúdiách fázy III u pediatrických pacientov
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
| Poruchy krvi a lymfatického systému | ||||||
Anémia (vrátane príslušných laboratórnych parametrov) | Trombocytóza (vrátane zvýšeného počtu trombocytov)A, trombocytopénia | |||||
| Poruchy imunitného systému | ||||||
Alergická reakcia, alergická dermatitída, angioedém a alergický edém | Anafylaktické reakcie, vrátane anafylaktického šoku | |||||
| Poruchy nervového systému | ||||||
| Závrat, bolesť hlavy | Cerebrálna a intrakraniálna hemorágia, synkopa | |||||
| Poruchy oka | ||||||
Krvácanie do oka (vrátane konjunktiválnej hemorágie) | ||||||
| Poruchy srdca a srdcovej činnosti | ||||||
| Tachykardia | ||||||
| Poruchy ciev | ||||||
| Hypotenzia, hematóm | ||||||
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||||||
| Krvácanie z nosa, hemoptýza | Eozinofilná pneumónia | |||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
| Poruchy gastrointestinálneho traktu | ||||||
Krvácanie z ďasien, krvácanie do gastrointestinálneho traktu (vrátane krvácania z konečníka), bolesť brucha a bolesť v gastrointestinálnom trakte, dyspepsia, nauzea, zápchaA, hnačka, vracanieA | Sucho v ústach | |||||
| Poruchy pečene a žlčových ciest | ||||||
| Zvýšené transaminázy | Porucha funkcie pečene, zvýšený bilirubín, zvýšená alkalická forfatázaA v krvi, zvýšená GGTA | Žltačka, zvýšený konjugovaný bilirubín (so súčasným zvýšením ALT alebo bez neho), cholestáza, hepatitída (vrátane hepatocelulárneho poškodenia) | ||||
| Poruchy kože a podkožného tkaniva | ||||||
Pruritus (vrátane menej častých prípadov generalizovaného pruritu), vyrážka, ekchymóza, krvácanie do kože a podkožné krvácanie | Žihľavka | Stevensov- Johnsonov syndróm/toxická epidermálna nekrolýza, DRESS syndróm | ||||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | ||||||
| Bolesť v končatináchA | Hemartróza | Svalová hemorágia | Syndróm kompartmentu sekundárne po krvácaní | |||
| Poruchy obličiek a močových ciest | ||||||
Krvácanie do urogenitálneho traktu (vrátane hematúrie a menorágieB), porucha funkcie obličiek (vrátane zvýšeného kreatinínu v krvi, zvýšenej močoviny v krvi) | Zlyhanie obličiek/akútne renálne zlyhanie, ktoré vznikne sekundárne po krvácaní dostatočne silnom na vyvolanie hypoperfúzie, nefropatia súvisiaca s antikoagulanciami | |||||
| Celkové poruchy a reakcie v mieste podania | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
| HorúčkaA, periférny edém, znížená celková sila a energia (vrátane únavy a asténie) | Pocit nepohody (vrátane malátnosti) | Lokalizovaný edémA | ||||
| Laboratórne a funkčné vyšetrenia | ||||||
Zvýšená LDHA, zvýšená lipázaA, zvýšená amylázaA | ||||||
| Úrazy, otravy a komplikácie liečebného postupu | ||||||
| Postprocedurálna hemorágia (vrátane pooperačnej anémie a hemorágie z rany), kontúzia, mokvanie ranyA | Cievne pseudoaneuryzmyC | |||||
A: pozorované pri prevencii VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu
B: pozorované pri liečbe DVT, PE a prevencii rekurencie ako veľmi časté u žien <55 rokov C: pozorované ako menej časté pri prevencii aterotrombotických príhod u pacientov po ACS (po perkutánnej koronárnej intervencii)
* Vo vybraných štúdiách fázy III sa použil vopred špecifikovaný selektívny prístup k zhromažďovaniu nežiaducich udalostí. Po analýze týchto štúdií sa výskyt nežiaducich reakcií nezvýšil a nebola zistená žiadna nová nežiaduca reakcia.
Popis vybraných nežiaducich účinkov
Vzhľadom na farmakologický mechanizmus účinku sa môže použitie rivaroxabanu spájať so zvýšeným rizikom skrytého alebo zjavného krvácania z akéhokoľvek tkaniva alebo orgánu, čo môže mať za následok posthemoragickú anémiu. Prejavy, príznaky a závažnosť (vrátane možných fatálnych následkov) sa budú líšiť podľa lokalizácie a stupňa alebo rozsahu krvácania a/alebo anémie (pozri časť 4.9 Manažment krvácania). Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem dodatočného klinického sledovania, laboratórnych testov na hemoglobín/hematokrit, je vhodné zvážiť vyšetrenie na vylúčenie skrytého krvácania a kvantifikáciu klinického významu zjavného krvácania. Riziko krvácania sa môže v určitých skupinách pacientov zvýšiť, napr. u pacientov s nekontrolovanou ťažkou arteriálnou hypertenziou a/alebo súbežnou liečbou ovplyvňujúcou hemostázu (pozri Riziko hemorágie v časti 4.4). Menštruačné krvácanie môže byť silnejšie a/alebo predĺžené. Krvácavé komplikácie sa môžu prejavovať ako slabosť, bledosť, závrat, bolesť hlavy alebo neobjasnený opuch, dyspnoe a neobjasnený šok. V niektorých prípadoch sa ako následok anémie pozorovali príznaky srdcovej ischémie, ako je bolesť na hrudi alebo angina pectoris. Z dôvodu hypoperfúzie sa po rivaroxabane hlásili známe sekundárne závažné krvácavé komplikácie, ako je syndróm kompartmentu a zlyhanie obličiek alebo nefropatia súvisiaca s antikoagulanciami. Možnosť hemorágie sa má preto zvážiť pri hodnotení stavu pacienta, ktorý dostáva ktorúkoľvek antikoagulačnú liečbu.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Hlásili sa zriedkavé prípady predávkovania až do 1 960 mg. V prípade predávkovania je potrebné pacienta starostlivo sledovať kvôli krvácavým komplikáciám alebo iným nežiaducim účinkom (pozri časť „Manažment krvácania“). Z dôvodu obmedzenej absorpcie sa pri supraterapeutických dávkach 50 mg rivaroxabanu alebo vyšších očakáva maximálny účinok bez ďalšieho zvyšovania priemernej plazmatickej expozície.
Dostupná je špecifická reverzná látka (andexanet alfa) antagonizujúca farmakodynamický účinok rivaroxabanu (pozri Súhrn charakteristických vlastností pre andexanet alfa).
V prípade predávkovania rivaroxabanom možno zvážiť použitie aktívneho uhlia na zníženie absorpcie.
Manažment krvácania
Ak u pacienta, ktorý užíva rivaroxaban nastane krvácavá komplikácia, nasledujúce podanie dávky rivaroxabanu sa má posunúť alebo sa má prerušiť liečba, podľa toho, čo je vhodnejšie. Rivaroxaban má polčas približne 5 až 13 hodín (pozri časť 5.2). Manažment má byť individuálny podľa závažnosti a lokalizácie krvácania. Ak je to potrebné, má sa použiť vhodná symptomatická liečba, ako je mechanická kompresia (napr. pri silnom krvácaní z nosa), chirurgická hemostáza s postupmi na kontrolu krvácania, náhrada tekutín a hemodynamická podpora, krvné prípravky (erytrocytárnej masy alebo čerstvá zmrazená plazma, v závislosti od pridruženej anémie alebo koagulopatie) alebo trombocyty.
Ak krvácanie nemožno kontrolovať vyššie uvedenými opatreniami, možno zvážiť buď podanie špecifickej reverznej látky inhibítora faktora XA (andexanet alfa), ktorá antagonizuje farmakodynamický účinok rivaroxabanu alebo špecifickej prokoagulačnej látky, ako je koncentrát protrombínového komplexu (PCC), aktivovaný koncentrát protrombínového komplexu (APCC) alebo rekombinantný faktor VIIa (r-FVIIa). V súčasnosti sú však veľmi obmedzené klinické skúsenosti s použitím týchto liekov u pacientov, ktorí užívajú rivaroxaban. Odporúčania sa zakladajú aj na obmedzených predklinických údajoch. Možno zvážiť opakované podávanie rekombinantného faktora VIIa a titrovať ho v závislosti od zlepšovania krvácania. V prípade závažného krvácania je podľa možnosti potrebné zvážiť konzultáciu s miestnym odborníkom na koaguláciu (pozri časť 5.1).
Nepredpokladá sa, že by protamíniumsulfát a vitamín K ovplyvňovali antikoagulačnú aktivitu rivaroxabanu. U jedincov užívajúcich rivaroxaban sú len obmedzené skúsenosti s používaním kyseliny tranexamovej a nie sú žiadne skúsenosti s kyselinou aminokaprónovou a aprotinínom. Neexistujú žiadne vedecké zdôvodnenia prínosu ani skúsenosti s použitím systémového hemostatika desmopresínu u jedincov užívajúcich rivaroxaban. V dôsledku vysokej väzbovosti rivoroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antitrombotiká, priame inhibítory faktora Xa, ATC kód: B01AF01
Mechanizmus účinku
Rivaroxaban je vysoko selektívny priamy inhibítor faktora Xa s perorálnou biologickou dostupnosťou. Inhibíciou faktora Xa sa preruší vnútorná a vonkajšia cesta kaskády zrážania krvi, čím sa inhibuje tvorba trombínu aj vznik trombu. Rivaroxaban neinhibuje trombín (aktivovaný faktor II) a nedokázali sa žiadne účinky na trombocyty.
Farmakodynamické účinky
U ľudí sa pozorovala inhibícia aktivity faktora Xa závislá od dávky. Rivaroxaban ovplyvňuje protrombínový čas (PT) spôsobom závislým od dávky v značnej korelácii s plazmatickými koncentráciami (r hodnota sa rovná 0,98), ak sa na analýzu použije Neoplastin. Iné reagenciá by poskytli odlišné výsledky. Hodnota PT sa má vyjadriť v sekundách, pretože INR (Medzinárodný normalizovaný pomer) je kalibrovaný a validovaný len pre kumaríny a nie je možné ho použiť pre žiadne iné antikoagulancium. U pacientov, ktorí absolvovali veľký ortopedický chirurgický výkon, 5/95 percentilov malo PT (Neoplastin) v rozsahu od 13 do 25 s (východiskové hodnoty pred chirurgickým výkonom 12 až 15 s), 2–4 hodiny po užití tablety (t.j. v čase maximálneho účinku). V klinickom farmakologickom skúšaní na reverziu farmakodynamiky rivaroxabanu boli u dospelých zdravých osôb (n=22) hodnotené účinky jednorázových dávok (50 IU/kg) u dvoch rozdielnych typov koncentrátov protrombínového komplexu (PCC), trojfaktorového PCC (Faktory II, IX a X) a štvorfaktorového PCC (Faktory II, VII,IX a X). Trojfaktorový PCC znižoval stredné hodnoty PT Neoplastínu o približne 1 sekundu počas 30 minút v porovnaní so znížením o približne 3,5 sekundy pozorovaným u štvorfaktorového PCC. Naopak, celkový vplyv na reverzné zmeny tvorby endogénneho trombínu bol výraznejší a rýchlejší u trojfaktorového PCC ako u štvorfaktorového PCC (pozri časť 4.9).
Aktivovaný parciálny tromboplastínový čas (aPTT) a HepTest sú tiež predĺžené v závislosti od dávky, avšak sa neodporúčajú na hodnotenie farmakodynamického účinku rivaroxabanu. Počas liečby rivaroxabanom nie je potrebné v bežnej klinickej praxi monitorovať parametre zrážavosti. Avšak, ak je to klinicky indikované, hladiny rivaroxabanu možno zmerať pomocou kalibrovaných kvantitatívnych testov pre anti-faktor Xa (pozri časť 5.2).
Klinická účinnosť a bezpečnosť
Prevencia VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu
Klinický program rivaroxabanu bol navrhnutý na demonštráciu účinnosti rivaroxabanu v prevencii VTE, t.j. proximálnej a distálnej hlbokej žilovej trombózy (DVT) a pľúcneho embolizmu (PE) u pacientov, ktorí absolvovali veľký ortopedický chirurgický výkon na dolných končatinách. Viac ako 9 500 pacientov (7 050 s úplnou náhradou bedrového kĺbu a 2 531 s úplnou náhradou kolenného kĺbu) sa sledovalo v kontrolovaných randomizovaných dvojito zaslepených klinických skúšaniach vo fáze III programu RECORD.
Porovnávalo sa podanie rivaroxabanu 10 mg jedenkrát denne (od), ktoré nezačalo skôr ako 6 hodín po operácií, so 40 mg enoxaparínu jedenkrát denne, so začiatočným podaním 12 hodín pred operáciou. Vo všetkých troch skúšaniach vo fáze III (pozri Tabuľku 4) rivaroxaban signifikantne znižoval celkový počet VTE (akákoľvek venograficky detekovaná alebo symptomatická DVT, nefatálny PE a úmrtie) a závažného VTE (proximálna DVT, nefatálny PE a úmrtie súvisiace s VTE), vopred špecifikovaných primárnych a významných sekundárnych koncových ukazovateľov účinnosti. Okrem toho vo všetkých troch skúšaniach bola miera symptomatického VTE (symptomatická DVT, nefatálny PE, úmrtie súvisiace s VTE) nižšia u pacientov liečených rivaroxabanom v porovnaní s pacientmi liečenými enoxaparínom.
Hlavný koncový ukazovateľ bezpečnosti, rozsiahle krvácanie, vykazoval porovnateľný výskyt u pacientov liečených 10 mg rivaroxabanu v porovnaní so 40 mg enoxaparínu. Tabuľka 4: Výsledky účinnosti a bezpečnosti z klinických skúšaní vo fáze III
| RECORD 1 | RECORD 2 | RECORD 3 | |
| Populácia v skúšaní | 4 541 pacientov, ktorí absolvovali chirurgický výkon na úplnú náhradu bedrového kĺbu | 2 509 pacientov, ktorí absolvovali chirurgický výkon na úplnú náhradu bedrového kĺbu | 2 531 pacientov, ktorí absolvovali chirurgický výkon na úplnú náhradu kolenného kĺbu |
Terapuetická dávka a dĺžka liečby po chirurgickom výkone | Rivaroxaban 10 mg jedenkrát denne 35±4 dni Enoxaparín 40 mg jedenkrát denne 35±4 dni p | Rivaroxaban 10 mg jedenkrát denne 35±4 dni Enoxaparín 40 mg jedenkrát denne 12±2 dni p | Rivaroxaban 10 mg jedenkrát denne 12±2 dni Enoxaparín 40 mg jedenkrát denne 12±2 dni p |
| Celkový VTE | 18 (1,1 %) 58 (3,7 %) <0,001 | 17 (2,0 %) 81 (9,3 %) <0,001 | 79 (9,6 %) 166 (18,9 %) <0,001 |
| Veľký VTE | 4 (0,2 %) 33 (2,0 %) <0,001 | 6 (0,6 %) 49 (5,1 %) <0,001 | 9 (1,0 %) 24 (2,6 %) 0,01 |
| Symptomatický VTE | 6 (0,4 %) 11 (0,7 %) | 3 (0,4 %) 15 (1,7 %) | 8 (1,0 %) 24 (2,7 %) |
| Rozsiahle krvácania | 6 (0,3 %) 2 (0,1 %) | 1 (0,1 %) 1 (0,1 %) | 7 (0,6 %) 6 (0,5 %) |
Analýza zhrnutých výsledkov z klinických štúdií fázy III potvrdila údaje získané v jednotlivých skúšaniach ohľadom zníženia celkového počtu VTE, závažných VTE a symptomatických VTE s 10 mg rivaroxabanu jedenkrát denne v porovnaní so 40 mg enoxaparínu jedenkrát denne.
Okrem fázy III programu RECORD sa po uvedení lieku na trh uskutočnilo aj otvorené neintervenčné klinické skúšanie (XAMOS) u 17 413 pacientov, ktorí podstúpili veľký ortopedický chirurgický výkon na bedrovom alebo kolennom kĺbe, na porovnanie rivaroxabanu s inou farmakologickou tromboprofylaxiou (štandardnou liečbou) v reálnej praxi. Symptomatický VTE sa vyskytol u 57 pacientov (0,6 %) v skupine s rivaroxabanom (n=8 778) a u 88 pacientov (1,0 %) v skupine so štandardnou liečbou (n=8 635; HR 0,63, 95 % CI 0,43-0,91; populácia pre hodnotenie bezpečnosti). Závažné krvácanie sa vyskytlo u 35 pacientov (0,4 %) v skupine s rivaroxabanom a u 29 pacientov (0,3 %) v skupine so štandardnou liečbou (HR 1,10, 95 % CI 0,6-1,80). Výsledky boli preto konzistentné s výsledkami pivotného randomizovaného klinického skúšania.
Liečba DVT, PE a prevencia rekurencie DVT a PE
Klinický program rivaroxabanu bol navrhnutý na preukázanie účinnosti rivaroxabanu pri začiatočnej a pokračujúcej liečbe akútnej DVT a PE a prevencii rekurencie.
Celkovo sa skúmalo viac ako 12 800 pacientov v štyroch randomizovaných kontrolovaných klinických skúšaniach fázy III (Einstein DVT, Einstein PE, Einstein Extension a Einstein Choice) a naviac sa realizovala preddefinovaná súhrnná analýza výsledkov Einstein DVT a Einstein PE skúšaní. Celková kombinovaná dĺžka liečby vo všetkých skúšaniach bola až 21 mesiacov.
V skúšaní Einstein DVT sa skúmalo 3 449 pacientov s akútnou DVT na liečbu DVT a na prevenciu rekurencie DVT a PE (pacienti, ktorí mali symptomatickú PE boli zo skúšania vyradení). Dĺžka liečby bola 3, 6 alebo 12 mesiacov v závislosti od klinického posúdenia skúšajúcim. Na začiatočnú 3-týždňovú liečbu akútnej DVT sa podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo 20 mg rivaroxabanu jedenkrát denne.
V skúšaní Einstein PE sa skúmalo 4 832 pacientov s akútnou PE na liečbu PE a na prevenciu rekurencie DVT a PE. Dĺžka liečby bola 3, 6 alebo 12 mesiacov v závislosti od klinického posúdenia skúšajúcim.
Ako úvodná liečba akútnej PE sa počas troch týždňov podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo podávanie 20 mg rivaroxabanu jedenkrát denne.
V oboch skúšaniach Einstein DVT a Einstein PE porovnávajúci liečebný režim pozostával z enoxaparínu, ktorý sa podával minimálne 5 dní v kombinácii s liečbou antagonistom vitamínu K, pokiaľ sa nedosiahlo terapeutické rozmedzie PT/INR (≥2,0). Liečba pokračovala antagonistom vitamínu K, ktorého dávka sa upravila tak, aby sa udržali hodnoty PT/INR v terapeutickom rozmedzí 2,0 až 3,0.
V skúšaní Einstein Extension sa skúmalo 1 197 pacientov s DVT alebo PE na prevenciu rekurencie DVT a PE. Dĺžka liečby bola predĺžená o dobu ďalších 6 alebo 12 mesiacov u pacientov, ktorí podstúpili 6 až 12 mesiacov liečby VTE v závislosti od klinického posúdenia skúšajúcim. Rivaroxaban v dávke 20 mg jedenkrát denne sa porovnával s placebom.
V skúšaniach Einstein DVT, PE a Extension sa použili rovnaké preddefinované primárne a sekundárne ukazovatele účinnosti. Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia. Sekundárny ukazovateľ účinnosti bol definovaný ako kompozitná rekurencia DVT, PE nekončiaca smrťou a mortalita zo všetkých príčin.
V skúšaní Einstein Choice sa u 3 396 pacientov s potvrdenou symptomatickou DVT a/alebo PE, ktorí ukončili 6-12-mesačnú antikoagulačnú liečbu, skúmala prevencia PE končiaca smrťou alebo symptomatická rekurencia DVT alebo PE bez úmrtia. Pacienti s indikáciou pokračujúcej antikoagulačnej liečby s terapeutickými dávkami boli zo skúšania vyradení. Dĺžka liečby bola maximálne 12 mesiacov v závislosti od individuálneho dátumu randomizácie (medián: 351 dní). Rivaroxaban v dávke 20 mg jedenkrát denne a rivaroxaban v dávke 10 mg jedenkrát denne sa porovnávali so 100 mg kyseliny acetylsalicylovej jedenkrát denne.
Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia.
V DVT skúšaní Einstein (pozri Tabuľku 5) rivaroxaban preukázal noninferioritu voči enoxaparínu/VKA v primárnom ukazovateli účinnosti (p <0,0001 (test noninferiority); pomer rizík (Hazard Ratio – HR): 0,680 (0,443 až 1,042), p=0,076 (test superiority)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa uvádzal v prospech rivaroxabanu s HR 0,67 ((95 % CI=0,47-0,95), nominálna hodnota p=0,027). Hodnoty INR sa nachádzali v rámci terapeutického rozpätia priemerne 60,3 % času pre priemerné trvanie liečby 189 dní a 55,4 %, 60,1 % a 62,8 % času v skupinách so zámerom terapie na 3, 6 a 12 mesiacov. V enoxaparín/VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemerného TTR daného centra (čas v cieľovom INR rozpätí 2,0-3,0) v rovnako veľkých terciloch a výskytom rekurentnej VTE (P=0,932 na interakciu). V rámci najvyššieho tercilu podľa centier bol HR pri rivaroxabane v porovnaní s warfarínom 0,69 (95 % CI: 0,35-1,35).
Miera incidencie primárneho ukazovateľa bezpečnosti (závažných alebo klinicky významných nezávažných krvácavých príhod), ako aj sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) boli v oboch liečebných skupinách podobné.
Tabuľka 5: Výsledky účinnosti a bezpečnosti z Einstein DVT fázy III
| Populácia v skúšaní | 3 449 pacientov so symptomatickou akútnou hlbokou žilovou trombózou | |
| Dávka pri liečbe a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=1 731 | enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=1 718 |
| Symptomatický rekurentný VTE* | 36 (2,1 %) | 51 (3,0 %) |
| Symptomatická rekurentná PE | 20 (1,2 %) | 18 (1,0 %) |
| Symptomatická rekurentná DVT | 14 (0,8 %) | 28 (1,6 %) |
| Symptomatická PE a DVT | 1 (0,1 %) | 0 |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 4 (0,2 %) | 6 (0,3 %) |
| Populácia v skúšaní | 3 449 pacientov so symptomatickou akútnou hlbokou žilovou trombózou | |
| Dávka pri liečbe a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=1 731 | enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=1 718 |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 139 (8,1 %) | 138 (8,1 %) |
| Závažné krvácavé príhody | 14 (0,8 %) | 20 (1,2 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b) Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA * p < 0,0001 (noninferiorita s vopred určeným HR 2,0); pomer rizík: 0,680 (0,443-1,042), p=0,076 (superiorita)
V skúšaní Einstein PE (pozri Tabuľku 6) rivaroxaban preukázal noninferioritu voči enoxaparínu/VKA v primárnom ukazovateli účinnosti (p=0,0026 (test noninferiority); HR: 1,123 (0,749-1,684)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa zaznamenal v HR 0,849 ((95 % CI: 0,633-1,139), nominálna hodnota p=0,275). Hodnoty INR sa nachádzali v rámci terapeutického rozpätia v priemere 63 % času pri priemernom trvaní liečby 215 dní a 57 %, 62 %, a 65 % času v skupinách so zámerom dĺžky liečby 3, 6, a 12 mesiacov. V enoxaparín/VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemerného TTR daného centra (čas v cieľovom INR rozpätí 2,0-3,0) v rovnako veľkých terciloch a výskytom rekurentnej VTE (p=0,082 pre interakciu). V rámci najvyššieho tercilu podľa podľa centier bol HR pri rivaroxabane v porovnaní s warfarínom 0,642 (95 % IS: 0,277-1,484). Miera incidencie primárneho ukazovateľa bezpečnosti (závažných alebo klinicky významných nezávažných krvácavých príhod) bola mierne nižšia v skupine liečenej rivaroxabanom (10,3 % (249/2412)) ako v skupine liečenej enoxaparínom/VKA (11,4 % (274/2405)). Incidencia sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) bola nižšia v skupine liečenej rivaroxabanom (1,1 % (26/2412)) ako v skupine liečenej enoxaparínom/VKA (2,2 % (52/2405)) s HR 0,493 (95 % CI: 0,308 - 0,789).
Tabuľka 6: Výsledky účinnosti a bezpečnosti z Einstein PE fázy III
| Populácia v skúšaní | 4 832 pacientov so symptomatickou akútnou pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=2 419 | enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=2 413 |
| Symptomatický rekurentný VTE* | 50 (2,1 %) | 44 (1,8 %) |
| Symptomatická rekurentná PE | 23 (1,0%) | 20 (0,8 %) |
| Symptomatická rekurentná DVT | 18 (0,7 %) | 17 (0,7 %) |
| Symptomatická PE a DVT | 0 | 2 (<0,1%) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 11 (0,5 %) | 7 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 249 (10,3 %) | 274 (11,4 %) |
| Závažné krvácavé príhody | 26 (1,1 %) | 52 (2,2 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b) Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA
* p < 0,0026 (noninferiorita s vopred určeným HR 2,0); HR: 1,123 (0,749 - 1,684)
Vykonala sa vopred určená spoločná analýza výsledkov skúšaní Einstein DVT a PE (pozri Tabuľku 7).
Tabuľka 7: Výsledky účinnosti a bezpečnosti zo spoločnej analýzy Einstein DVT a Einstein PE fázy III
| Populácia v skúšaní | 8 281 pacientov s akútnou symptomatickou hlbokou žilovou trombózou a pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=4 150 | enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=4 131 |
| Symptomatický rekurentný VTE* | 86 (2,1 %) | 95 (2,3 %) |
| Symptomatická rekurentná PE | 43 (1,0%) | 38 (0,9 %) |
| Symptomatická rekurentná DVT | 32 (0,8 %) | 45 (1,1 %) |
| Symptomatická PE a DVT | 1 (<0,1%) | 2 (<0,1%) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 15 (0,4 %) | 13 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 388 (9,4 %) | 412 (10,0 %) |
| Závažné krvácavé príhody | 40 (1,0 %) | 72 (1,7 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b) Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA
* p <0,0001 (noninferiorita s vopred určeným HR 1,75); HR: 0,886 (0,661 - 1,186)
Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti a závažné krvácavé príhody) súhrnnej analýzy sa hlásil s HR 0,771 ((95 % CI: 0,614 - 0,967), nominálna hodnota p=0,0244).
V skúšaní Einstein Extension (pozri Tabuľku 8) bol rivaroxaban superiórny voči placebu v primárnych a sekundárnych ukazovateľoch účinnosti. Pri primárnom ukazovateli bezpečnosti (závažných krvácavých príhodách) bol nevýznamný numericky vyšší pomer incidencie u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom. Sekundárny ukazovateľ bezpečnosti (závažné alebo klinicky významné nezávažné krvácavé príhody) ukázal vyšší výskyt u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom.
Tabuľka 8: Výsledky účinnosti a bezpečnosti z Einstein Extension fázy III
| Populácia v skúšaní | 1 197 pacientov, ktorí pokračovali v liečbe a prevencii rekurencie venózneho tromboembolizmu | |
| Dávky a dĺžka liečby | Rivaroxabana 6 alebo 12 mesiacov N=602 | placebo 6 alebo 12 mesiacov N=594 |
| Symptomatický rekurentný VTE* | 8 (1,3 %) | 42 (7,1 %) |
| Symptomatická rekurentná PE | 2 (0,3%) | 13 (2,2 %) |
| Symptomatická rekurentná DVT | 5 (0,8 %) | 31 (5,2 %) |
| Populácia v skúšaní | 1 197 pacientov, ktorí pokračovali v liečbe a prevencii rekurencie venózneho tromboembolizmu | |
| Dávky a dĺžka liečby | Rivaroxabana 6 alebo 12 mesiacov N=602 | placebo 6 alebo 12 mesiacov N=594 |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 1 (0,2 %) | 1 (0,2 %) |
| Závažné krvácavé príhody | 4 (0,7 %) | 0 (0,0 %) |
| Klinicky význammé nezávažné krvácavé príhody | 32 (5,4 %) | 7 (1,2 %) |
- a) Rivaroxaban 20 mg jedenkrát denne
* p <0,0001 (superiorita), HR: 0,185 (0,087 - 0,393)
V skúšaní Einstein Choice (pozri Tabuľku 9) bol rivaroxaban v dávke 20 mg aj 10 mg superiórny vo vzťahu k 100 mg kyseliny acetylsalicylovej v primárnom ukazovateli účinnosti. Hlavný ukazovateľ bezpečnosti (závažné krvácavé príhody) bol u pacientov liečených rivaroxabanom 20 mg a 10 mg jedenkrát denne v porovnaní so 100 mg kyseliny acetylsalicylovej podobný.
Tabuľka 9: Výsledky účinnosti a bezpečnosti z Einstein Choice fázy III
| Populácia v skúšaní | 3 396 pacientov, ktorí pokračovali v prevencii rekurencie venózneho tromboembolizmu | ||
| Dávka liečby | Rivaroxaban v dávke 20 mg OD N=1 107 | Rivaroxaban v dávke 10 mg OD N=1 127 | ASA 100 mg OD N=1 131 |
| Medián trvania liečby [medzikvartilový rozsah] | 349 [189 - 362] dní | 353 [190 - 362] dní | 350 [186 - 362] dní |
| Symptomatický rekurentný VTE | 17 (1,5 %)* | 13 (1,2 %)** | 50 (4,4 %) |
| Symptomatická rekurentná PE | 6 (0,5 %) | 6 (0,5 %) | 19 (1,7 %) |
| Symptomatická rekurentná DVT | 9 (0,8 %) | 8 (0,7 %) | 30 (2,7 %) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 2 (0,2 %) | 0 | 2 (0,2 %) |
| Symptomatický rekurentný VTE, MI, cievna mozgová príhoda alebo systémová embólia nepostihujúca CNS | 19 (1,7 %) | 18 (1,6 %) | 56 (5,0 %) |
| Závažné krvácavé príhody | 6 (0,5 %) | 5 (0,4 %) | 3 (0,3 %) |
| Klinicky význammé nezávažné krvácavé príhody | 30 (2,7 %) | 22 (2,0 %) | 20 (1,8 %) |
Symptomatický rekurentný VTE alebo závažné krvácanie (čistý klinický prínos) | 23 (2,1 %)+ | 17 (1,5 %)++ | 53 (4,7 %) |
* p <0,001(superiorita) Rivaroxaban 20 mg OD vs ASA 100 mg OD; HR=0,34 (0,20 – 0,59) ** p <0,001 (superiority) Rivaroxaban 10 mg OD vs ASA 100 mg OD; HR=0,26 (0,14 – 0,47) + Rivaroxaban 20 mg OD vs ASA 100 mg OD; HR=0,44 (0,27 – 0,71), p=0,0009 (nominálna hodnota)
++ Rivaroxaban 10 mg OD vs ASA 100 mg OD; HR=0,32 (0,18 – 0,55), p <0,0001 (nominálna hodnota)
Okrem klinického skúšania fázy III EINSTEIN bolo uskutočnené prospektívne, neintervenčné, otvorené, kohortové klinické skúšanie (XALIA) s centrálnym vyhodnocovaním sledovaných ukazateľov zahŕňajúcich rekurentný VTE, závažné krvácanie a úmrtie. Zaradených bolo 5 142 pacientov s akútnou DVT za účelom posúdenia dlhodobej bezpečnosti rivaroxabanu v porovnaní so štandardnou antikoagulačnou terapiou v klinickej praxi. Pomer závažného krvácania, rekurentného VTE a mortality zo všetkých príčin bol v skupine s rivaroxabanom 0,7 %, 1,4 % a 0,5 %, v uvedenom poradí. Vo vstupných charakteristikách pacientov boli rozdiely, vrátane veku, výskytu nádorových ochorení a obličkovej nedostatočnosti. Napriek tomu, že na úpravu získaných východiskových rozdielov bola použitá vopred určená analýza so stratifikáciou podľa „propensity score“, reziduálne skresľujúce faktory môžu tieto výsledky ovplyvniť. Upravené HR porovnávajúce rivaroxaban a štandardnú liečbu boli pri závažnom krvácaní 0,77 (95 % CI 0,40-1,50), rekurentnom VTE 0,91 (95 % CI 0,54-1,54) a úmrtí zo všetkých príčin 0,51 (95 % CI 0,24-1,07). Tieto pozorovania z klinickej praxe sú v súlade s potvrdeným bezpečnostným profilom pri tejto indikácii.
V neintervenčnej štúdii po uvedení na trh u viac ako 40 000 pacientov bez anamnézy rakoviny zo štyroch krajín bol rivaroxaban predpísaný na liečbu alebo prevenciu DVT a PE. Frekvencie udalostí na 100 pacientorokov pre symptomatické/klinicky zjavné udalosti VTE/tromboembólie vedúce k hospitalizácii boli v rozsahu od 0,64 (95 % CI 0,40 – 0,97) v Spojenom kráľovstve do 2,30 (95 % CI 2,11 – 2,51) v Nemecku. Krvácanie vedúce k hospitalizácii sa vyskytlo s frekvenciami 0,31 (95 % CI 0,23 – 0,42) pre intrakraniálne krvácanie, 0,89 (95 % CI 0,67 – 1,17) pre gastrointestinálne krvácanie, 0,44 (95 % CI 0,26 – 0,74) pre urogenitálne krvácanie a 0,41 (95 % CI 0,31 – 0,54) pre iné krvácanie na 100 pacientorokov.
Pacienti s vysokým rizikom trojito pozitívneho antifosfolipidového syndrómu V randomizovanej, otvorenej, multicentrickej klinickej štúdii sponzorovanej skúšajúcim so zaslepeným záverečným posudzovaním bol rivaroxaban porovnávaný s warfarínom u pacientov s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm a ktorí majú vysoké riziko výskytu tromboembolických udalostí (pacienti pozitívni na všetky 3 antifosfolipidové testy: lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I). Skúšanie bolo predčasne ukončené po zaradení 120 pacientov z dôvodu nárastu udalostí u pacientov v skupine s rivaroxabanom. Priemerná dĺžka klinického skúšania bola 569 dní. Randomizovaných bolo 59 pacientov na liečbu rivaroxabanom 20 mg (15 mg pre pacientov s klírensom kreatinínu (CrCl) <50 ml/min) a 61 pacientov na liečbu warfarínom (INR 2,0-3,0). Tromboembolické udalosti sa vyskytli u 12 % pacientov randomizovaných na liečbu rivaroxabanom (4 ischemické cievne mozgové príhody a 3 infarkty myokardu). U pacientov randomizovaných na liečbu warfarínom neboli hlásené žiadne udalosti. Silné krvácanie sa vyskytlo u 4 pacientov (7 %) v skupine s rivaroxabanom a u 2 pacientov (3 %) v skupine s warfarínom.
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky skúšaní pre referenčný liek obsahujúci rivaroxaban vo všetkých vekových podskupinách detí a dospievajúcich na prevenciu tromboembolických príhod(pre informácie o použití u detí a dospievajúcich, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Rivaroxaban sa absorbuje rýchlo s maximálnymi koncentráciami (Cmax) objavujúcimi sa 2-4 hodiny po užití tablety.
Perorálna absorpcia rivaroxabanu je takmer úplná a perorálna biologická dostupnosť pri dávke 2,5 mg a 10 mg tablety je vysoká (80-100 %) bez ohľadu na stavy nalačno/nasýtenie. Pri 2,5 mg a 10 mg dávke užitie s jedlom neovplyvňuje AUC alebo Cmax rivaroxabanu. Rivaroxaban 2,5 mg a 10 mg sa môže užívať s jedlom alebo bez jedla. Farmakokinetika rivaroxabanu je približne lineárna až po asi 15 mg jedenkrát denne. Pri vyšších dávkach je absorpcia rivaroxabanu obmedzená disolúciou, so zvyšujúcou sa dávkou dochádza ku zníženej biologickej dostupnosti a zníženej miere absorpcie, čo je výraznejšie v stave nalačno než v stave nasýtenia. Variabilita farmakokinetiky rivaroxabanu je stredne veľká s interindividuálnou variabilitou (CV %) siahajúcou od 30 % do 40 %, s výnimkou dňa chirurgického výkonu a dňa po ňom, keď je variabilita expozície vysoká (70 %). Absorpcia rivaroxabanu závisí od miesta jeho uvolnenia v gastrointestinálnom trakte. Keď sa granulát rivaroxaban uvolňoval v proximálnej časti tenkého čreva, bol pozorovaný 29% pokles AUC a 56% pokles Cmax v porovnaní s hodnotami u tabliet. Expozícia sa ďalej zníži, keď sa rivaroxaban uvolní v distálnej časti tenkého čreva alebo vo vzostupnom tračníku. Preto sa treba vyhnúť tomu aby sa rivaroxaban uvolňoval distálne od žalúdka, nakoľko to môže viesť k zníženiu absorpcie a s tým súvisiacemu zníženiu expozície rivaroxabanu.
Porovnávala sa biologická dostupnosť (AUC a Cmax) 20 mg rivaroxabanu podaného perorálne, ako podrvené tablety rozmiešané v jablčnom pyré alebo rozsuspendované vo vode a podávané pomocou žalúdočnej sondy, s následne podaným tekutým jedlom v porovnaní s podaním celej tablety. Podľa predpokladu, na základe farmakokinetického profilu rivaroxabanu v závislosti od dávky, sa pravdepodobne výsledky tejto štúdie biologickej dostupnosti dajú aplikovať pri nižších dávkach rivaroxabanu.
Distribúcia
U ľudí je väzbovosť na plazmatické bielkoviny vysoká, približne 92 % až 95 %, pričom hlavnou väzbovou zložkou je sérový albumín. Distribučný objem je stredne veľký s Vss približne 50 litrov.
Biotransformácia a eliminácia
Z podanej dávky rivaroxabanu podliehajú približne 2/3 metabolickému rozkladu, polovica sa potom eliminuje renálne a druhá polovica sa eliminuje stolicou. Posledná 1/3 podanej dávky podlieha priamej renálnej exkrécii, ako nezmenené liečivo v moči, najmä prostredníctvom aktívnej renálnej sekrécie. Rivaroxaban sa metabolizuje prostredníctvom CYP3A4, CYP2J2 a mechanizmami nezávislými od CYP. Oxidačná degradácia morfolínovej časti a hydrolýza amidových väzieb sú najvýznamnejšie miesta biotransformácie. Na základe výskumov in vitro rivaroxaban je substrátom transportných proteínov P-gp (P-glykoproteín) a Bcrp (breast cancer resistance protein).
Nezmenený rivaroxaban je najdôležitejšia zložka v ľudskej plazme bez prítomnosti významných alebo aktívnych cirkulujúcich metabolitov. Rivaroxaban so systémovým klírensom asi 10 l/h možno klasifikovať ako liečivo s nízkym klírensom. Po intravenóznom podaní dávky 1 mg je eliminačný polčas asi 4,5 hodiny.
Po perorálnom podaní je eliminácia limitovaná mierou absorpcie. Eliminácia rivaroxabanu z plazmy prebieha s terminálnymi polčasmi 5 až 9 hodín u mladých jedincov a s terminálnymi polčasmi 11 až 13 hodín u starších pacientov.
Osobitné skupiny pacientov
Pohlavie
Vo farmakokinetike a farmakodynamike neboli klinicky relevantné rozdiely medzi pacientmi mužského a ženského pohlavia.
Starší pacienti
Starší pacienti vykazovali vyššie plazmatické koncentrácie s priemernými hodnotami AUC približne 1,5-násobne vyššími než mladší pacienti, predovšetkým z dôvodu zníženého (zdanlivého) celkového a renálneho klírensu. Nie je potrebná žiadna úprava dávky.
Rôzne váhové kategórie
Extrémy v telesnej hmotnosti (<50 kg alebo >120 kg) mali iba malý vplyv na koncentrácie rivaroxabanu v plazme (menej ako 25 %). Nie je potrebná žiadna úprava dávky.
Medzietnické rozdiely
Vo farmakokinetike a farmakodynamike rivaroxabanu sa nepozorovali žiadne klinicky relevantné medzietnické rozdiely medzi pacientmi belochmi, afroameričanmi, hispáncami, japoncami alebo číňanmi.
Porucha funkcie pečene
Pacienti s cirhózou s miernou poruchou funkcie pečene (klasifikovaným ako Childový –Pughový typ A) vykazovali iba malé zmeny vo farmakokinetike rivaroxabanu (v priemere 1,2-násobný nárast AUC rivaroxabanu), takmer porovnateľné s ich spárovanou zdravou kontrolnou skupinou. U pacientov s cirhózou so stredne ťažkou poruchou funkcie pečene (klasifikovaným Childový–Pughový typ B) bola priemerná AUC rivaroxabanu významne zvýšená 2,3-násobne v porovnaní so zdravými dobrovoľníkmi. AUC neviazaného rivaroxabanu sa zvýšila 2,6-násobne. Títo pacienti mali tiež zníženú renálnu elimináciu rivaroxabanu, podobne ako u pacientov so stredne ťažkou poruchou funkcie obličiek. K dispozícii nie sú údaje o pacientoch s ťažkou poruchou funkcie pečene. Inhibícia aktivity faktora Xa bola zvýšená 2,6-násobne u pacientov so stredne ťažkou poruchou funkcie pečene v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 2,1-násobne. Pacienti so stredne ťažkou poruchou funkcie pečene boli na rivaroxaban citlivejší, čo viedlo k výraznejšiemu pomeru PK/PD medzi koncentráciou a PT.
Rivaroxaban je kontraindikovaný u pacientov s ochorením pečene spojeným s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane pacientov s cirhózou s Childovým-Pughovým typom B a C (pozri časť 4.3).
Porucha funkcie obličiek
Ako sa stanovilo meraním klírensu kreatinínu, zvýšená expozícia rivaroxabanu korelovala so znížením renálnej funkcie. U jedincov s miernou (klírens kreatinínu 50-80 ml/min), stredne ťažkou (klírens kreatinínu 30-49 ml/min) a ťažkou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek boli plazmatické koncentrácie (AUC) rivaroxabanu zvýšené 1,4; 1,5 a 1,6-násobne. Zodpovedajúce zvýšenia farmakodynamických účinkov boli markantnejšie. U jedincov s miernou, stredne ťažkou a ťažkou poruchou funkcie obličiek bola zvýšená celková inhibícia aktivity faktora Xa 1,5; 1,9 a 2,0-násobne v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 1,3; 2,2 a 2,4-násobne. K dispozícii nie sú údaje u pacientov s klírensom kreatinínu <15 ml/min. V dôsledku vysokej väzbovosti rivaroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min. U pacientov s klírensom kreatinínu 15-29 ml/min sa má rivaroxaban používať opatrne (pozri časť 4.4).
Farmakokinetické údaje u pacientov
U pacientov, ktorí užívajú rivaroxaban na prevenciu VTE v dávke 10 mg jedenkrát denne, v čase 2-4 h a približne 24 h po podaní dávky (čo predstavuje zhruba maximálne a minimálne koncentrácie počas intervalu medzi dávkami) bol geometrický priemer koncentrácií (90 % interval predikcie) 101 (7-273), respektíve 14 (4-51) μg/l.
Farmakokinetický/farmakodynamický pomer
Farmakokinetický/farmakodynamický (PK/PD) pomer medzi plazmatickou koncentráciou rivaroxabanu a niektorými PD koncovými ukazovateľmi (inhibícia faktora Xa, PT, aPTT, HepTest) sa skúmal po podaní širokého spektra dávok (5-30 mg dvakrát denne). Pomer medzi koncentráciou rivaroxabanu a aktivitou faktora Xa bol najlepšie opísaný modelom Emax. Pre PT lineárny intercepčný model spravidla opisuje údaje lepšie. V závislosti od rôznych použitých reagencií na PT sa krivka výrazne odlišovala. Keď sa použil na PT Neoplastín, východisková hodnota PT bola asi 13 s a krivka bola okolo 3 až 4 s/(100 μg/l). Výsledky analýz PK/PD vo fáze II a III boli v zhode s údajmi zistenými u zdravých jedincov. U pacientov bola východisková hodnota faktoru Xa a PT ovplyvnená chirurgickým výkonom s následným rozdielom na krivke koncentrácia-PT medzi dňom po operácii a rovnovážnym stavom.
Pediatrická populácia
Bezpečnosť a účinnosť u detí a dospievajúcich do 18 rokov nie je v indikácii primárnej prevencie VTE stanovená.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po jednorazovom podávaní, fototoxicity, genotoxicity karcinogénneho potenciálu a juvenilnej toxicity neodhalili žiadne osobitné riziko pre ľudí.
Účinky pozorované v štúdiách toxicity po opakovanom podávaní boli zväčša v dôsledku zvýšenej farmakodynamickej aktivity rivaroxabanu. Pri klinicky relevantných hladinách expozície sa u potkanov pozorovali zvýšené plazmatické hladiny IgG a IgA.
Na potkanoch sa nepozorovali žiadne vplyvy na fertilitu samcov alebo samíc. Skúšania na zvieratách ukázali reprodukčnú toxicitu súvisiacu s farmakologickým mechanizmom účinku rivaroxabanu (napr. krvácavé komplikácie). Pri klinicky relevantných plazmatických koncentráciách sa pozorovala embryo-fetálna toxicita (postimplantačná strata, oneskorená/pokročilá osifikácia, viacnásobné svetlé bodky na pečeni) a zvýšený výskyt zvyčajných malformácií, ako aj zmeny na placente. V prenatálnej a postnatálnej štúdii u potkanov sa pozorovala znížená životaschopnosť potomkov pri dávkach, ktoré boli toxické pre matky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety:
monohydrát laktózy
kroskarmelóza sodná (E468)
laurylsíran sodný (E487)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)
mikrokryštalická celulóza (E460)
koloidný bezvodý oxid bkremičitý (E551)
stearát horečnatý (E572)
Filmový obal tablety:
makrogol 4000 (E1521)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)
oxid titaničitý (E171)
žltý oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
2 roky.
Rozdrvené tablety
Rozdrvené tablety rivaroxabanu sú stabilné vo vode a v jablčnom pyré po dobu až 4 hodín.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Priehľadné PVC/hliníkové blistre v škatuľkách s obsahom 5, 10, 14, 28, 30, 98 alebo 100 filmom obalených tabliet alebo perforované jednodávkové blistre s obsahom 10x1 alebo 100x1 tableta. HDPE fľaštička uzavretá bielym nepriehľadným bezpečnostným polypropylénovým uzáverom s indukčným tesnením. Veľkosť balenia po 30 alebo 90 filmom obalených tabliet. HDPE fľaštička uzavretá bielym nepriehľadným závitovým polypropylénovým skrutkovým uzáverom s indukčným tesnením. Veľkosť balenia po 500 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Drvenie tabliet
Tablety rivaroxabanu sa môžu rozdrviť a rozpustiť v 50 ml vody a podávať cez nazogastrickú sondu alebo gastrickú vyživovaciu sondu po ubezpečení sa o správnom umiestnení sondy v žalúdku. Následne sa má sonda prepláchnuť vodou. Keďže absorpcia rivaroxabanu závisí od miesta uvoľňovania liečiva, treba sa vyhnúť podaniu rivaroxabanu distálne do žalúdka, čo môže viesť k zníženej absorpcii a tým zníženej expozícii liečivu. Po podaní rozdrvených 10 mg tabliet rivaroxabanu má po dávke okamžite nasledovať enterálne podanie stravy.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta, Barcelona, 08039
Španielsko
8. REGISTRAČNÉ ČÍSLO
EU/1/20/1488/012-023
9. DÁTUM PRVEJ REGISTRÁCIE/ PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. novembra 2020
Dátum posledného predĺženia registrácie: 6. augusta 2025
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.
Rivaroxaban Accord 15 mg filmom obalené tablety
1. NÁZOV LIEKU
Rivaroxaban Accord 15 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 15 mg rivaroxabanu.
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 20,92 mg laktózy (ako monohydrát), pozri časť 4.4.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Červené okrúhle bikonvexné filmom obalené tablety o priemere približne 5,00 mm s označením „IL“ na jednej strane a „2“ na strane druhej.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Dospelí
Prevencia cievnej mozgovej príhody a systémovej embolizácie u dospelých pacientov s nevalvulárnou fibriláciou predsiení s jedným alebo viacerými rizikovými faktormi, ako je kongestívne srdcové zlyhanie, hypertenzia, vek ≥75 rokov, diabetes mellitus, prekonaná cievna mozgová príhoda alebo tranzitórny ischemický atak.
Liečba hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) a prevencia rekurencie DVT a PE u dospelých (pozri časť 4.4. pre hemodynamicky nestabilných pacientov s PE).
Pediatrická populácia
Liečba venózneho tromboembolizmu (VTE) a prevencia rekurencie VTE u detí a dospievajúcich mladších ako 18 rokov s telesnou hmotnosťou od 30 kg do 50 kg minimálne po 5 dňoch začiatočnej parenterálnej antikoagulačnej liečby.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Prevencia cievnej mozgovej príhody a systémovej embolizácie u dospelých Odporúčaná dávka je 20 mg jedenkrát denne, čo je aj odporúčaná maximálna dávka.
Liečba liekom Rivaroxaban Accord má byť dlhodobá pod podmienkou, že prospech prevencie cievnej mozgovej príhody a systémovej embolizácie preváži riziko krvácania (pozri časť 4.4).
Ak sa vynechá dávka, pacient má okamžite užiť Rivaroxaban Accord a pokračovať nasledujúci deň s užívaním jedenkrát denne podľa odporúčania. V priebehu jedného dňa sa nemá užiť dvojnásobná dávka, ako náhrada vynechanej dávky.
Liečba DVT, liečba PE a prevencia rekurencie DVT a PE u dospelých
Odporúčaná dávka na začiatočnú liečbu akútnej DVT alebo PE je 15 mg dvakrát denne počas prvých troch týždňov, potom pokračuje liečba a prevencia rekurencie DVT a PE 20 mg jedenkrát denne.
U pacientov s DVT alebo PE vyprovokovanou významnými prechodnými rizikovými faktormi (t. j. nedávnou vážnejšou operáciou alebo traumou) sa má zvážiť krátkodobá liečba (najmenej 3-mesačná). Dlhodobejšia liečba sa má zvážiť u pacientov s vyprovokovanou DVT alebo PE nesúvisiacou s významnými prechodnými rizikovými faktormi, nevyprovokovanou DVT alebo PE alebo rekurentnou DVT alebo PE v anamnéze.
Ak je indikovaná dlhodobá prevencia rekurencie DVT a PE (po ukončení najmenej 6 mesiacov liečby DVT alebo PE), odporúčaná dávka je 10 mg jedenkrát denne. U pacientov, u ktorých sa riziko rekurencie DVT alebo PE považuje za vysoké, ako sú pacienti s komplikovanými komorbiditami, alebo u ktorých sa vyvinula rekurencia DVT alebo PE pri dlhodobej prevencii so rivaroxabanom v dávke 10 mg jedenkrát denne, sa má zvážiť podávanie rivaroxabanu v dávke 20 mg jedenkrát denne.
Dĺžka liečby a výber dávky sa majú individualizovať po dôkladnom posúdení prínosu liečby a rizika krvácania (pozri časť 4.4).
| Časové obdobie | Rozpis dávkovania | Celková denná dávka | |
| Liečba a prevencia rekurencie DVT a PE |
| 15 mg dvakrát denne | 30 mg |
| od 22. dňa | 20 mg jedenkrát denne | 20 mg | |
| Prevencia rekurencie DVT a PE | po ukončení najmenej 6 mesiacov liečby DVT alebo PE | 10 mg jedenkrát denne alebo 20 mg jedenkrát denne | 10 mg alebo 20 mg |
Aby sa po 21. dni liečby zabezpečil prechod z dávky 15 mg na 20 mg, je k dispozícii 4-týždňové balenie lieku Rivaroxaban Accord na úvodnú liečbu DVT/PE.
Ak sa vynechá dávka počas fázy liečby 15 mg dvakrát denne (1.-21. deň), pacient má okamžite užiť Rivaroxaban Accord, aby sa zabezpečilo, že užil 30 mg rivaroxabanu denne. V takomto prípade možno naraz užiť dve 15 mg tablety. Pacient má pokračovať pravidelným užívaním 15 mg dvakrát denne podľa odporúčania na nasledujúci deň.
Ak sa vynechá dávka počas fázy liečby jedenkrát denne, pacient má okamžite užiť Rivaroxaban Accord a pokračovať nasledujúci deň s užívaním jedenkrát denne podľa odporúčania. V priebehu jedného dňa sa nemá užiť dvojnásobná dávka, ako náhrada vynechanej dávky.
Liečba VTE a prevencia rekurencie VTE u detí a dospievajúcich
Liečba liekom Rivaroxaban Accord u detí a dospievajúcich mladších ako 18 rokov sa má začať minimálne po 5 dňoch začiatočnej parenterálnej antikoagulačnej liečby (pozri časť 5.1).
Dávka pre deti a dospievajúcich sa vypočíta na základe telesnej hmotnosti.
Telesná hmotnosť od 30 do 50 kg:
odporúčaná dávka je 15 mg rivaroxabanu jedenkrát denne. To je maximálna denná dávka.
Telesná hmotnosť 50 kg alebo viac:
odporúčaná dávka je 20 mg rivaroxabanu jedenkrát denne. To je maximálna denná dávka.
- U pacientov s telesnou hmotnosťou menej ako 30 kg si pozrite Súhrn charakteristických vlastností iných kliekov uvedených na trh, ktoré obsahujú rivaroxaban granulát na perorálnu suspenziu.
Telesná hmotnosť dieťaťa sa má pravidelne sledovať a dávka kontrolovať. Je to z dôvodu zaistenia udržania liečebnej dávky. Úpravy dávky sa majú robiť len na základe zmien telesnej hmotnosti.
Liečba má u detí a dospievajúcich pokračovať aspoň po dobu 3 mesiacov. Liečbu je možné predĺžiť až do doby 12 mesiacov, ak je to klinicky potrebné. Nie sú k dispozícii žiadne údaje u detí, ktoré by podporovali zníženie dávky po šiestich mesiacoch liečby. Prínos a riziko pokračujúcej liečby po 3 mesiacoch sa má vyhodnotiť individuálne, pričom treba vziať do úvahy riziko výskytu rekurentnej trombózy oproti potenciálnemu riziku krvácania.
Ak sa vynechá dávka, má sa užiť čo najskôr, ako je to možné po zistení, avšak len v rovnaký deň. Ak to nie je možné, pacient má vynechať dávku a pokračovať ďalšou predpísanou dávkou. Pacient nemá užiť dve dávky, aby nahradil vynechanú dávku.
Prestavenie z liečby antagonistami vitamínu K (VKA) na rivaroxaban
- Prevencia cievnej mozgovej príhody a systémovej embolizácie sa má liečba VKA ukončiť a liečba liekom Rivaroxaban Accord sa má začať keď je Medzinárodný normalizovaný pomer (INR) ≤3,0.
Liečba DVT, PE a prevencia rekurencie dospelých a liečba VTE a prevencia rekurencie VTE u pediatrických pacientov:
liečba VKA sa má ukončiť a liečba liekom Rivaroxaban Accord sa má začať keď je INR ≤2,5. U pacientov, ktorí sú prestavení z liečby VKA na rivaroxaban sa hodnoty Medzinárodného normalizovaného pomeru (INR) po užití rivaroxabanu nepravdivo zvýšia. INR nie je vhodný na meranie antikoagulačnej aktivity rivaroxabanu, a preto sa nemá na tento účel využívať (pozri časť 4.5).
Prestavenie z liečby rivaroxabanom na antagonistov vitamínu K (VKA)
Počas prestavenia liečby rivaroxabanom na VKA existuje možnosť nedostatočnej antikoagulácie. Počas prestavenia pacienta na iné antikoagulancium sa má zabezpečiť nepretržitá dostatočná antikoagulácia. Treba upozorniť na to, že rivaroxaban môže prispievať ku zvýšeniu INR. U pacientov, ktorí prechádzajú z liečby rivaroxabanom na VKA, sa má VKA podávať súbežne, až do INR ≥2,0. Počas prvých dvoch dní prestavovania liečby sa má používať štandardné začiatočné dávkovanie VKA, po ktorom má nasledovať dávkovanie VKA, ktoré sa riadi meraním INR. Počas obdobia keď pacienti užívajú rivaroxaban aj VKA sa INR nemá testovať skôr ako 24 hodín po predchádzajúcej dávke, ale pred nasledujúcou dávkou rivaroxabanu. Po vysadení lieku Rivaroxaban Accord sa môže vykonať vhodné meranie INR najskôr 24 hodín po poslednej dávke (pozri časti 4.5 a 5.2).
Pediatrickí pacienti:
Deti, ktoré prechádzajú z lieku Rivaroxaban Accord na VKA musia pokračovať v liečbe liekom Rivaroxaban Accord po dobu 48 hodín po prvej dávke VKA. Po 2 dňoch súbežného podávania sa má pred ďalšou naplánovanou dávkou lieku Rivaroxaban Accord zmerať INR. Odporúča sa súbežné podávanie lieku Rivaroxaban Accord a VKA, až kým INR nedosiahne hodnotu ≥ 2,0. Po vysadení lieku Rivaroxaban Accord sa môže vykonať spoľahlivé meranie INR 24 hodín po poslednej dávke (pozri vyššie a časť 4.5).
Prestavenie z parenterálnych antikoagulancií na rivaroxabanu
U dospelých a pediatrických pacientov súčasne užívajúcich parenterálne antikoagulancium ukončite podávanie parenterálneho antikoagulancia a začnite liečbu rivaroxabanom 0 až 2 hodiny pred termínom, na ktorý pripadala ďalšia naplánovaná dávka parenterálneho lieku (napr. nízkomolekulárnych heparínov) alebo v čase ukončenia kontinuálne podávaného parenterálneho lieku (napr. intravenózneho nefrakcionovaného heparínu).
Prestavenie z liečby rivaroxabanom na parenterálne antikoagulanciá
Ukončite liečbu liekom Rivaroxaban Accord a podajte prvú dávku parenterálneho antikoagulancia podajte v čase, keď sa mala podať nasledujúca dávka rivaroxabanu.
Osobitné skupiny pacientov
Porucha funkcie obličiek
Obmedzené klinické údaje o pacientoch s ťažkou poruchou funkcie obličiek (klírens kreatinínu 15-29 ml/min) naznačujú, že sú signifikantne zvýšené plazmatické koncentrácie rivaroxabanu. U týchto pacientov sa má preto Rivaroxaban Accord používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.4 a 5.2).
Dospelí:
U pacientov so stredne závažnou (klírens kreatinínu 30-49 ml/min) alebo závažnou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek sa používajú nasledujúce odporúčané dávky:
- Na prevenciu cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení je odporúčaná dávka 15 mg jedenkrát denne (pozri časť 5.2).
Na liečbu DVT, liečbu PE a na prevenciu rekurencie DVT a PE: Pacienti sa majú liečiť 15 mg dvakrát denne počas prvých 3 týždňov.
Potom, ak je odporúčaná dávka 20 mg jedenkrát denne, sa má zvážiť zníženie dávky z 20 mg jedenkrát denne na 15 mg jedenkrát denne, ak vyhodnotené riziko krvácania u pacienta preváži riziko rekurencie DVT a PE. Odporúčanie pre použitie 15 mg je založené na FK modelovaní a neskúmalo sa v tomto klinickom prostredí (pozri časti 4.4, 5.1 a 5.2).
Pri odporúčanej dávke 10 mg jedenkrát denne nie je potrebná žiadna úprava odporúčanej dávky.
U pacientov s miernou poruchou funkcie obličiek nie je potrebná úprava dávky (klírens kreatinínu 50-80 ml/min) (pozri časť 5.2).
Pediatrická populácia
Deti a dospievajúci s miernou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie 50–
80 ml/min/1,73 m2): na základe údajov u dospelých a obmedzených údajov u pediatrických pacientov nie je potrebná úprava dávky (pozri časť 5.2).
- Deti a dospievajúci so stredne závažnou alebo závažnou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie < 50 ml/min/1,73 m2): Rivaroxaban Accord sa neodporúča, pretože nie sú k dispozícii žiadne klinické údaje (pozri časť 4.4).
Porucha funkcie pečene
Rivaroxaban Accord je kontraindikovaný u pacientov s ochorením pečene súvisiacim s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časti 4.3 a 5.2). U detí s poruchou funkcie pečene nie sú k dispozícii žiadne klinické údaje.
Starší pacienti
Bez úpravy dávky (pozri časť 5.2).
Telesná hmotnosť
Bez úpravy dávky u dospelých (pozri časť 5.2).
U pediatrických pacientov sa dávka stanoví na základe telesnej hmotnosti.
Pohlavie
Bez úpravy dávky (pozri časť 5.2).
Pacienti podstupujúci kardioverziu
U pacientov, u ktorých môže byť potrebná kardioverzia, sa liečba liekom Rivaroxaban Accord môže začať alebo sa môže v liečbe pokračovať.
Aby sa pri kardioverzii riadenej transezofageálnou echokardiografiou (TEE) zabezpečila dostatočná antikoagulačná účinnosť u pacientov, ktorí neboli predtým liečení antikoagulanciami, liečba liekom Rivaroxaban Accord sa má začať najmenej 4 hodiny pred kardioverziou (pozri časti 5.1 a 5.2). Je potrebné sa presvedčiť, že každý pacient podstupujúci kardioverziu užil Rivaroxaban Accord tak, ako mu bolo predpísané. Pri rozhodovaní o začatí a trvaní liečby u pacientov podstupujúcich kardioverziu je potrebné sa riadiť platnými odporúčaniami pre antikoagulačnú liečbu.
Pacienti s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI (perkutánna koronárna intervencia) so zavedením stentu
U pacientov s nevalvulárnou fibriláciou predsiení, ktorí potrebujú perorálnu antikoaguláciu a ktorí podstupujú PCI so zavedením stentu je limitovaná skúsenosť s užívaním zníženej dávky rivaroxabanu 15 mg jedenkrát denne (alebo rivaroxabanu 10 mg jedenkrát denne u pacientov so stredne ťažkým poškodením funkcie obličiek [klírens kreatinínu 30-49 ml/min]) pridanej k liečbe inhibítorom P2Y12 maximálne po dobu 12 mesiacov (pozri časti 4.4. a 5.1.).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Rivaroxaban Accord u detí vo veku 0 až < 18 rokov neboli v indikácii prevencie cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení stanovené. K dispozícii nie sú žiadne údaje. Preto sa neodporúča používanie u detí mladších ako 18 rokov v iných indikáciách ako je liečba VTE a prevencia rekurencie VTE.
Spôsob podávania
Dospelí
Rivaroxaban Accord je na perorálne použitie.
Tablety sa majú užiť s jedlom (pozri časť 5.2).
Drvenie tabliet
Pacientom, ktorí nie sú schopní prehĺtať tablety, sa môže tableta lieku Rivaroxaban Accord tesne pred perorálnym podaním rozdrviť a rozmiešať vo vode alebo v jablčnom pyré. Po podaní rozdrvených tabliet lieku Rivaroxaban Accord 15 mg alebo 20 mg má byť okamžite podané jedlo. Rozdrvená tableta lieku Rivaroxaban Accord sa môže taktiež podať gastrickou sondou (pozri časti 5.2 a 6.6).
Deti a dospievajúci s telesnou hmotnosťou 30 kg až 50 kg
Rivaroxaban Accord je na perorálne použitie.
Pacientom treba odporučiť, aby prehltli tabletu s tekutinou. Má sa tiež užívať s jedlom (pozri časť 5.2). Tablety sa majú užívať v intervale približne 24 hodín.
V prípade, že pacient hneď po užití vypľuje dávku alebo vracia do 30 minút po užití dávky, má sa podať nová dávka. Keď však pacient vracia po dobe dlhšej ako 30 minút po užití dávky, dávka sa nemá opakovane podávať a má sa podať ďalšia plánovaná dávka.
Tableta sa nesmie rozdeliť v snahe podať časť dávky z tablety.
Drvenie tabliet
U pacientov, ktorí nie sú schopní prehltnúť celú tabletu, sa majú použiť iné lieky uvedené na trh, ktoré obsahujú rivaroxaban granulát na perorálnu suspenziu.
Ak nie je okamžite dostupná perorálna suspenzia a ak sú predpísané dávky 15 mg alebo 20 mg rivaroxabanu, majú sa podať 15 mg alebo 20 mg tablety rozdrvené a rozmiešané vo vode alebo v jablčnom pyré tesne pred použitím a perorálne podať.
Rozdrvená tableta sa môže podať nazogastrickou alebo gastrickou vyživovacou sondou (pozri časti 5.2 a 6.6).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Aktívne klinicky významné krvácanie.
Zranenie alebo stav, ak sa považuje za významné riziko závažného krvácania. Môže zahŕňať súčasnú alebo nedávnu gastrointestinálnu ulceráciu, prítomnosť malígnych novotvarov s vysokým rizikom krvácania, nedávne poranenie mozgu alebo chrbtice, nedávny chirurgický zákrok na mozgu, chrbtici alebo operáciu očí, nedávne intrakraniálne krvácanie, diagnostikované alebo suspektné varixy pažeráka, artériovenózne malformácie, vaskulárnu aneuryzmu alebo závažné intraspinálne alebo intracerebrálne abnormality.
Súbežná liečba inými antikoagulanciami, napr. nefrakcionovaným heparínom (UFH), nízkomolekulárnymi heparínmi (enoxaparín, dalteparín, atď.), derivátmi heparínu (fondaparinux, atď.), perorálnymi antikoagulanciami (warfarín, dabigatran etexilát, apixaban, atď.) s výnimkou osobitných okolností pri prestavovaní antikoagulačnej liečby (pozri bod 4.2) alebo pri podávaní UHF v dávkach nevyhnutných na udržanie otvorených centrálnych žilových alebo arteriálnych katétrov (pozri časť 4.5).
Ochorenie pečene súvisiace s koagulopatiou a klinicky významným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časť 5.2).
Gravidita a laktácia (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
V súlade s praxou antikoagulačnej liečby sa počas liečby odporúča klinické sledovanie.
Riziko hemorágie
Rovnako ako pri iných antikoagulanciách, u pacientov užívajúcich Rivaroxaban Accord treba pozorne sledovať prejavy krvácania. Pri zvýšenom riziku krvácania sa odporúča zvýšená opatrnosť. Liečbu liekom Rivaroxaban Accord treba pri výskyte závažného krvácania prerušiť (pozri časť 4.9).
Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem
| dostatočného klinického sledovania, je vhodné zvážiť vyšetrenie laboratórnych testov na | |
| hemoglobín/hematokrit, na vylúčenie skrytého krvácania | |
a kvantifikáciu klinického významu zjavného krvácania.
Niektoré podskupiny pacientov, ako sa uvádza nižšie, majú zvýšené riziko krvácania. Takýchto pacientov treba starostlivo sledovať pre prejavy a príznaky krvácavých komplikácií a anémie po začatí liečby (pozri časť 4.8).
Akýkoľvek neobjasnený pokles hemoglobínu alebo tlaku krvi musí viesť k hľadaniu zdroja krvácania.
Hoci liečba rivaroxabanom nevyžaduje rutinné sledovanie expozície, hladiny rivaroxabanu môžno merať kalibrovanými kvantitatívnymi testami na prítomnosť anti-faktora Xa, čo môže byť užitočné vo výnimočných situáciách, kedy informácia o expozícií rivaroxabanu môže byť podkladom pre klinické rozhodnutie, napr. pri predávkovaní a neodkladnej operácii (pozri časti 5.1 a 5.2).
Pediatrická populácia
K dispozícii sú obmedzené údaje u detí s trombózou mozgových žíl a splavov, ktoré majú infekciu CNS (pozri časť 5.1). Riziko krvácania je potrebné starostlivo zhodnotiť pred a počas liečby rivaroxabanom.
Porucha funkcie obličiek
U dospelých pacientov s ťažkou poruchou funkcie obličiek (klírens kreatinínu <30 ml/min) sa môžu plazmatické koncentrácie rivaroxabanu signifikantne zvýšiť (v priemere o 1,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. U pacientov s klírensom kreatinínu 15-29 ml/min sa musí Rivaroxaban Accord používať s opatrnosťou. U pacientov s klírensom kreatinínu <15 ml/min sa použitie neodporúča (pozri časti 4.2 a 5.2).
U pacientov s poruchou funkcie obličiek, ktorí súčasne užívajú iné lieky, ktoré zvyšujú plazmatické koncentrácie rivaroxabanu (pozri časť 4.5), sa má Rivaroxaban Accord používať s opatrnosťou. Rivaroxaban Accord sa neodporúča u detí a dospievajúcich so stredne ťažkou alebo ťažkou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie < 50 ml/min/1,73 m2), pretože nie sú k dispozícii žiadne klinické údaje.
Interakcie s inými liekmi
Použitie lieku Rivaroxaban Accord sa neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká (ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol) alebo inhibítormi proteázy HIV (napr. ritonavir). Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp, a preto môžu zvýšiť plazmatické koncentrácie rivaroxabanu na klinicky významnú úroveň (v priemere o 2,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. Nie sú k dispozícii žiadne klinické údaje u detí, ktoré dostávajú súbežnú systémovú liečbu silnými inhibítormi CYP 3A4 aj P-gp (pozri časť 4.5).
Opatrnosť je potrebná, ak sa pacienti súbežne liečia liekmi, ktoré ovplyvňujú hemostázu, ako sú nesteroidné antiflogistiká (NSA), kyselina acetylsalicylová (ASA) a inhibítory agregácie trombocytov alebo selektívne inhibítory spätného vychytávania sérotonínu (SSRI) a inhibítory spätného vychytávania sérotonínu a noradrenalínu (SNRI). U pacientov s rizikom vzniku ulcerózneho gastrointestinálneho ochorenia možno zvážiť vhodnú profylaktickú liečbu (pozri časť 4.5).
Iné rizikové faktory hemorágie
Tak ako iné antitrombotiká, užívanie rivaroxabanu sa neodporúča u pacientov so zvýšeným rizikom krvácania, ako sú:
vrodené alebo získané krvácavé poruchy,
nekontrolovaná ťažká arteriálna hypertenzia,
iné gastrointestinálne ochorenie bez aktívnej ulcerácie, ktoré môže potenciálne viesť ku krvácavým komplikáciám (napr. zápalové ochorenie čriev, ezofagitída, gastritída a gastroezofageálny reflux),
vaskulárna retinopatia,
bronchiektázia alebo krvácanie do pľúc v anamnéze.
Pacienti s rakovinou
U pacientov s malígnym ochorením môže byť súčasne vyššie riziko krvácania a trombózy. Je potrebné zvážiť individuálny prínos antitrombotickej liečby oproti riziku krvácania u pacientov s aktívnym karcinómom v závislosti od lokalizácie nádoru, antineoplastickej liečby a štádia ochorenia. Nádory nachádzajúce sa v gastrointestinálnom alebo urogenitálnom trakte boli počas liečby rivaroxabanom spojené so zvýšeným rizikom krvácania.
U pacientov s malígnymi novotvarmi, s vysokým rizikom krvácania je použitie rivaroxabanu kontraindikované (pozri časť 4.3).
Pacienti s protetickými chlopňami
Rivaroxaban sa nemá používať na tromboprofylaxiu u pacientov, ktorí nedávno podstúpili transkatétrovú výmenu aortálnej chlopne (transcatheter aortic valve replacement – TAVR). U pacientov s protetickými srdcovými chlopňami sa bezpečnosť a účinnosť rivaroxabanu neskúmala. Preto nie sú žiadne údaje, ktoré by podporovali, že v tejto skupine pacientov rivaroxaban poskytuje adekvátnu antikoaguláciu. U týchto pacientov sa liečba liekom Rivaroxaban Accord neodporúča.
Pacienti s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI so zavedením stentu K dispozícii sú klinické údaje z intervenčného skúšania, ktorého primárnym cieľom bolo posúdiť bezpečnosť u pacientov s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI so zavedením stentu. Sú len obmedzené údaje o účinnosti u tejto populácie (pozri časti 4.2 a 5.1). U týchto pacientov s predchádzajúcou cievnou mozgovou príhodou / tranzitórnym ischemickým atakom (TIA) nie sú dostupné žiadne údaje.
Hemodynamicky nestabilní pacienti s PE alebo pacienti, u ktorých sa vyžaduje trombolýza alebo pľúcna embolektómia
Rivaroxaban Accord sa neodporúča ako alternatíva nefrakcionovaného heparínu u pacientov s pľúcnou embóliou, ktorí sú hemodynamicky nestabilní alebo môžu vyžadovať trombolýzu alebo pľúcnu embolektómiu, pretože bezpečnosť a účinnosť rivaroxabanu sa v týchto klinických situáciách nestanovili.
Pacienti s antifosfolipidovým syndrómom
Priame perorálne antikoagulanciá (direct acting oral anticoagulants, DOAC) vrátane rivaroxabanu/apixabanu/edoxabanu/dabigatranetexilátu sa neodporúčajú pacientom s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm. Najmä u pacientov, ktorí sú trojito pozitívni (na lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I) môže liečba DOAC súvisieť so zvýšenou mierou rekurentných trombotických udalostí v porovnaní s liečbou antagonistami vitamínu K.
Spinálna/epidurálna anestézia alebo punkcia
Ak sa vykoná neuroaxiálna anestézia (spinálna/epidurálna anestézia) alebo spinálna/epidurálna punkcia, u pacientov, ktorí sa liečia antitrombotikami na prevenciu tromboembolických komplikácií je riziko vývoja epidurálnych alebo spinálnych hematómov, ktoré môžu viesť k dlhodobej alebo trvalej paralýze. Riziko týchto udalostí sa môže zvýšiť pooperačným použitím dočasne zavedených epidurálnych katétrov alebo súbežným použitím liekov, ktoré ovplyvňujú hemostázu. Riziko sa môže zvýšiť aj traumatickou alebo opakovanou epidurálnou alebo spinálnou punkciou. Pacienti majú byť často sledovaní na prípadný výskyt prejavov a príznakov neurologického poškodenia (napr. znížená citlivosť alebo slabosť nôh, dysfunkcia čriev alebo močového mechúra). Ak sa zistí zhoršenie neurologickej funkcie, je nevyhnutná bezodkladná diagnóza a liečba. Pred neuroaxiálnym výkonom má lekár u pacientov s antikoagulačnou liečbou alebo u pacientov, ktorí majú dostať antikoagulačnú liečbu z dôvodu tromboprofylaxie, zvážiť potenciálny prospech voči riziku. Pre takéto prípady nie sú klinické skúsenosti s používaním 15 mg rivaroxabanu.
Aby sa znížilo možné riziko krvácania v súvislosti s podávaním rivaroxabanu pri neuroaxiálnej anestézii (spinálna/epidurálna) alebo spinálnej punkcii, je potrebné zohľadniť farmakokinetický profil rivaroxabanu. Zavedenie alebo odstránenie epidurálneho katétra alebo lumbálnu punkciu je najlepšie vykonať vtedy, keď je predpokladaný antikoagulačný účinok rivaroxabanu nízky. Avšak presné načasovanie, za účelom dosiahnutia dostatočne nízkeho antikoagulačného účinku u každého pacienta, nie je známe a má sa zvážiť voči naliehavosti diagnostického výkonu.
Epidurálny katéter by sa mal, na základe všeobecných farmakokinetických vlastností rivaroxabanu, odstraňovať najskôr 18 hodín u mladých dospelých pacientov a 26 hodín u starších pacientov po poslednom podaní rivaroxabanu (dvojnásobok polčasu eliminácie) (pozri časť 5.2). Po odstránení katétra musí pred podaním ďalšej dávky rivaroxabanu uplynúť najmenej 6 hodín. Ak sa vyskytne traumatická punkcia, podanie rivaroxabanu sa má oddialiť o 24 hodín. K dispozícii nie sú žiadne údaje o načasovaní zavedenia alebo odstránenia neuraxiálneho katétra u detí liečených liekom Rivaroxaban Accord. V týchto prípadoch sa má liečba rivaroxabanom ukončiť a má sa zvážiť krátkodobo účinkujúce paretnerálne antikoagulancium.
Odporúčané dávkovanie pred a po invazívnych a chirurgických zákrokoch
Ak je potrebný invazívny alebo chirurgický výkon, Rivaroxaban Accord 15 mg sa má vysadiť, ak je to možné, minimálne 24 hodín pred výkonom a na základe klinického posúdenia lekára. Ak výkon nemožno oddialiť, treba zhodnotiť zvýšené riziko krvácania voči naliehavosti výkonu. Po invazívnom alebo chirurgickom zákroku sa má čo najskôr obnoviť liečba liekom Rivaroxaban Accord, za predpokladu, že to klinický stav dovolí a že podľa úsudku ošetrujúceho lekára bola preukázaná adekvátna hemostáza (pozri časť 5.2).
Starší pacienti
S rastúcim vekom sa môže zvyšovať riziko krvácania (pozri časť 5.2).
Kožné reakcie
Počas sledovania lieku po uvedení na trh boli v súvislosti s použitím rivaroxabanu hlásené závažné kožné reakcie, vrátane Stevensov-Johnsonovho syndrómu/toxickej epidermálnej nekrolýzy a DRESS syndrómu (pozri časť 4.8). Zdá sa, že pacienti majú najvyššie riziko týchto reakcií na začiatku liečby: nástup reakcie sa vo väčšine prípadov vyskytuje počas prvých týždňov liečby. Pri prvom výskyte závažnej kožnej vyrážky (napr. šírenie, zintenzívnenie a/alebo tvorba pľuzgierov) alebo akéhokoľvek iného prejavu precitlivenosti spojeného s léziami slizníc sa má rivaroxaban vysadiť.
Informácie o pomocných látkach
Rivaroxaban Accord obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek. Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Rozsah interakcií v pediatrickej populácii nie je známy. Pre pediatrickú populáciu sa majú zohľadniť nižšie uvedené údaje týkajúce sa interakcií získané u dospelých a upozornenia v časti 4.4.
Inhibítory CYP3A4 a P-gp
Súbežné podávanie rivaroxabanu s ketokonazolom (400 mg jedenkrát denne) alebo ritonavirom (600 mg dvakrát denne) viedlo k 2,6-násobnému/2,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,7-násobnému/1,6-násobnému zvýšeniu priemernej Cmax rivaroxabanu so signifikantnými zvýšeniami farmakodynamických účinkov, čo môže viesť ku zvýšenému riziku krvácania. Preto sa použitie ivaroxabanu neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká, ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol alebo inhibítormi proteázy HIV. Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp (pozri časť 4.4).
U liečiv, ktoré silne inhibujú iba jednu z eliminačných dráh rivaroxabanu, či už CYP3A4 alebo P-gp, sa predpokladá zvýšenie plazmatických koncentrácií rivaroxabanu v menšom rozsahu. Napríklad klaritromycín (500 mg dvakrát denne), ktorý sa považuje za silný inhibítor CYP3A4 a stredne silný inhibítor P-gp, viedol ku 1,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,4-násobnému zvýšeniu Cmax. Interakcia s klaritromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pacienti s poruchou funkcie obličiek: pozri časť 4.4).
Erytromycín (500 mg trikrát denne), ktorý stredne silno inhibuje CYP3A4 a P-gp, viedol ku 1,3-násobnému zvýšeniu priemernej AUC a Cmax rivaroxabanu. Interakcia s erytromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná.
U osôb s miernou poruchou funkcie obličiek viedlo podanie erytromycínu (500 mg trikrát denne) k 1,8-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. U osôb so stredne ťažkou poruchou funkcie obličiek viedlo podanie erytromycínu k 2,0-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. Účinok erytromycínu je aditívny k poruche funkcie obličiek. (pozri časť 4.4).
Flukonazol (400 mg jedenkrát denne), ktorý sa považuje za stredne silný inhibítor CYP3A4, viedol k 1,4-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,3-násobnému zvýšeniu priemernej Cmax. Interakcia s flukonazolom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pre pacientov s poruchou funkcie obličiek pozri časť 4.4).
Vzhľadom na obmedzené klinické údaje s dronedarónom je potrebné vyhnúť sa súbežnému podaniu s rivaroxabanom.
Antikoagulanciá
Po kombinovanom podaní enoxaparínu (jednorazová dávka 40 mg) s rivaroxabanom (jednorazová dávka 10 mg) sa pozoroval aditívny účinok na aktivitu anti-faktora Xa bez akýchkoľvek ďalších účinkov na testy zrážavosti (PT, aPTT). Enoxaparín neovplyvnil farmakokinetiku rivaroxabanu. Ak sa pacienti súbežne liečia akýmikoľvek inými antikoagulanciami, je v dôsledku zvýšeného rizika krvácania potrebná opatrnosť (pozri časti 4.3 a 4.4).
NSAID/inhibítory agregácie trombocytov
Po súbežnom podaní rivaroxabanu (15 mg) a 500 mg naproxénu sa nepozorovalo klinicky významné predĺženie času krvácania. No i napriek tomu sa môžu vyskytnúť jednotlivci s výraznejšou farmakodynamickou odpoveďou.
Ak sa rivaroxaban súbežne podával s 500 mg kyseliny acetylsalicylovej, klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali.
Klopidogrel (300 mg začiatočná dávka, po ktorej nasledovala udržiavacia dávka 75 mg) neukázal farmakokinetické interakcie s rivaroxabanom (15 mg), ale v podskupine pacientov, sa pozorovalo významné predĺženie času krvácania, ktoré nekorelovalo s agregáciou trombocytov, hladinami receptora P-selektínu alebo GPIIb/IIIa.
Opatrnosť je potrebná, ak sa pacienti súbežne liečia NSA (vrátane kyseliny acetylsalicylovej) a inhibítormi agregácie trombocytov, pretože tieto lieky spravidla zvyšujú riziko krvácania (pozri časť 4.4).
SSRI/SNRI
Rovnako ako pri iných antikoagulanciách existuje možnosť, že v prípade súbežného používania so SSRI alebo SNRI budú pacienti v dôsledku ich hláseného účinku na trombocyty vystavení vyššiemu riziku krvácania. V klinickom programe s rivaroxabanom sa vo všetkých liečebných skupinách so súbežným užívaním pozorovali početne vyššie frekvencie výskytu závažného alebo nezávažného klinicky významného krvácania.
Warfarín
Prestavenie pacientov z liečby antagonistom vitamínu K warfarínom (INR 2,0 až 3,0) na rivaroxaban (20 mg) alebo z rivaroxabanu (20 mg) na warfarín (INR 2,0 až 3,0) zvýšilo PT/INR (Neoplastin) viac než aditívne (bolo možné pozorovať jednotlivé hodnoty INR až do 12), zatiaľ čo účinky na aPTT, inhibíciu aktivity faktora Xa a potenciál endogénneho trombínu boli aditívne. Ak sa požaduje kontrola farmakodynamických účinkov rivaroxabanu počas obdobia prestavovania liečby, môže sa použiť aktivita anti-faktora Xa, PiCT a HepTest, pretože tieto vyšetrenia nie sú ovplyvnené warfarínom. Na štvrtý deň po poslednej dávke warfarínu odrážajú všetky vyšetrenia (zahŕňajúce PT, aPTT, inhibíciu aktivity faktora Xa a ETP) iba účinok rivaroxabanu. Ak sa požaduje kontrola farmakodynamických účinkov warfarínu počas obdobia prestavovania liečby, možno použiť meranie INR pri Ctrough rivaroxabanu (24 hodín po predchádzajúcom užití rivaroxabanu), pretože v tomto časovom bode je toto vyšetrenie minimálne ovplyvnené rivaroxabanom.
Medzi warfarínom a rivaroxabanom sa nepozorovali žiadne farmakokinetické interakcie.
Induktory CYP3A4
Súbežné podávanie rivaroxabanu so silným induktorom CYP3A4 rifampicínom viedlo k približne 50 % zníženiu priemernej AUC rivaroxabanu s paralelnými zníženiami jeho farmakodynamických účinkov. Súbežné použitie rivaroxabanu s inými silnými induktormi CYP3A4 (napr. fenytoín, karbamazepín, fenobarbital alebo ľubovník bodkovaný (Hypericum perforatum)) môže tiež viesť ku zníženiu plazmatických koncentrácií rivaroxabanu. Preto, ak sa u pacienta starostlivo nesledujú prejavy a príznaky trombózy, je potrebné sa vyhnúť súbežnému podávaniu silných induktorov CYP3A4.
Iné súbežné liečby
Ak sa rivaroxaban súbežne podával s midazolamom (substrát CYP3A4), digoxínom (substrát P-gp), atorvastatínom (substrát CYP3A4 a P-gp) alebo omeprazolom (inhibítor protónovej pumpy), klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali. Rivaroxaban neinhibuje ani neindukuje žiadne významné izoformy CYP, ako je CYP3A4.
Laboratórne parametre
Parametre zrážavosti (napr. PT, aPTT, HepTest) sú ovplyvnené, tak ako sa predpokladá, podľa mechanizmu účinku rivaroxabanu (pozri časť 5.1).
4.6 Fertilita, gravidita a laktácia
Gravidita
Bezpečnosť a účinnosť rivaroxabanu nebola u gravidných žien stanovená. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). V dôsledku potenciálu reprodukčnej toxicity, rizika vnútorného krvácania a dôkazu, že rivaroxaban prestupuje placentou, je Rivaroxaban Accord kontraindikovaný počas gravidity (pozri časť 4.3).
Ženy vo fertilnom veku musia počas liečby rivaroxabanom zabrániť otehotneniu.
Dojčenie
Bezpečnosť a účinnosť rivaroxabanu nebola u dojčiacich žien stanovená. Údaje na zvieratách naznačujú, že sa rivaroxaban vylučuje do materského mlieka. Rivaroxaban Accord je preto kontraindikovaný počas dojčenia (pozri časť 4.3). Musí sa rozhodnúť, či prerušiť dojčenie alebo prerušiť/ukončiť liečbu.
Fertilita
Nevykonali sa žiadne špecifické skúšania s rivaroxabanom u ľudí na hodnotenie vplyvov na fertilitu. V štúdii fertility na samcoch a samiciach potkanov sa žiadne účinky nepozorovalim (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rivaroxaban má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Hlásili sa nežiaduce reakcie ako synkopa (frekvencia: menej časté) a závrat (frekvencia: časté) (pozri časť 4.8). Pacienti pociťujúci tieto nežiaduce reakcie nesmú viesť vozidlá ani obsluhovať stroje.
4.8 Nežiaduce účinky
Prehľad bezpečnostného profilu
Bezpečnosť rivaroxabanu sa hodnotila v trinástich pivotných štúdiách fázy III (pozri Tabuľku 1).
Celkom 69 608 dospelých pacientov v devätnástich štúdiách fázy III a 488 pediatrických pacientov v dvoch štúdiách fázy II a dvoch štúdiách fázy III bolo vystavených účinku rivaroxabanu.
Tabuľka 1: Počet sledovaných pacientov, celková denná dávka a maximálna dĺžka liečby v štúdiách fázy III u dospelých a pediatrických pacientov
| Indikácia | Počet pacientov* | Celková denná dávka | Maximálna dĺžka liečby |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov, ktorí podstúpili elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6 097 | 10 mg | 39 dní |
| Prevencia VTE u pacientov s interným ochorením | 3 997 | 10 mg | 39 dní |
| Liečba a prevencia rekurencie hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) | 6 790 | 1.-21. deň: 30 mg
| 21 mesiacov |
| Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 329 | Dávka upravená podľa telesnej hmotnosti na dosiahnutie podobnej expozície, ako sa pozoruje u dospelých liečených na DVT s 20 mg rivaroxabanu jedenkrát denne | 12 mesiacov |
| Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení | 7 750 | 20 mg | 41 mesiacov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní | 10 225 | 5 mg alebo 10 mg resp.spolu s ASA alebo s ASA s | 31 mesiacov |
| Indikácia | Počet pacientov* | Celková denná dávka | Maximálna dĺžka liečby |
| akútnom koronárnom syndróme (ACS) | klopidogrelom alebo tiklopidínom | ||
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 18 244 | 5 mg spolu s ASA alebo 10 mg samostatne | 47 mesiacov |
| 3 256** | 5 mg spolu s ASA | 42 mesiacov |
* Pacienti vystavení minimálne jednej dávke rivaroxabanu,
** Zo štúdie VOYAGER PAD.
Najčastejšie hlásenými nežiaducimi reakciami u pacientov užívajúcich rivaroxaban boli krvácania (pozri časť 4.4 a „Popis vybraných nežiaducich účinkov“ nižšie) (Tabuľka 2). Najčastejšie hlásenými krvácaniami boli epistaxa(4,5 %) a krvácanie do gastrointestinálneho traktu (3,8 %).
Tabuľka 2: Frekvencia výskytu krvácania* a anémie u pacientov liečených rivaroxabanom v rámci všetkých ukončených štúdií fázy III u dospelých a pediatrických pacientov
| Indikácia | Akékoľvek krvácanie | Anémia |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6,8 % pacientov | 5,9 % pacientov |
Prevencia venózneho tromboembolizmu u pacientov s interným ochorením | 12,6 % pacientov | 2,1 % pacientov |
| Liečba a prevencia rekurencie DVT a PE | 23 % pacientov | 1,6 % pacientov |
| Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 39,5 % pacientov | 4,6 % pacientov |
| Prevencia cievnej mozgovej príhody a systémovej embólie u pacientov s nevalvulárnou fibriláciou predsiení | 28 za 100 pacientorokov | 2,5 za 100 pacientorokov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní ACS | 22 za 100 pacientorokov | 1,4 za 100 pacientorokov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 6,7 za 100 pacientorokov | 0,15 za 100 pacientorokov** |
8,38 na 100 pacientorokov# | 0,74 na 100 pacientorokov*** # |
* Pri všetkých štúdiách s rivaroxabanom sa zhromažďujú, hlásia a posudzujú všetky krvácavé príhody.
** V štúdii COMPASS bol nízky výskyt anémie z dôvodu použitia selektívneho
prístupu k zhromažďovaniu nežiaducich udalostí.
***Aplikoval sa selektívny prístup zhromažďovania nežiaducich udalostí. # Zo štúdie VOYAGER PAD.
Tabuľkový zoznam nežiaducich účinkov
Frekvencie nežiaducich účinkov hlásených pri rivaroxabanu u dospelých a pediatrických pacientov sú zhrnuté nižšie v Tabuľke 3 podľa triedy orgánových systémov (podľa MedDRA) a podľa frekvencie.
Frekvencie sú definované ako:
veľmi časté (≥1/10),
časté (≥1/100 až <1/10),
menej časté (≥1/1 000 až <1/100),
zriedkavé (≥1/10 000 až <1/1 000),
veľmi zriedkavé (<1/10 000),
neznáme: z dostupných údajov.
Tabuľka 3: Všetky hlásené nežiaduce reakcie súvisiace s liečbou u dospelých pacientov v štúdiách fázy III alebo po uvedení lieku na trh* a v dvoch štúdiách fázy II a dvoch štúdiách fázy III u pediatrických pacientov
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
| Poruchy krvi a lymfatického systému | ||||||
Anémia (vrátane príslušných laboratórnych parametrov) | Trombocytóza (vrátane zvýšeného počtu trombocytov)A, trombocytopénia | |||||
| Poruchy imunitného systému | ||||||
Alergická reakcia, alergická dermatitída, angioedém a alergický edém | Anafylaktické reakcie, vrátane anafylaktického šoku | |||||
| Poruchy nervového systému | ||||||
| Závrat, bolesť hlavy | Cerebrálna a intrakraniálna hemorágia, synkopa | |||||
| Poruchy oka | ||||||
Krvácanie do oka (vrátane konjunktiválnej hemorágie) | ||||||
| Poruchy srdca a srdcovej činnosti | ||||||
| Tachykardia | ||||||
| Poruchy ciev | ||||||
| Hypotenzia, hematóm | ||||||
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||||||
| Krvácanie z nosa, hemoptýza | Eozinofilná pneumónia | |||||
| Poruchy gastrointestinálneho traktu | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
Krvácanie z ďasien, krvácanie do gastrointestinálneho traktu (vrátane krvácania z konečníka), bolesť brucha a bolesť v gastrointestinálnom trakte, dyspepsia, nauzea, zápchaA, hnačka, vracanieA | Sucho v ústach | |||||
| Poruchy pečene a žlčových ciest | ||||||
Zvýšené transaminázy | Porucha funkcie pečene, zvýšený bilirubín, zvýšená alkalická fosfatáza v krviA, zvýšená GGTA | Žltačka, zvýšený konjugovaný bilirubín (so súčasným zvýšením ALT alebo bez neho), cholestáza, hepatitída (vrátane hepatocelulárneho poškodenia) | ||||
| Poruchy kože a podkožného tkaniva | ||||||
Pruritus (vrátane menej častých prípadov generalizovaného pruritu), vyrážka, ekchymóza, krvácanie do kože a podkožné krvácanie | Žihľavka | Stevensov- Johnsonov syndróm/toxická epidermálna nekrolýza, DRESS syndróm | ||||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | ||||||
Bolesť v končatináchA | Hemartróza | Svalová hemorágia | Syndróm kompartmentu sekundárne po krvácaní | |||
| Poruchy obličiek a močových ciest | ||||||
Krvácanie do urogenitálneho traktu (vrátane hematúrie a menorágieB), porucha funkcie obličiek (vrátane zvýšeného kreatinínu v krvi, zvýšenej močoviny v krvi) | Zlyhanie obličiek/akútne renálne zlyhanie, ktoré vznikne sekundárne po krvácaní dostatočne silnom na vyvolanie hypoperfúzie, nefropatia súvisiaca s antikoagulanciami | |||||
| Celkové poruchy a reakcie v mieste podania | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
HorúčkaA, periférny edém, znížená celková sila a energia (vrátane únavy a asténie) | Pocit nepohody (vrátane malátnosti) | Lokalizovaný edémA | ||||
| Laboratórne a funkčné vyšetrenia | ||||||
Zvýšená LDHA, zvýšená lipázaA, zvýšená amylázaA | ||||||
| Úrazy, otravy a komplikácie liečebného postupu | ||||||
Postprocedurálna hemorágia (vrátane pooperačnej anémie a hemorágie z rany), kontúzia, mokvanie ranyA | Cievne pseudoaneuryzmyC | |||||
A: pozorované pri prevencii VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu
B: pozorované pri liečbe DVT, PE a prevencii rekurencie ako veľmi časté u žien <55 rokov C: pozorované ako menej časté pri prevencii aterotrombotických príhod u pacientov po ACS (po perkutánnej koronárnej intervencii)
* Vo vybraných štúdiách fázy III sa použil vopred špecifikovaný selektívny prístup k
zhromažďovaniu nežiaducich udalostí. Po analýze týchto štúdií sa výskyt nežiaducich reakcií nezvýšil a nebola zistená žiadna nová nežiaduca reakcia.
Popis vybraných nežiaducich účinkov
Vzhľadom na farmakologický mechanizmus účinku sa môže použitie rivaroxabanu spájať so zvýšeným rizikom skrytého alebo zjavného krvácania z akéhokoľvek tkaniva alebo orgánu, čo môže mať za následok posthemoragickú anémiu. Prejavy, príznaky a závažnosť (vrátane možných fatálnych následkov) sa budú líšiť podľa lokalizácie a stupňa alebo rozsahu krvácania a/alebo anémie (pozri časť 4.9 „Manažment krvácania“). Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem dodatočného klinického sledovania, laboratórnych testov na hemoglobín/hematokrit, je vhodné zvážiť vyšetrenie na vylúčenie skrytého krvácania a kvantifikáciu klinického významu zjavného krvácania. Riziko krvácania sa môže v určitých skupinách pacientov zvýšiť, napr. u pacientov s nekontrolovanou ťažkou arteriálnou hypertenziou a/alebo súbežnou liečbou ovplyvňujúcou hemostázu (pozri „Riziko hemorágie“ v časti 4.4). Menštruačné krvácanie môže byť silnejšie a/alebo predĺžené. Krvácavé komplikácie sa môžu prejavovať ako slabosť, bledosť, závrat, bolesť hlavy alebo neobjasnený opuch, dyspnoe a neobjasnený šok. V niektorých prípadoch sa ako následok anémie pozorovali príznaky srdcovej ischémie, ako je bolesť na hrudi alebo angina pectoris. Z dôvodu hypoperfúzie sa po rivaroxabane hlásili známe sekundárne závažné krvácavé komplikácie, ako je syndróm kompartmentu a zlyhanie obličiek alebo nefropatia súvisiaca s antikoagulanciami. Možnosť hemorágie sa má preto zvážiť pri hodnotení stavu pacienta, ktorý dostáva ktorúkoľvek antikoagulačnú liečbu.
Pediatrická populácia
Liečba VTE a prevencia rekurencie VTE
Hodnotenie bezpečnosti u detí a dospievajúcich sa zakladá na údajoch o bezpečnosti z dvoch otvorených, aktívne kontrolovaných štúdií fázy II a jednej otvorenej, aktívne kontrolovanej štúdie fázy III u pediatrických pacientov vo veku od narodenia do 18 rokov. Zistenia týkajúce sa bezpečnosti boli vo všeobecnosti podobné medzi rivaroxabanom a komparátorom v rôznych pediatrických vekových skupinách. Celkovo bol profil bezpečnosti u 412 detí a dospievajúcich liečených rivaroxabanom podobný bezpečnostnému profilu pozorovanému u dospelej populácie a konzistentný v rámci všetkých vekových podskupín, aj keď je toto hodnotenie obmedzené malým počtom pacientov. U pediatrických pacientov sa bolesť hlavy (veľmi časté, 16,7 %), horúčka (veľmi časté, 11,7 %), epistaxa (veľmi časté, 11,2 %), vracanie (veľmi časté, 10,7 %), tachykardia (časté, 1,5 %), zvýšený bilirubín (časté, 1,5 %) a zvýšený konjugovaný bilirubín (menej časté, 0,7 %) hlásili častejšie v porovnaní s dospelými. V súlade s dospelou populáciou sa menorágia pozorovala u 6,6 % (časté) dospievajúcich žien po prvej menštruácii. Trombocytopénia pozorovaná zo skúseností po uvedení lieku na trh u dospelej populácie bola v pediatrických klinických štúdiách častá (4,6 %). Nežiaduce liekové reakcie u pediatrických pacientov boli hlavne mierne až stredne závažné.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Hlásili sa zriedkavé prípady predávkovania až do 1 960 mg. V prípade predávkovania je potrebné pacienta starostlivo sledovať kvôli krvácavým komplikáciám alebo iným nežiaducim účinkom (pozri časť „Manažment krvácania“). Dostupné údaje u detí sú obmedzené. Z dôvodu obmedzenej absorpcie sa pri supraterapeutických dávkach 50 mg rivaroxabanu alebo vyšších očakáva u dospelých maximálny účinok bez ďalšieho zvyšovania priemernej plazmatickej expozície, nie sú však k dispozícii žiadne údaje týkajúce sa supraterapeutických dávok u detí.
Dostupná je špecifická reverzná látka (andexanet alfa) antagonizujúca farmakodynamický účinok rivaroxabanu, ktorá však nie je stanovená u detí (pozri Súhrn charakteristických vlastností pre andexanetu alfa).
V prípade predávkovania rivaroxabanom možno zvážiť použitie aktívneho uhlia na zníženie absorpcie.
Manažment krvácania
Ak u pacienta, ktorý užíva rivaroxaban nastane krvácavá komplikácia, nasledujúce podanie dávky rivaroxabanu sa má posunúť alebo sa má prerušiť liečba, podľa toho, čo je vhodnejšie. Rivaroxaban má u dospelých polčas približne 5 až 13 hodín. Polčas u detí odhadovaný pomocou metód populačného farmakokinetického modelovania (popPK) je kratší (pozri časť 5.2). Manažment má byť individuálny podľa závažnosti a lokalizácie krvácania. Ak je to potrebné, má sa použiť vhodná symptomatická liečba, ako je mechanická kompresia (napr. pri silnom krvácaní z nosa), chirurgická hemostáza s postupmi na kontrolu krvácania, náhrada tekutín a hemodynamická podpora, krvné prípravky (erytrocytárnej masy alebo čerstvá zmrazená plazma, v závislosti od pridruženej anémie alebo koagulopatie) alebo trombocyty.
Ak krvácanie nemožno kontrolovať vyššie uvedenými opatreniami, možno zvážiť buď podanie špecifickej reverznej látky inhibítora faktora XA (andexanet alfa), ktorá antagonizuje farmakodynamický účinok rivaroxabanu alebo špecifickej prokoagulačnej látky, ako je koncentrát protrombínového komplexu (PCC), aktivovaný koncentrát protrombínového komplexu (APCC) alebo rekombinantný faktor VIIa (r-FVIIa). V súčasnosti sú však veľmi obmedzené klinické skúsenosti s použitím týchto liekov u dospelých a detí, ktorí užívajú rivaroxaban. Odporúčania sa zakladajú aj na obmedzených predklinických údajoch. Možno zvážiť opakované podávanie rekombinantného faktora VIIa a titrovať ho v závislosti od zlepšovania krvácania. V prípade závažného krvácania je podľa možnosti potrebné zvážiť konzultáciu s miestnym odborníkom na koaguláciu (pozri časť 5.1).
Nepredpokladá sa, že by protamíniumsulfát a vitamín K ovplyvňovali antikoagulačnú aktivitu rivaroxabanu. U dospelých užívajúcich rivaroxaban sú len obmedzené skúsenosti s používaním kyseliny tranexamovej a nie sú žiadne skúsenosti s kyselinou aminokaprónovou a aprotinínom. Neexistujú žiadne skúsenosti s používaním týchto látok u detí, ktoré dostávajú rivaroxaban. Neexistujú žiadne vedecké zdôvodnenia prínosu ani skúsenosti s použitím systémového hemostatika desmopresínu u jedincov užívajúcich rivaroxaban. V dôsledku vysokej väzbovosti rivoroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antitrombotiká, priame inhibítory faktora Xa, ATC kód: B01AF01
Mechanizmus účinku
Rivaroxaban je vysoko selektívny priamy inhibítor faktora Xa s perorálnou biologickou dostupnosťou. Inhibíciou faktora Xa sa preruší vnútorná a vonkajšia cesta kaskády zrážania krvi, čím sa inhibuje tvorba trombínu aj vznik trombu. Rivaroxaban neinhibuje trombín (aktivovaný faktor II) a nedokázali sa žiadne účinky na trombocyty.
Farmakodynamické účinky
U ľudí sa pozorovala inhibícia aktivity faktora Xa závislá od dávky. Rivaroxaban ovplyvňuje protrombínový čas (PT) spôsobom závislým od dávky v značnej korelácii s plazmatickými koncentráciami (r hodnota sa rovná 0,98) ak sa na analýzu použije Neoplastin. Iné reagenciá by poskytli odlišné výsledky. Hodnota PT sa má vyjadriť v sekundách, pretože INR je kalibrovaný a validovaný len pre kumaríny a nie je možné ho použiť pre žiadne iné antikoagulancium. U pacientov, ktorí užívajú rivaroxaban na liečbu DVT a PE a na prevenciu rekurencie 5/95 percentilov malo PT (Neoplastin) 2-4 hodiny po užití tablety (t.j. v čase maximálneho účinku) v rozsahu od 17 do 32 s po podaní 15 mg rivaroxabanu dvakrát denne a od 15 do 30 s po podaní 20 mg rivaroxabanu jedenkrát denne.
V najnižšom bode účinku (8-16 h po užití tablety) 5/95 percentilov sa pri podaní 15 mg dvakrát denne pohybovalo v rozsahu od 14 do 24 s, a pri podaní 20 mg jedenkrát denne (18-30 h po užití tablety) v rozsahu od 13 do 20 s.
U pacientov s nevalvulárnou fibriláciou predsiení, ktorí užívajú rivaroxaban na prevenciu cievnej mozgovej príhody a systémovej embolizácie, 5/95 percentilov malo PT (Neoplastin) 1-4 hodiny po užití tablety (t.j. v čase maximálneho účinku) v rozsahu od 14 do 40 s u pacientov liečených 20 mg jedenkrát denne a u pacientov so stredne závažnou poruchou obličiek liečených 15 mg jedenkrát denne sa pohybovalo v rozsahu od 10 do 50 s. V najnižšom bode účinku (16-36 h po užití tablety) 5/95 percentilov sa u pacientov liečených dávkou 20 mg jedenkrát denne pohybovalo v rozsahu od 12 do 26 s a u pacientov so stredne závažnou poruchou obličiek liečených dávkou 15 mg jedenkrát denne sa pohybovalo v rozsahu od 12 do 26 s.
V klinickom farmakologickom skúšaní na reverziu farmakodynamiky rivaroxabanu boli u dospelých zdravých osôb (n=22) hodnotené účinky jednorázových dávok (50 IU/kg) u dvoch rozdielnych typov koncentrátov protrombínového komplexu (PCC), trojfaktorového PCC (Faktory II, IX a X) a štvorfaktorového PCC (Faktory II, VII,IX a X). Trojfaktorový PCC znižoval stredné hodnoty PT Neoplastínu o približne 1 sekundu počas 30 minút v porovnaní so znížením o približne 3,5 sekundy pozorovaným u štvorfaktorového PCC. Naopak, celkový vplyv na reverzné zmeny tvorby endogénneho trombínu bol výraznejší a rýchlejší u trojfaktorového PCC ako u štvorfaktorového PCC (pozri časť 4.9).
Aktivovaný parciálny tromboplastínový čas (aPTT) a HepTest sú tiež predĺžené v závislosti od dávky. Neodporúčajú sa však na hodnotenie farmakodynamického účinku rivaroxabanu. Počas liečby rivaroxabanom nie je potrebné v bežnej klinickej praxi monitorovať parametre zrážavosti. Avšak, ak je to klinicky indikované, hladiny rivaroxabanu sa môžu merať pomocou kalibrovaných kvantitatívnych testov pre anti -faktor Xa (pozri časť 5.2).
Pediatrická populácia
Analýzy PT (reagencium neoplastín), aPTT, a anti-Xa (s kalibrovaným kvantitatívnym testom) ukazujú značnú koreláciu s plazmatickými koncentráciami u detí. Korelácia medzi anti-Xa a plazmatickými koncentráciami je lineárna s krivkou blízko k 1. Môžu sa vyskytnúť individuálne rozdiely s vyššími alebo nižšími hodnotami anti-Xa v porovnaní so zodpovedajúcimi plazmatickými koncentráciami. Počas klinickej liečby rivaroxabanom nie je potrebné rutinné sledovanie koagulačných parametrov. Keď je to však klinicky indikované, koncentrácie rivaroxabanu sa môžu merať kalibrovanými kvantitatívnymi testami anti-faktora Xa v mcg/l (ohľadne rozsahov pozorovaných plazmatických koncentrácií rivaroxabanu u detí pozri Tabuľku 13 v časti 5.2). Keď sa na kvantifikáciu plazmatických koncentrácií rivaroxabanu u detí používa anti-Xa test, musí sa zvážiť dolná hranica kvantifikácie. Nestanovila sa žiadna prahová hodnota pre príhody účinnosti alebo bezpečnosti.
Klinická účinnosť a bezpečnosť
Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení
Klinický program rivaroxabanu bol navrhnutý na preukázanie účinnosti rivaroxabanu v prevencii cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení. V pilotnom dvojito-zaslepenom skúšaní ROCKET AF bolo 14 264 pacientov zaradených buď na liečbu rivaroxabanom v dávke 20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov s klírensom kreatinínu 30-49 ml/min) alebo na liečbu warfarínom titrovaným na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0). Medián času liečby bol 19 mesiacov a celkové trvanie liečby bolo až do 41 mesiacov.
34,9 % pacientov sa liečilo kyselinou acetylsalicylovou a 11,4 % sa liečilo antiarytmikami triedy III, vrátane amiodarónu.
V porovnaní s warfarínom vykazoval Rivaroxaban Accord noninferioritu pre primárny združený koncový ukazovateľ pri cievnej mozgovej príhode a systémovej embolizácii nepostihujúcej CNS. V populácii pacientov podľa protokolu sa počas liečby, cievna mozgová príhoda alebo systémová embólia, vyskytla u 188 pacientov liečených rivaroxabanom (1,71 % za rok) a u 241 liečených warfarínom (2,16 % za rok) (HR 0,79, 95 % CI, 0,66 až 0,96, p<0,001 pre noninferioritu). Zo všetkých randomizovaných pacientov analyzovaných podľa ITT, primárne príhody sa vyskytli u 269 pacientov na rivaroxabane (2,12 % za rok) a u 306 na warfaríne (2,42 % za rok) (HR 0,88, 95 % CI, 0,74 -1,03, P<0,001 pre noninferioritu, P=0,117 pre superioritu). Výsledky pre sekundárne koncové ukazovatele sa sledovali v hierarchickom poradí v ITT analýze a sú zobrazené v Tabuľke 4. U pacientov warfarínovej skupiny sa INR hodnoty nachádzali v terapeutickom rozmedzí (2,0-3,0) v priemere 55 % času (medián, 58 %; medzikvartilové rozpätie, 43-71). Účinok rivaroxabanu sa neodlišoval v rámci úrovne stredového TTR (čas v cieľovom INR rozmedzí 2,0-3,0) v rovnako veľkých kvartiloch (P=0,74 na interakciu). V rámci najvyššieho kvartilu podľa stredu, miera pomeru rizika (HR) u rivaroxabanu v porovnaní s warfarínom bola 0,74 (95 % CI, 0,49-1,12). Miera výskytu základného ukazovateľa bezpečnosti (závažné a nezávažné klinicky relevantné udalosti krvácania) boli podobné pre obe liečené skupiny (pozri Tabuľku 5).
Tabuľka 4: Výsledky účinnosti z ROCKET AF fázy III
| Populácia v skúšaní | ITT analýzy účinnosti u pacientov s nevalvulárnou fibriláciou predsiení | ||
| Dávka pri liečbe | Rivaroxaban 20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov so stredne ťažkou poruchou funkcie obličiek) Výskyt príhod (100 pacientorokov) | Warfarín titrovaný na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0) Výskyt príhod (100 pacientorokov) | HR (95 % CI) p-hodnota, test superiority |
| Cievna mozgová príhoda a systémová embolizácia nepostihujúca CNS | 269 (2,12) | 306 (2,42) | 0,88 (0,74-1,03) 0,117 |
| Cievna mozgová príhoda, systémová embolizácia nepostihujúca CNS a vaskulárna smrť | 572 (4,51) | 609 (4,81) | 0,94 (0,84-1,05) 0,265 |
| Populácia v skúšaní | ITT analýzy účinnosti u pacientov s nevalvulárnou fibriláciou predsiení | ||
| Dávka pri liečbe | Rivaroxaban 20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov so stredne ťažkou poruchou funkcie obličiek) Výskyt príhod (100 pacientorokov) | Warfarín titrovaný na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0) Výskyt príhod (100 pacientorokov) | HR (95 % CI) p-hodnota, test superiority |
| Cievna mozgová príhoda, systémová embolizácia nepostihujúca CNS, vaskulárna smrť a IM | 659 (5,24) | 709 (5,65) | 0,93 (0,83-1,03) 0,158 |
| Cievna mozgová príhoda | 253 (1,99) | 281 (2,22) | 0,90 (0,76-1,07) 0,221 |
| Systémová embolizácia nepostihujúca CNS | 20 (0,16) | 27 (0,21) | 0,74 (0,42-1,32) 0,308 |
| Infarkt myokardu | 130 (1,02) | 142 (1,11) | 0,91 (0,7-1,16) 0,464 |
Tabuľka 5: Výsledky bezpečnosti z ROCKET AF fázy III
| Populácia v skúšaní | Pacienti s nevalvulárnou fibriláciou predsienía | ||
| Dávka pri liečbe | Rivaroxaban20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov so stredne ťažkou poruchou funkcie obličiek) Výskyt príhod (100 pacientorokov) | Warfarín titrovaný na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0) Výskyt príhod (100 pacientorokov) | HR (95% CI) p-hodnota |
| Závažné a nezávažné klinicky významné krvácavé príhody | 1 475 (14,91 ) | 1 449 (14,52 ) | 1,03 (0,96-1,11) 0,442 |
| Závažné krvácavé príhody | 395 (3,60 ) | 386 (3,45 ) | 1,04 (0,90-1,20) 0,576 |
| Smrť z dôvodu krvácania* | 27 (0,24) | 55 (0,48) | 0,50 (0,31-0,79) 0,003 |
Krvácanie do kritických orgánov* | 91 (0,82 ) | 133 (1,18 ) | 0,69 (0,53-0,91) 0,007 |
| Intrakraniálne krvácanie* | 55 (0,49 ) | 84 (0,74 ) | 0,67 (0,47-0,93) 0,019 |
| Pokles hemoglobínu* | 305 (2,77 ) | 254 (2,26 ) | 1,22 (1,03-1,44) 0,019 |
| Transfúzia 2 alebo viacerých jednotiek balených erytrocytov alebo celkovej krvi* | 183 (1,65 ) | 149 (1,32 ) | 1,25 (1,01-1,55) 0,044 |
| Populácia v skúšaní | Pacienti s nevalvulárnou fibriláciou predsienía | ||
| Dávka pri liečbe | Rivaroxaban20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov so stredne ťažkou poruchou funkcie obličiek) Výskyt príhod (100 pacientorokov) | Warfarín titrovaný na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0) Výskyt príhod (100 pacientorokov) | HR (95% CI) p-hodnota |
| Nezávažné krvácavé príhody | 1,185 (11,80 ) | 1,151 (11,37 ) | 1,04 (0,96-1,13) 0,345 |
| Všetky príčiny smrti | 208 (1,87) | 250 (2,21) | 0,85 (0,70-1,02) 0,073 |
- a) Populácia, u ktorej sa sledovala bezpečnosť počas liečby
* Nominálne významnejšie
Okrem klinického skúšania fázy III ROCKET AF bolo uskutočnené prospektívne, jednoramenné, postregistračné, neintervenčné, otvorené kohortové klinické skúšanie (XANTUS) s centrálnym vyhodnocovaním sledovaných ukazateľov zahŕňajúcich tromboembolické príhody a závažné krvácania u 6 704 pacientov s nevalvulárnou fibrilácioiu predsiení v prevencii cievnej mozgovej príhody a systémovej embolizácie mimo centrálneho nervového systému (CNS) v klinickej praxi. V skúšaní Xantus bolo priemerné CHADS2 skóre 1,9 a HAS-BLED skóre 2,0 v porovnaní s priemerným CHADS2 a HAS-BLED skóre 3,5 a 2,8 v klinickom skúšaní ROCKET AF. Výskyt závažného krvácania bol 2,1 na 100 pacientorokov. Fatálne krvácenie bolo hlásené 0,2 na 100 pacientorokov a intrakraniálne krvácanie 0,4 na 100 pacientorokov. Cievna mozgová príhoda alebo systémová embolizácia mimo CNS boli hlásené 0,8 na 100 pacientorokov.
Tieto pozorovania z klinickej praxe sú v súlade s potvrdeným bezpečnostným profilom pri tejto indikácii.
V neintervenčnej štúdii po uvedení na trh u viac ako 162 000 pacientov zo štyroch krajín bol rivaroxaban predpísaný na prevenciu mozgovej mŕtvice a systémovej embólie u pacientov s nevalvulárnou fibriláciou predsiene. Frekvencia udalostí ischemickej mozgovej mŕtvice bola 0,70 (95 % CI 0,44 – 1,13) na 100 pacientorokov. Krvácanie vedúce k hospitalizácii sa vyskytlo s frekvenciami 0,43 (95 % CI 0,31 – 0,59) pre intrakraniálne krvácanie, 1,04 (95 % CI 0,65 – 1,66) pre gastrointestinálne krvácanie, 0,41 (95 % CI 0,31 – 0,53) pre urogenitálne krvácanie a 0,40 (95 % CI 0,25 – 0,65) pre iné krvácanie na 100 pacientorokov.
Pacienti podstupujúci kardioverziu
U 1 504 pacientov s nevalvulárnou fibriláciou predsiení naplánovaných na kardioverziu (bez predchádzajúcej liečby perorálnymi antikoagulanciami alebo predliečení) sa uskutočnilo prospektívne, randomizované, otvorené, multicentrické, exploratívne skúšanie (X-VERT) so zaslepeným hodnotením koncových ukazovateľov, porovnávajúce rivaroxaban s upravenou dávkou VKA (randomizované v pomere 2:1) v prevencii kardiovaskulárnych príhod. Sledovali sa buď kardioverzia riadená transezofageálnou echokardiografiou (1-5 dní liečby) alebo konvenčná kardioverzia (najmenej tri týždne liečby). Primárny ukazovateľ účinnosti (všetky CMP, tranzitórny ischemický atak, systémová embolizácia mimo CNS, infarkt myokardu (MI) a úmrtie z kardiovaskulárnej príčiny) nastal u 5 (0,5 %) pacientov na rivaroxabane (n=978) a u 5 (1,0 %) pacientov na VKA (n=492; RR 0,50; 95 % CI 0,15-1,73; modifikovaná ITT populácia). Základný ukazovateľ bezpečnosti (závažné krvácanie) sa vyskytlo u 6 (0,6 %) pacientov na rivaroxabane (n=988) a u 4 (0,8 %) pacientov na VKA (n=499), (RR 0,76; 95 % CI 0,21-2,67; populácia pre hodnotenie bezpečnosti). Toto exploratívne skúšanie preukázalo porovnateľnú účinnosť a bezpečnosť medzi skupinami s rivaroxabanom a VKA v prípade kardioverzie.
Pacienti s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI so zavedením stentu Randomizované, otvorené multicentrické klinické skúšanie (PIONEER AF-PCI) sa uskutočnilo na 2 124 pacientoch s nevalvulárnou fibriláciou predsiení, ktorí podstúpili PCI so zavedením stentu z dôvodu primárneho aterosklerotického ochorenia s cieľom porovnať bezpečnosť dvoch liečebných režimov s rivaroxabanom a jedného s VKA. Pacienti boli náhodne zaradení v pomere 1:1:1 na celkovo 12-mesačnú liečbu. Pacienti s CMP alebo tranzitórnym ischemickým atakom v anamnéze boli vylúčení.
Skupina 1 dostávala 15 mg rivaroxabanu jedenkrát denne (10 mg jedenkrát denne u pacientov s klírensom kreatinínu 30-49 ml/min) pridaných k inhibítoru P2Y12. Skupina 2 dostávala 2,5 mg rivaroxabanu dvakrát denne pridanú k DAPT (duálna antiagregačná liečba, t.j. klopidogrel 75 mg [alebo alternatívny inhibítor P2Y12] spolu s nízkou dávkou kyseliny acetylsalicylovej [ASA]) po dobu 1, 6 alebo 12 mesiacov, po ktorých nasledovalo 15 mg rivaroxabanu (alebo 10 mg u pacientov s klírensom kreatinínu 30-49 ml/min) jedenkrát denne spolu s nízkou dávkou ASA. Skupina 3 dostávala upravenú dávku VKA spolu s DAPT po dobu 1, 6 alebo 12 mesiacov, po ktorých nasledovalo podávanie upravenej dávky VKA spolu s nízkou dávkou ASA.
Výskyt udalostí primárneho bezpečnostného koncového ukazovateľa, klinicky významné krvácavé príhody, nastal u 109 subjektov (15,7%) v skupine 1, u 117 subjektov (16,6%) v skupine 2 a u 167 subjektov (24,0%) v skupine 3 (HR 0,59; 0,47-0,76, p <0,001 a HR 0,63, 95% CI, 0,50-0,80, p <0,001). Výskyt udalostí sekundárneho koncového ukazovateľa (zložený z kardiovaskulárnej príhody, CV úmrtia, MI alebo cievnej mozgovej príhody) nastal u 41 subjektov (5,9%) v skupine 1, 36 subjektov (5,1%) v skupine 2 a 36 subjektov (5,2%) v skupine 3. Každý z liečebných režimov rivaroxabanu preukázal významné zníženie rizika klinicky významných krvácavých príhod v porovnaní s režimom VKA u pacientov s nevalvulárnou fibriláciou predsiení, ktorí podstúpili PCI so zavedením stentu.
Hlavným cieľom klinického skúšania PIONEER AF-PCI bolo posúdiť bezpečnosť. Údaje o účinnosti (vrátane tromboembolických príhod) sú v tejto populácii obmedzené.
Liečba DVT, PE a prevencia rekurencie DVT a PE
Klinický program rivaroxabanu bol navrhnutý na preukázanie účinnosti rivaroxabanu pri začiatočnej a pri pokračujúcej liečbe akútnej DVT a PE a pri prevencii rekurencie.
Celkovo sa skúmalo viac ako 12 800 pacientov v štyroch randomizovaných kontrolovaných klinických skúšaniach fázy III (Einstein DVT, Einstein PE, Einstein Extension a Einstein Choice) a naviac sa realizovala preddefinovaná súhrnná analýza výsledkov Einstein DVT a Einstein PE skúšaní. Celková kombinovaná dĺžka liečby vo všetkých skúšaniach bola až 21 mesiacov.
V skúšaní Einstein DVT sa skúmalo 3 449 pacientov s akútnou DVT na liečbu DVT a na prevenciu rekurencie DVT a PE (pacienti, ktorí mali symptomatickú PE boli zo skúšania vyradení). Dĺžka liečby bola 3, 6 alebo 12 mesiacov v závislosti od klinického posúdenia skúšajúcim. Na začiatočnú 3-týždňovú liečbu akútnej DVT sa podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo 20 mg rivaroxabanu jedenkrát denne.
V skúšaní Einstein PE sa skúmalo 4 832 pacientov s akútnou PE zaradených do skúšania na liečbu PE a na prevenciu rekurencie DVT a PE. Dĺžka liečby bola až do 3, 6, 12 mesiacov v závislosti od klinického posúdenia skúšajúcim.
Ako úvodná liečba akútnej PE sa počas troch týždňov podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo podávanie 20 mg rivaroxabanu jedenkrát denne.
V oboch skúšaniach Einstein DVT a Einstein PE porovnávajúci liečebný režim pozostával z enoxaparínu, ktorý sa podával minimálne 5 dní v kombinácii s liečbou antagonistom vitamínu K, pokiaľ sa nedosiahlo terapeutické rozmedzie PT/INR (≥2,0). Liečba pokračovala antagonistom vitamínu K, ktorého dávka sa upravila tak, aby sa udržali hodnoty PT/INR v terapeutickom rozmedzí 2,0 až 3,0.
V skúšaní Einstein Extension sa skúmalo 1 197 pacientov s DVT alebo PE na prevenciu rekurencie DVT a PE. Dĺžka liečby bola predĺžená o dobu ďalších 6 alebo 12 mesiacov u pacientov, ktorí podstúpili 6 až 12 mesiacov liečby VTE v závislosti od klinického posúdenia skúšajúceho. Rivaroxaban v dávke 20 mg jedenkrát denne sa porovnával s placebom.
V skúšaniach Einstein DVT, PE a Extension sa použili rovnaké preddefinované primárne a sekundárne ukazovatele účinnosti. Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia. Sekundárny ukazovateľ účinnosti bol definovaný ako kompozitná rekurencia DVT, PE nekončiaca smrťou a mortalita zo všetkých príčin.
V skúšaní Einstein Choice sa u 3 396 pacientov s potvrdenou symptomatickou DVT a/alebo PE, ktorí ukončili 6-12-mesačnú antikoagulačnú liečbu, skúmala prevencia PE končiaca smrťou alebo symptomatická rekurencia DVT alebo PE bez úmrtia. Pacienti s indikáciou pokračujúcej antikoagulačnej liečby s terapeutickými dávkami boli zo skúšania vyradení. Dĺžka liečby bola maximálne 12 mesiacov v závislosti od individuálneho dátumu randomizácie (medián: 351 dní). Rivaroxaban v dávke 20 mg jedenkrát denne a Rivaroxaban v dávke 10 mg jedenkrát denne sa porovnávali so 100 mg acetylsalicylovej kyseliny jedenkrát denne.
Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia.
V DVT skúšaní Einstein (pozri Tabuľku 6) rivaroxaban preukázal noninferioritu voči enoxaparínu/VKA v primárnom ukazovateli účinnosti (p< 0,0001 (test noninferiority); HR: 0,680 (0,443 až 1,042), p=0,076 (test superiority)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa uvádzal v prospech rivaroxabanu s HR 0,67 ((95 % CI:=0,47-0,95), nominálna hodnota p, p=0,027). Hodnoty INR sa nachádzali v rámci terapeutického rozpätia priemerne 60,3 % času pre priemerné trvanie liečby 189 dní a 55,4 %, 60,1 % a 62,8 % času u skupín so zámerom terapie na 3, 6 a 12 mesiacov. V enoxaparín/VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemernej stredovej TTR (čas v cieľovom INR rozpätí 2,0-3,0) v rovnako veľkých terciloch a výskyt rekurentnej VTE (P=0,932 na interakciu). V rámci najvyššieho tercilu podľa stredu, HR u rivaroxabanu v porovnaní s warfarínom bola 0,69 (95 % CI: 0,35-1,35).
Miera incidencie primárneho ukazovateľa bezpečnosti (klinicky závažných alebo nezávažných krvácavých príhod) ako aj sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) boli v oboch liečebných skupinách podobné.
Tabuľka 6: Výsledky účinnosti a bezpečnosti z Einstein DVT fázy III
| Populácia v skúšaní | 3 449 pacientov so symptomatickou akútnou hlbokou žilovou trombózou | |
| Dávka pri liečbe a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=1 731 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=1 718 |
| Symptomatický rekurentný VTE* | 36 (2,1 %) | 51 (3,0 %) |
| Symptomatická rekurentná PE | 20 (1,2 %) | 18 (1,0 %) |
| Symptomatická rekurentná DVT | 14 (0,8 %) | 28 (1,6 %) |
| Symptomatická PE a DVT | 1 (0,1 %) | 0 |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 4 (0,2 %) | 6 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 139 (8,1 %) | 138 (8,1 %) |
| Závažné krvácavé príhody | 14 (0,8 %) | 20 (1,2 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3-týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b)
Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA * p <0,0001 (noninferiorita s vopred určeným HR 2,0); HR: 0,680 (0,443-1,042), p=0,076
(superiorita)
V skúšaní Einstein PE (pozri Tabuľku 7) rivaroxaban preukázal noninferioritu voči enoxaparínu/VKA v primárnom ukazovateli účinnosti (p=0,0026 (test noninferiority); HR: 1,123 (0,749-1,684)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa zaznamenal v HR 0,849 ((95 % CI: 0,633-1,139), nominálna p hodnota p=0,275). Hodnoty INR sa nachádzali v rámci terapeutického rozmedzia v priemere 63 % času pri premiernom trvaní liečby 215 dní a 57 %, 62 %, a 65 % času u skupín so zámerom dĺžky liečby 3, 6, a 12 mesiacov. V enoxaparín /VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemerného TTR daného centra (čas v cieľovom INR rozpätí 2,0-3,0) v rovnako veľkých terciloch s výskytom rekurentnej VTE (p=0,082 pre interakciu). V rámci najvyššieho tercilu podľa podľa centier, HR pri rivaroxabane v porovnaní s warfarínom bol 0,642 (95 % CI: 0,277-1,484).
Miera incidencie primárneho ukazovateľa bezpečnosti (klinicky závažných alebo nezávažných krvácavých príhod) bola mierne nižšia v skupine liečenej rivaroxabanom (10,3 % (249/2412)), ako v skupine liečenej enoxaparínom/VKA (11,4 % (274/2405)). Incidencia sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) bola nižšia v skupine liečenej rivaroxabanom (1,1 % (26/2412)), ako v skupine liečenej enoxaparínom/VKA (2,2 % (52/2405)) s HR 0,493 (95 % CI: 0,308-0,789).
Tabuľka 7: Výsledky účinnosti a bezpečnosti z Einstein PE fázy III
| Populácia v skúšaní | 4 832 pacientov so symptomatickou akútnou pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=2 419 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=2 413 |
| Symptomatický rekurentný VTE* | 50 (2,1 %) | 44 (1,8 %) |
| Symptomatická rekurentná PE | 23 (1,0%) | 20 (0,8 %) |
| Symptomatická rekurentná DVT | 18 (0,7 %) | 17 (0,7 %) |
| Symptomatická PE a DVT | 0 | 2 (<0,1%) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 11 (0,5 %) | 7 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 249 (10,3 %) | 274 (11,4 %) |
| Závažné krvácavé príhody | 26 (1,1 %) | 52 (2,2 %) |
- c) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- d) Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA
* p <0,0026 (noninferiorita na vopred určeným HR 2,0); HR: 1,123 (0,749-1,684)
Vopred určená spoločná analýza výsledkov skúšaní Einstein DVT a PE (pozri Tabuľku 8).
Tabuľka 8: Výsledky účinnosti a bezpečnosti zo spoločných analýz Einstein DVT a Einstein PE fázy III
| Populácia v skúšaní | 8 281 pacientov s akútnou symptomatickou hlbokou žilovou trombózou a pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=4 150 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=4 131 |
| Symptomatický rekurentný VTE* | 86 (2,1 %) | 95 (2,3 %) |
| Symptomatická rekurentná PE | 43 (1,0%) | 38 (0,9 %) |
| Symptomatická rekurentná DVT | 32 (0,8 %) | 45 (1,1 %) |
| Symptomatická PE a DVT | 1 (<0,1%) | 2 (<0,1%) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 15 (0,4 %) | 13 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 388 (9,4 %) | 412 (10,0 %) |
| Závažné krvácavé príhody | 40 (1,0 %) | 72 (1,7 %) |
- c) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- d) Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA
* p <0,0001 (noninferiorita na vopred určeným HR 1,75); HR: 0,886 (0,661-1,186)
Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti a závažné krvácavé príhody) sa súhrnnej analýze hlásili s HR 0,771 ((95 % CI: 0,614-0,967), nominálna p hodnota p=0,0244).
V skúšaní Einstein Extension (pozri Tabuľku 9) bol rivaroxaban superiórny voči placebu v primárnych a sekundárnych ukazovateľoch účinnosti. Pri primárnom ukazovateľovi bezpečnosti (závažných krvácavých príhodách) bol nevýznamný numericky vyšší pomer incidencie u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom. Sekundárny ukazovateľ bezpečnosti (závažné alebo klinicky relevantné nezávažné krvácavé príhody) ukázal vyšší výskyt u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom.
Tabuľka 9: Výsledky účinnosti a bezpečnosti z Einstein Extension fázy III
| Populácia v skúšaní | 1 197 pacientov, ktorí pokračovali v liečbe a prevencii rekurencie venózneho tromboembolizmu | |
| Dávka a dĺžka liečby | Rivaroxabana 6 alebo 12 mesiacov N=602 | Placebo 6 alebo 12 mesiacov N=594 |
| Symptomatický rekurentný VTE* | 8 (1,3 %) | 42 (7,1 %) |
| Symptomatická rekurentná PE | 2 (0,3%) | 13 (2,2 %) |
| Symptomatická rekurentná DVT | 5 (0,8 %) | 31 (5,2 %) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 1 (0,2 %) | 1 (0,2 %) |
| Závažné krvácavé príhody | 4 (0,7 %) | 0 (0,0 %) |
| Klinicky význammé nezávažné krvácavé príhody | 32 (5,4 %) | 7 (1,2 %) |
- b) Rivaroxaban 20 mg jedenkrát denne * p <0,0001 (superiorita), HR: 0,185 (0,087-0,393)
V skúšaní Einstein Choice (pozri Tabuľku 10) bol rivaroxaban v dávke 20 mg aj 10 mg superiórny vo vzťahu k 100 mg kyseliny acetylsalicylovej v primárnom ukazovateli účinnosti. Hlavný ukazovateľ bezpečnosti (závažné krvácavé príhody) bol u pacientov liečených rivaroxabanom v dávke 20 mg a 10 mg jedenkrát denne v porovnaní so 100 mg kyseliny acetylsalicylovej podobný.
Tabuľka 10: Výsledky účinnosti a bezpečnosti z Einstein Choice fázy III
| Populácia v skúšaní | 3 396 pacientov, ktorí pokračovali v prevencii rekurencie venózneho tromboembolizmu | ||
| Dávka liečby | Rivaroxaban v dávke 20 mg OD N=1 107 | Rivaroxaban v dávke 10 mg OD N=1 127 | ASA 100 mg OD N=1 131 |
| Medián trvania liečby [medzikvartilový rozsah] | 349 [189 - 362] dní | 353 [190 - 362] dní | 350 [186 - 362] dní |
| Symptomatický rekurentný VTE | 17 (1,5 %)* | 13 (1,2 %)** | 50 (4,4 %) |
| Symptomatická rekurentná PE | 6 (0,5 %) | 6 (0,5 %) | 19 (1,7 %) |
| Symptomatická rekurentná DVT | 9 (0,8 %) | 8 (0,7 %) | 30 (2,7 %) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 2 (0,2 %) | 0 | 2 (0,2 %) |
| Symptomatický rekurentný VTE, MI, cievna mozgová príhoda alebo systémová embólia nepostihujúca CNS | 19 (1,7 %) | 18 (1,6 %) | 56 (5,0 %) |
| Závažné krvácavé príhody | 6 (0,5 %) | 5 (0,4 %) | 3 (0,3 %) |
| Klinicky význammé nezávažné krvácavé príhody | 30 (2,7 % | 22 (2,0 %) | 20 (1,8 %) |
Symptomatický rekurentný VTE alebo závažné krvácanie (čistý klinický prínos) | 23 (2,1 %)+ | 17 (1,5 %)++ | 53 (4,7 %) |
* p < 0,001(superiorita) rivaroxaban v dávke 20 mg OD vs ASA 100 mg OD; HR=0,34 (0,20 – 0,59)
** p < 0,001 (superiority) rivaroxaban v dávke 10 mg OD vs ASA 100 mg OD; HR=0,26 (0,14 – 0,47)
+ Rivaroxaban v dávke 20 mg OD vs ASA 100 mg OD; HR=0,44 (0,27 – 0,71), p=0,0009 (nominálna hodnota)
++ Rivaroxaban v dávke 10 mg OD vs ASA 100 mg OD; HR=0,32 (0,18 – 0,55), p < 0,0001 (nominálna hodnota)
Okrem klinického skúšania fázy III EINSTEIN bolo uskutočnené prospektívne, neintervenčné, otvorené, kohortové klinické skúšanie (XALIA) s centrálnym vyhodnocovaním sledovaných ukazateľov zahŕňajúcich rekurentný VTE, závažné krvácanie a úmrtie. Zaradených bolo 5 142 pacientov s akútnou DVT za účelom posúdenia dlhodobej bezpečnosti rivaroxabanu v porovnaní so štandardnou antikoagulačnou terapiou v klinickej praxi. Pomer závažného krvácania, rekurentného VTE a mortality zo všetkých príčin bol v skupine s rivaroxabanom 0,7%, 1,4% a 0,5% v uvedenom poradí. Vo vstupných charakteristikách pacientov boli rozdiely, vrátane veku, výskytu nádorových ochorení a obličkovej nedostatočnosti. Napriek tomu, že na úpravu získaných východiskových rozdielov bola použitá vopred určená analýza so stratifikáciou podľa „propensity score“, reziduálne skresľujúce faktory môžu tieto výsledky ovplyvniť. Upravené HR porovnávajúce rivaroxaban a štandardnú liečbu boli pri závažnom krvácaní 0,77 (95 % CI 0,40-1,50), rekurentnom venóznom tromboembolizme 0,91 (95 % CI 0,54-1,54) a úmrtí zo všetkých príčin 0,51 (95 % CI 0,24-1,07).
Tieto pozorovania z klinickej praxe sú v súlade s potvrdeným bezpečnostným profilom pri tejto indikácii.
V neintervenčnej štúdii po uvedení na trh u viac ako 40 000 pacientov bez anamnézy rakoviny zo štyroch krajín bol rivaroxaban predpísaný na liečbu alebo prevenciu DVT a PE. Frekvencie udalostí na 100 pacientorokov pre symptomatické/klinicky zjavné udalosti VTE/tromboembólie vedúce k hospitalizácii boli v rozsahu od 0,64 (95 % CI 0,40 – 0,97) v Spojenom kráľovstve do 2,30 (95 % CI 2,11 – 2,51) v Nemecku. Krvácanie vedúce k hospitalizácii sa vyskytlo s frekvenciami 0,31 (95 % CI 0,23 – 0,42) pre intrakraniálne krvácanie, 0,89 (95 % CI 0,67 – 1,17) pre gastrointestinálne krvácanie, 0,44 (95 % CI 0,26 – 0,74) pre urogenitálne krvácanie a 0,41 (95 % CI 0,31 – 0,54) pre iné krvácanie na 100 pacientorokov.
Pediatrická populácia
Liečba VTE a prevencia rekurenice VTE u pediatrických pacientov
V 6 otvorených, multicentrických pediatrických štúdiách bolo zahrnutých celkom 727 detí s potvrdeným akútnym VTE, z ktorých 528 užívalo rivaroxaban. Dávkovanie upravené podľa telesnej hmotnosti u pacientov od narodenia do 18 rokov viedlo k expozícii rivaroxabanu podobnej expozícii pozorovanej u dospelých pacientov s DVT liečených rivaroxabanom 20 mg jedenkrát denne, ako sa potvrdilo v štúdii fázy III (pozri časť 5.2).
Štúdia fázy III EINSTEIN Junior bola randomizovaná, aktívne kontrolovaná, otvorená, multicentrická štúdia u 500 pediatrických pacientov (vo veku od narodenia do <18 rokov) s potvrdeným akútnym VTE.
276 detí bolo vo veku 12 až <18 rokov, 101 detí vo veku 6 až <12 rokov, 69 detí vo veku 2 až <6 rokov a 54 detí vo veku <2 roky.
Index VTE bol klasifikovaný buď ako VTE súvisiaci s centrálnym venóznym katétrom (CVC-VTE; 90/335 pacientov v skupine s rivaroxabanom, 37/165 pacientov v skupine s komparátorom), trombóza mozgových žíl a splavov (CVST; 74/335 pacientov v skupine s rivaroxabanom, 43/165 pacientov v skupine s komparátorom) a všetky ostatné vrátane DVT a PE (ne-CVC-VTE; 171/335 pacientov v skupine s rivaroxabanom, 85/165 pacientov v skupine s komparátorom). Najčastejšia forma indexu trombózy u detí vo veku 12 až <18 rokov bol ne-CVC-VTE u 211 (76,4 %), u detí vo veku 6 až <12 rokov a vo veku 2 až <6 rokov to bola CVST u 48 (47,5 %) a 35 (50,7 %), v uvedenom poradí a u detí vo veku <2 roky to bol CVC-VTE u 37 (68,5 %). V skupine s rivaroxabanom neboli žiadne deti <6 mesiacov s CVST. 22 pacientov s CVST malo infekciu CNS (13 pacientov v skupine s rivaroxabanom a 9 pacientov v skupine s komparátorom).
VTE bol vyprovokovaný trvalými, prechodnými alebo oboma trvalými aj prechodnými rizikovými faktormi u 438 (87,6 %) detí.
Pacienti dostávali začiatočnú liečbu s terapeutickými dávkami UFH, LMWH alebo fondaparinuxom minimálne po dobu 5 dní a boli randomizovaní v pomere 2:1 na podávanie dávok rivaroxabanu upravených podľa telesnej hmotnosti alebo skupina komparátora (heparíny, VKA) počas hlavného obdobia štúdiovej liečby trvajúceho 3 mesiace (1 mesiac u detí <2 rokov s CVC-VTE). Na konci hlavného obdobia štúdiovej liečby sa zopakoval diagnostický zobrazovací test, ktorý sa vykonal na začiatku štúdie, ak to bolo klinicky možné. Študijná liečba sa v tomto bode mohla ukončiť alebo podľa uváženia skúšajúceho pokračovať až po celkovú dobu 12 mesiacov (u detí <2 roky s CVC-VTE až do 3 mesiacov).
Primárny ukazovateľ účinnosti bol symptomatický rekurentný VTE. Primárny ukazovateľ bezpečnosti bol kompozit závažného krvácania a klinicky významného nezávažného krvácania (CRNMB). Všetky ukazovatele účinnosti a bezpečnosti boli centrálne posudzované nezávislou komisiou zaslepenou pre priradenie liečby. Výsledky účinnosti a bezpečnosti sú uvedené v Tabuľke 11 a Tabuľke 12 nižšie.
Rekurentný VTE sa vyskytol v skupine s rivaroxabanom u 4 z 335 pacientov a v skupine s komparátorom u 5 zo 165 pacientov. Kompozit závažného krvácania a CRNMB bol hlásený u 10 z 329 pacientov (3 %) liečených rivaroxabanom a u 3 zo 162 pacientov (1,9 %) liečených komparátorom. Čistý klinický prínos (symptomatický rekurentný VTE a závažné krvácanie) bol hlásený v skupine s rivaroxabanom u 4 z 335 pacientov a v skupine s komparátorom u 7 zo 165 pacientov. K normalizácii trombotickej záťaže na opakovanom zobrazovaní došlo u 128 z 335 pacientov liečených rivaroxabanom a u 43 zo 165 pacientov v skupine s komparátorom. Tieto zistenia boli vo všeobecnosti podobné medzi všetkými vekovými skupinami. V skupine s rivaroxabanom bolo 119 (36,2 %) detí s akýmkoľvek krvácaním spojeným s liečbou a v skupine s komparátorom bolo 45 (27,8 %) detí.
Tabuľka 11: Výsledky účinnosti na konci hlavného liečebného obdobia
| Príhoda | rivaroxaban N = 335* | komparátor N = 165* |
| Rekurentný VTE (primárny ukazovateľ účinnosti) | 4 (1,2 %, 95 % CI 0,4 % – 3,0 %) | 5 (3,0 %, 95 % CI 1,2 % – 6, %) |
| Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie opakovaného zobrazovania Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie opakovaného zobrazovania | 5 (1,5 %, 9 % CI 0,6% – 3,4 %) | 6 (3,6 %, 95 % CI 1 6 % – 7,6 %) |
Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie + bez zmeny opakovaného zobrazovania Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie + bez zmeny opakovaného Kompozit: Symptomatický rekurentný VTE + | 21 (6, 3 %, 95 % CI 4,0 % – 9,2 %) | 19 (11.5 %, 95 % CI 7,3 % – 17,4 %) |
zobrazovania asymptomatické zhoršenie + bez zmeny opakovaného zobrazovania Normalizácia na opakovanom zobrazovaní | 128 (38,2 %, 95 % CI 33,0 % – 43,5 %) | 43 (26,1 %, 95 % CI 19,8 % – 33,0 %) |
Kompozit: Symptomatický rekurentný VTE + závažné krvácanie (čistý klinický prínos) Kompozit: Symptomatický rekurentný VTE + závažné krvácanie (čistý klinický prínos) | 4 (1,2 %, 95 % CI 0,4 % – 3,0 %) | 7 (4,2 %, 95 % CI 2,0 % – 8,4 %) |
| Fatálna lebo nefatálna pľúcna embólia | 1 (0,3 %, 95 % CI 0,0 % – 1,6 %) | 1 (0,6 %, 95 % CI 0,0% – 3,1 %) |
*FAS = celková analýza, všetky randomizované deti
Tabuľka 12: Výsledky bezpečnosti na konci hlavného liečebného obdobia
| rivaroxaban N = 329* | komparátor N = 162* | |
Kompozit: Závažné krvácanie + CRNMB (primárny ukazovateľ bezpečnosti) Kompozit: Závažné krvácanie + CRNMB (primárny ukazovateľ bezpečnosti) | 10 (3,0 %, 95 % CI 1,6 % – 5,5 %) | 3 (1,9 %, 95 % CI 0,5 % – 5,3 %) |
| Závažné krvácanie | 0 (0,0 %, 95 % CI 0,0 % – 1,1 %) | 2 (1,2 %, 95 % CI 0,2 % – 4,3 %) |
| Akékoľvek krvácanie spojené s liečbou | 119 (36,2 %) | 45 (27,8 %) |
* SAF = nalýza bezpečnosti, všetky randomizované deti ,ktoré dostali aspoň 1 dávku štúdovej liečby one dose study.
Profil účinnosti a bezpečnosti rivaroxabanu bol do značnej miery podobný medzi pediatrickou populáciou s VTE a dospelou populáciou s DVT/PE, avšak podiel jedincov s akýmkoľvek krvácaním bol vyšší v pediatrickej populácii s VTE v porovnaní s dospelou populáciou s DVT/PE.
Pacienti s vysokým rizikom trojito pozitívneho antifosfolipidového syndrómu V randomizovanej, otvorenej, multicentrickej klinickej štúdii sponzorovanej skúšajúcim so zaslepeným záverečným posudzovaním bol rivaroxaban porovnávaný s warfarínom u pacientov s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm a ktorí majú vysoké riziko výskytu tromboembolických udalostí (pacienti pozitívni na všetky 3 antifosfolipidové testy: lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I). Skúšanie bolo predčasne ukončené po zaradení 120 pacientov z dôvodu nárastu udalostí u pacientov v skupine s rivaroxabanom. Priemerná dĺžka klinického skúšania bola 569 dní. Randomizovaných bolo 59 pacientov na liečbu rivaroxabanom 20 mg (15 mg pre pacientov s klírensom kreatinínu (CrCl) <50 ml/min) a 61 pacientov na liečbu warfarínom (INR 2,0-3,0). Tromboembolické udalosti sa vyskytli u 12 % pacientov randomizovaných na liečbu rivaroxabanom (4 ischemické cievne mozgové príhody a 3 infarkty myokardu). U pacientov randomizovaných na liečbu warfarínom neboli hlásené žiadne udalosti. Silné krvácanie sa vyskytlo u 4 pacientov (7 %) v skupine s rivaroxabanom a u 2 pacientov (3 %) v skupine s warfarínom.
Pediatrická populácia
Európska lieková agentúra udelila výnimku z povinnosti predložiť výsledky skúšaní pre referenčný liek obsahujúci rivaroxaban vo všetkých vekových podskupinách detí a dospievajúcich na prevenciu venózneho tromboembolizmu (pre informáciu o použití u detí a dospievajúcich, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Nasledujúce informácie sa zakladajú na údajoch získaných od dospelých.
Rivaroxaban sa absorbuje rýchlo s maximálnymi koncentráciami (Cmax) objavujúcimi sa 2-4 hodiny po užití tablety.
Perorálna absorpcia rivaroxabanu je takmer úplná a perorálna biologická dostupnosť pri dávke 2,5 mg a 10 mg tablety je vysoká (80-100 %) bez ohľadu na stavy nalačno/nasýtenie. Pri 2,5 mg a 10 mg dávke užitie s jedlom neovplyvňuje AUC alebo Cmax rivaroxabanu.
Z dôvodu zníženého rozsahu absorpcie bola stanovená pre 20 mg tabletu pri stavoch nalačno perorálna biologická dostupnosť 66 %. Ak sa 20 mg tablety rivaroxabanu užili spolu s jedlom, pozorovalo sa zvýšenie priemernej AUC o 39 % v porovnaní s tabletou užitou pri stavoch nalačno, čo poukazuje na takmer úplnú absorpciu a vysokú perorálnu biologickú dostupnosť. Rivaroxaban v dávle 15 mg a 20 mg sa má užívať s jedlom (pozri časť 4.2).
Farmakokinetika rivaroxabanu je približne lineárna až do asi 15 mg jedenkrát denne v stave nalačno. V stave nasýtenia sa u 10 mg, 15 mg a 20 mg tabliet rivaroxabanu preukázala farmakokinetika závislá od dávky. Pri vyšších dávkach je absorpcia rivaroxabanu obmedzená disolúciou, so zvyšujúcou sa dávkou dochádza ku zníženej biologickej dostupnosti a zníženej miere absorpcie. Variabilita farmakokinetiky rivaroxabanu je stredne veľká s interindividuálnou variabilitou (CV %) siahajúcou od 30 % do 40 %.
Absorpcia rivaroxabanu závisí od miesta jeho uvolnenia v gastrointestinálnom trakte. Keď sa granulát rivaroxaban uvolňoval v proximálnej časti tenkého čreva, bol pozorovaný 29% pokles AUC a 56% pokles Cmax v porovnaní s hodnotami u tabliet. Expozícia sa ďalej zníži, keď sa rivaroxaban uvolní v distálnej časti tenkého čreva alebo vo vzostupnom tračníku. Preto sa treba vyhnúť tomu aby sa rivaroxaban uvolňoval distálne od žalúdka, nakoľko to môže viesť k zníženiu absorpcie a s tým súvisiacemu zníženiu expozície rivaroxabanu.
Porovnávala sa biologická dostupnosť (AUC a Cmax) 20 mg rivaroxabanu podaného perorálne, ako podrvené tablety rozmiešané v jablčnom pyré alebo rozsuspendované vo vode a podávané pomocou žalúdočnej sondy, s následne podaným tekutým jedlom v porovnaní s podaním celej tablety. Podľa predpokladu, na základe farmakokinetického profilu rivaroxabanu v závislosti od dávky, sa pravdepodobne výsledky tejto štúdie biologickej dostupnosti dajú aplikovať pri nižších dávkach rivaroxabanu.
Pediatrická populácia
Deti užívali tablety alebo perorálnu suspenziu rivaroxabanu počas alebo tesne po podaní výživy alebo po užití jedla a s typickou dávkou tekutiny na zabezpečenie spoľahlivého dávkovania u detí. Tak ako u dospelých sa rivaroxaban po perorálnom podaní vo forme tablety alebo granulátu na perorálnu suspenziu u detí ľahko absorboval. Nepozoroval sa žiadny rozdiel medzi rýchlosťou absorpcie ani rozsahom absorpcie medzi tabletou a granulátom na perorálnu suspenziu. Nie sú k dispozícii žiadne farmakokinetické údaje po intravenóznom podaní deťom, takže absolútna biologická dostupnosť u detí nie je známa. Zistilo sa zníženie relatívnej biologickej dostupnosti pri zvyšujúcich sa dávkach (v mg/kg telesnej hmotnosti), čo naznačuje obmedzenia absorpcie pri vyšších dávkach, aj keď sa užívajú s jedlom. Rivaroxaban 15 mg tablety sa majú užívať pri podávaní výživy alebo s jedlom (pozri časť 4.2).
Distribúcia
U dospelých je schopnosť väzby na plazmatické bielkoviny vysoká, približne 92 % až 95 %, pričom hlavnou väzbovou zložkou je sérový albumín. Distribučný objem je stredne veľký s Vss približne 50 litrov.
Pediatrická populácia
Nie sú k dispozícii žiadne špecifické údaje u detí týkajúce sa väzby rivaroxabanu na plazmatické bielkoviny. Nie sú k dispozícii žiadne farmakokinetické údaje po intravenóznom podaní rivaroxabanu deťom. Hodnota Vss odhadovaná pomocou populačného farmakokinetického modelovania u detí (vekový rozsah 0 až < 18 rokov) po perorálnom podaní rivaroxabanu je závislá od telesnej hmotnosti a je možné ju opísať pomocou alometrickej funkcie, s priemernou hodnotou 113 l pre jedinca s telesnou hmotnosťou 82,8 kg.
Biotransformácia a eliminácia
Z podanej dávky rivaroxabanu podliehajú u dospelých približne 2/3 metabolickému rozkladu, polovica sa potom eliminuje renálne a druhá polovica sa eliminuje stolicou. Posledná 1/3 podanej dávky podlieha priamej renálnej exkrécii, ako nezmenené liečivo v moči, najmä prostredníctvom aktívnej renálnej sekrécie.
Rivaroxaban sa metabolizuje prostredníctvom CYP3A4, CYP2J2 a mechanizmami nezávislými od CYP. Oxidačná degradácia morfolínovej časti a hydrolýza amidových väzieb sú najvýznamnejšie miesta biotransformácie. Na základe výskumov in vitro je rivaroxaban substrátom transportných proteínov P-gp (P-glykoproteín) a Bcrp (breast cancer resistance protein).
Nezmenený rivaroxaban je najdôležitejšia zložka v ľudskej plazme bez prítomnosti významných alebo aktívnych cirkulujúcich metabolitov. Rivaroxaban so systémovým klírensom asi 10 l/h možno klasifikovať ako liečivo s nízkym klírensom. Po intravenóznom podaní dávky 1 mg je eliminačný polčas asi 4,5 hodiny. Po perorálnom podaní je eliminácia limitovaná mierou absorpcie. Eliminácia rivaroxabanu z plazmy prebieha s terminálnymi polčasmi 5 až 9 hodín u mladých jedincov a s terminálnymi polčasmi 11 až 13 hodín u starších pacientov.
Pediatrická populácia
Nie sú k dispozícii žiadne špecifické údaje u detí týkajúce sa metabolizmu. Nie sú k dispozícii žiadne farmakokinetické údaje po intravenóznom podaní rivaroxabanu deťom. Hodnota CL odhadovaná pomocou populačného farmakokinetického modelovania u detí (vekový rozsah 0 až < 18 rokov) po perorálnom podaní rivaroxabanu je závislá od telesnej hmotnosti a je možné ju opísať pomocou alometrickej funkcie, s priemernou hodnotou 8 l/h pre jedinca s telesnou hmotnosťou 82,8 kg. Geometrické priemerné hodnoty polčasu eliminácie (t1/2) odhadované pomocou populačného farmakokinetického modelovania sa znižujú so zvyšujúcim sa vekom a boli v rozsahu od 4,2 h u dospievajúcich do približne 3 h u detí vo veku 2–12 rokov až po 1,9 a 1,6 h u detí vo veku 0,5 – < 2 roky a menej ako 0,5 rokov, v uvedenom poradí.
Osobitné skupiny pacientov
Pohlavie
Vo farmakokinetike a farmakodynamike neboli u dospelých klinicky relevantné rozdiely medzi pacientmi mužského a ženského pohlavia. Exploračná analýza neodhalila významné rozdiely v expozícii rivaroxabanu medzi chlapcami a dievčatami.
Starší pacienti
Starší pacienti vykazovali vyššie plazmatické koncentrácie s priemernými hodnotami AUC približne 1,5-násobne vyššími než mladší pacienti, predovšetkým z dôvodu zníženého (zdanlivého) celkového a renálneho klírensu. Nie je potrebná žiadna úprava dávky.
Rôzne váhové kategórie
Extrémy v telesnej hmotnosti (<50 kg alebo >120 kg) mali u dospelých iba malý vplyv na koncentrácie rivaroxabanu v plazme (menej ako 25 %). Nie je potrebná žiadna úprava dávky. U detí sa rivaroxaban dávkuje na základe telesnej hmotnosti. Exploračná analýza neodhalila významný vplyv podvýživy alebo obezity na expozíciu rivaroxabanu u detí.
Medzietnické rozdiely
Vo farmakokinetike a farmakodynamike rivaroxabanu sa nepozorovali u dospelých žiadne klinicky relevantné medzietnické rozdiely medzi pacientmi belochmi, afroameričanmi, hispáncami, japoncami alebo číňanmi.
Exploračná analýza neodhalila významé medzietnické rozdiely v expozícii rivaroxabanu medzi japonskými, čínskymi alebo ázijskými deťmi mimo Japonska a Číny oproti príslušnej celkovej pediatrickej populácii.
Porucha funkcie pečene
Dospelí úacienti s cirhózou s miernou poruchou funkcie pečene (klasifikovaným ako Childový–Pughový typ A) vykazovali iba malé zmeny vo farmakokinetike rivaroxabanu (v priemere 1,2-násobný nárast AUC rivaroxabanu), takmer porovnateľné s ich spárovanou zdravou kontrolnou skupinou. U pacientov s cirhózou so stredne ťažkou poruchou funkcie pečene (klasifikovaným ako Childový–Pughový typ B) bola priemerná AUC rivaroxabanu významne zvýšená 2,3-násobne v porovnaní so zdravými dobrovoľníkmi. AUC neviazaného rivaroxabanu sa zvýšila 2,6-násobne. Títo pacienti mali tiež zníženú renálnu elimináciu rivaroxabanu, podobne ako u pacientov so stredne ťažkou poruchou funkcie obličiek. K dispozícii nie sú údaje o pacientoch s ťažkou poruchou funkcie pečene.
Inhibícia aktivity faktora Xa bola zvýšená 2,6-násobne u pacientov so stredne ťažkou poruchou funkcie pečene v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 2,1-násobne. Pacienti so stredne ťažkou poruchou funkcie pečene boli na rivaroxaban citlivejší, čo viedlo k výraznejšiemu pomeru PK/PD medzi koncentráciou a PT.
Rivaroxaban je kontraindikovaný u pacientov s ochorením pečene spojeným s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane pacientov s cirhózou s Childovým-Pughovým typom B a C (pozri časť 4.3).
U detí s poruchou funkcie pečene nie sú k dispozícii žiadne klinické údaje.
Porucha funkcie obličiek
Ako sa stanovilo meraním klírensu kreatinínu, zvýšená expozícia rivaroxabanu u dospelých korelovala so znížením renálnej funkcie. U jedincov s miernou (klírens kreatinínu 50-80 ml/min), stredne ťažkou (klírens kreatinínu 30-49 ml/min) a ťažkou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek boli plazmatické koncentrácie (AUC) rivaroxabanu zvýšené 1,4; 1,5 a 1,6-násobne. Zodpovedajúce zvýšenia farmakodynamických účinkov boli markantnejšie. U jedincov s miernou, stredne ťažkou a ťažkou poruchou funkcie obličiek bola zvýšená celková inhibícia aktivity faktora Xa 1,5; 1,9 a 2,0-násobne v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 1,3; 2,2 a 2,4-násobne. K dispozícii nie sú údaje u pacientov s klírensom kreatinínu <15 ml/min. V dôsledku vysokej väzbovosti rivaroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný. U pacientov s klírensom kreatinínu <15 ml/min sa použitie neodporúča. U pacientov s klírensom kreatinínu 15-29 ml/min sa má Rivaroxaban používať s opatrnosťou (pozri časť 4.4). U detí vo veku 1 rok a starších so stredne ťažkou alebo ťažkou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie < 50 ml/min/1,73 m2) nie sú k dispozícii žiadne klinické údaje.
Farmakokinetické údaje u pacientov
U pacientov, ktorí užívali rivaroxaban na liečbu akútnej DVT v dávke 20 mg jedenkrát denne, v čase 2-4 h a približne 24 h po podaní dávky (čo predstavuje zhruba maximálne a minimálne koncentrácie počas intervalu medzi dávkami) bol geometrický priemer koncentrácií (90 % interval predikcie) 215 (22-535), respektíve 32 (6-239) μg/l.
U pediatrických pacientov s akútnym VTE, ktorí užívajú rivaroxaban upravený podľa telesnej hmotnosti vedúci k podobnej expozícii ako u dospelých pacientov s DVT, ktorí užívajú dávku 20 mg jedenkrát denne sú geometrické priemery koncentrácií (90 % interval) v čase odoberania vzoriek, ktoré zhruba predstavujú maximálne a minimálne koncentrácie počas intervalu medzi dávkami, zhrnuté v Tabuľke 13.
Tabuľka 13: Súhrnná štatistika (geometrický priemer (90 % interval)) plazmatických koncentrácií rivaroxabanu v ustálenom stave (mcg/l) podľa režimu dávkovania a veku
| Časové intervaly | ||||||||
| Jedenkrát denne | N | 12 – < 18 rokov | N | 6 – < 12 rokov | ||||
| 2,5–4h po podaní | 171 | 241,5 (105–484) | 24 | 229,7 (91,5–777) | ||||
| 20–24h po podaní | 151 | 20,6 (5,69–66,5) | 24 | 15,9 (3,42–45,5) | ||||
| Dvakrát denne | N | 6 – < 12 rokov | N | 2 – < 6 rokov | N | 0.5 – < 2 roky | ||
| 2.5–4h po podaní | 36 | 145,4 (46,0–343) | 38 | 171,8 (70,7–438) | 2 | n.c. | ||
| 10–16h po podaní | 33 | 26.0 (7,99–94,9) | 37 | 22,2 (0,25 127) | 3 | 10,7 (n.c. –n.c.) | ||
| Trikrát denne | N | 2 – < 6 rokov | N | narodenie – < 2 roky | N | 0,5 – < 2 roky | N | narodenie – < 0,5 rokov |
| 0.5–3h po podaní | 5 | 164,7 (108–283) | 25 | 111,2 (22,9–320) | 13 | 114,3 (22,9–346) | 12 | 108,0 (19,2–320) |
| 7–8h po podaní | 3 | 33,2 (18,7–99,7) | 23 | 18,7 (10,1–36,5) | 12 | 21,4 (10,5–65,6) | 11 | 16.1 (1,03–33,6) |
n.c. = nekalkulované
Hodnoty pod dolným limitom kvantifikácie (LLOQ) sa nahradili 1/2 LLOQ pre účely štatistického výpočtu (LLOQ = 0,5 mcg/l).
Farmakokinetický/farmakodynamický pomer
Farmakokinetický/farmakodynamický (PK/PD) pomer medzi plazmatickou koncentráciou rivaroxabanu a niektorými PD koncovými ukazovateľmi (inhibícia faktora Xa, PT, aPTT, HepTest) sa skúmal po podaní širokého spektra dávok (5-30 mg dvakrát denne). Pomer medzi koncentráciou rivaroxabanu a aktivitou faktora Xa bol najlepšie opísaný modelom Emax. PT lineárny intercepčný model spravidla opisuje údaje lepšie. V závislosti od rôznych použitých reagencií na PT sa krivka výrazne odlišovala. Keď sa použil na PT Neoplastín, východisková hodnota PT bola asi 13 s a krivka bola okolo 3 až 4 s/(100 μg/l). Výsledky analýz PK/PD vo fáze II a III boli zhodné s údajmi zistenými u zdravých jedincov.
Pediatrická populácia
Bezpečnosť a účinnosť u detí a dospievajúcich do 18 rokov nebola v indikácii prevencie cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení stanovená.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických skúšaní bezpečnosti, toxicity po jednorazovom podávaní, fototoxicity, genotoxicity, karcinogénneho potenciálu a juvenilnej toxicity neodhalili žiadne osobitné riziko pre ľudí.
Účinky, ktoré sa pozorovali v skúšaniach toxicity po opakovanom podávaní boli zväčša v dôsledku zvýšenej farmakodynamickej aktivity rivaroxabanu. Pri klinicky relevantných hladinách expozície sa u potkanov pozorovali zvýšené plazmatické hladiny IgG a IgA.
Na potkanoch sa nepozorovali žiadne vplyvy na fertilitu samcov a samíc. Skúšania na zvieratách ukázali reprodukčnú toxicitu súvisiacu s farmakologickým mechanizmom účinku rivaroxabanu (napr. krvácavé komplikácie). Pri klinicky relevantných plazmatických koncentráciách sa pozorovala embryo-fetálna toxicita (postimplantačná strata, oneskorená/pokročilá osifikácia, viacnásobné svetlé bodky na pečeni) a zvýšený výskyt zvyčajných malformácií, ako aj zmeny na placente. V prenatálnom a postnatálnom skúšaní u potkanov sa pozorovala znížená životaschopnosť potomkov pri dávkach, ktoré boli toxické pre matky.
Rivaroxaban sa testoval u mladých potkanov až po dobu 3 mesiacov podávania začínajúc 4. dňom po narodení a vykazoval na dávke nezávislé zvýšenie periinzulárneho krvácania. Nepozoroval sa žiadny dôkaz toxicity špecifickej pre orgány.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety:
monohydrát laktózy
kroskarmelóza sodná (E468)
laurylsíran sodný (E487)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)
mikrokryštalická celulóza (E460)
koloidný bezvodý oxid kremičitý (E551)
stearát horečnatý (E572)
Filmový obal tablety:
makrogol 4000 (E1521)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)
oxid titaničitý (E171)
žltý oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
2 roky.
Rozdrvené tablety
Rozdrvené tablety rivaroxabanu sú stabilné vo vode a v jablčnom pyré po dobu až 4 hodín.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Priehľadné PVC/hliníkové blistre v škatuľkách s obsahom 10, 14, 28, 30, 42, 48, 56, 90, 98 alebo 100 filmom obalených tabliet alebo perforované jednodávkové blistre s obsahom 10x1 alebo 100x1 tableta.
HDPE fľaštička uzavretá bielym nepriehľadným bezpečnostným polypropylénovým uzáverom s indukčným tesnením. Veľkosť balenia po 30 alebo 90 filmom obalených tabliet. HDPE fľaštička uzavretá bielym nepriehľadným závitovým polypropylénovým skrutkovým uzáverom s indukčným tesnením. Veľkosť balenia po 500 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Drvenie tabliet
Tablety rivaroxabanu sa môžu rozdrviť a rozpustiť v 50 ml vody a podávať cez nazogastrickú sondu alebo gastrickú vyživovaciu sondu po ubezpečení sa o správnom umiestnení sondy v žalúdku. Následne sa má sonda prepláchnuť vodou. Keďže absorpcia rivaroxabanu závisí od miesta uvoľňovania liečiva, treba sa vyhnúť podaniu rivaroxabanu distálne do žalúdka, čo môže viesť k zníženej absorpcii a tým zníženej expozícii liečivu. Po podaní rozdrvených 15 mg alebo 20 mg tabliet rivaroxabanu má po dávke okamžite nasledovať enterálne podanie stravy.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
Španielsko
8. REGISTRAČNÉ ČÍSLO
EU/1/20/1488/024-038
9. DÁTUM PRVEJ REGISTRÁCIE/ PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. novembra 2020
Dátum posledného predĺženia registrácie: 6. augusta 2025
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej liekovej agentúry http://www.ema.europa.eu/.
Rivaroxaban Accord 20 mg filmom obalené tablety
1. NÁZOV LIEKU
Rivaroxaban Accord 20 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 20 mg rivaroxabanu.
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 27,90 mg laktózy (ako monohydrát), pozri časť 4.4.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Tmavočervené okrúhle bikonvexné filmom obalené tablety o priemere približne 6,00 mm s označením „IL3“ na jednej strane a bez označenia na strane druhej.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Dospelí
Prevencia cievnej mozgovej príhody a systémovej embolizácie u dospelých pacientov s nevalvulárnou fibriláciou predsiení s jedným alebo viacerými rizikovými faktormi, ako je kongestívne srdcové zlyhanie, hypertenzia, vek ≥75 rokov, diabetes mellitus, prekonaná cievna mozgová príhoda alebo tranzitórny ischemický atak.
Liečba hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) a prevencia rekurencie DVT a PE u dospelých (pozri časť 4.4. pre hemodynamicky nestabilných pacientov s PE).
Pediatrická populácia
Liečba venózneho tromboembolizmu (VTE) a prevencia rekurencie VTE u detí a dospievajúcich mladších ako 18 rokov s telesnou hmotnosťou viac ako 50 kg minimálne po 5 dňoch začiatočnej parenterálnej antikoagulačnej liečby.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Prevencia cievnej mozgovej príhody a systémovej embolizácie u dospelých Odporúčaná dávka je 20 mg jedenkrát denne, čo je aj odporúčaná maximálna dávka.
Liečba liekom Rivaroxaban Accord má byť dlhodobá pod podmienkou, že prospech prevencie cievnej mozgovej príhody a systémovej embolizácie preváži riziko krvácania (pozri časť 4.4).
Ak sa vynechá dávka, pacient má okamžite užiť Rivaroxaban Accord a pokračovať nasledujúci deň s užívaním jedenkrát denne podľa odporúčania. V priebehu jedného dňa sa nemá užiť dvojnásobná dávka, ako náhrada vynechanej dávky.
Liečba DVT, liečba PE a prevencia rekurencie DVT a PE u dospelých
Odporúčaná dávka na začiatočnú liečbu akútnej DVT alebo PE je 15 mg dvakrát denne počas prvých troch týždňov, potom pokračuje liečba a prevencia rekurencie DVT a PE 20 mg jedenkrát denne.
U pacientov s DVT alebo PE vyprovokovanou významnými prechodnými rizikovými faktormi (t. j. nedávnou vážnejšou operáciou alebo traumou) sa má zvážiť krátkodobá liečba (najmenej 3-mesačná). Dlhodobejšia liečba sa má zvážiť u pacientov s vyprovokovanou DVT alebo PE nesúvisiacou s významnými prechodnými rizikovými faktormi, nevyprovokovanou DVT alebo PE alebo rekurentnou DVT alebo PE v anamnéze.
Ak je indikovaná dlhodobá prevencia rekurencie DVT a PE (po ukončení najmenej 6 mesiacov liečby DVT alebo PE), odporúčaná dávka je 10 mg jedenkrát denne. U pacientov, u ktorých sa riziko rekurencie DVT alebo PE považuje za vysoké, ako sú pacienti s komplikovanými komorbiditami, alebo u ktorých sa vyvinula rekurencia DVT alebo PE pri dlhodobej prevencii so liekom Rivaroxaban Accord 10 mg jedenkrát denne, sa má zvážiť podávanie lieku Rivaroxaban Accord 20 mg jedenkrát denne.
Dĺžka liečby a výber dávky sa majú individualizovať po dôkladnom posúdení prínosu liečby a rizika krvácania (pozri časť 4.4).
| Časové obdobie | Rozpis dávkovania | Celková denná dávka | |
| Liečba a prevencia rekurencie DVT a PE |
| 15 mg dvakrát denne | 30 mg |
| od 22. dňa | 20 mg jedenkrát denne | 20 mg | |
| Prevencia rekurencie DVT a PE | po ukončení najmenej 6 mesiacov liečby DVT alebo PE | 10 mg jedenkrát denne alebo 20 mg jedenkrát denne | 10 mg alebo 20 mg |
Aby sa po 21. dni liečby zabezpečil prechod z dávky 15 mg na 20 mg, je k dispozícii 4-týždňové balenie lieku Rivaroxaban Accord na úvodnú liečbu DVT/PE.
Ak sa vynechá dávka počas fázy liečby 15 mg dvakrát denne (1.-21. deň), pacient má okamžite užiť Rivaroxaban Accord, aby sa zabezpečilo, že užil 30 mg rivaroxabanu denne. V takomto prípade možno naraz užiť dve 15 mg tablety. Pacient má pokračovať pravidelným užívaním 15 mg dvakrát denne podľa odporúčania na nasledujúci deň.
Ak sa vynechá dávka počas fázy liečby jedenkrát denne, pacient má okamžite užiť Rivaroxaban Accord a pokračovať nasledujúci deň s užívaním jedenkrát denne podľa odporúčania. V priebehu jedného dňa sa nemá užiť dvojnásobná dávka, ako náhrada vynechanej dávky.
Liečba VTE a prevencia rekurencie VTE u detí a dospievajúcich
Liečba liekom Rivaroxaban Accord u detí a dospievajúcich mladších ako 18 rokov sa má začať minimálne po 5 dňoch začiatočnej parenterálnej antikoagulačnej liečby (pozri časť 5.1).
Dávka pre deti a dospievajúcich sa vypočíta na základe telesnej hmotnosti.
Telesná hmotnosť od 30 do 50 kg:
odporúčaná dávka je 15 mg rivaroxabanu jedenkrát denne. To je maximálna denná dávka.
Telesná hmotnosť 50 kg alebo viac:
odporúčaná dávka je 20 mg rivaroxabanu jedenkrát denne. To je maximálna denná dávka.
- U pacientov s telesnou hmotnosťou menej ako 30 kg si pozrite Súhrn charakteristických vlastností iných kliekov uvedených na trh, ktoré obsahujú rivaroxaban granulát na perorálnu suspenziu.
Telesná hmotnosť dieťaťa sa má pravidelne sledovať a dávka kontrolovať. Je to z dôvodu zaistenia udržania liečebnej dávky. Úpravy dávky sa majú robiť len na základe zmien telesnej hmotnosti.
Liečba má u detí a dospievajúcich pokračovať aspoň po dobu 3 mesiacov. Liečbu je možné predĺžiť až do doby 12 mesiacov, ak je to klinicky potrebné. Nie sú k dispozícii žiadne údaje u detí, ktoré by podporovali zníženie dávky po šiestich mesiacoch liečby. Prínos a riziko pokračujúcej liečby po 3 mesiacoch sa má vyhodnotiť individuálne, pričom treba vziať do úvahy riziko výskytu rekurentnej trombózy oproti potenciálnemu riziku krvácania.
Ak sa vynechá dávka, má sa užiť čo najskôr, ako je to možné po zistení, avšak len v rovnaký deň. Ak to nie je možné, pacient má vynechať dávku a pokračovať ďalšou predpísanou dávkou. Pacient nemá užiť dve dávky, aby nahradil vynechanú dávku. Prestavenie z liečby antagonistami vitamínu K (VKA) na rivaroxaban
- Prevencia cievnej mozgovej príhody a systémovej embolizácie sa má liečba VKA ukončiť a liečba liekom Rivaroxaban Accord sa má začať keď je Medzinárodný normalizovaný pomer (INR) ≤ 3,0.
Liečba DVT, PE a prevencia rekurencie u dospelých a liečba VTE a prevencia rekurencie VTE u pediatrických pacientov:
liečba VKA sa má ukončiť a liečba liekom Rivaroxaban Accord sa má začať keď je INR ≤2,5. U pacientov, ktorí sú prestavení z liečby VKA na rivaroxaban sa hodnoty Medzinárodného normalizovaného pomeru (INR) po užití rivaroxabanu nepravdivo zvýšia. INR nie je vhodný na meranie antikoagulačnej aktivity rivaroxabanu, a preto sa nemá na tento účel využívať (pozri časť 4.5).
Prestavenie z liečby rivaroxaban na antagonistov vitamínu K (VKA)
Počas prestavenia liečby rivaroxabanom na VKA existuje možnosť nedostatočnej antikoagulácie. Počas prestavenia pacienta na iné antikoagulancium sa má zabezpečiť nepretržitá dostatočná antikoagulácia. Treba upozorniť na to, že rivaroxaban môže prispievať ku zvýšeniu INR. U pacientov, ktorí prechádzajú z liečby rivaroxabanom na VKA, sa má VKA podávať súbežne, až do INR ≥2,0. Počas prvých dvoch dní prestavovania liečby sa má používať štandardné začiatočné dávkovanie VKA, po ktorom má nasledovať dávkovanie VKA, ktoré sa riadi meraním INR. Počas obdobia keď pacienti užívajú rivaroxaban aj VKA sa INR nemá merať skôr ako 24 hodín po predchádzajúcej dávke, ale pred nasledujúcou dávkou rivaroxabanu. Po vysadení lieku Rivaroxaban Accord sa môže vykonať vhodné meranie INR najskôr 24 hodín po poslednej dávke (pozri časti 4.5 a 5.2).
Pediatrickí pacienti:
Deti, ktoré prechádzajú z lieku Rivaroxaban Accord na VKA musia pokračovať v liečbe liekom Rivaroxaban Accord po dobu 48 hodín po prvej dávke VKA. Po 2 dňoch súbežného podávania sa má pred ďalšou naplánovanou dávkou lieku Rivaroxaban Accord zmerať INR. Odporúča sa súbežné podávanie lieku Rivaroxaban Accord a VKA, až kým INR nedosiahne hodnotu ≥ 2,0. Po vysadení lieku Rivaroxaban Accord sa môže vykonať spoľahlivé meranie INR 24 hodín po poslednej dávke (pozri vyššie a časť 4.5).
Prestavenie z parenterálnych antikoagulancií na rivaroxaban
U dospelých a pediatrických pacientov súčasne užívajúcich parenterálne antikoagulancium ukončite podávanie parenterálneho antikoagulancia a začnite liečbu rivaroxabanom 0 až 2 hodiny pred termínom, na ktorý pripadala ďalšia naplánovaná dávka parenterálneho lieku (napr. nízkomolekulárnych heparínov) alebo v čase ukončenia kontinuálne podávaného parenterálneho lieku (napr. intravenózneho nefrakcionovaného heparínu).
Prestavenie z liečby rivaroxabanom na parenterálne antikoagulanciá
Prerušte liečbu rivaroxabanom a prvú dávku parenterálneho antikoagulancia podajte v čase, keď sa mala podať nasledujúca dávka rivaroxabanu.
Osobitné skupiny pacientov
Dospelí:
Porucha funkcie obličiek
Obmedzené klinické údaje o pacientoch s ťažkou poruchou funkcie obličiek (klírens kreatinínu 15-29 ml/min) naznačujú, že sú signifikantne zvýšené plazmatické koncentrácie rivaroxabanu. U týchto pacientov sa má preto Rivaroxaban Accord používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.4 a 5.2).
Pediatrická populácia
Deti a dospievajúci s miernou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie 50–
80 ml/min/1,73 m2): na základe údajov u dospelých a obmedzených údajov u pediatrických pacientov nie je potrebná úprava dávky (pozri časť 5.2).
- Deti a dospievajúci so stredne závažnou alebo závažnou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie < 50 ml/min/1,73 m2): Rivaroxaban Accord sa neodporúča, pretože nie sú k dispozícii žiadne klinické údaje (pozri časť 4.4).
U pacientov so stredne ťažkou (klírens kreatinínu 30-49 ml/min) alebo ťažkou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek sa používajú nasledujúce odporúčané dávky:
- Na prevenciu cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení je odporúčaná dávka 15 mg jedenkrát denne (pozri časť 5.2).
Na liečbu DVT, liečbu PE a na prevenciu rekurencie DVT a PE: Pacienti sa majú liečiť 15 mg dvakrát denne počas prvých 3 týždňov.
Potom, ak je odporúčaná dávka 20 mg jedenkrát denne, sa má zvážiť zníženie dávky z 20 mg jedenkrát denne na 15 mg jedenkrát denne, ak vyhodnotené riziko krvácania u pacienta preváži riziko rekurencie DVT a PE. Odporúčanie pre použitie 15 mg je založené na FK modelovaní a neskúmalo sa v tomto klinickom prostredí (pozri časti 4.4, 5.1 a 5.2).
Pri odporúčanej dávke 10 mg jedenkrát denne nie je potrebná žiadna úprava odporúčanej dávky.
U pacientov s miernou poruchou funkcie obličiek nie je potrebná úprava dávky (klírens kreatinínu 50-80 ml/min) (pozri časť 5.2). U pediatrických pacientov sa dávka stanoví na základe telesnej hmotnosti.
Porucha funkcie pečene
Rivaroxaban Accord je kontraindikovaný u pacientov s ochorením pečene súvisiacim s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časti 4.3 a 5.2).
Starší pacienti
Bez úpravy dávky (pozri časť 5.2).
Telesná hmotnosť
Bez úpravy dávky u dospelých (pozri časť 5.2).
U pediatrických pacientov sa dávka stanoví na základe telesnej hmotnosti.
Pohlavie
Bez úpravy dávky (pozri časť 5.2).
.
Pacienti podstupujúci kardioverziu
U pacientov, u ktorých môže byť potrebná kardioverzia, sa liečba liekom Rivaroxaban Accord môže začať alebo sa môže v liečbe pokračovať.
Aby sa pri kardioverzii riadenej transezofageálnou echokardiografiou (TEE) zabezpečila dostatočná antikoagulačná účinnosť u pacientov, ktorí neboli predtým liečení antikoagulanciami, liečba liekom Rivaroxaban Accord sa má začať najmenej 4 hodiny pred kardioverziou (pozri časti 5.1 a 5.2). Je potrebné sa presvedčiť, že každý pacient podstupujúci kardioverziu užil Rivaroxaban Accord tak, ako mu bolo predpísané. Pri rozhodovaní o začatí a trvaní liečby u pacientov podstupujúcich kardioverziu je potrebné sa riadiť platnými odporúčaniami pre antikoagulačnú liečbu.
Pacienti s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI (perkutánna koronárna intervencia) so zavedením stentu
U pacientov s nevalvulárnou fibriláciou predsiení, ktorí potrebujú perorálnu antikoaguláciu a ktorí podstupujú PCI so zavedením stentu je limitovaná skúsenosť s užívaním zníženej dávky rivaroxabanu 15 mg jedenkrát denne (alebo rivaroxabanu 10 mg jedenkrát denne u pacientov so stredne ťažkým poškodením funkcie obličiek [klírens kreatinínu 30-49 ml/min]) pridanej k liečbe inhibítorom P2Y12 maximálne po dobu 12 mesiacov (pozri časti 4.4. a 5.1.).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Rivaroxaban Accord u detí vo veku 0 až < 18 rokov neboli v indikácii prevencie cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení stanovené. K dispozícii nie sú žiadne údaje. Preto sa neodporúča používanie u detí mladších ako 18 rokov v iných indikáciách ako je liečba VTE a prevencia rekurencie VTE.
Spôsob podávania
Dospelí
Rivaroxaban Accord je na perorálne použitie.
Tablety sa majú užiť s jedlom (pozri časť 5.2).
Drvenie tabliet
Pacientom, ktorí nie sú schopní prehĺtať tablety, sa môže tableta lieku Rivaroxaban Accord tesne pred perorálnym podaním rozdrviť a rozmiešať vo vode alebo v jablčnom pyré. Po podaní rozdrvených tabliet lieku Rivaroxaban Accord 15 mg alebo 20 mg má byť okamžite podané jedlo. Rozdrvená tableta lieku sa môže taktiež podať gastrickou sondou (pozri časti 5.2 a 6.6).
Deti a dospievajúci s telesnou hmotnosťou viac ako 50 kg
Rivaroxaban Accord je na perorálne použitie.
Pacientom treba odporučiť, aby prehltli tabletu s tekutinou. Má sa tiež užívať s jedlom (pozri časť 5.2). Tablety sa majú užívať v intervale približne 24 hodín.
V prípade, že pacient hneď po užití vypľuje dávku alebo vracia do 30 minút po užití dávky, má sa podať nová dávka. Keď však pacient vracia po dobe dlhšej ako 30 minút po užití dávky, dávka sa nemá opakovane podávať a má sa podať ďalšia plánovaná dávka.
Tableta sa nesmie rozdeliť v snahe podať časť dávky z tablety.
Drvenie tabliet
U pacientov, ktorí nie sú schopní prehltnúť celú tabletu, sa majú použiť iné lieky uvedené na trh, ktoré obsahujú rivaroxaban granulát na perorálnu suspenziu.
Ak nie je okamžite dostupná perorálna suspenzia a ak sú predpísané dávky 15 mg alebo 20 mg rivaroxabanu, majú sa podať 15 mg alebo 20 mg tablety rozdrvené a rozmiešané vo vode alebo v jablčnom pyré tesne pred použitím a perorálnym podaním.
Rozdrvená tableta sa môže podať nazogastrickou alebo gastrickou vyživovacou sondou (pozri časti 5.2 a 6.6).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Aktívne klinicky významné krvácanie.
Zranenie alebo stav, ak sa považuje za významné riziko závažného krvácania. Môže zahŕňať súčasnú alebo nedávnu gastrointestinálnu ulceráciu, prítomnosť malígnych novotvarov s vysokým rizikom krvácania, nedávne poranenie mozgu alebo chrbtice, nedávny chirurgický zákrok na mozgu, chrbtici alebo operáciu očí, nedávne intrakraniálne krvácanie, diagnostikované alebo suspektné varixy pažeráka, artériovenózne malformácie, vaskulárnu aneuryzmu alebo závažné intraspinálne alebo intracerebrálne abnormality.
Súbežná liečba inými antikoagulanciami , napr. nefrakcionovaným heparínom (UFH), nízkomolekulárnymi heparínmi (enoxaparín, dalteparín, atď.), derivátmi heparínu (fondaparinux, atď.), perorálnymi antikoagulanciami (warfarín, dabigatran etexilát, apixaban, atď.), s výnimkou osobitných okolností pri prestavovaní antikoagulačnej liečby (pozri bod 4.2) alebo pri podávaní UHF v dávkach nevyhnutných na udržanie otvorených centrálnych žilových alebo arteriálnych katétrov (pozri časť 4.5).
Ochorenie pečene súvisiace s koagulopatiou a klinicky významným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časť 5.2).
Gravidita a laktácia (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
V súlade s praxou antikoagulačnej liečby sa počas liečby odporúča klinické sledovanie.
Riziko hemorágie
Rovnako ako pri iných antikoagulanciách, u pacientov užívajúcich Rivaroxaban Accord treba pozorne sledovať prejavy krvácania. Pri zvýšenom riziku krvácania sa odporúča zvýšená opatrnosť. Liečbu liekom Rivaroxaban Accord treba pri výskyte závažného krvácania prerušiť (pozri časť 4.9).
Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem
| dostatočného klinického sledovania, je vhodné zvážiť vyšetrenie laboratórnych testov na | |
| hemoglobín/hematokrit, na vylúčenie skrytého krvácania | |
a kvantifikáciu klinického významu zjavného krvácania.
Niektoré podskupiny pacientov, ako sa uvádza nižšie, majú zvýšené riziko krvácania. Takýchto pacientov treba starostlivo sledovať pre prejavy a príznaky krvácavých komplikácií a anémie po začatí liečby (pozri časť 4.8).
Akýkoľvek neobjasnený pokles hemoglobínu alebo tlaku krvi musí viesť k hľadaniu zdroja krvácania.
Hoci liečba rivaroxabanom nevyžaduje rutinné sledovanie expozície, hladiny rivaroxabanu môžno merať kalibrovanými kvantitatívnymi testami na prítomnosť anti-faktora Xa, čo môže byť užitočné vo výnimočných situáciách, kedy informácia o expozícií rivaroxabanu môže byť podkladom pre klinické rozhodnutie, napr. pri predávkovaní a neodkladnej operácii (pozri časti 5.1 a 5.2).
Pediatrická populácia
K dispozícii sú obmedzené údaje u detí s trombózou mozgových žíl a splavov, ktoré majú infekciu CNS (pozri časť 5.1). Riziko krvácania je potrebné starostlivo zhodnotiť pred a počas liečby rivaroxabanom.
Porucha funkcie obličiek
U dospelých pacientov s ťažkou poruchou funkcie obličiek (klírens kreatinínu <30 ml/min) sa môžu plazmatické koncentrácie rivaroxabanu signifikantne zvýšiť (v priemere o 1,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. U pacientov s klírensom kreatinínu 15-29 ml/min sa musí Rivaroxaban Accord používať s opatrnosťou. U pacientov s klírensom kreatinínu <15 ml/min sa použitie neodporúča (pozri časti 4.2 a 5.2).
U pacientov s poruchou funkcie obličiek, ktorí súčasne užívajú iné lieky, ktoré zvyšujú plazmatické koncentrácie rivaroxabanu (pozri časť 4.5), sa má Rivaroxaban Accord používať s opatrnosťou. Rivaroxaban Accord sa neodporúča u detí a dospievajúcich so stredne ťažkou alebo ťažkou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie < 50 ml/min/1,73 m2), pretože nie sú k dispozícii žiadne klinické údaje.
Interakcie s inými liekmi
Použitie lieku Rivaroxaban Accord sa neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká (ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol) alebo inhibítormi proteázy HIV (napr. ritonavir). Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp, a preto môžu zvýšiť plazmatické koncentrácie rivaroxabanu na klinicky významnú úroveň (v priemere o 2,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. Nie sú k dispozícii žiadne klinické údaje u detí, ktoré dostávajú súbežnú systémovú liečbu silnými inhibítormi CYP 3A4 aj P-gp (pozri časť 4.5).
Opatrnosť je potrebná, ak sa pacienti súbežne liečia liekmi, ktoré ovplyvňujú hemostázu, ako sú nesteroidné antiflogistiká (NSA), kyselina acetylsalicylová (ASA) a inhibítory agregácie trombocytov alebo selektívne inhibítory spätného vychytávania sérotonínu (SSRI) a inhibítory spätného vychytávania sérotonínu a noradrenalínu (SNRI). U pacientov s rizikom vzniku ulcerózneho gastrointestinálneho ochorenia možno zvážiť vhodnú profylaktickú liečbu (pozri časť 4.5).
Iné rizikové faktory hemorágie
Tak ako iné antitrombotiká, užívanie rivaroxabanu sa neodporúča u pacientov so zvýšeným rizikom krvácania, ako sú:
vrodené alebo získané krvácavé poruchy,
nekontrolovaná ťažká arteriálna hypertenzia,
iné gastrointestinálne ochorenie bez aktívnej ulcerácie, ktoré môže potenciálne viesť ku krvácavým komplikáciám (napr. zápalové ochorenie čriev, ezofagitída, gastritída a gastroezofageálny reflux), vaskulárna retinopatia,bronchiektázia alebo krvácanie do pľúc v anamnéze.
Pacienti s rakovinou
U pacientov s malígnym ochorením môže byť súčasne vyššie riziko krvácania a trombózy. Je potrebné zvážiť individuálny prínos antitrombotickej liečby oproti riziku krvácania u pacientov s aktívnym karcinómom v závislosti od lokalizácie nádoru, antineoplastickej liečby a štádia ochorenia. Nádory nachádzajúce sa v gastrointestinálnom alebo urogenitálnom trakte boli počas liečby rivaroxabanom spojené so zvýšeným rizikom krvácania.
U pacientov s malígnymi novotvarmi, s vysokým rizikom krvácania je použitie rivaroxabanu kontraindikované (pozri časť 4.3).
Pacienti s protetickými chlopňami
Rivaroxaban sa nemá používať na tromboprofylaxiu u pacientov, ktorí nedávno podstúpili transkatétrovú výmenu aortálnej chlopne (transcatheter aortic valve replacement – TAVR). U pacientov s protetickými srdcovými chlopňami sa bezpečnosť a účinnosť rivaroxabanu neskúmala. Preto nie sú žiadne údaje, ktoré by podporovali, že v tejto skupine pacientov rivaroxaban poskytuje adekvátnu antikoaguláciu. U týchto pacientov sa liečba liekom Rivaroxaban Accord neodporúča.
Pacienti s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI so zavedením stentu K dispozícii sú klinické údaje z intervenčného skúšania, ktorého primárnym cieľom bolo posúdiť bezpečnosť u pacientov s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI so zavedením stentu. Sú len obmedzené údaje o účinnosti u tejto populácie (pozri časti 4.2 a 5.1). U týchto pacientov s predchádzajúcou cievnou mozgovou príhodou / tranzitórnym ischemickým atakom (TIA) nie sú dostupné žiadne údaje.
Hemodynamicky nestabilní pacienti s PE alebo pacienti, u ktorých sa vyžaduje trombolýza alebo pľúcna embolektómia
Rivaroxaban Accord sa neodporúča ako alternatíva nefrakcionovaného heparínu u pacientov s pľúcnou embóliou, ktorí sú hemodynamicky nestabilní alebo môžu vyžadovať trombolýzu alebo pľúcnu embolektómiu, pretože bezpečnosť a účinnosť rivaroxabanu sa v týchto klinických situáciách nestanovili.
Pacienti s antifosfolipidovým syndrómom
Priame perorálne antikoagulanciá (direct acting oral anticoagulants, DOAC) vrátane rivaroxabanu/apixabanu/edoxabanu/dabigatranetexilátu sa neodporúčajú pacientom s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm. Najmä u pacientov, ktorí sú trojito pozitívni (na lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I) môže liečba DOAC súvisieť so zvýšenou mierou rekurentných trombotických udalostí v porovnaní s liečbou antagonistami vitamínu K.
Spinálna/epidurálna anestézia alebo punkcia
Ak sa vykoná neuroaxiálna anestézia (spinálna/epidurálna anestézia) alebo spinálna/epidurálna punkcia, u pacientov, ktorí sa liečia antitrombotikami na prevenciu tromboembolických komplikácií je riziko vývoja epidurálnych alebo spinálnych hematómov, ktoré môžu viesť k dlhodobej alebo trvalej paralýze. Riziko týchto udalostí sa môže zvýšiť pooperačným použitím dočasne zavedených epidurálnych katétrov alebo súbežným použitím liekov, ktoré ovplyvňujú hemostázu. Riziko sa môže zvýšiť aj traumatickou alebo opakovanou epidurálnou alebo spinálnou punkciou. Pacienti majú byť často sledovaní na prípadný výskyt prejavov a príznakov neurologického poškodenia (napr. znížená citlivosť alebo slabosť nôh, dysfunkcia čriev alebo močového mechúra). Ak sa zistí zhoršenie neurologickej funkcie, je nevyhnutná bezodkladná diagnóza a liečba. Pred neuroaxiálnym výkonom má lekár u pacientov s antikoagulačnou liečbou alebo u pacientov, ktorí majú dostať antikoagulačnú liečbu z dôvodu tromboprofylaxie, zvážiť potenciálny prospech voči riziku. Pre takéto prípady nie sú klinické skúsenosti s používaním 20 mg rivaroxabanu.
Aby sa znížilo možné riziko krvácania v súvislosti s podávaním rivaroxabanu pri neuroaxiálnej anestézii (spinálna/epidurálna) alebo spinálnej punkcii, je potrebné zohľadniť farmakokinetický profil rivaroxabanu. Zavedenie alebo odstránenie epidurálneho katétra alebo lumbálnu punkciu je najlepšie vykonať vtedy, keď je predpokladaný antikoagulačný účinok rivaroxabanu nízky. Avšak presné načasovanie, za účelom dosiahnutia dostatočne nízkeho antikoagulačného účinku u každého pacienta, nie je známe a má sa zvážiť voči naliehavosti diagnostického výkonu.
Epidurálny katéter by sa mal, na základe všeobecných farmakokinetických vlastností rivaroxabanu, odstraňovať najskôr 18 hodín u mladých dospelých pacientov a 26 hodín u starších pacientov po poslednom podaní rivaroxabanu (dvojnásobok polčasu eliminácie) (pozri časť 5.2). Po odstránení katétra musí pred podaním ďalšej dávky rivaroxabanu uplynúť najmenej 6 hodín. Ak sa vyskytne traumatická punkcia, podanie rivaroxabanu sa má oddialiť o 24 hodín. K dispozícii nie sú žiadne údaje o načasovaní zavedenia alebo odstránenia neuraxiálneho katétra u detí liečených liekom Rivaroxaban Accord. V týchto prípadoch sa má liečba rivaroxabanom prerušiť a má sa zvážiť krátkodobo účinkujúce paretnerálne antikoagulancium.
Odporúčané dávkovanie pred a po invazívnych a chirurgických zákrokoch
Ak je potrebný invazívny alebo chirurgický výkon, Rivaroxaban Accord 20 mg sa má vysadiť, ak je to možné, minimálne 24 hodín pred výkonom a na základe klinického posúdenia lekára. Ak výkon nemožno oddialiť, treba zhodnotiť zvýšené riziko krvácania voči naliehavosti výkonu. Po invazívnom alebo chirurgickom zákroku sa má čo najskôr obnovit liečba liekom Rivaroxaban Accord za predpokladu, že to klinický stav dovolí a že podľa úsudku ošetrujúceho lekára bola preukázaná adekvátna hemostáza (pozri časť 5.2).
Starší pacienti
S rastúcim vekom sa môže zvyšovať riziko krvácania (pozri časť 5.2).
Kožné reakcie
Počas sledovania lieku po uvedení na trh boli v súvislosti s použitím rivaroxabanu hlásené závažné kožné reakcie, vrátane Stevensov-Johnsonovho syndrómu/toxickej epidermálnej nekrolýzy a DRESS syndrómu (pozri časť 4.8). Zdá sa, že pacienti majú najvyššie riziko týchto reakcií na začiatku liečby: nástup reakcie sa vo väčšine prípadov vyskytuje počas prvých týždňov liečby. Pri prvom výskyte závažnej kožnej vyrážky (napr. šírenie, zintenzívnenie a/alebo tvorba pľuzgierov) alebo akéhokoľvek iného prejavu precitlivenosti spojeného s léziami slizníc sa má rivaroxaban vysadiť.
Informácie o pomocných látkach
Rivaroxaban Accord obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek. Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Rozsah interakcií v pediatrickej populácii nie je známy. Pre pediatrickú populáciu sa majú zohľadniť nižšie uvedené údaje týkajúce sa interakcií získané u dospelých a upozornenia v časti 4.4.
Inhibítory CYP3A4 a P-gp
Súbežné podávanie rivaroxabanu s ketokonazolom (400 mg jedenkrát denne) alebo ritonavirom (600 mg dvakrát denne) viedlo k 2,6-násobnému/2,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,7-násobnému/1,6-násobnému zvýšeniu priemernej Cmax rivaroxabanu so signifikantnými zvýšeniami farmakodynamických účinkov, čo môže viesť ku zvýšenému riziku krvácania. Preto sa použitie rivaroxabanu neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká, ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol alebo inhibítormi proteázy HIV. Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp (pozri časť 4.4).
U liečiv, ktoré silne inhibujú iba jednu z eliminačných dráh rivaroxabanu, či už CYP3A4 alebo P-gp, sa predpokladá zvýšenie plazmatických koncentrácií rivaroxabanu v menšom rozsahu. Napríklad klaritromycín (500 mg dvakrát denne), ktorý sa považuje za silný inhibítor CYP3A4 a stredne silný inhibítor P-gp, viedol k 1,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,4-násobnému zvýšeniu Cmax. Interakcia s klaritromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pacienti s poruchou funkcie obličiek: pozri časť 4.4).
Erytromycín (500 mg trikrát denne), ktorý stredne silno inhibuje CYP3A4 a P-gp, viedol k 1,3-násobnému zvýšeniu priemernej AUC a Cmax rivaroxabanu. Interakcia s erytromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná.
U osôb s miernou poruchou funkcie obličiek viedlo podanie erytromycínu (500 mg trikrát denne) k 1,8-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. U osôb so stredne ťažkou poruchou funkcie obličiek viedlo podanie erytromycínu k 2,0-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. Účinok erytromycínu je aditívny k poruche funkcie obličiek. (pozri časť 4.4).
Flukonazol (400 mg jedenkrát denne), ktorý sa považuje za stredne silný inhibítor CYP3A4, viedol k 1,4-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,3-násobnému zvýšeniu priemernej Cmax. Interakcia s flukonazolom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pre pacientov s poruchou funkcie obličiek pozri časť 4.4).
Vzhľadom na obmedzené klinické údaje s dronedarónom je potrebné vyhnúť sa súbežnému podaniu s rivaroxabanom.
Antikoagulanciá
Po kombinovanom podaní enoxaparínu (jednorazová dávka 40 mg) s rivaroxabanom (jednorazová dávka 10 mg) sa pozoroval aditívny účinok na aktivitu anti-faktora Xa bez akýchkoľvek ďalších účinkov na testy zrážavosti (PT, aPTT). Enoxaparín neovplyvnil farmakokinetiku rivaroxabanu. Ak sa pacienti súbežne liečia akýmikoľvek inými antikoagulanciami, je v dôsledku zvýšeného rizika krvácania potrebná opatrnosť (pozri časti 4.3 a 4.4).
NSA/inhibítory agregácie trombocytov
Po súbežnom podaní rivaroxabanu (15 mg) a 500 mg naproxénu sa nepozorovalo klinicky významné predĺženie času krvácania. No i napriek tomu sa môžu vyskytnúť jednotlivci s výraznejšou farmakodynamickou odpoveďou.
Ak sa rivaroxaban súbežne podával s 500 mg kyseliny acetylsalicylovej, klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali.
Klopidogrel (300 mg začiatočná dávka, po ktorej nasledovala udržiavacia dávka 75 mg) neukázal farmakokinetické interakcie s rivaroxabanom (15 mg), ale v podskupine pacientov, sa pozorovalo významné predĺženie času krvácania, ktoré nekorelovalo s agregáciou trombocytov, hladinami P-selektínu alebo GPIIb/IIIa.
Opatrnosť je potrebná, ak sa pacienti súbežne liečia NSA (vrátane kyseliny acetylsalicylovej) a inhibítormi agregácie trombocytov, pretože tieto lieky spravidla zvyšujú riziko krvácania (pozri časť 4.4).
SSRI/SNRI
Rovnako ako pri iných antikoagulanciách existuje možnosť, že v prípade súbežného používania so SSRI alebo SNRI budú pacienti v dôsledku ich hláseného účinku na trombocyty vystavení vyššiemu riziku krvácania. V klinickom programe s rivaroxabanom sa vo všetkých liečebných skupinách so súbežným užívaním pozorovali početne vyššie frekvencie výskytu závažného alebo nezávažného klinicky významného krvácania.
Warfarín
Prestavenie pacientov z liečby antagonistom vitamínu K warfarínom (INR 2,0 až 3,0) na rivaroxaban (20 mg) alebo z rivaroxabanu (20 mg) na warfarín (INR 2,0 až 3,0) zvýšilo PT/INR (Neoplastin) viac než aditívne (bolo možné pozorovať jednotlivé hodnoty INR až do 12), zatiaľ čo účinky na aPTT, inhibíciu aktivity faktora Xa a potenciál endogénneho trombínu boli aditívne. Ak sa požaduje kontrola farmakodynamických účinkov rivaroxabanu počas obdobia prestavovania liečby, môže sa použiť aktivita anti-faktora Xa, PiCT a HepTest, pretože tieto vyšetrenia nie sú ovplyvnené warfarínom. Na štvrtý deň po poslednej dávke warfarínu odrážajú všetky vyšetrenia (zahŕňajúce PT, aPTT, inhibíciu aktivity faktora Xa a ETP) iba účinok rivaroxabanu. Ak sa požaduje kontrola farmakodynamických účinkov warfarínu počas obdobia prestavovania liečby, možno použiť meranie INR pri Ctrough rivaroxabanu (24 hodín po predchádzajúcom užití rivaroxabanu), pretože v tomto časovom bode je toto vyšetrenie minimálne ovplyvnené rivaroxabanom.
Medzi warfarínom a rivaroxabanom sa nepozorovali žiadne farmakokinetické interakcie.
Induktory CYP3A4
Súbežné podávanie rivaroxabanu so silným induktorom CYP3A4 rifampicínom viedlo k približne 50 % zníženiu priemernej AUC rivaroxabanu s paralelnými zníženiami jeho farmakodynamických účinkov. Súbežné použitie rivaroxabanu s inými silnými induktormi CYP3A4 (napr. fenytoín, karbamazepín, fenobarbital alebo ľubovník bodkovaný (Hypericum perforatum)) môže tiež viesť ku zníženiu plazmatických koncentrácií rivaroxabanu. Preto, ak sa u pacienta starostlivo nesledujú prejavy a príznaky trombózy, je potrebné sa vyhnúť súbežnému podávaniu silných induktorov CYP3A4.
Iné súbežné liečby
Ak sa rivaroxaban súbežne podával s midazolamom (substrát CYP3A4), digoxínom (substrát P-gp), atorvastatínom (substrát CYP3A4 a P-gp) alebo omeprazolom (inhibítor protónovej pumpy), klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali. Rivaroxaban neinhibuje ani neindukuje žiadne významné izoformy CYP, ako je CYP3A4.
Laboratórne parametre
Parametre zrážavosti (napr. PT, aPTT, HepTest) sú ovplyvnené, tak ako sa predpokladá, podľa mechanizmu účinku rivaroxabanu (pozri časť 5.1).
4.6 Fertilita, gravidita a laktácia
Gravidita
Bezpečnosť a účinnosť rivaroxabanu nebola u gravidných žien stanovená. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). V dôsledku potenciálu reprodukčnej toxicity, rizika vnútorného krvácania a dôkazu, že rivaroxaban prestupuje placentou, je rivaroxaban kontraindikovaný počas gravidity (pozri časť 4.3).
Ženy vo fertilnom veku musia počas liečby rivaroxabanom zabrániť otehotneniu.
Dojčenie
Bezpečnosť a účinnosť rivaroxabanu nie je u dojčiacich žien stanovená. Údaje na zvieratách naznačujú, že sa rivaroxaban vylučuje do materského mlieka. Rivaroxaban je preto kontraindikovaný počas dojčenia (pozri časť 4.3). Musí sa rozhodnúť, či prerušiť dojčenie alebo prerušiť/ukončiť liečbu.
Fertilita
Nevykonali sa žiadne špecifické skúšania s rivaroxabanom u ľudí na hodnotenie vplyvov na fertilitu. V štúdii fertility na samcoch a samiciach potkanov sa žiadne účinky nepozorovali (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rivaroxaban má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Hlásili sa nežiaduce reakcie ako synkopa (frekvencia: menej časté) a závrat (frekvencia: časté) (pozri časť 4.8). Pacienti pociťujúci tieto nežiaduce reakcie nesmú viesť vozidlá ani obsluhovať stroje.
4.8 Nežiaduce účinky
Prehľad bezpečnostného profilu
Bezpečnosť rivaroxabanu sa hodnotila v trinástich pivotných skúšaniach fázy III (pozri Tabuľku 1).
Celkom 69 608 dospelých pacientov v devätnástich štúdiách fázy III a 488 pediatrických pacientov v dvoch štúdiách fázy II a dvoch štúdiách fázy III bolo vystavených účinku rivaroxabanu.
Tabuľka 1: Počet sledovaných pacientov, celková denná dávka a maximálna dĺžka liečby v štúdiách fázy III u dospelých a pediatrických pacientov
| Indikácia | Počet pacientov* | Celková denná dávka | Maximálna dĺžka liečby |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov, ktorí podstúpili elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6 097 | 10 mg | 39 dní |
| Prevencia VTE u pacientov s interným ochorením | 3 997 | 10 mg | 39 dní |
| Liečba a prevencia rekurencie hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) | 6 790 | 1.-21. deň: 30 mg
| 21 mesiacov |
| Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 329 | Dávka upravená podľa telesnej hmotnosti na dosiahnutie podobnej expozície, ako sa pozoruje u dospelých liečených na DVT s 20 mg rivaroxabanu jedenkrát denne | 12 mesiacov |
| Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení | 7 750 | 20 mg | 41 mesiacov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní akútneho koronárneho syndrómu (ACS) | 10 225 | 5 mg alebo 10 mg resp. spolu s ASA alebo spolu s ASA s klopidogrelom alebo tiklopidínom | 31 mesiacov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 18 244 | 5 mg spolu s ASA alebo 10 mg samostatne | 47 mesiacov |
| 3 256** | 5 mg spolu s ASA | 42 mesiacov |
* Pacienti vystavení minimálne jednej dávke rivaroxabanu.
** Zo štúdie VOYAGER PAD.
Najčastejšie hlásenými nežiaducimi reakciami u pacientov užívajúcich rivaroxaban boli krvácania (Tabuľka 2) (pozri časť 4.4 a „Popis vybraných nežiaducich účinkov“ nižšie). Najčastejšie hlásenými krvácaniami boli epistaxa(4,5 %) a krvácanie do gastrointestinálneho traktu (3,8 %).
Tabuľka 2: Frekvencia výskytu krvácania* a anémie u pacientov liečených rivaroxabanom v rámci všetkých ukončených štúdií fázy III u dospelých a pediatrických pacientov
| Indikácia | Akékoľvek krvácanie | Anémia |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6,8 % pacientov | 5,9 % pacientov |
Prevencia venózneho tromboembolizmu u pacientov s interným ochorením | 12,6 % pacientov | 2,1 % pacientov |
| Liečba a prevencia rekurencie DVT a PE | 23 % pacientov | 1,6 % pacientov |
| Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 39,5 % pacientov | 4,6 % pacientov |
| Prevencia cievnej mozgovej príhody a systémovej embólie u pacientov s nevalvulárnou fibriláciou predsiení | 28 za 100 pacientorokov | 2,5 za 100 pacientorokov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní ACS | 22 za 100 pacientorokov | 1,4 za 100 pacientorokov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 6,7 za 100 pacientorokov | 0,15 za 100 pacientorokov** |
8,38 na 100 pacientorokov# | 0,74 na 100 pacientorokov*** # |
* Pri všetkých štúdiách s rivaroxabanom sa zhromažďujú, hlásia a posudzujú všetky krvácavé príhody.
** V štúdii COMPASS bol nízky výskyt anémie z dôvodu použitia selektívneho
prístupu k zhromažďovaniu nežiaducich udalostí.
***Aplikoval sa selektívny prístup zhromažďovania nežiaducich udalostí. # Zo štúdie VOYAGER PAD.
Tabuľkový zoznam nežiaducich účinkov
Frekvencie nežiaducich účinkov hlásených pri rivaroxabanu u dospelých a pediatrických pacientov sú zhrnuté nižšie v Tabuľke 3 podľa triedy orgánových systémov (podľa MedDRA) a podľa frekvencie.
Frekvencie sú definované ako:
veľmi časté (≥1/10),
časté (≥1/100 až <1/10),
menej časté (≥1/1 000 až <1/100),
zriedkavé (≥1/10 000 až <1/1 000),
veľmi zriedkavé (<1/10 000),
neznáme: dostupných údajov.
Tabuľka 3: Všetky hlásené nežiaduce reakcie súvisiace s liečbou u dospelých pacientov v štúdiích fázy III alebo po uvedení lieku na trh* a v dvoch štúdiách fázy II a dvoch štúdiách fázy III u pediatrických pacientov
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
| Poruchy krvi a lymfatického systému | ||||||
Anémia (vrátane príslušných laboratórnych parametrov) | Trombocytóza (vrátane zvýšeného počtu trombocytov)A, trombocytopénia | |||||
| Poruchy imunitného systému | ||||||
Alergická reakcia, alergická dermatitída, angioedém a alergický edém | Anafylaktické reakcie, vrátane anafylaktického šoku | |||||
| Poruchy nervového systému | ||||||
| Závrat, bolesť hlavy | Cerebrálna a intrakraniálna hemorágia, synkopa | |||||
| Poruchy oka | ||||||
Krvácanie do oka (vrátane konjunktiválnej hemorágie) | ||||||
| Poruchy srdca a srdcovej činnosti | ||||||
| Tachykardia | ||||||
| Poruchy ciev | ||||||
| Hypotenzia, hematóm | ||||||
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||||||
| Krvácanie z nosa, hemoptýza | Eozinofilná pneumónia | |||||
| Poruchy gastrointestinálneho traktu | ||||||
Krvácanie z ďasien krvácanie do gastrointestinálneho traktu (vrátane krvácania z konečníka), bolesť brucha a bolesť v gastrointestinálnom trakte, dyspepsia, nauzea, zápchaA, hnačka, vracanieA | Sucho v ústach | |||||
| Poruchy pečene a žlčových ciest | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
Zvýšené transaminázy | Porucha funkcie pečene, zvýšený bilirubín, zvýšená alkalická fosfatáza v krviA, zvýšená GGTA | Žltačka, zvýšený konjugovaný bilirubín (so súčasným zvýšením ALT alebo bez neho), cholestáza, hepatitída (vrátane hepatocelulárneho poškodenia) | ||||
| Poruchy kože a podkožného tkaniva | ||||||
Pruritus (vrátane menej častých prípadov generalizovaného pruritu), vyrážka, ekchymóza, krvácanie do kože a podkožné krvácanie | Žihľavka | Stevensov- Johnsonov syndróm/toxická epidermálna nekrolýza, DRESS syndróm | ||||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | ||||||
Bolesť v končatináchA | Hemartróza | Svalová hemorágia | Syndróm kompartmentu sekundárne po krvácaní | |||
| Poruchy obličiek a močových ciest | ||||||
Krvácanie do urogenitálneho traktu (vrátane hematúrie a menorágieB), porucha funkcie obličiek (vrátane zvýšeného kreatinínu v krvi, zvýšenej močoviny v krvi) | Zlyhanie obličiek/akútne renálne zlyhanie, ktoré vznikne sekundárne po krvácaní dostatočne silnom na vyvolanie hypoperfúzie, nefropatia súvisiaca s antikoagulanciami | |||||
| Celkové poruchy a reakcie v mieste podania | ||||||
HorúčkaA, periférny edém, znížená celková sila a energia (vrátane únavy a asténie) | Pocit nepohody (vrátane malátnosti) | Lokalizovaný edémA | ||||
| Laboratórne a funkčné vyšetrenia | ||||||
Zvýšená LDHA, zvýšená lipázaA, zvýšená amylázaA | ||||||
| Úrazy, otravy a komplikácie liečebného postupu | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
Poprocedurálna hemorágia (vrátane pooperačnej anémie a hemorágie z rany), kontúzia, mokvanie ranyA | Cievne pseudoaneuryzmyC | |||||
A: pozorované pri prevencii VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu.
B: pozorované pri liečbe DVT, PE a prevencii rekurencie ako veľmi časté u žien <55 rokov C: pozorované ako menej časté pri prevencii aterotrombotických príhod u pacientov po ACS (po perkutánnej koronárnej intervencii)
* Vo vybraných štúdiách fázy III sa použil vopred špecifikovaný selektívny prístup k zhromažďovaniu nežiaducich udalostí. Po analýze týchto štúdií sa výskyt nežiaducich reakcií nezvýšil a nebola zistená žiadna nová nežiaduca reakcia.
Popis vybraných nežiaducich účinkov
Vzhľadom na farmakologický mechanizmus účinku sa môže použitie rivaroxabanu spájať so zvýšeným rizikom skrytého alebo zjavného krvácania z akéhokoľvek tkaniva alebo orgánu, čo môže mať za následok posthemoragickú anémiu. Prejavy, príznaky a závažnosť (vrátane možných fatálnych následkov) sa budú líšiť podľa lokalizácie a stupňa alebo rozsahu krvácania a/alebo anémie (pozri časť 4.9 Manažment krvácania). Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem dodatočného klinického sledovania, laboratórnych testov na hemoglobín/hematokrit, je vhodné zvážiť vyšetrenie na vylúčenie skrytého krvácania a kvantifikáciu klinického významu zjavného krvácania. Riziko krvácania sa môže v určitých skupinách pacientov zvýšiť, napr. u pacientov s nekontrolovanou ťažkou arteriálnou hypertenziou a/alebo súbežnou liečbou ovplyvňujúcou hemostázu (pozri „Riziko hemorágie“ v časti 4.4). Menštruačné krvácanie môže byť silnejšie a/alebo predĺžené. Krvácavé komplikácie sa môžu prejavovať ako slabosť, bledosť, závrat, bolesť hlavy alebo neobjasnený opuch, dyspnoe a neobjasnený šok. V niektorých prípadoch sa ako následok anémie pozorovali príznaky srdcovej ischémie, ako je bolesť na hrudi alebo angina pectoris. Z dôvodu hypoperfúzie sa po rivaroxabane hlásili známe sekundárne závažné krvácavé komplikácie, ako je syndróm kompartmentu a zlyhanie obličiek alebo nefropatia súvisiaca s antikoagulanciami. Možnosť hemorágie sa má preto zvážiť pri hodnotení stavu pacienta, ktorý dostáva ktorúkoľvek antikoagulačnú liečbu.
Pediatrická populácia
Liečba VTE a prevencia rekurencie VTE
Hodnotenie bezpečnosti u detí a dospievajúcich sa zakladá na údajoch o bezpečnosti z dvoch otvorených, aktívne kontrolovaných štúdiách fázy II a jednej otvorenej, aktívne kontrolovanej štúdie fázy III u pediatrických pacientov vo veku od narodenia do 18 rokov. Zistenia týkajúce sa bezpečnosti boli vo všeobecnosti podobné medzi rivaroxabanom a komparátorom v rôznych pediatrických vekových skupinách. Celkovo bol profil bezpečnosti u 412 detí a dospievajúcich liečených rivaroxabanom podobný bezpečnostnému profilu pozorovanému u dospelej populácie a konzistentný v rámci všetkých vekových podskupín, aj keď je toto hodnotenie obmedzené malým počtom pacientov. U pediatrických pacientov sa bolesť hlavy (veľmi často, 16,7 %), horúčka (veľmi často, 11,7 %), epistaxa (veľmi často, 11,2 %), vracanie (veľmi často, 10,7 %), tachykardia (často, 1,5 %), zvýšený bilirubín (často, 1,5 %) a zvýšený konjugovaný bilirubín (menej často, 0,7 %) hlásili častejšie v porovnaní s dospelými. V súlade s dospelou populáciou sa menorágia pozorovala u 6,6 % (často) dospievajúcich žien po prvej menštruácii. Trombocytopénia pozorovaná zo skúseností po uvedení lieku na trh u dospelej populácie bola v pediatrických klinických štúdiách častá (4,6 %). Nežiaduce liekové reakcie u pediatrických pacientov boli hlavne mierne až stredne závažné.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Hlásili sa zriedkavé prípady predávkovania až do 1 960 mg. V prípade predávkovania je potrebné pacienta starostlivo sledovať kvôli krvácavým komplikáciám alebo iným nežiaducim účinkom (pozri časť „Manažment krvácania“). Dostupné údaje u detí sú obmedzené. Z dôvodu obmedzenej absorpcie sa pri supraterapeutických dávkach 50 mg rivaroxabanu alebo vyšších očakáva maximálny účinok bez ďalšieho zvyšovania priemernej plazmatickej expozície, nie sú však k dispozícii žiadne údaje týkajúce sa supraterapeutických dávok u detí.
Dostupná je špecifická reverzná látka (andexanet alfa) antagonizujúca farmakodynamický účinok rivaroxabanu pre dospelých, ktorá však nie je stanovená u detí (pozri Súhrn charakteristických vlastností pre andexanetu alfa).
V prípade predávkovania rivaroxabanom možno zvážiť použitie aktívneho uhlia na zníženie absorpcie.
Manažment krvácania
Ak u pacienta, ktorý užíva rivaroxaban nastane krvácavá komplikácia, nasledujúce podanie dávky rivaroxabanu sa má posunúť alebo sa má prerušiť liečba, podľa toho, čo je vhodnejšie. Rivaroxaban má u dospelých polčas približne 5 až 13 hodín (pozri časť 5.2). Polčas u detí odhadovaný pomocou metód populačného farmakokinetického modelovania (popPK) je kratší (pozri časť 5.2). Manažment má byť individuálny podľa závažnosti a lokalizácie krvácania. Ak je to potrebné, má sa použiť vhodná symptomatická liečba, ako je mechanická kompresia (napr. pri silnom krvácaní z nosa), chirurgická hemostáza s postupmi na kontrolu krvácania, náhrada tekutín a hemodynamická podpora, krvné prípravky (erytrocytárnej masy alebo čerstvá zmrazená plazma, v závislosti od pridruženej anémie alebo koagulopatie) alebo trombocyty.
Ak krvácanie nemožno kontrolovať vyššie uvedenými opatreniami, možno zvážiť buď podanie špecifickej reverznej látky inhibítora faktora XA (andexanet alfa), ktorá antagonizuje farmakodynamický účinok rivaroxabanu alebo špecifickej prokoagulačnej látky, ako je koncentrát protrombínového komplexu (PCC), aktivovaný koncentrát protrombínového komplexu (APCC) alebo rekombinantný faktor VIIa (r-FVIIa). V súčasnosti sú však veľmi obmedzené klinické skúsenosti s použitím týchto liekov u dospelých a detí, ktorí užívajú rivaroxaban. Odporúčania sa zakladajú aj na obmedzených predklinických údajoch. Možno zvážiť opakované podávanie rekombinantného faktora VIIa a titrovať ho v závislosti od zlepšovania krvácania. V prípade závažného krvácania je podľa možnosti potrebné zvážiť konzultáciu s miestnym odborníkom na koaguláciu (pozri časť 5.1).
Nepredpokladá sa, že by protamíniumsulfát a vitamín K ovplyvňovali antikoagulačnú aktivitu rivaroxabanu. U dospelých užívajúcich rivaroxaban sú len obmedzené skúsenosti s používaním kyseliny tranexamovej a nie sú žiadne skúsenosti s kyselinou aminokaprónovou a aprotinínom. Neexistujú žiadne skúsenosti s používaním týchto látok u detí, ktoré užívajú rivaroxaban. Neexistujú žiadne vedecké zdôvodnenia prínosu ani skúsenosti s použitím systémového hemostatika desmopresínu u jedincov užívajúcich rivaroxaban. V dôsledku vysokej väzbovosti rivoroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antitrombotiká, priame inhibítory faktora Xa, ATC kód: B01AF01
Mechanizmus účinku
Rivaroxaban je vysoko selektívny priamy inhibítor faktora Xa s perorálnou biologickou dostupnosťou. Inhibíciou faktora Xa sa preruší vnútorná a vonkajšia cesta kaskády zrážania krvi, čím sa inhibuje tvorba trombínu aj vznik trombu. Rivaroxaban neinhibuje trombín (aktivovaný faktor II) a nedokázali sa žiadne účinky na trombocyty.
Farmakodynamické účinky
U ľudí sa pozorovala inhibícia aktivity faktora Xa závislá od dávky. Rivaroxaban ovplyvňuje protrombínový čas (PT) spôsobom závislým od dávky v značnej korelácii s plazmatickými koncentráciami (r hodnota sa rovná 0,98) ak sa na analýzu použije Neoplastin. Iné reagenciá by poskytli odlišné výsledky. Hodnota PT sa má vyjadriť v sekundách, pretože INR je kalibrovaný a validovaný len pre kumaríny a nie je možné ho použiť pre žiadne iné antikoagulancium. U pacientov, ktorí užívajú rivaroxaban na liečbu DVT a PE a na prevenciu rekurencie, 5/95 percentilov malo PT (Neoplastin) 2-4 hodiny po užití tablety (t.j. v čase maximálneho účinku) v rozsahu od 17 do 32 s po podaní 15 mg rivaroxabanu dvakrát denne a od 15 do 30 s po podaní 20 mg rivaroxabanu jedenkrát denne.
V najnižšom bode účinku (8-16 h po užití tablety) 5/95 percentilov sa pri podaní 15 mg dvakrát denne pohybovalo v rozsahu od 14 do 24 s, a pri podaní 20 mg jedenkrát denne (18-30 h po užití tablety) v rozsahu od 13 do 20 s.
U pacientov s nevalvulárnou fibriláciou predsiení, ktorí užívajú rivaroxaban na prevenciu cievnej mozgovej príhody a systémovej embolizácie, 5/95 percentilov malo PT (Neoplastin) 1-4 hodiny po užití tablety (t.j. v čase maximálneho účinku) v rozsahu od 14 do 40 s u pacientov liečených 20 mg jedenkrát denne a u pacientov so stredne závažnou poruchou obličiek liečených 15 mg jedenkrát denne sa pohybovalo v rozsahu od 10 do 50 s. V najnižšom bode účinku (16-36 h po užití tablety) 5/95 percentilov sa u pacientov liečených dávkou 20 mg jedenkrát denne pohybovalo v rozsahu od 12 do 26 s a u pacientov so stredne závažnou poruchou obličiek liečených dávkou 15 mg jedenkrát denne sa pohybovalo v rozsahu od 12 do 26 s.
V klinickom farmakologickom skúšaní na reverziu farmakodynamiky rivaroxabanu boli u dospelých zdravých osôb (n=22) hodnotené účinky jednorázových dávok (50 IU/kg) u dvoch rozdielnych typov koncentrátov protrombínového komplexu (PCC), trojfaktorového PCC (Faktory II, IX a X) a štvorfaktorového PCC (Faktory II, VII,IX a X). Trojfaktorový PCC znižoval stredné hodnoty PT Neoplastínu o približne 1 sekundu počas 30 minút v porovnaní so znížením o približne 3,5 sekundy pozorovaným u štvorfaktorového PCC. Naopak, celkový vplyv na reverzné zmeny tvorby endogénneho trombínu bol výraznejší a rýchlejší u trojfaktorového PCC ako u štvorfaktorového PCC (pozri časť 4.9).
Aktivovaný parciálny tromboplastínový čas (aPTT) a HepTest sú tiež predĺžené v závislosti od dávky. Neodporúčajú sa však na hodnotenie farmakodynamického účinku rivaroxabanu. Počas liečby rivaroxabanom nie je potrebné v bežnej klinickej praxi monitorovať parametre zrážavosti.
Avšak, ak je to klinicky indikované, hladiny rivaroxabanu možno zmerať pomocou kalibrovaných kvantitatívnych testov pre anti-faktor Xa (pozri časť 5.2).
Pediatrická populácia
Analýzy PT (reagencium neoplastín), aPTT, a anti-Xa (s kalibrovaným kvantitatívnym testom) ukazujú značnú koreláciu s plazmatickými koncentráciami u detí. Korelácia medzi anti-Xa a plazmatickými koncentráciami je lineárna s krivkou blízko k 1. Môžu sa vyskytnúť individuálne rozdiely s vyššími alebo nižšími hodnotami anti-Xa v porovnaní so zodpovedajúcimi plazmatickými koncentráciami. Počas klinickej liečby rivaroxabanom nie je potrebné rutinné sledovanie koagulačných parametrov. Keď je to však klinicky indikované, koncentrácie rivaroxabanu sa môžu merať kalibrovanými kvantitatívnymi testami anti-faktora Xa v mcg/l (ohľadne rozsahov pozorovaných plazmatických koncentrácií rivaroxabanu u detí pozri Tabuľku 13 v časti 5.2). Keď sa na kvantifikáciu plazmatických koncentrácií rivaroxabanu u detí používa anti-Xa test, musí sa zvážiť dolná hranica kvantifikácie. Nestanovila sa žiadna prahová hodnota pre príhody účinnosti alebo bezpečnosti.
Klinická účinnosť a bezpečnosť
Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení
Klinický program rivaroxabanu bol navrhnutý na preukázanie účinnosti rivaroxabanu v prevencii cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení. V pilotnom dvojito-zaslepenom skúšaní ROCKET AF bolo 14 264 pacientov zaradených buď na liečbu rivaroxabanom 20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov s klírensom kreatinínu 30-49 ml/min) alebo na liečbu warfarínom titrovaným na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0). Medián času liečby bol 19 mesiacov a celkové trvanie liečby bolo až do 41 mesiacov.
34,9 % pacientov sa liečilo kyselinou acetylsalicylovou a 11,4 % sa liečilo antiarytmikami triedy III, vrátane amiodarónu.
V porovnaní s warfarínom vykazoval rivaroxaban noninferioritu pre primárny združený koncový ukazovateľ pri cievnej mozgovej príhode a systémovej embolizácii nepostihujúcej CNS. V populácii pacientov podľa protokolu sa počas liečby, cievna mozgová príhoda alebo systémová embólia, vyskytla u 188 pacientov liečených rivaroxabanom (1,71 % za rok) a u 241 liečených warfarínom (2,16 % za rok) (HR 0,79, 95 % CI, 0,66 až 0,96, p <0,001 pre noninferioritu). Zo všetkých randomizovaných pacientov analyzovaných podľa ITT, primárne príhody sa vyskytli u 269 pacientov na rivaroxabane (2,12 % za rok) a u 306 na warfaríne (2,42 % za rok) (HR 0,88, 95 % CI, 0,74-1,03, P <0,001 pre noninferioritu, P=0,117 pre superioritu). Výsledky pre sekundárne koncové ukazovatele sa sledovali v hierarchickom poradí v ITT analýze a sú zobrazené v Tabuľke 4.
U pacientov warfarínovej skupiny sa INR hodnoty nachádzali v terapeutickom rozmedzí (2,0-3,0) v priemere 55 % času (medián, 58 %; medzikvartilové rozpätie, 43-71). Účinok rivaroxabanu sa neodlišoval v rámci úrovne stredového TTR (čas v cieľovom INR rozmedzí 2,0-3,0) v rovnako veľkých kvartiloch (P=0,74 na interakciu). V rámci najvyššieho kvartilu podľa stredu, miera pomeru rizika (HR) u rivaroxabanu v porovnaní s warfarínom bola 0,74 (95 % CI, 0,49-1,12).
Miera výskytu základného ukazovateľa bezpečnosti (závažné a nezávažné klinicky relevantné udalosti krvácania) boli podobné pre obe liečené skupiny (pozri Tabuľku 5).
Tabuľka 4: Výsledky účinnosti z ROCKET AF fázy III
| Populácia v skúšaní | ITT analýzy účinnosti u pacientov s nevalvulárnou fibriláciou predsiení | ||
| Dávka pri liečbe | Rivaroxaban v dávke 20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov so stredne ťažkou poruchou funkcie obličiek) Výskyt príhod (100 pacientorokov) | Warfarín titrovaný na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0) Výskyt príhod (100 pacientorokov) | HR (95% CI) p-hodnota, test superiority |
| Cievna mozgová príhoda a systémová embolizácia nepostihujúca CNS | 269 (2,12) | 306 (2,42) | 0,88 (0,74-1,03) 0,117 |
| Cievna mozgová príhoda, systémová embolizácia nepostihujúca CNS a vaskulárna smrť | 572 (4,51) | 609 (4,81) | 0,94 (0,84-1,05) 0,265 |
| Cievna mozgová príhoda, systémová embolizácia nepostihujúca CNS, vaskulárna smrť a IM | 659 (5,24) | 709 (5,65) | 0,93 (0,83-1,03) 0,158 |
| Cievna mozgová príhoda | 253 (1,99) | 281 (2,22) | 0,90 (0,76-1,07) 0,221 |
| Populácia v skúšaní | ITT analýzy účinnosti u pacientov s nevalvulárnou fibriláciou predsiení | ||
| Dávka pri liečbe | Rivaroxaban v dávke 20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov so stredne ťažkou poruchou funkcie obličiek) Výskyt príhod (100 pacientorokov) | Warfarín titrovaný na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0) Výskyt príhod (100 pacientorokov) | HR (95% CI) p-hodnota, test superiority |
| Systémová embolizácia nepostihujúca CNS | 20 (0,16) | 27 (0,21) | 0,74 (0,421,32) 0,308 |
| Infarkt myokardu | 130 (1,02) | 142 (1,11) | 0,91 (0,72-1,16) 0,464 |
Tabuľka 5: Výsledky bezpečnosti z ROCKET AF fázy III
| Populácia v skúšaní | Pacienti s nevalvulárnou fibriláciou predsienía | ||
| Dávka pri liečbe | Rivaroxaban v dávke 20 mg jedenkrát denne (15 mg jedenkrát denne u pacientov so stredne ťažkou poruchou funkcie obličiek) Výskyt príhod (100 pacientorokov) | Warfarín titrovaný na cieľovú hodnotu INR 2,5 (terapeutický rozsah 2,0 až 3,0) Výskyt príhod (100 pacientorokov) | HR (95 % CI) p-hodnota |
| Závažné a nezávažné klinicky významné krvácavé príhody | 1 475 (14,91 ) | 1 449 (14,52 ) | 1,03 (0,96-1,11) 0,442 |
| Závažné krvácavé príhody | 395 (3,60 ) | 386 (3,45 ) | 1,04 (0,90-1,20) 0,576 |
| Smrť z dôvodu krvácania* | 27 (0,24) | 55 (0,48) | 0,50 (0,31-0,79) 0,003 |
Krvácanie do kritických orgánov* | 91 (0,82 ) | 133 (1,18 ) | 0,69 (0,53-0,91) 0,007 |
| Intrakraniálne krvácanie* | 55 (0,49 ) | 84 (0,74 ) | 0,67 (0,47-0,93) 0,019 |
| Pokles hemoglobínu* | 305 (2,77 ) | 254 (2,26 ) | 1,22 (1,03-1,44) 0,019 |
| Transfúzia 2 alebo viacerých jednotiek balených erytrocytov alebo celkovej krvi* | 183 (1,65 ) | 149 (1,32 ) | 1,25 (1,01-1,55) 0,044 |
| Nezávažné krvácavé príhody | 1,185 (11,80 ) | 1,151 (11,37 ) | 1,04 (0,96-1,13) 0,345 |
| Všetky príčiny smrti | 208 (1,87) | 250 (2,21) | 0,85 (0,70-1,02) 0,073 |
- a) Populácia, u ktorej sa sledovala bezpečnosť počas liečby * Nominálne významnejšie
Okrem klinického skúšania fázy III ROCKET AF bolo uskutočnené prospektívne, jednoramenné, postregistračné, neintervenčné, otvorené, kohortové klinické skúšanie (XANTUS) s centrálnym vyhodnocovaním sledovaných ukazateľov zahŕňajúcich tromboembolické príhody a závažné krvácania u 6 704 pacientov s nevalvulárnou fibrilácioiu predsiení v prevencii cievnej mozgovej príhody a systémovej embolizácie mimo centrálneho nervového systému (CNS) v klinickej praxi. V skúšaní Xantus bolo priemerné CHADS2 skóre 1,9 a HAS-BLED skóre 2,0 v porovnaní s priemerným CHADS2 a HAS-BLED skóre 3,5 a 2,8 v klinickom skúšaní ROCKET AF. Výskyt závažného krvácania bol 2,1 na 100 pacientorokov. Fatálne krvácenie bolo hlásené 0,2 na 100 pacientorokov a intrakraniálne krvácanie 0,4 na 100 pacientorokov. Cievna mozgová príhoda alebo systémová embolizácia mimo CNS boli hlásené 0,8 na 100 pacientorokov.
Tieto pozorovania z klinickej praxe sú v súlade s potvrdeným bezpečnostným profilom pri tejto indikácii.
V neintervenčnej štúdii po uvedení na trh u viac ako 162 000 pacientov zo štyroch krajín bol rivaroxaban predpísaný na prevenciu mozgovej mŕtvice a systémovej embólie u pacientov s nevalvulárnou fibriláciou predsiene. Frekvencia udalostí ischemickej mozgovej mŕtvice bola 0,70 (95 % CI 0,44 – 1,13) na 100 pacientorokov. Krvácanie vedúce k hospitalizácii sa vyskytlo s frekvenciami 0,43 (95 % CI 0,31 – 0,59) pre intrakraniálne krvácanie, 1,04 (95 % CI 0,65 – 1,66) pre gastrointestinálne krvácanie, 0,41 (95 % CI 0,31 – 0,53) pre urogenitálne krvácanie a 0,40 (95 % CI 0,25 – 0,65) pre iné krvácanie na 100 pacientorokov.
Pacienti podstupujúci kardioverziu
U 1 504 pacientov s nevalvulárnou fibriláciou predsiení naplánovaných na kardioverziu (bez predchádzajúcej liečby perorálnymi antikoagulanciami alebo predliečení) sa uskutočnilo prospektívne, randomizované, otvorené, multicentrické, exploratívne skúšanie (X-VERT) so zaslepeným hodnotením koncových ukazovateľov, porovnávajúce rivaroxaban s upravenou dávkou VKA (randomizované v pomere 2:1) v prevencii kardiovaskulárnych príhod. Sledovali sa buď kardioverzia riadená transezofageálnou echokardiografiou (1-5 dní liečby) alebo konvenčná kardioverzia (najmenej tri týždne liečby). Primárny ukazovateľ účinnosti (všetky CMP, tranzitórny ischemický atak, systémová embolizácia mimo CNS, infarkt myokardu (MI) a úmrtie z kardiovaskulárnej príčiny) nastal u 5 (0,5 %) pacientov na rivaroxabane (n=978) a u 5 (1,0 %) pacientov na VKA (n=492; RR 0,50; 95 % CI 0,15-1,73; modifikovaná ITT populácia). Základný ukazovateľ bezpečnosti (závažné krvácanie) sa vyskytlo u 6 (0,6 %) pacientov na rivaroxabane (n=988) a u 4 (0,8 %) pacientov na VKA (n=499), (RR 0,76; 95 % CI 0,21-2,67; populácia pre hodnotenie bezpečnosti). Toto exploratívne skúšanie preukázalo porovnateľnú účinnosť a bezpečnosť medzi skupinami s rivaroxabanom a VKA v prípade kardioverzie.
Pacienti s nevalvulárnou fibriláciou predsiení, ktorí podstupujú PCI so zavedením stentu Randomizované, otvorené multicentrické klinické skúšanie (PIONEER AF-PCI) sa uskutočnilo na 2 124 pacientoch s nevalvulárnou fibriláciou predsiení, ktorí podstúpili PCI so zavedením stentu z dôvodu primárneho aterosklerotického ochorenia s cieľom porovnať bezpečnosť dvoch liečebných režimov s rivaroxabanom a jedného s VKA. Pacienti boli náhodne zaradení v pomere 1:1:1 na celkovo 12-mesačnú liečbu. Pacienti s CMP alebo tranzitórnym ischemickým atakom v anamnéze boli vylúčení.
Skupina 1 dostávala 15 mg rivaroxabanu jedenkrát denne (10 mg jedenkrát denne u pacientov s klírensom kreatinínu 30-49 ml/min) pridaných k inhibítoru P2Y12. Skupina 2 dostávala 2,5 mg rivaroxabanu dvakrát denne pridanú k DAPT (duálna antiagregačná liečba, t.j. klopidogrel 75 mg [alebo alternatívny inhibítor P2Y12] spolu s nízkou dávkou kyseliny acetylsalicylovej [ASA]) po dobu 1, 6 alebo 12 mesiacov, po ktorých nasledovalo 15 mg rivaroxabanu (alebo 10 mg u pacientov s klírensom kreatinínu 30-49 ml/min) jedenkrát denne spolu s nízkou dávkou ASA. Skupina 3 dostávala upravenú dávku VKA spolu s DAPT po dobu 1, 6 alebo 12 mesiacov, po ktorých nasledovalo podávanie upravenej dávky VKA spolu s nízkou dávkou ASA.
Výskyt udalostí primárneho bezpečnostného koncového ukazovateľa, klinicky významné krvácavé príhody, nastal u 109 subjektov (15,7%) v skupine 1, u 117 subjektov (16,6%) v skupine 2 a u 167 subjektov (24,0%) v skupine 3 (HR 0,59; 0,47-0,76, p <0,001 a HR 0,63, 95% CI, 0,50-0,80, p <0,001). Výskyt udalostí sekundárneho koncového ukazovateľa (zložený z kardiovaskulárnej príhody, CV úmrtia, MI alebo cievnej mozgovej príhody) nastal u 41 subjektov (5,9%) v skupine 1, 36 subjektov (5,1%) v skupine 2 a 36 subjektov (5,2%) v skupine 3. Každý z liečebných režimov rivaroxabanu preukázal významné zníženie rizika klinicky významných krvácavých príhod v porovnaní s režimom VKA u pacientov s nevalvulárnou fibriláciou predsiení, ktorí podstúpili PCI so zavedením stentu.
Hlavným cieľom klinického skúšania PIONEER AF-PCI bolo posúdiť bezpečnosť. Údaje o účinnosti (vrátane tromboembolických príhod) sú v tejto populácii obmedzené.
Liečba DVT, PE a prevencia rekurencie DVT a PE
Klinický program rivaroxabanu bol navrhnutý na preukázanie účinnosti rivaroxabanu pri začiatočnej a pri pokračujúcej liečbe akútnej DVT a PE a pri prevencii rekurencie.
Celkovo sa skúmalo viac ako 12 800 pacientov v štyroch randomizovaných kontrolovaných klinických skúšaniach fázy III (Einstein DVT, Einstein PE, Einstein Extension a Einstein Choice) a naviac sa realizovala preddefinovaná súhrnná analýza výsledkov Einstein DVT a Einstein PE skúšaní. Celková kombinovaná dĺžka liečby vo všetkých skúšaniach bola až 21 mesiacov.
V skúšaní Einstein DVT sa skúmalo 3 449 pacientov s akútnou DVT na liečbu DVT a na prevenciu rekurencie DVT a PE (pacienti, ktorí mali symptomatickú PE boli zo skúšania vyradení). Dĺžka liečby bola 3, 6 alebo 12 mesiacov v závislosti od klinického posúdenia skúšajúcim. Na začiatočnú 3-týždňovú liečbu akútnej DVT sa podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo 20 mg rivaroxabanu jedenkrát denne.
V skúšaní Einstein PE sa skúmalo 4 832 pacientov s akútnou PE zaradených do skúšania na liečbu PE a na prevenciu rekurencie DVT a PE. Dĺžka liečby bola až do 3, 6, 12 mesiacov v závislosti od klinického posúdenia skúšajúcim.
Ako úvodná 3-týždňová liečba akútnej PE sa podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo podávanie 20 mg rivaroxabanu jedenkrát denne.
V oboch skúšaniach Einstein DVT a Einstein PE porovnávajúci liečebný režim pozostával z enoxaparínu, ktorý sa podával minimálne 5 dní v kombinácii s liečbou antagonistom vitamínu K, pokiaľ sa nedosiahlo terapeutické rozmedzie PT/INR (≥2,0). Liečba pokračovala antagonistom vitamínu K, ktorého dávka sa upravila tak, aby sa udržali hodnoty PT/INR v terapeutickom rozmedzí 2,0 až 3,0.
V skúšaní Einstein Extension sa skúmalo 1 197 pacientov s DVT alebo PE na prevenciu rekurencie DVT a PE. Dĺžka liečby bola predĺžená o dobu ďalších 6 alebo 12 mesiacov u pacientov, ktorí podstúpili 6 až 12 mesiacov liečby VTE v závislosti od klinického posúdenia skúšajúceho. Rivaroxaban v dávke 20 mg jedenkrát denne sa porovnával s placebom.
V skúšaniach Einstein DVT, PE a Extension sa použili rovnaké preddefinované primárne a sekundárne ukazovatele účinnosti. Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia. Sekundárny ukazovateľ účinnosti bol definovaný ako kompozitná rekurencia DVT, PE nekončiaca smrťou a mortalita zo všetkých príčin.
V skúšaní Einstein Choice sa u 3 396 pacientov s potvrdenou symptomatickou DVT a/alebo PE, ktorí ukončili 6 – 12-mesačnú antikoagulačnú liečbu, skúmala prevencia PE končiaca smrťou alebo symptomatická rekurencia DVT alebo PE bez úmrtia. Pacienti s indikáciou pokračujúcej antikoagulačnej liečby s terapeutickými dávkami boli zo skúšania vyradení. Dĺžka liečby bola maximálne 12 mesiacov v závislosti od individuálneho dátumu randomizácie (medián: 351 dní). Rivaroxaban v dávke 20 mg jedenkrát denne a rivaroxaban v dávke 10 mg jedenkrát denne sa porovnávali so 100 mg acetylsalicylovej kyseliny jedenkrát denne.
Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia.
V DVT skúšaní Einstein (pozri Tabuľku 6) rivaroxaban preukázal noninferioritu voči enoxaparínu/VKA v primárnom ukazovateli účinnosti (p <0,0001 (test noninferiority); HR: 0,680 (0,443 až 1,042), p=0,076 (test superiority)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa uvádzal v prospech rivaroxabanu s HR 0,67 ((95 % CI:=0,47-0,95), nominálna hodnota p, p=0,027). Hodnoty INR sa nachádzali v rámci terapeutického rozpätia priemerne 60,3 % času pre priemerné trvanie liečby 189 dní a 55,4 %, 60,1 % a 62,8 % času u skupín so zámerom terapie na 3, 6 a 12 mesiacov. V enoxaparín/VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemernej stredovej TTR (čas v cieľovom INR rozpätí 2,0-3,0) v rovnako veľkých terciloch a výskyt rekurentnej VTE (P=0,932 na interakciu). V rámci najvyššieho tercilu podľa stredu, HR u rivaroxabanu v porovnaní s warfarínom bola 0,69 (95 % CI: 0,35-1,35).
Miera incidencie primárneho ukazovateľa bezpečnosti (klinicky závažných alebo nezávažných krvácavých príhod) ako aj sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) boli v oboch liečebných skupinách podobné.
Tabuľka 6: Výsledky účinnosti a bezpečnosti z Einstein DVT fázy III
| Populácia v skúšaní | 3 449 pacientov so symptomatickou akútnou hlbokou žilovou trombózou | |
| Dávka pri liečbe a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=1 731 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=1 718 |
| Symptomatický rekurentný VTE* | 36 (2,1 %) | 51 (3,0 %) |
| Symptomatická rekurentná PE | 20 (1,2 %) | 18 (1,0 %) |
| Symptomatická rekurentná DVT | 14 (0,8 %) | 28 (1,6 %) |
| Symptomatická PE a DVT | 1 (0,1 %) | 0 |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 4 (0,2 %) | 6 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 139 (8,1 %) | 138 (8,1 %) |
| Závažné krvácavé príhody | 14 (0,8 %) | 20 (1,2 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b)
Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA * p <0,0001 (noninferiorita na vopred určeným HR 2,0); HR: 0,680 (0,443-1,042), p=0,076
(superiorita)
V skúšaní Einstein PE (pozri Tabuľku 7) rivaroxaban preukázal noninferioritu voči enoxaparínu / VKA v primárnom ukazovateli účinnosti (p=0,0026 (test noninferiority);HR: 1,123 (0,749-1,684)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa zaznamenal v HR 0,849 ((95 % CI: 0,633-1,139), nominálna p hodnota p=0,275). Hodnoty INR sa nachádzali v rámci terapeutického rozmedzia v priemere 63 % času pri premiernom trvaní liečby 215 dní a 57 %, 62 %, a 65 % času u skupín so zámerom dĺžky liečby 3, 6, a 12 mesiacov. V enoxaparín / VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemerného TTR daného centra (čas v cieľovom INR rozpätí 2,0-3,0), v rovnako veľkých terciloch a výskytom rekurentnej VTE (p=0,082 pre interakciu). V rámci najvyššieho tercilu podľa centier, miera rizík pri rivaroxabane v porovnaní s warfarínom bol 0,642 (95 % CI: 0,277-1,484).
Miera incidencie primárneho ukazovateľa bezpečnosti (klinicky závažných alebo nezávažných krvácavých príhod) bola mierne nižšia v skupine liečenej rivaroxabanom (10,3 % (249/2 412)), ako v skupine liečenej enoxaparínom/VKA (11,4 % (274/2 405)). Incidencia sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) bola nižšia v skupine liečenej rivaroxabanom (1,1 % (26/2412)), ako v skupine liečenej enoxaparínom/VKA (2,2 % (52/2405)) s HR rizík 0,493 (95 % CI: 0,308-0,789).
Tabuľka 7: Výsledky účinnosti a bezpečnosti z Einstein PE fázy III
| Populácia v skúšaní | 4 832 pacientov so symptomatickou akútnou pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=2 419 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=2 413 |
| Symptomatický rekurentný VTE* | 50 (2,1 %) | 44 (1,8 %) |
| Symptomatická rekurentná PE | 23 (1,0%) | 20 (0,8 %) |
| Symptomatická rekurentná DVT | 18 (0,7 %) | 17 (0,7 %) |
| Symptomatická PE a DVT | 0 | 2 (<0,1%) |
Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 11 (0,5 %) | 7 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 249 (10,3 %) | 274 (11,4 %) |
| Závažné krvácavé príhody | 26 (1,1 %) | 52 (2,2 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b) Enoxaparín minimálne 5 dní s prekrytím , po ktorom nasledoval VKA * p <0,0026 (noninferiorita na vopred určeným HR 2,0); HR: 1,123 (0,749-1,684)
Vopred určená spoločná analýza výsledkov skúšaní Einstein DVT a PE (pozri Tabuľku 8).
Tabuľka 8: Výsledky účinnosti a bezpečnosti zo spoločných analýz Einstein DVT a Einstein PE fázy III
| Populácia v skúšaní | 8 281 pacientov s akútnou symptomatickou hlbokou žilovou trombózou a pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=4 150 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=4 131 |
| Symptomatický rekurentný VTE* | 86 (2,1 %) | 95 (2,3 %) |
| Symptomatická rekurentná PE | 43 (1,0%) | 38 (0,9 %) |
| Symptomatická rekurentná DVT | 32 (0,8 %) | 45 (1,1 %) |
| Symptomatická PE a DVT | 1 (<0,1%) | 2 (<0,1%) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 15 (0,4 %) | 13 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 388 (9,4 %) | 412 (10,0 %) |
| Závažné krvácavé príhody | 40 (1,0 %) | 72 (1,7 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b) Enoxaparín minimálne 5 dní a prekrytím, po ktorom nasledoval VKA * p <0,0001 (noninferiorita na vopred určeným HR 1,75); HR: 0,886 (0,661-1,186)
Vopred preddefinovaný čistý klinický prínos (primárny ukazovateľ účinnosti a závažné krvácavé príhody) sa v súhrnnej analýze hlásili s HR 0,771 ((95 % CI: 0,614-0,967), nominálna p hodnota p=0,0244).
V skúšaní Einstein Extension (pozri Tabuľk u 9) bol rivaroxaban superiórny voči placebu v primárnych a sekundárnych ukazovateľoch účinnosti. Pri primárnom ukazovateľovi bezpečnosti (závažných krvácavých príhodách) bol nevýznamný numericky vyšší pomer incidencie u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom. Sekundárny ukazovateľ bezpečnosti (závažné alebo klinicky relevantné nezávažné krvácavé príhody) ukázal vyšší výskyt u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom.
Tabuľka 9: Výsledky účinnosti a bezpečnosti z Einstein Extension fázy III
| Populácia v skúšaní | 1 197 pacientov, ktorí pokračovali v liečbe a prevencii rekurencie venózneho tromboembolizmu | |
| Dávka a dĺžka liečby | Rivaroxabana 6 alebo 12 mesiacov N=602 | Placebo 6 alebo 12 mesiacov N=594 |
| Symptomatický rekurentný VTE* | 8 (1,3 %) | 42 (7,1 %) |
| Symptomatická rekurentná PE | 2 (0,3%) | 13 (2,2 %) |
| Symptomatická rekurentná DVT | 5 (0,8 %) | 31 (5,2 %) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 1 (0,2 %) | 1 (0,2 %) |
| Závažné krvácavé príhody | 4 (0,7 %) | 0 (0,0 %) |
| Populácia v skúšaní | 1 197 pacientov, ktorí pokračovali v liečbe a prevencii rekurencie venózneho tromboembolizmu | |
| Dávka a dĺžka liečby | Rivaroxabana 6 alebo 12 mesiacov N=602 | Placebo 6 alebo 12 mesiacov N=594 |
| Klinicky významné nezávažné krvácavé príhody | 32 (5,4 %) | 7 (1,2 %) |
- a) Rivaroxaban 20 mg jedenkrát denne
* p <0,0001 (superiorita), HR: 0,185 (0,087-0,393)
V skúšaní Einstein Choice (pozri Tabuľku 10) bol rivaroxaban v dávke 20 mg aj 10 mg superiórny vo vzťahu k 100 mg kyseliny acetylsalicylovej v primárnom ukazovateli účinnosti. Hlavný ukazovateľ bezpečnosti (závažné krvácavé príhody) bol u pacientov liečených rivaroxabanom v dávke 20 mg a 10 mg jedenkrát denne v porovnaní so 100 mg kyseliny acetylsalicylovej podobný.
Tabuľka 10: Výsledky účinnosti a bezpečnosti z Einstein Choice fázy III
Populácia v skúšaní 3 396 pacientov, ktorí pokračovali v prevencii rekurencie venózneho tromboembolizmu
| Dávka liečby | Rivaroxaban v dávke 20 mg jedenkrát denne N=1 107 | Rivaroxaban 10 mg jedenkrát denne N=1 127 | ASA 100 mg jedenkrát denne N=1 131 |
| Medián trvania liečby [medzikvartilový rozsah] | 349 [189 - 362] dní | 353 [190 - 362] dní | 350 [186 - 362] dní |
| Symptomatický rekurentný VTE | 17 (1,5 %)* | 13 (1,2 %)** | 50 (4,4 %) |
| Symptomatická rekurentná PE | 6 (0,5 %) | 6 (0,5 %) | 19 (1,7 %) |
| Symptomatická rekurentná DVT | 9 (0,8 %) | 8 (0,7 %) | 30 (2,7 %) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 2 (0,2 %) | 0 | 2 (0,2 %) |
| Symptomatický rekurentný VTE, MI, cievna mozgová príhoda alebo systémová embólia nepostihujúca CNS | 19 (1,7 %) | 18 (1,6 %) | 56 (5,0 %) |
| Závažné krvácavé príhody | 6 (0,5 %) | 5 (0,4 %) | 3 (0,3 %) |
| Klinicky význammé nezávažné krvácavé príhody | 30 (2,7 %) | 22 (2,0 %) | 20 (1,8 %) |
Symptomatický rekurentný VTE alebo závažné krvácanie (čistý klinický prínos) | 23 (2,1 %)+ | 17 (1,5 %)++ | 53 (4,7 %) |
* p < 0,001(superiorita) rivaroxaban v dávke 20 mg OD vs ASA 100 mg OD; HR=0,34 (0,20 – 0,59)
** p < 0,001 (superiority) rivaroxaban v dávke 10 mg OD vs ASA 100 mg OD; HR=0,26 (0,14 – 0,47)
+ Rivaroxaban v dávke 20 mg OD vs ASA 100 mg OD; HR=0,44 (0,27 – 0,71), p=0,0009 (nominálna hodnota)
++ Rivaroxaban v dávke 10 mg OD vs ASA 100 mg OD; HR=0,32 (0,18 – 0,55), p < 0,0001 (nominálna hodnota)
Okrem klinického skúšania fázy III EINSTEIN bolo uskutočnené prospektívne, neintervenčné, otvorené kohortové klinické skúšanie (XALIA) s centrálnym vyhodnocovaním sledovaných ukazateľov zahŕňajúcich rekurentný VTE, závažné krvácanie a úmrtie. Zaradených bolo 5 142 pacientov s akútnou DVT za účelom posúdenia dlhodobej bezpečnosti rivaroxabanu v porovnaní so štandardnou antikoagulačnou terapiou v klinickej praxi. Pomer závažného krvácania, rekurentného VTE a mortality zo všetkých príčin bol v skupine s rivaroxabanom 0,7%, 1,4% a 0,5%, v uvedenom poradí. Vo vstupných charakteristikách pacientov boli rozdiely, vrátane veku, výskytu nádorových ochorení a obličkovej nedostatočnosti. Napriek tomu, že na úpravu získaných východiskových rozdielov bola použitá vopred určená analýza so stratifikáciou podľa „propensity score“, reziduálne skresľujúce faktory môžu tieto výsledky ovplyvniť. Upravené HR porovnávajúce rivaroxaban a štandardnú liečbu boli pri závažnom krvácaní 0,77 (95% CI 0,40-1,50), rekurentnom venóznom tromboembolizme 0,91 (95% CI 0,54-1,54) a úmrtí zo všetkých príčin 0,51 (95% CI 0,24-1,07).
Tieto pozorovania z klinickej praxe sú v súlade s potvrdeným bezpečnostným profilom pri tejto indikácii.
V neintervenčnej štúdii po uvedení na trh u viac ako 40 000 pacientov bez anamnézy rakoviny zo štyroch krajín bol rivaroxaban predpísaný na liečbu alebo prevenciu DVT a PE. Frekvencie udalostí na 100 pacientorokov pre symptomatické/klinicky zjavné udalosti VTE/tromboembólie vedúce k hospitalizácii boli v rozsahu od 0,64 (95 % CI 0,40 – 0,97) v Spojenom kráľovstve do 2,30 (95 % CI 2,11 – 2,51) v Nemecku. Krvácanie vedúce k hospitalizácii sa vyskytlo s frekvenciami 0,31 (95 % CI 0,23 – 0,42) pre intrakraniálne krvácanie, 0,89 (95 % CI 0,67 – 1,17) pre gastrointestinálne krvácanie, 0,44 (95 % CI 0,26 – 0,74) pre urogenitálne krvácanie a 0,41 (95 % CI 0,31 – 0,54) pre iné krvácanie na 100 pacientorokov.
Pediatrická populácia
Liečba VTE a prevencia rekurenice VTE u pediatrických pacientov
V 6 otvorených, multicentrických pediatrických štúdiách bolo zahrnutých celkom 727 detí s potvrdeným akútnym VTE, z ktorých 528 užívalo rivaroxaban. Dávkovanie upravené podľa telesnej hmotnosti u pacientov od narodenia do 18 rokov viedlo k expozícii rivaroxabanu podobnej expozícii pozorovanej u dospelých pacientov s DVT liečených rivaroxabanom 20 mg jedenkrát denne, ako sa potvrdilo v štúdii fázy III (pozri časť 5.2).
Štúdia fázy III EINSTEIN Junior bola randomizovaná, aktívne kontrolovaná, otvorená, multicentrická štúdia u 500 pediatrických pacientov (vo veku od narodenia do <18 rokov) s potvrdeným akútnym VTE.
276 detí bolo vo veku 12 až <18 rokov, 101 detí vo veku 6 až <12 rokov, 69 detí vo veku 2 až <6 rokov a 54 detí vo veku <2 roky.
Index VTE bol klasifikovaný buď ako VTE súvisiaci s centrálnym venóznym katétrom (CVC-VTE; 90/335 pacientov v skupine s rivaroxabanom, 37/165 pacientov v skupine s komparátorom), trombóza mozgových žíl a splavov (CVST; 74/335 pacientov v skupine s rivaroxabanom, 43/165 pacientov v skupine s komparátorom) a všetky ostatné vrátane DVT a PE (ne-CVC-VTE; 171/335 pacientov v skupine s rivaroxabanom, 85/165 pacientov v skupine s komparátorom). Najčastejšia forma indexu trombózy u detí vo veku 12 až <18 rokov bol ne-CVC-VTE u 211 (76,4 %), u detí vo veku 6 až <12 rokov a vo veku 2 až <6 rokov to bola CVST u 48 (47,5 %) a 35 (50,7 %), v uvedenom poradí a u detí vo veku <2 roky to bol CVC-VTE u 37 (68,5 %). V skupine s rivaroxabanom neboli žiadne deti <6 mesiacov s CVST. 22 pacientov s CVST malo infekciu CNS (13 pacientov v skupine s rivaroxabanom a 9 pacientov v skupine s komparátorom).
VTE bol vyprovokovaný trvalými, prechodnými alebo oboma trvalými aj prechodnými rizikovými faktormi u 438 (87,6 %) detí.
Pacienti dostávali začiatočnú liečbu s terapeutickými dávkami UFH, LMWH alebo fondaparinuxom minimálne po dobu 5 dní a boli randomizovaní v pomere 2:1 na podávanie dávok rivaroxabanu upravených podľa telesnej hmotnosti alebo skupina komparátora (heparíny, VKA) počas hlavného obdobia štúdiovej liečby trvajúceho 3 mesiace (1 mesiac u detí <2 rokov s CVC-VTE). Na konci hlavného obdobia štúdiovej liečby sa zopakoval diagnostický zobrazovací test, ktorý sa vykonal na začiatku štúdie, ak to bolo klinicky možné. Študijná liečba sa v tomto bode mohla ukončiť alebo podľa uváženia skúšajúceho pokračovať až po celkovú dobu 12 mesiacov (u detí <2 roky s CVC-VTE až do 3 mesiacov).
Primárny ukazovateľ účinnosti bol symptomatický rekurentný VTE. Primárny ukazovateľ bezpečnosti bol kompozit závažného krvácania a klinicky významného nezávažného krvácania (CRNMB). Všetky ukazovatele účinnosti a bezpečnosti boli centrálne posudzované nezávislou komisiou zaslepenou pre priradenie liečby. Výsledky účinnosti a bezpečnosti sú uvedené v Tabuľke 11 a Tabuľke 12 nižšie.
Rekurentný VTE sa vyskytol v skupine s rivaroxabanom u 4 z 335 pacientov a v skupine s komparátorom u 5 zo 165 pacientov. Kompozit závažného krvácania a CRNMB bol hlásený u 10 z 329 pacientov (3 %) liečených rivaroxabanom a u 3 zo 162 pacientov (1,9 %) liečených komparátorom. Čistý klinický prínos (symptomatický rekurentný VTE a závažné krvácanie) bol hlásený v skupine s rivaroxabanom u 4 z 335 pacientov a v skupine s komparátorom u 7 zo 165 pacientov. K normalizácii trombotickej záťaže na opakovanom zobrazovaní došlo u 128 z 335 pacientov liečených rivaroxabanom a u 43 zo 165 pacientov v skupine s komparátorom. Tieto zistenia boli vo všeobecnosti podobné medzi všetkými vekovými skupinami. V skupine s rivaroxabanom bolo 119 (36,2 %) detí s akýmkoľvek krvácaním spojeným s liečbou a v skupine s komparátorom bolo 45 (27,8 %) detí.
Tabuľka 11: Výsledky účinnosti na konci hlavného liečebného obdobia
| Príhoda | rivaroxaban N = 335* | komparátor N = 165* |
| Rekurentný VTE (primárny ukazovateľ účinnosti) | 4 (1,2 %, 95 % CI 0,4 % – 3,0 %) | 5 (3,0 %, 95 % CI 1,2 % – 6, %) |
| Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie opakovaného zobrazovania Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie opakovaného zobrazovania | 5 (1,5 %, 9 % CI 0,6% – 3,4 %) | 6 (3,6 %, 95 % CI 1 6 % – 7,6 %) |
Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie + bez zmeny opakovaného zobrazovania Kompozit: Symptomatický rekurentný VTE + asymptomatické zhoršenie + bez zmeny opakovaného Kompozit: Symptomatický rekurentný VTE + | 21 (6, 3 %, 95 % CI 4,0 % – 9,2 %) | 19 (11.5 %, 95 % CI 7,3 % – 17,4 %) |
zobrazovania asymptomatické zhoršenie + bez zmeny opakovaného zobrazovania Normalizácia na opakovanom zobrazovaní | 128 (38,2 %, 95 % CI 33,0 % – 43,5 %) | 43 (26,1 %, 95 % CI 19,8 % – 33,0 %) |
Kompozit: Symptomatický rekurentný VTE + závažné krvácanie (čistý klinický prínos) Kompozit: Symptomatický rekurentný VTE + závažné krvácanie (čistý klinický prínos) | 4 (1,2 %, 95 % CI 0,4 % – 3,0 %) | 7 (4,2 %, 95 % CI 2,0 % – 8,4 %) |
| Fatálna lebo nefatálna pľúcna embólia | 1 (0,3 %, 95 % CI 0,0 % – 1,6 %) | 1 (0,6 %, 95 % CI 0,0% – 3,1 %) |
*FAS = celková analýza, všetky randomizované deti
Tabuľka 12: Výsledky bezpečnosti na konci hlavného liečebného obdobia
| rivaroxaban N = 329* | komparátor N = 162* | |
Kompozit: Závažné krvácanie + CRNMB (primárny ukazovateľ bezpečnosti) Kompozit: Závažné krvácanie + CRNMB (primárny ukazovateľ bezpečnosti) | 10 (3,0 %, 95 % CI 1,6 % – 5,5 %) | 3 (1,9 %, 95 % CI 0,5 % – 5,3 %) |
| Závažné krvácanie | 0 (0,0 %, 95 % CI 0,0 % – 1,1 %) | 2 (1,2 %, 95 % CI 0,2 % – 4,3 %) |
| Akékoľvek krvácanie spojené s liečbou | 119 (36,2 %) | 45 (27,8 %) |
* SAF = nalýza bezpečnosti, všetky randomizované deti ,ktoré dostali aspoň 1 dávku štúdovej liečby one dose study.
Profil účinnosti a bezpečnosti rivaroxabanu bol do značnej miery podobný medzi pediatrickou populáciou s VTE a dospelou populáciou s DVT/PE, avšak podiel jedincov s akýmkoľvek krvácaním bol vyšší v pediatrickej populácii s VTE v porovnaní s dospelou populáciou s DVT/PE.
Pacienti s vysokým rizikom trojito pozitívneho antifosfolipidového syndrómu V randomizovanej, otvorenej, multicentrickej klinickej štúdii sponzorovanej skúšajúcim so zaslepeným záverečným posudzovaním bol rivaroxaban porovnávaný s warfarínom u pacientov s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm a ktorí majú vysoké riziko výskytu tromboembolických udalostí (pacienti pozitívni na všetky 3 antifosfolipidové testy: lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I). Skúšanie bolo predčasne ukončené po zaradení 120 pacientov z dôvodu nárastu udalostí u pacientov v skupine s rivaroxabanom. Priemerná dĺžka klinického skúšania bola 569 dní. Randomizovaných bolo 59 pacientov na liečbu rivaroxabanom 20 mg (15 mg pre pacientov s klírensom kreatinínu (CrCl) <50 ml/min) a 61 pacientov na liečbu warfarínom (INR 2,0-3,0). Tromboembolické udalosti sa vyskytli u 12 % pacientov randomizovaných na liečbu rivaroxabanom (4 ischemické cievne mozgové príhody a 3 infarkty myokardu). U pacientov randomizovaných na liečbu warfarínom neboli hlásené žiadne udalosti. Silné krvácanie sa vyskytlo u 4 pacientov (7 %) v skupine s rivaroxabanom a u 2 pacientov (3 %) v skupine s warfarínom.
Pediatrická populácia
Európska lieková agentúra sa udelila výnimku z povinnosti predložiť výsledky skúšaní pre referenčný liek obsahujúci rivaroxaban vo všetkých vekových podskupinách detí a dospievajúcich na prevenciu venózneho tromboembolizmu (pre informáciu o použití u detí a dospievajúcich, pozri časť 4.2)
5.2 Farmakokinetické vlastnosti
Absorpcia
Nasledujúce informácie sa zakladajú na údajoch získaných od dospelých.
Rivaroxaban sa absorbuje rýchlo s maximálnymi koncentráciami (Cmax) objavujúcimi sa 2-4 hodiny po užití tablety.
Perorálna absorpcia rivaroxabanu je takmer úplná a perorálna biologická dostupnosť pri dávke 2,5 mg a 10 mg tablety je vysoká (80-100 %) bez ohľadu na stavy nalačno/nasýtenie. Pri 2,5 mg a 10 mg dávke užitie s jedlom neovplyvňuje AUC alebo Cmax rivaroxabanu.
Z dôvodu zníženého rozsahu absorpcie bola stanovená pre 20 mg tabletu pri stavoch nalačno perorálna biologická dostupnosť 66 %. Ak sa 20 mg tablety rivaroxabanu užili spolu s jedlom, pozorovalo sa zvýšenie priemernej AUC o 39 % v porovnaní s tabletou užitou pri stavoch nalačno, čo poukazuje na takmer úplnú absorpciu a vysokú perorálnu biologickú dostupnosť. Rivaroxaban v dávke 15 mg a 20 mg sa má užívať s jedlom (pozri časť 4.2).
Farmakokinetika rivaroxabanu je približne lineárna až do asi 15 mg jedenkrát denne v stave nalačno. V stave nasýtenia sa u 10 mg, 15 mg a 20 mg tabliet rivaroxabanu preukázala farmakokinetika závislá od dávky. Pri vyšších dávkach je absorpcia rivaroxabanu obmedzená disolúciou, so zvyšujúcou sa dávkou dochádza ku zníženej biologickej dostupnosti a zníženej miere absorpcie. Variabilita farmakokinetiky rivaroxabanu je stredne veľká s interindividuálnou variabilitou (CV %) siahajúcou od 30 % do 40 %.
Absorpcia rivaroxabanu závisí od miesta jeho uvolnenia v gastrointestinálnom trakte. Keď sa granulát rivaroxaban uvolňoval v proximálnej časti tenkého čreva, bol pozorovaný 29% pokles AUC a 56% pokles Cmax v porovnaní s hodnotami u tabliet. Expozícia sa ďalej zníži, keď sa rivaroxaban uvolní v distálnej časti tenkého čreva alebo vo vzostupnom tračníku. Preto sa treba vyhnúť tomu aby sa rivaroxaban uvolňoval distálne od žalúdka, nakoľko to môže viesť k zníženiu absorpcie a s tým súvisiacemu zníženiu expozície rivaroxabanu.
Porovnávala sa biologická dostupnosť (AUC a Cmax) 20 mg rivaroxabanu podaného perorálne, ako podrvené tablety rozmiešané v jablčnom pyré alebo rozsuspendované vo vode a podávané pomocou žalúdočnej sondy, s následne podaným tekutým jedlom v porovnaní s podaním celej tablety. Podľa predpokladu, na základe farmakokinetického profilu rivaroxabanu v závislosti od dávky, sa pravdepodobne výsledky tejto štúdie biologickej dostupnosti dajú aplikovať pri nižších dávkach rivaroxabanu.
Pediatrická populácia
Deti užívali tablety alebo perorálnu suspenziu rivaroxabanu počas alebo tesne po podaní výživy alebo po užití jedla a s typickou dávkou tekutiny na zabezpečenie spoľahlivého dávkovania u detí. Tak ako u dospelých sa rivaroxaban po perorálnom podaní vo forme tablety alebo granulátu na perorálnu suspenziu u detí ľahko absorboval. Nepozoroval sa žiadny rozdiel medzi rýchlosťou absorpcie ani rozsahom absorpcie medzi tabletou a granulátom na perorálnu suspenziu. Nie sú k dispozícii žiadne farmakokinetické údaje po intravenóznom podaní deťom, takže absolútna biologická dostupnosť u detí nie je známa. Zistilo sa zníženie relatívnej biologickej dostupnosti pri zvyšujúcich sa dávkach (v mg/kg telesnej hmotnosti), čo naznačuje obmedzenia absorpcie pri vyšších dávkach, aj keď sa užívajú s jedlom. Rivaroxaban 15 mg tablety sa majú užívať pri podávaní výživy alebo s jedlom (pozri časť 4.2).
Distribúcia
U dospelých je schopnosť väzby na plazmatické bielkoviny vysoká, približne 92 % až 95 %, pričom hlavnou väzbovou zložkou je sérový albumín. Distribučný objem je stredne veľký s Vss približne 50 litrov.
Pediatrická populácia
Nie sú k dispozícii žiadne špecifické údaje u detí týkajúce sa väzby rivaroxabanu na plazmatické bielkoviny. Nie sú k dispozícii žiadne farmakokinetické údaje po intravenóznom podaní rivaroxabanu deťom. Hodnota Vss odhadovaná pomocou populačného farmakokinetického modelovania u detí (vekový rozsah 0 až < 18 rokov) po perorálnom podaní rivaroxabanu je závislá od telesnej hmotnosti a je možné ju opísať pomocou alometrickej funkcie, s priemernou hodnotou 113 l pre jedinca s telesnou hmotnosťou 82,8 kg.
Biotransformácia a eliminácia
Z podanej dávky rivaroxabanu podliehajú u dospelých približne 2/3 metabolickému rozkladu, polovica sa potom eliminuje renálne a druhá polovica sa eliminuje stolicou. Posledná 1/3 podanej dávky podlieha priamej renálnej exkrécii, ako nezmenené liečivo v moči, najmä prostredníctvom aktívnej renálnej sekrécie.
Rivaroxaban sa metabolizuje prostredníctvom CYP3A4, CYP2J2 a mechanizmami nezávislými od CYP. Oxidačná degradácia morfolínovej časti a hydrolýza amidových väzieb sú najvýznamnejšie miesta biotransformácie. Na základe výskumov in vitro je rivaroxaban substrátom transportných proteínov P-gp (P-glykoproteín) a Bcrp (breast cancer resistance protein).
Nezmenený rivaroxaban je najdôležitejšia zložka v ľudskej plazme bez prítomnosti významných alebo aktívnych cirkulujúcich metabolitov. Rivaroxaban so systémovým klírensom asi 10 l/h možno klasifikovať ako liečivo s nízkym klírensom. Po intravenóznom podaní dávky 1 mg je eliminačný polčas asi 4,5 hodiny. Po perorálnom podaní je eliminácia limitovaná mierou absorpcie. Eliminácia rivaroxabanu z plazmy prebieha s terminálnymi polčasmi 5 až 9 hodín u mladých jedincov a s terminálnymi polčasmi 11 až 13 hodín u starších pacientov.
Pediatrická populácia
Nie sú k dispozícii žiadne špecifické údaje u detí týkajúce sa metabolizmu. Nie sú k dispozícii žiadne farmakokinetické údaje po intravenóznom podaní rivaroxabanu deťom. Hodnota CL odhadovaná pomocou populačného farmakokinetického modelovania u detí (vekový rozsah 0 až < 18 rokov) po perorálnom podaní rivaroxabanu je závislá od telesnej hmotnosti a je možné ju opísať pomocou alometrickej funkcie, s priemernou hodnotou 8 l/h pre jedinca s telesnou hmotnosťou 82,8 kg. Geometrické priemerné hodnoty polčasu eliminácie (t1/2) odhadované pomocou populačného farmakokinetického modelovania sa znižujú so zvyšujúcim sa vekom a boli v rozsahu od 4,2 h u dospievajúcich do približne 3 h u detí vo veku 2–12 rokov až po 1,9 a 1,6 h u detí vo veku 0,5 – < 2 roky a menej ako 0,5 rokov, v uvedenom poradí.
Osobitné skupiny pacientov
Pohlavie
Vo farmakokinetike a farmakodynamike neboli u dospelých klinicky relevantné rozdiely medzi pacientmi mužského a ženského pohlavia. Exploračná analýza neodhalila významné rozdiely v expozícii rivaroxabanu medzi chlapcami a dievčatami.
Starší pacienti
Starší pacienti vykazovali vyššie plazmatické koncentrácie s priemernými hodnotami AUC približne 1,5-násobne vyššími než mladší pacienti, predovšetkým z dôvodu zníženého (zdanlivého) celkového a renálneho klírensu. Nie je potrebná žiadna úprava dávky.
Rôzne váhové kategórie
Extrémy v telesnej hmotnosti (<50 kg alebo >120 kg) mali u dospelých iba malý vplyv na koncentrácie rivaroxabanu v plazme (menej ako 25 %). Nie je potrebná žiadna úprava dávky. U detí sa rivaroxaban dávkuje na základe telesnej hmotnosti. Exploračná analýza neodhalila významný vplyv podvýživy alebo obezity na expozíciu rivaroxabanu u detí.
Medzietnické rozdiely
Vo farmakokinetike a farmakodynamike rivaroxabanu sa nepozorovali u dospelých žiadne klinicky relevantné medzietnické rozdiely medzi pacientmi belochmi, afroameričanmi, hispáncami, japoncami alebo číňanmi.
Exploračná analýza neodhalila významé medzietnické rozdiely v expozícii rivaroxabanu medzi japonskými, čínskymi alebo ázijskými deťmi mimo Japonska a Číny oproti príslušnej celkovej pediatrickej populácii.
Porucha funkcie pečene
Dospelí pacienti s cirhózou s miernou poruchou funkcie pečene (klasifikovaným ako Childový–Pughový typ A) vykazovali iba malé zmeny vo farmakokinetike rivaroxabanu (v priemere 1,2-násobný nárast AUC rivaroxabanu), takmer porovnateľné s ich spárovanou zdravou kontrolnou skupinou. U pacientov s cirhózou so stredne ťažkou poruchou funkcie pečene (klasifikovaným ako Childový–Pughový typ B) bola priemerná AUC rivaroxabanu významne zvýšená 2,3-násobne v porovnaní so zdravými dobrovoľníkmi. AUC neviazaného rivaroxabanu sa zvýšila 2,6-násobne. Títo pacienti mali tiež zníženú renálnu elimináciu rivaroxabanu, podobne ako u pacientov so stredne ťažkou poruchou funkcie obličiek. K dispozícii nie sú údaje o pacientoch s ťažkou poruchou funkcie pečene.
Inhibícia aktivity faktora Xa bola zvýšená 2,6-násobne u pacientov so stredne ťažkou poruchou pečene v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 2,1-násobne. Pacienti so stredne ťažkou poruchou funkcie pečene boli na rivaroxaban citlivejší, čo viedlo k výraznejšiemu pomeru PK/PD medzi koncentráciou a PT.
Rivaroxaban je kontraindikovaný u pacientov s ochorením pečene spojeným s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane pacientov s cirhózou s Childovým-Pughovým typom B a C (pozri časť 4.3).
U detí s poruchou funkcie pečene nie sú k dispozícii žiadne klinické údaje.
Porucha funkcie obličiek
Ako sa stanovilo meraním klírensu kreatinínu, zvýšená expozícia rivaroxabanu u dospelých korelovala so znížením renálnej funkcie. U jedincov s miernou (klírens kreatinínu 50-80 ml/min), stredne ťažkou (klírens kreatinínu 30-49 ml/min) a ťažkou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek boli plazmatické koncentrácie (AUC) rivaroxabanu zvýšené 1,4; 1,5 a 1,6-násobne. Zodpovedajúce zvýšenia farmakodynamických účinkov boli markantnejšie. U jedincov s miernou, stredne ťažkou a ťažkou poruchou funkcie obličiek bola zvýšená celková inhibícia aktivity faktora Xa 1,5; 1,9 a 2,0-násobne v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 1,3; 2,2 a 2,4-násobne. K dispozícii nie sú údaje u pacientov s klírensom kreatinínu <15 ml/min. V dôsledku vysokej väzbovosti rivaroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný. U pacientov s klírensom kreatinínu <15 ml/min sa použitie neodporúča. U pacientov s klírensom kreatinínu 15-29 ml/min sa má rivaroxaban používať s opatrnosťou (pozri časť 4.4). U detí vo veku 1 rok a starších so stredne ťažkou alebo ťažkou poruchou funkcie obličiek (rýchlosť glomerulárnej filtrácie < 50 ml/min/1,73 m2) nie sú k dispozícii žiadne klinické údaje.
Farmakokinetické údaje u pacientov
U pacientov, ktorí užívali rivaroxaban na liečbu akútnej DVT v dávke 20 mg jedenkrát denne, v čase 2-4 h a približne 24 h po podaní dávky (čo predstavuje zhruba maximálne a minimálne koncentrácie počas intervalu medzi dávkami) bol geometrický priemer koncentrácií (90 % interval predikcie) 215 (22-535), respektíve 32 (6-239) μg/l.
U pediatrických pacientov s akútnym VTE, ktorí užívajú rivaroxaban upravený podľa telesnej hmotnosti vedúci k podobnej expozícii ako u dospelých pacientov s DVT, ktorí užívajú dávku 20 mg jedenkrát denne sú geometrické priemery koncentrácií (90 % interval) v čase odoberania vzoriek, ktoré zhruba predstavujú maximálne a minimálne koncentrácie počas intervalu medzi dávkami, zhrnuté v Tabuľke 13.
Tabuľka 13: Súhrnná štatistika (geometrický priemer (90 % interval)) plazmatických koncentrácií rivaroxabanu v ustálenom stave (mcg/l) podľa režimu dávkovania a veku
| Časové intervaly | ||||||||
| Jedenkrát denne | N | 12 – < 18 rokov | N | 6 – < 12 rokov | ||||
| 2,5–4h po podaní | 171 | 241,5 (105–484) | 24 | 229,7 (91,5–777) | ||||
| 20–24h po podaní | 151 | 20,6 (5,69–66,5) | 24 | 15,9 (3,42–45,5) | ||||
| Dvakrát denne | N | 6 – < 12 rokov | N | 2 – < 6 rokov | N | 0.5 – < 2 roky | ||
| 2.5–4h po podaní | 36 | 145,4 (46,0–343) | 38 | 171,8 (70,7–438) | 2 | n.c. | ||
| 10–16h po podaní | 33 | 26.0 (7,99–94,9) | 37 | 22,2 (0,25 127) | 3 | 10,7 (n.c. –n.c.) | ||
| Trikrát denne | N | 2 – < 6 rokov | N | narodenie – < 2 roky | N | 0,5 – < 2 roky | N | narodenie – < 0,5 rokov |
| 0.5–3h po podaní | 5 | 164,7 (108–283) | 25 | 111,2 (22,9–320) | 13 | 114,3 (22,9–346) | 12 | 108,0 (19,2–320) |
| 7–8h po podaní | 5 | 33,2 (18,7–99,7) | 23 | 18,7 (10,1–36,5) | 12 | 21,4 (10,5–65,6) | 11 | 16.1 (1,03–33,6) |
n.c. = nekalkulované
Hodnoty pod dolným limitom kvantifikácie (LLOQ) sa nahradili 1/2 LLOQ pre účely štatistického výpočtu (LLOQ = 0,5 mcg/l).
Farmakokinetický/farmakodynamický pomer
Farmakokinetický/farmakodynamický (PK/PD) pomer medzi plazmatickou koncentráciou rivaroxabanu a niektorými PD koncovými ukazovateľmi (inhibícia faktora Xa, PT, aPTT, HepTest) sa skúmal po podaní širokého spektra dávok (5-30 mg dvakrát denne). Pomer medzi koncentráciou rivaroxabanu a aktivitou faktora Xa bol najlepšie opísaný modelom Emax. PT lineárny intercepčný model spravidla opisuje údaje lepšie. V závislosti od rôznych použitých reagencií na PT sa krivka výrazne odlišovala. Keď sa použil na PT Neoplastín, východisková hodnota PT bola asi 13 s a krivka bola okolo 3 až 4 s/(100 μg/l). Výsledky analýz PK/PD vo fáze II a III boli zhodné s údajmi zistenými u zdravých jedincov.
Pediatrická populácia
Bezpečnosť a účinnosť u detí a dospievajúcich do 18 rokov nebola v indikácii prevencie cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení stanovená.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických skúšaní bezpečnosti, toxicity po jednorazovom podávaní, fototoxicity, genotoxicity, karcinogénneho potenciálu a juvenilnej toxicity neodhalili žiadne osobitné riziko pre ľudí.
Účinky, ktoré sa pozorovali v skúšaniach toxicity po opakovanom podávaní boli zväčša v dôsledku zvýšenej farmakodynamickej aktivity rivaroxabanu. Pri klinicky relevantných hladinách expozície sa u potkanov pozorovali zvýšené plazmatické hladiny IgG a IgA.
Na potkanoch sa nepozorovali žiadne vplyvy na fertilitu samcov a samíc. Skúšania na zvieratách ukázali reprodukčnú toxicitu súvisiacu s farmakologickým mechanizmom účinku rivaroxabanu (napr. krvácavé komplikácie). Pri klinicky relevantných plazmatických koncentráciách sa pozorovala
| – |
embryo-fetálna toxicita (postimplantačná strata, oneskorená/pokročilá osifikácia, viacnásobné svetlé bodky na pečeni) a zvýšený výskyt zvyčajných malformácií, ako aj zmeny na placente. V prenatálnom a postnatálnom skúšaní u potkanov sa pozorovala znížená životaschopnosť potomkov pri dávkach, ktoré boli toxické pre matky. Rivaroxaban sa testoval u mladých potkanov až po dobu 3 mesiacov podávania začínajúc 4. dňom po narodení a vykazoval na dávke nezávislé zvýšenie periinzulárneho krvácania. Nepozoroval sa žiadny dôkaz toxicity špecifickej pre orgány.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety:
monohydrát laktózy,
kroskarmelóza sodná (E468)
laurylsíran sodný (E487)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)
mikrokryštalická celulóza (E460)
koloidný bezvodý oxid kremičitý (E55)
stearát horečnatý (E572)
Filmový obal tablety:
makrogol 4000 (E1521)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)
oxid titaničitý (E171)
žltý oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
2 roky.
Rozdrvené tablety
Rozdrvené tablety rivaroxabanu sú stabilné vo vode a v jablčnom pyré po dobu až 4 hodín.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Priehľadné PVC/hliníkové blistre v škatuľkách s obsahom 10, 14, 28, 30, 42, 56, 90, 98 alebo 100 filmom obalených tabliet alebo perforované jednodávkové blistre s obsahom 10x1 alebo 100x1 tableta.
HDPE fľaštička uzavretá bielym nepriehľadným bezpečnostným polypropylénovým uzáverom s indukčným tesnením. Veľkosť balenia po 30 alebo 90 filmom obalených tabliet. HDPE fľaštička uzavretá bielym nepriehľadným závitovým polypropylénovým skrutkovým uzáverom s indukčným tesnením. Veľkosť balenia po 500 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Drvenie tabliet
Tablety rivaroxabanu sa môžu rozdrviť a rozpustiť v 50 ml vody a podávať cez nazogastrickú sondu alebo gastrickú vyživovaciu sondu po ubezpečení sa o správnom umiestnení sondy v žalúdku. Následne sa má sonda prepláchnuť vodou. Keďže absorpcia rivaroxabanu závisí od miesta uvoľňovania liečiva, treba sa vyhnúť podaniu rivaroxabanu distálne do žalúdka, čo môže viesť k zníženej absorpcii a tým zníženej expozícii liečivu. Po podaní rozdrvených 15 mg alebo 20 mg tabliet rivaroxabanu má po dávke okamžite nasledovať enterálne podanie stravy.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
Španielsko
8. REGISTRAČNÉ ČÍSLO
EU/1/20/1488/040-053
9. DÁTUM PRVEJ REGISTRÁCIE/ PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. novembra 2020
Dátum posledného predĺženia registrácie: 6. augusta 2025
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej liekovej agentúry http://www.ema.europa.eu/.
Rivaroxaban Accord 15 mg filmom obalené tabletyRivaroxaban Accord 20 mg filmom obalené tablety
1. NÁZOV LIEKU
Rivaroxaban Accord 15 mg filmom obalené tablety
Rivaroxaban Accord 20 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá 15 mg filmom obalená tableta obsahuje 15 mg rivaroxabanu.
Každá 20 mg filmom obalená tableta obsahuje 20 mg rivaroxabanu.
Pomocná látka so známym účinkom
Každá 15 mg filmom obalená tableta obsahuje 20,92 mg laktózy (ako monohydrát), pozri časť 4.4. Každá 20 mg filmom obalená tableta obsahuje 27,90 mg laktózy (ako monohydrát), pozri časť 4.4.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Rivaroxaban Accord 15 mg: červené okrúhle bikonvexné filmom obalené tablety o priemere približne 5,00 mm s označením „IL“ na jednej strane a „2“ na strane druhej.
Rivaroxaban Accord 20 mg: tmavočervené okrúhle bikonvexné filmom obalené tablety o priemere približne 6,00 mm s označením „IL3“ na jednej strane a bez označenia na strane druhej.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liečba hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) a prevencia rekurencie DVT a PE u dospelých (pozri časť 4.4. pre hemodynamicky nestabilných pacientov s PE).
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Liečba DVT, liečba PE a prevencia rekurencie DVT a PE
Odporúčaná dávka na začiatočnú liečbu akútnej DVT alebo PE je 15 mg dvakrát denne počas prvých troch týždňov, potom pokračuje liečba a prevencia rekurencie DVT a PE 20 mg jedenkrát denne.
U pacientov s DVT alebo PE vyprovokovanou významnými prechodnými rizikovými faktormi (t. j. nedávnou vážnejšou operáciou alebo traumou) sa má zvážiť krátkodobá liečba (najmenej 3-mesačná). Dlhodobejšia liečba sa má zvážiť u pacientov s vyprovokovanou DVT alebo PE nesúvisiacou s významnými prechodnými rizikovými faktormi, nevyprovokovanou DVT alebo PE alebo rekurentnou DVT alebo PE v anamnéze.
Ak je indikovaná dlhodobá prevencia rekurencie DVT a PE (po ukončení najmenej 6 mesiacov liečby DVT alebo PE), odporúčaná dávka je 10 mg jedenkrát denne. U pacientov, u ktorých sa riziko rekurencie DVT alebo PE považuje za vysoké, ako sú pacienti s komplikovanými komorbiditami, alebo u ktorých sa vyvinula rekurencia DVT alebo PE pri dlhodobej prevencii so liekom Rivaroxaban Accord 10 mg jedenkrát denne, sa má zvážiť podávanie lieku Rivaroxaban Accord 20 mg jedenkrát denne.
Dĺžka liečby a výber dávky sa majú individualizovať po dôkladnom posúdení prínosu liečby a rizika krvácania (pozri časť 4.4).
| Časové obdobie | Rozpis dávkovania | Celková denná dávka | |
| Liečba a prevencia rekurencie DVT a PE |
| 15 mg dvakrát denne | 30 mg |
| od 22. dňa | 20 mg jedenkrát denne | 20 mg | |
| Prevencia rekurencie DVT a PE | po ukončení najmenej 6 mesiacov liečby DVT alebo PE | 10 mg jedenkrát denne alebo 20 mg jedenkrát denne | 10 mg alebo 20 mg |
4-týždňové balenie lieku Rivaroxaban Accord na úvodnú liečbu je určené pre pacientov, ktorí budú od
- 22. dňa liečby prechádzať z dávky 15 mg dvakrát denne na 20 mg jedenkrát denne. Pre pacientov so stredne ťažkou alebo ťažkou poruchou funkcie obličiek, u ktorých sa rozhodlo, že budú po 22. dni užívať dávku 15 mg jedenkrát denne, sú k dispozícii balenia lieku, ktoré obsahujú len 15 mg filmom obalené tablety (pozri nižšie pokyny na dávkovanie v časti“ Osobitné skupiny pacientov“).
Ak sa vynechá dávka počas fázy liečby 15 mg dvakrát denne (1.-21. deň), pacient má okamžite užiť Rivaroxaban Accord, aby sa zabezpečilo, že užil 30 mg lieku Rivaroxaban Accord denne. V takomto prípade možno naraz užiť dve 15 mg tablety. Pacient má pokračovať pravidelným užívaním 15 mg dvakrát denne podľa odporúčania na nasledujúci deň.
Ak sa vynechá dávka počas fázy liečby jedenkrát denne, pacient má okamžite užiť Rivaroxaban Accord a pokračovať nasledujúci deň s užívaním jedenkrát denne podľa odporúčania. V priebehu jedného dňa sa nemá užiť dvojnásobná dávka, ako náhrada vynechanej dávky.
Prestavenie z liečby antagonistami vitamínu K (VKA) na rivaroxaban
U pacientov, ktorí užívajú liek na DVT, PE a na prevenciu rekurencie sa má liečba VKA ukončiť a liečba liekom Rivaroxaban Accord sa má začať keď je INR ≤2,5.
U pacientov, ktorí sú prestavení z liečby VKA na rivaroxaban sa hodnoty Medzinárodného normalizovaného pomeru (INR) po užití rivaroxabanu nepravdivo zvýšia. INR nie je vhodný na meranie antikoagulačnej aktivity rivaroxabanu, a preto sa nemá na tento účel využívať (pozri časť 4.5).
Prestavenie z liečby rivaroxabanom na antagonistov vitamínu K (VKA)
Počas prestavenia liečby rivaroxabanom na VKA existuje možnosť nedostatočnej antikoagulácie. Počas prestavenia pacienta na iné antikoagulancium sa má zabezpečiť nepretržitá dostatočná antikoagulácia. Treba upozorniť na to, že rivaroxaban môže prispievať ku zvýšeniu INR. U pacientov, ktorí prechádzajú z liečby rivaroxabanom na VKA, sa má VKA podávať súbežne, až do INR ≥2,0. Počas prvých dvoch dní prestavovania liečby sa má používať štandardné začiatočné dávkovanie VKA, po ktorom má nasledovať dávkovanie VKA, ktoré sa riadi meraním INR. Počas obdobia keď pacienti užívajú rivaroxaban aj VKA sa INR nemá merať skôr ako 24 hodín po predchádzajúcej dávke, ale pred nasledujúcou dávkou lieku Rivaroxaban Accord. Po vysadení lieku Rivaroxaban Accord sa môže vykonať vhodné meranie INR najskôr 24 hodín po poslednej dávke (pozri časti 4.5 a 5.2).
Prestavenie z parenterálnych antikoagulancií na rivaroxaban
U pacientov súčasne užívajúcich parenterálne antikoagulancium ukončite podávanie parenterálneho antikoagulancia a začnite liečbu rivaroxabanom 0 až 2 hodiny pred termínom, na ktorý pripadala ďalšia naplánovaná dávka parenterálneho lieku (napr. nízkomolekulárnych heparínov) alebo v čase ukončenia kontinuálne podávaného parenterálneho lieku (napr. intravenózneho nefrakcionovaného heparínu).
Prestavenie z liečby rivaroxabanom na parenterálne antikoagulanciá
Prvú dávku parenterálneho antikoagulancia podajte v čase, keď sa mala podať nasledujúca dávka rivaroxabanu.
Osobitné skupiny pacientov
Porucha funkcie obličiek
Obmedzené klinické údaje o pacientoch s ťažkou poruchou funkcie obličiek (klírens kreatinínu 15-29 ml/min) naznačujú, že sú signifikantne zvýšené plazmatické koncentrácie rivaroxabanu. U týchto pacientov sa má preto Rivaroxaban Accord používať s opatrnosťou. Použitie sa neodporúča u pacientov s klírensom kreatinínu <15 ml/min (pozri časti 4.4 a 5.2).
U pacientov so stredne ťažkou (klírens kreatinínu 30-49 ml/min) alebo ťažkou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek sa používajú nasledujúce odporúčané dávky:
- Na liečbu DVT, liečbu PE a na prevenciu rekurencie DVT a PE: Pacienti sa majú liečiť 15 mg dvakrát denne počas prvých 3 týždňov.
Potom, ak je odporúčaná dávka 20 mg jedenkrát denne, sa má zvážiť zníženie dávky z 20 mg jedenkrát denne na 15 mg jedenkrát denne, ak vyhodnotené riziko krvácania u pacienta preváži riziko rekurencie DVT a PE. Odporúčanie pre použitie 15 mg je založené na FK modelovaní a neskúmalo sa v tomto klinickom prostredí (pozri časti 4.4, 5.1 a 5.2).
Pri odporúčanej dávke 10 mg jedenkrát denne nie je potrebná žiadna úprava odporúčanej dávky.
U pacientov s miernou poruchou funkcie obličiek nie je potrebná úprava dávky (klírens kreatinínu 50-80 ml/min) (pozri časť 5.2).
Porucha funkcie pečene
Rivaroxaban Accord je kontraindikovaný u pacientov s ochorením pečene súvisiacim s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časti 4.3 a 5.2).
Starší pacienti
Bez úpravy dávky (pozri časť 5.2).
Telesná hmotnosť
Bez úpravy dávky (pozri časť 5.2).
Pohlavie
Bez úpravy dávky (pozri časť 5.2).
Pediatrická populácia
Balenie lieku Rivaroxaban Accord na úvodnú liečbu sa nemá používať u detí vo veku 0 až 18 rokov, pretože je špecificky navrhnuté na liečbu dospelých pacientov a nie je vhodné na použitie u pediatrických pacientov.
Spôsob podávania
Rivaroxaban Accord je na perorálne použitie.
Tablety sa majú užiť s jedlom (pozri časť 5.2).
Drvenie tabliet
Pacientom, ktorí nie sú schopní prehĺtať tablety, sa môže tableta lieku Rivaroxaban Accord tesne pred perorálnym podaním rozdrviť a rozmiešať vo vode alebo v jablčnom pyré. Po podaní rozdrvených tabliet lieku Rivaroxaban Accord 15 mg alebo 20 mg má byť okamžite podané jedlo.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Aktívne klinicky významné krvácanie.
Zranenie alebo stav, ak sa považuje za významné riziko závažného krvácania. Môže zahŕňať súčasnú alebo nedávnu gastrointestinálnu ulceráciu, prítomnosť malígnych novotvarov s vysokým rizikom krvácania, nedávne poranenie mozgu alebo chrbtice, nedávny chirurgický zákrok na mozgu, chrbtici alebo operáciu očí, nedávne intrakraniálne krvácanie, diagnostikované alebo suspektné varixy pažeráka, artériovenózne malformácie, vaskulárnu aneuryzmu alebo závažné intraspinálne alebo intracerebrálne abnormality.
Súbežná liečba inými antikoagulanciami, napr. nefrakcionovaným heparínom (UFH), nízkomolekulárnymi heparínmi (enoxaparín, dalteparín, atď.), derivátmi heparínu (fondaparinux, atď.), perorálnymi antikoagulanciami (warfarín, dabigatran etexilát, apixaban, atď.) s výnimkou osobitných okolností pri prestavovaní antikoagulačnej liečby ( pozri bod 4.2) alebo pri podávaní UHF v dávkach nevyhnutných na udržanie otvorených centrálnych žilových alebo arteriálnych katétrov (pozri časť 4.5).
Ochorenie pečene súvisiace s koagulopatiou a klinicky významným rizikom krvácania, vrátane cirhotických pacientov s Childovým-Pughovým typom B a C (pozri časť 5.2).
Gravidita a laktácia (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
V súlade s praxou antikoagulačnej liečby sa počas liečby odporúča klinické sledovanie.
Riziko hemorágie
Rovnako ako pri iných antikoagulanciách, u pacientov užívajúcich Rivaroxaban Accord treba pozorne sledovať prejavy krvácania. Pri zvýšenom riziku krvácania sa odporúča zvýšená opatrnosť. Liečbu liekom Rivaroxaban Accord treba pri výskyte závažného krvácania prerušiť (pozri časť 4.9).
Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem
| dostatočného klinického sledovania, je vhodné zvážiť vyšetrenie laboratórnych testov na | |
| hemoglobín/hematokrit, na vylúčenie skrytého krvácania | |
a kvantifikáciu klinického významu zjavného krvácania.
Niektoré podskupiny pacientov, ako sa uvádza nižšie, majú zvýšené riziko krvácania. Takýchto pacientov treba starostlivo sledovať pre prejavy a príznaky krvácavých komplikácií a anémie po začatí liečby (pozri časť 4.8).
Akýkoľvek neobjasnený pokles hemoglobínu alebo tlaku krvi musí viesť k hľadaniu zdroja krvácania.
Hoci liečba rivaroxabanom nevyžaduje rutinné sledovanie expozície, hladiny rivaroxabanu môžno merať kalibrovanými kvantitatívnymi testami na prítomnosť anti-faktora Xa, čo môže byť užitočné vo výnimočných situáciách, kedy informácia o expozícií rivaroxabanu môže byť podkladom pre klinické rozhodnutie, napr. pri predávkovaní a neodkladnej operácii (pozri časti 5.1 a 5.2).
Porucha funkcie obličiek
U pacientov s ťažkou poruchou funkcie obličiek (klírens kreatinínu <30 ml/min) sa môžu plazmatické koncentrácie rivaroxabanu signifikantne zvýšiť (v priemere o 1,6-násobok), čo môže viesť ku zvýšenému riziku krvácania. U pacientov s klírensom kreatinínu 15-29 ml/min sa musí Rivaroxaban Accord používať s opatrnosťou. U pacientov s klírensom kreatinínu <15 ml/min sa použitie neodporúča (pozri časti 4.2 a 5.2).
U pacientov s poruchou funkcie obličiek, ktorí súčasne užívajú iné lieky, ktoré zvyšujú plazmatické koncentrácie rivaroxabanu (pozri časť 4.5), sa má Rivaroxaban Accord používať s opatrnosťou.
Interakcie s inými liekmi
Použitie lieku Rivaroxaban Accord sa neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká (ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol) alebo inhibítormi proteázy HIV (napr. ritonavir). Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp, a preto môžu zvýšiť plazmatické koncentrácie rivaroxabanu na klinicky významnú úroveň (v priemere o 2,6-násobok), čo môže viesť ku zvýšenému riziku krvácania (pozri časť 4.5).
Opatrnosť je potrebná, ak sa pacienti súbežne liečia liekmi, ktoré ovplyvňujú hemostázu, ako sú nesteroidné antiflogistiká (NSA), kyselina acetylsalicylová (ASA) a inhibítory agregácie trombocytov alebo selektívne inhibítory spätného vychytávania sérotonínu (SSRI) a inhibítory spätného vychytávania sérotonínu a noradrenalínu (SNRI). U pacientov s rizikom vzniku ulcerózneho gastrointestinálneho ochorenia možno zvážiť vhodnú profylaktickú liečbu (pozri časť 4.5).
Iné rizikové faktory hemorágie
Tak ako iné antitrombotiká, užívanie rivaroxabanu sa neodporúča u pacientov so zvýšeným rizikom krvácania, ako sú:
vrodené alebo získané krvácavé poruchy,
nekontrolovaná ťažká arteriálna hypertenzia,
iné gastrointestinálne ochorenie bez aktívnej ulcerácie, ktoré môže potenciálne viesť ku krvácavým komplikáciám (napr. zápalové ochorenie čriev, ezofagitída, gastritída a gastroezofageálny reflux), vaskulárna retinopatia,
bronchiektázia alebo krvácanie do pľúc v anamnéze.
Pacienti s rakovinou
U pacientov s malígnym ochorením môže byť súčasne vyššie riziko krvácania a trombózy. Je potrebné zvážiť individuálny prínos antitrombotickej liečby oproti riziku krvácania u pacientov s aktívnym karcinómom v závislosti od lokalizácie nádoru, antineoplastickej liečby a štádia ochorenia. Nádory nachádzajúce sa v gastrointestinálnom alebo urogenitálnom trakte boli počas liečby rivaroxabanom spojené so zvýšeným rizikom krvácania.
U pacientov s malígnymi novotvarmi, s vysokým rizikom krvácania je použitie rivaroxabanu kontraindikované (pozri časť 4.3).
Pacienti s protetickými chlopňami
Rivaroxaban sa nemá používať na tromboprofylaxiu u pacientov, ktorí nedávno podstúpili transkatétrovú výmenu aortálnej chlopne (transcatheter aortic valve replacement – TAVR). U pacientov s protetickými srdcovými chlopňami sa bezpečnosť a účinnosť rivaroxabanu neskúmala. Preto nie sú žiadne údaje, ktoré by podporovali, že v tejto skupine pacientov rivaroxaban poskytuje adekvátnu antikoaguláciu. U týchto pacientov sa liečba liekom Rivaroxaban Accord neodporúča.
Pacienti s antifosfolipidovým syndrómom
Priame perorálne antikoagulanciá (direct acting oral anticoagulants, DOAC) vrátane rivaroxabanu/apixabanu/edoxabanu/dabigatranetexilátu sa neodporúčajú pacientom s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm. Najmä u pacientov, ktorí sú trojito pozitívni (na lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I) môže liečba DOAC súvisieť so zvýšenou mierou rekurentných trombotických udalostí v porovnaní s liečbou antagonistami vitamínu K.
Hemodynamicky nestabilní pacienti s PE alebo pacienti, u ktorých sa vyžaduje trombolýza alebo pľúcna embolektómia
Rivaroxaban Accord sa neodporúča ako alternatíva nefrakcionovaného heparínu u pacientov s pľúcnou embóliou, ktorí sú hemodynamicky nestabilní alebo môžu vyžadovať trombolýzu alebo pľúcnu embolektómiu, pretože bezpečnosť a účinnosť rivaroxabanu sa v týchto klinických situáciách nestanovili.
Spinálna/epidurálna anestézia alebo punkcia
Ak sa vykoná neuroaxiálna anestézia (spinálna/epidurálna anestézia) alebo spinálna/epidurálna punkcia, u pacientov, ktorí sa liečia antitrombotikami na prevenciu tromboembolických komplikácií je riziko vývoja epidurálnych alebo spinálnych hematómov, ktoré môžu viesť k dlhodobej alebo trvalej paralýze. Riziko týchto udalostí sa môže zvýšiť pooperačným použitím dočasne zavedených epidurálnych katétrov alebo súbežným použitím liekov, ktoré ovplyvňujú hemostázu. Riziko sa môže zvýšiť aj traumatickou alebo opakovanou epidurálnou alebo spinálnou punkciou. Pacienti majú byť často sledovaní na prípadný výskyt prejavov a príznakov neurologického poškodenia (napr. znížená citlivosť alebo slabosť nôh, dysfunkcia čriev alebo močového mechúra). Ak sa zistí zhoršenie neurologickej funkcie, je nevyhnutná bezodkladná diagnóza a liečba. Pred neuroaxiálnym výkonom má lekár u pacientov s antikoagulačnou liečbou alebo u pacientov, ktorí majú dostať antikoagulačnú liečbu z dôvodu tromboprofylaxie, zvážiť potenciálny prospech voči riziku. Pre takéto prípady nie sú klinické skúsenosti s používaním 15 mg alebo 20 mg rivaroxabanu.
Aby sa znížilo možné riziko krvácania v súvislosti s podávaním rivaroxabanu pri neuroaxiálnej anestézii (spinálna/epidurálna) alebo spinálnej punkcii, je potrebné zohľadniť farmakokinetický profil rivaroxabanu. Zavedenie alebo odstránenie epidurálneho katétra alebo lumbálnu punkciu je najlepšie vykonať vtedy, keď je predpokladaný antikoagulačný účinok rivaroxabanu nízky. Avšak presné načasovanie, za účelom dosiahnutia dostatočne nízkeho antikoagulačného účinku u každého pacienta, nie je známe.
Epidurálny katéter by sa mal, na základe všeobecných farmakokinetických vlastností rivaroxabanu, odstraňovať najskôr 18 hodín u mladých pacientov a 26 hodín u starších pacientov po poslednom podaní rivaroxabanu (dvojnásobok polčasu eliminácie) (pozri časť 5.2). Po odstránení katétra musí pred podaním ďalšej dávky rivaroxabanu uplynúť najmenej 6 hodín.
Ak sa vyskytne traumatická punkcia, podanie rivaroxabanu sa má oddialiť o 24 hodín.
Odporúčané dávkovanie pred a po invazívnych a chirurgických zákrokoch
Ak je potrebný invazívny alebo chirurgický výkon, Rivaroxaban Accord 15/20 mg sa má vysadiť, ak je to možné, minimálne 24 hodín pred výkonom a na základe klinického posúdenia lekára. Ak výkon nemožno oddialiť, treba zhodnotiť zvýšené riziko krvácania voči naliehavosti výkonu. Po invazívnom alebo chirurgickom zákroku sa má čo najskôr obnoviť liečba liekom Rivaroxaban Accord, za predpokladu, že to klinický stav dovolí a že podľa úsudku ošetrujúceho lekára bola preukázaná adekvátna hemostáza (pozri časť 5.2).
Starší pacienti
S rastúcim vekom sa môže zvyšovať riziko krvácania (pozri časť 5.2).
Kožné reakcie
Počas sledovania lieku po uvedení na trh boli v súvislosti s použitím rivaroxabanu hlásené závažné kožné reakcie, vrátane Stevensov-Johnsonovho syndrómu/toxickej epidermálnej nekrolýzy a DRESS syndrómu (pozri časť 4.8). Zdá sa, že pacienti majú najvyššie riziko týchto reakcií na začiatku liečby: nástup reakcie sa vo väčšine prípadov vyskytuje počas prvých týždňov liečby. Pri prvom výskyte závažnej kožnej vyrážky (napr. šírenie, zintenzívnenie a/alebo tvorba pľuzgierov) alebo akéhokoľvek iného prejavu precitlivenosti spojeného s léziami slizníc sa má rivaroxaban vysadiť.
Informácie o pomocných látkach
Rivaroxaban Accord obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek. Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Inhibítory CYP3A4 a P-gp
Súbežné podávanie rivaroxabanu s ketokonazolom (400 mg jedenkrát denne) alebo ritonavirom (600 mg dvakrát denne) viedlo k 2,6-násobnému/2,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,7-násobnému/1,6-násobnému zvýšeniu priemernej Cmax rivaroxabanu so signifikantnými zvýšeniami farmakodynamických účinkov, čo môže viesť ku zvýšenému riziku krvácania. Preto sa použitie rivaroxabanu neodporúča u pacientov, ktorí súbežne užívajú systémovo azolové antimykotiká, ako sú ketokonazol, itrakonazol, vorikonazol a posakonazol alebo inhibítormi proteázy HIV. Tieto liečivá sú silné inhibítory CYP3A4 aj P-gp (pozri časť 4.4).
U liečiv, ktoré silne inhibujú iba jednu z eliminačných dráh rivaroxabanu, či už CYP3A4 alebo P-gp, sa predpokladá zvýšenie plazmatických koncentrácií rivaroxabanu v menšom rozsahu. Napríklad klaritromycín (500 mg dvakrát denne), ktorý sa považuje za silný inhibítor CYP3A4 a stredne silný inhibítor P-gp, viedol ku 1,5-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,4-násobnému zvýšeniu Cmax. Interakcia s klaritromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pacienti s poruchou funkcie obličiek: pozri časť 4.4).
Erytromycín (500 mg trikrát denne), ktorý stredne silno inhibuje CYP3A4 a P-gp, viedol ku 1,3-násobnému zvýšeniu priemernej AUC a Cmax rivaroxabanu. Interakcia s erytromycínom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná.
U osôb s miernou poruchou funkcie obličiek viedlo podanie erytromycínu (500 mg trikrát denne) k 1,8-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. U osôb so stredne ťažkou poruchou funkcie obličiek viedlo podanie erytromycínu k 2,0-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,6-násobnému zvýšeniu priemernej Cmax v porovnaní s osobami s normálnou funkciou obličiek. Účinok erytromycínu je aditívny k poruche funkcie obličiek. (pozri časť 4.4).
Flukonazol (400 mg jedenkrát denne), ktorý sa považuje za stredne silný inhibítor CYP3A4, viedol k 1,4-násobnému zvýšeniu priemernej AUC rivaroxabanu a 1,3-násobnému zvýšeniu priemernej Cmax. Interakcia s flukonazolom pravdepodobne nie je u väčšiny pacientov klinicky relevantná, ale u vysokorizikových pacientov môže byť potenciálne významná. (Pre pacientov s poruchou funkcie obličiek pozri časť 4.4).
Vzhľadom na obmedzené klinické údaje s dronedarónom je potrebné vyhnúť sa súbežnému podaniu s rivaroxabanom.
Antikoagulanciá
Po kombinovanom podaní enoxaparínu (jednorazová dávka 40 mg) s rivaroxabanom (jednorazová dávka 10 mg) sa pozoroval aditívny účinok na aktivitu anti-faktora Xa bez akýchkoľvek ďalších účinkov na testy zrážavosti (PT, aPTT). Enoxaparín neovplyvnil farmakokinetiku rivaroxabanu. Ak sa pacienti súbežne liečia akýmikoľvek inými antikoagulanciami, je v dôsledku zvýšeného rizika krvácania potrebná opatrnosť (pozri časti 4.3 a 4.4).
NSA/inhibítory agregácie trombocytov
Po súbežnom podaní rivaroxabanu (15 mg) a 500 mg naproxénu sa nepozorovalo klinicky významné predĺženie času krvácania. No i napriek tomu sa môžu vyskytnúť jednotlivci s výraznejšou farmakodynamickou odpoveďou.
Ak sa rivaroxaban súbežne podával s 500 mg kyseliny acetylsalicylovej, klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali.
Klopidogrel (300 mg začiatočná dávka, po ktorej nasledovala udržiavacia dávka 75 mg) neukázal farmakokinetické interakcie s rivaroxabanom (15 mg), ale v podskupine pacientov, sa pozorovalo významné predĺženie času krvácania, ktoré nekorelovalo s agregáciou trombocytov, hladinami receptora P-selektínu alebo GPIIb/IIIa.
Opatrnosť je potrebná, ak sa pacienti súbežne liečia NSA (vrátane kyseliny acetylsalicylovej) a inhibítormi agregácie trombocytov, pretože tieto lieky spravidla zvyšujú riziko krvácania (pozri časť 4.4).
SSRI/SNRI
Rovnako ako pri iných antikoagulanciách existuje možnosť, že v prípade súbežného používania so SSRI alebo SNRI budú pacienti v dôsledku ich hláseného účinku na trombocyty vystavení vyššiemu riziku krvácania. V klinickom programe s rivaroxabanom sa vo všetkých liečebných skupinách so súbežným užívaním pozorovali početne vyššie frekvencie výskytu závažného alebo nezávažného klinicky významného krvácania.
Warfarín
Prestavenie pacientov z liečby antagonistom vitamínu K warfarínom (INR 2,0 až 3,0) na rivaroxaban (20 mg) alebo z rivaroxabanu (20 mg) na warfarín (INR 2,0 až 3,0) zvýšilo PT/INR (Neoplastin) viac než aditívne (bolo možné pozorovať jednotlivé hodnoty INR až do 12), zatiaľ čo účinky na aPTT, inhibíciu aktivity faktora Xa a potenciál endogénneho trombínu boli aditívne. Ak sa požaduje kontrola farmakodynamických účinkov rivaroxabanu počas obdobia prestavovania liečby, môže sa použiť aktivita anti-faktora Xa, PiCT a HepTest, pretože tieto vyšetrenia nie sú ovplyvnené warfarínom. Na štvrtý deň po poslednej dávke warfarínu odrážajú všetky vyšetrenia (zahŕňajúce PT, aPTT, inhibíciu aktivity faktora Xa a ETP) iba účinok rivaroxabanu. Ak sa požaduje kontrola farmakodynamických účinkov warfarínu počas obdobia prestavovania liečby, možno použiť meranie INR pri Ctrough rivaroxabanu (24 hodín po predchádzajúcom užití rivaroxabanu), pretože v tomto časovom bode je toto vyšetrenie minimálne ovplyvnené rivaroxabanom.
Medzi warfarínom a rivaroxabanom sa nepozorovali žiadne farmakokinetické interakcie.
Induktory CYP3A4
Súbežné podávanie rivaroxabanu so silným induktorom CYP3A4 rifampicínom viedlo k približne 50 % zníženiu priemernej AUC rivaroxabanu s paralelnými zníženiami jeho farmakodynamických účinkov. Súbežné použitie rivaroxabanu s inými silnými induktormi CYP3A4 (napr. fenytoín, karbamazepín, fenobarbital alebo ľubovník bodkovaný (Hypericum perforatum)) môže tiež viesť ku zníženiu plazmatických koncentrácií rivaroxabanu. Preto, ak sa u pacienta starostlivo nesledujú prejavy a príznaky trombózy, je potrebné sa vyhnúť súbežnému podávaniu silných induktorov CYP3A4.
Iné súbežné liečby
Ak sa rivaroxaban súbežne podával s midazolamom (substrát CYP3A4), digoxínom (substrát P-gp), atorvastatínom (substrát CYP3A4 a P-gp) alebo omeprazolom (inhibítor protónovej pumpy), klinicky významné farmakokinetické alebo farmakodynamické interakcie sa nepozorovali. Rivaroxaban neinhibuje ani neindukuje žiadne významné izoformy CYP, ako je CYP3A4.
Laboratórne parametre
Parametre zrážavosti (napr. PT, aPTT, HepTest) sú ovplyvnené, tak ako sa predpokladá, podľa mechanizmu účinku rivaroxabanu (pozri časť 5.1).
4.6 Fertilita, gravidita a laktácia
Gravidita
Bezpečnosť a účinnosť rivaroxabanu nebola u gravidných žien stanovená. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). V dôsledku potenciálu reprodukčnej toxicity, rizika vnútorného krvácania a dôkazu, že rivaroxaban prestupuje placentou, je rivaroxaban kontraindikovaný počas gravidity (pozri časť 4.3).
Ženy vo fertilnom veku musia počas liečby rivaroxabanom zabrániť otehotneniu.
Dojčenie
Bezpečnosť a účinnosť rivaroxabanu nebola u dojčiacich žien stanovená. Údaje na zvieratách naznačujú, že sa rivaroxaban vylučuje do materského mlieka. Rivaroxaban je preto kontraindikovaný počas dojčenia (pozri časť 4.3). Musí sa rozhodnúť, či prerušiť dojčenie alebo prerušiť/ukončiť liečbu.
Fertilita
Nevykonali sa žiadne špecifické skúšania s rivaroxabanom u ľudí na hodnotenie vplyvov na fertilitu. V štúdii fertility na samcoch a samiciach potkanov sa žiadne účinky nepozorovali (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rivaroxaban má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Hlásili sa nežiaduce reakcie ako synkopa (frekvencia: menej časté) a závrat (frekvencia: časté) (pozri časť 4.8). Pacienti pociťujúci tieto nežiaduce reakcie nesmú viesť vozidlá ani obsluhovať stroje.
4.8 Nežiaduce účinky
Prehľad bezpečnostného profilu
Bezpečnosť rivaroxabanu sa hodnotila v trinástich pivotných štúdiách fázy III (pozri Tabuľku 1).
Celkom 69 608 dospelých pacientov v devätnástich štúdiách fázy III a 488 pediatrických pacientov v dvoch štúdiách fázy II a dvoch štúdiách fázy III bolo vystavených účinku rivaroxabanu.
Tabuľka 1: Počet sledovaných pacientov, celková denná dávka a maximálna dĺžka liečby v štúdiách fázy III u dospelých a pediatrických pacientov
| Indikácia | Počet pacientov* | Celková denná dávka | Maximálna dĺžka liečby |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov, ktorí podstúpili elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6 097 | 10 mg | 39 dní |
| Prevencia VTE u pacientov s interným ochorením | 3 997 | 10 mg | 39 dní |
| Liečba a prevencia rekurencie hlbokej žilovej trombózy (DVT) a pľúcnej embólie (PE) | 6 790 | 1.-21. deň: 30 mg
| 21 mesiacov |
Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 329 | Dávka upravená podľa telesnej hmotnosti na dosiahnutie podobnej expozície, ako sa pozoruje u dospelých liečených na DVT s 20 mg rivaroxabanu jedenkrát denne | 12 mesiacov |
| Prevencia cievnej mozgovej príhody a systémovej embolizácie u pacientov s nevalvulárnou fibriláciou predsiení | 7 750 | 20 mg | 41 mesiacov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní akútneho koronárneho syndrómu (ACS) | 10 225 | 5 mg alebo 10 mg resp. spolu s ASA alebo spolu s ASA s klopidogrelom alebo tiklopidínom | 31 mesiacov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 18 244 | 5 mg spolu s ASA alebo 10 mg samostatne | 47 mesiacov |
| 3 256** | 5 mg spolu s ASA | 42 mesiacov |
* Pacienti vystavení minimálne jednej dávke rivaroxabanu.
** Zo štúdie VOYAGER PAD.
Najčastejšie hlásenými nežiaducimi reakciami u pacientov užívajúcich rivaroxaban boli krvácania (Tabuľka 2) (pozri aj časť 4.4 a „Popis vybraných nežiaducich účinkov“ nižšie). Najčastejšie hlásenými krvácaniami boli epistaxa(4,5 %) a krvácanie do gastrointestinálneho traktu (3,8 %).
Tabuľka 2: Frekvencia výskytu krvácania* a anémie u pacientov liečených rivaroxabanom v rámci všetkých ukončených štúdií fázy III u dospelých a pediatrických pacientov
| Indikácia | Akékoľvek krvácanie | Anémia |
Prevencia venózneho tromboembolizmu (VTE) u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu | 6,8 % pacientov | 5,9 % pacientov |
Prevencia venózneho tromboembolizmu u pacientov s interným ochorením | 12,6 % pacientov | 2,1 % pacientov |
| Liečba a prevencia rekurencie DVT a PE | 23 % pacientov | 1,6 % pacientov |
| Liečba VTE a prevencia rekurencie VTE u novorodencov narodených v plánovanom termíne a detí mladších ako 18 rokov po začatí štandardnej antikoagulačnej liečby | 39,5 % pacientov | 4,60 % pacientov |
| Prevencia cievnej mozgovej príhody a systémovej embólie u pacientov s nevalvulárnou fibriláciou predsiení | 28 za 100 pacientorokov | 2,5 za 100 pacientorokov |
| Prevencia aterotrombotických príhod u pacientov po prekonaní ACS | 22 za 100 pacientorokov | 1,4 za 100 pacientorokov |
| Prevencia arterotrombotických príhod u pacientov s CAD/PAD | 6,7 za 100 pacientorokov | 0,15 za 100 pacientorokov** |
| 8,38 na 100 pacientorokov# | 0,74 na 100 pacientorokov*** # |
* Pri všetkých štúdiách s rivaroxabanom sa zhromažďujú, hlásia a posudzujú
všetky krvácavé príhody.
** V štúdii COMPASS bol nízky výskyt anémie z dôvodu použitia selektívneho
prístupu k zhromažďovaniu nežiaducich udalostí.
***Aplikoval sa selektívny prístup zhromažďovania nežiaducich udalostí. # Zo štúdie VOYAGER PAD.
Tabuľkový zoznam nežiaducich účinkov
Frekvencie nežiaducich účinkov hlásených pri rivaroxabanu u dospelých a pediatrických pacientov sú zhrnuté nižšie v Tabuľke 3 podľa triedy orgánových systémov (podľa MedDRA) a podľa frekvencie.
Frekvencie sú definované ako:
veľmi časté (≥1/10),
časté (≥1/100 až <1/10),
menej časté (≥1/1 000 až <1/100),
zriedkavé (≥1/10 000 až <1/1 000),
veľmi zriedkavé (<1/10 000),
neznáme: z dostupných údajov.
Tabuľka 3: Všetky hlásené nežiaduce reakcie súvisiace s liečbou u dospelých pacientov v štúdiách fázy III alebo po uvedení lieku na trh* a v dvoch štúdiách fázy II a dvoch štúdiách fázy III u pediatrických pacientov
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
| Poruchy krvi a lymfatického systému | ||||||
Anémia (vrátane príslušných laboratórnych parametrov) | Trombocytóza (vrátane zvýšeného počtu trombocytov)A, trombocytopénia | |||||
| Poruchy imunitného systému | ||||||
Alergická reakcia, alergická dermatitída, angioedém a alergický edém | Anafylaktické reakcie, vrátane anafylaktického šoku | |||||
| Poruchy nervového systému | ||||||
| Závrat, bolesť hlavy | Cerebrálna a intrakraniálna hemorágia, synkopa | |||||
| Poruchy oka | ||||||
Krvácanie do oka (vrátane konjunktiválnej hemorágie) | ||||||
| Poruchy srdca a srdcovej činnosti | ||||||
| Tachykardia | ||||||
| Poruchy ciev | ||||||
| Hypotenzia, hematóm | ||||||
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||||||
| Krvácanie z nosa, hemoptýza | Eozinofilná pneumónia | |||||
| Poruchy gastrointestinálneho traktu | ||||||
Krvácanie z ďasien, krvácanie do gastrointestinálneho traktu (vrátane krvácania z konečníka), bolesť brucha a bolesť v gastrointestinálnom trakte, dyspepsia, nauzea, zápchaA, hnačka, vracanieA | Sucho v ústach | |||||
| Poruchy pečene a žlčových ciest | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
Zvýšené transaminázy | Porucha funkcie pečene, zvýšený bilirubín, zvýšená alkalická fosfatáza v krviA, zvýšená GGTA | Žltačka, zvýšený konjugovaný bilirubín (so súčasným zvýšením ALT alebo bez neho), cholestáza, hepatitída (vrátane hepatocelulárneho poškodenia) | ||||
| Poruchy kože a podkožného tkaniva | ||||||
Pruritus (vrátane menej častých prípadov generalizovaného pruritu), vyrážka, ekchymóza, krvácanie do kože a podkožné krvácanie | Žihľavka | Stevensov- Johnsonoc syndróm/toxická epidermálna nekrolýza, DRESS syndróm | ||||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | ||||||
Bolesť v končatináchA | Hemartróza | Svalová hemorágia | Syndróm kompartmentu sekundárne po krvácaní | |||
| Poruchy obličiek a močových ciest | ||||||
Krvácanie do urogenitálneho traktu (vrátane hematúrie a menorágieB), porucha funkcie obličiek (vrátane zvýšeného kreatinínu v krvi, zvýšenej močoviny v krvi) | Zlyhanie obličiek/akútne renálne zlyhanie, ktoré vznikne sekundárne po krvácaní dostatočne silnom na vyvolanie hypoperfúzie, nefropatia súvisiaca s antikoagulanciami | |||||
| Celkové poruchy a reakcie v mieste podania | ||||||
HorúčkaA, periférny edém, znížená celková sila a energia (vrátane únavy a asténie) | Pocit nepohody (vrátane malátnosti) | Lokalizovaný edémA | ||||
| Laboratórne a funkčné vyšetrenia | ||||||
Zvýšená LDHA, zvýšená lipázaA, zvýšená amylázaA | ||||||
| Úrazy, otravy a komplikácie liečebného postupu | ||||||
| Časté | Menej časté | Zriedkavé | Veľmi | Neznáme | ||
| zriedkavé | ||||||
Postprocedurálna hemorágia (vrátane pooperačnej anémie a hemorágie z rany), kontúzia, mokvanie ranyA | Cievne pseudoaneuryzmyC | |||||
A: pozorované pri prevencii VTE u dospelých pacientov podstupujúcich elektívny chirurgický výkon na nahradenie bedrového alebo kolenného kĺbu
B: pozorované pri liečbe DVT, PE a prevencii rekurencie ako veľmi časté u žien <55 rokov C: pozorované ako menej časté pri prevencii aterotrombotických príhod u pacientov po ACS (po perkutánnej koronárnej intervencii)
* Vo vybraných štúdiách fázy III sa použil vopred špecifikovaný selektívny prístup k zhromažďovaniu nežiaducich udalostí. Po analýze týchto štúdií sa výskyt nežiaducich reakcií nezvýšil a nebola zistená žiadna nová nežiaduca reakcia.
Popis vybraných nežiaducich účinkov
Vzhľadom na farmakologický mechanizmus účinku sa môže použitie rivaroxabanu spájať so zvýšeným rizikom skrytého alebo zjavného krvácania z akéhokoľvek tkaniva alebo orgánu, čo môže mať za následok posthemoragickú anémiu. Prejavy, príznaky a závažnosť (vrátane možných fatálnych následkov) sa budú líšiť podľa lokalizácie a stupňa alebo rozsahu krvácania a/alebo anémie (pozri časť 4.9 Manažment krvácania). Počas dlhodobej liečby rivaroxabanom, v porovnaní s VKA liečbou, sa v klinických skúšaniach častejšie pozorovalo mukózne krvácanie (t.j. z nosa, z ďasien, gastrointestinálne, urogenitálne, vrátane abnormálneho vaginálneho alebo zvýšeného menštruačného krvácania) a anémia. A preto, okrem dodatočného klinického sledovania, laboratórnych testov na hemoglobín/hematokrit, je vhodné zvážiť vyšetrenie na vylúčenie skrytého krvácania a kvantifikáciu klinického významu zjavného krvácania. Riziko krvácania sa môže v určitých skupinách pacientov zvýšiť, napr. u pacientov s nekontrolovanou ťažkou arteriálnou hypertenziou a/alebo súbežnou liečbou ovplyvňujúcou hemostázu (pozri „Riziko hemorágie“ v časti 4.4). Menštruačné krvácanie môže byť silnejšie a/alebo predĺžené. Krvácavé komplikácie sa môžu prejavovať ako slabosť, bledosť, závrat, bolesť hlavy alebo neobjasnený opuch, dyspnoe a neobjasnený šok. V niektorých prípadoch sa ako následok anémie pozorovali príznaky srdcovej ischémie, ako je bolesť na hrudi alebo angina pectoris. Z dôvodu hypoperfúzie sa po rivaroxabane hlásili známe sekundárne závažné krvácavé komplikácie, ako je syndróm kompartmentu a zlyhanie obličiek alebo nefropatia súvisiaca s antikoagulanciami. Možnosť hemorágie sa má preto zvážiť pri hodnotení stavu pacienta, ktorý dostáva ktorúkoľvek antikoagulačnú liečbu.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Hlásili sa zriedkavé prípady predávkovania až do 1 960 mg. V prípade predávkovania je potrebné pacienta starostlivo sledovať kvôli krvácavým komplikáciám alebo iným nežiaducim účinkom (pozri časť „Manažment krvácania“).. Z dôvodu obmedzenej absorpcie sa pri supraterapeutických dávkach 50 mg rivaroxabanu alebo vyšších očakáva maximálny účinok bez ďalšieho zvyšovania priemernej plazmatickej expozície.
Dostupná je špecifická reverzná látka (andexanet alfa) antagonizujúca farmakodynamický účinok rivaroxabanu (pozri Súhrn charakteristických vlastností pre andexanet alfa).
V prípade predávkovania rivaroxabanom možno zvážiť použitie aktívneho uhlia na zníženie absorpcie.
Manažment krvácania
Ak u pacienta, ktorý užíva rivaroxaban nastane krvácavá komplikácia, nasledujúce podanie dávky rivaroxabanu sa má posunúť alebo sa má prerušiť liečba, podľa toho, čo je vhodnejšie. Rivaroxaban má polčas približne 5 až 13 hodín (pozri časť 5.2). Manažment má byť individuálny podľa závažnosti a lokalizácie krvácania. Ak je to potrebné, má sa použiť vhodná symptomatická liečba, ako je mechanická kompresia (napr. pri silnom krvácaní z nosa), chirurgická hemostáza s postupmi na kontrolu krvácania, náhrada tekutín a hemodynamická podpora, krvné prípravky (erytrocytárnej masy alebo čerstvá zmrazená plazma, v závislosti od pridruženej anémie alebo koagulopatie) alebo trombocyty.
Ak krvácanie nemožno kontrolovať vyššie uvedenými opatreniami, možno zvážiť buď podanie špecifickej reverznej látky inhibítora faktora XA (andexanet alfa), ktorá antagonizuje farmakodynamický účinok rivaroxabanu alebo špecifickej prokoagulačnej látky, ako je koncentrát protrombínového komplexu (PCC), aktivovaný koncentrát protrombínového komplexu (APCC) alebo rekombinantný faktor VIIa (r-FVIIa). V súčasnosti sú však veľmi obmedzené klinické skúsenosti s použitím týchto liekov u pacientov, ktorí užívajú rivaroxaban. Odporúčania sa zakladajú aj na obmedzených predklinických údajoch. Možno zvážiť opakované podávanie rekombinantného faktora VIIa a titrovať ho v závislosti od zlepšovania krvácania. V prípade závažného krvácania je podľa možnosti potrebné zvážiť konzultáciu s miestnym odborníkom na koaguláciu (pozri časť 5.1).
Nepredpokladá sa, že by protamíniumsulfát a vitamín K ovplyvňovali antikoagulačnú aktivitu rivaroxabanu. U jedincov užívajúcich rivaroxaban sú len obmedzené skúsenosti s používaním kyseliny tranexamovej a nie sú žiadne skúsenosti s kyselinou aminokaprónovou a aprotinínom. Neexistujú žiadne vedecké zdôvodnenia prínosu ani skúsenosti s použitím systémového hemostatika desmopresínu u jedincov užívajúcich rivaroxaban. V dôsledku vysokej väzbovosti rivoroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antitrombotiká, priame inhibítory faktora Xa, ATC kód: B01AF01
Mechanizmus účinku
Rivaroxaban je vysoko selektívny priamy inhibítor faktora Xa s perorálnou biologickou dostupnosťou. Inhibíciou faktora Xa sa preruší vnútorná a vonkajšia cesta kaskády zrážania krvi, čím sa inhibuje tvorba trombínu aj vznik trombu. Rivaroxaban neinhibuje trombín (aktivovaný faktor II) a nedokázali sa žiadne účinky na trombocyty.
Farmakodynamické účinky
U ľudí sa pozorovala inhibícia aktivity faktora Xa závislá od dávky. Rivaroxaban ovplyvňuje protrombínový čas (PT) spôsobom závislým od dávky v značnej korelácii s plazmatickými koncentráciami (r hodnota sa rovná 0,98) ak sa na analýzu použije Neoplastin. Iné reagenciá by poskytli odlišné výsledky. Hodnota PT sa má vyjadriť v sekundách, pretože INR je kalibrovaný a validovaný len pre kumaríny a nie je možné ho použiť pre žiadne iné antikoagulancium. U pacientov, ktorí užívajú rivaroxaban na liečbu DVT a PE a na prevenciu rekurencie 5/95 percentilov malo PT (Neoplastin) 2-4 hodiny po užití tablety (t.j. v čase maximálneho účinku) v rozsahu od 17 do 32 s po podaní 15 mg rivaroxabanu dvakrát denne a od 15 do 30 s po podaní 20 mg rivaroxabanu jedenkrát denne.
V najnižšom bode účinku (8-16 h po užití tablety) 5/95 percentilov sa pri podaní 15 mg dvakrát denne pohybovalo v rozsahu od 14 do 24 s, a pri podaní 20 mg jedenkrát denne (18-30 h po užití tablety) v rozsahu od 13 do 20 s.
U pacientov s nevalvulárnou fibriláciou predsiení, ktorí užívajú rivaroxaban na prevenciu cievnej mozgovej príhody a systémovej embolizácie, 5/95 percentilov malo PT (Neoplastin) 1-4 hodiny po užití tablety (t.j. v čase maximálneho účinku) v rozsahu od 14 do 40 s u pacientov liečených 20 mg jedenkrát denne a u pacientov so stredne závažnou poruchou obličiek liečených 15 mg jedenkrát denne sa pohybovalo v rozsahu od 10 do 50 s. V najnižšom bode účinku (16-36 h po užití tablety) 5/95 percentilov sa u pacientov liečených dávkou 20 mg jedenkrát denne pohybovalo v rozsahu od 12 do 26 s a u pacientov so stredne závažnou poruchou obličiek liečených dávkou 15 mg jedenkrát denne sa pohybovalo v rozsahu od 12 do 26 s.
V klinickom farmakologickom skúšaní na reverziu farmakodynamiky rivaroxabanu boli u dospelých zdravých osôb (n=22) hodnotené účinky jednorázových dávok (50 IU/kg) u dvoch rozdielnych typov koncentrátov protrombínového komplexu (PCC), trojfaktorového PCC (Faktory II, IX a X) a štvorfaktorového PCC (Faktory II, VII,IX a X). Trojfaktorový PCC znižoval stredné hodnoty PT Neoplastínu o približne 1 sekundu počas 30 minút v porovnaní so znížením o približne 3,5 sekundy pozorovaným u štvorfaktorového PCC. Naopak, celkový vplyv na reverzné zmeny tvorby endogénneho trombínu bol výraznejší a rýchlejší u trojfaktorového PCC ako u štvorfaktorového PCC (pozri časť 4.9).
Aktivovaný parciálny tromboplastínový čas (aPTT) a HepTest sú tiež predĺžené v závislosti od dávky. Neodporúčajú sa však na hodnotenie farmakodynamického účinku rivaroxabanu. Počas liečby rivaroxabanom nie je potrebné v bežnej klinickej praxi monitorovať parametre zrážavosti. Avšak, ak je to klinicky indikované, hladiny rivaroxabanu sa môžu merať pomocou kalibrovaných kvantitatívnych testov pre anti -faktor Xa (pozri časť 5.2).
Klinická účinnosť a bezpečnosť
Liečba DVT, PE a prevencia rekurencie DVT a PE
Klinický program rivaroxabanu bol navrhnutý na preukázanie účinnosti rivaroxabanu pri začiatočnej a pri pokračujúcej liečbe akútnej DVT a PE a pri prevencii rekurencie.
Celkovo sa skúmalo viac ako 12 800 pacientov v štyroch randomizovaných kontrolovaných klinických skúšaniach fázy III (Einstein DVT, Einstein PE, Einstein Extension a Einstein Choice) a naviac sa realizovala preddefinovaná súhrnná analýza výsledkov Einstein DVT a Einstein PE skúšaní. Celková kombinovaná dĺžka liečby vo všetkých skúšaniach bola až 21 mesiacov.
V skúšaní Einstein DVT sa skúmalo 3 449 pacientov s akútnou DVT na liečbu DVT a na prevenciu rekurencie DVT a PE (pacienti, ktorí mali symptomatickú PE boli zo skúšania vyradení). Dĺžka liečby bola 3, 6 alebo 12 mesiacov v závislosti od klinického posúdenia skúšajúcim. Na začiatočnú 3-týždňovú liečbu akútnej DVT sa podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo 20 mg rivaroxabanu jedenkrát denne.
V skúšaní Einstein PE sa skúmalo 4 832 pacientov s akútnou PE zaradených do skúšania na liečbu PE a na prevenciu rekurencie DVT a PE. Dĺžka liečby bola až do 3, 6, 12 mesiacov v závislosti od klinického posúdenia skúšajúcim.
Ako úvodná liečba akútnej PE sa počas troch týždňov podávalo 15 mg rivaroxabanu dvakrát denne. Potom nasledovalo podávanie 20 mg rivaroxabanu jedenkrát denne.
V oboch skúšaniach Einstein DVT a Einstein PE porovnávajúci liečebný režim pozostával z enoxaparínu, ktorý sa podával minimálne 5 dní v kombinácii s liečbou antagonistom vitamínu K, pokiaľ sa nedosiahlo terapeutické rozmedzie PT/INR (≥2,0). Liečba pokračovala antagonistom vitamínu K, ktorého dávka sa upravila tak, aby sa udržali hodnoty PT/INR v terapeutickom rozmedzí 2,0 až 3,0.
V skúšaní Einstein Extension sa skúmalo 1 197 pacientov s DVT alebo PE na prevenciu rekurencie DVT a PE. Dĺžka liečby bola predĺžená o dobu ďalších 6 alebo 12 mesiacov u pacientov, ktorí podstúpili 6 až 12 mesiacov liečby VTE v závislosti od klinického posúdenia skúšajúceho. Rivaroxaban v dávke 20 mg jedenkrát denne sa porovnával s placebom.
V skúšaniach Einstein DVT, PE a Extension sa použili rovnaké preddefinované primárne a sekundárne ukazovatele účinnosti. Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia. Sekundárny ukazovateľ účinnosti bol definovaný ako kompozitná rekurencia DVT, PE nekončiaca smrťou a mortalita zo všetkých príčin.
V skúšaní Einstein Choice sa u 3 396 pacientov s potvrdenou symptomatickou DVT a/alebo PE, ktorí ukončili 6 – 12-mesačnú antikoagulačnú liečbu, skúmala prevencia PE končiaca smrťou alebo symptomatická rekurencia DVT alebo PE bez úmrtia. Pacienti s indikáciou pokračujúcej antikoagulačnej liečby s terapeutickými dávkami boli zo skúšania vyradení. Dĺžka liečby bola maximálne 12 mesiacov v závislosti od individuálneho dátumu randomizácie (medián: 351 dní). Rivaroxaban v dávke 20 mg jedenkrát denne a Rivaroxaban v dávke 10 mg jedenkrát denne sa porovnávali so 100 mg acetylsalicylovej kyseliny jedenkrát denne.
Primárnym ukazovateľom účinnosti bola symptomatická rekurencia VTE definovaná ako kompozitná rekurentná DVT alebo PE končiaca smrťou alebo bez úmrtia.
V DVT skúšaní Einstein (pozri Tabuľku 4) rivaroxaban preukázal noninferioritu voči enoxaparínu/VKA v primárnom ukazovateli účinnosti (p< 0,0001 (test noninferiority); pomer rizík (HR): 0,680 (0,443 až 1,042), p=0,076 (test superiority)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa uvádzal v prospech rivaroxabanu s HR 0,67 ((95 % CI:=0,47-0,95), nominálna hodnota p, p=0,027). Hodnoty INR sa nachádzali v rámci terapeutického rozpätia priemerne 60,3 % času pre priemerné trvanie liečby 189 dní a 55,4 %, 60,1 % a 62,8 % času u skupín so zámerom terapie na 3, 6 a 12 mesiacov. V enoxaparín/VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemernej stredovej TTR (čas v cieľovom INR rozpätí 2,0-3,0) v rovnako veľkých terciloch a výskyt rekurentnej VTE (P=0,932 na interakciu). V rámci najvyššieho tercilu podľa stredu, HR u rivaroxabanu v porovnaní s warfarínom bola 0,69 (95 % CI: 0,35-1,35).
Miera incidencie primárneho ukazovateľa bezpečnosti (klinicky závažných alebo nezávažných krvácavých príhod) ako aj sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) boli v oboch liečebných skupinách podobné.
Tabuľka 4: Výsledky účinnosti a bezpečnosti z Einstein DVT fázy III
| Populácia v skúšaní | 3 449 pacientov so symptomatickou akútnou hlbokou žilovou trombózou | |
| Dávka pri liečbe a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=1 731 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=1 718 |
| Symptomatický rekurentný VTE* | 36 (2,1 %) | 51 (3,0 %) |
| Symptomatická rekurentná PE | 20 (1,2 %) | 18 (1,0 %) |
| Symptomatická rekurentná DVT | 14 (0,8 %) | 28 (1,6 %) |
| Symptomatická PE a DVT | 1 (0,1 %) | 0 |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 4 (0,2 %) | 6 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 139 (8,1 %) | 138 (8,1 %) |
| Závažné krvácavé príhody | 14 (0,8 %) | 20 (1,2 %) |
- a) Rivaroxaban 15 mg dvakrát denne počas 3-týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- b)
Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA * p <0,0001 (noninferiorita s vopred určeným HR 2,0); HR: 0,680 (0,443-1,042), p=0,076
(superiorita)
V skúšaní Einstein PE (pozri Tabuľku 5) rivaroxaban preukázal noninferioritu voči enoxaparínu/VKA v primárnom ukazovateli účinnosti (p=0,0026 (test noninferiority); HR: 1,123 (0,749-1,684)). Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti spolu so závažnými krvácavými príhodami) sa zaznamenal v HR 0,849 ((95 % CI: 0,633-1,139), nominálna p hodnota p=0,275). Hodnoty INR sa nachádzali v rámci terapeutického rozmedzia v priemere 63 % času pri premiernom trvaní liečby 215 dní a 57 %, 62 %, a 65 % času u skupín so zámerom dĺžky liečby 3, 6, a 12 mesiacov. V enoxaparín /VKA skupine nebol identifikovaný jasný vzťah medzi úrovňou priemerného TTR daného centra (čas v cieľovom INR rozpätí 2,0-3,0) v rovnako veľkých terciloch s výskytom rekurentnej VTE (p=0,082 pre interakciu). V rámci najvyššieho tercilu podľa podľa centier, HR pri rivaroxabane v porovnaní s warfarínom bol 0,642 (95 % CI: 0,277-1,484).
Miera incidencie primárneho ukazovateľa bezpečnosti (klinicky závažných alebo nezávažných krvácavých príhod) bola mierne nižšia v skupine liečenej rivaroxabanom (10,3 % (249/2412)), ako v skupine liečenej enoxaparínom/VKA (11,4 % (274/2405)). Incidencia sekundárneho ukazovateľa bezpečnosti (závažné krvácavé príhody) bola nižšia v skupine liečenej rivaroxabanom (1,1 % (26/2412)), ako v skupine liečenej enoxaparínom/VKA (2,2 % (52/2405)) s HR 0,493 (95 % CI: 0,308-0,789).
Tabuľka 5: Výsledky účinnosti a bezpečnosti z Einstein PE fázy III
| Populácia v skúšaní | 4 832 pacientov so symptomatickou akútnou pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=2 419 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=2 413 |
| Symptomatický rekurentný VTE* | 50 (2,1 %) | 44 (1,8 %) |
| Symptomatická rekurentná PE | 23 (1,0%) | 20 (0,8 %) |
| Symptomatická rekurentná DVT | 18 (0,7 %) | 17 (0,7 %) |
| Symptomatická PE a DVT | 0 | 2 (<0,1%) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 11 (0,5 %) | 7 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 249 (10,3 %) | 274 (11,4 %) |
| Závažné krvácavé príhody | 26 (1,1 %) | 52 (2,2 %) |
- e) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- f) Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA
* p <0,0026 (noninferiorita na vopred určeným HR 2,0); HR: 1,123 (0,749-1,684)
Vopred určená spoločná analýza výsledkov skúšaní Einstein DVT a PE (pozri Tabuľku 6).
Tabuľka 6: Výsledky účinnosti a bezpečnosti zo spoločných analýz Einstein DVT a Einstein PE fázy III
| Populácia v skúšaní | 8 281 pacientov s akútnou symptomatickou hlbokou žilovou trombózou a pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=4 150 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=4 131 |
| Symptomatický rekurentný VTE* | 86 (2,1 %) | 95 (2,3 %) |
| Symptomatická rekurentná PE | 43 (1,0%) | 38 (0,9 %) |
| Populácia v skúšaní | 8 281 pacientov s akútnou symptomatickou hlbokou žilovou trombózou a pľúcnou embóliou | |
| Dávka a dĺžka liečby | Rivaroxabana 3, 6 alebo 12 mesiacov N=4 150 | Enoxaparín/VKAb 3, 6 alebo 12 mesiacov N=4 131 |
| Symptomatická rekurentná DVT | 32 (0,8 %) | 45 (1,1 %) |
| Symptomatická PE a DVT | 1 (<0,1%) | 2 (<0,1%) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 15 (0,4 %) | 13 (0,3 %) |
| Závažné alebo klinicky významné nezávažné krvácavé príhody | 388 (9,4 %) | 412 (10,0 %) |
| Závažné krvácavé príhody | 40 (1,0 %) | 72 (1,7 %) |
- e) Rivaroxaban 15 mg dvakrát denne počas 3 týždňov, po ktorých nasledovalo 20 mg jedenkrát denne
- f) Enoxaparín minimálne 5 dní s prekrytím, po ktorom nasledoval VKA
* p <0,0001 (noninferiorita na vopred určeným HR 1,75); HR: 0,886 (0,661-1,186)
Vopred definovaný čistý klinický prínos (primárny ukazovateľ účinnosti a závažné krvácavé príhody) sa súhrnnej analýze hlásili s HR 0,771 ((95 % CI: 0,614-0,967), nominálna p hodnota p=0,0244).
V skúšaní Einstein (pozri Tabuľku 7) bol rivaroxaban superiórny voči placebu v primárnych a sekundárnych ukazovateľoch účinnosti. Pri primárnom ukazovateľovi bezpečnosti (závažných krvácavých príhodách) bol nevýznamný numericky vyšší pomer incidencie u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom. Sekundárny ukazovateľ bezpečnosti (závažné alebo klinicky relevantné nezávažné krvácavé príhody) ukázal vyšší výskyt u pacientov liečených rivaroxabanom 20 mg jedenkrát denne v porovnaní s placebom.
Tabuľka 7: Výsledky účinnosti a bezpečnosti z Einstein Extension fázy III
| Populácia v skúšaní | 1 197 pacientov, ktorí pokračovali v liečbe a prevencii rekurencie venózneho tromboembolizmu | |
| Dávka a dĺžka liečby | Rivaroxabana 6 alebo 12 mesiacov N=602 | Placebo 6 alebo 12 mesiacov N=594 |
| Symptomatický rekurentný VTE* | 8 (1,3 %) | 42 (7,1 %) |
| Symptomatická rekurentná PE | 2 (0,3%) | 13 (2,2 %) |
| Symptomatická rekurentná DVT | 5 (0,8 %) | 31 (5,2 %) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 1 (0,2 %) | 1 (0,2 %) |
| Závažné krvácavé príhody | 4 (0,7 %) | 0 (0,0 %) |
| Klinicky význammé nezávažné krvácavé príhody | 32 (5,4 %) | 7 (1,2 %) |
- c) Rivaroxaban 20 mg jedenkrát denne
* p <0,0001 (superiorita), HR: 0,185 (0,087-0,393)
V skúšaní Einstein Choice (pozri Tabuľku 8) bol rivaroxaban v dávke 20 mg aj 10 mg superiórny vo vzťahu k 100 mg kyseliny acetylsalicylovej v primárnom ukazovateli účinnosti. Hlavný ukazovateľ bezpečnosti (závažné krvácavé príhody) bol u pacientov liečených rivaroxabanom v dávke 20 mg a 10 mg jedenkrát denne v porovnaní so 100 mg kyseliny acetylsalicylovej podobný.
Tabuľka 8: Výsledky účinnosti a bezpečnosti z Einstein Choice fázy III
| Populácia v skúšaní | 3 396 pacientov, ktorí pokračovali v prevencii rekurencie venózneho tromboembolizmu | ||
| Dávka liečby | Rivaroxaban v dávke 20 mg jedenkrát denne N=1 107 | Rivaroxaban v dávke 10 mg jedenkrát denne N=1 127 | ASA 100 mg jedenkrát denne N=1 131 |
| Medián trvania liečby [medzikvartilový rozsah] | 349 [189 - 362] dní | 353 [190 - 362] dní | 350 [186 - 362] dní |
| Symptomatický rekurentný VTE | 17 (1,5 %)* | 13 (1,2 %)** | 50 (4,4 %) |
| Symptomatická rekurentná PE | 6 (0,5 %) | 6 (0,5 %) | 19 (1,7 %) |
| Symptomatická rekurentná DVT | 9 (0,8 %) | 8 (0,7 %) | 30 (2,7 %) |
| Smrteľná PE/smrť, pri ktorej nemožno vylúčiť PE | 2 (0,2 %) | 0 | 2 (0,2 %) |
| Symptomatický rekurentný VTE, MI, cievna mozgová príhoda alebo systémová embólia nepostihujúca CNS | 19 (1,7 %) | 18 (1,6 %) | 56 (5,0 %) |
| Závažné krvácavé príhody | 6 (0,5 %) | 5 (0,4 %) | 3 (0,3 %) |
| Klinicky význammé nezávažné krvácavé príhody | 30 (2,7 %) | 22 (2,0 %) | 20 (1,8 %) |
Symptomatický rekurentný VTE alebo závažné krvácanie (čistý klinický prínos) | 23 (2,1 %)+ | 17 (1,5 %)++ | 53 (4,7 %) |
* p<0,001(superiorita) rivaroxaban v dávke 20 mg OD vs ASA 100 mg OD; HR=0,34 (0,20-0,59) ** p<0,001 (superiority) rivaroxaban v dávke 10 mg OD vs ASA 100 mg OD; HR=0,26 (0,14-0,47)
+ Rivaroxaban v dávke 20 mg OD vs ASA 100 mg OD; HR=0,44 (0,27-0,71), p=0,0009 (nominálna hodnota)
++ Rivaroxaban v dávke 10 mg OD vs ASA 100 mg OD; HR=0,32 (0,18-0,55), p<0,0001(nominálna hodnota)
Okrem klinického skúšania fázy III EINSTEIN bolo uskutočnené prospektívne, neintervenčné, otvorené, kohortové klinické skúšanie (XALIA) s centrálnym vyhodnocovaním sledovaných ukazateľov zahŕňajúcich rekurentný VTE, závažné krvácanie a úmrtie. Zaradených bolo 5 142 pacientov s DVT za účelom posúdenia dlhodobej bezpečnosti rivaroxabanu v porovnaní so štandardnou antikoagulačnou terapiou v klinickej praxi. Pomer závažného krvácania, rekurentného VTE a mortality zo všetkých príčin bol v skupine s rivaroxabanom 0,7%, 1,4% a 0,5%, v uvedenom poradí. Vo vstupných charakteristikách pacientov boli rozdiely, vrátane veku, výskytu nádorových ochorení a obličkovej nedostatočnosti. Napriek tomu, že na úpravu získaných východiskových rozdielov bola použitá vopred určená analýza so stratifikáciou podľa „propensity score“, reziduálne skresľujúce faktory môžu tieto výsledky ovplyvniť. Upravené HR porovnávajúce rivaroxaban a štandardnú liečbu boli pri závažnom krvácaní 0,77 (95% CI 0,40-1,50), rekurentnom venóznom tromboembolizme 0,91 (95% CI 0,54-1,54) a úmrtí zo všetkých príčin 0,51 (95% CI 0,24-1,07). Tieto pozorovania z klinickej praxe sú v súlade s potvrdeným bezpečnostným profilom pri tejto indikácii.
V neintervenčnej štúdii po uvedení na trh u viac ako 40 000 pacientov bez anamnézy rakoviny zo štyroch krajín bol rivaroxaban predpísaný na liečbu alebo prevenciu DVT a PE. Frekvencie udalostí na 100 pacientorokov pre symptomatické/klinicky zjavné udalosti VTE/tromboembólie vedúce k hospitalizácii boli v rozsahu od 0,64 (95 % CI 0,40 – 0,97) v Spojenom kráľovstve do 2,30 (95 % CI 2,11 – 2,51) v Nemecku. Krvácanie vedúce k hospitalizácii sa vyskytlo s frekvenciami 0,31 (95 % CI 0,23 – 0,42) pre intrakraniálne krvácanie, 0,89 (95 % CI 0,67 – 1,17) pre gastrointestinálne krvácanie, 0,44 (95 % CI 0,26 – 0,74) pre urogenitálne krvácanie a 0,41 (95 % CI 0,31 – 0,54) pre iné krvácanie na 100 pacientorokov.
Pacienti s vysokým rizikom trojito pozitívneho antifosfolipidového syndrómu V randomizovanej, otvorenej, multicentrickej klinickej štúdii sponzorovanej skúšajúcim so zaslepeným záverečným posudzovaním bol rivaroxaban porovnávaný s warfarínom u pacientov s trombózou v anamnéze, u ktorých je diagnostikovaný antifosfolipidový syndróm a ktorí majú vysoké riziko výskytu tromboembolických udalostí (pacienti pozitívni na všetky 3 antifosfolipidové testy: lupus-antikoagulans, antikardiolipínové protilátky a protilátky proti beta-2-glykoproteínu I). Skúšanie bolo predčasne ukončené po zaradení 120 pacientov z dôvodu nárastu udalostí u pacientov v skupine s rivaroxabanom. Priemerná dĺžka klinického skúšania bola 569 dní. Randomizovaných bolo 59 pacientov na liečbu rivaroxabanom 20 mg (15 mg pre pacientov s klírensom kreatinínu (CrCl) <50 ml/min) a 61 pacientov na liečbu warfarínom (INR 2,0-3,0). Tromboembolické udalosti sa vyskytli u 12 % pacientov randomizovaných na liečbu rivaroxabanom (4 ischemické cievne mozgové príhody a 3 infarkty myokardu). U pacientov randomizovaných na liečbu warfarínom neboli hlásené žiadne udalosti. Silné krvácanie sa vyskytlo u 4 pacientov (7 %) v skupine s rivaroxabanom a u 2 pacientov (3 %) v skupine s warfarínom.
Pediatrická populácia
Balenie lieku Rivaroxaban Accord na úvodnú liečbu je špecificky navrhnuté na liečbu dospelých pacientov a nie je vhodné na použitie u pediatrických pacientov.
5.2 Farmakokinetické vlastnosti
Absorpcia
Rivaroxaban sa absorbuje rýchlo s maximálnymi koncentráciami (Cmax) objavujúcimi sa 2-4 hodiny po užití tablety.
Perorálna absorpcia rivaroxabanu je takmer úplná a perorálna biologická dostupnosť pri dávke 2,5 mg a 10 mg tablety je vysoká (80-100 %) bez ohľadu na stavy nalačno/nasýtenie. Pri 2,5 mg a 10 mg dávke užitie s jedlom neovplyvňuje AUC alebo Cmax rivaroxabanu.
Z dôvodu zníženého rozsahu absorpcie bola stanovená pre 20 mg tabletu pri stavoch nalačno perorálna biologická dostupnosť 66 %. Ak sa 20 mg tablety rivaroxabanu užili spolu s jedlom, pozorovalo sa zvýšenie priemernej AUC o 39 % v porovnaní s tabletou užitou pri stavoch nalačno, čo poukazuje na takmer úplnú absorpciu a vysokú perorálnu biologickú dostupnosť. Rivaroxaban v dávke 15 mg a 20 mg sa má užívať s jedlom (pozri časť 4.2).
Farmakokinetika rivaroxabanu je približne lineárna až do asi 15 mg jedenkrát denne v stave nalačno. V stave nasýtenia sa u 10 mg, 15 mg a 20 mg tabliet rivaroxabanu preukázala farmakokinetika závislá od dávky. Pri vyšších dávkach je absorpcia rivaroxabanu obmedzená disolúciou, so zvyšujúcou sa dávkou dochádza ku zníženej biologickej dostupnosti a zníženej miere absorpcie. Variabilita farmakokinetiky rivaroxabanu je stredne veľká s interindividuálnou variabilitou (CV %) siahajúcou od 30 % do 40 %.
Absorpcia rivaroxabanu závisí od miesta jeho uvolnenia v gastrointestinálnom trakte. Keď sa granulát rivaroxaban uvolňoval v proximálnej časti tenkého čreva, bol pozorovaný 29% pokles AUC a 56% pokles Cmax v porovnaní s hodnotami u tabliet. Expozícia sa ďalej zníži, keď sa rivaroxaban uvolní v distálnej časti tenkého čreva alebo vo vzostupnom tračníku. Preto sa treba vyhnúť tomu aby sa rivaroxaban uvolňoval distálne od žalúdka, nakoľko to môže viesť k zníženiu absorpcie a s tým súvisiacemu zníženiu expozície rivaroxabanu.
Porovnávala sa biologická dostupnosť (AUC a Cmax) 20 mg rivaroxabanu podaného perorálne, ako podrvené tablety rozmiešané v jablčnom pyré alebo rozsuspendované vo vode a podávané pomocou žalúdočnej sondy, s následne podaným tekutým jedlom v porovnaní s podaním celej tablety. Podľa predpokladu, na základe farmakokinetického profilu rivaroxabanu v závislosti od dávky, sa pravdepodobne výsledky tejto štúdie biologickej dostupnosti dajú aplikovať pri nižších dávkach rivaroxabanu.
Distribúcia
U ľudí je schopnosť väzby na plazmatické bielkoviny vysoká, približne 92 % až 95 %, pričom hlavnou väzbovou zložkou je sérový albumín. Distribučný objem je stredne veľký s Vss približne 50 litrov.
Biotransformácia a eliminácia
Z podanej dávky rivaroxabanu podliehajú približne 2/3 metabolickému rozkladu, polovica sa potom eliminuje renálne a druhá polovica sa eliminuje stolicou. Posledná 1/3 podanej dávky podlieha priamej renálnej exkrécii, ako nezmenené liečivo v moči, najmä prostredníctvom aktívnej renálnej sekrécie. Rivaroxaban sa metabolizuje prostredníctvom CYP3A4, CYP2J2 a mechanizmami nezávislými od CYP. Oxidačná degradácia morfolínovej časti a hydrolýza amidových väzieb sú najvýznamnejšie miesta biotransformácie. Na základe výskumov in vitro je rivaroxaban substrátom transportných proteínov P-gp (P-glykoproteín) a Bcrp (breast cancer resistance protein).
Nezmenený rivaroxaban je najdôležitejšia zložka v ľudskej plazme bez prítomnosti významných alebo aktívnych cirkulujúcich metabolitov. Rivaroxaban so systémovým klírensom asi 10 l/h možno klasifikovať ako liečivo s nízkym klírensom. Po intravenóznom podaní dávky 1 mg je eliminačný polčas asi 4,5 hodiny. Po perorálnom podaní je eliminácia limitovaná mierou absorpcie. Eliminácia rivaroxabanu z plazmy prebieha s terminálnymi polčasmi 5 až 9 hodín u mladých jedincov a s terminálnymi polčasmi 11 až 13 hodín u starších pacientov.
Osobitné skupiny pacientov
Pohlavie
Vo farmakokinetike a farmakodynamike neboli klinicky relevantné rozdiely medzi pacientmi mužského a ženského pohlavia.
Starší pacienti
Starší pacienti vykazovali vyššie plazmatické koncentrácie s priemernými hodnotami AUC približne 1,5-násobne vyššími než mladší pacienti, predovšetkým z dôvodu zníženého (zdanlivého) celkového a renálneho klírensu. Nie je potrebná žiadna úprava dávky.
Rôzne váhové kategórie
Extrémy v telesnej hmotnosti (<50 kg alebo >120 kg) mali iba malý vplyv na koncentrácie rivaroxabanu v plazme (menej ako 25 %). Nie je potrebná žiadna úprava dávky.
Medzietnické rozdiely
Vo farmakokinetike a farmakodynamike rivaroxabanu sa nepozorovali žiadne klinicky relevantné medzietnické rozdiely medzi pacientmi belochmi, afroameričanmi, hispáncami, japoncami alebo číňanmi.
Porucha funkcie pečene
Pacienti s cirhózou s miernou poruchou funkcie pečene (klasifikovaným ako Childový–Pughový typ A) vykazovali iba malé zmeny vo farmakokinetike rivaroxabanu (v priemere 1,2-násobný nárast AUC rivaroxabanu), takmer porovnateľné s ich spárovanou zdravou kontrolnou skupinou. U pacientov s cirhózou so stredne ťažkou poruchou funkcie pečene (klasifikovaným ako Childový–Pughový typ B) bola priemerná AUC rivaroxabanu významne zvýšená 2,3-násobne v porovnaní so zdravými dobrovoľníkmi. AUC neviazaného rivaroxabanu sa zvýšila 2,6-násobne. Títo pacienti mali tiež zníženú renálnu elimináciu rivaroxabanu, podobne ako u pacientov so stredne ťažkou poruchou funkcie obličiek. K dispozícii nie sú údaje o pacientoch s ťažkou poruchou funkcie pečene. Inhibícia aktivity faktora Xa bola zvýšená 2,6-násobne u pacientov so stredne ťažkou poruchou funkcie pečene v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 2,1-násobne. Pacienti so stredne ťažkou poruchou funkcie pečene boli na rivaroxaban citlivejší, čo viedlo k výraznejšiemu pomeru PK/PD medzi koncentráciou a PT.
Rivaroxaban je kontraindikovaný u pacientov s ochorením pečene spojeným s koagulopatiou a klinicky relevantným rizikom krvácania, vrátane pacientov s cirhózou s Childovým-Pughovým typom B a C (pozri časť 4.3).
Porucha funkcie obličiek
Ako sa stanovilo meraním klírensu kreatinínu, zvýšená expozícia rivaroxabanu korelovala so znížením renálnej funkcie. U jedincov s miernou (klírens kreatinínu 50-80 ml/min), stredne ťažkou (klírens kreatinínu 30-49 ml/min) a ťažkou (klírens kreatinínu 15-29 ml/min) poruchou funkcie obličiek boli plazmatické koncentrácie (AUC) rivaroxabanu zvýšené 1,4; 1,5 a 1,6-násobne. Zodpovedajúce zvýšenia farmakodynamických účinkov boli markantnejšie. U jedincov s miernou, stredne ťažkou a ťažkou poruchou funkcie obličiek bola zvýšená celková inhibícia aktivity faktora Xa 1,5; 1,9 a 2,0-násobne v porovnaní so zdravými dobrovoľníkmi; predĺženie PT bolo podobne zvýšené 1,3; 2,2 a 2,4-násobne. K dispozícii nie sú údaje u pacientov s klírensom kreatinínu <15 ml/min. V dôsledku vysokej väzbovosti rivaroxabanu na plazmatické bielkoviny sa nepredpokladá, že je dialyzovateľný. U pacientov s klírensom kreatinínu <15 ml/min sa použitie neodporúča. U pacientov s klírensom kreatinínu 15-29 ml/min sa má Rivaroxaban Accord používať s opatrnosťou (pozri časť 4.4).
Farmakokinetické údaje u pacientov
U pacientov, ktorí užívali rivaroxaban na liečbu akútnej DVT v dávke 20 mg jedenkrát denne, v čase 2-4 h a približne 24 h po podaní dávky (čo predstavuje zhruba maximálne a minimálne koncentrácie počas intervalu medzi dávkami) bol geometrický priemer koncentrácií (90 % interval predikcie) 215 (22-535), respektíve 32 (6-239) μg/l.
Farmakokinetický/farmakodynamický pomer
Farmakokinetický/farmakodynamický (PK/PD) pomer medzi plazmatickou koncentráciou rivaroxabanu a niektorými PD koncovými ukazovateľmi (inhibícia faktora Xa, PT, aPTT, HepTest) sa skúmal po podaní širokého spektra dávok (5-30 mg dvakrát denne). Pomer medzi koncentráciou rivaroxabanu a aktivitou faktora Xa bol najlepšie opísaný modelom Emax. PT lineárny intercepčný model spravidla opisuje údaje lepšie. V závislosti od rôznych použitých reagencií na PT sa krivka výrazne odlišovala. Keď sa použil na PT Neoplastín, východisková hodnota PT bola asi 13 s a krivka bola okolo 3 až 4 s/(100 μg/l). Výsledky analýz PK/PD vo fáze II a III boli zhodné s údajmi zistenými u zdravých jedincov.
Pediatrická populácia
Balenie lieku Rivaroxaban Accord na úvodnú liečbu je špecificky navrhnuté na liečbu dospelých pacientov a nie je vhodné na použitie u pediatrických pacientov.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických skúšaní bezpečnosti, toxicity po jednorazovom podávaní, fototoxicity, genotoxicity, karcinogénneho potenciálu a juvenilnej toxicity neodhalili žiadne osobitné riziko pre ľudí.
Účinky, ktoré sa pozorovali v skúšaniach toxicity po opakovanom podávaní boli zväčša v dôsledku zvýšenej farmakodynamickej aktivity rivaroxabanu. Pri klinicky relevantných hladinách expozície sa u potkanov pozorovali zvýšené plazmatické hladiny IgG a IgA.
Na potkanoch sa nepozorovali žiadne vplyvy na fertilitu samcov a samíc. Skúšania na zvieratách ukázali reprodukčnú toxicitu súvisiacu s farmakologickým mechanizmom účinku rivaroxabanu (napr. krvácavé komplikácie). Pri klinicky relevantných plazmatických koncentráciách sa pozorovala embryo-fetálna toxicita (postimplantačná strata, oneskorená/pokročilá osifikácia, viacnásobné svetlé bodky na pečeni) a zvýšený výskyt zvyčajných malformácií, ako aj zmeny na placente. V prenatálnom a postnatálnom skúšaní u potkanov sa pozorovala znížená životaschopnosť potomkov pri dávkach, ktoré boli toxické pre matky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety:
monohydrát laktózy
kroskarmelóza sodná (E468)
laurylsíran sodný (E487)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)
mikrokryštalická celulóza (E460)
koloidný bezvodyý oxid kremičitý (E551)stearát horečnatý (E572)
Filmový obal tablety:
makrogol 4000 (E1521)
hypromelóza 2910 (nominála viskozita 5.1 mPa.S) (E464)oxid titaničitý (E171) žltý oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
2 roky.
Rozdrvené tablety
Rozdrvené tablety rivaroxabanu sú stabilné vo vode a v jablčnom pyré po dobu až 4 hodín.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Balenie na úvodnú liečbu na prvé 4-týždne liečby:
Priehľadné PVC/hliníkové blistre v rozkladacom obale obsahujúce 49 filmom obalených tabliet:
42 filmom obalených tabliet lieku Rivaroxaban Accord 15 mg a 7 filmom obalených tabliet lieku Rivaroxaban Accord 20 mg.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Drvenie tabliet
Tablety rivaroxabanu sa môžu rozdrviť a rozpustiť v 50 ml vody a podávať cez nazogastrickú sondu alebo gastrickú vyživovaciu sondu po ubezpečení sa o správnom umiestnení sondy v žalúdku. Následne sa má sonda prepláchnuť vodou. Keďže absorpcia rivaroxabanu závisí od miesta uvoľňovania liečiva, treba sa vyhnúť podaniu rivaroxabanu distálne do žalúdka, čo môže viesť k zníženej absorpcii a tým zníženej expozícii liečivu. Po podaní rozdrvených 15 mg alebo 20 mg tabliet rivaroxabanu má po dávke okamžite nasledovať enterálne podanie stravy.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
Španielsko
8. REGISTRAČNÉ ČÍSLO
EU/1/20/1488/039
9. DÁTUM PRVEJ REGISTRÁCIE/ PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. novembra 2020
Dátum posledného predĺženia registrácie: 6. augusta 2025
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej liekovej agentúry http://www.ema.europa.eu/.