


Súhrn charakteristických vlastností lieku (SPC) - Sunitinib SaneXcel 12,5 mg
1. NÁZOV LIEKU
Sunitinib SaneXcel 12,5 mg
tvrdé kapsuly
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá kapsula obsahuje sunitiníbium-malát zodpovedajúci 12,5 mg sunitinibu.
Pomocná látka so známym účinkom
Každá kapsula obsahuje 71,29 mg manitolu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tvrdá kapsula.
Sunitinib SaneXcel 12,5 mg tvrdé kapsuly sú želatínové kapsuly s nepriehľadným červeným telom a nepriehľadným červeným viečkom, s dĺžkou 14,5 mm a priemerom 5,34 mm.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Gastrointestinálny stromálny nádor (gastrointestinal stromal tumor, GIST)
Sunitinib SaneXcel je indikovaný dospelým na liečbu neresekovateľného a/alebo metastatického malígneho gastrointestinálneho stromálneho nádoru (GIST) po zlyhaní liečby imatinibom v dôsledku rezistencie alebo neznášanlivosti.
Metastatický karcinóm z renálnych buniek (metastatic renal cell carcinoma, MRCC)
Sunitinib SaneXcel je indikovaný dospelým na liečbu pokročilého/metastatického karcinómu z renálnych buniek (MRCC).
Pankreatické neuroendokrinné nádory (pancreatic neuroendocrine tumours, pNET)
Sunitinib SaneXcel je indikovaný dospelým na liečbu neresekovateľných alebo metastatických, dobre diferencovaných pankreatických neuroendokrinných nádorov (pNET) s progresiou ochorenia.
4.2 Dávkovanie a spôsob podávania
Liečbu Sunitinibom SaneXcel má začať lekár so skúsenosťami s podávaním protinádorových liekov.
Dávkovanie
Odporúčaná dávka Sunitinibu SaneXcel pri liečbe GIST a MRCC je 50 mg perorálne jedenkrát denne počas 4 po sebe nasledujúcich týždňov, po ktorých nasleduje 2-týždňová prestávka v liečbe (režim 4/2), ktorou sa zavŕši celý 6-týždňový cyklus.
Odporúčaná dávka Sunitinibu SaneXcel pri liečbe pNET je 37,5 mg perorálne jedenkrát denne bez plánovanej prestávky v liečbe.
Úpravy dávky
Bezpečnosť a znášanlivosť
Pri liečbe GIST a MRCC sa zmeny dávky môžu vykonávať postupne po 12,5 mg v závislosti od individuálnej bezpečnosti a znášanlivosti. Denná dávka nesmie prekročiť 75 mg, ani byť znížená pod 25 mg.
Pri liečbe pNET sa zmeny dávky môžu vykonávať postupne po 12,5 mg v závislosti od individuálnej bezpečnosti a znášanlivosti. Maximálna dávka podávaná v štúdii pNET fázy 3 bola 50 mg denne.
Na základe individuálnej bezpečnosti a znášanlivosti môže byť potrebné prerušenie dávkovania.
Inhibítory/induktory CYP3A4
Je potrebné vyhnúť sa súbežnému podávaniu sunitinibu so silnými induktormi CYP3A4, ako je rifampicín (pozri časti 4.4 a 4.5). Ak to nie je možné, môže byť potrebné pri starostlivom monitorovaní znášanlivosti zvýšiť dávku sunitinibu postupne po 12,5 mg (až na 87,5 mg denne pri liečbe GIST a MRCC alebo 62,5 mg denne pri liečbe pNET).
Je potrebné vyhnúť sa súbežnému podávaniu sunitinibu so silnými inhibítormi CYP3A4, ako je ketokonazol (pozri časti 4.4 a 4.5). Ak to nie je možné, môže byť potrebné pri starostlivom monitorovaní znášanlivosti znížiť dávku sunitinibu na minimálnu dennú dávku 37,5 mg pri liečbe GIST a MRCC alebo 25 mg denne pri liečbe pNET.
Má sa zvážiť výber alternatívnych súbežne podávaných liekov so žiadnou alebo minimálnou schopnosťou indukovať alebo inhibovať CYP3A4.
Osobitné skupiny pacientov
Pediatrická populácia
Bezpečnosť a účinnosť Sunitinibu SaneXcel u pacientov mladších ako 18 rokov neboli stanovené.
V súčasnosti dostupné údaje sú uvedené v častiach 4.8, 5.1 a 5.2, ale neumožňujú uviesť odporúčania na dávkovanie.
Staršie osoby
Približne jedna tretina pacientov v klinických štúdiách, ktorá dostávala sunitinib, mala 65 rokov alebo viac. Medzi mladšími a staršími pacientmi sa nepozorovali žiadne signifikantné rozdiely v bezpečnosti ani účinnosti.
Porucha funkcie pečene
Pri podávaní sunitinibu pacientom s miernou alebo stredne závažnou poruchou funkcie pečene (trieda A a B podľa Childa-Pugha) sa neodporúča úprava úvodnej dávky. Sunitinib sa neskúmal u osôb so závažnou poruchou funkcie pečene (trieda C podľa Childa-Pugha), a preto sa jeho použitie u pacientov so závažnou poruchou funkcie pečene nemôže odporúčať (pozri časť 5.2).
Porucha funkcie obličiek
Pri podávaní sunitinibu pacientom s poruchou funkcie obličiek (miernou až závažnou) alebo s ochorením obličiek v terminálnom štádiu (end-stage renal disease, ESRD) na hemodialýze sa nevyžaduje úprava úvodnej dávky. Následné úpravy dávky sa majú zakladať na individuálnej bezpečnosti a znášanlivosti (pozri časť 5.2).
Spôsob podávania
Sunitinib SaneXcel je určený na perorálne podávanie. Môže sa užívať s jedlom alebo bez jedla.
Ak pacient vynechá dávku, nemá sa mu podať dodatočná dávka. Pacient má užiť zvyčajnú predpísanú dávku nasledujúci deň.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Je potrebné vyhnúť sa súbežnému podávaniu so silnými induktormi CYP3A4, pretože to môže znížiť koncentrácie sunitinibu v plazme (pozri časti 4.2 a 4.5).
Je potrebné vyhnúť sa súbežnému podávaniu so silnými inhibítormi CYP3A4, pretože to môže zvýšiť koncentrácie sunitinibu v plazme (pozri časti 4.2 a 4.5).
Poruchy kože a podkožného tkaniva
Pacienti majú byť poučení, že počas liečby sunitinibom sa môže vyskytnúť depigmentácia vlasov alebo kože. Ďalšie možné dermatologické účinky môžu zahŕňať suchosť, zhrubnutie alebo praskanie kože, pľuzgiere alebo vyrážku na dlaniach rúk a chodidlách nôh.
Vyššie uvedené reakcie neboli kumulatívne, zvyčajne boli reverzibilné a vo všeobecnosti neviedli k ukončeniu liečby. Boli hlásené prípady pyoderma gangrenosum, vo všeobecnosti reverzibilné po ukončení liečby sunitinibom. Boli hlásené závažné kožné reakcie, vrátane multiformného erytému (erythema multiforme, EM), prípady podozrenia na Stevensov-Johnsonov syndróm (SJS) a toxickej epidermálnej nekrolýzy (toxic epidermal necrolysis, TEN), z ktorých niektoré boli fatálne. Pri prejavoch a príznakoch SJS, TEN a EM (napr. progresívna kožná vyrážka často s pľuzgiermi alebo léziami na slizniciach) sa má liečba sunitinibom prerušiť. Ak sa diagnóza SJS alebo TEN potvrdí, liečba sa už nesmie znovu začať. V niektorých prípadoch podozrenia na EM, pacienti po ústupe reakcie tolerovali opätovné podanie sunitinibu v nižšej dávke; niektorí z týchto pacientov tiež dostávali súbežnú liečbu kortikosteroidmi alebo antihistaminikami (pozri časť 4.8).
Hemorágia a krvácanie z nádoru
Hemoragické príhody, z ktorých niektoré boli fatálne, hlásené v klinických štúdiách so sunitinibom a počas sledovania po uvedení lieku na trh, zahŕňali krvácanie z gastrointestinálneho traktu, dýchacích ciest, močových ciest a krvácanie do mozgu (pozri časť 4.8).
Rutinné vyšetrenie krvácavých príhod má zahŕňať kompletný krvný obraz a fyzikálne vyšetrenie.
Epistaxa bola najčastejšou hemoragickou nežiaducou reakciou, hlásenou približne u polovice pacientov so solídnymi nádormi, u ktorých sa vyskytli hemoragické príhody. Niektoré z týchto udalostí epistaxy boli závažné, ale veľmi zriedkavo fatálne.
Boli hlásené prípady krvácania do nádoru, niekedy spojené s nekrózou nádoru; niektoré z týchto hemoragických príhod boli fatálne.
Krvácanie z nádoru sa môže vyskytnúť náhle a v prípade nádorov pľúc sa môže prejaviť ako závažná a život ohrozujúca hemoptýza alebo pľúcna hemorágia. Prípady pľúcnej hemorágie, niektoré fatálne, sa pozorovali v klinických skúšaniach a boli hlásené aj u pacientov s MRCC, GIST a karcinómom pľúc liečených sunitinibom po uvedení lieku na trh. Sunitinib SaneXcel nie je schválený na použitie u pacientov s karcinómom pľúc.
Pacientom, ktorí sú súbežne liečení antikoagulanciami (napr. warfarínom, acenokumarolom), sa má pravidelne monitorovať kompletný krvný obraz (trombocyty), koagulačné faktory (PT/INR) a robiť fyzikálne vyšetrenie.
Poruchy gastrointestinálneho traktu
Najčastejšie hlásenými gastrointestinálnymi nežiaducimi reakciami boli hnačka, nevoľnosť/vracanie, bolesť brucha, dyspepsia a stomatitída/bolesť v ústach; hlásené boli aj prípady ezofagitídy (pozri časť 4.8).
Podporná starostlivosť pri gastrointestinálnych nežiaducich reakciách vyžadujúcich liečbu môže zahŕňať medikamentóznu liečbu antiemetikami, antidiaroikami alebo antacidami.
U pacientov s malignitami v brušnej dutine liečených sunitinibom boli hlásené závažné, niekedy fatálne, gastrointestinálne komplikácie, vrátane gastrointestinálnej perforácie.
Hypertenzia
V súvislosti so sunitinibom bola hlásená hypertenzia, vrátane závažnej hypertenzie (systolický tlak > 200 mmHg alebo diastolický tlak > 110 mmHg). Pacienti majú byť vyšetrení na hypertenziu a v prípade potreby liečení. U pacientov so závažnou hypertenziu, ktorá nie je nedostatočne farmakologicky kontrolovaná, sa odporúča dočasné prerušenie liečby. V liečbe je možné pokračovať, hneď ako je hypertenzia primerane kontrolovaná (pozri časť 4.8).
Hematologické poruchy
V súvislosti so sunitinibom bol hlásený pokles absolútneho počtu neutrofilov a pokles počtu trombocytov (pozri časť 4.8). Vyššie uvedené udalosti neboli kumulatívne, zvyčajne boli reverzibilné a vo všeobecnosti neviedli k ukončeniu liečby. Žiadna z týchto udalostí v štúdiách fázy 3 nebola fatálna, avšak zriedkavé fatálne hematologické príhody, vrátane hemorágie spojenej s trombocytopéniou a neutropenickými infekciami, boli hlásené počas sledovania po uvedení lieku na trh.
Výskyt anémie bol pozorovaný na začiatku ako aj neskôr počas liečby sunitinibom.
Na začiatku každého liečebného cyklu sunitinibom sa má pacientom vyšetriť kompletný krvný obraz (pozri časť 4.8).
Poruchy srdca a srdcovej činnosti
U pacientov liečených sunitinibom boli hlásené kardiovaskulárne príhody, vrátane zlyhania srdca, kardiomyopatie, zníženia ejekčnej frakcie ľavej komory pod dolnú hranicu normy, myokarditídy, ischémie myokardu a infarktu myokardu, z ktorých niektoré boli fatálne. Tieto údaje naznačujú, že sunitinib zvyšuje riziko kardiomyopatie. U liečených pacientov neboli zistené žiadne špecifické dodatočné rizikové faktory pre kardiomyopatiu vyvolanú sunitinibom okrem účinku špecifického pre tento liek. Sunitinib sa má používať s opatrnosťou u pacientov s rizikom výskytu týchto udalostí, alebo u pacientov, ktorí majú tieto udalosti v anamnéze (pozri časť 4.8).
Pacienti, u ktorých sa v priebehu 12 mesiacov pred podaním sunitinibu vyskytli srdcové príhody, ako napríklad infarkt myokardu (vrátane ťažkej/nestabilnej anginy pectoris), bypass koronárnej/periférnej artérie, symptomatické kongestívne zlyhávanie srdca (congestive heart failure, CHF), cievna mozgová príhoda alebo tranzitórny ischemický atak, alebo pľúcna embólia, boli vylúčení zo všetkých klinických štúdií so sunitinibom. Nie je známe, či pacienti s týmito súbežnými ochoreniami môžu mať vyššie riziko rozvoja dysfunkcie ľavej komory súvisiacej so sunitinibom.
Odporúča sa, aby lekári zvážili toto riziko oproti možným prínosom liečby sunitinibom. U pacientov sa majú počas podávania sunitinibu starostlivo monitorovať klinické prejavy a príznaky CHF, predovšetkým u pacientov s kardiovaskulárnymi rizikovými faktormi a/alebo ochorením koronárnych artérií v anamnéze. Na začiatku liečby a potom v pravidelných intervaloch počas liečby sunitinibom sa má zvážiť vyšetrenie ejekčnej frakcie ľavej komory (left ventricular ejection fraction, LVEF). U pacientov bez kardiovaskulárnych rizikových faktorov sa má zvážiť vyšetrenie ejekčnej frakcie na začiatku liečby.
Ak sú prítomné klinické prejavy CHF, odporúča sa liečbu sunitinibom ukončiť. Pacientom bez klinických prejavov CHF, avšak s ejekčnou frakciou < 50 % a > 20 % pod východiskovou hodnotou, sa má podávanie sunitinibu prerušiť a/alebo znížiť dávka.
Predĺženie QT intervalu
U pacientov užívajúcich sunitinib sa pozorovalo predĺženie QT intervalu a torsade de pointes. Predĺženie QT intervalu môže viesť k zvýšenému riziku ventrikulárnych arytmií, vrátane torsade de pointes.
Sunitinib sa má používať s opatrnosťou u pacientov so známou anamnézou predĺženia QT intervalu, u pacientov, ktorí užívajú antiarytmiká alebo lieky, ktoré môžu predlžovať QT interval alebo u pacientov s už existujúcim závažným ochorením srdca, bradykardiou alebo s poruchou rovnováhy elektrolytov. Súbežné podávanie sunitinibu so silnými inhibítormi CYP3A4 sa má obmedziť z dôvodu možného zvýšenia koncentrácie sunitinibu v plazme (pozri časti 4.2, 4.5 a 4.8).
Venózne tromboembolické príhody
U pacientov, ktorí dostávali sunitinib, boli hlásené venózne tromboembolické príhody, ktoré súviseli s liečbou, vrátane hlbokej žilovej trombózy a pľúcnej embólie (pozri časť 4.8). V rámci sledovania po uvedení lieku na trh boli hlásené prípady pľúcnej embólie s fatálnymi následkami.
Arteriálne tromboembolické príhody
U pacientov liečených sunitinibom boli hlásené arteriálne tromboembolické príhody (arterial thromboembolic events, ATE), niekedy fatálne. Najčastejšie príhody zahŕňali cievnu mozgovú príhodu, tranzitórny ischemický atak a mozgový infarkt. Rizikové faktory spojené s ATE, okrem základného malígneho ochorenia a veku ≥ 65 rokov, zahŕňali hypertenziu, diabetes mellitus a predchádzajúce tromboembolické ochorenie.
Aneuryzmy a arteriálne disekcie
Používanie inhibítorov dráhy vaskulárneho endotelového rastového faktora (vascular endothelial growth factor, VEGF) u pacientov s hypertenziou alebo bez hypertenzie môže podporovať tvorbu aneuryziem a/alebo arteriálnych disekcií. Pred podaním sunitinibu sa toto riziko musí dôkladne zvážiť u pacientov s rizikovými faktormi, ako je hypertenzia alebo aneuryzma v anamnéze.
Trombotická mikroangiopatia (thrombotic microangiopathy, TMA)
Pri výskyte hemolytickej anémie, trombocytopénie, únavy, nepravidelného výskytu neurologických prejavov, poruchy funkcie obličiek a horúčky, je potrebné zvážiť diagnózu TMA, vrátane trombotickej trombocytopenickej purpury (TTP) a hemolyticko-uremického syndrómu (HUS), ktoré v niektorých prípadoch môžu viesť k zlyhaniu obličiek alebo smrti. U pacientov, u ktorých sa objaví TMA, sa má liečba sunitinibom ukončiť a je nevyhnutné okamžite začať liečbu. Po ukončení liečby sa pozorovalo vymiznutie príznakov TMA (pozri časť 4.8).
Dysfunkcia štítnej žľazy
U všetkých pacientov sa odporúča vykonať základné laboratórne vyšetrenie funkcie štítnej žľazy. Pacienti s už prítomnou hypotyreózou alebo hypertyreózou sa majú liečiť podľa štandardných klinických postupov ešte pred začatím liečby sunitinibom. Počas liečby sunitinibom sa má každé 3 mesiace vykonávať rutinné monitorovanie funkcie štítnej žľazy. Okrem toho sa u pacientov počas liečby sunitinibom majú dôsledne sledovať prejavy a príznaky dysfunkcie štítnej žľazy a pacientom, u ktorých sa objavia akékoľvek prejavy a/alebo príznaky poukazujúce na dysfunkciu štítnej žľazy, sa má urobiť laboratórne vyšetrenie funkcie štítnej žľazy, ak je klinicky indikované. Pacienti, u ktorých sa vyvinie dysfunkcia štítnej žľazy, majú byť náležite liečení.
Výskyt hypotyreózy sa pozoroval na začiatku liečby sunitinibom, ale aj neskôr počas liečby (pozri časť 4.8).
Pankreatitída
U pacientov s rôznymi solídnymi nádormi, ktorí dostávali sunitinib, sa pozorovalo zvýšenie aktivity lipázy a amylázy v sére. Zvýšenie aktivity lipázy u pacientov s rôznymi solídnymi nádormi bolo prechodné a vo všeobecnosti ho nesprevádzali prejavy ani príznaky pankreatitídy (pozri časť 4.8).
Boli hlásené závažné pankreatické príhody, niektoré fatálne. Ak sú prítomné príznaky pankreatitídy, podávanie sunitinibu sa má ukončiť a pacientom sa má poskytnúť vhodná podporná liečba.
Hepatotoxicita
U pacientov liečených sunitinibom bola pozorovaná hepatotoxicita. Prípady zlyhania pečene, niektoré fatálne, sa pozorovali u < 1 % pacientov so solídnymi nádormi, ktorí boli liečení sunitinibom. Pred začatím liečby, počas každého cyklu a keď je to klinicky indikované, monitorujte testy pečeňových funkcií (alanínaminotransferázu [ALT], aspartátaminotransferázu [AST], hladiny bilirubínu). Pri prejavoch a príznakoch zlyhávania pečene, sa má liečba sunitinibom ukončiť a má sa poskytnúť vhodná podporná liečba (pozri časť 4.8).
Funkcia obličiek
Boli hlásené prípady poruchy funkcie obličiek, zlyhania obličiek a/alebo akútneho zlyhania obličiek, v niektorých prípadoch fatálne (pozri časť 4.8).
Rizikové faktory spojené s poruchou funkcie/zlyhaním obličiek u pacientov užívajúcich sunitinib zahŕňali, okrem základného ochorenia RCC, vyšší vek, diabetes mellitus, prítomnosť poruchy funkcie obličiek, zlyhávanie srdca, hypertenziu, sepsu, dehydratáciu/hypovolémiu a rabdomyolýzu.
Bezpečnosť pokračujúcej liečby sunitinibom u pacientov so stredne závažnou až závažnou proteinúriou sa systematicky nehodnotila.
Boli hlásené prípady proteinúrie a zriedkavé prípady nefrotického syndrómu. Pred začatím liečby sa odporúča vyšetriť moč a pacienti majú byť monitorovaní z dôvodu vzniku alebo zhoršenia proteinúrie. U pacientov s nefrotickým syndrómom podávanie sunitinibu ukončite.
Fistula
Ak sa vytvorí fistula, liečba sunitinibom sa má prerušiť. O pokračovaní v liečbe sunitinibom u pacientov s fistulou sú dostupné obmedzené informácie (pozri časť 4.8).
Zhoršené hojenie rán
Počas liečby sunitinibom boli hlásené prípady zhoršeného hojenia rán.
Nevykonali sa žiadne formálne klinické štúdie o účinku sunitinibu na hojenie rán. U pacientov podstupujúcich veľký chirurgický zákrok sa z preventívnych dôvodov odporúča dočasné prerušenie liečby sunitinibom. Sú iba obmedzené klinické skúsenosti týkajúce sa načasovania opätovného začatia liečby následne po veľkom chirurgickom zákroku. Rozhodnutie pokračovať v liečbe sunitinibom následne po veľkom chirurgickom zákroku má byť preto založené na klinickom posúdení zotavovania sa po zákroku.
Osteonekróza čeľuste (osteonecrosis of the jaw, ONJ)
U pacientov liečených Sunitinibom SaneXcel boli hlásené prípady ONJ. Väčšina prípadov bola hlásená u pacientov, ktorí predtým alebo súbežne dostávali liečbu intravenóznymi bisfosfonátmi, pri ktorých je ONJ identifikovaným rizikom. Pri súbežnom alebo následnom podávaní Sunitinibu SaneXcel s intravenóznymi bisfosfonátmi je preto potrebná opatrnosť.
Invazívne stomatologické zákroky sú tiež identifikovaným rizikovým faktorom. Pred liečbou Sunitinibom SaneXcel sa má zvážiť vyšetrenie zubov a náležité preventívne ošetrenie zubov. U pacientov, ktorí dostávali alebo dostávajú intravenózne bisfosfonáty, je potrebné vyhnúť sa invazívnym stomatologickým zákrokom, ak je to možné (pozri časť 4.8).
Hypersenzitivita/angioedém
Ak sa v dôsledku hypersenzitivity vyskytne angioedém, liečba sunitinibom sa má prerušiť a má sa poskytnúť štandardná lekárska starostlivosť (pozri časť 4.8).
Záchvaty
V klinických štúdiách so sunitinibom a po uvedení lieku na trh boli hlásené záchvaty. Pacienti so záchvatmi a prejavmi/príznakmi možného syndrómu zadnej reverzibilnej leukoencefalopatie (posterior reversible leukoencephalopathy syndrome, RPLS), ako je hypertenzia, bolesť hlavy, zníženie bdelosti, zmenené mentálne funkcie a strata zraku, vrátane kortikálnej slepoty, majú byť liečení pod dohľadom lekára, vrátane liečby hypertenzie. Odporúča sa dočasne prerušiť liečbu sunitinibom; po úprave stavu sa môže liečba obnoviť podľa uváženia ošetrujúceho lekára (pozri časť 4.8).
Syndróm z rozpadu nádoru (tumour lysis syndrome, TLS)
Prípady TLS, niektoré fatálne, boli zriedkavo pozorované v klinických skúšaniach a boli hlásené aj u pacientov liečených sunitinibom v rámci sledovania po uvedení lieku na trh. Rizikové faktory pre TLS zahŕňajú veľkú nádorovú záťaž, už existujúcu chronickú renálnu insuficienciu, oligúriu, dehydratáciu, hypotenziu a kyslý moč. Títo pacienti majú byť pozorne monitorovaní a liečení podľa klinickej indikácie a má sa zvážiť profylaktická hydratácia.
Infekcie
Boli hlásené závažné infekcie, s neutropéniou alebo bez nej, vrátane niektorých fatálnych. Boli hlásené menej časté prípady nekrotizujúcej fasciitídy, vrátane perinea, niekedy fatálne (pozri časť 4.8).
U pacientov, u ktorých sa objaví nekrotizujúca fasciitída, sa má liečba sunitinibom ukončiť a okamžite sa má začať s vhodnou liečbou.
Hypoglykémia
Počas liečby sunitinibom boli zaznamenané zníženia hladiny glukózy v krvi, ktoré boli v niektorých prípadoch klinicky symptomatické a vyžiadali si hospitalizáciu z dôvodu straty vedomia. V prípade symptomatickej hypoglykémie sa má podávanie sunitinibu dočasne prerušiť. U pacientov s diabetes mellitus sa má pravidelne kontrolovať hladina glukózy v krvi, aby sa posúdilo, či je na minimalizáciu rizika hypoglykémie potrebné upraviť dávkovanie antidiabetického lieku (pozri časť 4.8).
Hyperamonemická encefalopatia
Pri sunitinibe sa pozorovala hyperamonemická encefalopatia (pozri časť 4.8). U pacientov, u ktorých sa objaví nevysvetliteľná letargia alebo zmenený mentálny stav, sa má zmerať hladina amoniaku a začať s vhodnou liečbou.
Pomocné látky
Kapsuly obsahujú manitol, ktorý môže mať mierny laxatívny účinok.
4.5 Liekové a iné interakcie
Interakčné štúdie sa uskutočnili len u dospelých.
Lieky, ktoré môžu zvýšiť plazmatické koncentrácie sunitinibu
Účinok inhibítorov CYP3A4
U zdravých dobrovoľníkov viedlo súbežné podanie jednorazovej dávky sunitinibu so silným inhibítorom CYP3A4, ketokonazolom, k 49 % zvýšeniu maximálnej koncentrácie (Cmax) komplexu [sunitinib + primárny metabolit] a k 51 % zvýšeniu plochy pod krivkou (AUC0-∞) tohto komplexu.
Podávanie sunitinibu so silnými inhibítormi CYP3A4 (napr. ritonavirom, itrakonazolom, erytromycínom, klaritromycínom, grapefruitovou šťavou) môže zvýšiť koncentrácie sunitinibu.
Je preto potrebné vyhnúť sa kombináciám s inhibítormi CYP3A4 alebo zvážiť výber alternatívneho súbežne podávaného lieku so žiadnym alebo minimálnym potenciálom inhibovať CYP3A4.
Ak to nie je možné, dávku Sunitinibu SaneXcel môže byť potrebné znížiť na minimálnu dennú dávku 37,5 mg pri liečbe GIST a MRCC alebo na 25 mg denne pri liečbe pNET na základe starostlivého monitorovania znášanlivosti (pozri časť 4.2).
Účinok inhibítorov proteínu rezistencie rakoviny prsníka (breast cancer resistance protein, BCRP)
K dispozícii je len obmedzené množstvo klinických údajov o interakcii medzi sunitinibom a inhibítormi BCRP a možnosť interakcie medzi sunitinibom a inými inhibítormi BCRP sa nedá vylúčiť (pozri časť 5.2).
Lieky, ktoré môžu znížiť plazmatické koncentrácie sunitinibu
Účinok induktorov CYP3A4
U zdravých dobrovoľníkov viedlo súbežné podanie jednorazovej dávky sunitinibu so silným induktorom CYP3A4, rifampicínom, k 23 % zníženiu Cmax komplexu [sunitinib + primárny metabolit] a k 46 % zníženiu AUC0-∞ tohto komplexu.
Podávanie sunitinibu so silnými induktormi CYP3A4 (napr. dexametazónom, fenytoínom, karbamazepínom, rifampicínom, fenobarbitalom alebo rastlinnými liekmi obsahujúcimi ľubovník bodkovaný/Hypericum perforatum) môže znížiť koncentrácie sunitinibu. Je preto potrebné vyhnúť sa kombináciám s induktormi CYP3A4 alebo zvážiť výber alternatívneho súbežne podávaného lieku so žiadnym alebo minimálnym potenciálom indukovať CYP3A4. Ak to nie je možné, dávku Sunitinibu SaneXcel môže byť potrebné zvýšiť po 12,5 mg prídavkoch (až na 87,5 mg/deň pri liečbe GIST a MRCC alebo na 62,5 mg pri liečbe pNET) na základe starostlivého monitorovania znášanlivosti (pozri časť 4.2).
4.6 Fertilita, gravidita a laktácia
Antikoncepcia u mužov a žien
Ženy vo fertilnom veku majú byť poučené, aby počas liečby Sunitinibom SaneXcel používali účinnú antikoncepciu a zabránili tak otehotneniu.
Gravidita
Nie sú k dispozícii žiadne štúdie o použití sunitinibu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu vrátane malformácií plodu (pozri časť 5.3). Sunitinib SaneXcel sa nemá používať počas gravidity alebo u žien, ktoré nepoužívajú účinnú antikoncepciu, pokiaľ potenciálny prínos neprevyšuje potenciálne riziko pre plod. Ak sa Sunitinib SaneXcel používa počas gravidity, alebo ak pacientka počas liečby Sunitinibom SaneXcel otehotnie, má byť oboznámená s možným rizikom pre plod.
Dojčenie
Sunitinib a/alebo jeho metabolity sa vylučujú do mlieka samíc potkanov. Nie je známe, či sa sunitinib alebo jeho primárny aktívny metabolit vylučujú do ľudského mlieka. Vzhľadom na to, že sa liečivá obvykle vylučujú do ľudského mlieka a aj kvôli možným závažným nežiaducim reakciám u dojčených detí, ženy počas užívania Sunitinibu SaneXcel nemajú dojčiť.
Fertilita
Na základe predklinických zistení môže liečba sunitinibom nepriaznivo vplývať na mužskú a ženskú fertilitu (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Sunitinib SaneXcel má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pacienti majú byť poučení, že sa u nich počas liečby sunitinibom môžu vyskytnúť závraty.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najzávažnejšie nežiaduce reakcie spájané so sunitinibom, niektoré fatálne, sú zlyhanie obličiek, zlyhanie srdca, pľúcna embólia, gastrointestinálna perforácia a hemorágie (napr. krvácanie z dýchacích ciest, gastrointestinálneho traktu, krvácanie z nádoru, krvácanie z močových ciest a do mozgu). Najčastejšie nežiaduce reakcie akéhokoľvek stupňa závažnosti (s výskytom u pacientov v registračných klinických skúšaniach liečby RCC, GIST a pNET) zahŕňali zníženú chuť do jedla, poruchu chuti, hypertenziu, únavu, gastrointestinálne poruchy (napr. hnačku, nevoľnosť, stomatitídu, dyspepsiu a vracanie), zmeny sfarbenia kože a syndróm palmárno-plantárnej erytrodyzestézie. Tieto príznaky sa môžu pri pokračovaní v liečbe zmierniť. Počas liečby sa môže vyvinúť hypotyreóza. Hematologické poruchy (napr. neutropénia, trombocytopénia a anémia) patria medzi najčastejšie sa vyskytujúce nežiaduce reakcie lieku.
Fatálne udalosti, iné ako tie, ktoré sú uvedené v časti 4.4 vyššie alebo v časti 4.8 nižšie, ktoré sa považovali za pravdepodobne súvisiace so sunitinibom, zahŕňali multiorgánové zlyhanie, rozptýlenú intravaskulárnu koaguláciu, peritoneálne krvácanie, insuficienciu nadobličiek, pneumotorax, šok a náhlu smrť.
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie, ktoré boli hlásené u pacientov s GIST, MRCC a pNET v spoločnom súbore údajov 7 115 pacientov, sú uvedené nižšie a zoradené podľa tried orgánových systémov, frekvencie a stupňa závažnosti (NCI-CTCAE). Zahrnuté sú aj nežiaduce reakcie identifikované v klinických štúdiách po uvedení lieku na trh. V rámci jednotlivých skupín frekvencií sú nežiaduce účinky usporiadané v poradí podľa klesajúcej závažnosti.
Frekvencie sú definované ako: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (nedá sa odhadnúť z dostupných údajov).
Tabuľka 1 Nežiaduce reakcie hlásené v klinických skúšaniach
| Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Neznáme |
|---|---|---|---|---|---|
| Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Neznáme |
| Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Neznáme |
| Infekcie a nákazy | vírusové infekciea, infekcie dýchacej sústavyb,*, abscesc,*, plesňové infekcied, infekcie močových ciest, kožné infekciee, sepsaf,* | nekrotizujúca fasciitída*, bakteriálne infekcieg | |||
| Poruchy krvi a lymfatického systému | neutropénia, trombocytopénia, anémia, leukopénia | lymfopénia | pancytopénia | trombotická mikroangiopatiah,* | |
| Poruchy imunitného systému | hypersenzitivita | angioedém | |||
| Poruchy endokrinného systému | hypotyreóza | hypertyreóza | tyreoitída | ||
| Poruchy metabolizmu a výživy | znížená chuť do jedlai | dehydratácia, hypoglykémia | syndróm z rozpadu nádoru * | ||
| Psychiatrické poruchy | insomnia | depresia | |||
| Poruchy nervového systému | závrat, bolesť hlavy, poruchy chutij | periférna neuropatia, parestézia, hypestézia, hyperestézia | krvácanie do mozgu*, cerebrovaskulárna príhoda*, tranzitórny ischemický atak | syndróm zadnej reverzibilnej encefalopatie* | hyperamonemická encefalopatia |
| Poruchy oka | periorbitálny edém, opuch očných viečok, zvýšené slzenie | ||||
| Poruchy srdca a srdcovej činnosti | ischémia myokarduk,*, znížená ejekčná frakcial | kongestívne zlyhanie srdca, infarkt myokardum,*, zlyhanie srdca*, kardiomyopatia*, perikardiálny výpotok, predĺženie QT na elektrokardiograme | zlyhanie ľavej srdcovej komory* torsade de pointes | ||
| Poruchy ciev | hypertenzia | hlboká žilová trombóza, návaly tepla, sčervenanie kože | krvácanie z nádoru* | aneuryzmy a arteriálne disekcie* | |
| Poruchy dýchacej sústavy, hrudníka a mediastína | dyspnoe, epistaxa, kašeľ | pľúcna embólia*, pleurálny výpotok*, hemoptýza, ponámahové dyspnoe, orofaryngeálna bolesťn, nazálna kongescia, sucho v nose | pľúcna hemorágia*, respiračné zlyhanie* | ||
| Poruchy gastrointestinálneho traktu | stomatitídao, bolesť bruchap, vracanie, hnačka, dyspepsia, nauzea, zápcha | gastroezofágová refluxová choroba, dysfágia, gastrointestinálne krvácanie*, ezofagitída*, abdominálna distenzia, abdominálny diskomfort, krvácanie z konečníka, krvácanie z ďasien, ulcerácie v ústach, proktalgia, cheilitída, hemoroidy, glosodýnia, bolesť v ústach, sucho v ústach, flatulencia, diskomfort v ústach, eruktácia | perforácia gastrointestinálneho traktuq,*, pankreatitída, análna fistula, kolitídar | ||
| Poruchy pečene a žlčových ciest | zlyhanie pečene*, cholecystitídas,*, porucha funkcie pečene | hepatitída | |||
| Poruchy kože a podkožného tkaniva | zmena sfarbenia kožet, syndróm palmárno-plantárnej erytrodyzestézie, vyrážkau, zmeny sfarbenia vlasov, suchá koža | exfoliácia kože, kožná reakciav, ekzém, pľuzgier, erytém, alopécia akné, pruritus hyperpigmentácia kože, kožná lézia, hyperkeratóza, dermatitída, poruchy nechtovw | multiformný erytém*, Stevensov-Johnsonov syndróm*, pyoderma gangrenosum, toxická epidermálna nekrolýza* | ||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | bolesť v končatinách, artralgia, bolesť chrbta | muskuloskeletálna bolesť, svalové kŕče, myalgia, svalová slabosť | osteonekróza čeľuste, fistula* | rabdomyolýza*, myopatia | |
| Poruchy obličiek a močových ciest | zlyhanie obličiek*, akútne zlyhanie obličiek*, chromatúria, proteinúria | krvácanie z močových ciest | nefrotický syndróm | ||
| Celkové poruchy a reakcie v mieste podania | zápal slizníc, únavax, edémy, pyrexia | bolesť hrudníka, bolesť, ochorenie podobné chrípke, zimnica | zhoršené hojenie | ||
| Laboratórne a funkčné vyšetrenia | pokles hmotnosti, znížený počet bielych krviniek, zvýšená hladina lipázy, pokles počtu trombocytov, znížená hladina hemoglobínu, zvýšená hladina amylázyz, zvýšená hladina aspartátaminotransferázy, zvýšená hladina alanínaminotransferázy, zvýšená hladina kreatinínu v krvi, zvýšený tlak krvi, zvýšená hladina kyseliny močovej v krvi | zvýšená hladina kreatínfosfokinázy v krvi, zvýšená hladina tyreotropného hormónu v krvi |
* Vrátane fatálnych udalostí.
Nasledujúce termíny boli zlúčené:
a Nazofaryngitída a orálny herpes.
b Bronchitída, infekcia dolných dýchacích ciest, pneumónia a infekcia dýchacích ciest.
c Absces, absces končatiny, análny absces, absces ďasien, absces pečene, absces pankreasu, perineálny absces, perirektálny absces, rektálny absces, subkutánny absces a zubný absces.
d Ezofágová kandidóza a orálna kandidóza.
e Celulitída a infekcia kože.
f Sepsa a septický šok.
g Brušný absces, brušná sepsa, divertikulitída a osteomyelitída.
h Trombotická mikroangiopatia, trombotická trombocytopenická purpura a hemolyticko-uremický syndróm.
i Znížená chuť do jedla a anorexia.
j Dysgeúzia, ageúzia a poruchy chuti.
k Akútny koronárny syndróm, angína pektoris, nestabilná angína, oklúzia koronárnej artérie a ischémia myokardu.
l Znížená ejekčná frakcia/abnormálna ejekčná frakcia.
m Akútny infarkt myokardu, infarkt myokardu a latentný infarkt myokardu.
n Orofaryngeálna a faryngolaryngeálna bolesť.
o Stomatitída a aftózna stomatitída.
p Abdominálna bolesť, bolesť v dolnej časti brucha a bolesť v hornej časti brucha.
q Perforácia gastrointestinálneho traktu a perforácia čreva.
r Kolitída a ischemická kolitída.
s Cholecystitída a akalkulózna cholecystitída.
t Žlté sfarbenie kože, zmeny sfarbenia kože a porucha pigmentácie.
u Psoriatiformná dermatitída, exfoliatívna vyrážka, vyrážka, erytémová vyrážka, folikulárna vyrážka, generalizovaná vyrážka, makulárna vyrážka, makulo-papulózna vyrážka, papulózna vyrážka a pruritická vyrážka.
v Kožná reakcia a porucha kože.
w Poškodenie a zmena sfarbenia nechtov.
x Únava a asténia.
y Opuch tváre, edém a periférny edém.
z Amyláza a zvýšená hladina amylázy.
Opis vybraných nežiaducich reakcií
Infekcie a nákazy
Boli hlásené prípady závažných infekcií (s neutropéniou alebo bez nej), vrátane prípadov so smrteľnými následkami. Boli hlásené prípady nekrotizujúcej fasciitídy, vrátane perinea, niekedy fatálne (pozri tiež časť 4.4).
Poruchy krvi a lymfatického systému
Pokles absolútneho počtu neutrofilov 3. a 4. stupňa závažnosti bol v uvedenom poradí hlásený: u 10 % a 1,7 % pacientov v štúdii fázy 3 s GIST, u 16 % a 1,6 % pacientov v štúdii fázy 3 s MRCC a u 13 % a 2,4 % pacientov v štúdii fázy 3 s pNET. Pokles počtu trombocytov 3. a 4. stupňa závažnosti bol v uvedenom poradí hlásený u 3,7 % a 0,4 % pacientov v štúdii fázy 3 s GIST, u 8,2 % a 1,1 % pacientov v štúdii fázy 3 s MRCC a u 3,7 % a 1,2 % pacientov v štúdii fázy 3 s pNET (pozri časť 4.4).
Krvácavé príhody boli hlásené u 18 % pacientov dostávajúcich sunitinib v štúdii fázy 3 s GIST v porovnaní so 17 % pacientov dostávajúcich placebo. U pacientov dostávajúcich sunitinib na liečbu predtým neliečeného MRCC, sa krvácavé príhody vyskytli u 39 % v porovnaní s 11 % pacientov dostávajúcich interferón-α (IFN-α). Krvácavé príhody 3. alebo vyššieho stupňa sa vyskytlo u sedemnástich (4,5 %) pacientov dostávajúcich sunitinib v porovnaní s 5 (1,7 %) pacientami dostávajúcimi IFN-α. U pacientov dostávajúcich sunitinib na MRCC rezistentný na cytokíny sa krvácanie objavilo u 26 %. Krvácavé príhody, okrem epistaxy, sa v štúdii fázy 3 s pNET hlásili u 21,7 % pacientov dostávajúcich sunitinib v porovnaní s 9,85 % pacientov, ktorí dostávali placebo (pozri časť 4.4).
V klinických skúšaniach bolo krvácanie z nádoru hlásené približne u 2 % pacientov s GIST.
Poruchy imunitného systému
Boli hlásené hypersenzitívne reakcie vrátane angioedému (pozri časť 4.4).
Endokrinné poruchy
Hypotyreóza sa hlásila ako nežiaduca reakcia v 2 štúdiách s MRCC rezistentným na cytokíny u 7 pacientov (4 %), ktorí dostávali sunitinib; u 61 pacientov (16 %), ktorí dostávali sunitinib a u 3 pacientov (< 1 %) v skupine s IFN-α v štúdii s predtým neliečeným MRCC.
Okrem toho bolo hlásené zvýšenie tyreotropného hormónu (thyroid-stimulating hormone, TSH) u 4 pacientov (2 %) s MRCC rezistentným na cytokíny. Celkovo malo 7 % pacientov z MRCC populácie buď klinické, alebo laboratórne príznaky hypotyreózy, ktoré sa objavili počas liečby. Získaná hypotyreóza sa zaznamenala u 6,2 % pacientov s GIST liečených sunitinibom v porovnaní s 1 % pacientov dostávajúcich placebo. V štúdii fázy 3 s pNET sa u 6 pacientov (7,2 %) dostávajúcich sunitinib a u jedného pacienta (1,2 %) dostávajúceho placebo hlásila hypotyreóza.
Funkcia štítnej žľazy sa prospektívne monitorovala v 2 štúdiách u pacientov s karcinómom prsníka; sunitinib nie je schválený na použitie pri karcinóme prsníka. V 1 štúdii sa hypotyreóza hlásila u 15 (13,6 %) pacientov liečených sunitinibom a u 3 (2,9 %) pacientov so štandardnou liečbou. Zvýšenie hladín TSH v krvi bolo hlásené u 1 (0,9 %) pacienta liečeného sunitinibom a u žiadneho pacienta so štandardnou liečbou. Hypertyreóza sa nehlásila u žiadneho pacienta liečeného sunitinibom, hlásila sa však u 1 (1,0 %) pacienta so štandardnou liečbou. V druhej štúdii sa hypotyreóza hlásila celkovo u 31 (13 %) pacientov liečených sunitinibom a u 2 (0,8 %) pacientov liečených kapecitabínom. Zvýšenie hladín TSH v krvi sa hlásilo u 12 (5,0 %) pacientov liečených sunitinibom a u žiadneho pacienta liečeného kapecitabínom. Hypertyreóza sa hlásila u 4 (1,7 %) pacientov liečených sunitinibom a u žiadneho pacienta liečeného kapecitabínom. Zníženie hladín TSH v krvi sa hlásilo u 3 (1,3 %) pacientov liečených sunitinibom a u žiadneho pacienta liečeného kapecitabínom. Zvýšenie hladín T4 sa hlásilo u 2 (0,8 %) pacientov liečených sunitinibom a u 1 (0,4 %) pacienta liečeného kapecitabínom. Zvýšenie hladín T3 sa hlásilo u 1 (0,8 %) pacienta liečeného sunitinibom a u žiadneho pacienta liečeného kapecitabínom. Všetky hlásené udalosti súvisiace so štítnou žľazou boli 1. – 2. stupňa (pozri časť 4.4).
Poruchy metabolizmu a výživy
U pacientov s pNET sa hlásila vyššia miera incidencie hypoglykemických udalostí v porovnaní s pacientami s MRCC a GIST. Väčšina týchto nežiaducich udalostí pozorovaných v klinických štúdiách sa však nepovažuje za súvisiacu so skúšanou liečbou (pozri časť 4.4).
Poruchy nervového systému
V klinických štúdiách so sunitinibom a v rámci sledovania po uvedení lieku na trh bolo hlásených niekoľko prípadov (< 1 %), niektoré fatálne, u pacientov so záchvatmi a rádiologicky potvrdeným RPLS. Záchvaty sa pozorovali u pacientov s rádiologicky potvrdenými metastázami do mozgu alebo bez nich (pozri časť 4.4).
Poruchy srdca a srdcovej činnosti
V klinických skúšaniach boli zníženia ejekčnej frakcie ľavej komory (LVEF) o ≥ 20 % a pod dolnú hranicu normy hlásené u približne 2 % pacientov s GIST liečených sunitinibom, u 4 % pacientov s MRCC rezistentným na cytokíny a u 2 % pacientov s GIST dostávajúcich placebo. Tieto zníženia LVEF nejavili známky progresie a často sa pri pokračovaní v liečbe upravili. V štúdii s predtým neliečeným MRCC malo 27 % pacientov liečených sunitinibom a 15 % pacientov liečených INF-α hodnotu LVEF pod dolnou hranicou normy. Dvom pacientom (< 1 %), ktorí dostávali sunitinib, bolo diagnostikované CHF.
U pacientov s GIST sa hlásilo „zlyhanie srdca“, „kongestívne zlyhanie srdca“ alebo „zlyhanie ľavej komory“ u 1,2 % pacientov liečených sunitinibom a u 1 % pacientov dostávajúcich placebo. V pivotnej štúdii fázy 3 s pacientami s GIST (n = 312) boli fatálne srdcové reakcie súvisiace s liečbou hlásené u 1 % pacientov v každej skupine štúdie (t. j. v skupine so sunitinibom a v skupine s placebom). V štúdii fázy 2 s pacientmi s MRCC rezistentným na cytokíny sa u 0,9 % pacientov vyskytol s liečbou súvisiaci fatálny infarkt myokardu a v štúdii fázy 3 s predtým neliečenými pacientami s MRCC sa fatálne srdcové udalosti vyskytli u 0,6 % pacientov v skupine s IFN-α a u 0 % pacientov v skupine so sunitinibom. V štúdii fázy 3 s pacientami s pNET sa u 1 (1 %) pacienta, ktorý dostával sunitinib, vyskytlo fatálne zlyhanie srdca súvisiace s liečbou.
Poruchy ciev
Hypertenzia
V klinických skúšaniach bola hypertenzia veľmi častou nežiaducou reakciou. Dávka sunitinibu bola znížená alebo jeho podávanie dočasne prerušené približne u 2,7 % pacientov, u ktorých sa vyskytla hypertenzia. U žiadneho z týchto pacientov nebola liečba sunitinibom natrvalo ukončená. U 4,7 % pacientov so solídnymi nádormi sa vyskytla závažná hypertenzia (> 200 mmHg systolického alebo 110 mmHg diastolického tlaku krvi). Hypertenzia sa hlásila u približne 33,9 % pacientov dostávajúcich sunitinib na liečbu predtým neliečeného MRCC, v porovnaní s 3,6 % pacientov dostávajúcich IFN-α. Závažná hypertenzia sa hlásila u 12 % predtým neliečených pacientov dostávajúcich sunitinib a u < 1 % pacientov dostávajúcich IFN-α. Hypertenzia sa hlásila u 26,5 % pacientov dostávajúcich sunitinib v štúdii fázy 3 s pNET, v porovnaní so 4,9 % pacientov dostávajúcich placebo. Závažná hypertenzia sa hlásila u 10 % pacientov s pNET dostávajúcich sunitinib a u 3 % pacientov dostávajúcich placebo.
Venózne tromboembolické príhody
Venózne tromboembolické príhody súvisiace s liečbou sa hlásili u približne 1,0 % pacientov so solídnymi nádormi, ktorí dostávali sunitinib v rámci klinických skúšaní, vrátane GIST a RCC.
U siedmich pacientov (3 %) dostávajúcich sunitinib a u žiadneho pacienta dostávajúceho placebo sa v štúdii fázy 3 s GIST vyskytli venózne tromboembolické príhody; 5 zo 7 pacientov malo hlbokú žilovú trombózu (deep venous thrombosis, DVT) 3. stupňa a 2 pacienti DVT 1. alebo 2. stupňa. Štyria z týchto 7 pacientov s GIST ukončili liečbu po prvom spozorovaní DVT.
U trinástich pacientov (3 %) dostávajúcich sunitinib v štúdii fázy 3 na liečbu predtým neliečeného MRCC a u 4 pacientov (2 %) v 2 štúdiách s MRCC rezistentným na cytokíny boli hlásené venózne tromboembolické príhody. U deviatich z týchto pacientov sa vyskytla pľúcna embólia; 1 bola 2. stupňa a 8 bolo 4. stupňa. Osem z týchto pacientov malo DVT; jeden 1. stupňa, dvaja 2. stupňa, štyria 3. stupňa a jeden 4. stupňa. U jedného pacienta s pľúcnou embóliou v štúdii s MRCC rezistentným na cytokíny bolo prerušené podávanie lieku.
U pacientov s predtým neliečeným MRCC dostávajúcich IFN-α bolo hlásených 6 (2 %) venóznych tromboembolických príhod; 1 pacient (< 1 %) mal DVT 3. stupňa a 5 pacientov (1 %) malo pľúcnu embóliu, všetci 4. stupňa.
V štúdii fázy 3 u pacientov s pNET boli venózne tromboembolické príhody hlásené u 1 (1,2 %) pacienta v skupine so sunitinibom a u 5 (6,1 %) pacientov v skupine s placebom. U dvoch z týchto pacientov dostávajúcich placebo mal 1 pacient DVT 2. stupňa a 1 pacient DVT 3. stupňa.
V registračných štúdiách u pacientov s GIST, MRCC a pNET sa nehlásili žiadne fatálne prípady. Prípady so smrteľnými následkami sa pozorovali v rámci sledovania po uvedení lieku na trh.
V štúdiách fázy 3 u pacientov, ktorí dostávali sunitinib, sa prípady pľúcnej embólie pozorovali u približne 3,1 % pacientov s GIST a u približne 1,2 % pacientov s MRCC. V štúdii fázy 3 u pacientov s pNET, ktorí dostávali sunitinib, sa nehlásila žiadna pľúcna embólia. Zriedkavé prípady so smrteľnými následkami sa pozorovali v rámci sledovania po uvedení lieku na trh.
Pacienti s pľúcnou embóliou v predchádzajúcich 12 mesiacoch, boli vylúčení z klinických štúdií so sunitinibom.
U pacientov, ktorí dostávali sunitinib v registračných štúdiách fázy 3, boli pľúcne príhody (t. j. dyspnoe, pleurálny výpotok, pľúcna embólia alebo pľúcny edém) hlásené u približne 17,8 % pacientov s GIST, u približne 26,7 % pacientov s MRCC a u 12 % pacientov s pNET.
Približne 22,2 % pacientov so solídnymi nádormi, vrátane GIST a MRCC, ktorí v klinických skúšaniach dostávali sunitinib, malo pľúcne príhody.
Poruchy gastrointestinálneho traktu
U pacientov dostávajúcich sunitinib na liečbu GIST alebo MRCC sa pankreatitída pozorovala menej často (< 1 %). V štúdii fázy 3 u pacientov s pNET sa nehlásila žiadna pankreatitída súvisiaca s liečbou (pozri časť 4.4).
Fatálne gastrointestinálne krvácanie sa hlásilo u 0,98 % pacientov, ktorí dostávali placebo v štúdii fázy 3 s GIST.
Poruchy pečene a žlčových ciest
Bola hlásená hepatálna dysfunkcia, ktorá môže zahŕňať nezvyčajné výsledky testov pečeňových funkcií, hepatitídu alebo zlyhanie pečene (pozri časť 4.4).
Poruchy kože a podkožného tkaniva
Boli hlásené prípady pyoderma gangrenosum, vo všeobecnosti reverzibilné po prerušení liečby sunitinibom (pozri tiež časť 4.4).
Poruchy kostrovej a svalovej sústavy a spojivového tkaniva
Boli hlásené prípady myopatie a/alebo rabdomyolýzy, niektoré s akútnym zlyhaním obličiek. Pacienti s prejavmi alebo príznakmi svalovej toxicity majú byť liečení štandardnými lekárskymi postupmi (pozri časť 4.4).
Boli hlásené prípady vytvorenia fistuly, niekedy spojené s nekrózou nádoru a regresiou, v niektorých prípadoch fatálne (pozri časť 4.4).
U pacientov liečených sunitinibom boli hlásené prípady ONJ, z ktorých sa väčšina vyskytla u pacientov, ktorí mali identifikované rizikové faktory pre ONJ, zvlášť expozíciu intravenóznym bisfosfonátom a/alebo stomatologické ochorenie v anamnéze vyžadujúce invazívny stomatologický zákrok (pozri tiež časť 4.4).
Laboratórne a funkčné vyšetrenia
Údaje z predklinických (in vitro a in vivo) štúdií pri dávkach vyšších, ako je odporúčaná dávka u ľudí, naznačujú, že sunitinib má potenciál inhibovať repolarizačný proces srdcového akčného potenciálu (napr. predĺženie QT intervalu).
Predĺženie QTc intervalu na viac ako 500 ms sa hlásilo u 0,5 % a zmeny o viac ako 60 ms oproti vstupnej hodnote sa hlásili u 1,1 % zo 450 pacientov so solídnym nádorom; oba tieto parametre sú považované za potenciálne signifikantné zmeny. Pri približne dvojnásobných terapeutických koncentráciách sa ukázalo, že sunitinib predlžuje QTcF interval (korekcia QT intervalu podľa Fridericia).
Predĺženie QTc intervalu sa skúmalo v skúšaní s 24 pacientmi vo veku 20 – 87 rokov s pokročilými malignitami. Výsledky tejto štúdie preukázali, že sunitinib mal vplyv na QTc interval (definovaný ako priemerná zmena po korekcii na placebo o > 10 ms s hornou hranicou 90 % intervalu spoľahlivosti [confidence interval, CI] > 15 ms) pri terapeutickej koncentrácii (3. deň) s použitím vstupnej korekčnej metódy počas dňa a pri vyššej koncentrácii, ako je terapeutická (9. deň) s použitím oboch vstupných korekčných metód. Žiaden pacient nemal hodnotu QTc intervalu > 500 ms. Hoci sa vplyv na QTcF interval pozoroval na 3. deň 24 hodín po podaní (t. j. pri terapeutickej plazmatickej koncentrácii očakávanej po podaní odporúčanej úvodnej dávky 50 mg) s použitím vstupnej korekčnej metódy počas dňa, klinický význam tohto nálezu nie je jasný.
Pri použití rozsiahlych sériových vyšetrení EKG v časoch korešpondujúcich buď s terapeutickou, alebo vyššou ako terapeutickou expozíciou, sa u žiadneho z pacientov v hodnotiteľnej populácii alebo v populácii so zámerom liečby (intent-to-treat, ITT) nepozoroval výskyt predĺženia QTc intervalu, ktorý by sa považoval za „závažný“ (t. j. rovný alebo vyšší ako 3. stupeň podľa spoločných terminologických kritérií pre nežiaduce účinky [common terminology criteria for adverse events, CTCAE] verzia 3.0).
Pri terapeutických plazmatických koncentráciách bola maximálna priemerná zmena QTcF intervalu (korekcia podľa Fridericia) oproti vstupnej hodnote 9 ms (90 % CI: 15,1 ms). Pri približne dvojnásobných terapeutických koncentráciách bola maximálna zmena QTcF intervalu oproti vstupnej hodnote 15,4 ms (90 % CI: 22,4 ms). Moxifloxacín (400 mg), ktorý sa používal ako pozitívna kontrola, vykazoval maximálnu priemernú zmenu QTcF intervalu 5,6 ms oproti vstupnej hodnote. Ani u jedného účastníka nebol účinok na QTc interval vyšší ako 2. stupeň (CTCAE, verzia 3.0) (pozri časť 4.4).
Dlhodobá bezpečnosť pri MRCC
Dlhodobá bezpečnosť sunitinibu u pacientov s MRCC sa analyzovala v 9 ukončených klinických štúdiách, realizovaných v prvej línii liečby u pacientov refraktérnych na bevacizumab a cytokíny a zahŕňala 5 739 pacientov, z ktorých sa 807 (14 %) liečilo ≥ 2 roky až 6 rokov. U 807 pacientov, ktorí sa dlhodobo liečili sunitinibom, sa väčšina nežiaducich udalostí súvisiacich s liečbou (treatment-related adverse events, TRAE) po prvýkrát zaznamenala počas prvých 6 mesiacov až 1 roka a potom boli stabilné alebo sa ich frekvencia časom znižovala. Výnimkou bola hypotyreóza, ktorej výskyt časom postupne narastal, pričom sa počas 6-ročného obdobia zaznamenávali nové prípady. Nezdá sa, že by sa predĺžená liečba sunitinibom spájala s novými typmi TRAE.
Pediatrická populácia
Bezpečnostný profil sunitinibu bol stanovený na základe štúdie fázy 1 so zvyšujúcou sa dávkou, otvorenej štúdie fázy 2, štúdie fázy 1/2 s jednou liečebnou skupinou a na základe publikácií, ako je uvedené nižšie.
Štúdia fázy 1 so zvyšujúcou sa dávkou perorálne podávaného sunitinibu sa uskutočnila u 35 pacientov, z ktorých bolo 30 pediatrických pacientov (vo veku od 3 do 17 rokov) a 5 mladých dospelých pacientov (vo veku od 18 do 21 rokov) s refraktérnymi solídnymi nádormi, pričom u väčšiny z nich sa primárne diagnostikoval mozgový nádor. U všetkých účastníkov štúdie došlo k nežiaducim reakciám na liek; väčšina z týchto reakcií bola závažná (stupeň toxicity ≥ 3) a zahŕňala aj kardiotoxicitu. Najčastejšie sa vyskytujúce nežiaduce reakcie boli gastrointestinálna (GI) toxicita, neutropénia, únava a zvýšenie ALT. Riziko nežiaducich reakcií na srdce sa ukázalo byť vyššie u tých pediatrických pacientov, ktorí boli predtým vystavení ožarovaniu srdca alebo antracyklínu, v porovnaní s pediatrickými pacientmi bez predchádzajúcej expozície. U týchto pediatrických pacientov, ktorí predtým neboli vystavení antracyklínom alebo ožarovaniu srdca, bola identifikovaná maximálna tolerovaná dávka (maximum tolerated dose, MTD) (pozri časť 5.1).
Otvorená štúdia fázy 2 sa uskutočnila u 29 pacientov, z ktorých bolo 27 pediatrických pacientov (vo veku od 3 do 16 rokov) a 2 mladých dospelých pacientov (vo veku od 18 do 19 rokov) s rekurentným/progresívnym/refraktérnym vysokomalígnym gliómom (high grade glioma, HGG) alebo ependymómom. Ani v jednej skupine sa nevyskytli nežiaduce reakcie 5. stupňa. Najčastejšie (≥ 10 %) nežiaduce udalosti súvisiace s liečbou boli znížený počet neutrofilov (6 [20,7 %] pacientov) a intrakraniálne krvácanie (3 [10,3 %] pacienti).
Štúdia fázy 1/2 s jednou liečebnou skupinou sa uskutočnila u 6 pediatrických pacientov (vo veku od 13 do 16 rokov) s pokročilým neresekovateľným GIST. Najčastejšie nežiaduce reakcie boli hnačka, nauzea, znížený počet leukocytov, neutropénia a bolesť hlavy u 3 (50,0 %) pacientov, primárne s 1. alebo 2. stupňom závažnosti. U štyroch zo 6 pacientov (66,7 %) sa v súvislosti s liečbou vyskytli nežiaduce udalosti 3. – 4. stupňa (hypofosfatémia, neutropénia a trombocytopénia 3. stupňa u 1 pacienta a neutropénia 4. stupňa u 1 pacienta). V tejto štúdii neboli hlásené žiadne závažné nežiaduce udalosti (serious adverse events, SAE) alebo nežiaduce reakcie 5. stupňa. V klinickej štúdii, ako aj v publikáciách bol bezpečnostný profil konzistentný so známym bezpečnostným profilom u dospelých.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Neexistuje žiadne špecifické antidotum pri predávkovaní sunitinibom a liečba predávkovania má spočívať vo všeobecných podporných opatreniach. V indikovaných prípadoch sa môže odstránenie neabsorbovaného liečiva dosiahnuť vracaním alebo výplachom žalúdka. Boli hlásené prípady predávkovania; niektoré prípady boli spojené s nežiaducimi reakciami v súlade so známym bezpečnostným profilom sunitinibu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatiká, inhibítory proteínkinázy, ATC kód: L01EX01
Mechanizmus účinku
Sunitinib inhibuje početné RTK, ktoré sa podieľajú na raste nádoru, neoangiogenéze a metastatickom šírení nádoru. Sunitinib bol identifikovaný ako inhibítor receptorov pre rastový faktor odvodený od krvných doštičiek (PDGFRα a PDGFRβ), receptorov pre rastový faktor cievneho endotelu (VEGFR1, VEGFR2 a VEGFR3), receptoru pre faktor kmeňových buniek (KIT), tyrozínkinázy 3 podobnej Fms (FLT3), receptoru pre faktor stimulujúci kolónie (CSF-1R) a receptoru pre neurotrofický faktor odvodený od gliálnej línie buniek (RET). V biochemických a bunkových testoch vykazuje primárny metabolit podobnú účinnosť ako sunitinib.
Klinická účinnosť a bezpečnosť
Klinická bezpečnosť a účinnosť sunitinibu boli skúmané v liečbe pacientov s GIST, ktorí boli rezistentní voči imatinibu (t. j. u ktorých došlo k progresii ochorenia počas alebo po liečbe imatinibom), alebo netolerovali imatinib (t. j. u ktorých sa počas liečby imatinibom zaznamenala závažná toxicita, ktorá znemožnila pokračovať v liečbe), v liečbe pacientov s MRCC a liečbe pacientov s neresekovateľným pNET.
Účinnosť je založená na čase do progresie nádoru (time-to-tumour progression, TTP) a predĺžení prežívania pri liečbe GIST, na prežívaní bez progresie (progression-free survival, PFS) a miere objektívnej odpovede (objective response rates, ORR) pri liečbe pacientov s predtým neliečeným MRCC a MRCC rezistentnom na cytokíny, a na PFS pri liečbe pNET.
Gastrointestinálne stromálne nádory
U pacientov s GIST po zlyhaní liečby imatinibom (medián maximálnej dennej dávky 800 mg) v dôsledku rezistencie alebo intolerancie bola vykonaná počiatočná otvorená štúdia so zvyšovaním dávky sunitinibu. Deväťdesiatsedem pacientov bolo zaradených do štúdie s rôznym dávkovaním a režimom podávania; 55 pacientov dostávalo 50 mg sunitinibu s odporúčaným režimom liečby 4 týždne liečba/2 týždne prestávka („režim 4/2“).
Medián TTP bol v tejto štúdii 34,0 týždňov (95 % CI: 22,0; 46,0).
Randomizovaná, dvojito zaslepená, placebom kontrolovaná štúdia fázy 3 so sunitinibom sa uskutočnila u pacientov s GIST, ktorí netolerovali imatinib alebo u nich došlo k progresii ochorenia počas alebo po liečbe imatinibom (medián maximálnej dennej dávky imatinibu 800 mg). Do tejto štúdie bolo randomizovaných 312 pacientov (2:1) na perorálne podávanie 50 mg sunitinibu alebo placeba jedenkrát denne s režimom 4/2 až do progresie ochorenia alebo do vyradenia zo štúdie kvôli inej príčine (207 pacientov dostávalo sunitinib, 105 pacientov placebo). V tejto štúdii bol primárnym koncovým ukazovateľom účinnosti TTP, definovaný ako čas od randomizácie po prvý objektívny dôkaz progresie nádoru. V čase vopred stanovenej predbežnej analýzy bol medián TTP pri liečbe sunitinibom 28,9 týždňov (95 % CI: 21,3; 34,1) podľa hodnotenia skúšajúceho a 27,3 týždňov (95 % CI: 16,0; 32,1) podľa hodnotenia nezávislej komisie a zároveň bol štatisticky signifikantne dlhší ako TTP pri placebe: 5,1 týždňa (95 % CI: 4,4; 10,1) podľa hodnotenia skúšajúceho a 6,4 týždňa (95 % CI: 4,4; 10,0) podľa hodnotenia nezávislej komisie. Rozdiel v celkovom prežívaní (overall survival, OS) vychádzal štatisticky v prospech sunitinibu [pomer rizíka [hazard ratio (HR): 0,491; (95 % CI: 0,290; 0,831)]; riziko úmrtia bolo v skupine s placebom dvakrát vyššie v porovnaní so skupinou so sunitinibom.
Po predbežnej analýze účinnosti a bezpečnosti na základe odporúčania nezávislej komisie na monitorovanie dát a bezpečnosti (Data and Safety Monitoring Board, DSMB) bola štúdia odslepená a pacientom v skupine s placebom bola ponúknutá nezaslepená liečba sunitinibom.
V otvorenej fáze štúdie dostávalo sunitinib celkovo 255 pacientov vrátane 99 pacientov, ktorí pôvodne dostávali placebo.
Analýza primárnych a sekundárnych koncových ukazovateľov v otvorenej fáze štúdie opakovane potvrdila výsledky získané v čase predbežnej analýzy, ako je uvedené v Tabuľke 2:
Tabuľka 2 Súhrn koncových ukazovateľov účinnosti (ITT populácia) pri GIST
| Dvojito zaslepená liečbaa | |||||
|---|---|---|---|---|---|
| Medián (95 % CI) | Pomer rizík | Liečebná skupina s placebom s prestupom na aktívnu liečbub | |||
| Koncový ukazovateľ | Sunitinib | Placebo | (95 % CI) | p-hodnota | |
| Primárny | |||||
| TTP (týždne) | |||||
| Predbežná analýza | 27,3 (16,0; 32,1) | 6,4 (4,4; 10,0) | 0,329 (0,233; 0,466) | < 0,001 | - |
| Finálna analýza | 26,6 (16,0; 32,1) | 6,4 (4,4; 10,0) | 0,339 (0,244; 0,472) | < 0,001 | 10,4 (4,3; 22,0) |
| Sekundárny | |||||
| PFS (týždne)c | |||||
| Predbežná analýza | 24,1 (11,1; 28,3) | 6,0 (4,4; 9,9) | 0,333 (0,238; 0,467) | < 0,001 | - |
| Finálna analýza | 22,9 (10,9; 28,0) | 6,0 (4,4; 9,7) | 0,347 (0,253; 0,475) | < 0,001 | - |
| ORR (%)d | |||||
| Predbežná analýza | 6,8 (3,7; 11,1) | 0 (-) | NA | 0,006 | - |
| Finálna analýza | 6,6 (3,8; 10,5) | 0 (-) | NA | 0,004 | 10,1 (5,0; 17,8) |
| OS (týždne)e | |||||
| Predbežná analýza | - | - | 0,491 (0,290, 0,831) | 0,007 | - |
| Finálna analýza | 72,7 (61,3; 83,0) | 64,9 (45,7; 96,0) | 0,876 (0,679; 1,129) | 0,306 | - |
Skratky: CI = interval spoľahlivosti; ITT = so zámerom liečiť (intent-to-treat); NA = neaplikovateľné; ORR = miera objektívnej odpovede; OS = celkové prežívanie; PFS = prežívanie bez progresie; TTP = čas do progresie nádoru.
a Výsledky dvojito zaslepenej liečby pochádzajú z ITT populácie s použitím hodnotenia na centrálnom rádiologickom pracovisku tam, kde to bolo vhodné.
b Výsledky účinnosti u 99 účastníkov, ktorým bola zmenená liečba z placeba na sunitinib po odslepení. Vstupné hodnoty boli vymazané v čase zmeny liečby a analýza účinnosti je založená na hodnotení skúšajúcich.
c Predbežné hodnoty PFS boli aktualizované na základe prepočítania pôvodných údajov.
d Výsledky ORR sú udávané ako percento účastníkov, u ktorých bola potvrdená odpoveď s 95 % CI.
e Medián nebol dosiahnutý, pretože údaje ešte neboli konečné.
Medián OS v ITT populácii bol 72,7 týždňa v skupine so sunitinibom a 64,9 týždňa v skupine s placebom (HR: 0,876; 95 % CI: 0,679; 1,129; p = 0,306). V tejto analýze boli do skupiny s placebom zaradení aj pacienti pôvodne randomizovaní na placebo, ktorí následne dostávali nezaslepenú liečbu sunitinibom.
Doteraz neliečený metastatický karcinóm z renálnych buniek
Randomizovaná multicentrická medzinárodná štúdia fázy 3, hodnotiaca účinnosť a bezpečnosť sunitinibu v porovnaní s interferónom IFN-α, sa uskutočnila u pacientov s predtým neliečeným MRCC. Sedemstopäťdesiat pacientov bolo randomizovaných do liečebných skupín 1:1; pacienti dostávali liečbu buď sunitinibom v opakovaných 6-týždňových cykloch pozostávajúcich zo 4 týždňov perorálneho podávania 50 mg denne, po ktorých nasledovali 2 týždne bez liečby (režim 4/2), alebo IFN-α podávaným vo forme subkutánnej injekcie s 3 miliónmi jednotiek (million units, MU) prvý týždeň, 6 MU druhý týždeň a 9 MU tretí týždeň a potom 3-krát týždenne obdeň.
Medián trvania liečby sunitinibom bol 11,1 mesiacov (rozsah: 0,4 – 46,1) a medián liečby IFN-α bol 4,1 mesiacov (rozsah 0,1 – 45,6). S liečbou súvisiace závažné nežiaduce udalosti (treatment related serious adverse events, TRSAE) boli hlásené u 23,7 % pacientov dostávajúcich sunitinib a u 6,9 % pacientov dostávajúcich IFN-α. Miera prerušenia z dôvodu nežiaducich udalostí však bola 20 % pri sunitinibe a 23 % pri IFN-α. Prerušenie podávania sa vyskytlo u 202 pacientov (54 %) v skupine so sunitinibom a u 141 pacientov (39 %) v skupine s IFN-α. Zníženie dávky sa vyskytlo u 194 pacientov (52 %) v skupine so sunitinibom a u 98 pacientov (27 %) v skupine s IFN-α. Pacienti boli liečení do progresie ochorenia alebo do ukončenia účasti v štúdii. Primárnym koncovým ukazovateľom hodnotenia účinnosti bolo PFS. Plánovaná priebežná analýza ukázala štatisticky signifikantnú prevahu sunitinibu v porovnaní s IFN-α, v tejto štúdii bol medián PFS v skupine so sunitinibom 47,3 týždňa v porovnaní s 22,0 týždňami v skupine s IFN-α; HR bol 0,415 (95 % CI = 0,320; 0,539, p-hodnota < 0,001). Ostatné koncové ukazovatele zahŕňali ORR, OS a bezpečnosť. Základné rádiologické hodnotenia boli po dosiahnutí primárneho koncového ukazovateľa ukončené. V čase finálnej analýzy bola ORR stanovená na základe hodnotenia skúšajúcich: 46 % (95 % CI: 41 %, 51 %) v skupine so sunitinibom a 12,0 % (95 % CI: 9 %, 16 %) v skupine s IFN-α (p< 0,001).
Liečba sunitinibom bola spojená s dlhším prežívaním v porovnaní s IFN-α. Medián OS bol 114,6 týždňa v skupine so sunitinibom (95 % CI: 100,1; 142,9) a 94,9 týždňov v skupine s IFN-α (95 % CI: 77,7; 117,0) pri pomere rizík 0,821 (95 % CI: 0,673; 1,001; p = 0,0510 podľa nestratifikovaného „log-rank“ testu).
V tabuľke 3 sú zhrnuté celkové PFS a OS pozorované v ITT populácii, stanovené na základe základného rádiologického laboratórneho hodnotenia.
Tabuľka 3 Súhrn koncových ukazovateľov účinnosti (ITT populácia) pri predtým neliečenom MRCC
| Súhrn výsledkov prežívania bez progresie | Sunitinib (N = 375) | IFN-α (N = 375) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Pacienti, u ktorých ochorenie neprogredovalo, alebo ktorí nezomreli [n (%)] | 161 (42,9) | 176 (46,9) | |||||||||
| Pacienti, u ktorých sa pozorovala progresia, alebo ktorí zomreli [n (%)] | 214 (57,1) | 199 (53,1) | |||||||||
| PFS (týždne) | |||||||||||
| Kvartil (95 % CI) | |||||||||||
| 25 % | 22,7 (18,0; 34,0) | 10,0 (7,3; 10,3) | |||||||||
| 50 % | 48,3 (46,4; 58,3) | 22,1 (17,1; 24,0) | |||||||||
| 75 % | 84,3 (72,9; 95,1) | 58,1 (45,6; 82,1) | |||||||||
| Nestratifikovaná analýza | |||||||||||
| Pomer rizík (sunitinib oproti IFN-α) | 0,5268 | ||||||||||
| 95 % CI pre pomer rizík | (0,4316; 0,6430) | ||||||||||
| p-hodnotaa | < 0,0001 | ||||||||||
| Súhrn výsledkov prežívania bez progresie | Sunitinib (N = 375) | IFN-α (N = 375) | |||||||||
| Súhrn výsledkov celkového prežívania | |||||||||||
| Pacienti, o ktorých nie je známe, že zomreli [n (%)] | 185 (49,3) | 175 (46,7) | |||||||||
| Pacienti, u ktorých sa zistilo úmrtie [n (%)] | 190 (50,7) | 200 (53,3) | |||||||||
| OS (týždne) | |||||||||||
| Kvartil (95 % CI) | |||||||||||
| 25 % | 56,6 (48,7; 68,4) | 41,7 (32,6; 51,6) | |||||||||
| 50 % | 114,6 (100,1; 142,9) | 94,9 (77,7; 117,0) | |||||||||
| 75 % | NA (NA, NA) | NA (NA, NA) | |||||||||
| Nestratifikovaná analýza | |||||||||||
| Pomer rizík (sunitinib oproti IFN-α) | 0,8209 | ||||||||||
| 95 % CI pre pomer rizík | (0,6730; 1,0013) | ||||||||||
| p-hodnotaa | 0,0510 | ||||||||||
Skratky: CI = interval spoľahlivosti; INF-α = interferón-alfa; ITT = so zámerom liečiť (intent-to-treat); n = počet pacientov; NA = neaplikovateľné; OS = celkové prežívanie; PFS = prežívanie bez progresie.
a Podľa obojstranného log-rank testu.
Metastatický karcinóm z renálnych buniek rezistentný na cytokíny
U pacientov refraktérnych na predchádzajúcu cytokínovú liečbu interleukínom-2 alebo IFN-α sa uskutočnila štúdia fázy 2 so sunitinibom. Šesťdesiattri pacientov dostalo úvodnú dávku sunitinibu 50 mg perorálne raz denne počas 4 po sebe nasledujúcich týždňov, po ktorých nasledovali 2 týždne bez liečby, aby sa zavŕšil kompletný 6-týždňový cyklus (režim 4/2). Primárnym koncovým ukazovateľom účinnosti bola ORR hodnotená podľa kritérií vyhodnotenia odpovede pri solídnych nádoroch (Response Evaluation Criteria in Solid Tumours, RECIST).
V tejto štúdii bola miera objektívnej odpovede 36,5 % (95 % CI: 24,7 %, 49,6 %) a medián TTP bol 37,7 týždňa (95 % CI: 24,0; 46,4).
U pacientov s MRCC refraktérnym na predchádzajúcu cytokínovú liečbu sa uskutočnila potvrdzujúca, podporná, otvorená, multicentrická štúdia s jednou liečebnou skupinou, ktorá hodnotila účinnosť a bezpečnosť sunitinibu. 106 pacientov dostávalo sunitinib v dávke minimálne 50 mg denne podľa režimu 4/2.
Primárnym koncovým ukazovateľom účinnosti v tejto štúdii bola ORR. Sekundárne koncové ukazovatele boli TTP, trvanie odpovede (duration of response, DR) a OS.
V tejto štúdii bola ORR 35,8 % (95 % CI: 26,8 %, 47,5 %). Medián DR a OS sa doteraz nedosiahol.
Pankreatické neuroendokrinné nádory
Podporná otvorená, multicentrická štúdia fázy 2 hodnotila účinnosť a bezpečnosť monoterapie sunitinibom v dávke 50 mg denne v režime 4/2 u pacientov s neresekovateľným pNET. V kohorte 66 pacientov s nádorom z buniek pankreatických ostrovčekov bola primárnym koncovým ukazovateľom miera odpovede 17 %.
U pacientov s neresekovateľným pNET sa uskutočnila pivotná multicentrická, medzinárodná, randomizovaná, dvojito zaslepená, placebom kontrolovaná štúdia fázy 3 s monoterapiou sunitinibom.
Pacienti, u ktorých sa vyžadovalo, aby mali potvrdenú progresiu za základe RECIST kritérií v rámci predchádzajúcich 12 mesiacov, boli randomizovaní (1:1) na liečbu buď sunitinibom v dávke 37,5 mg jedenkrát denne bez plánovanej prestávky v liečbe (N = 86) alebo placebom (N = 85).
Primárnym cieľom bolo porovnanie PFS u pacientov dostávajúcich sunitinib s pacientmi dostávajúcimi placebo. Ostatné koncové ukazovatele zahŕňali OS, ORR, PRO a bezpečnosť.
Demografické charakteristiky skupín so sunitinibom a s placebom boli porovnateľné. Navyše malo 49 % pacientov v skupine so sunitinibom a 52 % pacientov v skupine s placebom nefunkčné nádory a 92 % pacientov v oboch skupinách malo metastázy v pečeni.
Použitie analógov somatostatínu bolo v štúdii povolené.
Celkovo 66 % pacientov v skupine so sunitinibom v porovnaní so 72 % pacientov v skupine s placebom dostávalo predchádzajúcu systémovú liečbu. Okrem toho 24 % pacientov v skupine so sunitinibom v porovnaní s 22 % pacientov v skupine s placebom dostávalo analógy somatostatínu.
Pri PFS hodnotenom skúšajúcimi sa pozorovala klinicky signifikantná prevaha sunitinibu v porovnaní s placebom. Medián PFS bol 11,4 mesiacov v skupine so sunitinibom v porovnaní s 5,5 mesiacov v skupine s placebom [pomer rizík: 0,418 (95 % CI: 0,263; 0,662), p-hodnota = 0,0001]; podobné výsledky sa pozorovali, ak sa na stanovenie progresie ochorenia použilo hodnotenie odpovede na liečbu založené na aplikácii RECIST kritérií na hodnotenie veľkosti nádoru skúšajúcimi, ako je uvedené v tabuľke 4. Pomer rizík v prospech sunitinibu sa pozoroval vo všetkých podskupinách pacientov podľa hodnotených vstupných charakteristík vrátane analýzy počtu predchádzajúcich systémových terapií. Celkovo 29 pacientov v skupine so sunitinibom a 24 pacientov v skupine s placebom neužívalo predtým žiadnu systémovú liečbu; u týchto pacientov bol pomer rizík pre PFS 0,365 (95 % CI: 0,156; 0,857), p = 0,0156. Podobne u 57 pacientov v skupine so sunitinibom (vrátane 28 pacientov s 1 predchádzajúcou systémovou liečbou a 29 pacientov s 2 alebo viac predchádzajúcimi systémovými liečbami) a u 61 pacientov v skupine s placebom (vrátane 25 pacientov s 1 predchádzajúcou systémovou liečbou a 36 pacientov s 2 alebo viac predchádzajúcimi systémovými liečbami), bol pomer rizík pre PFS 0,456 (95 % CI: 0,264; 0,787), p = 0,0036.
Tam, kde bola progresia založená na hodnotení veľkosti nádoru skúšajúcim a kde všetci pacienti, cenzurovaní pre iné príčiny ako ukončenie účasti v štúdii, boli považovaní za prípady s PFS, sa vykonala analýza senzitivity PFS. Táto analýza poskytla konzervatívny odhad liečebného účinku sunitinibu a podporila primárnu analýzu tým, že demonštrovala HR 0,507 (95 % CI: 0,350; 0,733), p = 0,000193. Pivotná štúdia s pankreatickým NET bola predčasne ukončená na odporúčanie nezávislej komisie pre monitorovanie liekov (Drug Monitoring Committee) a primárny koncový ukazovateľ bol založený na hodnotení skúšajúcich, pričom obe skutočnosti mohli ovplyvniť odhad účinku liečby.
S cieľom vylúčiť skreslenia (bias) v hodnotení PFS založenom na hodnotení skúšajúcich sa skeny vyhodnotili zaslepeným nezávislým centrálnym posúdením (Blinded Independent Central Review, BICR); toto hodnotenie potvrdilo hodnotenie skúšajúcich, ako je uvedené v tabuľke 4.
Tabuľka 4 Výsledky účinnosti pri liečbe pNET zo štúdie fázy 3
| Parametre účinnosti | Sunitinib (N = 86) | Placebo (N = 85) | Pomer rizík (95 % CI) | p-hodnota |
|---|---|---|---|---|
| Prežívanie bez progresie [medián, mesiace (95 % CI)] podľa hodnotenia skúšajúcich | 11,4 (7,4; 19,8) | 5,5 (3,6; 7,4) | 0,418 (0,263; 0,662) | 0,0001a |
| Prežívanie bez progresie [medián, mesiace (95 % CI)] podľa hodnotenia odpovede nádoru založenom na aplikácii RECIST kritérií na hodnotenie veľkosti nádoru skúšajúcimi | 12,6 (7,4; 16,9) | 5,4 (3,5; 6,0) | 0,401 (0,252; 0,640) | 0,000066a |
| Prežívanie bez progresie [medián, mesiace (95 % CI)] podľa zaslepeného nezávislého centrálneho posúdenia hodnotenia nádorov | 12,6 (11,1; 20,6) | 5,8 (3,8; 7,2) | 0,315 (0,181; 0,546) | 0,000015a |
| Celkové prežívanie [sledovanie počas 5 rokov] [medián, mesiace (95 % CI)] | 38,6 (25,6; 56,4) | 29,1 (16,4; 36,8) | 0,730 (0,504; 1,057) | 0,0940a |
| Miera objektívnej odpovede [%, (95 % CI)] | 9,3 (3,2; 15,4) | 0 | NA | 0,0066b |
Skratky: CI = interval spoľahlivosti, N = počet pacientov; NA = neaplikovateľné, pNET = pankreatické neuroendokrinné nádory; RECIST = kritériá na vyhodnotenie odpovede pri solídnych nádoroch.
a obojstranný nestratifikovaný log-rank test
b Fisherov exaktný test
Obrázok 1 Kaplanova-Meierova krivka PFS v štúdii pNET fázy 3
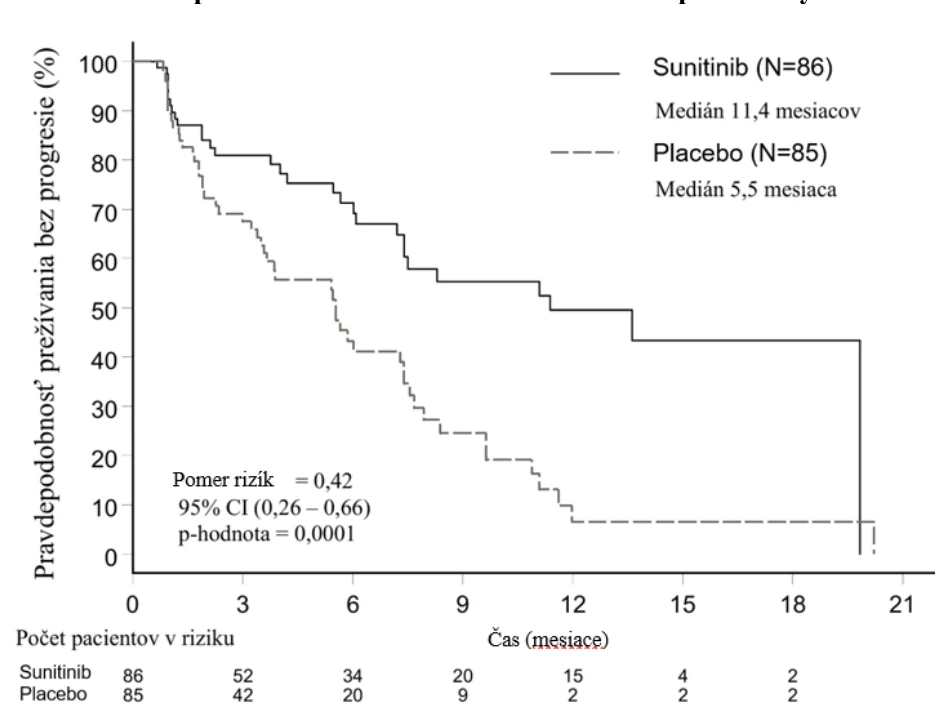
Skratky: CI = interval spoľahlivosti, N = počet pacientov; PFS = prežívanie bez progresie, pNET = pankreatické neuroendokrinné nádory.
Údaje o OS neboli v čase ukončenia štúdie konečné [20,6 mesiacov (95 % Cl: 20,6; NR) v skupine so sunitinibom v porovnaní s NR (95 % Cl: 15,5; NR) v skupine s placebom, pomer rizík: 0,409 (95 % Cl: 0,187; 0,894), p-hodnota = 0,0204]. V skupine so sunitinibom sa vyskytlo 9 úmrtí a v skupine s placebom 21 úmrtí.
Po progresii ochorenia boli pacienti odslepení a pacientom v skupine s placebom bola ponúknutá nezaslepená liečba sunitinibom v separátnom predĺžení štúdie. V dôsledku predčasného ukončenia štúdie bola liečba zostávajúcich pacientov odslepená a bola im ponúknutá nezaslepená liečba sunitinibom v predĺžení štúdie. Celkovo 59 z 85 pacientov (69,4 %) zo skupiny s placebom prešlo na nezaslepenú liečbu sunitinibom po progresii ochorenia alebo pri odslepení v čase ukončenia štúdie. Údaje OS pozorované po 5 rokoch sledovania v predĺžení štúdie preukázali pomer rizík 0,730 (95 % Cl: 0,504; 1,057).
Výsledky dotazníka kvality života od Európskej organizácie pre výskum a liečbu rakoviny (European Organization for Research and Treatment of Cancer Quality of Life Questionnaire, EORTC QLQ-C30) ukázali, že celková kvalita života súvisiaca so zdravím a 5 funkčných oblastí (fyzická, funkčná, kognitívna, emočná a sociálna) sa zachovali u pacientov liečených sunitinibom v porovnaní s placebom s obmedzeným výskytom nežiaducich účinkov.
Medzinárodná, multicentrická, otvorená štúdia fázy 4 s jednou liečebnou skupinou, hodnotiaca účinnosť a bezpečnosť sunitinibu, sa uskutočnila u pacientov s progredujúcim, pokročilým/metastatickým, dobre diferencovaným, neresekovateľným pNET.
Stošesť pacientov (kohorta 61 pacientov bez predchádzajúcej liečby a kohorta 45 pacientov s neskoršou líniou liečby) dostalo liečbu perorálne podávaným sunitinibom v dávke 37,5 mg jedenkrát denne v režime kontinuálneho denného dávkovania (continuous daily dosing, CDD).
Medián PFS hodnotený skúšajúcim bol 13,2 mesiacov v celkovej populácii (95 % CI: 10,9; 16,7) aj v kohorte bez predchádzajúcej liečby (95 % CI: 7,4; 16,8).
Pediatrická populácia
Skúsenosti s používaním sunitinibu u pediatrických pacientov sú obmedzené (pozri časť 4.2).
Štúdia fázy 1 so zvyšujúcou dávkou perorálne podávaného sunitinibu sa uskutočnila u 35 pacientov, z ktorých 30 bolo pediatrických pacientov (vo veku od 3 do 17 rokov) a 5 mladých dospelých pacientov (vo veku 18 až 21 rokov) s refraktérnymi solídnymi nádormi, pričom väčšina z nich mala pri zaradení do štúdie primárne diagnostikovaný nádor mozgu. V prvej časti štúdie sa pozorovala dávku obmedzujúca kardiotoxicita, a preto sa štúdia zmenila tak, aby sa vylúčili pacienti, ktorí boli v minulosti vystavení potenciálne kardiotoxickým terapiám (vrátane antracyklínov) alebo ožarovaniu srdca. V druhej časti štúdie, do ktorej boli zahrnutí pacienti s predchádzajúcou protinádorovou liečbou, ale bez rizikových faktorov kardiotoxicity, bol sunitinib vo všeobecnosti tolerovateľný a klinicky zvládnuteľný v dávke 15 mg/m2 denne (maximálna tolerovaná dávka) v režime 4/2. U žiadneho z účastníkov sa nedosiahla kompletná odpoveď ani čiastočná odpoveď. Stabilné ochorenie sa pozorovalo u 6 pacientov (17 %). Jeden pacient s GIST bol zaradený do štúdie s dávkou 15 mg/m2, pričom sa nedokázal žiadny prínos liečby. Celkovo sa pozorovali podobné nežiaduce reakcie na liek ako u dospelých (pozri časť 4.8).
Otvorená štúdia fázy 2 sa uskutočnila u 29 pacientov, z ktorých bolo 27 pediatrických pacientov (vo veku od 3 do 16 rokov) a 2 mladí dospelí pacienti (vo veku od 18 do 19 rokov) s HGG alebo ependymómom. Štúdia bola uzavretá v čase plánovanej priebežnej analýzy z dôvodu nedostatočnej kontroly ochorenia. Medián PFS bol 2,3 mesiaca v skupine s HGG a 2,7 mesiaca v skupine s ependymómom. Medián celkového OS bol 5,1 mesiaca v skupine s HGG a 12,3 mesiaca v skupine s ependymómom. Najčastejšie (≥ 10 %) hlásené nežiaduce udalosti súvisiace s liečbou u pacientov v oboch skupinách boli znížený počet neutrofilov (6 pacientov [20,7 %]) a intrakraniálne krvácanie (3 pacienti [10,3 %]) (pozri časť 4.8).
Výsledky zo štúdie fázy 1/2 s perorálne podávaným sunitinibom, ktorá sa uskutočnila u 6 pediatrických pacientov s GIST vo veku 13 až 16 rokov, ktorí užívali sunitinib podľa režimu 4/2, v dávkach v rozsahu 15 mg/m2 až 30 mg/m2 denne a dostupné publikované údaje (20 pediatrických alebo mladých dospelých pacientov s GIST) naznačovali, že liečba sunitinibom viedla k stabilizácii ochorenia u 18 z 26 (69,2 %) pacientov, či už po zlyhaní liečby imatinibom alebo jeho intolerancii (16 pacientov z 21 so stabilným ochorením) alebo de novo/po chirurgickom zákroku (2 pacienti z 5 so stabilným ochorením). V štúdii fázy 1/2 bolo pozorované stabilné ochorenie a progresia ochorenia u 3 zo 6 pacientov (1 pacient dostával neoadjuvantnú liečbu imatinibom a 1 pacient dostával adjuvantnú liečbu imatinibom). V tej istej štúdii sa u 4 zo 6 pacientov (66,7 %) vyskytli v súvislosti s liečbou nežiaduce udalosti stupňa 3 – 4 (hypofosfatémia, neutropénia a trombocytopénia stupňa 3 u 1 pacienta a neutropénia stupňa 4 u 1 pacienta). Okrem toho boli v publikáciách u 5 pacientov hlásené nasledovné nežiaduce reakcie na liek stupňa 3: únava (2), gastrointestinálne nežiaduce reakcie na liek (vrátane hnačky) (2), hematologické nežiaduce reakcie na liek (vrátane anémie) (2), cholecystitída (1), hypertyreoidizmus (1) a mukozitída (1).
Uskutočnila sa populačná farmakokinetická (FK) a farmakokinetická/farmakodynamická (FK/FD) analýza za účelom extrapolovať FK a kľúčové cieľové ukazovatele bezpečnosti a účinnosti sunitinibu u pediatrických pacientov s GIST (vek: 6 až 17 rokov). Táto analýza bola založená na údajoch získaných od dospelých pacientov s GIST alebo solídnymi nádormi a od pediatrických pacientov so solídnymi nádormi. Na základe modelových analýz sa ukázalo, že nižší vek a menšia veľkosť tela nemali negatívny vplyv na bezpečnosť a účinnosť vo vzťahu k plazmatickej expozícii sunitinibu. Neukázalo sa, že by bol pomer prínosu/rizika sunitinibu negatívne ovplyvnený nižším vekom alebo menšou veľkosťou tela, a na tento pomer mala hlavný vplyv plazmatická expozícia lieku.
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií so sunitinibom vo všetkých podskupinách pediatrickej populácie pre liečbu karcinómu z renálnych buniek alebo karcinómu obličkovej panvičky (okrem nefroblastómu, nefroblastomatózy, jasnobunkového sarkómu, mezoblastického nefrómu, medulárneho karcinómu obličky a rabdoidného nádoru obličky) (pozri časť 4.2).
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií so sunitinibom vo všetkých podskupinách pediatrickej populácie pre liečbu gastroenteropankreatických neuroendokrinných nádorov (okrem neuroblastómu, neuroganglioblastómu a feochromocytómu) (pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika (FK) sunitinibu sa hodnotila u 135 zdravých dobrovoľníkov a 266 pacientov so solídnymi nádormi. FK bola podobná v celej sledovanej populácii so solídnymi nádormi ako aj u zdravých dobrovoľníkov.
Pri rozpätí dávok od 25 mg do 100 mg proporcionálne s dávkou rastie plocha pod krivkou plazmatickej koncentrácie v čase (area under the curve, AUC) a Cmax. Pri opakovanom dennom podávaní sa sunitinib kumuluje 3- až 4-násobne a jeho primárny metabolit sa kumuluje 7- až 10-násobne. Koncentrácie sunitinibu v rovnovážnom stave a jeho primárneho metabolitu sa dosiahnu do 10 až 14 dní. Na 14. deň sú kombinované plazmatické koncentrácie sunitinibu a jeho aktívneho metabolitu 62,9 – 101 ng/ml, čo predstavuje cieľové koncentrácie predpokladané z predklinických údajov na inhibíciu receptorovej fosforylácie in vitro, ktorá vedie in vivo k zastaveniu/redukcii rastu nádorov. Primárny aktívny metabolit tvorí 23 % až 37 % celkovej expozície. Pri opakovanom dennom podávaní alebo opakovaných liečebných cykloch v testovaných dávkových režimoch sa nepozorovali žiadne signifikantné zmeny FK sunitinibu alebo jeho primárneho aktívneho metabolitu.
Absorpcia
Po perorálnom podaní sunitinibu sa Cmax obvykle pozoruje po 6 – 12 hodinách do dosiahnutia maximálnej koncentrácie (tmax) po podaní.
Jedlo nemá žiadny vplyv na biologickú dostupnosť sunitinibu.
Distribúcia
V testoch in vitro sa sunitinib a jeho primárny aktívny metabolit viazali na bielkoviny ľudskej plazmy v 95 % a v 90 %, v uvedenom poradí, bez evidentnej závislosti od koncentrácie. Zdanlivý distribučný objem sunitinibu (Vd) bol veľký, 2 230 l, čo svedčí o distribúcii do tkanív.
Metabolické interakcie
In vitro vypočítané hodnoty Ki pre všetky testované izoformy cytochrómu P450 (CYP) (CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1, CYP3A4/5 a CYP4A9/11) preukázali, že sunitinib ani jeho primárny aktívny metabolit pravdepodobne neindukujú, v akomkoľvek klinicky významnom rozsahu, metabolizmus iných liečiv, ktoré by mohli byť metabolizované týmito enzýmami.
Biotransformácia
Sunitinib je primárne metabolizovaný prostredníctvom CYP3A4, izoformou CYP, ktorá vytvára jeho primárny aktívny metabolit, desetylsunitinib, ktorý sa ďalej metabolizuje tým istým izoenzýmom.
Je potrebné vyhnúť sa súbežnému podávaniu sunitinibu so silným induktormi alebo inhibítormi CYP3A4, pretože môžu byť zmenené plazmatické hladiny sunitinibu (pozri časti 4.4 a 4.5).
Eliminácia
Vylučovanie prebieha primárne stolicou (61 %), vylučovanie nezmeneného liečiva a jeho metabolitov obličkami predstavuje 16 % podanej dávky. Sunitinib a jeho primárny aktívny metabolit boli hlavnými zlúčeninami, ktoré boli identifikované v plazme, moči a stolici, čo predstavovalo 91,5 %, 86,4 %, resp. 73,8 % rádioaktivity v odobratých vzorkách, v uvedenom poradí. Menej významné metabolity boli identifikované v moči a stolici, ale spravidla sa nezistili v plazme. Celkový perorálny klírens (CL/F) bol 34 – 62 l/h. Po perorálnom podaní zdravým dobrovoľníkom boli polčasy eliminácie sunitinibu a jeho primárneho aktívneho desetylmetabolitu približne 40 – 60 hodín a 80 – 110 hodín, v uvedenom poradí.
Súbežné podávanie s liekmi, ktoré sú inhibítormi BCRP
In vitro je sunitinib substrátom efluxného transportéra BCRP. V štúdii A6181038 súbežné podávanie s gefitinibom, inhibítorom BCRP, neviedlo ku klinicky relevantnému účinku na Cmax a AUC sunitinibu alebo celkového lieku (sunitinib + metabolit) (pozri časť 4.5). Táto štúdia bola multicentrická, otvorená štúdia fázy 1/2 skúmajúca bezpečnosť/znášanlivosť, maximálnu tolerovanú dávku a protinádorovú aktivitu sunitinibu v kombinácii s gefitinibom u pacientov s MRCC. Ako sekundárny cieľ štúdie sa vyhodnocovala FK gefitinibu (250 mg denne) a sunitinibu (37,5 mg [1. kohorta, n = 4] alebo 50 mg [2. kohorta, n = 7] denne s režimom 4 týždne s liečbou, po ktorej nasledovali 2 týždne bez liečby), keď sa podávali súbežne. Zmeny vo FK parametroch sunitinibu nemali žiadny klinický význam a nepoukazovali na žiadne liekové interakcie; avšak vzhľadom na relatívne nízky počet pacientov (tzn. N = 7 + 4) a strednú až veľkú variabilitu medzi pacientmi v ich farmakokinetických parametroch, sa však FK zistenia z tejto štúdie, týkajúce sa liekových interakcií, majú interpretovať s opatrnosťou.
Osobitné skupiny pacientov
Porucha funkcie pečene
Sunitinib a jeho primárny metabolit sa metabolizujú prevažne v pečeni. Systémové expozície po jednorazovej dávke sunitinibu boli u osôb s miernou alebo stredne závažnou (trieda A a B podľa Childa-Pugha) poruchou funkcie pečene podobné v porovnaní s osobami s normálnou funkciou pečene. Sunitinib sa neskúmal u osôb so závažnou (trieda C podľa Childa-Pugha) poruchou funkcie pečene.
Zo štúdií u pacientov s nádorovým ochorením boli vylúčení pacienti s hodnotou ALT alebo AST > 2,5 x horná hranica normy (upper limit of normal, ULN) alebo s hodnotou > 5,0 x ULN, ak bolo zvýšenie spôsobené metastázami do pečene.
Porucha funkcie obličiek
Populačné FK analýzy ukázali, že zdanlivý klírens (CL/F) sunitinibu nebol ovplyvnený klírensom kreatinínu (CLcr) v rámci meraného rozmedzia (42 – 347 ml/min). Systémové expozície po jednorazovej dávke sunitinibu boli podobné u pacientov so závažnou poruchou funkcie obličiek (klírens kreatinínu CLcr < 30 ml/min) v porovnaní s pacientmi s normálnou funkciou obličiek (CLcr > 80 ml/min). Aj keď sa sunitinib a jeho primárny metabolit neeliminovali prostredníctvom hemodialýzy u pacientov s ESRD, celkové systémové expozície boli v porovnaní s pacientmi s normálnou funkciou obličiek nižšie o 47 % pri sunitinibe a o 31 % pri jeho primárnom metabolite.
Telesná hmotnosť, výkonnostný stav
Populačné FK analýzy hodnotiace demografické údaje ukazujú, že nie sú potrebné úpravy úvodnej dávky podľa telesnej hmotnosti alebo výkonnostného stavu podľa ECOG (Eastern Cooperative Oncology Group).
Pohlavie
Dostupné údaje ukazujú, že ženy môžu mať približne o 30 % nižší zdanlivý klírens (CL/F) sunitinibu ako muži: tento rozdiel však nevyžaduje úpravu úvodnej dávky.
Pediatrická populácia
Skúsenosti s používaním sunitinibu u pediatrických pacientov sú obmedzené (pozri časť 4.2). Realizovali sa populačné FK analýzy databázy združených údajov od dospelých pacientov s GIST a solídnymi nádormi a pediatrických pacientov so solídnymi nádormi. Uskutočnili sa postupné modelačné analýzy kovariátov na vyhodnotenie vplyvu veku a veľkosti tela (celkovej telesnej hmotnosti alebo plochy povrchu tela), ako aj iných kovariátov na dôležité FK parametre pre sunitinib a jeho aktívny metabolit. Pokiaľ ide o testované kovariáty súvisiace s vekom a veľkosťou tela, bol vek významným kovariátom pre zdanlivý klírens sunitinibu (čím nižší vek pediatrického pacienta, tým nižší zdanlivý klírens). Podobne bol významným kovariátom pre zdanlivý klírens aktívneho metabolitu aj plocha povrchu tela (čím menšia plocha povrchu tela, tým nižší zdanlivý klírens).
Okrem toho, na základe integrovaných populačných FK analýz zozbieraných údajov z 3 pediatrických štúdií (2 pediatrické štúdie so solídnym nádorom a 1 pediatrická štúdia s GIST; vek: 6 rokov až 11 rokov a 12 rokov až 17 rokov) bola východisková hodnota plochy povrchu tela (body surface area, BSA) významným kovariátom pre zdanlivý klírens sunitinibu a jeho aktívneho metabolitu. Na základe tejto analýzy sa očakáva, že pri dávke približne 20 mg/m2 denne u pediatrických pacientov s hodnotami BSA medzi 1,10 a 1,87 m2, budú plazmatické expozície sunitinibu a jeho aktívnemu metabolitu porovnateľné (medzi 75 a 125 % AUC) s tými u dospelých s GIST, ktorí užívajú sunitinib 50 mg denne podľa režimu 4/2 (AUC 1 233 ng.h/ml). V pediatrických štúdiách bola úvodná dávka sunitinibu 15 mg/m2 (na základe maximálnej tolerovanej dávky identifikovanej v štúdii fázy 1 so zvyšujúcou sa dávkou sunitinibu, pozri časť 5.1), ktorá sa u pediatrických pacientov s GIST zvýšila na 22,5 mg/m2 a následne na 30 mg/m2 (nepresiahla celkovú dávku 50 mg/deň) v závislosti od individuálnej bezpečnosti/znášanlivosti pacientom. Okrem toho sa podľa publikovanej literatúry u pediatrických pacientov s GIST vypočítaná úvodná dávka pohybovala v rozsahu 16,6 mg/m2 až 36 mg/m2, zvýšená na dávku 40,4 mg/m2 (nepresiahla celkovú dávku 50 mg/deň).
5.3 Predklinické údaje o bezpečnosti
V štúdiách toxicity po opakovanom podávaní na potkanoch a opiciach v trvaní do 9 mesiacov boli primárne zistenými cieľovými orgánmi pôsobenia gastrointestinálny trakt (vracanie a hnačka u opíc); nadobličky (kortikálna kongescia a/alebo hemorágia u potkanov a opíc, s nekrózou a následnou fibrózou u potkanov); hemolymfopoetický systém (hypocelularita kostnej drene a lymfoidná deplécia týmusu, sleziny a lymfatických uzlín); exokrinná časť pankreasu (degranulácia acinárnych buniek s nekrózou jednotlivých buniek); slinné žľazy (hypertrofia acinárnych buniek); kosti/kĺby (zhrubnutie rastových platničiek); maternica (atrofia) a vaječníky (spomalený vývoj folikulov). Všetky tieto nálezy sa vyskytli pri klinicky relevantných plazmatických expozíciách sunitinibu. Ďalšie účinky pozorované v iných štúdiách zahŕňali: predĺženie QTc intervalu, zníženie LVEF a atrofiu semenníkových tubulov, zvýšenie počtu mezangiálnych buniek v obličke, krvácanie v gastrointestinálnom trakte a sliznici úst a hypertrofiu buniek adenohypofýzy. Predpokladá sa, že zmeny na maternici (atrofia endometria) a rastovej platničke kostí (zahustenie epifyzárnej chrupavky alebo dysplázia chrupavky) súvisia s farmakologickým účinkom sunitinibu. Väčšina týchto nálezov bola reverzibilná po 2 až 6 týždňoch bez liečby.
Genotoxicita
Genotoxický potenciál sunitinibu bol hodnotený in vitro a in vivo. Sunitinib nebol mutagénny pre baktérie pri metabolickej aktivácii v pečeni potkanov. In vitro nevyvolal sunitinib štrukturálne chromozómové aberácie v ľudských lymfocytoch z periférnej krvi. In vitro sa v ľudských lymfocytoch z periférnej krvi pozorovala polyploidia (numerické chromozómové aberácie) v prítomnosti aj neprítomnosti metabolickej aktivácie. U potkanov nebol sunitinib in vivo klastogénny v kostnej dreni. Hlavný aktívny metabolit sa nehodnotil z hľadiska genotoxického potenciálu.
Karcinogenita
V 1-mesačnej štúdii na stanovenie rozmedzia perorálnej dávky (v dávkach 0, 10, 25, 75 alebo 200 mg/kg/deň) použitím žalúdočnej sondy s kontinuálnym denným podávaním u rasH2 transgénnych myší sa pri najvyššej testovanej dávke (200 mg/kg/deň) pozoroval karcinóm a hyperplázia Brunnerových žliaz duodéna.
U rasH2 transgénnych myší bola uskutočnená 6-mesačná štúdia karcinogenity s použitím žalúdočnej sondy s denným podávaním (v dávkach 0, 8, 25, 75 [znížená na 50] mg/kg/deň). Gastroduodenálne karcinómy, zvýšený výskyt sprievodných hemangiosarkómov a/alebo hyperplázia sliznice žalúdka boli pozorované pri dávkach ≥ 25 mg/kg/deň po 1- až 6-mesačnej dobe podávania (≥ 7,3-násobok AUC u pacientov, ktorým sa podávala odporúčaná denná dávka [recommended daily dose, RDD]).
V 2-ročnej štúdii zameranej na karcinogenitu u potkanov (v dávkach 0; 0,33; 1 alebo 3 mg/kg/deň) malo podávanie sunitinibu počas 28-dňových cyklov s následnou 7-dňovou prestávkou v liečbe za následok zvýšenie incidencie feochromocytómu a hyperplázie drene nadobličky samcov potkanov dostávajúcich 3 mg/kg/deň počas > 1 roku (≥ 7,8-násobok AUC u pacientov s RDD). Karcinóm Brunnerových žliaz duodéna sa vyskytol u samíc pri dávke ≥ 1 mg/kg/deň a u samcov pri dávke 3 mg/kg/deň a hyperplázia buniek sliznice žalúdka bola evidentná u samcov pri dávke 3 mg/kg/deň, čo znamená, že sa vyskytla pri ≥ 0,9-; 7,8- a 7,8-násobku AUC u pacientov s RDD, v uvedenom poradí. Význam malígnych nálezov pozorovaných u (rasH2 transgénnych) myší a potkanov v rámci štúdií karcinogenity počas liečby sunitinibom pre ľudí nie je známy.
Reprodukčná a vývojová genotoxicita
V štúdiách reprodukčnej toxicity sa nepozorovalo žiadne ovplyvnenie fertility samcov alebo samíc. V štúdiách toxicity po opakovom podávaní na potkanoch a opiciach sa však pri klinicky relevantných systémových expozíciách pozorovali účinky na fertilitu samíc v podobe folikulárnej atrézie, degenerácie žltých teliesok, zmien na endometriu v maternici a zníženia hmotnosti maternice a vaječníkov. Pri plazmatických expozíciách predstavujúcich 25-násobok systémovej expozície u ľudí sa pozoroval účinok na fertilitu potkaních samcov v podobe tubulárnej atrofie v semenníkoch, zníženia počtu spermií v nadsemenníkoch a koloidnej deplécie v prostate a semenných vačkoch.
Embryonálno-fetálna mortalita u potkanov sa prejavovala signifikantným znížením počtu živých plodov, zvýšeným počtom resorpcií, zvýšenou postimplantačnou stratou a celkovou stratou vrhu u 8 z 28 brezivých samíc pri plazmatických expozíciách predstavujúcich 5,5-násobok systémovej expozície u ľudí. U králikov došlo, pri plazmatických expozíciách predstavujúcich 3-násobok systémovej expozície u ľudí, k zníženiu hmotnosti maternice u brezivých samíc a počtu živých plodov z dôvodu zvýšeného počtu resorpcií, zvýšenia postimplantačných strát, ako aj celkovej straty vrhu u 4 zo 6 brezivých samíc. Liečba sunitinibom pri dávke ≥ 5 mg/kg/deň počas organogenézy viedla u potkanov k ovplyvneniu vývoja v podobe zvýšenej incidencie malformácií kostry plodu, charakterizovaných predovšetkým ako oneskorená osifikácia hrudných/bedrových stavcov a vyskytli sa pri plazmatických expozíciách predstavujúcich 5,5-násobok systémovej expozície u ľudí. U králikov sa ovplyvnenie vývoja prejavilo v podobe zvýšenej incidencie rázštepu pery pri plazmatických expozíciách približne rovnakých ako v klinickej praxi, a rázštep pery a podnebia sa vyskytol častejšie pri plazmatických expozíciách predstavujúcich 2,7-násobok systémovej expozície u ľudí.
Sunitinib (0,3; 1,0; 3,0 mg/kg/deň) sa hodnotil v štúdii pre- a postnatálneho vývoja u brezivých potkanov. Pri dávke ≥ 1 mg/kg/deň sa počas gestácie a laktácie znížili prírastky telesnej hmotnosti samíc, ale pri dávke až do 3 mg/kg/deň sa nepozorovala žiadna reprodukčná toxicita (odhadovaná expozícia ≥ 2,3-násobok AUC u pacientov s RDD). Pri dávke 3 mg/kg/deň sa u mláďat pozorovalo zníženie telesnej hmotnosti počas obdobia pred aj po odstavení. Pri dávke 1 mg/kg/deň sa nepozorovala žiadna vývojová toxicita (približná expozícia ≥ 0,9-násobok AUC u pacientov s RDD).
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Obsah kapsuly
manitol (E 421)
kroskarmelóza, sodná soľ
povidón (K-25)
stearát horečnatý
Telo kapsuly
želatína
červený oxid železitý (E 172)
oxid titaničitý (E 171)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
4 roky
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Balenia po 30 kapsúl v blistroch z PVC/PE/PVDC/Al fólie.
6.6 Špeciálne opatrenia na likvidáciu
Žiadne zvláštne požiadavky.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
J.J. Bishop Health a.s.
Rybná 682/14, Staré Město
110 00 Praha 1
Česká republika
8. REGISTRAČNÉ ČÍSLO
44/0144/26-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
05/2026