


Súhrn charakteristických vlastností lieku (SPC) - Aquipta
1. NÁZOV LIEKU
AQUIPTA 10 mg tablety
AQUIPTA 60 mg tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
AQUIPTA 10 mg tablety
Každá tableta obsahuje 10 mg atogepantu.
AQUIPTA 60 mg tablety
Každá tableta obsahuje 60 mg atogepantu.
Pomocná látka so známym účinkom
Každá 60 mg tableta obsahuje 31,5 mg sodíka.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tableta
AQUIPTA 10 mg tablety
Biela až takmer biela okrúhla bikonvexná tableta s priemerom 6 mm s vyrazeným „A“ a „10“ na jednej strane.
AQUIPTA 60 mg tablety
Biela až takmer biela oválna bikonvexná tableta s rozmermi 16 mm x 9 mm s vyrazeným „A60“ na jednej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
AQUIPTA je indikovaná na:
- akútnu liečbu migrény s aurou alebo bez aury u dospelých;
- profylaxiu migrény u dospelých, ktorí majú najmenej 4 dni s migrénou v mesiaci.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Maximálna denná dávka je 60 mg atogepantu.
Na akútnu liečbu migrény sa podľa potreby odporúča dávka 60 mg atogepantu.
Na profylaxiu migrény sa odporúča dávka 60 mg atogepantu jedenkrát denne.
Tablety sa môžu užívať s jedlom alebo bez jedla.
Vynechaná dávka
Na profylaxiu migrény je potrebné vynechanú dávku užiť hneď, ako si na to pacient spomenie. Ak na dávku zabudne počas celého dňa, túto dávku má vynechať a užiť až ďalšiu dávku podľa plánu.
Úpravy dávky
Úpravy dávkovania pri súbežnom používaní špecifických liekov sú uvedené v tabuľke 1 (pozri časť 4.5).
Tabuľka 1: Úpravy dávky pri interakciách
| Úpravy dávky | Odporúčaná dávka jedenkrát denne |
| Silné inhibítory CYP3A4 | 10 mg |
| Silné inhibítory OATP | 10 mg |
Osobitné skupiny pacientov
Staršie osoby
Populačné farmakokinetické modelovanie nenaznačuje žiadne klinicky významné farmakokinetické rozdiely medzi staršími a mladšími jedincami. U starších pacientov nie je potrebná úprava dávky.
Porucha funkcie obličiek
U pacientov s ľahkou alebo stredne ťažkou poruchou funkcie obličiek nie je potrebná úprava dávky (pozri časť 5.2). U pacientov s ťažkou poruchou funkcie obličiek (klírens kreatinínu [CrCl] 15-29 ml/min) a u pacientov s koncovým štádiom ochorenia obličiek (end-stage renal disease, ESRD) (CrCl < 15 ml/min) sa odporúča dávka 10 mg jedenkrát denne. U pacientov s ESRD podstupujúcich intermitentnú dialýzu sa má AQUIPTA prednostne užívať po dialýze.
Porucha funkcie pečene
U pacientov s ľahkou alebo stredne ťažkou poruchou funkcie pečene nie je potrebná úprava dávky (pozri časť 5.2). Atogepant sa nemá podávať pacientom s ťažkou poruchou funkcie pečene.
Pediatrická populácia
Bezpečnosť a účinnosť atogepantu u detí (vo veku < 18 rokov) neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
AQUIPTA je učená na perorálne použitie. Tablety sa majú prehltnúť vcelku a nemajú sa deliť, drviť ani žuť.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1 (pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Závažné reakcie z precitlivenosti
Pri používaní AQUIPTY boli hlásené závažné reakcie z precitlivenosti vrátane anafylaxie, dyspnoe, vyrážky, svrbenia, urtikárie a edému tváre (pozri časť 4.8). Väčšina závažných reakcií sa vyskytla do 24 hodín od prvého podania, avšak niektoré reakcie z precitlivenosti sa môžu vyskytnúť aj niekoľko dní po podaní. Pacienti majú byť upozornení na príznaky spojené s precitlivenosťou. Ak sa vyskytne reakcia z precitlivenosti, ukončite liečbu AQUIPTOU a začnite príslušnú liečbu.
Porucha funkcie pečene
Atogepant sa neodporúča u pacientov s ťažkou poruchou funkcie pečene (pozri časť 4.2).
Pomocné látky so známym účinkom
AQUIPTA 10 mg tablety obsahujú menej ako 1 mmol sodíka (23 mg) v tablete, t.j. v podstate zanedbateľné množstvo sodíka.
AQUIPTA 60 mg tablety obsahujú 31,5 mg sodíka v tablete, čo zodpovedá 1,6 % maximálneho denného príjmu 2 g sodíka pre dospelú osobu, odporúčaného WHO.
4.5 Liekové a iné interakcie
Inhibítory CYP3A4
Silné inhibítory CYP3A4 (napr. ketokonazol, itrakonazol, klaritromycín, ritonavir) môžu významne zvýšiť systémovú expozíciu atogepantu. Súbežné podávanie atogepantu s itrakonazolom viedlo k zvýšeniu expozície (Cmax 2,15-násobne a AUC 5,5-násobne) atogepantu u zdravých jedincov (pozri časť 4.2). Nepredpokladá sa, že by zmeny v expozícii atogepantu pri súbežnom podávaní so slabými alebo stredne silnými inhibítormi CYP3A4 boli klinicky významné.
Inhibítory transportérov
Inhibítory polypeptidu transportujúceho organické anióny (OATP) (napr. rifampicín, cyklosporín, ritonavir) môžu významne zvýšiť systémovú expozíciu atogepantu. Súbežné podávanie atogepantu s jednorazovou dávkou rifampicínu viedlo u zdravých jedincov k zvýšeniu expozície (Cmax 2,23-násobne a AUC 2,85-násobne) atogepantu (pozri časť 4.2).
Často súbežne podávané lieky
Súbežné podávanie atogepantu so zložkami perorálnej antikoncepcie etinylestradiolom a levonorgestrelom, paracetamolom, naproxénom, sumatriptánom alebo ubrogepantom neviedlo k významným farmakokinetickým interakciám ani pre atogepant, ani pre súbežne podávané lieky. Súbežné podávanie s famotidínom alebo ezomeprazolom neviedlo ku klinicky významným zmenám expozície atogepantu.
4.6 Fertilita, gravidita a laktácia
Gravidita
Údaje o použití atogepantu u gravidných žien sú obmedzené. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Atogepant sa neodporúča počas gravidity a u žien vo fertilnom veku, ktoré nepoužívajú antikoncepciu.
Dojčenie
Farmakokinetické údaje po podaní jednorazovej dávky preukázali minimálny prechod atogepantu do materského mlieka (pozri časť 5.2).
Nie sú k dispozícii žiadne údaje o účinkoch atogepantu na dojčené dieťa ani o účinkoch atogepantu na tvorbu mlieka.
Je potrebné zvážiť prínos dojčenia pre vývoj a zdravie spolu s klinickou potrebou matky užívať atogepant a akýmikoľvek potenciálnymi nežiaducimi účinkami atogepantu na dojčené dieťa alebo základným ochorením matky.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku atogepantu na fertilitu u ľudí. Štúdie na zvieratách nepreukázali žiadny vplyv liečby atogepantom na fertilitu samíc a samcov (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Atogepant nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje. U niektorých pacientov však môže spôsobiť ospalosť. Pacienti majú byť pred vedením vozidiel alebo obsluhou strojov opatrní, kým si nebudú dostatočne istí, že atogepant nemá nepriaznivý vplyv na ich výkonnosť.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Bezpečnosť sa hodnotila u 3 852 pacientov s migrénou, ktorí dostali v klinických štúdiách aspoň jednu dávku atogepantu. Z nich bolo 1 225 pacientov exponovaných atogepantu najmenej 6 mesiacov denne na profylaxiu a 826 pacientov bolo exponovaných 12 mesiacov. 895 pacientov bolo exponovaných počas 24 týždňov podľa potreby na liečbu akútnych záchvatov migrény.
V 12-týždňových, placebom kontrolovaných profylaktických klinických štúdiách dostalo 678 pacientov aspoň jednu dávku atogepantu 60 mg jedenkrát denne a 663 pacientov dostalo placebo. V placebom kontrolovanej klinickej štúdii akútnej liečby migrény dostalo 1 195 pacientov aspoň jednu dávku 60 mg atogepantu a 1 177 pacientov dostalo placebo. Pacienti dostávali atogepant aj placebo na liečbu kvalifikujúcich sa migrenóznych záchvatov.
Najčastejšie hlásené nežiaduce reakcie v placebom kontrolovaných profylaktických klinických štúdiách boli nauzea (9 %), zápcha (8 %) a únava/somnolencia (5 %). Väčšina reakcií bola mierna alebo stredne závažná. Nežiaducou reakciou, ktorá najčastejšie viedla k ukončeniu profylaktickej liečby, bola nauzea (0,4 %). Pri akútnej liečbe bola najčastejšou nežiaducou reakciou nauzea (1,3 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie hlásené v klinických skúšaniach a zo skúseností po uvedení lieku na trh sú uvedené nižšie podľa triedy orgánových systémov a frekvencie, pričom najčastejšie reakcie sú na prvom mieste. Frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) alebo neznáme (nie je možné odhadnúť z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 2. Nežiaduce reakcie zaznamenané pri používaní atogepantu
| Trieda orgánových systémov | Frekvencia | Nežiaduca reakcia | ||
| Akútna liečba migrény | ||||
| Poruchy gastrointestinálneho traktu | Časté | Nevoľnosť | ||
| Laboratórne a funkčné vyšetrenia | Menej časté | Zvýšená hladina ALT/AST** | ||
| Profylaxia migrény | ||||
| Poruchy imunitného systému | Neznáme | Precitlivenosť (napr. anafylaxia, dyspnoe, vyrážka, pruritus, urtikária, edém tváre) | ||
| Poruchy metabolizmu a výživy | Časté | Znížená chuť do jedla | ||
| Poruchy gastrointestinálneho traktu | Časté | Nevoľnosť Zápcha | ||
| Celkové poruchy a reakcie v mieste podania | Časté | Únava/somnolencia | ||
| Laboratórne a funkčné vyšetrenia | Časté | Zníženie telesnej hmotnosti* | ||
| Menej časté | Zvýšená hladina ALT/AST** | |||
* V klinických štúdiách definované ako zníženie telesnej hmotnosti o najmenej 7 % v ktoromkoľvek období.
** V klinických štúdiách boli pozorované prípady zvýšenia ALT/AST (definované ako ≥ 3 x horná hranica normy) časovo súvisiace s podaním atogepantu, vrátane prípadov s potenciálnou pozitívnou poruchou v anamnéze, ktorá ustúpila v priebehu 8 týždňov od ukončenia liečby. Avšak celková frekvencia zvýšenia pečeňových enzýmov bola podobná v skupinách s atogepantom a s placebom.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V klinických štúdiách sa atogepant podával v jednorazových dávkach do 300 mg a vo viacnásobných dávkach do 170 mg jedenkrát denne. Nežiaduce reakcie boli porovnateľné s tými, ktoré sa pozorovali pri nižších dávkach, a neboli zistené žiadne špecifické toxicity. Nie je známe žiadne antidotum pre atogepant. Liečba predávkovania má pozostávať zo všeobecných podporných opatrení vrátane monitorovania vitálnych funkcií a sledovania klinického stavu pacienta.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Analgetiká, antagonisty peptidu súvisiaceho s génom kalcitonínu (CGRP), ATC kód: N02CD07
Mechanizmus účinku
Predklinické štúdie so zameraním na väzby na receptory a funkčné in vitro štúdie poukazujú na účasť viac ako jedného typu receptora vo farmakologických účinkoch atogepantu. Atogepant vykazuje afinitu k niekoľkým receptorom zo skupiny kalcitonínu/CGRP-receptor. Vzhľadom na klinicky významné voľné plazmatické koncentrácie atogepantu (Cmax > 20 nmol pri dávke 60 mg) a skutočnosť, že receptory pre CGRP a amylín-1 sa považujú za zapojené do patofyziológie migrény, inhibičné účinky atogepantu na tieto receptory (hodnota Ki 26 pmol resp. 2,4 nmol) môžu mať klinický význam. Presný mechanizmus účinku atogepantu v profylaxii alebo liečbe migrény je však potrebné stanoviť.
Klinická účinnosť a bezpečnosť
Akútna liečba migrény
Účinnosť AQUIPTY na akútnu liečbu migrény s aurou alebo bez aury u dospelých sa skúmala v randomizovanej, dvojito zaslepenej, placebom kontrolovanej štúdii (ECLIPSE). V 16-týždňovej zaslepenej fáze štúdie bolo 1 328 jedincov randomizovaných do 1 zo 4 sekvenčných skupín na liečbu 4 kvalifikujúcich sa migrenóznych záchvatov so strednou alebo závažnou intenzitou bolesti hlavy buď atogepantom 60 mg (3 záchvaty) alebo placebom (1 záchvat) vo vopred určenom poradí. U jedincov, ktorí ukončili zaslepenú fázu štúdie, boli následné záchvaty liečené otvorenou liečbou atogepantom v dávke 60 mg až do konca 24. týždňa. Približne 22 % jedincov používalo súbežné lieky na profylaxiu migrény (napr. topiramát, amitriptylín, propranolol). Záchranná liečba bola povolená od 2 hodín po užití skúšaného lieku. Súbežné používanie lieku, ktorý účinkuje na dráhu CGRP, nebolo povolené ani na akútnu, ani na preventívnu liečbu migrény.
Počas dvojito zaslepenej fázy štúdie sa u 1 037 jedincov liečili 4 kvalifikujúce sa migrenózne záchvaty. Priemerná frekvencia migrény bola približne 4 stredne ťažké až ťažké záchvaty migrény za mesiac počas 3 mesiacov pred zaradením do štúdie.
Primárnym koncovým ukazovateľom účinnosti bola absencia bolesti (definovaná ako zníženie závažnosti bolesti hlavy zo stredne ťažkej/ťažkej na žiadnu bolesť) po 2 hodinách počas 1. záchvatu (tabuľka 3). Sekundárne koncové ukazovatele zahŕňali absenciu pacientom identifikovaného najobťažujúcejšieho príznaku po 2 hodinách, úľavu od bolesti (definovanú ako zníženie závažnosti bolesti hlavy zo stredne ťažkej/ťažkej na miernu/žiadnu bolesť) po 2 hodinách a pretrvávajúcu absenciu bolesti od 2 hodín do 48 hodín. AQUIPTA preukázala štatisticky aj klinicky významné zlepšenie týchto koncových ukazovateľov v porovnaní s placebom. Okrem toho boli preukázané štatisticky významné účinky pri sekundárnych koncových ukazovateľoch týkajúcich sa používania záchrannej liečby do 24 hodín a schopnosti normálne fungovať po 2 hodinách.
Tabuľka 3: Koncové ukazovatele účinnosti počas 1. záchvatu v štúdii ECLIPSE
AQUIPTA 60 mg N = 602 | Placebo N = 612 | |
| Absencia bolesti po 2 hodinách | ||
| Respondenti % | 24,3 | 13,1 |
| Pomer šancí (95 % CI) | 2,36 (1,76; 3,15) | |
| p-hodnota | < 0,0001a | |
| Absencia najrušivejšieho príznakub po 2 hodinách | ||
| Respondenti % | 43,7 | 32,7 |
| Pomer šancí (95 % CI) | 1,77 (1,41; 2,24) | |
| p-hodnota | < 0,0001a | |
| Úľava od bolesti po 2 hodinách | ||
| Respondenti % | 72,1 | 54,4 |
| Pomer šancí (95 % CI) | 2,35 (1,85; 2,98) | |
| p-hodnota | < 0,0001a | |
| Pretrvávajúca absencia bolesti od 2 do 48 hodín | ||
| Respondenti % | 16,6 | 5,7 |
| Pomer šancí (95 % CI) | 3,62 (2,43; 5,39) | |
| p-hodnota | < 0,0001a | |
a p-hodnoty prispôsobené pre viaceré porovnania b Pacientom identifikované ako nevoľnosť (31 %), fotofóbia (44 %) alebo fonofóbia (25 %) | ||
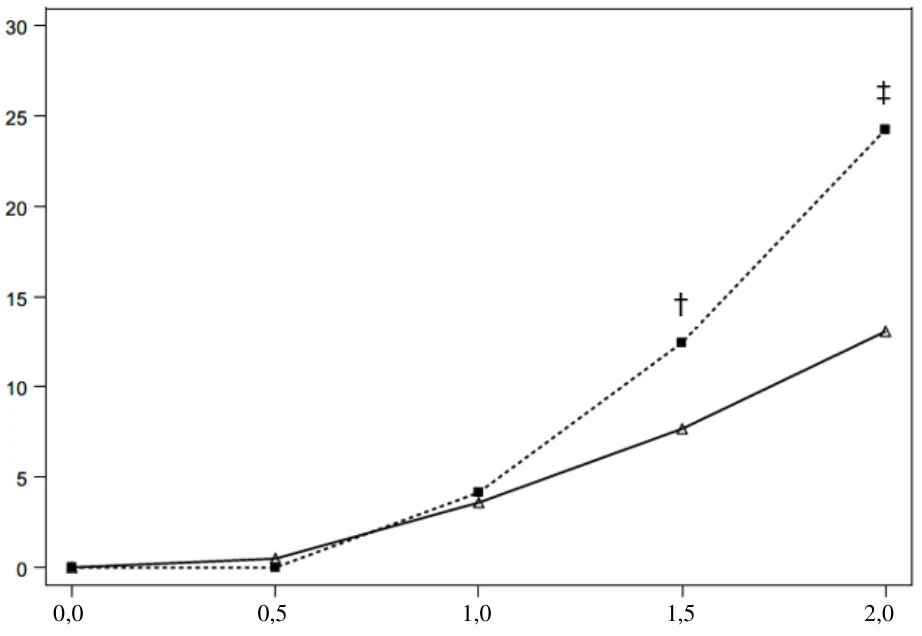
Väčšie percento pacientov liečených liekom AQUIPTA 60 mg dosiahlo absenciu bolesti začínajúcu po 1,5 hodine pri 1. záchvate v porovnaní s pacientmi, ktorí dostávali placebo (obrázok 1). Atogepant tiež preukázal klinicky významný a konzistentný účinok u 26,3 % pacientov dosahujúcich absenciu bolesti po 2 hodinách pri aspoň 2 z 3 záchvatoch migrény.
Obrázok 1: Percentuálny podiel pacientov, ktorí dosiahli absenciu bolesti po 2 hodinách pri
- 1. záchvate v štúdii ECLIPSE
Per
ce
n
tag
e
o
f
p
atien
ts
ac
h
iev
in
g
p
ain
f
r
ee
do
m
Placebo AQUIPTA 60 mg † p < 0,001 (neupravené pre viacnásobné porovnávania)
‡ p < 0,0001 (upravené pre viacnásobné porovnávania)
Profylaxia migrény
Atogepant bol hodnotený z hľadiska profylaxie migrény v dvoch pivotných štúdiách naprieč celým migrenóznym spektrom pri chronickej a epizodickej migréne. Do štúdie epizodickej migrény (ADVANCE) boli zaradení pacienti, ktorí spĺňali kritériá Medzinárodnej klasifikácie bolestí hlavy (International Classification of Headache Disorders, ICHD) pre diagnózu migrény s aurou alebo bez nej. Do štúdie chronickej migrény (PROGRESS) boli zaradení pacienti, ktorí zároveň spĺňali kritériá ICHD pre chronickú migrénu. Z oboch štúdií boli vylúčení pacienti s infarktom myokardu, cievnou mozgovou príhodou alebo tranzitórnym ischemickým atakom v priebehu šiestich mesiacov pred skríningom.
Epizodická migréna
Atogepant sa hodnotil z hľadiska profylaxie epizodickej migrény (4 až 14 dní s migrénou v mesiaci) v randomizovanej, multicentrickej, dvojito zaslepenej, placebom kontrolovanej štúdii (ADVANCE). Pacienti boli randomizovaní na AQUIPTU 60 mg (n = 235) alebo placebo (n = 223) jedenkrát denne počas 12 týždňov. Pacienti mohli podľa potreby používať lieky na liečbu akútnej bolesti hlavy (t.j. triptány, ergotamínové deriváty, NSAID, paracetamol a opioidy). Súbežné použitie lieku, ktorý pôsobí na dráhu CGRP, nebolo povolené ani na akútnu, ani na preventívnu liečbu migrény.
Celkovo 88 % pacientov dokončilo 12-týždňovú dvojito zaslepenú štúdiu. Priemerný vek pacientov bol 42 rokov (rozsah: 18 až 73 rokov), 4 % boli vo veku 65 rokov alebo starší, 89 % boli ženy a 83 % boli belosi. Priemerná frekvencia migrény na začiatku liečby bola približne 8 dní s migrénou za mesiac a bola podobná vo všetkých liečených skupinách.
Primárnym koncovým ukazovateľom účinnosti bola zmena priemerného počtu dní s migrénou za mesiac (monthly migraine days, MMD) oproti východiskovej hodnote počas 12-týždňového obdobia liečby. Sekundárne koncové ukazovatele korigované na multiplicitu zahŕňali zmenu priemerného počtu dní s bolesťou hlavy za mesiac oproti východiskovej hodnote, zmenu priemerného počtu dní s užívaním liekov na akútne stavy za mesiac oproti východiskovej hodnote, podiel pacientov, ktorí P
er
ce
ntuáln
y
p
o
d
iel
p
ac
iento
v
d
o
sahuj
úcic
h
ab
senci
u
b
o
lesti
Čas od podania dávky (hodiny) 0,0 0,5 1,0 1,5 2,0
dosiahli aspoň 50 % zníženie priemerného počtu MMD oproti východiskovej hodnote (3-mesačný priemer) a niekoľko pacientom hlásených výsledných ukazovateľov hodnotiacich fungovanie. Štatisticky významné výsledky boli preukázané pre AQUIPTU v porovnaní s placebom pre primárne a sekundárne koncové ukazovatele účinnosti v štúdii ADVANCE, ako je zhrnuté v tabuľke 4.
Tabuľka 4: Koncové ukazovatele účinnosti v štúdii ADVANCE
| AQUIPTA 60 mg | Placebo | |||||
| n = 226 | n = 216 | |||||
| Počet dní s migrénou za mesiac (monthly migraine days, MMD) počas 12 týždňov | ||||||
| Východisková hodnota | 7,8 | 7,5 | ||||
| Priemerná zmena oproti východiskovej hodnote | -4,1 | -2,5 | ||||
| Rozdiel v porovnaní s placebom | -1,7 | |||||
| p-hodnota | < 0,001 | |||||
| Počet dní s bolesťou hlavy za mesiac počas 12 týždňov | ||||||
| Východisková hodnota | 9,0 | 8,5 | ||||
| Priemerná zmena oproti východiskovej hodnote | -4,2 | -2,5 | ||||
| Rozdiel v porovnaní s placebom | -1,7 | |||||
| p-hodnota | < 0,001 | |||||
| Počet dní používania liekov na akútne stavy za mesiac počas 12 týždňov | ||||||
| Východisková hodnota | 6,9 | 6,5 | ||||
| Priemerná zmena oproti východiskovej hodnote | -3,8 | -2,3 | ||||
| Rozdiel v porovnaní s placebom | -1,4 | |||||
| p-hodnota | < 0,001 | |||||
| ≥ 50 % MMD respondérov počas 12 týždňov | ||||||
| % respondérov | 59 | 29 | ||||
| Pomer šancí (95 % CI) | 3,55 (2,39; 5,28) | |||||
| p-hodnota | < 0,001 | |||||
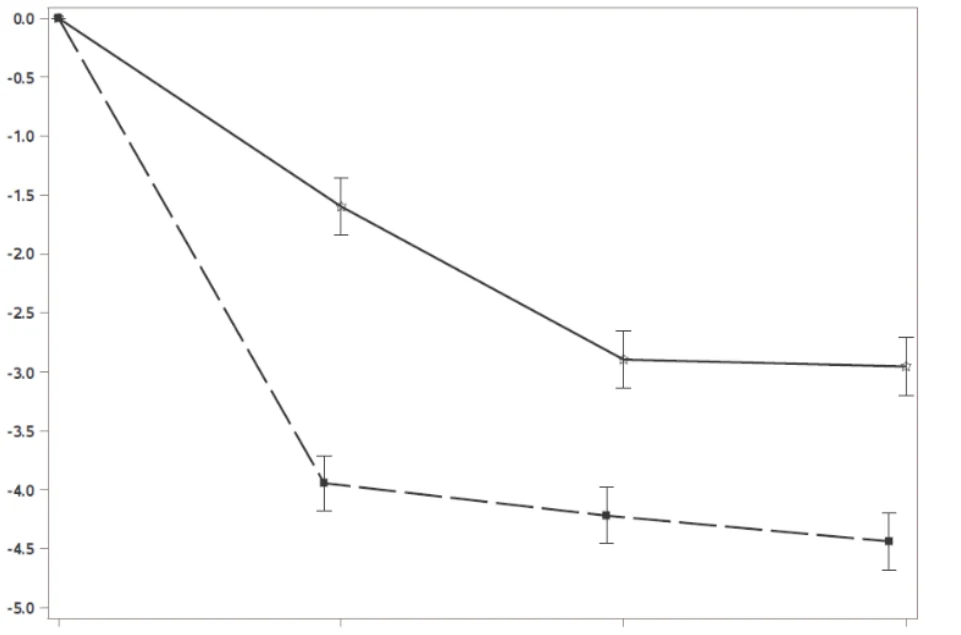
Obrázok 2 znázorňuje priemernú zmenu MMD oproti východiskovej hodnote v štúdii ADVANCE. U pacientov liečených AQUIPTOU 60 mg jedenkrát denne došlo k väčšiemu priemernému poklesu MMD oproti východiskovej hodnote počas 12-týždňovej liečby v porovnaní s pacientmi, ktorí dostávali placebo. Podávanie AQUIPTY 60 mg jedenkrát denne viedlo k významnému zníženiu priemerného počtu dní s migrénou za mesiac oproti východiskovej hodnote počas prvých 4 týždňov v porovnaní s pacientmi, ktorí dostávali placebo.
Obrázok 2: Zmena v počte dní s migrénou za mesiac oproti východiskovej hodnote v štúdii
ADVANCE

Zme
na v
počt
e dní
s
mi
gr
énou za
m
esi
ac opr
oti
východi
skovej
hodnot
e (
priem
er
st
anovený m
et
ódou
najm
enší
ch štvorcov
±
št
andar
dná c
hyba)
Východisková hodnota 1. až 4. týždeň 5. až 8. týždeň 9. až 12. týždeň
Placebo
AQUIPTA 60 mg raz denne
Dlhodobá účinnosť
V otvorenej štúdii, v ktorej bolo 546 pacientov s epizodickou migrénou randomizovaných na podávanie AQUIPTY 60 mg jedenkrát denne, sa účinnosť udržala až jeden rok. Liečebné obdobie dokončilo 68 % (373/546) pacientov. Zníženie priemerného počtu dní s migrénou stanovené metódou najmenších štvorcov v prvom mesiaci (1.-4. týždeň) bolo -3,8 dňa a v poslednom mesiaci (49. - 52. týždeň) sa zlepšilo na priemerné zníženie stanovené metódou najmenších štvorcov -5,2 dňa. Približne 84 %, 70 % a 48 % pacientov uviedlo ≥ 50 %, ≥ 75 % resp. 100 % zníženie počtu dní s migrénou v 49. - 52. týždni.
Pacienti s predchádzajúcim zlyhaním 2 až 4 kategórií perorálnej profylaktickej liečby
V štúdii ELEVATE bolo 315 dospelých pacientov s epizodickou migrénou, u ktorých predtým zlyhali 2 až 4 kategórie perorálnej profylaktickej liečby (napr. topiramát, tricyklické antidepresíva, betablokátory) na základe účinnosti a/alebo znášanlivosti randomizovaných v pomere 1:1, aby dostávali buď atogepant 60 mg (N = 157) alebo placebo (N = 158) počas 12 týždňov. Výsledky v tejto štúdii boli v súlade s hlavnými zisteniami predchádzajúcich štúdií účinnosti pri epizodickej migréne a boli štatisticky významné pre primárne a sekundárne koncové ukazovatele účinnosti vrátane niekoľkých výsledných ukazovateľov hodnotiacich účinok podľa hlásení pacientov. Liečba atogepantom viedla k skráteniu priemerného MMD o 4,2 dňa v porovnaní s 1,9 dňa v skupine s placebom (p < 0,001). 50,6 % (78/154) pacientov v skupine s atogepantom dosiahlo aspoň 50 % zníženie MMD oproti východiskovej hodnote v porovnaní s 18,1 % (28/155) v skupine s placebom (pomer šancí [95 % CI]: 4,82 [2,85; 8,14], p < 0,001).
Chronická migréna
Atogepant sa hodnotil z hľadiska profylaxie chronickej migrény (15 alebo viac dní s bolesťou hlavy s najmenej 8 dňami s migrénou v mesiaci) v randomizovanej, multicentrickej, dvojito zaslepenej, placebom kontrolovanej štúdii (PROGRESS). Pacienti boli randomizovaní na AQUIPTU 60 mg (n = 262) alebo placebo (n = 259) jedenkrát denne počas 12 týždňov. Podskupina pacientov (11 %) mohla súbežne používať jeden liek na profylaxiu migrény (napr. amitriptylín, propranolol, topiramát).
Pacienti mohli podľa potreby používať lieky na liečbu akútnej bolesti hlavy (t.j. triptány, ergotamínové deriváty, NSAID, paracetamol a opioidy). Zaradení boli aj pacienti s nadmerným užívaním liekov na akútne stavy a bolesťami hlavy spôsobenými nadmerným užívaním liekov. Súbežné použitie lieku, ktorý pôsobí na dráhu CGRP, nebolo povolené ani na akútnu, ani na preventívnu liečbu migrény.
Celkovo 463 (89 %) pacientov dokončilo 12-týždňovú dvojito zaslepenú štúdiu. Priemerný vek pacientov bol 42 rokov (rozsah: 18 až 74 rokov), 3 % boli vo veku 65 rokov alebo starší, 87 % boli ženy a 59 % boli belosi. Priemerná frekvencia migrény na začiatku liečby bola približne 19 dní s migrénou za mesiac a bola podobná vo všetkých liečených skupinách.
Primárnym koncovým ukazovateľom účinnosti bola zmena priemerného počtu MMD oproti východiskovej hodnote počas 12-týždňového obdobia liečby. Sekundárne koncové ukazovatele korigované na multiplicitu zahŕňali zmenu priemerného počtu dní s bolesťou hlavy za mesiac oproti východiskovej hodnote, zmenu priemerného počtu dní s užívaním liekov na akútne stavy za mesiac oproti východiskovej hodnote, podiel pacientov, ktorí dosiahli aspoň 50 % zníženie priemerného počtu MMD oproti východiskovej hodnote (3-mesačný priemer) a niektoré pacientmi hlásené výsledné parametre posudzujúce fungovanie. Pri AQUIPTE boli oproti placebu v štúdii PROGRESS preukázané štatisticky významné nálezy v primárnych a sekundárnych koncových ukazovateľoch účinnosti, ako je zhrnuté v tabuľke 5.
Tabuľka 5: Koncové ukazovatele účinnosti v štúdii PROGRESS
AQUIPTA 60 mg n = 257 | Placebo n = 249 | |
| Počet dní s migrénou za mesiac (MMD) počas 12 týždňov | ||
| Východisková hodnota | 19,2 | 19,0 |
| Priemerná zmena oproti východiskovej hodnote | -6,8 | -5,1 |
| Rozdiel v porovnaní s placebom | -1,7 | |
| p-hodnota | 0,002 | |
| Počet dní s bolesťou hlavy za mesiac počas 12 týždňov | ||
| Východisková hodnota | 21,5 | 21,4 |
| Priemerná zmena oproti východiskovej hodnote | -6,9 | -5,2 |
| Rozdiel v porovnaní s placebom | -1,7 | |
| p-hodnota | 0,002 | |
| Počet dní používania liekov na akútne stavy za mesiac počas 12 týždňov | ||
| Východisková hodnota | 15,5 | 15,3 |
| Priemerná zmena oproti východiskovej hodnote | -6,2 | -4,1 |
| Rozdiel v porovnaní s placebom | -2,1 | |
| p-hodnota | 0,002 | |
| ≥ 50 % MMD respondérov počas 12 týždňov | ||
| % respondérov | 40 | 27 |
| Pomer šancí (95 % CI) | 1,90 (1,29; 2,79) | |
| p-hodnota | 0,002 | |
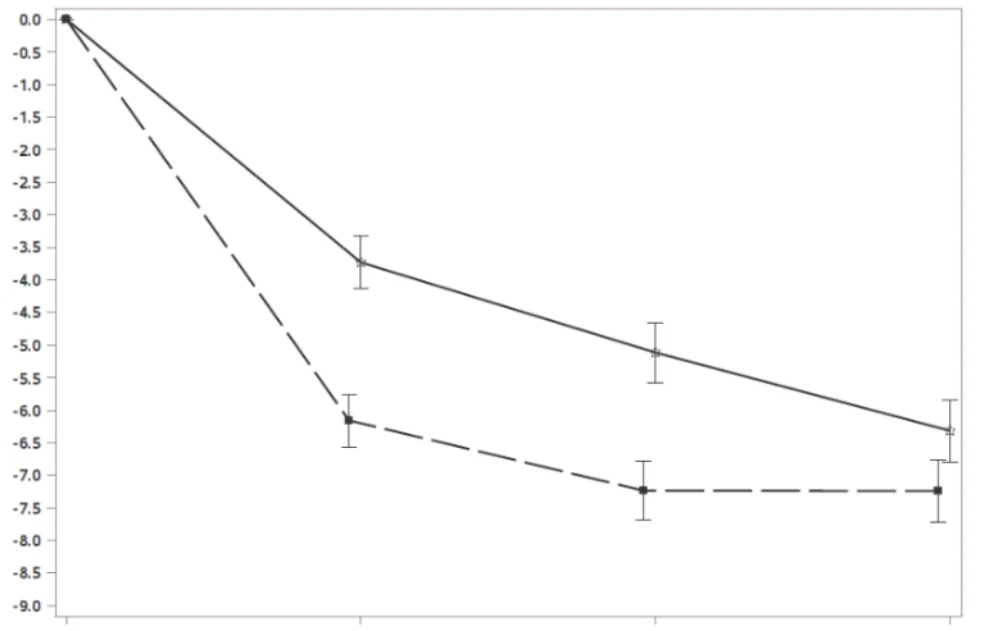
Obrázok 3 znázorňuje priemernú zmenu MMD oproti východiskovej hodnote v štúdii PROGRESS. U pacientov liečených AQUIPTOU 60 mg jedenkrát denne došlo k väčšiemu priemernému poklesu MMD oproti východiskovej hodnote počas 12-týždňovej liečby v porovnaní s pacientmi, ktorí dostávali placebo.
Obrázok 3: Zmena v počte dní s migrénou za mesiac oproti východiskovej hodnote v štúdii
PROGRESS
Zme
na v
počt
e dní
s
mi
gr
énou za
m
esi
ac opr
oti
východi
skovej
hodnot
e (
priem
er
st
anovený m
et
ódou
najm
e
nší
ch štvorcov
±
št
andar
dná c
hyba)
Východisková hodnota 1. až 4. týždeň 5. až 8. týždeň 9. až 12. týždeň
Placebo
AQUIPTA 60 mg raz denne
Znášanlivosť a účinnosť v porovnaní s topiramátom
V štúdii TEMPLE bolo randomizovaných 540 dospelých pacientov s epizodickou alebo chronickou migrénou, ktorí počas 24-týždňovej dvojito zaslepenej fázy dostávali buď atogepant 60 mg jedenkrát denne (N = 273) alebo topiramát 50 mg až 100 mg denne (N = 267) aby sa posúdila znášanlivosť, bezpečnosť a účinnosť. Atogepant preukázal lepšiu znášanlivosť v porovnaní s topiramátom na základe miery ukončenia liečby z dôvodu nežiaducich udalostí (atogepant: 12,1 %, topiramát: 29,6 %; p < 0,0001; primárny koncový ukazovateľ). 64,1 % pacientov v skupine s atogepantom dosiahlo aspoň 50 % zníženie MMD počas 4. až 6. mesiaca štúdie v porovnaní s 39,3 % v skupine s topiramátom (p < 0,0001).
Dlhodobá štúdia
Účinnosť AQUIPTY 60 mg jedenkrát denne pretrvávala až 3 roky v otvorenej, nekontrolovanej štúdii. Štúdia zahŕňala 270 pacientov s epizodickou migrénou, ktorí dokončili štúdiu ELEVATE, a 325 pacientov s chronickou migrénou, ktorí dokončili štúdiu PROGRESS. Celkovo 63 % pacientov dokončilo 3 roky otvorenej liečby a neboli identifikované žiadne nové bezpečnostné signály. Zníženie priemerného počtu MMD oproti východiskovým hodnotám v štúdii sa udržalo počas 156 týždňov otvorenej liečby epizodickej aj chronickej migrény. U pacientov, ktoré dokončili 3-ročnú štúdiu, bol podiel pacientov, ktorí reagovali ≥ 50 %, ≥ 75 % a 100 % znížením MMD počas 153. až 156. týždňa, 79,6 %, 61,7 % a 35,8 % u pacientov s epizodickou migrénou a 75,4 %, 52,5 % a 20,3 % u pacientov s chronickou migrénou.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s AQUIPTOU v jednej alebo vo viacerých podskupinách pediatrickej populácie v akútnej liečbe a profylaxii migrenóznych bolestí hlavy (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Po perorálnom podaní sa atogepant absorbuje s maximálnymi plazmatickými koncentráciami približne po 1 až 2 hodinách. Po podaní jedenkrát denne vykazuje atogepant farmakokinetiku úmernú dávke až do 170 mg (približne 3-násobok najvyššej odporúčanej dávky), bez akumulácie.
Vplyv jedla
Pri podávaní atogepantu s jedlom s vysokým obsahom tuku došlo k zníženiu AUC a Cmax približne
o 18 %, resp. 22 %, bez vplyvu na medián času do dosiahnutia maximálnej plazmatickej koncentrácie atogepantu. Atogepant sa v štúdiách klinickej účinnosti podával bez ohľadu na jedlo.
Distribúcia
Väzba atogepantu na plazmatické bielkoviny nebola závislá od koncentrácie v rozsahu 0,1 až 10 µmol; podiel neviazanej frakcie atogepantu v ľudskej plazme bol približne 4,7 %. Priemerný zdanlivý distribučný objem atogepantu (Vz/F) po perorálnom podaní je približne 292 l.
Biotransformácia
Atogepant sa eliminuje najmä metabolizmom, predovšetkým prostredníctvom CYP3A4. Východisková látka (atogepant) a konjugovaný glukuronidový metabolit (M23) boli najrozšírenejšie cirkulujúce zložky v ľudskej plazme.
Induktory CYP3A4
Súbežné podávanie atogepantu so silným induktorom CYP3A4 rifampicínom v rovnovážnom stave viedlo k významnému zníženiu expozície (Cmax o 30 % a AUC o 60 %) atogepantu u zdravých jedincov.
Súbežné podávanie atogepantu s miernym induktorom CYP3A4 topiramátom v rovnovážnom stave viedlo k zníženiu expozície (Cmax o 24 % a AUC o 25 %) atogepantu.
V podmienkach in vitro nie je v klinicky relevantných koncentráciách atogepant inhibítorom CYP3A4, 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, MAO-A ani UGT1A1. Atogepant tiež nie je v klinicky relevantných koncentráciách induktorom CYP1A2, CYP2B6 ani CYP3A4.
Eliminácia
Polčas eliminácie atogepantu je približne 11 hodín. Priemerný zdanlivý perorálny klírens (Cl/F) atogepantu je približne 19 l/h. Po jednorazovej perorálnej dávke 50 mg 14C-atogepantu zdravým mužom sa 42 % dávky vylúčilo v stolici a 5 % dávky v moči.
Transportéry
Atogepant je substrátom P-gp, BCRP, OATP1B1, OATP1B3 a OAT1. Na základe štúdie klinickej interakcie so silným inhibítorom OATP sa odporúča úprava dávky pri súbežnom používaní so silnými inhibítormi OATP. Atogepant nie je substrátom OAT3, OCT2 ani MATE1.
Atogepant nie je v klinicky relevantných koncentráciách inhibítorom P-gp, BCRP, OAT1, OAT3, NTCP, BSEP, MRP3 ani MRP4. Atogepant je slabým inhibítorom OATP1B1, OATP1B3, OCT1 a MATE1, ale neočakávajú sa žiadne klinicky významné interakcie.
Osobitné populácie
Porucha funkcie obličiek
Renálna cesta eliminácie zohráva pri klírense atogepantu menšiu úlohu. Na základe populačnej farmakokinetickej analýzy nie je významný rozdiel vo farmakokinetike atogepantu u pacientov s ľahkou alebo stredne ťažkou poruchou funkcie obličiek (CrCl 30-89 ml/min) v porovnaní s pacientmi s normálnou funkciou obličiek (CrCl ≥ 90 ml/min). Vzhľadom na to, že pacienti s ťažkou poruchou funkcie obličiek alebo s konečným štádiom ochorenia obličiek (ESRD; CrCl < 30 ml/min) neboli skúmaní, odporúča sa u týchto pacientov používať atogepant 10 mg.
Porucha funkcie pečene
U pacientov s už existujúcou ľahkou (Childova-Pughova trieda A), stredne ťažkou (Childova-Pughova trieda B) alebo ťažkou (Childova-Pughova trieda C) poruchou funkcie pečene sa celková expozícia atogepantu zvýšila o 24 %, 15 % resp. 38 %. Expozícia neviazanému atogepantu však bola približne 3-násobne vyššia u pacientov s ťažkou poruchou funkcie pečene. Použitiu AQUIPTY u pacientov s ťažkou poruchou funkcie pečene sa treba vyhnúť.
Prechod do materského mlieka
V štúdii u 12 zdravých dojčiacich žien, ktorým bola podaná jednorazová perorálna dávka 60 mg atogepantu v období od 1 do 6 mesiacov po pôrode, sa maximálne hladiny atogepantu v materskom mlieku vyskytli od 1 do 3 hodín po podaní. Cmax a AUC atogepantu v materskom mlieku boli významne nižšie, približne o 93 %, v porovnaní s plazmou žien. Priemerná relatívna dávka pre dojčatá bola približne 0,19 % (rozsah 0,06 až 0,33 %) dávky upravenej podľa hmotnosti matky s priemerným pomerom mlieka k plazme 0,08 (0,02 až 0,10). Kumulatívne množstvo atogepantu vylúčeného do materského mlieka počas 24 hodín bolo minimálne, menej ako 0,01 mg.
Ďalšie osobitné populácie
Na základe populačnej farmakokinetickej analýzy nemali pohlavie, rasa a telesná hmotnosť významný vplyv na farmakokinetiku (Cmax a AUC) atogepantu. Na základe týchto faktorov preto nie je opodstatnená žiadna úprava dávky.
5.3 Predklinické údaje o bezpečnosti
Bez ohľadu na výrazné medzidruhové rozdiely v afinite atogepantu k CGRP receptorom, predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní, genotoxicity, fototoxicity alebo karcinogénneho potenciálu neodhalili žiadne osobitné riziko pre atogepant u ľudí.
Porucha fertility
Perorálne podávanie atogepantu samcom a samiciam potkanov pred párením a počas neho, a pokračovanie podávania u samíc do 7. dňa gravidity nemalo žiadne nežiaduce účinky na plodnosť alebo reprodukčnú výkonnosť. Plazmatické expozície (AUC) sú až do približne 15-násobku hodnoty u ľudí pri podaní maximálnej odporúčanej dávky pre človeka (Maximum Recommended Human Dose, MRHD).
Reprodukčná a vývojová toxikológia
Perorálne podávanie atogepantu gravidným potkanom a králikom počas obdobia organogenézy viedlo k zníženiu telesnej hmotnosti plodu u potkanov a zvýšenému výskytu fetálnych viscerálnych a kostrových odchýlok pri dávkach spojených s minimálnou toxicitou pre matku. Pri dávke bez nežiaducich účinkov na embryofetálny vývoj bola plazmatická expozícia (AUC) približne 4-násobná u potkanov a 3-násobná u králikov ako u ľudí pri MRHD 60 mg/deň.
Perorálne podávanie atogepantu potkanom počas gravidity a laktácie viedlo k významnému poklesu telesnej hmotnosti mláďat bez nežiaducich účinkov, ktorý pretrvával do dospelosti. Plazmatická expozícia (AUC) pri dávke bez nežiaducich účinkov na prenatálny a postnatálny vývoj bola približne 5-násobok hodnoty u ľudí pri MRHD. U laktujúcich potkanov viedlo perorálne podávanie atogepantu k približne 2-násobne vyšším hladinám atogepantu v mlieku ako v plazme matky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Kopolymér polyvinylpyrolidónu/vinyl-acetátu
Polyetylénglykol-sukcinát vitamínu E
Manitol
Mikrokryštalická celulóza
Chlorid sodný
Sodná soľ kroskarmelózy
Koloidný oxid kremičitý
Stearyl-fumarát sodný
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
AQUIPTA 10 mg tablety
PVC/PE/PCTFE blistre s hliníkovou fóliou, každý obsahuje 7 tabliet. Balenia obsahujú 7, 28 alebo 98 tabliet.
AQUIPTA 60 mg tablety
PVC/PE/PCTFE blistre s hliníkovou fóliou, každý obsahuje 2 tablety. Balenia obsahujú 2 tablety.
PVC/PE/PCTFE blistre s hliníkovou fóliou, každý obsahuje 7 tabliet. Balenia obsahujú 7, 28 alebo 98 tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLA
EU/1/23/1750/001
EU/1/23/1750/002
EU/1/23/1750/003
EU/1/23/1750/004
EU/1/23/1750/005
EU/1/23/1750/006
EU/1/23/1750/007
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 11. august 2023
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.