


Súhrn charakteristických vlastností lieku (SPC) - Dimetyl-fumarát G.L. Pharma 120 mg tvrdé gastrorezistentné kapsuly
1. NÁZOV LIEKU
Dimetyl-fumarát G.L. Pharma 120 mg tvrdé gastrorezistentné kapsuly
Dimetyl-fumarát G.L. Pharma 240 mg tvrdé gastrorezistentné kapsuly
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Dimetyl-fumarát G.L. Pharma 120 mg tvrdé gastrorezistentné kapsuly
Každá tvrdá gastrorezistentná kapsula obsahuje 120 mg dimetyl-fumarátu.
Dimetyl-fumarát G.L. Pharma 240 mg tvrdé gastrorezistentné kapsuly
Každá tvrdá gastrorezistentná kapsula obsahuje 240 mg dimetyl-fumarátu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tvrdá gastrorezistentná kapsula (gastrorezistentná kapsula)
Dimetyl-fumarát G.L. Pharma 120 mg tvrdé gastrorezistentné kapsuly
Zelené viečko a biele telo, obal kapsuly má 21,4 mm, na tele čiernym atramentom vytlačené „DMF 120“, obsahujúce biele až sivobiele minitablety.
Dimetyl-fumarát G.L. Pharma 240 mg tvrdé gastrorezistentné kapsuly
Zelené viečko a biele telo, obal kapsuly má 23,2 mm, na tele čiernym atramentom vytlačené „DMF 240“, obsahujúce biele až sivobiele minitablety.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Dimetyl-fumarát G.L. Pharma je indikovaný na liečbu dospelých a pediatrických pacientov vo veku od 13 rokov, ktorí majú roztrúsenú sklerózu s relaps-remitujúcim priebehom (relapsing remitting multiple sclerosis/sclerosis multiplex, RRSM).
4.2 Dávkovanie a spôsob podávania
Liečba sa má začať pod dohľadom lekára so skúsenosťami s liečbou roztrúsenej sklerózy.
Dávkovanie
Začiatočná dávka je 120 mg dvakrát denne. Po 7 dňoch sa má dávka zvýšiť na odporúčanú udržiavaciu dávku 240 mg dvakrát denne (pozri časť 4.4).
Ak pacient vynechá dávku, nesmie užiť dvojnásobnú dávku. Pacient môže užiť vynechanú dávku len v prípade, že medzi dávkami je odstup 4 hodiny. V opačnom prípade má pacient čakať až na ďalšiu plánovanú dávku.
Dočasné zníženie dávky na 120 mg dvakrát denne môže znížiť výskyt začervenania a gastrointestinálnych nežiaducich reakcií. Do 1 mesiaca sa má obnoviť odporúčaná udržiavacia dávka 240 mg dvakrát denne.
Dimetyl-fumarát G.L. Pharma sa má užívať s jedlom (pozri časť 5.2). U pacientov, u ktorých sa môže vyskytnúť začervenanie alebo gastrointestinálne nežiaduce reakcie, môže užívanie tohto lieku s jedlom zlepšiť jeho tolerovanie (pozri časti 4.4, 4.5 a 4.8).
Osobitné skupiny pacientov
Staršie osoby
Do klinických skúšaní s dimetyl-fumarátom bol zahrnutý obmedzený počet pacientov vo veku 55 rokov a starších, pričom nezahŕňali dostatočný počet pacientov vo veku 65 rokov a starších, aby sa dalo určiť, či reagujú inak ako mladší pacienti (pozri časť 5.2). Na základe mechanizmu účinku liečiva nie sú teoretické dôvody na úpravu dávky u starších osôb.
Porucha funkcie obličiek a pečene
Dimetyl-fumarát nebol skúšaný u pacientov s poruchou funkcie obličiek alebo pečene. Klinické farmakologické štúdie nenaznačujú potrebu úpravy dávky (pozri časť 5.2). U pacientov so závažným stupňom poruchy funkcie obličiek alebo pečene treba postupovať opatrne (pozri časť 4.4).
Pediatrická populácia
Dávkovanie u dospelých a pediatrických pacientov vo veku od 13 rokov je rovnaké.
K dispozícii je iba obmedzené množstvo údajov u detí vo veku od 10 rokov do 12 rokov. V súčasnosti dostupné údaje sú opísané v častiach 4.8 a 5.1, ale neumožňujú uviesť odporúčania na dávkovanie.
Bezpečnosť a účinnosť dimetyl-fumarátu u detí vo veku do 10 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Dimetyl-fumarát G.L. Pharma je na perorálne použitie.
Kapsula sa má prehltnúť celá. Kapsula ani jej obsah sa nesmie drviť, deliť, rozpúšťať, cmúľať ani žuť, keďže enterosolventný obal minitabliet (prítomných vo vnútri obalu kapsuly) zabraňuje dráždivým účinkom na črevá.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Suspektná alebo potvrdená progresívna multifokálna leukoencefalopatia (PML).
4.4 Osobitné upozornenia a opatrenia pri používaní
Krvné/laboratórne testy
Funkcia obličiek
V klinických skúšaniach boli u pacientov liečených dimetyl-fumarátom pozorované zmeny v renálnych laboratórnych testoch (pozri časť 4.8). Klinické dôsledky týchto zmien nie sú známe. Odporúča sa vyhodnotiť funkciu obličiek (napr. kreatinín, dusík močoviny v krvi a vyšetrenie moču) pred začiatkom liečby, po 3 a po 6 mesiacoch liečby, potom každých 6 až 12 mesiacov a podľa klinickej indikácie.
Funkcia pečene
Liečba dimetyl-fumarátom môže viesť k poškodeniu pečene vyvolanému liekom, vrátane zvýšenia hladín pečeňových enzýmov (≥ 3-násobok hornej hranice normálnych hodnôt (upper limit of normal, ULN)) a zvýšenia hladín celkového bilirubínu (≥ 2-násobok ULN). K nástupu môže dôjsť o niekoľko dní, o niekoľko týždňov alebo neskôr. Po ukončení liečby bol pozorovaný ústup nežiaducich reakcií. Pred začatím liečby a počas liečby, ak je to klinicky indikované, sa odporúča stanovenie sérových hladín aminotransferáz (napr. alanínaminotransferázy (ALT), aspartátaminotransferázy (AST)) a celkového bilirubínu.
Lymfocyty
U pacientov liečených dimetyl-fumarátom sa môže vyvinúť lymfopénia (pozri časť 4.8). Pred začatím liečby dimetyl-fumarátom sa musí vyšetriť aktuálny krvný obraz, vrátane lymfocytov.
Ak je počet lymfocytov pod normálnou hranicou, je potrebné dôkladne vyhodnotiť možné príčiny pred začatím liečby týmto liekom. Dimetyl-fumarát nebol skúšaný u pacientov, ktorí už mali znížený počet lymfocytov, a pri liečbe takýchto pacientov treba postupovať opatrne. Liečba dimetyl-fumarátom sa nemá začať u pacientov s ťažkou lymfopéniou (hladina lymfocytov < 0,5 x 10⁹/l).
Po začatí liečby je nutné vyšetriť krvný obraz, vrátane lymfocytov, každé 3 mesiace.
U pacientov s lymfopéniou sa odporúča zvýšený dohľad z dôvodu zvýšeného rizika progresívnej multifokálnej leukoencefalopatie (PML) nasledovne:
- u pacientov s dlhodobou ťažkou lymfopéniou (počet lymfocytov < 0,5 x 10⁹/l), ktorá trvá dlhšie ako 6 mesiacov, sa má liečba dimetyl-fumarátom prerušiť.
- u pacientov s trvalým miernym poklesom absolútneho počtu lymfocytov medzi ≥ 0,5 x 10⁹/l až < 0,8 x 10⁹/l, trvajúcim dlhšie ako 6 mesiacov, je potrebné prehodnotiť pomer prínosu a rizika liečby dimetyl-fumarátom.
- u pacientov s počtom lymfocytov pod dolnou hranicou normálnych hodnôt (lower limit of normal, LLN), ako je definované referenčným rozmedzím v miestnom laboratóriu, sa odporúča pravidelné monitorovanie absolútneho počtu lymfocytov. Do úvahy je potrebné vziať ďalšie faktory, ktoré by mohli ešte viac zvýšiť individuálne riziko PML (pozri časť o PML nižšie).
Počet lymfocytov má byť sledovaný až do zotavenia pacienta (pozri časť 5.1). Po zotavení a pri nedostatku alternatívnych terapeutických možností má rozhodnutie o opätovnom začatí liečby dimetyl-fumarátom po jej prerušení vychádzať z klinického posúdenia.
Zobrazovanie magnetickou rezonanciou (Magnetic Resonance Imaging, MRI)
Pred začatím liečby dimetyl-fumarátom má byť k dispozícii výsledok východiskového MRI vyšetrenia (zvyčajne nie starší ako 3 mesiace) na porovnanie. Potreba ďalšieho MRI vyšetrenia sa má zvážiť v súlade s národnými a miestnymi odporúčaniami. MRI zobrazenie sa môže zvážiť v rámci zvýšeného sledovania pacientov so zvýšeným rizikom PML. V prípade klinického podozrenia na PML sa má ihneď na diagnostické účely vykonať MRI.
Progresívna multifokálna leukoencefalopatia (PML)
PML bola hlásená u pacientov liečených dimetyl-fumarátom (pozri časť 4.8). PML je oportúnna infekcia spôsobená Johnovým-Cunninghamovým vírusom (JCV), ktorá môže byť fatálna alebo môže viesť k ťažkému zdravotnému postihnutiu.
Pri liečbe dimetyl-fumarátom a inými liekmi s obsahom fumarátov sa u pacientov s lymfopéniou (počet lymfocytov nižší ako LLN) vyskytli prípady PML. Predpokladá sa, že dlhotrvajúca, mierna až ťažká lymfopénia zvyšuje riziko PML pri liečbe dimetyl-fumarátom, riziko však nemožno vylúčiť ani u pacientov s miernou lymfopéniou.
Ďalšie faktory, ktoré by mohli prispievať k zvýšeniu rizika PML u pacientov s lymfopéniou, sú:
- dĺžka liečby dimetyl-fumarátom. Prípady PML sa vyskytli približne po 1 až 5 rokoch liečby, presná súvislosť s dĺžkou liečby však nie je známa.
- výrazné zníženie počtu CD4+ a hlavne CD8+ T-lymfocytov, ktoré sú dôležité pre imunitnú obranu (pozri časť 4.8), a
- predchádzajúca imunosupresívna alebo imunomodulačná liečba (pozri nižšie).
Lekári majú zhodnotiť zdravotný stav svojich pacientov, aby určili, či príznaky naznačujú neurologickú poruchu, a ak áno, či sú tieto príznaky typické pre roztrúsenú sklerózu (sclerosis multiplex, SM) alebo prípadne naznačujú PML.
Pri prvom prejave alebo príznaku, ktorý naznačuje PML, sa má dimetyl-fumarát vysadiť a musia sa vykonať vhodné diagnostické vyšetrenia, vrátane stanovenia DNA vírusu JCV v mozgovomiechovom moku (cerebrospinal fluid, CSF) pomocou metódy kvantitatívnej polymerázovej reťazovej reakcie (polymerase chain reaction, PCR) . Príznaky PML sa môžu podobať relapsu SM. Typické príznaky spájané s PML sú rôzne, vyvíjajú sa niekoľko dní až týždňov a zahŕňajú postupnú slabosť jednej polovice tela alebo nemotornosť končatín, poruchy videnia a zmeny v myslení, pamäti a orientácii vedúce k zmätenosti a zmenám osobnosti. Lekári majú byť zvlášť obozretní pri príznakoch naznačujúcich PML, ktoré si pacient nemusí všimnúť. Pacientom sa má tiež odporučiť, aby o svojej liečbe informovali svojho partnera alebo opatrovateľov, pretože si môžu všimnúť príznaky, ktoré si pacient neuvedomuje.
PML sa môže vyskytovať iba v prípade infekcie JCV. Je potrebné vziať do úvahy, že vplyv lymfopénie na presnosť testovania sérových protilátok proti vírusu JCV sa u pacientov liečených dimetyl-fumarátom neskúmal. Je potrebné tiež poznamenať, že negatívny test na protilátky proti vírusu JCV (za prítomnosti normálneho počtu lymfocytov) nevylučuje možnosť následnej infekcie JCV.
Ak sa u pacienta vyvinie PML, liečba dimetyl-fumarátom sa musí natrvalo ukončiť.
Predchádzajúca liečba zahŕňajúca imunosupresívne alebo imunomodulačné liečby
Neboli vykonané žiadne štúdie hodnotiace účinnosť a bezpečnosť dimetyl-fumarátu pri prechode pacientov z iných liekov modifikujúcich ochorenie na dimetyl-fumarát. Je možné, že k rozvoju PML u pacientov liečených dimetyl-fumarátom prispieva aj predchádzajúca imunosupresívna liečba.
Prípady PML boli hlásené u pacientov s rizikom PML predtým liečených natalizumabom. Lekári si majú byť vedomí, že v prípadoch PML, ktoré sa vyskytli po nedávnom ukončení liečby natalizumabom, nemusí byť prítomná lymfopénia.
Okrem toho sa väčšina potvrdených prípadov PML s dimetyl-fumarátom vyskytla u pacientov s predchádzajúcou imunomodulačnou liečbou.
Pri prechode pacientov z iných liekov modifikujúcich ochorenie na dimetyl-fumarát sa musí brať do úvahy eliminačný polčas a mechanizmus účinku predchádzajúcej liečby, aby sa predišlo dodatočným účinkom na imunitný systém a zároveň znížilo riziko reaktivácie SM. Odporúča sa vyšetriť krvný obraz pred začatím liečby dimetyl-fumarátom a pravidelne v priebehu liečby (pozri Krvné/laboratórne testy vyššie).
Závažná porucha funkcie obličiek alebo pečene
Dimetyl-fumarát nebol skúšaný u pacientov so závažnou poruchou funkcie obličiek alebo pečene, preto je u týchto pacientov potrebná opatrnosť (pozri časť 4.2).
Závažné aktívne gastrointestinálne ochorenie
Dimetyl-fumarát nebol skúšaný u pacientov so závažným aktívnym gastrointestinálnym ochorením, preto je u týchto pacientov potrebná opatrnosť.
Začervenanie
Počas klinických skúšaní bolo u 34 % pacientov liečených dimetyl-fumarátom zaznamenané začervenanie. U väčšiny pacientov bolo začervenanie ľahkého až stredne ťažkého stupňa. Údaje zo skúšaní so zdravými dobrovoľníkmi naznačujú, že začervenanie spájané s dimetyl-fumarátom je pravdepodobne sprostredkované prostaglandínmi. U pacientov s neúnosným začervenaním môže byť prospešná krátkodobá liečba kyselinou acetylsalicylovou bez gastrorezistentného obalu v dávke 75 mg (pozri časť 4.5). V dvoch skúšaniach so zdravými dobrovoľníkmi sa výskyt a závažnosť začervenania počas dávkovacieho obdobia znížili.
Traja pacienti z celkovo 2 560 pacientov liečených dimetyl-fumarátom v klinických skúšaniach mali závažné príznaky začervenania, ktoré boli pravdepodobne hypersenzitívnymi alebo anafylaktoidnými reakciami. Tieto udalosti neboli život ohrozujúce, ale viedli k hospitalizácii. Predpisujúci lekári i pacienti si majú byť vedomí tejto možnosti v prípade ťažkých reakcií začervenania (pozri časti 4.2, 4.5 a 4.8).
Anafylaktické reakcie
Po podaní dimetyl-fumarátu boli po uvedení lieku na trh hlásené prípady anafylaxie/anafylaktoidnej reakcie (pozri časť 4.8). Príznaky môžu zahŕňať dyspnoe, hypoxiu, hypotenziu, angioedém, vyrážku alebo urtikáriu. Mechanizmus anafylaxie indukovanej dimetyl-fumarátom nie je známy. Tieto reakcie sa väčšinou vyskytujú po prvej dávke, ale môžu sa tiež vyskytnúť kedykoľvek v priebehu liečby a môžu byť závažné a život ohrozujúce.
Pacientov je potrebné poučiť, aby v prípade výskytu prejavov alebo príznakov anafylaxie prestali dimetyl-fumarát užívať a okamžite vyhľadali lekársku pomoc. Liečba sa nemá znovu začať (pozri časť 4.8).
Infekcie
V placebom kontrolovaných skúšaniach 3. fázy bol výskyt infekcií (60 % oproti 58 %) a závažných infekcií (2 % oproti 2 %) podobný u pacientov liečených dimetyl-fumarátom ako u pacientov v skupine s placebom, v danom poradí. Avšak, ak sa u pacienta v dôsledku imunomodulačných vlastností dimetyl-fumarátu (pozri časť 5.1) rozvinie závažná infekcia, je potrebné zvážiť prerušenie liečby dimetyl-fumarátom a pred obnovením liečby sa majú prehodnotiť jej prínosy a riziká. Pacientov liečených dimetyl-fumarátom je potrebné poučiť, aby lekárovi hlásili príznaky infekcií. U pacientov so závažnými infekciami sa liečba dimetyl-fumarátom nemá začať, kým sa infekcia (infekcie) nevylieči (nevyliečia).
Nebol pozorovaný zvýšený výskyt závažných infekcií u pacientov s počtom lymfocytov < 0,8 x 10⁹/l alebo < 0,5 x 10⁹/l (pozri časť 4.8). Ak liečba pokračuje aj pri stredne ťažkej až ťažkej dlhotrvajúcej lymfopénii, riziko oportúnnych infekcií, vrátane PML, nemôže byť vylúčené (pozri časť 4.4 podčasť PML).
Infekcie vyvolané vírusom herpes zoster
V súvislosti s dimetyl-fumarátom boli hlásené prípady herpes zoster (pozri časť 4.8). Väčšina prípadov nebola závažná, boli však hlásené aj závažné prípady zahŕňajúce diseminovaný herpes zoster, herpes zoster ophthalmicus, herpes zoster oticus, infekciu nervového systému spôsobenú vírusom herpes zoster, herpes zoster meningoencephalitis a herpes zoster meningomyelitis. Tieto udalosti sa môžu vyskytnúť kedykoľvek počas liečby. U pacientov užívajúcich dimetyl-fumarát sa majú sledovať prejavy a príznaky infekcie herpes zoster, najmä v prípadoch, keď je hlásený súčasný výskyt lymfocytopénie. V prípade výskytu infekcie herpes zoster je potrebné podať primeranú liečbu proti infekcii herpes zoster. U pacientov so závažnými infekciami je potrebné zvážiť prerušenie liečby dimetyl-fumarátom do vyliečenia infekcie (pozri časť 4.8).
Začiatok liečby
Liečba dimetyl-fumarátom sa má začať postupne za účelom zníženia výskytu začervenania a gastrointestinálnych nežiaducich reakcií (pozri časť 4.2).
Fanconiho syndróm
V súvislosti s liekom obsahujúcim dimetyl-fumarát v kombinácii s inými estermi kyseliny fumarovej boli hlásené prípady výskytu Fanconiho syndrómu. Včasná diagnóza Fanconiho syndrómu a ukončenie liečby dimetyl-fumarátom sú dôležité na prevenciu vzniku poškodenia obličiek a osteomalácie, pretože syndróm je zvyčajne reverzibilný. Najdôležitejšími prejavmi sú: proteinúria, glukozúria (s normálnymi hladinami cukru v krvi), hyperaminoacidúria a fosfatúria (možnosť súbežného výskytu s hypofosfatémiou). Progresia môže zahŕňať príznaky ako je polyúria, polydipsia a proximálna svalová slabosť. V zriedkavých prípadoch sa môže vyskytnúť hypofosfatemická osteomalácia s nelokalizovanou bolesťou kostí, zvýšenie hladiny alkalickej fosfatázy v sére a únavové zlomeniny kostí. Dôležité je, že Fanconiho syndróm sa môže vyskytnúť bez zvýšených hladín kreatinínu alebo zníženej rýchlosti glomerulárnej filtrácie. V prípade nejasných príznakov je potrebné zvážiť, či nejde o Fanconiho syndróm a majú sa vykonať príslušné vyšetrenia.
4.5 Liekové a iné interakcie
Antineoplastická, imunosupresívna alebo kortikosteroidná liečba
Dimetyl-fumarát nebol skúšaný v kombinácii s antineoplastickou alebo imunosupresívnou liečbou, preto je pri ich súbežnom podávaní potrebná opatrnosť. V klinických skúšaniach s roztrúsenou sklerózou nebola súbežná liečba relapsov krátkodobo podávanými intravenóznymi kortikosteroidmi spojená s klinicky relevantným nárastom infekcií.
Vakcíny
Počas liečby dimetyl-fumarátom je možné zvážiť súbežné podanie neživých očkovacích látok podľa národných očkovacích schém.
V klinickom skúšaní zahŕňajúcom celkom 71 pacientov s roztrúsenou sklerózou s relaps-remitujúcim priebehom (RRSM) dosiahli pacienti, ktorým sa podávalo 240 mg dimetyl-fumarátu dvakrát denne počas najmenej 6 mesiacov (n = 38) alebo nepegylovaný interferón počas najmenej 3 mesiacov (n = 33) porovnateľnú imunitnú odpoveď (definovanú ako ≥ 2- násobný vzostup titra protilátok po očkovaní oproti hodnote pred očkovaním) po podaní tetanového toxoidu (tzv. recall antigénu) a konjugovanej polysacharidovej vakcíny proti meningokoku C (neoantigén), zatiaľ čo imunitná odpoveď na rôzne sérotypy nekongujovanej 23-valentnej polysacharidovej pneumokokovej vakcíny (antigén nezávislý od T lymfocytov) sa v oboch liečebných skupinách odlišovala. Pozitívna imunitná odpoveď, definovaná ako ≥ 4-násobný vzostup titra protilátok na tieto tri očkovacie látky, sa dosiahla u menšieho počtu osôb v oboch liečebných skupinách. Boli zaznamenané malé číselné rozdiely v odpovedi na tetanový toxoid a pneumokokový polysacharid sérotypu 3 v prospech skupiny s nepegylovaným interferónom.
O účinnosti a bezpečnosti podania živých atenuovaných vakcín pacientom liečených dimetyl-fumarátom nie sú dostupné žiadne klinické údaje. V prípade živých vakcín môže byť zvýšené riziko klinickej infekcie a pacientom liečeným dimetyl-fumarátom sa nemajú podať, okrem zriedkavých prípadov, keď toto potenciálne riziko pre jednotlivca je považované za menšie ako riziko vyplývajúce z nezaočkovania.
Ďalšie deriváty kyseliny fumarovej
Počas liečby dimetyl-fumarátom sa nemajú súbežne podávať ďalšie deriváty kyseliny fumarovej (dermálne alebo systémovo).
U ľudí je dimetyl-fumarát intenzívne metabolizovaný esterázami ešte skôr, ako vstúpi do systémovej cirkulácie a jeho ďalšie metabolizovanie prebieha cez cyklus trikarboxylových kyselín bez účasti systému cytochrómu P450 (CYP). V in vitro štúdiách inhibície a indukcie CYP, štúdii P-glykoproteínu ani v štúdiách proteínovej väzby dimetyl-fumarátu a monometyl-fumarátu (primárny metabolit dimetyl-fumarátu) neboli identifikované potenciálne riziká vyplývajúce z liekovej interakcie.
Účinky iných látok na dimetyl-fumarát
Lieky bežne používané u pacientov s roztrúsenou sklerózou, ako intramuskulárny interferón beta-1a a glatiramer-acetát, boli klinicky testované na potenciálne interakcie s dimetyl-fumarátom a nezmenili farmakokinetický profil dimetyl-fumarátu.
Dôkazy zo štúdií so zdravými dobrovoľníkmi naznačujú, že začervenanie spájané s dimetyl-fumarátom je pravdepodobne sprostredkované prostaglandínmi. V dvoch skúšaniach so zdravými dobrovoľníkmi podávanie 325 mg (alebo ekvivalentného množstva) kyseliny acetylsalicylovej bez gastrorezistentného obalu 30 minút pred podaním dimetyl-fumarátu počas 4 dní a počas 4 týždňov, v uvedenom poradí, neovplyvnilo farmakokinetický profil dimetyl-fumarátu. U pacientov s roztrúsenou sklerózou s relaps-remitujúcim priebehom sa musia pred súbežným podaním dimetyl-fumarátu s kyselinou acetylsalicylovou zvážiť potenciálne riziká, spájané s touto liečbou. Dlhodobé (> 4 týždne) nepretržité podávanie kyseliny acetylsalicylovej sa neskúmalo (pozri časti 4.4 a 4.8).
Súbežná liečba nefrotoxickými liekmi (ako sú aminoglykozidy, diuretiká, nesteroidové antiflogistiká alebo lítium) môže zvýšiť potenciálne renálne nežiaduce reakcie (napr. proteinúriu, pozri časť 4.8) u pacientov užívajúcich dimetyl-fumarát (pozri časť 4.4 Krvné/laboratórne testy).
Konzumovanie malých množstiev alkoholu nemalo vplyv na expozíciu dimetyl-fumarátu a nebolo spojené s nárastom nežiaducich reakcií. Je potrebné vyhnúť sa požívaniu veľkého množstva silných alkoholických nápojov (viac ako 30 objemových percent alkoholu) počas jednej hodiny od užitia Dimetyl-fumarátu G.L. Pharma, keďže alkohol môže viesť k vyššej frekvencii gastrointestinálnych nežiaducich reakcií.
Účinky dimetyl-fumarátu na iné látky
In vitro štúdie indukcie CYP nepreukázali interakciu medzi dimetyl-fumarátom a perorálnymi kontraceptívami. V in vivo štúdii súbežné podanie dimetyl-fumarátu s kombinovanou perorálnou antikoncepciou (norgestimát a etinylestradiol) nevyvolalo relevantnú zmenu v expozícii perorálnej antikoncepcii.
Interakčné štúdie s perorálnou antikoncepciou obsahujúcou iné progestagény sa neuskutočnili, neočakáva sa však vplyv dimetyl-fumarátu na ich expozíciu.
Pediatrická populácia
Interakčné štúdie sa uskutočnili len u dospelých.
4.6 Fertilita, gravidita a laktácia
Gravidita
Na základe registra gravidít a spontánnych hlásení po uvedení lieku na trh je k dispozícii malé množstvo údajov u gravidných žien (300 až 1 000 ukončených gravidít). V registri gravidít s dimetyl-fumarátom bolo zdokumentovaných 289 prospektívne zozbieraných ukončených gravidít u pacientok s SM, ktoré boli vystavené účinku dimetyl-fumarátu. Medián trvania expozície dimetyl-fumarátu bol 4,6 gestačného týždňa s obmedzenou expozíciou po šiestom gestačnom týždni (44 ukončených gravidít). Expozícia dimetyl-fumarátu počas takejto skorej fázy gravidity nepoukazuje na malformácie alebo fetálnu/neonatálnu toxicitu v porovnaní s bežnou populáciou. Riziko dlhšej expozície dimetyl-fumarátu alebo expozície v neskorších štádiách tehotenstva nie je známe.
Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Ako preventívne opatrenie je vhodnejšie vyhnúť sa užívaniu dimetyl-fumarátu počas gravidity. Tento liek sa má užívať počas gravidity len vtedy, ak je jednoznačne potrebný a ak potenciálny prínos prevyšuje potenciálne riziko pre plod.
Dojčenie
Nie je známe, či sa dimetyl-fumarát alebo jeho metabolity vylučujú do ľudského mlieka. Riziko u novorodencov/dojčiat nemôže byť vylúčené. Rozhodnutie, či ukončiť dojčenie alebo či ukončiť/prerušiť liečbu dimetyl-fumarátom, sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Nie sú k dispozícii žiadne údaje o účinkoch dimetyl-fumarátu na ľudskú fertilitu. Údaje z predklinických štúdií nenaznačujú, že by s podávaním dimetyl-fumarátu vzrastalo riziko zníženia fertility (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Dimetyl-fumarát nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie nežiaduce reakcie sú začervenanie (35 %) a gastrointestinálne príhody (t. j. hnačka (14 %), nevoľnosť (12 %), bolesť brucha (10 %), bolesť v hornej časti brucha (10 %)). Začervenanie a gastrointestinálne príhody boli u pacientov častejšie na začiatku liečby (hlavne počas prvého mesiaca) a u pacientov s výskytom začervenania a gastrointestinálnych príhod môže k týmto udalostiam dôjsť kedykoľvek v priebehu liečby dimetyl-fumarátom. Najčastejšie hlásené nežiaduce reakcie vedúce k ukončeniu liečby sú začervenanie (3 %) a gastrointestinálne príhody (4 %).
V placebom kontrolovaných a nekontrolovaných klinických štúdiách 2. a 3. fázy dostávalo dimetyl-fumarát 2 513 pacientov počas obdobia až 12 rokov s celkovou expozíciou ekvivalentnou 11 318 pacientorokom. Celkovo 1 169 pacientov bolo liečených dimetyl-fumarátom aspoň 5 rokov a 426 pacientov aspoň 10 rokov. Skúsenosti z nekontrolovaných klinických skúšaní sú konzistentné so skúsenosťami z placebom kontrolovaných klinických skúšaní.
Tabuľka s prehľadom nežiaducich reakcií
Nežiaduce reakcie vyplývajúce z klinických skúšaní, zo štúdií bezpečnosti po uvedení lieku na trh a spontánnych hlásení sú uvedené v tabuľke nižšie.
Nežiaduce reakcie sú uvádzané v podobe MedDRA preferovaných termínov podľa tried orgánových systémov databázy MedDRA. Výskyt nežiaducich reakcií je vyjadrený podľa nasledovných kategórií:
- Veľmi časté (≥ 1/10)
- Časté (≥ 1/100 až < 1/10)
- Menej časté (≥ 1/1 000 až < 1/100)
- Zriedkavé (≥ 1/10 000 až ˂ 1/1 000)
- Veľmi zriedkavé (< 1/10 000)
- Neznáme (z dostupných údajov)
Tabuľka 1 Nežiaduce reakcie z klinických štúdií, zo štúdií bezpečnosti po uvedení lieku na trh a spontánnych hlásení
Trieda orgánových systémov podľa databázy MedDRA | Nežiaduca reakcia | Kategória frekvencie |
|---|---|---|
| Infekcie a nákazy | Gastroenteritída | Časté |
Progresívna multifokálna leukoencefalopatia (PML) | Neznáme | |
| Herpes zoster | Neznáme | |
| Poruchy krvi a lymfatického systému | Lymfopénia | Časté |
| Leukopénia | Časté | |
| Trombocytopénia | Menej časté | |
| Poruchy imunitného systému | Hypersenzitivita | Menej časté |
| Anafylaxia | Neznáme | |
| Dyspnoe | Neznáme | |
| Hypoxia | Neznáme | |
| Hypotenzia | Neznáme | |
| Angioedém | Neznáme | |
| Poruchy nervového systému | Pocit pálenia | Časté |
| Poruchy ciev | Začervenanie | Veľmi časté |
| Návaly tepla | Časté | |
| Poruchy dýchacej sústavy, hrudníka a mediastína | Rinorea | Neznáme |
| Poruchy gastrointestinálneho traktu | Hnačka | Veľmi časté |
| Nevoľnosť | Veľmi časté | |
| Bolesť v hornej časti brucha | Veľmi časté | |
| Bolesť brucha | Veľmi časté | |
| Vracanie | Časté | |
| Dyspepsia | Časté | |
| Gastritída | Časté | |
Porucha gastrointestinálneho traktu | Časté | |
| Poruchy pečene a žlčových ciest | Zvýšená hladina aspartátaminotransferázy | Časté |
| Zvýšená hladina | Časté |
| alanínaminotransferázy | ||
Poškodenie pečene vyvolané liekom | Neznáme | |
| Poruchy kože a podkožného tkaniva | Pruritus | Časté |
| Vyrážka | Časté | |
| Erytém | Časté | |
| Alopécia | Časté | |
Poruchy obličiek a močových ciest | Proteinúria | Časté |
Celkové poruchy a reakcie v mieste podania | Pocit horúčavy | Časté |
| Laboratórne a funkčné vyšetrenia | Ketóny zistené v moči | Veľmi časté |
| Albumín prítomný v moči | Časté | |
| Znížený počet bielych krviniek | Časté |
Popis vybraných nežiaducich reakcií
Začervenanie
V placebom kontrolovaných skúšaniach bol u pacientov liečených dimetyl-fumarátom oproti pacientom na placebe pozorovaný vyšší výskyt začervenania (34 % oproti 4 %) a návalov tepla (7 % oproti 2 %), v uvedenom poradí. Začervenanie je obvykle popisované ako začervenanie alebo nával tepla, ale môže zahŕňať aj iné prejavy (napr. pocit tepla, sčervenanie, svrbenie a pocit pálenia). Začervenanie bolo u pacientov častejšie na začiatku liečby (hlavne počas prvého mesiaca) a u pacientov s výskytom začervenania môže k týmto udalostiam dôjsť kedykoľvek v priebehu liečby dimetyl-fumarátom. U väčšiny pacientov s výskytom začervenania išlo o príhody ľahkého až stredne ťažkého stupňa. Celkovo 3 % pacientov liečených dimetyl-fumarátom ukončilo liečbu pre reakcie začervenania.
Výskyt závažných prípadov začervenania, ktoré možno charakterizovať celkovým erytémom, vyrážkou a/alebo pruritom, bol pozorovaný u menej ako 1 % pacientov liečených dimetyl-fumarátom (pozri časti 4.2, 4.4 a 4.5).
Gastrointestinálne nežiaduce reakcie
Výskyt gastrointestinálnych príhod (napr. hnačka [14 % oproti 10 %], nevoľnosť [12 % oproti 9 %], bolesť v hornej časti brucha [10 % oproti 6 %], bolesť brucha [9 % oproti 4 %], vracanie [8 % oproti
5 %] a dyspepsia [5 % oproti 3 %]) bol zvýšený u pacientov liečených dimetyl-fumarátom v porovnaní s pacientmi, ktorí dostávali placebo, v uvedenom poradí. Gastrointestinálne príhody boli u pacientov častejšie na začiatku liečby (hlavne počas prvého mesiaca) a u pacientov s výskytom gastrointestinálnych príhod môže k týmto príhodám dôjsť kedykoľvek v priebehu liečby dimetyl-fumarátom.
U väčšiny pacientov boli gastrointestinálne príhody ľahkého až stredne ťažkého stupňa. Štyri percentá (4 %) pacientov liečených dimetyl-fumarátom ukončili liečbu pre gastrointestinálne príhody. Výskyt závažných gastrointestinálnych príhod, vrátane gastroenteritídy a gastritídy, bol pozorovaný u 1 % pacientov liečených dimetyl-fumarátom (pozri časť 4.2).
Funkcia pečene
Na základe údajov z placebom kontrolovaných skúšaní mala väčšina pacientov so zvýšenou koncentráciou hepatálnych transamináz koncentrácie < 3-násobok hornej hranice normálnych hodnôt (ULN). Častejší výskyt zvýšenia hepatálnych transamináz u pacientov liečených dimetyl-fumarátom v porovnaní s placebom bol pozorovaný primárne počas prvých 6 mesiacov liečby. Zvýšenie koncentrácie alanínaminotransferázy (ALT) a aspartátaminotransferázy (AST) ≥ 3-násobku ULN bolo pozorované u 5 % a 2 % pacientov na placebe a u 6 % a 2 % pacientov liečených dimetyl-fumarátom. K ukončeniu liečby v dôsledku zvýšenia hepatálnych transamináz došlo v < 1 % prípadov, a podobne u pacientov liečených dimetyl-fumarátom alebo na placebe. V placebom kontrolovaných skúšaniach nebolo pozorované zvýšenie transamináz ≥ 3-násobok ULN pri súčasnom zvýšení celkového bilirubínu > 2-násobok ULN.
Po uvedení lieku na trh boli po podaní dimetyl-fumarátu hlásené zvýšenia hladín pečeňových enzýmov a prípady poškodenia pečene spôsobené liekom (zvýšenie hladín transamináz ≥ 3-násobok ULN pri súčasnom zvýšení celkového bilirubínu > 2-násobok ULN), ktoré ustúpili po prerušení liečby.
Lymfopénia
V placebom kontrolovaných skúšaniach mala väčšina pacientov (> 98 %) pred začiatkom liečby normálne hodnoty lymfocytov. Počas liečby dimetyl-fumarátom klesli priemerné počty lymfocytov v priebehu prvého roka a následne sa stabilizovali. V priemere došlo k 30 % zníženiu počtu lymfocytov oproti východiskovému stavu. Priemerná hodnota a medián počtu lymfocytov zostali v intervale normy. Počty lymfocytov < 0,5 x 10⁹/l boli pozorované u < 1 % pacientov na placebe a u 6 % pacientov liečených dimetyl-fumarátom. Počty lymfocytov < 0,2 x 10⁹/l boli pozorované u 1 pacienta liečeného dimetyl-fumarátom a u žiadneho pacienta na placebe.
V klinických skúšaniach (kontrolovaných aj nekontrolovaných) malo 41 % pacientov liečených dimetyl-fumarátom lymfopéniu (definovanú v týchto skúšaniach ako < 0,91 x 10⁹/l). Mierna lymfopénia (počet lymfocytov ≥ 0,8 x 10⁹/l až < 0,91 x 10⁹/l) bola pozorovaná u 28 % pacientov; stredne ťažká lymfopénia (počet lymfocytov ≥ 0,5 x 10⁹/l až < 0,8 x 10⁹/l) pretrvávajúca najmenej šesť mesiacov bola pozorovaná u 11 % pacientov; ťažká lymfopénia (počet lymfocytov < 0,5 x 10⁹/l) pretrvávajúca najmenej šesť mesiacov bola pozorovaná u 2 % pacientov. V skupine s ťažkou lymfopéniou pri pokračujúcej liečbe zostal počet lymfocytov väčšinou na úrovni < 0,5 x 10⁹/l.
Okrem toho sa v nekontrolovanom, prospektívnom skúšaní po uvedení lieku na trh v 48. týždni liečby dimetyl-fumarátom (n = 185) počty CD4+ T-lymfocytov mierne (počet ≥ 0,2 x 10⁹/l až < 0,4 x 10⁹/l) alebo výrazne (< 0,2 x 10⁹/l) znížili až u 37 % alebo 6 % pacientov, pričom počet CD8+ T-lymfocytov sa častejšie znížil až u 59 % pacientov s počtom < 0,2 x 10⁹/l a u 25 % pacientov s počtom < 0,1 x 10⁹/l. V kontrolovaných a nekontrolovaných klinických skúšaniach sa u pacientov, ktorí ukončili liečbu dimetyl-fumarátom s počtom lymfocytov pod dolnou hranicou normálnych hodnôt (LLN), sledovalo obnovenie počtu lymfocytov na úroveň LLN (pozri časť 5.1).
Progresívna multifokálna leukoencefalopatia (PML)
Pri liečbe dimetyl-fumarátom boli hlásené prípady infekcií Johnovým-Cunninghamovým vírusom (JCV) spôsobujúcich progresívnu multifokálnu leukoencefalopatiu (PML) (pozri časť 4.4). PML môže byť smrteľná alebo môže spôsobiť ťažké zdravotné postihnutie. V jednom klinickom skúšaní sa u jedného pacienta, ktorý užíval dimetyl-fumarát, vyvinula PML pri dlhotrvajúcej závažnej lymfopénii (počet lymfocytov prevažne < 0,5 x 10⁹/l po dobu 3,5 roka), prípad bol smrteľný. Po uvedení lieku na trh sa PML tiež vyskytla pri stredne ťažkej a miernej lymfopénii (> 0,5 x 10⁹/l až < LLN, ako je definovaný referenčný interval v miestnom laboratóriu).
V niekoľkých prípadoch PML so stanovením podskupín T-lymfocytov sa v čase diagnózy PML zistilo, že počet CD8+ T-lymfocytov klesol na < 0,1 x 10⁹/l, kým zníženie počtu CD4+ T-lymfocytov bolo rôzne (od < 0,05 do 0,5 x 10⁹/l) a viac korelovalo s celkovou závažnosťou lymfopénie (< 0,5 x 10⁹/l až < LLN). Následkom toho sa u týchto pacientov zvýšil pomer CD4+/CD8+.
Predpokladá sa, že dlhotrvajúca stredne ťažká až ťažká lymfopénia zvyšuje riziko PML pri liečbe dimetyl-fumarátom. PML sa však vyskytla aj u pacientov s miernou lymfopéniou. Okrem toho sa po uvedení lieku na trh väčšina prípadov PML vyskytla u pacientov vo veku > 50 rokov.
Infekcie vyvolané vírusom herpes zoster
V súvislosti s užívaním dimetyl-fumarátu boli hlásené infekcie vyvolané vírusom herpes zoster. V dlhodobom predĺženom skúšaní, v ktorom sa liečilo dimetyl-fumarátom 1 736 pacientov s SM, sa približne u 5 % vyskytla jedna alebo viac príhod infekcie herpes zoster, pričom 42% bolo ľahkých, 55% bolo stredne ťažkých a 3% ťažkých. Čas do nástupu od prvej dávky dimetyl-fumarátom sa pohyboval od približne 3 mesiacov do 10 rokov. U štyroch pacientov sa vyskytli závažné udalosti, ktoré všetky ustúpili. Väčšina účastníkov štúdie vrátane tých, u ktorých sa vyskytla závažná infekcia vyvolaná vírusom herpes zoster, mala počet lymfocytov nad dolnou hranicou normálnych hodnôt. U väčšiny osôb so súčasným počtom lymfocytov pod LLN bola lymfopénia hodnotená ako stredne ťažká alebo ťažká. Po uvedení lieku na trh nebola väčšina prípadov výskytu infekcie vyvolanej vírusom herpes zoster závažná a infekcia po liečbe ustúpila. K dispozícii sú len obmedzené údaje o absolútnom počte lymfocytov (absolute lymphocyte count, ALC) u pacientov s infekciou vyvolanou vírusom herpes zoster po uvedení lieku na trh. Z hlásení však vyplýva, že sa u väčšiny pacientov vyskytla stredne ťažká (≥ 0,5 x 10⁹/l až < 0,8 x 10⁹/l) alebo ťažká (< 0,5 x 10⁹/l až 0,2 x 10⁹/l) lymfopénia (pozri časť 4.4).
Laboratórne abnormality
V placebom kontrolovaných skúšaniach boli koncentrácie ketónov v moči (1+ alebo vyššie) vyššie u pacientov liečených dimetyl-fumarátom (45 %) v porovnaní s placebom (10 %). V klinických skúšaniach neboli pozorované žiadne neočakávané klinické následky.
Koncentrácie 1,25-dihydroxyvitamínu D sa znížili u pacientov liečených dimetyl-fumarátom v porovnaní s placebom (medián percentuálneho poklesu oproti východiskovej hodnote po 2 rokoch o 25 % v porovnaní s 15 %, v uvedenom poradí), zatiaľ čo koncentrácie paratyroidného hormónu (PTH) sa u pacientov liečených dimetyl-fumarátom zvýšili v porovnaní s placebom (medián percentuálneho nárastu oproti východiskovej hodnote po 2 rokoch o 29 % v porovnaní s 15 %, v uvedenom poradí). Priemerné hodnoty oboch parametrov zostali v normálnom rozsahu hodnôt.
Prechodné zvýšenie priemerného počtu eozinofilov bolo pozorované počas prvých dvoch mesiacov liečby.
Pediatrická populácia
V 96-týždňovom, otvorenom, randomizovanom, aktívne kontrolovanom skúšaní u pediatrických pacientov s RRSM (n = 7 vo veku od 10 rokov do menej ako 13 rokov a n = 71 vo veku od 13 rokov do menej ako 18 rokov) sa liečili 120 mg dvakrát denne počas 7 dní a následne 240 mg dvakrát denne počas zvyšného trvania liečby. Bezpečnostný profil u pediatrických pacientov sa zdal byť podobný profilu predtým sledovaného u dospelých pacientov.
Dizajn klinického skúšania u pediatrických pacientov sa líšil od dizajnu klinických skúšaní kontrolovaných placebom u dospelých. Preto nie je možné vylúčiť vplyv dizajnu klinického skúšania na numerické rozdiely v nežiaducich reakciách medzi pediatrickou a dospelou populáciou. Gastrointestinálne poruchy, ako aj poruchy dýchacej sústavy, hrudníka a mediastína a nežiaduce udalosti ako bolesť hlavy a dysmenorea boli častejšie hlásené (≥ 10%) v pediatrickej populácii ako v dospelej populácii. Tieto nežiaduce udalosti boli u pediatrických pacientov hlásené v nasledujúcich percentách:
- Bolesť hlavy bola hlásená u 28 % pacientov liečených dimetyl-fumarátom oproti 36 % pacientov liečených interferónom beta-1a.
- Gastrointestinálne poruchy boli hlásené u 74 % pacientov liečených dimetyl-fumarátom oproti 31 % pacientov liečených interferónom beta-1a. Spomedzi nich boli pri dimetyl-fumaráte najčastejšie hlásené bolesť brucha a vracanie.
- Poruchy dýchacej sústavy, hrudníka a mediastína boli hlásené u 32 % pacientov liečených dimetyl-fumarátom oproti 11 % pacientov liečených interferónom beta-1a. Spomedzi nich boli pri dimetyl-fumaráte najčastejšie hlásené bolesť orofaryngu a kašeľ.
- Dysmenorea bola hlásená u 17 % pacientok liečených dimetyl-fumarátom oproti 7 % pacientok liečených interferónom beta-1a.
V malej, otvorenej, nekontrolovanej štúdii v trvaní 24 týždňov u pediatrických pacientov s RRSM vo veku 13 rokov až 17 rokov (120 mg dvakrát denne počas 7 dní a následne 240 mg dvakrát denne počas zvyšného trvania liečby; n = 22), po ktorej nasledovala 96-týždňová predĺžená štúdia (240 mg dvakrát denne; n = 20), sa bezpečnostný profil zdal byť podobný profilu pozorovanému u dospelých pacientov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Boli hlásené prípady predávkovania dimetyl-fumarátom. Príznaky popisované v týchto prípadoch boli zhodné so známym bezpečnostným profilom dimetyl-fumarátu.
Nie sú známe žiadne terapeutické zásahy, ktoré by mohli zlepšiť elimináciu dimetyl-fumarátu, a nie je známe ani antidotum. V prípade predávkovania sa odporúča začať symptomatickú podpornú liečbu podľa klinickej indikácie.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, iné imunosupresíva, ATC kód: L04AX07
Mechanizmus účinku
Mechanizmus terapeutických účinkov dimetyl-fumarátu pri roztrúsenej skleróze nie je ešte úplne známy. Predklinické štúdie naznačujú, že farmakodynamické pôsobenie dimetyl-fumarátu primárne sprostredkúva aktivácia transkripčnej dráhy nukleárneho faktora (erytroidného derivátu 2) typu 2 (Nuclear factor (erythroid-derived 2)-like 2, Nrf2). Dimetyl-fumarát preukázateľne vyvoláva u pacientov up-reguláciu Nrf2-dependentných antioxidačných génov (napr. NAD(P)H dehydrogenáza, chinón 1; [NQO1]).
Farmakodynamické účinky
Účinky na imunitný systém
V predklinických a klinických štúdiách boli preukázané protizápalové a imunomodulačné vlastnosti dimetyl-fumarátu. Dimetyl-fumarát a monometyl-fumarát, primárny metabolit dimetyl-fumarátu, v predklinických modeloch významne redukovali aktiváciu imunitných buniek a následné uvoľňovanie prozápalových cytokínov v reakcii na zápalové stimuly.
V klinických skúšaniach u pacientov so psoriázou dimetyl-fumarát ovplyvňoval fenotypy lymfocytov prostredníctvom down-regulácie prozápalových skupín cytokínov (TH1, TH17) a modulácie smerom k protizápalovým cytokínom (TH2). Dimetyl-fumarát prejavoval terapeutický účinok vo viacerých modeloch zápalového a neurozápalového poškodenia.
V skúšaniach 3. fázy (DEFINE, CONFIRM a ENDORSE) došlo u pacientov so SM po liečbe dimetyl-fumarátom k zníženiu počtu lymfocytov v priemere o približne 30 % oproti východiskovému stavu počas prvého roku liečby a potom sa dosiahol ustálený stav. V týchto skúšaniach sa u pacientov, ktorí ukončili liečbu dimetyl-fumarátom s počtom lymfocytov pod dolnou hranicou normálnych hodnôt (LLN, 0,9 × 10⁹/l), sledovalo obnovenie počtu lymfocytov na LLN.
Obrázok 1 ukazuje podiel pacientov, u ktorých sa na základe Kaplanovej-Meierovej metódy odhaduje, že dosiahnu LLN bez dlhodobej závažnej lymfopénie. Východisková hodnota zotavenia (recovery baseline, RBL) bola definovaná ako posledný ALC počas liečby pred ukončením liečby. Odhadovaný podiel pacientov zotavujúcich sa na úroveň LLN (ALC ≥ 0,9 x 10⁹/l) v 12. a 24. týždni, ktorí mali miernu, stredne ťažkú alebo ťažkú lymfopéniu pri RBL, sú uvedené v tabuľke 2, tabuľke 3 a tabuľke 4 s 95 % bodovými intervalmi spoľahlivosti. Štandardná chyba odhadu funkcie prežívania podľa Kaplanovej-Meierovej metódy je vypočítaná pomocou Greenwoodovho vzorca.
Obrázok 1: Kaplanova-Meierova metóda; podiel pacientov so zotavením na ≥ 910 buniek/mm3 (0,9 × 10⁹/l) LLN z východiskovej hodnoty zotavenia (RBL)
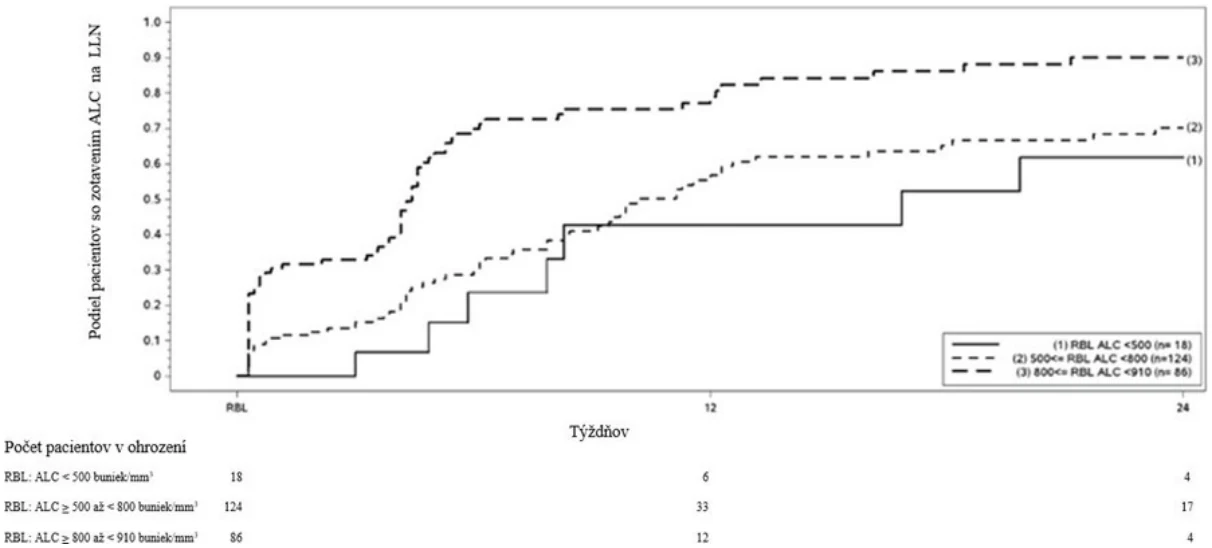
Poznámka: 500 buniek/mm3, 800 buniek/mm3, 910 buniek/mm3 zodpovedá 0,5 × 10⁹/l, 0,8 × 10⁹/l a 0,9 × 10⁹/l.
Tabuľka 2: Kaplanova-Meierova metóda; odhadovaný podiel pacientov s miernou lymfopéniou pri východiskovej hodnote zotavenia (RBL), ktorí dosiahnu LLN, po vylúčení pacientov s dlhodobou ťažkou lymfopéniou
Počet pacientov v riziku s miernou lymfopénioua | Východisková hodnota n = 86 |
|
|
|---|---|---|---|
Podiel tých, ktorí dosiahli LLN (95 % IS) | 0,81 (0,71; 0,89) | 0,90 (0,81; 0,96) |
a Pacienti s ALC < 0,9 x 10⁹/l a ≥ 0,8 x 10⁹/l pri RBL, po vylúčení pacientov s dlhodobou ťažkou lymfopéniou.
Tabuľka 3: Kaplanova-Meierova metóda; odhadovaný podiel pacientov so stredne ťažkou lymfopéniou pri východiskovej hodnote zotavenia (RBL), ktorí dosiahli LLN, po vylúčení pacientov s dlhodobou ťažkou lymfopéniou
Počet pacientov v riziku so stredne ťažkou lymfopénioua | Východisková hodnota n = 124 |
|
|
|---|---|---|---|
Podiel tých, ktorí dosiahli LLN (95 % IS) | 0,57 (0,46; 0,67) | 0,70 (0,60; 0,80) |
a Pacienti s ALC < 0,8 x 10⁹/l a ≥ 0,5 x 10⁹/l pri RBL, po vylúčení pacientov s dlhodobou ťažkou lymfopéniou.
Tabuľka 4: Kaplanova-Meierova metóda; odhadovaný podiel pacientov s ťažkou lymfopéniou pri východiskovej hodnote zotavenia (RBL), ktorí dosiahli LLN, po vylúčení pacientov s dlhodobou ťažkou lymfopéniou
Počet pacientov v riziku ťažkou lymfopénioua | Východisková hodnota n = 18 |
|
|
|---|
Podiel tých, ktorí dosiahli LLN (95 % IS) | 0,43 (0,20; 0,75) | 0,62 (0,35; 0,88) |
|---|
a Pacienti s ALC < 800 a ≥ 0,5 x 10⁹/l pri RBL, po vylúčení pacientov s dlhodobou ťažkou lymfopéniou.
Klinická účinnosť a bezpečnosť
Boli vykonané dve dvojročné, randomizované, dvojito zaslepené, placebom kontrolované skúšania (DEFINE s 1 234 pacientmi a CONFIRM s 1 417 pacientmi) u pacientov s roztrúsenou sklerózou s relaps-remitujúcim priebehom (RRSM). Pacienti s progresívnou formou SM neboli do týchto skúšaní zahrnutí.
Účinnosť (pozri tabuľku 5 nižšie) a bezpečnosť boli preukázané u pacientov so skóre na rozšírenej stupnici stavu invalidity (Expanded Disability Status Scale, EDSS) v rozsahu od 0 do 5 vrátane, u ktorých došlo najmenej k 1 relapsu v roku pred randomizáciou alebo do 6 týždňov pred randomizáciou im bolo urobené vyšetrenie mozgu magnetickou rezonanciou (MRI), ktoré preukázalo aspoň jednu gadolíniom zvýraznenú (Gd+) léziu.
Skúšanie CONFIRM malo zaslepeného hodnotiteľa (t. j. skúšajúci lekár/investigátor hodnotiaci odpoveď na liečbu v štúdii nevedel, aká liečba bola použitá) a ako referenčnú porovnávaciu látku glatiramer-acetát.
V skúšaní DEFINE mali pacienti nasledujúce mediánové hodnoty vstupných parametrov: vek 39 rokov, dĺžka ochorenia 7,0 rokov, EDSS skóre 2,0. Navyše, 16 % pacientov malo EDSS skóre > 3,5; 28 % malo ≥ 2 relapsy v predchádzajúcom roku a 42 % dostávalo už predtým inú schválenú liečbu SM. V skupine MRI 36 % pacientov zaradených do štúdie malo na začiatku Gd+ lézie (priemerný počet Gd+ lézií 1,4).
V skúšaní CONFIRM mali pacienti nasledujúce mediánové hodnoty vstupných parametrov: vek 37 rokov, dĺžka ochorenia 6,0 rokov, EDSS skóre 2,5. Navyše, 17 % pacientov malo EDSS skóre > 3,5; 32 % malo ≥ 2 relapsy v predchádzajúcom roku a 30 % dostávalo už predtým inú schválenú liečbu SM. V skupine MRI 45 % pacientov zaradených do štúdie malo na začiatku Gd+ lézie (priemerný počet Gd+ lézií 2,4).
V porovnaní s placebom preukazovali pacienti liečení dimetyl-fumarátom klinicky a štatisticky významné zníženie primárneho cieľového ukazovateľa v skúšaní DEFINE, čo bol pomer pacientov s relapsom po 2 rokoch liečby a primárneho cieľového ukazovateľa v skúšaní CONFIRM, čo bol ročný výskyt relapsov (annualised relapse rate, ARR) po 2 rokoch.
Tabuľka 5: Klinické a MRI ukazovatele v štúdiách DEFINE a CONFIRM
| DEFINE | CONFIRM | |||||
|---|---|---|---|---|---|---|
| Placebo | Dimetyl-fumarát 240 mg dvakrát denne | Placebo | Dimetyl-fumarát 240 mg dvakrát denne | Glatiramer -acetát | ||
| Klinické cieľové ukazovatelea | ||||||
| Počet pacientov | 408 | 410 | 363 | 359 | 350 | |
| Ročný výskyt relapsov | 0,364 | 0,172*** | 0,401 | 0,224*** | 0,286* | |
Pomer výskytov (95 % interval spoľahlivosti (IS)) | 0,47 (0,37; 0,61) | 0,56 (0,42; 0,74) | 0,71 (0,55; 0,93) | |||
| Podiel relapsujúcich | 0,461 | 0,270*** | 0,410 | 0,291** | 0,321** | |
Pomer rizika (95 % IS) | 0,51 (0,40; 0,66) | 0,66 (0,51; 0,86) | 0,71 (0,55; 0,92) | |||
Podiel pacientov s potvrdenou progresiou invalidity v priebehu 12 týždňov | 0,271 | 0,164** | 0,169 | 0,128# | 0,156# |
|---|---|---|---|---|---|
Pomer rizika (95 % IS) | 0,62 (0,44; 0,87) | 0,79 (0,52; 1,19) | 0,93 (0,63; 1,37) | ||
| Podiel pacientov s potvrdenou progresiou invalidity v priebehu 24 týždňov | 0,169 | 0,128# | 0,125 | 0,078# | 0,108# |
Pomer rizika (95 % IS) | 0,77 (0,52; 1,14) | 0,62 (0,37; 1,03) | 0,87 (0,55; 1,38) | ||
| MRI cieľové ukazovateleb | |||||
| Počet pacientov | 165 | 152 | 144 | 147 | 161 |
Priemerný (medián) počet nových alebo novozväčšených T2 lézií v priebehu 2 rokov | 16,5 (7,0) | 3,2 (1,0)*** | 19,9 (11,0) | 5,7 (2,0)*** | 9,6 (3,0)*** |
Priemerný pomer počtu lézií (95 % IS) | 0,15 (0,10; 0,23) | 0,29 (0,21; 0,41) | 0,46 (0,33; 0,63) | ||
| Priemerný (medián) počet Gd zvýraznených lézií po 2 rokoch | 1,8 (0) | 0,1 (0)*** | 2,0 (0,0) | 0,5 (0,0)*** | 0,7 (0,0)** |
Pomer šancí (95 % IS) | 0,10 (0,05; 0,22) | 0,26 (0,15; 0,46) | 0,39 (0,24; 0,65) | ||
| Priemerný (medián) počet nových T1 hypointenzných lézií v priebehu 2 rokov | 5,7 (2,0) | 2,0 (1,0)*** | 8,1 (4,0) | 3,8 (1,0)*** | 4,5 (2,0)** |
Priemerný pomer počtu lézií (95 % IS) | 0,28 (0,20; 0,39) | 0,43 (0,30; 0,61) | 0,59 (0,42; 0,82) | ||
a Všetky analýzy klinických cieľových ukazovateľov boli intent-to-treat (analýza podľa pôvodného zámeru liečby);
b MRI analýza vychádzala z MRI kohorty pacientov
*p-hodnota < 0,05; **p-hodnota < 0,01; ***p-hodnota < 0,0001; #štatisticky nevýznamné.
Do otvoreného, nekontrolovaného, 8-ročného, predĺženého skúšania (ENDORSE) bolo zaradených 1 736 vhodných pacientov s RRMS z pivotných skúšaní (DEFINE a CONFIRM). Primárnym cieľom skúšania bolo posúdiť dlhodobú bezpečnosť dimetyl-fumarátu u pacientov s RRMS. Z 1 736 pacientov sa približne polovica (909; 52 %) liečila 6 rokov alebo dlhšie. 501 pacientov bolo nepretržite liečených dimetyl-fumarátom 240 mg dvakrát denne vo všetkých 3 skúšaniach a 249 pacientov, ktorí boli predtým liečení placebom v skúšaniach DEFINE a CONFIRM, dostávalo liečbu 240 mg dvakrát denne v skúšaní ENDORSE. Pacienti, ktorí dostávali liečbu dvakrát denne nepretržite, boli liečení až 12 rokov.
Počas skúšania ENDORSE viac ako polovica všetkých pacientov liečených dimetyl-fumarátom 240 mg dvakrát denne nemala relaps. Pre pacientov nepretržite liečených dvakrát denne vo všetkých 3 skúšaniach bola upravená ARR 0,187 (95 % IS: 0,156; 0,224) v skúšaniach DEFINE a CONFIRM a 0,141 (95 % IS: 0,119; 0,167) v skúšaní ENDORSE. U pacientov, predtým liečených placebom, sa upravená ARR znížila z 0,330 (95 % IS: 0,266; 0,408) v skúšaniach DEFINE a CONFIRM na 0,149
(95 % IS: 0,116; 0,190) v skúšaní ENDORSE.
V skúšaní ENDORSE väčšina pacientov (> 75 %) nemala potvrdenú progresiu invalidity (meraná ako 6-mesačná trvalá progresia invalidity). Súhrnné výsledky z troch skúšaní preukázali, že pacienti liečení dimetyl-fumarátom mali zhodnú a nízku mieru potvrdenej progresie postihnutia s miernym zvýšením priemerného skóre EDSS v rámci skúšania ENDORSE. Hodnotenia MRI (do 6. roku, vrátane 752 pacientov, ktorí boli predtým zaradení do MRI kohorty skúšaní DEFINE a CONFIRM) ukázali, že väčšina pacientov (približne 90 %) nemala žiadne Gd-zvýraznené lézie. Počas 6 rokov zostal ročný upravený priemerný počet nových alebo novozväčšených T2 lézií a nových T1 lézií nízky.
Účinnosť u pacientov s vysokou aktivitou ochorenia:
V podskupine pacientov s vysokou aktivitou ochorenia v skúšaniach DEFINE a CONFIRM bol pozorovaný zhodný účinok liečby na výskyt relapsov, zatiaľ čo účinok na udržanie progresie invalidity do 3 mesiacov nebol jasne preukázaný. Pre potreby dizajnu týchto skúšaní bolo vysokoaktívne ochorenie definované nasledovne:
- pacienti s 2 alebo viacerými relapsmi počas jedného roka a s jednou alebo viacerými Gd-zvýraznenými léziami na MRI mozgu (n = 42 v DEFINE; n = 51 v CONFIRM) alebo
- pacienti nereagujúci na riadnu a adekvátnu liečbu (najmenej jeden rok trvajúca liečba) interferónom beta, mali najmenej 1 relaps počas liečby v predchádzajúcom roku a najmenej 9 T2-hyperintenzívnych lézií na kraniálnom MRI alebo najmenej 1 Gd-zvýraznenú léziu, prípadne pacienti s nezmeneným alebo zvýšeným počtom relapsov v predchádzajúcom roku pri porovnaní s predchádzajúcimi 2 rokmi (n=177 v DEFINE; n=141 v CONFIRM).
Pediatrická populácia
Bezpečnosť a účinnosť dimetyl-fumarátu u pediatrickej populácie s RRSM boli hodnotené v randomizovanom, otvorenom, aktívne kontrolovanom (interferónom beta-1a) skúšaní s dvomi paralelnými skupinami pacientov s RRSM vo veku od 10 rokov do 18 rokov. Randomizovaných bolo stopäťdesiat pacientov na liečbu dimetyl-fumarátom (240 mg perorálne dvakrát denne) alebo interferónom beta-1a (30 μg i.m. jedenkrát za týždeň) počas 96 týždňov. Primárnym cieľovým ukazovateľom bol podiel pacientov bez nových alebo novozväčšených hyperintenzívnych lézií T2 na snímkach MRI mozgu v 96. týždni. Hlavným sekundárnym cieľovým ukazovateľom bol počet nových alebo novozväčšených T2 hyperintenzívnych lézií na snímkach MRI mozgu v 96. týždni. Keďže pre primárny cieľový ukazovateľ neboli vopred naplánované žiadne potvrdzujúce hypotézy, uvádzajú sa deskriptívne štatistiky.
Podiel pacientov v populácii so zámerom liečiť (intention to treat, ITT) bez nových alebo novozväčšených T2 MRI lézií v 96. týždni v porovnaní s východiskovou hodnotou bol 12,8 % v skupine s dimetyl-fumarátom oproti 2,8 % v skupine s interferónom beta-1a. Priemerný počet nových alebo novozväčšených T2 lézií v 96. týždni v porovnaní s východiskovým stavom, upravený podľa východiskového počtu T2 lézií a veku (populácia ITT bez pacientov, ktorí nepodstúpili vyšetrenie MRI), bol 12,4 pri dimetyl-fumaráte a 32,6 pri interferóne beta-1a.
Pravdepodobnosť klinického relapsu do konca obdobia 96-týždňového otvoreného skúšania bola 34 % v skupine s dimetyl-fumarátom a 48 % v skupine s interferónom beta-1a.
Bezpečnostný profil u pediatrických pacientov (vo veku od 13 rokov do menej ako 18 rokov), ktorým bol podávaný dimetyl-fumarát, bol kvalitatívne zhodný s profilom, ktorý sa predtým pozoroval u dospelých pacientov (pozri časť 4.8).
5.2 Farmakokinetické vlastnosti
Po perorálnom podaní dimetyl-fumarátu dochádza k rýchlej predsystémovej hydrolýze účinkom esteráz a k premene na primárny metabolit, monometyl-fumarát, ktorý je tiež aktívny. Množstvo dimetyl-fumarátu v plazme po perorálnom podaní dimetyl-fumarátu nemožno stanoviť. Všetky farmakokinetické analýzy dimetyl-fumarátu sa preto robia na základe plazmatických koncentrácií monometyl-fumarátu. Farmakokinetické údaje boli získané od pacientov s roztrúsenou sklerózou a od zdravých dobrovoľníkov.
Absorpcia
Hodnota tmax monometyl-fumarátu je 2 až 2,5 hodín. Keďže tvrdé gastrorezistentné kapsuly s dimetyl-fumarátom obsahujú minitablety, ktoré sú chránené enterosolventným obalom, k absorpcii dochádza, až keď opustia žalúdok (obvykle za menej ako 1 hodinu).
Po podaní 240 mg dvakrát denne s jedlom bol medián maximálnej koncentrácie (Cmax) 1,72 mg/l a celková expozícia vyjadrená ako plocha pod krivkou (area under the curve, AUC) 8,02 h.mg/l u pacientov s roztrúsenou sklerózou. Celkovo sa Cmax a AUC v skúšanom rozsahu dávok (120 mg až 360 mg) zvyšovali približne priamo úmerne s dávkou.
Pacientom s roztrúsenou sklerózou boli dve 240 mg dávky podané s časovým odstupom 4 hodín v rámci dávkovacieho režimu trikrát denne. To vyvolalo minimálnu akumuláciu expozície so zvýšením mediánu Cmax o 12 % v porovnaní s dávkovaním dvakrát denne (1,72 mg/l pre dávkovanie dvakrát denne v porovnaní s 1,93 mg/l pri dávkovaní trikrát denne) bez akýchkoľvek bezpečnostných dôsledkov.
Jedlo nemá na expozíciu dimetyl-fumarátu klinicky významný účinok. Tento liek sa však má užívať s jedlom na zlepšenie tolerancie pri začervenaní a gastrointestinálnych nežiaducich udalostiach (pozri časť 4.2).
Distribúcia
Zdanlivý distribučný objem po perorálnom podaní 240 mg dimetyl-fumarátu sa pohybuje medzi 60 l a 90 l. Proteíny v ľudskej plazme viažu všeobecne 27 % až 40 % monometyl-fumarátu.
Biotransformácia
U ľudí je dimetyl-fumarát vo veľkej miere metabolizovaný, pričom močom sa v nezmenenej forme dimetyl-fumarátu vylúči menej ako 0,1 % dávky. Skôr, ako sa dostane do systémovej cirkulácie, metabolizovanie začína účinkom esteráz, ktoré sú prítomné v gastrointestinálnom trakte, v krvi a tkanivách. Ďalej sa metabolizuje cyklom trikarboxylových kyselín bez účasti systému cytochrómu P450 (CYP). V štúdii s jednorazovou dávkou 240 mg 14C-dimetyl-fumarátu bola zistená v krvnej plazme glukóza ako prevažujúci metabolit. Iné obehové metabolity boli kyselina fumarová, kyselina citrónová a monometyl-fumarát. Metabolická dráha kyseliny fumarovej zahŕňa cyklus trikarboxylových kyselín, pričom ako primárna cesta eliminácie slúži vydychovanie CO2.
Eliminácia
Vydychovanie CO2 je primárnou cestou vylučovania dimetyl-fumarátu z tela, vylúči sa ním 60 % dávky. Eliminácia renálnou cestou a stolicou sú sekundárne spôsoby eliminácie, ktorými sa vylúči 15,5 % a 0,9 % dávky, v uvedenom poradí.
Terminálny polčas monometyl-fumarátu je krátky (asi 1 hodina) a po 24 hodinách u väčšiny osôb už v systéme necirkuluje žiadny monometyl-fumarát. Nedochádza k akumulácii dimetyl-fumarátu alebo monometyl-fumarátu ani po opakovanom podaní dimetyl-fumarátu podľa terapeutického režimu.
Linearita
Expozícia dimetyl-fumarátu sa zvyšuje približne lineárne s dávkou pri jednorazovej dávke aj po opakovaných dávkach v skúmanom rozsahu 120 mg až 360 mg.
Farmakokinetika v osobitných skupinách pacientov
Hoci na základe výsledkov analýzy rozptylu (ANOVA) je u pacientov s RRSM hlavnou premennou vo vzťahu k expozícii (podľa Cmax a AUC) telesná hmotnosť, v klinických skúšaniach nemala vplyv na hodnotené kritériá bezpečnosti a účinnosti.
Pohlavie a vek nemali významný klinický vplyv na farmakokinetiku dimetyl-fumarátu. Farmakokinetika nebola skúmaná u pacientov vo veku 65 rokov a starších.
Porucha funkcie obličiek
Pretože je renálna cesta iba sekundárnym spôsobom vylučovania dimetyl-fumarátu a podieľa sa na vylúčení menej ako 16 % podanej dávky, hodnotenie farmakokinetiky u osôb s poruchou funkcie obličiek sa neuskutočnilo.
Porucha funkcie pečene
Keďže sú dimetyl-fumarát a monometyl-fumarát metabolizované esterázami bez účasti systému CYP450, hodnotenie farmakokinetiky u osôb s poruchou funkcie pečene sa neuskutočnilo.
Pediatrická populácia
Farmakokinetický profil 240 mg dimetyl-fumarátu dvakrát denne sa hodnotil v malom, otvorenom, nekontrolovanom skúšaní u pediatrických pacientov s RRSM vo veku 13 až 17 rokov (n = 21). Farmakokinetika dimetyl-fumarátu u týchto dospievajúcich pacientov bola podobná profilu predtým pozorovanému u dospelých pacientov (Cmax: 2,00±1,29 mg/l; AUC0-12h: 3,62±1,16 h.mg/l, čo zodpovedalo celkovej dennej AUC, ktorá bola 7,24 h.mg/l).
5.3 Predklinické údaje o bezpečnosti
Nežiaduce reakcie popísané v častiach Toxikológia a Reprodukčná toxicita nižšie neboli pozorované v klinických skúšaniach, ale boli pozorované na zvieratách pri expozičných hladinách, ktoré sú podobné klinickým expozičným hladinám.
Genotoxicita
Dimetyl-fumarát a monometyl-fumarát boli negatívne v sérii testov in vitro (Amesov test, test chromozómových aberácií v cicavčích bunkách). Dimetyl-fumarát bol negatívny v in vivo mikronukleárnom teste na potkanoch.
Karcinogenéza
Štúdie karcinogenity dimetyl-fumarátu v trvaní do 2 rokov boli uskutočnené na myšiach a potkanoch. Dimetyl-fumarát bol podávaný perorálne v dávkach 25, 75, 200 a 400 mg/kg/deň myšiam a v dávkach 25, 50, 100 a 150 mg/kg/deň potkanom.
U myší sa zvýšil výskyt renálneho tubulárneho karcinómu pri dávke 75 mg/kg/deň, čo zodpovedá expozícii (AUC) pri odporúčanej dávke u človeka. U potkanov sa zvýšil výskyt renálneho tubulárneho karcinómu a testikulárneho adenómu z Leydigových buniek pri dávke 100 mg/kg/deň, čo zodpovedá dvakrát vyššej expozícii, ako je odporúčaná dávka u človeka. Význam týchto zistení z hľadiska rizika pre človeka nie je známy.
Výskyt skvamocelulárneho papilómu a karcinómu bezžľazovej časti žalúdka (predžalúdka) sa zvýšil u myší pri expozícii ekvivalentnej odporúčanej dávke u človeka a u potkanov pri nižšej expozícii ako je odporúčaná dávka u človeka (na základe AUC). Predžalúdok hlodavcov nemá ekvivalent u človeka.
Toxikológia
Predklinické štúdie na hlodavcoch, králikoch a opiciach sa uskutočnili so suspenziou dimetyl-fumarátu (dimetyl-fumarát v 0,8 % hydroxypropylmetylcelulóze) podávanej perorálnou sondou. Uskutočnila sa štúdia chronickej toxicity na psoch, počas ktorej bola perorálne podávaná kapsula s dimetyl-fumarátom.
Po opakovanom perorálnom podávaní dimetyl-fumarátu myšiam, potkanom, psom a opiciam boli pozorované zmeny na obličkách. U všetkých druhov bola pozorovaná regenerácia tubulárneho epitelu obličiek, naznačujúca možnosť poškodenia. U potkanov celoživotné dávkovanie viedlo k hyperplázii renálnych tubulov (2-ročná štúdia). U psov, ktorí dostávali denné perorálne dávky dimetyl-fumarátu počas 11 mesiacov, sa vypočítaná hladina dávky, pri ktorej sa pozorovala kortikálna atrofia, rovnala trojnásobku odporúčanej dávky na základe AUC. U opíc, ktoré dostávali denné perorálne dávky dimetyl-fumarátu počas 12 mesiacov, sa pozorovala nekróza jednotlivých buniek pri dávke rovnajúcej sa dvojnásobku odporúčanej dávky na základe AUC. Intersticiálna fibróza a kortikálna atrofia sa pozorovali pri dávke šesťkrát vyššej ako je odporúčaná dávka na základe AUC. Význam týchto zistení pre ľudí nie je známy.
V semenníkoch psov a potkanov bola pozorovaná degenerácia semenotvorného epitelu. Tieto zistenia boli pozorované pri približne odporúčanej dávke u potkanov a pri 3-násobku odporúčanej dávky u psov (na základe AUC). Význam týchto zistení pre ľudí nie je známy.
V predžalúdku myší a potkanov boli v štúdiách trvajúcich 3 mesiace alebo dlhšie pozorované hyperplázia a hyperkeratóza skvamózneho epitelu, zápal, skvamocelulárny papilóm a karcinóm. Predžalúdok myší a potkanov nemá ekvivalent u človeka.
Reprodukčná a vývojová toxicita
Perorálne podávanie dimetyl-fumarátu samcom potkanov v dávkach 75, 250 a 375 mg/kg/deň pred párením a počas párenia nemalo žiadny vplyv na samčiu plodnosť ani pri najvyššej testovanej dávke (najmenej 2-násobok dávky odporúčanej na základe AUC). Perorálne podávanie dimetyl-fumarátu samiciam potkanov v dávkach 25, 100 a 250 mg/kg/deň pred párením a počas párenia a pokračujúce po 7. deň gravidity vyvolalo zníženie počtu estrálnych štádií za 14 dní a zvýšenie počtu samíc s predĺženým diestrom pri najvyššej testovanej dávke (11-násobok dávky odporúčanej na základe AUC). Tieto zmeny však neovplyvnili plodnosť ani počet životaschopných plodov.
Ukázalo sa, že dimetyl-fumarát prestupuje placentárnou membránou do krvi plodu u potkanov a králikov, s pomermi koncentrácie vo fetálnej a materskej plazme 0,48 až 0,64 resp. 0,1, v uvedenom poradí. U potkanov a králikov neboli pri žiadnej dávke pozorované malformácie.
Podávanie dimetyl-fumarátu v perorálnych dávkach 25, 100 a 250 mg/kg/deň brezivým samiciam potkanov v období organogenézy vyvolalo u samíc nežiaduce účinky pri 4-násobku dávky odporúčanej na základe AUC a nízku hmotnosť plodu a oneskorenú osifikáciu (metatarzy a články prstov zadných končatín) pri 11-násobku odporúčanej dávky na základe AUC. Nižšia hmotnosť plodu a oneskorená osifikácia boli považované za sekundárne zmeny vyvolané toxicitou u samíc (znížená telesná hmotnosť a nižší príjem krmiva).
Perorálne podávanie dimetyl-fumarátu v dávkach 25, 75 a 150 mg/kg/deň brezivým samiciam králika počas organogenézy nemalo žiadny vplyv na vývin embrya a plodu a pri 7-násobku odporúčanej dávky spôsobilo zníženie telesnej hmotnosti matiek a vyšší výskyt potratov pri 16-násobku odporúčanej dávky na základe AUC.
Perorálne podávanie dimetyl-fumarátu pri dávkach 25, 100 a 250 mg/kg/deň potkanom počas brezivosti a laktácie spôsobilo zníženie telesnej hmotnosti F1 potomstva a oneskorenie sexuálnej zrelosti u F1 samcov pri 11-násobku dávky odporúčanej na základe AUC. U F1 potomstva nebol pozorovaný žiadny vplyv na plodnosť. Nižšia telesná hmotnosť potomstva bola považovaná za sekundárny dôsledok toxicity u samíc.
Toxicita u zvieracích mláďat
Dve štúdie toxicity na mladých potkanoch s denným perorálnym podávaním dimetyl-fumarátu od 28. postnatálneho dňa (postnatal day, PND) do 90. - 93. PND (čo zodpovedá približne veku 3 rokov a viac u ľudí) odhalili podobné toxicity na cieľové orgány, obličky a predžalúdok, aké sa pozorovali u dospelých zvierat. V prvej štúdii dimetyl-fumarát neovplyvnil vývoj, neurobehaviorálne príznaky, ani samčiu a samičiu plodnosť pri najvyššej dávke až 140 mg/kg/deň (približne 4,6-násobok odporúčanej dávky u človeka podľa obmedzených údajov o AUC u pediatrických pacientov). Podobne sa v druhej štúdii nepozorovali u samcov mladých potkanov žiadne účinky na samčie reprodukčné a prídavné orgány pri najvyššej dávke dimetyl-fumarátu až 375 mg/kg/deň (približne 15-násobok predpokladanej AUC pri odporúčanej dávke u pediatrických pacientov). U samcov mladých potkanov sa však prejavil znížený obsah kostných minerálov a znížená kostná denzita v stehennej kosti a bedrových stavcoch. Zmeny v hustote kostí sa tiež pozorovali u mladých potkanov po perorálnom podaní diroximel-fumarátu, ďalšieho esteru kyseliny fumarovej, ktorý sa in vivo metabolizuje na rovnaký aktívny metabolit monometyl-fumarát. Hladina bez pozorovaného nežiaduceho účinku (no observable adverse effect level, NOAEL) denzitometrických zmien u mladých potkanov odpovedá približne 1,5-násobku predpokladanej AUC pri odporúčanej dávke u pediatrických pacientov. Súvislosť účinkov na kosti a nižšej telesnej hmotnosti je možná, ale priamy účinok sa nedá vylúčiť. Zistenia týkajúce sa kostí majú pre dospelých pacientov obmedzený význam. Význam pre pediatrických pacientov nie je známy.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Obsah kapsuly (enterosolventné minitablety)
Celulóza, mikrokryštalická (E 460)
Krospovidón
Mastenec (E 553b)
Povidón K30 (E 1201)
Oxid kremičitý, koloidný, bezvodý (E 551)
Stearát horečnatý (E 470b)
Trietyl-citrát
Kopolymér kyseliny metakrylovej s etylakrylátom (1:1)
Hypromelóza
Oxid titaničitý (E 171)
Triacetín
Obal kapsuly
Želatína
Oxid titaničitý (E 171)
Brilantná modrá FCF (E 133)
Žltý oxid železitý (E 172)
Potlač kapsuly (čierny atrament)
Šelak
Hydroxid draselný
Propylénglykol (E 1520)
Čierny oxid železitý (E 172)
Silný roztok amoniaku
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne teplotné podmienky na uchovávanie.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
200 ml biela HDPE fľaša s PP/HDPE uzáverom s tesnením (PE/PET/Al/lepenka) a nádobkou s vysúšadlom zo silikagélu obsahujúcou 100 tvrdých gastrorezistentných kapsúl.
oPA/Al/PVC//Al blistre alebo oPA/Al/PVC//Al blister s jednotlivými dávkami
Dimetyl-fumarát G.L. Pharma 120 mg tvrdé gastrorezistentné kapsuly
Veľkosti balenia:
14 gastrorezistentných kapsúl (blistre)
14 x 1 gastrorezistentná kapsula (perforované blistre s jednotlivými dávkami)
100 gastrorezistentných kapsúl (fľaša)
Dimetyl-fumarát G.L. Pharma 240 mg tvrdé gastrorezistentné kapsuly
Veľkosti balenia:
56 gastrorezistentných kapsúl (blistre)
56 x 1 gastrorezistentná kapsula (perforované blistre s jednotlivými dávkami)
168 gastrorezistentných kapsúl (blistre)
168 x 1 gastrorezistentná kapsula (perforované blistre s jednotlivými dávkami)
100 gastrorezistentných kapsúl (fľaša)
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
G.L. Pharma GmbH
Schlossplatz 1
8502 Lannach
Rakúsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
Dimetyl-fumarát G.L. Pharma 120 mg tvrdé gastrorezistentné kapsuly: 59/0118/25-S
Dimetyl-fumarát G.L. Pharma 240 mg tvrdé gastrorezistentné kapsuly: 59/0119/25-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
04/2025