


Súhrn charakteristických vlastností lieku (SPC) - Eronavis 10 mg filmom obalené tablety
1. NÁZOV LIEKU
Eronavis 10 mg filmom obalené tablety
Eronavis 25 mg filmom obalené tablety
Eronavis 50 mg filmom obalené tablety
Eronavis 75 mg filmom obalené tablety
Eronavis 100 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Eronavis 10 mg filmom obalené tablety
Jedna filmom obalená tableta obsahuje 10 mg brivaracetamu.
Eronavis 25 mg filmom obalené tablety
Jedna filmom obalená tableta obsahuje 25 mg brivaracetamu.
Eronavis 50 mg filmom obalené tablety
Jedna filmom obalená tableta obsahuje 50 mg brivaracetamu.
Eronavis 75 mg filmom obalené tablety
Jedna filmom obalená tableta obsahuje 75 mg brivaracetamu.
Eronavis 100 mg filmom obalené tablety
Jedna filmom obalená tableta obsahuje 100 mg brivaracetamu
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Eronavis 10 mg filmom obalené tablety
Biele až takmer biele, okrúhle bikonvexné filmom obalené tablety, s priemerom 6 mm a s vyrazeným označením „10“ na jednej strane.
Eronavis 25 mg filmom obalené tablety
Šedé, oválne bikonvexné filmom obalené tablety s rozmermi 9 mm x 5 mm a s vyrazeným označením „25“ na jednej strane.
Eronavis 50 mg filmom obalené tablety
Žlté, oválne bikonvexné filmom obalené tablety s rozmermi 12 mm x 7 mm a s vyrazeným označením „50“ na jednej strane.
Eronavis 75 mg filmom obalené tablety
Ružové, oválne bikonvexné filmom obalené tablety s rozmermi 13 mm x 7 mm a s vyrazeným označením „75“ na jednej strane.
Eronavis 100 mg filmom obalené tablety
Šedozelené, oválne bikonvexné filmom obalené tablety s rozmermi 15 mm x 8 mm a s vyrazeným označením „100“ na jednej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Eronavis je indikovaný ako prídavná terapia pri liečbe parciálnych záchvatov so sekundárnou generalizáciou alebo bez nej u dospelých, dospievajúcich a detí vo veku od 2 rokov s epilepsiou.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Lekár má predpísať najvhodnejšiu liekovú formu a silu podľa telesnej hmotnosti a dávky.
V nasledujúcej tabuľke sa uvádza prehľad odporúčaného dávkovania pre dospelých, dospievajúcich a deti vo veku od 2 rokov. Dávka sa má podať vo forme dvoch rovnomerne rozdelených dávok s odstupom 12 hodín.
| Odporúčaná začiatočná dávka | Odporúčaná udržiavacia dávka | Rozsah liečebnej dávky* |
|---|---|---|
| Dospievajúci a deti s telesnou hmotnosťou 50 kg alebo vyššou a dospelí | ||
| 50 mg/deň (alebo 100 mg/deň)** | 100 mg/deň | 50 – 200 mg/deň |
| Dospievajúci a deti s telesnou hmotnosťou od 20 kg do menej ako 50 kg | ||
| 1 mg/kg/deň (až 2 mg/kg/deň)** | 2 mg/kg/deň | 1 – 4 mg/kg/deň |
| Deti s telesnou hmotnosťou od 10 kg do menej ako 20 kg | ||
| 1 mg/kg/deň (až 2,5 mg/kg/deň)** | 2,5 mg/kg/deň | 1 – 5 mg/kg/deň |
* Na základe individuálnej odpovede pacienta môže byť dávka upravená v rámci rozmedzia účinnej dávky.
** Na základe lekárskeho posúdenia potreby kontrolovať záchvaty.
Dospelí
Odporúčaná začiatočná dávka potrebná na zníženie záchvatov je buď 50 mg/deň alebo 100 mg/deň na základe posúdenia lekára v porovnaní s potenciálnymi vedľajšími účinkami. Na základe individuálnej odpovede pacienta a znášanlivosti môže byť dávka upravená v rámci rozmedzia účinnej dávky od 50 mg/deň do 200 mg/deň.
Dospievajúci a deti s telesnou hmotnosťou 50 kg alebo vyššou
Odporúčaná začiatočná dávka je 50 mg/deň. Brivaracetam sa takisto môže začať podávať v dávke
100 mg/deň na základe lekárskeho posúdenia potreby kontrolovať záchvaty. Odporúčaná udržiavacia dávka je 100 mg/deň. Na základe individuálnej odpovede pacienta môže byť dávka upravená v rámci rozmedzia účinnej dávky od 50 do 200 mg/deň.
Dospievajúci a deti s telesnou hmotnosťou od 20 kg do menej ako 50 kg
Odporúčaná začiatočná dávka je 1 mg/kg/deň. Brivaracetam sa takisto môže začať podávať v dávke až 2 mg/kg/deň na základe lekárskeho posúdenia potreby kontrolovať záchvaty. Odporúčaná udržiavacia dávka je 2 mg/kg/deň. Na základe individuálnej odpovede pacienta môže byť dávka upravená v rámci rozmedzia účinnej dávky od 1 do 4 mg/kg/deň.
Deti s telesnou hmotnosťou od 10 kg do menej ako 20 kg
Odporúčaná začiatočná dávka je 1 mg/kg/deň. Brivaracetam sa takisto môže začať podávať v dávke až 2,5 mg/kg/deň na základe lekárskeho posúdenia potreby kontrolovať záchvaty. Odporúčaná udržiavacia dávka je 2,5 mg/kg/deň. Na základe individuálnej odpovede pacienta môže byť dávka upravená v rámci rozmedzia účinnej dávky od 1 do 5 mg/kg/deň.
Zabudnutá dávka
Ak pacienti zabudnú užiť jednu alebo viac dávok, odporúča sa užiť jednu dávku ihneď, ako si spomenú a nasledujúcu dávku užiť vo zvyčajnom čase ráno alebo večer. To môže zabrániť poklesu plazmatickej koncentrácie brivaracetamu pod účinnú hladinu a predísť výskytu prielomových záchvatov.
Ukončenie liečby
Ak sa má podávanie brivaracetamu ukončiť u pacientov vo veku od 16 rokov, odporúča sa postupné znižovanie dávky o 50 mg/deň v týždennom intervale.
Ak sa má podávanie brivaracetamu ukončiť u pacientov vo veku menej ako 16 rokov, odporúča sa znižovanie dávky najviac o polovicu dávky každý týždeň, až po dosiahnutie dávky 1 mg/kg/deň (u pacientov s telesnou hmotnosťou nižšou ako 50 kg) alebo 50 mg/deň (u pacientov s telesnou hmotnosťou 50 kg alebo vyššou).
Po 1 týždni liečby dávkou 50 mg/deň sa odporúča v poslednom týždni liečby dávka 20 mg/deň.
Osobitné skupiny pacientov
Starší pacienti (65 rokov a starší)
Nie je potrebná úprava dávky u starších pacientov (pozri časť 5.2).
Klinická skúsenosť u pacientov ≥ 65 rokov je obmedzená.
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek nie je potrebná úprava dávky (pozri časť 5.2). Vzhľadom na nedostatok údajov, pacientom v konečnom štádiu ochorenia obličiek podstupujúcich dialýzu sa podávanie brivaracetamu neodporúča.
Na základe údajov u dospelých pacientov, u pediatrických pacientov s poruchou funkcie obličiek nie je potrebná úprava dávky. U pediatrických pacientov s poruchou funkcie obličiek nie sú dostupné žiadne klinické údaje.
Porucha funkcie pečene
Expozícia brivaracetamu bola zvýšená u dospelých pacientov s chronickým ochorením pečene.
U pacientov s poruchou funkcie pečene sa odporúčajú nasledujúce upravené dávky podávané v 2 rozdelených dávkach s odstupom približne 12 hodín vo všetkých štádiách poruchy funkcie pečene
(pozri časti 4.4 a 5.2). U pediatrických pacientov s poruchou funkcie pečene nie sú dostupné žiadne klinické údaje.
| Vek a telesná hmotnosť | Odporúčaná začiatočná dávka | Odporúčaná maximálna denná dávka |
|---|---|---|
| Dospievajúci a deti s telesnou hmotnosťou 50 kg alebo vyššou a dospelí | 50 mg/deň | 150 mg/deň |
| Dospievajúci a deti s telesnou hmotnosťou od 20 kg do menej ako 50 kg | 1 mg/kg/deň | 3 mg/kg/deň |
| Deti s telesnou hmotnosťou od 10 kg do menej ako 20 kg | 1 mg/kg/deň | 4 mg/kg/deň |
Pediatrickí pacienti vo veku menej ako 2 roky
Účinnosť brivaracetamu u pediatrických pacientov vo veku menej ako 2 roky nebola doteraz stanovená. V súčasnosti dostupné údaje sú opísané v častiach 4.8, 5.1 a 5.2, ale neumožňujú uviesť žiadne odporúčania na dávkovanie.
Spôsob podávania
Filmom obalené tablety obsahujúce brivaracetam sa majú užívať perorálne, prehĺtať celé a zapíjať tekutinou a môžu sa užívať s jedlom alebo bez jedla (pozri časť 5.2). Tablety sa majú prehĺtať celé, aby sa zaistil príjem správnej dávky. Pacienti, ktorí nie sú schopní prehltnúť tablety celé alebo pacienti, u ktorých nie je možné dosiahnuť požadovanú dávku pomocou celých tabliet, majú použiť iné formy brivaracetamu.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na iné deriváty pyrolidónu alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Samovražedné myšlienky a správanie
U pacientov liečených antiepileptikami (anti-epileptic drugs, AED), vrátane brivaracetamu, boli pri niekoľkých indikáciách hlásené samovražedné myšlienky a správanie. Meta-analýza randomizovaných, placebom kontrolovaných klinických štúdií s AED preukázala malé zvýšenie rizika samovražedných myšlienok a správania. Mechanizmus vzniku tohto rizika nie je známy a dostupné údaje nevylučujú možnosť zvýšeného rizika pre brivaracetam.
U pacientov sa majú sledovať prejavy samovražedných myšlienok a správania a má sa zvážiť vhodná liečba. Pacientom (a ich opatrovateľom) sa má odporučiť, aby v prípade výskytu akýchkoľvek prejavov samovražedných myšlienok a správania okamžite vyhľadali lekársku pomoc. Pozri tiež časť 4.8, údaje o pediatrickej populácii.
Porucha funkcie pečene
K dispozícii sú obmedzené klinické údaje o použití brivaracetamu u pacientov s už existujúcou poruchou funkcie pečene. U pacientov s poruchou funkcie pečene sa odporúča úprava dávky (pozri časť 4.2).
Závažné kožné nežiaduce reakcie (SCAR)
V súvislosti s liečbou brivaracetamom boli hlásené závažné kožné nežiaduce reakcie (severe cutaneous adverse reactions, SCAR) vrátane Stevensovho-Johnsonovho syndrómu (SJS), ktoré môžu byť život ohrozujúce alebo smrteľné. V čase predpísania lieku majú byť pacienti informovaní o prejavoch a príznakoch a dôkladne sledovaní na kožné reakcie. Ak sa objavia prejavy a príznaky naznačujúce tieto reakcie, liečba brivaracetamom sa má okamžite ukončiť a má sa zvážiť alternatívna liečba.
Pomocné látky
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Formálne interakčné štúdie sa uskutočnili iba u dospelých.
Farmakodynamické interakcie
Súbežná liečba s levetiracetamom
V klinických štúdiách, aj keď ich počet bol obmedzený, nebol pozorovaný žiadny prínos brivaracetamu v porovnaní s placebom u pacientov súbežne užívajúcich levetiracetam. Neboli pozorované žiadne ďalšie riziká týkajúce sa bezpečnosti a znášanlivosti (pozri časť 5.1).
Interakcie s alkoholom
V štúdii farmakokinetickej a farmakodynamickej interakcie medzi brivaracetamom v jednorazovej dávke 200 mg a etanolom v kontinuálnej infúzii 0,6 g/l u zdravých osôb nenastala žiadna farmakokinetická interakcia, ale brivaracetam približne zdvojnásobil účinky alkoholu na psychomotorické funkcie, pozornosť a pamäť. Podávanie brivaracetamu s alkoholom sa neodporúča.
Farmakokinetické interakcie
Účinky iných liekov na farmakokinetiku brivaracetamu
In vitro údaje naznačujú, že brivaracetam má nízky interakčný potenciál. Hlavnou eliminačnou cestou brivaracetamu je hydrolýza nezávislá od CYP. Druhá eliminačná cesta zahŕňa hydroxyláciu, ktorá je sprostredkovaná CYP2C19 (pozri časť 5.2).
Plazmatické koncentrácie brivaracetamu sa môžu zvýšiť, ak je súbežne podávaný so silnými inhibítormi CYP2C19 (napr. flukonazol, fluvoxamín), ale riziko klinicky významnej interakcie sprostredkované CYP2C19 je považované za nízke. K dispozícii sú obmedzené klinické údaje, ktoré naznačujú, že súbežné podávanie kanabidiolu môže zvýšiť plazmatickú expozíciu brivaracetamu, pravdepodobne inhibíciou CYP2C19, ale klinická relevantnosť je nejasná.
Rifampicín
U zdravých dobrovoľníkov súčasné podávanie silného induktora enzýmov rifampicínu (600 mg/deň po dobu 5 dní) znížilo plochu brivaracetamu pod krivkou (AUC) o 45 %. Predpisujúci lekári majú zvážiť úpravu dávky brivaracetamu u pacientov, u ktorých sa začína alebo ukončuje liečba rifampicínom.
Antiepileptiká so silnou indukciou enzýmov
Plazmatické koncentrácie brivaracetamu klesajú pri súčasnom podávaní s antiepileptikami silne indukujúcimi enzýmy (karbamazepín, fenobarbital, fenytoín), nie je však potrebná žiadna úprava dávky (pozri tabuľku 1).
Iné induktory enzýmov
Iné silné induktory enzýmov (ako ľubovník bodkovaný (Hypericum perforatum)) môžu tiež znížiť systémovú expozíciu brivaracetamu. Preto začatie alebo ukončenie liečby ľubovníkom bodkovaným sa má uskutočniť s opatrnosťou.
Účinok brivaracetamu na iné lieky
Brivaracetam podávaný v dávkach 50 mg alebo 150 mg/deň neovplyvňoval AUC midazolamu (metabolizovaný CYP3A4). Riziko klinicky relevantných CYP3A4 interakcií je považované za nízke.
Štúdie in vitro preukázali, že brivaracetam vykazuje malú alebo žiadnu inhibíciu izoforiem CYP450, s výnimkou CYP2C19. Brivaracetam môže zvyšovať plazmatické koncentrácie liečiv metabolizovaných CYP2C19 (napr. lanzoprazol, omeprazol, diazepam). Pri testovaní in vitro brivaracetam neindukoval CYP1A1/2, ale indukoval CYP3A4 a CYP2B6. Žiadna CYP3A4 indukcia nebola zistená in vivo (pozri midazolam vyššie). CYP2B6 indukcia nebola skúmaná in vivo a brivaracetam môže znižovať plazmatické koncentrácie liečiv metabolizovaných CYP2B6 (napr. efavirenz). In vitro interakčné štúdie na určenie potenciálnych inhibičných účinkov na transportéry viedli k záveru, že nedochádza k žiadnym klinicky významným účinkom, s výnimkou OAT3. In vitro brivaracetam inhibuje OAT3 s polovičnou maximálnou inhibičnou koncentráciou 42-krát vyššou ako cmax pri najvyšších klinických dávkach. Brivaracetam v dávke 200 mg/deň môže zvýšiť plazmatické koncentrácie liekov transportovaných AOT3.
Antiepileptiká
Potenciálne interakcie medzi brivaracetamom (50 mg/deň až 200 mg/deň) a inými antiepileptikami boli skúmané v súhrnnej analýze plazmatických liekových koncentrácií zo všetkých štúdií fázy 2 – 3, v populačnej farmakokinetickej analýze placebom kontrolovaných klinických štúdií fázy 2 – 3 a vo vyhradených štúdiách liekových interakcií (pre nasledujúce antiepileptiká: karbamazepín, lamotrigín, fenytoín a topiramát). Účinok vzájomných interakcií na plazmatickú koncentráciu je zhrnutý v tabuľke 1 (zvýšenie je označené ako “↑” a zníženie ako “↓”, plocha pod krivkou plazmatickej koncentrácie verzus čas ako “AUC”, maximálna pozorovaná koncentrácia ako “cmax”).
Tabuľka 1: Farmakokinetické interakcie medzi brivaracetamom a inými antiepileptikami
| Súbežne podávané antiepiletikum | Vplyv antiepiletika na koncentráciu brivaracetamu v plazme | Vplyv brivaracetamu na koncentráciu antiepiletika v plazme |
|---|---|---|
| Karbamazepín | AUC 29 % ↓ cmax 13 % ↓ nie je potrebná žiadna úprava dávky | karbamazepín – žiadny epoxid karbamazepínu ↑ (pozri nižšie) nie je potrebná žiadna úprava dávky |
| Klobazam | žiadne údaje | žiadny |
| Klonazepam | žiadne údaje | žiadny |
| Lakózamid | žiadne údaje | žiadny |
| Lamotrigín | žiadny | žiadny |
| Levetiracetam | žiadny | žiadny |
| Oxkarbazepín | žiadny | žiadny (monohydroxyderivát, MHD) |
| Fenobarbital | AUC 19 % ↓ nie je potrebná žiadna úprava dávky | žiadny |
| Fenytoín | AUC 21 % ↓ nie je potrebná žiadna úprava dávky | Žiadny a AUC 20 % ↑ a cmax 20 % ↑ |
| Pregabalín | žiadne údaje | žiadny |
| Topiramát | žiadny | žiadny |
| Kyselina valproová | žiadny | žiadny |
| Zonisamid | žiadne údaje | žiadny |
a na základe štúdie zahŕňajúcej podávanie superterapeutickej dávky brivaracetamu 400 mg/deň
Karbamazepín
Brivaracetam je stredne účinný reverzibilný inhibítor epoxidovej hydrolázy vyvolávajúci zvýšenú koncentráciu karbamazepín-epoxidu, aktívneho metabolitu karbamazepínu. V kontrolovaných klinických štúdiách sa plazmatická koncentrácia karbamazepín-epoxidu zvýšila v priemere o 37 %,
62 % a 98 % s malou variabilitou pri dávkach brivaracetamu zodpovedajúcich 50 mg/deň,
100 mg/ deň a 200 mg/deň. Neboli pozorované žiadne bezpečnostné riziká. Neprejavil sa žiadny aditívny účinok brivaracetamu a valproátu na AUC pri karbamazepín-epoxide.
Perorálne kontraceptíva
Súbežné podávanie brivaracetamu (100 mg/deň) spolu s perorálnym kontraceptívom obsahujúcim etinylestradiol (0,03 mg) a levonorgestrel (0,15 mg) neovplyvňovalo farmakokinetiku žiadneho liečiva. Keď bol brivaracetam v dávke 400 mg/deň (dvojnásobok odporúčanej maximálnej dennej dávky) súbežne podávaný s perorálnym kontraceptívom obsahujúcim etinylestradiol (0,03 mg) a levonorgestrel (0,15 mg), bolo pozorované zníženie AUC estrogénu o 27 % a zníženie AUC progestínu o 23 %, bez dopadu na potlačenie ovulácie. Všeobecne nenastala žiadna zmena v profiloch koncentrácií v čase u endogénnych markerov estradiolu, progesterónu, luteinizačného hormónu (LH), folikuly stimulujúceho hormónu (FSH) a globulínu viažuceho pohlavné hormóny (sex hormone binding globulin, SHBG).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Lekári majú so ženami vo fertilnom veku, ktoré užívajú brivaracetam (pozri Gravidita) prediskutovať plánované rodičovstvo a antikoncepciu.
Ak sa žena rozhodne otehotnieť, užívanie brivaracetamu sa má dôkladne prehodnotiť.
Gravidita
Riziko spojené s epilepsiou a s antiepileptikami všeobecne
Pre všetky antiepileptiká bolo preukázané, že u potomkov liečených žien s epilepsiou je prevalencia malformácií dvakrát až trikrát vyššia, ako je približne 3% výskyt malformácií v bežnej populácii. V liečenej populácii bol pozorovaný nárast malformácií pri polyterapii, avšak rozsah, za ktorý zodpovedá liečba a/alebo základné ochorenie, nebol objasnený. Prerušenie antiepileptickej liečby môže viesť k exacerbácii ochorenia, ktoré môže poškodiť matku a plod.
Riziko spojené s brivaracetamom
K dispozícii je iba obmedzené množstvo údajov o použití brivaracetamu u tehotných žien. Nie sú k dispozícii žiadne údaje o placentárnom transfere u ľudí, ale ukázalo sa, že brivaracetam rýchlo prechádza placentou u potkanov (pozri časť 5.3). Potenciálne riziko u ľudí nie je známe. Štúdie na zvieratách nepreukázali žiadny teratogénny potenciál brivaracetamu (pozri časť 5.3).
Brivaracetam bol použitý v klinických štúdiách ako prídavná liečba a keď bol používaný spoločne s karbamazepínom, viedol k nárastu koncentrácie aktívneho metabolitu karbamazepín-epoxidu závislého na dávke (pozri časť 4.5). Nie sú k dispozícii dostatočné údaje na určenie klinického významu tohto účinku v tehotenstve.
Z preventívnych dôvodov sa brivaracetam nemá užívať počas tehotenstva, pokiaľ to nie je klinicky nevyhnutné (t. j. ak prínos pre matku jednoznačne prevyšuje potenciálne riziko pre plod).
Dojčenie
U ľudí sa brivaracetam vylučuje do materského mlieka. Rozhodnutie, či ukončiť dojčenie alebo prerušiť liečbu brivaracetamom, sa má urobiť po zvážení prínosu liečby pre ženu. V prípade súbežného podávania brivaracetamu a karbamazepínu sa môže množstvo karbamazepín-epoxidu vylučovaného do materského mlieka zvýšiť. Nie sú k dispozícii dostatočné údaje na stanovenie klinického významu.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku brivaracetamu na fertilitu u ľudí. U potkanov nebol pri liečbe brivaracetamom pozorovaný žiadny účinok na fertilitu (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Brivaracetam má malý alebo mierny vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
Vzhľadom na možnú rozdielnu individuálnu citlivosť môžu niektorí pacienti pociťovať somnolenciu, závrat a iné príznaky súvisiace s centrálnym nervovým systémom (CNS). Pacienti majú byť poučení, aby neviedli vozidlá a neobsluhovali iné potenciálne nebezpečné stroje, kým sa neoboznámia s účinkami brivaracetamu na svoju schopnosť vykonávať tieto činnosti.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie (>10%) pri liečbe brivaracetamom boli: somnolencia (14,3 %) a závrat (11,0 %). Obvykle boli miernej až strednej intenzity. Somnolencia a únava boli hlásené vo vyššej miere pri zvyšujúcej sa dávke.
Frekvencia ukončenia liečby z dôvodu nežiaducich reakcií bola 3,5 %, 3,4 % a 4,0 % v uvedenom poradí u pacientov randomizovaných na užívanie brivaracetamu v dávke 50 mg/deň,
100 mg/deň a 200 mg/deň a 1,7 % u pacientov randomizovaných na užívanie placeba. Nežiaduce reakcie, ktoré viedli najčastejšie k ukončeniu liečby brivaracetamom, boli závrat (0,8 %) a kŕč (0,8 %).
Zoznam nežiaducich reakcií zoradených do tabuľky
V nasledujúcej tabuľke sú uvedené nežiaduce reakcie, ktoré boli identifikované na základe prehľadu údajov o bezpečnosti z troch placebom kontrolovaných štúdií s pevnou dávkou u osôb vo veku ≥ 16 rokov a na základe skúseností po uvedení na trh, podľa tried orgánových systémov a frekvencie.
Frekvencie sú definované nasledovne: veľmi časté: (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100). V každej skupine frekvencií sú nežiaduce účinky zoradené v poradí podľa klesajúcej závažnosti.
| Trieda orgánových systémov | Frekvencia | Nežiaduce účinky |
|---|---|---|
| Infekcie a nákazy | časté | chrípka |
| Poruchy krvi a lymfatického systému | menej časté | neutropénia |
| Poruchy imunitného systému | menej časté | hypersenzitívne reakcie typu I |
| Poruchy metabolizmu a výživy | časté | znížená chuť do jedla |
| Psychiatrické poruchy | časté | depresia, anxieta, insomnia, iritabilita |
| menej časté | samovražedné myšlienky, psychotická porucha, agresivita, agitovanosť | |
| Poruchy nervového systému | veľmi časté | závrat, somnolencia |
| časté | kŕč, vertigo | |
| Poruchy dýchacej sústavy hrudníka a mediastína | časté | infekcia horných ciest dýchacích, kašeľ |
| Poruchy gastrointestinálneho traktu | časté | nauzea, vracanie, zápcha |
| Poruchy kože a podkožného tkaniva | neznáme | Stevensov-Johnsonov syndróm(1) |
| Celkové poruchy a reakcie v mieste podania | časté | únava |
(1) Nežiaduce reakcie hlásené v rámci skúseností po uvedení lieku na trh.
Opis vybraných nežiaducich reakcií
Neutropénia bola hlásená u 0,5 % (6/1 099) pacientov s brivaracetamom a u 0 % (0/459) pacientov s placebom. Štyri z týchto osôb mali znížený počet neutrofilov vo východiskovom stave a po začatí liečby brivaracetamom došlo k ďalšiemu zníženiu počtu neutrofilov. Žiadny z týchto 6 prípadov neutropénie nebol závažný, nevyžadoval špecifickú liečbu, ani neviedol k ukončeniu liečby brivaracetamom a žiadny nemal pridružené infekcie.
Samovražedné myšlienky boli hlásené u 0,3 % (3/1 099) pacientov s brivaracetamom a u 0,7 % (3/459) pacientov s placebom. V krátkodobých klinických štúdiách s brivaracetamom u pacientov s epilepsiou nedošlo k žiadnemu prípadu dokonanej samovraždy a k pokusu o samovraždu, avšak obidve boli hlásené v otvorených predĺžených štúdiách (pozri časť 4.4).
V priebehu klinického vývoja boli u malého počtu pacientov s brivaracetamom (9/3022) hlásené reakcie pripomínajúce skorú hypersenzitivitu typu I.
Pediatrická populácia
Profil bezpečnosti brivaracetamu pozorovaný u detí vo veku od 1 mesiaca bol v súlade s profilom bezpečnosti pozorovaným u dospelých. V otvorených, nekontrolovaných, dlhodobých štúdiách boli samovražedné myšlienky hlásené u 4,7 % hodnotených pediatrických pacientov od 6 rokov (častejšie u dospievajúcich pacientov) v porovnaní s 2,4 % u dospelých pacientov a poruchy správania boli hlásené u 24,8 % pediatrických pacientov v porovnaní s 15,1 % u dospelých pacientov. Väčšina udalostí mala miernu alebo stredne závažnú intenzitu, nebola závažná a neviedla k prerušeniu skúšanej liečby. Ďalšou nežiaducou reakciou hlásenou u detí bola psychomotorická hyperaktivita (4,7 %).
U detí vo veku od 1 mesiaca do < 4 rokov neboli identifikované žiadne špecifické vzorce nežiaducich udalostí v porovnaní so skupinami starších pediatrických pacientov. V tejto vekovej skupine neboli pozorované žiadne významné údaje týkajúce sa bezpečnosti, ktoré by identifikovali zvýšenú mieru výskytu konkrétnej nežiaducej udalosti. Keďže údaje dostupné u detí mladších ako 2 roky sú obmedzené, brivaracetam nie je v tomto vekovom rozmedzí indikovaný. Sú k dispozícii obmedzené klinické údaje u novorodencov.
Starší pacienti
Zo 130 starších osôb zahrnutých do fázy 2/3 vývojového programu brivaracetamu (44 s epilepsiou) bolo 100 vo veku 65–74 rokov a 30 vo veku 75–84 rokov. Bezpečnostný profil u starších pacientov sa zdá byť podobný ako je bezpečnostný profil pozorovaný u mladších dospelých pacientov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Príznaky
K dispozícii sú obmedzené klinické skúsenosti s predávkovaním brivaracetamu u ľudí. U zdravých osôb, ktorí užili jednorazovú dávku 1 400 mg brivaracetamu, bola hlásená somnolencia a závrat.
V rámci skúseností po uvedení lieku na trh boli pri predávkovaní brivaracetamom hlásené nasledujúce nežiaduce reakcie: nevoľnosť, závrat, porucha rovnováhy, úzkosť, únava, podráždenosť, agresivita, nespavosť, depresia a samovražedné myšlienky. Vo všeobecnosti boli nežiaduce reakcie spojené s predávkovaním brivaracetamom v súlade so známymi nežiaducimi reakciami.
Liečba predávkovania
Nie je k dispozícii žiadne špecifické antidotum na predávkovanie brivaracetamom. Liečba predávkovania má zahŕňať všeobecné podporné opatrenia. Keďže sa močom vylučuje menej ako 10 % brivaracetamu, neočakáva sa, že by hemodialýza významne zvýšila klírens brivaracetamu (pozri časť 5.2).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antiepileptiká, iné antiepileptiká, ATC kód: N03AX23
Mechanizmus účinku
Brivaracetam vykazuje vysokú a selektívnu afinitu k 2A proteínu synaptických vezikúl (SV2A), transmembránovému glykoproteínu, ktorý bol nájdený na presynaptickej úrovni v neurónoch a v endokrinných bunkách. Hoci presnú úlohu tohto proteínu je potrebné ešte objasniť, bolo preukázané, že moduluje exocytózu neurotransmiterov. Predpokladá sa, že väzba na SV2A predstavuje primárny mechanizmus antikonvulzívnej aktivity brivaracetamu.
Klinická účinnosť a bezpečnosť
Účinnosť brivaracetamu v prídavnej terapii parciálnych záchvatov (partial onset seisures, POS) bola stanovená v 3 randomizovaných dvojito zaslepených, placebom kontrolovaných multicentrických klinických štúdiách s fixnou dávkou u osôb vo veku 16 rokov a starších. Denná dávka brivaracetamu sa v týchto štúdiách pohybovala v rozmedzí 5 až 200 mg/deň. Všetky štúdie začínali základnou periódou trvajúcou 8 týždňov, nasledovanou 12 týždňov trvajúcou liečebnou periódou bez titrácie v zmysle zvyšovania dávky. 1 558 pacientov dostávalo liek zo štúdie, z toho 1 099 dostávalo brivaracetam. Kritériá pre zaradenie do štúdie vyžadovali, aby mali pacienti nekontrolované parciálne záchvaty napriek liečbe buď s 1 alebo 2 súbežne podávanými antiepileptikami. Podmienkou bolo, aby pacienti prekonali najmenej 8 parciálnych záchvatov počas základnej periódy. Primárnymi koncovými ukazovateľmi vo fáze 3 štúdií bolo percento zníženia frekvencie POS oproti placebu a podiel pacientov s aspoň 50% odpoveďou založenou na 50 % znížení frekvencie POS od východiskového stavu.
Najčastejšie užívanými antiepileptikami na začiatku štúdie boli karbamazepín (40,6 %), lamotrigín (25,2 %), valproát (20,5 %), oxkarbazepín (16,0 %), topiramát (13,5 %), fenytoín (10,2 %) a levetiracetam (9,8 %). Medián východiskovej frekvencie záchvatov vo všetkých 3 štúdiách bol 9 záchvatov v priebehu 28 dní. Pacienti mali epilepsiu v priemere približne 23 rokov. Výsledky účinnosti sú zhrnuté v tabuľke 2. Celkovo bol brivaracetam účinný pri prídavnej terapii parciálnych záchvatov u pacientov vo veku 16 rokov a starších v dávke medzi 50 mg/deň a 200 mg/deň.
Tabuľka 2: Kľúčové výsledky účinnosti pre frekvenciu parciálnych záchvatov v priebehu 28 dní
| Štúdia | Placebo | Brivaracetam *štatisticky významné (hodnota p) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 50 mg/deň | 100 mg/deň | 200 mg/deň | ||||||||||
| Štúdia N01253(1) | ||||||||||||
| n = 96 | n = 101 | |||||||||||
| Podiel pacientov s aspoň 50% odpoveďou | 16,7 | 32,7* (p = 0,008) | ~ | ~ | ||||||||
| Percentuálne zníženie oproti placebu (%) | NA | 22,0* (p = 0,004) | ~ | ~ | ||||||||
| Štúdia N01252(1) | ||||||||||||
| n = 100 | n = 99 | n = 100 | ||||||||||
| Podiel pacientov s aspoň 50% odpoveďou | 20,0 | 27,3 (p = 0,372) | 36,0(2) (p = 0,023) | ~ | |||
|---|---|---|---|---|---|---|---|
| Percentuálne zníženie oproti placebu (%) | NA | 9,2 (p=0,274) | 20,5(2) (p=0,010) | ~ | |||
| Štúdia N01358 | |||||||
| n = 259 | n = 252 | n = 249 | |||||
| Podiel pacientov s aspoň 50% odpoveďou | 21,6 | ~ | 38,9* (p<0,001) | 37,8* (p<0,001) | |||
| Percentuálne zníženie oproti placebu (%) | NA | ~ | 22,8* (p<0,001) | 23,2* (p<0,001) | |||
n = randomizovaní pacienti, ktorí dostali najmenej 1 dávku liečiva v štúdii
~ dávka nebola študovaná
* štatisticky významné
(1) Približne 20 % pacientov dostávalo súbežne levetiracetam
(2) Primárny výsledok pre N01252 nedosiahol štatistickú významnosť na základe sekvenčného skúšania. Dávka 100 mg/deň bola nominálne významná.
V klinických štúdiách bolo zníženie frekvencie záchvatov vyššie oproti placebu pri dávke 100 mg/deň ako pri dávke 50 mg/deň. Na rozdiel od zvýšenia výskytu somnolencie a únavy v závislosti od dávky, mal brivaracetam v dávke 50 mg/deň a 100 mg/deň podobný bezpečnostný profil vrátane nežiaducich účinkov súvisiacich s CNS a pri dlhodobom užívaní.
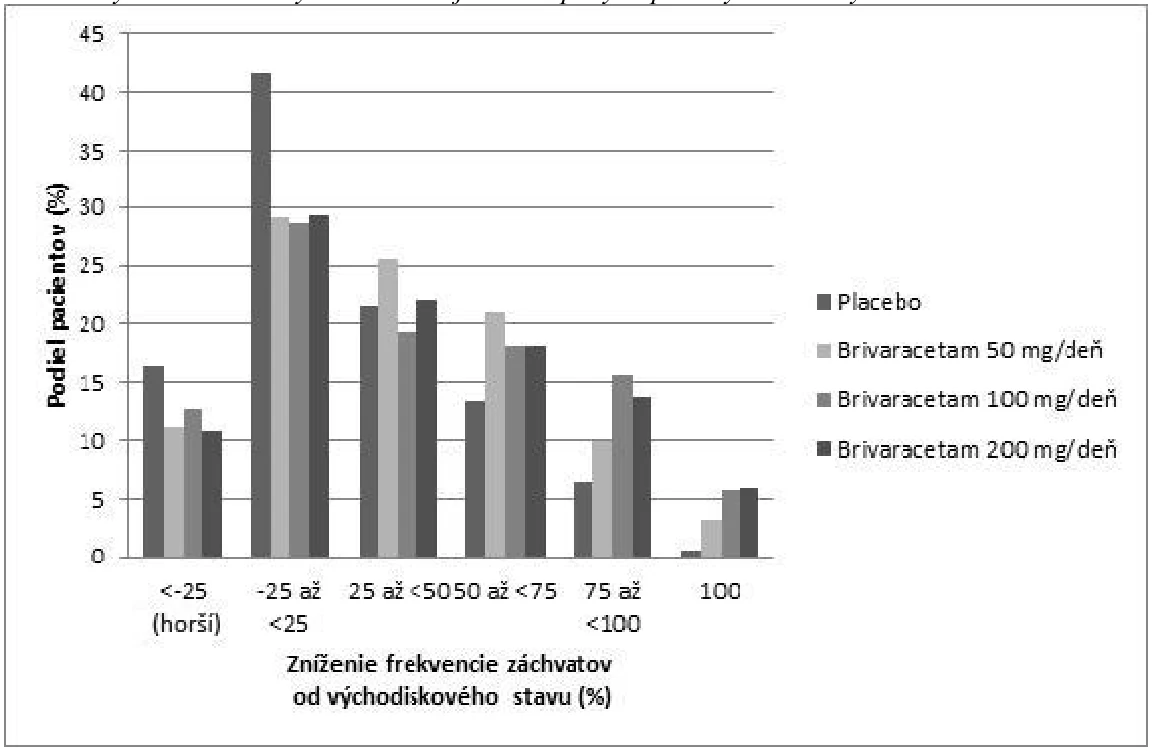
Obrázok 1 ukazuje percento pacientov (s výnimkou pacientov súbežne užívajúcich levetiracetam) podľa kategórie zníženia frekvencie POS v priebehu 28 dní od východiskového stavu vo všetkých 3 štúdiách. Pacienti s viac ako 25 % zvýšením parciálnych záchvatov sú uvedení úplne naľavo ako „horší“. Pacienti so zlepšením percentuálneho zníženia frekvencie POS od východiskového stavu sú uvedení v 4 kategóriách napravo. Percento pacientov s najmenej 50 % znížením frekvencie záchvatov bolo 20,3 %, 34,2 %, 39,5 %, a 37,8 % zodpovedajúce placebu, 50 mg/deň, 100 mg/deň a 200 mg/deň v uvedenom poradí.
Obrázok 1: Podiel pacientov s brivaracetamom a placebom podľa kategórie odpovedi záchvatov po dobu 12 týždňov vo všetkých troch dvojito zaslepených pivotných klinických štúdiách
V súhrnnej analýze troch pivotných klinických štúdií neboli pozorované žiadne rozdiely v účinnosti (merané ako podiel pacientov s aspoň 50% odpoveďou) v rozmedzí dávok od 50 mg/deň do
200 mg/deň, keď je brivaracetam kombinovaný s antiepileptikami vyvolávajúcimi alebo nevyvolávajúcimi indukciu enzýmov. V klinických štúdiách dosiahlo stav bez záchvatov 2,5 % (4/161), 5,1 % (17/332) a 4,0 % (10/249) pacientov s brivaracetamom v dávke zodpovedajúcej 50 mg/deň, 100 mg/deň a 200 mg/deň v uvedenom poradí a to v priebehu liečebnej periódy v trvaní 12 týždňov v porovnaní s 0,5 % (2/418) pacientov s placebom.
Zlepšenie mediánu percentuálneho zníženia frekvencie záchvatov od začiatku liečby za 28 dní bolo pozorované u pacientov s typom záchvatov IC (sekundárne generalizované tonicko-klonické záchvaty) vo východiskovom stave liečených brivaracetamom (66,6 % (n = 62), 61,2% (n = 100) a 82,1 % (n = 75) z pacientov s brivaracetamom v zodpovedajúcej dávke 50 mg/deň, 100 mg/deň a 200 mg/deň v uvedenom poradí v porovnaní s placebom 33,3 % (n = 115)).
Účinnosť brivaracetamu v monoterapii nebola stanovená. Použitie brivaracetamu v monoterapii sa neodporúča.
Liečba levetiracetamom
V 2 randomizovaných placebom kontrolovaných klinických štúdiách fázy 3 sa levetiracetam podával ako súbežné antiepileptikum u asi 20 % pacientov. Aj keď je počet osôb limitovaný, nebol u pacientov, ktorí súbežne užívali levetiracetam, pozorovaný žiadny prínos brivaracetamu oproti placebu, čo možno reflektuje ich kompetíciu vo väzbovom mieste SVA2. Neboli zistené žiadne ďalšie okolnosti týkajúce sa bezpečnosti a znášanlivosti.
V 3. štúdii vopred špecifikovaná analýza preukázala účinnosť oproti placebu pre dávky 100 mg/deň a 200 mg/deň u pacientov predtým užívajúcich levetiracetam. Nižšia účinnosť pozorovaná u týchto pacientov v porovnaní s pacientmi neužívajúcimi levetiracetam bola pravdepodobne dôsledkom užívania vyššieho počtu predchádzajúcich antiepileptík a vyššej východiskovej hodnoty frekvencie záchvatov.
Starší pacienti (65 rokov a starší)
Tri pivotné, dvojito zaslepené, placebom kontrolované klinické štúdie zahŕňali 38 starších pacientov vo veku 65 až 80 rokov. Aj keď sú údaje obmedzené, účinnosť bola porovnateľná s účinnosťou u mladších pacientov.
Otvorené predĺžené štúdie
Vo všetkých štúdiách bolo zaradených do dlhodobých, otvorených, predĺžených štúdií 81,7 % pacientov, ktorí dokončili randomizované štúdie. Od zaradenia do randomizovaných štúdií bolo 5,3 % pacientov, ktorí užívali brivaracetam po dobu 6 mesiacov (n = 1500) bez záchvatov v porovnaní s 4,6 % a 3,7 % u pacientov exponovaných po dobu 12 mesiacov (n = 1188) a 24 mesiacov (n = 847) v uvedenom poradí. Nakoľko však vysoké percento pacientov (26 %) prerušilo liečbu v otvorených štúdiách z dôvodu nedostatočnej účinnosti, mohlo dôjsť ku skresleniu, keďže pacienti, ktorí zostali v štúdii, reagovali lepšie ako tí, ktorí ju predčasne ukončili.
U pacientov, ktorí boli sledovaní v otvorených predĺžených štúdiách po dobu až 8 rokov, bol bezpečnostný profil podobný profilu pozorovanému v krátkodobých placebom kontrolovaných štúdiách.
Pediatrická populácia
U detí vo veku od 2 rokov a starších majú parciálne záchvaty podobnú patofyziológiu ako u dospievajúcich a dospelých pacientov. Podľa skúseností s liekmi na liečbu epilepsie výsledky štúdií účinnosti vykonávaných u dospelých pacientov možno extrapolovať u detí smerom nadol až do veku 2 rokov za predpokladu, že sa stanovia adaptácie pediatrických dávok a preukáže sa bezpečnosť (pozri časti 5.2 a 4.8). Dávky u pacientov vo veku od 2 rokov boli definované adaptáciami dávok podľa telesnej hmotnosti, ktoré boli stanovené tak, aby sa dosiahli podobné plazmatické koncentrácie, ako sú pozorované u dospelých pacientov užívajúcich účinné dávky (časť 5.2).
Do dlhodobej, nekontrolovanej, otvorenej štúdie bezpečnosti boli zaradené deti (vo veku od 1 mesiaca do menej ako 16 rokov), ktoré pokračovali v liečbe po dokončení štúdie FK (pozri časť 5.2), deti, ktoré pokračovali v liečbe po dokončení štúdie bezpečnosti pri i.v. (intravenóznom) podávaní a deti priamo zaradené do štúdie bezpečnosti. Deti, ktoré boli priamo zaradené, užívali začiatočnú dávku brivaracetamu 1 mg/kg/deň a podľa odpovede a znášanlivosti sa dávka zvýšila až na 5 mg/kg/deň zdvojnásobením dávky v týždenných intervaloch. Žiadne dieťa neužívalo dávku vyššiu ako 200 mg/deň. U detí s telesnou hmotnosťou 50 kg alebo vyššou bola začiatočná dávka brivaracetamu
50 mg/deň a podľa odpovede a znášanlivosti sa dávka zvyšovala po 50 mg/deň týždenne maximálne na 200 mg/deň.
Zo súhrnných údajov z otvorených štúdií zameraných na bezpečnosť a FK v adjuvantnej liečbe 186 detí s POS vo veku od 1 mesiaca do < 16 rokov užívalo brivaracetam, pričom 149 bolo liečených po dobu ≥ 3 mesiacov, 138 z nich bolo liečených po dobu ≥ 6 mesiacov, 123 po dobu ≥ 12 mesiacov, 107 po dobu ≥ 24 mesiacov a 90 z nich bolo liečených po dobu ≥ 36 mesiacov.
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s brivaracetamom v jednej alebo vo viacerých podskupinách pediatrickej populácie s epilepsiou s parciálnymi záchvatmi (informácie o použití u pediatrickej populácie pozri v časti 4.2).
5.2 Farmakokinetické vlastnosti
Brivaracetam filmom obalené tablety, perorálny roztok a roztok na intravenóznu injekciu vykazujú identickú AUC, zatiaľ čo maximálna plazmatická koncentrácia je mierne vyššia po intravenóznom podaní. Brivaracetam vykazuje lineárnu a na čase nezávislú farmakokinetiku s nízkou intra- a interindividuálnou variabilitou a ďalej úplnú absorpciu, veľmi nízku väzbu na proteíny, renálnu exkréciu po rozsiahlej biotransformácii a farmakologicky inaktívne metabolity.
Absorpcia
Brivaracetam sa rýchlo a úplne absorbuje po perorálnom podaní a absolútna biologická dostupnosť je približne 100 %. Medián tmax pre tablety užité bez jedla je 1 hodina (rozsah tmax je 0,25 až 3 hod.). Súbežné podávanie s jedlom s vysokým obsahom tuku spomalilo rýchlosť absorpcie (medián tmax
3 h) a znížilo maximálnu plazmatickú koncentráciu (37 % pokles) brivaracetamu, pričom rozsah absorpcie zostal nezmenený.
Distribúcia
Brivaracetam sa slabo viaže (≤ 20 %) na plazmatické proteíny. Distribučný objem je 0,5 l/kg, čo je hodnota blízka celkovému množstvu telesnej vody.
Bunkové membrány sú pre brivaracetam vysoko permeabilné z dôvodu jeho lipofílie (log P).
Biotransformácia
Brivaracetam je primárne metabolizovaný hydrolýzou svojej amidovej časti za vzniku zodpovedajúcej karboxylovej kyseliny (približne 60 % eliminácie) a sekundárne hydroxyláciou propylového vedľajšieho reťazca (približne 30 % eliminácie). Hydrolýza amidovej časti, ktorá vedie k vzniku metabolitu povahy karboxylovej kyseliny (34 % dávky v moči), je podporovaná pečeňovou a mimopečeňovou amidázou. In vitro je hydroxylácia brivaracetamu sprostredkovaná v prvom rade CYP2C19. Obidva metabolity sú ďalej metabolizované za vzniku bežnej hydroxylovanej kyseliny, ktorá vzniká prevažne hydroxyláciou postranného propylového reťazca metabolitu kyseliny karboxylovej (hlavne prostredníctvom CYP2C9). In vivo u ľudí s neúčinnou mutáciou CYP2C19 sa tvorba hydroxymetabolitu znižuje 10x, zatiaľ čo samotný brivaracetam sa zvyšuje o 22 % alebo 42 % u osôb s jednou alebo s obidvomi mutovanými alelami. Tri metabolity nie sú farmakologicky aktívne.
Eliminácia
Brivaracetam je primárne eliminovaný metabolizáciou a vylučovaním močom. Viac ako 95 % dávky, vrátane metabolitov, sa vylučuje močom v priebehu 72 hodín po užití. Menej ako 1 % dávky sa vylučuje stolicou a menej ako 10 % brivaracetamu sa vylučuje nezmenený močom. Terminálny plazmatický polčas (t1/2) je približne 9 hodín. Celkový plazmatický klírens bol u pacientov odhadnutý na 3,6 l/hod.
Linearita
Farmakokinetika je úmerná dávke od 10 mg do najmenej 600 mg.
Interakcie s liekmi
Brivaracetam je eliminovaný viacerými cestami, vrátane vylučovania obličkami, na CYP nezávislou hydrolýzou a CYP sprostredkovanou oxidáciou. In vitro, brivaracetam nie je substrátom ľudského
P-glykoproteínu (P-gp), proteínov rezistentných na viaceré lieky (multidrug resistance proteins, MRP) 1 a 2 a pravdepodobne ani organického transportéra aniónu polypeptidu 1B1 (OATP1B1) a OATP1B3. Testy in vitro ukázali, že metabolizmus brivaracetamu by nemal byť významne ovplyvnený CYP inhibítormi (napr. CYP1A, CYP2C8, CYP2C9, CYP2D6 a CYP3A4).
In vitro, brivaracetam nebol inhibítorom CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2D6, CYP3A4 ani transportérov P-gp, BCRP, BSEP MRP2, MATE-K, MATE-1, OATP1B1, OATP1B3, OAT1 a OCT1 v klinicky relevantných koncentráciách. In vitro, brivaracetam neindukoval CYP1A2.
Farmakokinetika u osobitných skupín pacientov
Starší pacienti (65 rokov a starší)
V štúdii u starších pacientov (vo veku 65 až 79 rokov; s klírensom kreatinínu 53 až 98 ml/min/1,73 m2), ktorí užívali brivaracetam v dávke 400 mg/deň s podávaním 2x denne, bol plazmatický polčas brivaracetamu 7,9 hodiny u skupiny vo veku 65 až 75 rokov a 9,3 hodiny u skupiny > 75 rokov. Plazmatický klírens rovnovážneho stavu brivaracetamu bol podobný
(0,76 ml/min/kg) ako u mladých zdravých mužov (0,83 ml/min/kg) (pozri časť 4.2).
Porucha funkcie obličiek
Štúdia u osôb so závažnou poruchou funkcie obličiek (klírens kreatinínu < 30 ml/min/1,73 m2 a bez nutnosti dialýzy) odhalila, že plazmatická AUC brivaracetamu bola stredne zvýšená (+21 %) oproti zdravým osobám, zatiaľ čo AUC kyseliny, hydroxymetabolitu a metabolitu hydroxykyseliny boli zvýšené 3x, 4x, a 21x, v uvedenom poradí. Renálny klírens týchto neaktívnych metabolitov bol znížený 10x. Metabolit hydroxykyseliny v predklinických štúdiách nevyvolal žiadne bezpečnostné riziká. Brivaracetam nebol študovaný u pacientov podstupujúcich hemodialýzu (pozri časť 4.2).
Porucha funkcie pečene
Farmakokinetická štúdia u osôb s cirhózou pečene (Childove-Pughove triedy A, B, a C) preukázala podobné zvýšenie expozície brivaracetamu bez ohľadu na závažnosť ochorenia (50 %, 57 % a
59 %) v pomere k zodpovedajúcim zdravým osobám (pozri časť 4.2).
Telesná hmotnosť
Bol odhadnutý 40 % pokles plazmatickej koncentrácie v rovnovážnom stave v rozsahu telesnej hmotnosti od 46 kg do 115 kg. To však nie je považované za klinicky významný rozdiel.
Pohlavie
Nie sú žiadne klinicky významné rozdiely vo farmakokinetike brivaracetamu medzi pohlaviami.
Rasa
Farmakokinetika brivaracetamu nebola významne ovplyvnená rasou (kaukazská, ázijská) pri farmakokinetickom populačnom modelovaní u pacientov s epilepsiou. Počet pacientov s iným etnickým pôvodom bol obmedzený.
Farmakokinetický/farmakodynamický vzťah
EC50 (plazmatická koncentrácia brivaracetamu zodpovedajúca 50 % maximálneho účinku) bola odhadnutá na 0,57 mg/l. Táto plazmatická koncentrácia je mierne nad mediánom expozície po podávaní brivaracetamu v dávkach 50 mg/deň. Ďalšie zníženie frekvencie záchvatov sa dostavuje pri zvýšení dávky na 100 mg/deň a dosahuje stabilizovaný stav pri dávke 200 mg/deň.
Pediatrická populácia
Vo farmakokinetickej štúdii s 3-týždňovým hodnotiacim obdobím a s týždennou fixnou 3-stupňovou titráciou smerom nahor s použitím perorálneho roztoku brivaracetamu bolo hodnotených 99 osôb vo veku od 1 mesiaca do < 16 rokov. Brivaracetam bol podávaný v týždenných zvýšených dávkach približne 1 mg/kg/deň, 2 mg/kg/deň a 4 mg/kg/deň. Všetky dávky sa upravili podľa telesnej hmotnosti a neprekročili maximum 50 mg/deň, 100 mg/deň a 200 mg/deň. Na konci hodnotiaceho obdobia pacienti mohli spĺňať podmienky pre vstup do štúdie s dlhodobým ďalším sledovaním pokračujúc vo svojej naposledy užívanej dávke (pozri časť 4.8). Preukázalo sa, že plazmatické koncentrácie sú úmerné dávke vo všetkých vekových skupinách. Farmakokinetické populačné modelovanie sa vykonalo na základe malého množstva údajov o plazmatickej koncentrácii, ktoré boli zhromaždené v rámci 3-týždňovej štúdie FK a prebiehajúcej štúdie s dlhodobým následným sledovaním. Do analýzy bolo zahrnutých 232 pediatrických pacientov s epilepsiou vo veku od 2 mesiacov do 17 rokov. Táto analýza ukázala, že dávky 5,0 mg/kg (telesná hmotnosť 10 – 20 kg) a
4,0 mg/kg/deň (telesná hmotnosť 20 – 50 kg) vedú k rovnakej priemernej plazmatickej koncentrácii v rovnovážnom stave ako u dospelých užívajúcich 200 mg/deň. Odhadovaný plazmatický klírens bol 0,96 l/h, 1,61 l/h, 2,18 l/h a 3,19 l/h u detí s telesnou hmotnosťou 10 kg, 20 kg, 30 kg a 50 kg v uvedenom poradí. Pre porovnanie, plazmatický klírens bol odhadnutý na 3,58 l/h u dospelých pacientov (s telesnou hmotnosťou 70 kg).
V súčasnosti nie sú k dispozícii žiadne klinické údaje u novorodencov.
5.3 Predklinické údaje o bezpečnosti
Vo farmakologických štúdiách bezpečnosti mali prevládajúce účinky súvislosť s CNS (najmä prechodná depresia CNS a zníženie spontánnej pohybovej aktivity) a boli pozorované pri násobkoch (vyšších ako 50x) farmakologicky účinnej dávky brivaracetamu 2 mg/kg. Učenie a funkcia pamäte neboli ovplyvnené.
Nálezy, ktoré neboli pozorované v klinických štúdiách, ale boli pozorované v toxikologických štúdiách s opakovaným podávaním u psov pri expozícii podobnej ako pri klinickej plazmatickej AUC, boli hepatotoxické účinky (najmä porfýria). Toxikologické údaje zhromaždené o brivaracetame a o štrukturálne príbuzných látkach avšak ukazujú, že sa zmeny v pečeni u psov vyvinuli prostredníctvom mechanizmov nerelevantných pre ľudí. Žiadne nežiaduce zmeny na pečeni neboli pozorované u potkanov a opíc po dlhodobom podávaní brivaracetamu prevyšujúcom AUC expozíciu 5- až 42x. CNS prejavy u opíc (pády, strata rovnováhy, nemotorné pohyby) sa vyskytli pri 64-násobkoch klinickej cmax. Tieto účinky boli menej zjavné v priebehu času.
Štúdie genotoxicity nepreukázali žiadnu mutagénnu alebo klastogénnu aktivitu. Štúdie kancerogenity u potkanov nepreukázali žiadny onkogénny potenciál, zatiaľ čo zvýšený výskyt hepatocelulárnych nádorov u samcov myší je považovaný za dôsledok negenotoxického fenoménu, známeho u hlodavcov, ktorého mechanizmus účinku sa vzťahuje k indukcii pečeňových enzýmov, podobnej ako po fenobarbitale.
Brivaracetam neovplyvnil fertilitu samíc ani samcov, nepreukázal sa žiadny teratogénny potenciál u potkanov alebo králikov. Embryotoxicita bola pozorovaná u králikov pri dávke brivaracetamu toxickej pre matky s expozíciou 8x vyššou než klinická AUC expozícia pri maximálnej odporúčanej dávke. U potkanov bolo preukázané, že brivaracetam ľahko prestupuje placentou a je vylučovaný do mlieka u laktujúcich samíc potkanov v koncentráciách podobných plazmatickým koncentráciám u matiek.
Brivaracetam u potkanov nepreukázal žiadny potenciál závislosti.
Štúdie na juvenilných zvieratách
U juvenilných potkanov expozičné hladiny 6-násobnej až 15-násobnej klinickej AUC expozície brivaracetamu pri maximálnej odporúčanej dávke vyvolali vývojové nežiaduce účinky (napr. mortalitu, klinické prejavy, zníženie telesnej hmotnosti a nižšiu hmotnosť mozgu). Neboli zaznamenané žiadne nežiaduce účinky na funkciu CNS, žiadne neuropatologické a histopatologické vyšetrenia mozgu. U juvenilných psov boli brivaracetamom indukované zmeny pri hladinách expozície 6-násobku klinickej AUC podobné zmenám pozorovaným u dospelých zvierat. Neboli pozorované žiadne nežiaduce účinky v štandardných ukazovateľoch vývoja alebo maturácie.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety:
mikrokryštalická celulóza
predželatinovaný (kukuričný) škrob
sodná soľ kroskarmelózy
stearát horečnatý
Filmová vrstva:
Eronavis 10 mg filmom obalené tablety
polyvinylalkohol
uhličitan vápenatý
makrogol (E 1521)
mastenec
Eronavis 25 mg filmom obalené tablety
polyvinylalkohol
uhličitan vápenatý
makrogol (E 1521)
mastenec
čierny oxid železitý (E 172)
žltý oxid železitý (E 172)
Eronavis 50 mg filmom obalené tablety
polyvinylalkohol
uhličitan vápenatý
makrogol (E 1521)
mastenec
žltý oxid železitý (E 172)
červený oxid železitý (E 172)
čierny oxid železitý (E 172)
Eronavis 75 mg filmom obalené tablety
polyvinylalkohol
uhličitan vápenatý
makrogol (E 1521)
mastenec
čierny oxid železitý (E 172)
červený oxid železitý (E 172)
Eronavis 100 mg filmom obalené tablety
polyvinylalkohol
uhličitan vápenatý
makrogol (E 1521)
mastenec
žltý oxid železitý (E 172)
čierny oxid železitý (E 172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Hliníkovo-hliníkové (OPA/Al/PVC) blistre balené v papierových škatuľkách.
Balenia po 14 alebo 56 filmom obalených tabliet.
Multibalenie obsahuje 168 (3 balenia po 56) filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Orion Corporation
Orionintie 1
FI-02200 Espoo
Fínsko
8. REGISTRAČNÉ ČÍSLA
Eronavis 10 mg filmom obalené tablety: 21/0169/26-S
Eronavis 25 mg filmom obalené tablety: 21/0170/26-S
Eronavis 50 mg filmom obalené tablety: 21/0171/26-S
Eronavis 75 mg filmom obalené tablety: 21/0172/26-S
Eronavis 100 mg filmom obalené tablety: 21/0173/26-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
04/2026