


Súhrn charakteristických vlastností lieku (SPC) - Imdylltra
1. NÁZOV LIEKU
IMDYLLTRA 1 mg prášok na infúzny koncentrát a roztok na prípravu infúzneho roztoku IMDYLLTRA 10 mg prášok na infúzny koncentrát a roztok na prípravu infúzneho roztoku
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
IMDYLLTRA 1 mg prášok na infúzny koncentrát a roztok na prípravu infúzneho roztoku
Jedna injekčná liekovka s práškom obsahuje 1 mg tarlatamabu.
Výsledkom rekonštitúcie s vodou na injekcie je konečná koncentrácia tarlatamabu 0,9 mg/ml.
IMDYLLTRA 10 mg prášok na infúzny koncentrát a roztok na prípravu infúzneho roztoku
Jedna injekčná liekovka s práškom obsahuje 10 mg tarlatamabu.
Výsledkom rekonštitúcie s vodou na injekcie je konečná koncentrácia tarlatamabu 2,4 mg/ml.
Tarlatamab sa tvorí v bunkách vaječníkov čínskeho škrečka technológiou rekombinantnej DNA.
Pomocná látka so známym účinkom
IMDYLLTRA obsahuje 0,04 mg polysorbátu 80 v každej 1 mg injekčnej liekovke a 0,2 mg polysorbátu 80 v každej 10 mg injekčnej liekovke.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok na infúzny koncentrát a roztok na prípravu infúzneho roztoku.
Prášok tarlatamabu (prášok na koncentrát): biely až slabožltý prášok.
Roztok (stabilizátor): bezfarebný až slabožltý číry roztok s pH 7,0.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
IMDYLLTRA je indikovaná ako monoterapia na liečbu dospelých pacientov s malobunkovým karcinómom pľúc v pokročilom štádiu (extensive-stage small cell lung cancer, ES-SCLC), ktorí vyžadujú systémovú liečbu po progresii ochorenia počas prvolíniovej liečby alebo po prvolíniovej liečbe chemoterapiou na báze platiny.
4.2 Dávkovanie a spôsob podávania
Liečba IMDYLLTROU má začať pod vedením a dohľadom lekárov, ktorí majú skúsenosti s používaním liekov na liečbu nádorových ochorení. Má sa podávať vo vhodnom zdravotníckom zariadení. Odporúčané súbežne užívané lieky sú uvedené v tabuľke 2.
Pacientov je potrebné sledovať v 1. a 8. deň od začiatku infúzie po dobu 6 až 8 hodín. Ďalšie sledovanie a sledovanie pri následných infúziách je na uvážení lekára.
V 1. a 8. deň je potrebné pacientov poučiť, aby zostali v blízkosti vhodného zdravotníckeho zariadenia počas 24 hodín od začiatku každej infúzie v sprievode opatrovateľa.
Pred prepustením je potrebné pacientov aj opatrovateľov informovať o prejavoch a príznakoch syndrómu uvoľňovania cytokínov (cytokine release syndrome, CRS) a syndrómu neurotoxicity spojenej s imunitnými efektorovými bunkami (immune effector cell-associated neurotoxicity syndrome, ICANS).
Dávkovanie
Odporúčaný plán dávkovania IMDYLLTRY je začiatočná dávka 1 mg v 1. deň nasledovaná dávkou 10 mg v 8. deň, 15. deň a následne každé 2 týždne podľa tabuľky 1.
Pacienti majú byť liečení až do progresie ochorenia alebo neprijateľnej toxicity.
Tabuľka 1. Odporúčaný plán dávkovania IMDYLLTRY
| Dávka IMDYLLTRY | |||
| 1 mg | ||
| 10 mg | ||
| 10 mg | ||
Odporúčané súbežne užívané lieky
Podávanie súbežne užívaných liekov s IMDYLLTROU má prebiehať podľa tabuľky 2, aby sa znížilo riziko syndrómu uvoľňovania cytokínov (pozri časť 4.4).
Tabuľka 2. Súbežne užívané lieky v 1. deň a 8. deň
| Deň liečby | Lieky | Podávanie | ||||||
| Podajte 8 mg dexametazónu intravenózne (alebo ekvivalent) | Do 1 hodiny pred podaním infúzie IMDYLLTRY | ||||||
| Odporúča sa intravenózne podanie 1 litra injekčného roztoku chloridu sodného 9 mg/ml (0,9 %) podľa štandardných liečebných postupov | Ihneď po dokončení infúzie IMDYLLTRY | |||||||
Opätovné podanie IMDYLLTRY po oneskorení dávky
V prípade oneskorenia dávky IMDYLLTRY je potrebné opätovne začať s liečbou na základe odporúčaní uvedených v tabuľke 3 a podľa toho sa má opätovne začať s plánom dávkovania. Odporúčané súbežne užívané lieky sa majú podávať podľa usmernení v tabuľke 2.
Tabuľka 3. Odporúčania týkajúce sa opätovného začatia liečby IMDYLLTROU po oneskorení dávky
Posledná podaná dávka | Čas, ktorý uplynul od | Úkona | ||
| poslednej podanej | ||||
| dávky | ||||
| 1 mg v 1. deň | 2 týždne alebo menej (≤ 14 dní) | Podajte IMDYLLTRU 10 mg, potom pokračujte v naplánovanom rozpise dávkovania. | ||
| Viac ako 2 týždne (> 14 dní) | Podajte IMDYLLTRU 1 mg. Ak je tolerovaná, po 1 týždni zvýšte na 10 mg. Potom pokračujte v naplánovanom rozpise dávkovania. | |||
| 10 mg v 8. deň | 3 týždne alebo menej (≤ 21 dní) | Podajte IMDYLLTRU 10 mg, potom pokračujte v naplánovanom rozpise dávkovania. | ||
| Viac ako 3 týždne (> 21 dní) | Podajte IMDYLLTRU 1 mg. Ak je tolerovaná, po 1 týždni zvýšte na 10 mg. Potom pokračujte v naplánovanom rozpise dávkovania. | |||
10 mg v 15. deň a potom každé 2 týždne | 4 týždne alebo menej (≤ 28 dní) | Podajte IMDYLLTRU 10 mg, potom pokračujte v naplánovanom rozpise dávkovania. | ||
| Viac ako 4 týždne (> 28 dní) | Podajte IMDYLLTRU 1 mg. Ak je tolerovaná, po 1 týždni zvýšte na 10 mg. Potom pokračujte v naplánovanom rozpise dávkovania. | |||
a Podávajte odporúčané súbežne užívané lieky pred infúziami a po infúziách IMDYLLTRY v 1. a 8. deň a pacientov náležite monitorujte (pozri tabuľku 2).
Úpravy dávky a liečba nežiaducich reakcií
Neodporúča sa žiadne zníženie dávky IMDYLLTRY.
Odporúčané postupy pri liečbe CRS sú uvedené v tabuľke 4, odporúčané postupy pri liečbe ICANS sú uvedené v tabuľke 5 a postupy pri liečbe iných nežiaducich reakcií sú uvedené v tabuľke 6.
Syndróm uvoľňovania cytokínov (CRS)
CRS má byť diagnostikovaný na základe klinického obrazu (pozri časť 4.4). Pacienti majú byť vyšetrení a liečení na iné príčiny horúčky, hypoxie a hypotenzie. Ak existuje podozrenie na CRS, liečba má prebiehať podľa odporúčaní uvedených v tabuľke 4. Pacienti, u ktorých sa vyskytne CRS
- 2. alebo vyššieho stupňa (napr. hypotenzia, ktorá nereaguje na podanie tekutín, alebo hypoxia vyžadujúca dodatočný kyslík), majú byť monitorovaní na prejavy a príznaky CRS vrátane horúčky, hypotenzie a hypoxie, a to pomocou pulznej oxymetrie alebo telemetrie srdca v súlade s indikáciami. V prípade závažného alebo život ohrozujúceho CRS sa odporúča terapia anti-IL-6, napríklad tocilizumab a hospitalizácia na jednotke intenzívnej starostlivosti (JIS) na podpornú liečbu.
Tabuľka 4. Pokyny na klasifikáciu, úpravu dávky a liečbu syndrómu uvoľňovania cytokínova
| Stupeň | Určujúce príznaky | IMDYLLTRA úprava | Liečba | ||||
| CRS | dávky | ||||||
| Príznaky vyžadujú iba symptomatickú liečbu (napr. horúčka ≥ 38 °C bez hypotenzie alebo hypoxie). |
|
| ||||
| Stupeň | Určujúce príznaky | IMDYLLTRA úprava | Liečba | ||||
| CRS | dávky | ||||||
| Príznaky vyžadujú a reagujú na mierny zásah.
|
|
Pri obnovení liečby v rámci ďalšej plánovanej dávky sledujte pacientov podľa uváženia lekára vo vhodnom zdravotníckom zariadeníb. | ||||
| Stupeň | Určujúce príznaky | IMDYLLTRA úprava | Liečba | ||||
| CRS | dávky | ||||||
| Závažné príznaky definované ako teplota ≥ 38 °C s/so:
|
| Ako doplnok k liečbe
Pri obnovení liečby v rámci ďalšej plánovanej dávky sledujte pacientov podľa uváženia lekára vo vhodnom zdravotníckom zariadeníb. | ||||
| Život ohrozujúce príznaky definované ako teplota ≥ 38 °C s/so:
a/alebo
| Liečbu IMDYLLTROU ukončite natrvalo. |
| ||||
a CRS na základe konsenzuálneho hodnotenia Americkej spoločnosti pre transplantáciu a bunkovú terapiu (American Society for Transplantation and Cellular Therapy, ASTCT) (2019).
b Odporúčania týkajúce sa opätovného začatia liečby IMDYLLTROU po oneskorení dávky nájdete v tabuľke 3. c Znížte dávky steroidov podľa usmernení pre štandardnú liečbu.
JIS = jednotka intenzívnej starostlivosti
Syndróm neurotoxicity spojenej s imunitnými efektorovými bunkami (ICANS)
Pacientov je potrebné monitorovať z hľadiska prejavov a príznakov ICANS. Je potrebné vylúčiť iné príčiny neurologických symptómov. V prípade závažných alebo život ohrozujúcich neurologických toxicít je potrebné poskytnúť intenzívnu starostlivosť. Ak existuje podozrenie na ICANS, liečba má prebiehať podľa odporúčaní uvedených v tabuľke 5.
Tabuľka 5. Usmernenia týkajúce sa klasifikácie, úpravy dávky a liečby syndrómu neurotoxicity spojenej s imunitnými efektorovými bunkamia
| Stupeň | Určujúce príznaky | Úprava dávky | Liečba | ||||
| ICANSa | IMDYLLTRY | ||||||
| Skóre ICE 7 – 9b bez zníženej úrovne vedomia. |
|
| ||||
| Skóre ICE 3 – 6b a/alebo mierna ospalosť s prebudením sa na hlas. |
|
| ||||
| Stupeň | Určujúce príznaky | Úprava dávky | Liečba | ||||
| ICANSa | IMDYLLTRY | ||||||
| Skóre ICE 0 – 2b a/alebo znížená úroveň vedomia, prebudenie iba na hmatový podnet a/alebo akýkoľvek klinický fokálny alebo celkový záchvat, ktorý rýchlo ustúpi alebo Nekonvulzívne záchvaty na EEG, ktoré ustúpia po intervencii, a/alebo fokálny alebo lokálny edém viditeľný na neurozobrazovacích vyšetreniach. |
natrvalo ukončite. |
| ||||
| Skóre ICE 0b (pacient je v bezvedomí a nie je schopný vykonať ICE) a/alebo stupor alebo kóma a/alebo život ohrozujúci predĺžený záchvat (> 5 minút) alebo opakujúce sa klinické alebo elektrické záchvaty bez návratu k východiskovému stavu medzi nimi a/alebo difúzny cerebrálny edém na neurozobrazovacích vyšetreniach, decerebračné alebo dekortikačné postavenie alebo papiloedém, obrna 6. kraniálneho nervu alebo Cushingova triáda. |
|
| ||||
a ICANS na základe konsenzuálneho hodnotenia Americkej spoločnosti pre transplantáciu a bunkovú terapiu (American Society for Transplantation and Cellular Therapy, ASTCT) (2019).
b Ak sa dá pacient prebudiť a je schopný podstúpiť vyšetrenie encefalopatie spojenej s imunitnými efektorovými bunkami (ICE), posúďte nasledovné: orientáciu (orientuje sa v roku, mesiaci, meste, nemocnici = 4 body); schopnosť pomenovať veci (dokáže pomenovať 3 predmety, napr. ukáže na hodiny, pero, gombík = 3 body); schopnosť plniť príkazy (napr. „ukážte mi 2 prsty“ alebo „zatvorte oči a vyplazte jazyk“ = 1 bod); písanie (schopnosť napísať štandardnú vetu = 1 bod); a pozornosť (spätné počítanie od 100 po desiatkach = 1 bod). Ak pacient nie je schopný prebudiť sa a nie je možné vykonať ICE vyšetrenie (4. stupeň ICANS) = 0 bodov. c Odporúčania týkajúce sa opätovného začatia liečby IMDYLLTROU po oneskorení dávky nájdete v tabuľke 3. d Znížte dávky steroidov podľa usmernení pre štandardnú liečbu.
CT = počítačová tomografia; EEG = elektroencefalogram; JIS = jednotka intenzívnej starostlivosti; MR = magnetická rezonancia
Neutropénia a ďalšie nežiaduce reakcie
Neutropéniu a ďalšie nežiaduce reakcie je potrebné liečiť podľa tabuľky 6.
Tabuľka 6. Odporúčané prerušenia liečby IMDYLLTROU v súvislosti s liečbou ďalších nežiaducich reakciía,b
| Nežiaduce reakcie | Závažnosťa | Úprava dávkyb | ||||||
| Neutropénia (pozri časť 4.4) |
| Nie je potrebné žiadne prerušenie liečby. | ||||||
|
| |||||||
|
| |||||||
| Hepatotoxicita (pozri časť 4.4)c |
Zvýšená hodnota ALT, AST alebo bilirubínu |
| ||||||
Zvýšená hodnota ALT, AST alebo bilirubínu |
| |||||||
Hodnota AST alebo ALT > 3 × ULN s celkovým bilirubínom > 2 × ULN pri absencii alternatívnych príčin |
| |||||||
| Iné nežiaduce reakcie (pozri časť 4.8) |
| Pozastavte podávanie IMDYLLTRY až do odoznenia na ≤ 1. stupeň alebo východiskový stav. Zvážte trvalé ukončenie liečby, ak sa nežiaduca reakcia nevyrieši do 28 dní.
| ||||||
a Závažnosť podľa Spoločných terminologických kritérií pre nežiaduce udalosti Národného onkologického inštitútu (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE), verzia 5.0.
b Odporúčania týkajúce sa opätovného začatia liečby IMDYLLTROU po oneskorení dávky nájdete v tabuľke 3. c U pacientov so zvýšenou hladinou pečeňových enzýmov vo východiskovom stave je na hodnotenie hepatotoxicity potrebné použiť viacero východiskových hodnôt.
ALT = alanínaminotransferáza; AST = aspartátaminotransferáza; ULN = horná hranica normálu
Osobitné populácie
Starší pacienti
U starších pacientov (≥ 65 rokov) nie je potrebná žiadna úprava dávky.
Porucha funkcie pečene
U pacientov s miernou poruchou funkcie pečene nie je potrebná žiadna úprava dávky (pozri časť 5.2). U pacientov so stredne závažnou poruchou funkcie pečene sú k dispozícii obmedzené údaje. IMDYLLTRA sa neskúmala u pacientov so závažnou poruchou funkcie pečene. U pacientov so stredne závažnou alebo závažnou poruchou funkcie pečene nie je možné odporučiť dávku.
Porucha funkcie obličiek
U pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek nie je potrebná žiadna úprava dávky (pozri časť 5.2). IMDYLLTRA sa neskúmala u pacientov so závažnou poruchou funkcie obličiek. U pacientov so závažnou poruchou funkcie obličiek až konečným štádiom ochorenia obličiek nie je možné odporučiť dávku.
Pediatrická populácia
Použitie IMDYLLTRY sa netýka pediatrickej populácie na liečbu malobunkového karcinómu pľúc.
Spôsob podávania
IMDYLLTRA je určená na intravenózne použitie.
IMDYLLTRA sa má pred podaním intravenóznou infúziou rekonštituovať a následne ďalej zriediť.
Pokyny na rekonštitúciu a riedenie lieku pred podaním, pozri časť 6.6.
Infúzna súprava pre premedikáciu sa môže použiť aj pre IMDYLLTRU. Medzi podaním súbežne používaných liekov a IMDYLLTROU je potrebné infúznu súpravu prepláchnuť.
Celý obsah IMDYLLTRY podajte ako intravenóznu infúziu počas 1 hodiny pri konštantnej rýchlosti prietoku pomocou infúznej pumpy, pozri tabuľku 7. Pumpa má byť programovateľná, uzamykateľná, neelastomérna a vybavená alarmom.
Infúzna súprava je naplnená injekčným roztokom chloridu sodného 9 mg/ml (0,9 %) ALEBO finálne pripravenou IMDYLLTROU.
Po ukončení infúzie IMDYLLTRY je potrebné intravenóznu infúznu súpravu preplachovať po dobu 3 – 5 minút injekčným roztokom chloridu sodného 9 mg/ml (0,9 %).
Tabuľka 7. Informácie týkajúce sa podávania tarlatamabu
| Trvanie intravenózneho podávania 250 ml | Rýchlosť infúzie (ml/h) | ||
| infúzneho roztoku | |||
| 1 hodina | 250 ml/h | ||
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Syndróm uvoľňovania cytokínov (CRS)
Podávanie tarlatamabu sa spája s CRS vrátane život ohrozujúcich alebo fatálnych udalostí, pozri časť 4.8. CRS môže byť spojený s príznakmi vrátane horúčky, hypotenzie, hypoxie, únavy, tachykardie, bolesti hlavy, zimnice, nevoľnosti a vracania.
Pacienti a opatrovatelia majú byť informovaní o možnosti výskytu CRS po prepustení z nemocnice a poučení, aby v prípade výskytu akýchkoľvek prejavov alebo príznakov okamžite vyhľadali lekársku pomoc.
Tarlatamab sa má podávať v zdravotníckom zariadení vybavenom na monitorovanie a liečbu CRS. Pred začatím infúzie je potrebné zabezpečiť, aby pacienti boli euvolemickí. Pacientov je potrebné počas začatia liečby tarlatamabom dôsledne sledovať, či sa u nich nevyskytujú prejavy a príznaky CRS. Na zmiernenie rizika CRS je dôležité začať liečbu tarlatamabom v odporúčanej počiatočnej dávke uvedenej v tabuľke 1.
Liečba CRS má prebiehať podľa odporúčaní uvedených v tabuľke 4.
Syndróm neurotoxicity spojenej s imunitnými efektorovými bunkami (ICANS)
Podávanie tarlatamabu sa spája s ICANS vrátane život ohrozujúcich alebo fatálnych udalostí, pozri časť 4.8. ICANS sa môže vyskytnúť až do niekoľko týždňov po podaní tarlatamabu. Nežiaduce reakcie, ktoré môžu súvisieť s ICANS, zahŕňajú bolesť hlavy, encefalopatiu, zmätenosť, delírium, záchvat, ataxiu, neurotoxicitu a tremor. Pacientov je potrebné počas liečby tarlatamabom dôsledne sledovať, či sa u nich nevyskytujú prejavy a príznaky ICANS.
Pacienti a opatrovatelia majú byť informovaní o možnosti výskytu ICANS po prepustení z nemocnice a poučení, aby v prípade výskytu akýchkoľvek prejavov alebo príznakov okamžite vyhľadali lekársku pomoc.
Liečba ICANS má prebiehať podľa odporúčaní uvedených v tabuľke 5.
Neutropénia
Podávanie tarlatamabu sa spájalo s neutropéniou, pozri časť 4.8. Pacientov je potrebné počas liečby tarlatamabom dôsledne sledovať, či sa u nich nevyskytujú prejavy a príznaky neutropénie.
Liečba neutropénie má prebiehať podľa odporúčaní uvedených v tabuľke 6.
Infekcie
U pacientov liečených tarlatamabom sa zaznamenali závažné infekcie vrátane život ohrozujúcich a smrteľných infekcií. Medzi najčastejšie infekcie patria pneumónia, infekcia močových ciest, COVID-19, infekcia horných dýchacích ciest, infekcia dýchacích ciest, kandidová infekcia, orálna kandidóza a nazofaryngitída.
Pacientov je potrebné monitorovať z hľadiska prejavov a príznakov infekcií pred liečbou a počas liečby tarlatamabom.
Precitlivenosť
U pacientov liečených tarlatamabom boli hlásené reakcie z precitlivenosti vrátane zriedkavých závažných udalostí. Medzi klinické prejavy a príznaky precitlivenosti môže patriť okrem iného vyrážka a bronchospazmus. Pacienti majú byť počas liečby tarlatamabom sledovaní, či sa u nich nevyskytujú prejavy a príznaky precitlivenosti a je potrebné ich liečiť podľa klinických indikácií. Na základe závažnosti sa má zvážiť pozastavenie alebo trvalé ukončenie liečby tarlatamabom, pozri tabuľku 6 pre liečbu iných nežiaducich reakcií.
Hepatotoxicita
Podávanie tarlatamabu sa spája so zvýšenými hladinami pečeňových enzýmov. Zvýšená hladina pečeňových enzýmov sa môže vyskytnúť so súčasne prítomným CRS alebo bez neho.
Pred liečbou tarlatamabom a v súlade s klinickými indikáciami je potrebné sledovať pečeňové enzýmy a bilirubín. Potenciálna toxicita sa má manažovať podľa odporúčaní uvedených v tabuľke 6.
Ženy vo fertilnom veku/antikoncepcia
Pred začatím liečby tarlatamabom je potrebné overiť graviditu u žien vo fertilnom veku. Ženy v reprodukčnom veku musia počas liečby a 2 mesiace po poslednej dávke tarlatamabu používať účinnú antikoncepciu (pozri časť 4.6).
Pomocné látky so známym účinkom
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v dávke, t. j. v podstate zanedbateľné množstvo sodíka.
Tento liek obsahuje 0,04 mg polysorbátu 80 v každej 1 mg injekčnej liekovke a 0,2 mg v každej 10 mg injekčnej liekovke. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie. Začatie liečby tarlatamabom spôsobuje prechodné uvoľňovanie cytokínov, ktoré môžu potláčať enzýmy CYP450 a môžu viesť k zvýšenej expozícii súbežných substrátov CYP. Pacienti, ktorí súbežne užívajú substráty CYP450, najmä tie s úzkym terapeutickým indexom, majú byť sledovaní z hľadiska známych nežiaducich udalostí. Dávku súbežne užívaného lieku je potrebné prispôsobiť podľa potreby.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia
Ženy vo fertilnom veku musia používať účinnú antikoncepciu počas liečby tarlatamabom a až do 2 mesiacov po liečbe.
Gravidita
Nie sú k dispozícii žiadne údaje o používaní tarlatamabu u gravidných žien.
Štúdia reprodukčnej toxicity vykonaná na myšiach s použitím myšej náhradnej molekuly muS757 preukázala transplacentárny prenos muS757 (pozri časť 5.3). Na základe mechanizmu účinku a potenciálneho vývoja nežiaducich reakcií (ako je CRS) po expozícii tarlatamabu, môže tarlatamab spôsobiť poškodenie plodu, ak sa podáva gravidnej žene (pozri časť 5.1).
Tarlatamab sa neodporúča používať počas gravidity a u žien vo fertilnom veku nepoužívajúcich antikoncepciu.
Pred začatím liečby tarlatamabom je potrebné overiť tehotenstvo u žien vo fertilnom veku.
Dojčenie
Nie je známe, či sa tarlatamab vylučuje do ľudského mlieka. Keďže mnohé lieky vrátane protilátok sa môžu vylučovať do ľudského mlieka, riziko pre novorodencov/dojčatá nemôže byť vylúčené. Počas liečby tarlatamabom a najmenej 2 mesiace po podaní poslednej dávky je potrebné prestať s dojčením.
Fertilita
Neexistujú žiadne klinické skúšania hodnotiace vplyv tarlatamabu na fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Vzhľadom na možnosť výskytu neurologických príhod spojených s ICANS po infúzii tarlatamabu môže tarlatamab výrazne ovplyvniť schopnosť viesť vozidlá a obsluhovať stroje. V prípade akýchkoľvek neurologických príznakov sa má pacientom odporučiť, aby sa zdržali šoférovania a vykonávania nebezpečných povolaní alebo činností, ako je obsluha ťažkých alebo potenciálne nebezpečných strojov, až kým sa tieto príznaky nevyriešia.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Bezpečnosť IMDYLLTRY bola hodnotená u 473 pacientov s malobunkovým karcinómom pľúc (SCLC), ktorí v klinických skúšaniach dostávali cieľovú dávku tarlatamabu 10 mg ako monoterapiu.
Najčastejšie nežiaduce reakcie sú: CRS (56,7 %), znížená chuť do jedla (36,4 %), pyrexia (31,9 %), dysgeúzia (31,3 %), zápcha (30,4 %), anémia (30,0 %), únava (29,8 %), nauzea (24,9 %), asténia (19,0 %), neutropénia (16,9 %), hyponatriémia (16,7 %), bolesť hlavy (16,3 %), lymfopénia (15,6 %).
Najčastejšími závažnými nežiaducimi reakciami sú CRS (19,7 %) a pyrexia (4,7 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie hlásené v klinických skúšaniach sú uvedené podľa tried orgánových systémov a podľa frekvencie. Frekvencia nežiaducich reakcií je založená na súhrnných údajoch z jedného klinického skúšania fázy 1, jedného klinického skúšania fázy 2 a jedného klinického skúšania fázy 3 so 473 pacientmi. Stredná dĺžka expozície bola 18,0 týždňov (rozsah: 0,1 až 175,1 týždňa).
Nežiaduce reakcie sú uvedené podľa klasifikácie tried orgánových systémov MedDRA a podľa frekvencie. Kategórie frekvencie sú definované ako veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) a neznáme (frekvencia sa nedá odhadnúť z dostupných údajov). V rámci každej frekvenčnej skupiny sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 8. Nežiaduce reakcie
| Trieda orgánových | Nežiaduca reakcia | Všetky stupne | ≥ 3. stupeň | ||
| systémov podľa | |||||
| MedDRA | |||||
| Poruchy krvi a lymfatického systému | Anémia | Veľmi časté | Časté | ||
| Neutropéniaa, c | Veľmi časté | Časté | |||
| Lymfopéniab | Veľmi časté | Veľmi časté | |||
| Trombocytopénia | Časté | Menej časté | |||
| Leukopénia | Časté | Menej časté | |||
Poruchy gastrointestinálneho traktu | Zápcha | Veľmi časté | Menej časté | ||
| Nevoľnosť | Veľmi časté | Menej časté | |||
| Vracanie | Veľmi časté | Menej časté | |||
| Hnačka | Veľmi časté | Menej časté | |||
| Celkové poruchy a reakcie v mieste podania | Pyrexia | Veľmi časté | Menej časté | ||
| Únava | Veľmi časté | Časté | |||
| Asténia | Veľmi časté | Časté | |||
| Zimnica | Časté | Nehlásené | |||
| Poruchy imunitného systému | Syndróm uvoľňovania cytokínovc | Veľmi časté | Časté | ||
Laboratórne a funkčné vyšetrenia | Zníženie telesnej hmotnosti | Veľmi časté | Časté | ||
Zvýšená alanínaminotransferáza | Veľmi časté | Časté | |||
Zvýšená aspartátaminotransferáza | Časté | Časté | |||
| Znížený počet bielych krviniek | Časté | Časté | |||
Poruchy metabolizmu a výživy | Znížená chuť do jedla | Veľmi časté | Časté | ||
| Hyponatriémia | Veľmi časté | Časté | |||
| Hypokaliémia | Veľmi časté | Časté | |||
| Hypomagneziémia | Časté | Menej časté | |||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Myalgia | Časté | Nehlásené | ||
| Poruchy nervového systému | Dysgeúzia | Veľmi časté | Nehlásené | ||
| Bolesť hlavy | Veľmi časté | Nehlásené | |||
| Závrat | Časté | Nehlásené | |||
| Syndróm neurotoxicity spojenej s imunitnými efektorovými bunkamic | Časté | Menej časté | |||
| Triaška | Časté | Nehlásené | |||
| Neurotoxicita | Menej časté | Nehlásené | |||
| Záchvat | Menej časté | Menej časté | |||
| Ataxia | Menej časté | Menej časté | |||
| Encefalopatia | Menej časté | Menej časté | |||
| Trieda orgánových | Nežiaduca reakcia | Všetky stupne | ≥ 3. stupeň | ||
| systémov podľa | |||||
| MedDRA | |||||
| Psychiatrické poruchy | Stav zmätenosti | Časté | Menej časté | ||
| Delírium | Časté | Menej časté | |||
| Poruchy dýchacej sústavy, hrudníka a mediastína | Dyspnoe | Veľmi časté | Časté | ||
| Poruchy kože a podkožného tkaniva | Pruritus | Veľmi časté | Menej časté | ||
| Vyrážka | Časté | Menej časté | |||
| Poruchy ciev | Hypotenzia | Časté | Časté | ||
| Hypertenzia | Časté | Časté | |||
a Zahŕňa znížený počet neutrofilov.
b Zahŕňa znížený počet lymfocytov.
c Ďalšie informácie sú uvedené v časti „Opis vybraných nežiaducich reakcií“.
Opis vybraných nežiaducich reakcií
Syndróm uvoľňovania cytokínov (CRS)
V klinických skúšaniach so súhrnnými údajmi o bezpečnosti od 473 pacientov s SCLC, ktorí dostali IMDYLLTRU 1 mg ako prvú dávku a 10 mg ako druhú a ďalšie dávky, sa CRS vyskytol u 56,7 % pacientov, pričom 1. stupeň bol zaznamenaný u 39,3 %, 2. stupeň u 15,4 % pacientov,
- 3. stupeň u 1,7 % pacientov a 4. stupeň u 0,2 % pacientov. Závažné prípady CRS boli hlásené u 19,7 % pacientov. Po podaní prvej dávky IMDYLLTRY sa u 41,4 % pacientov vyskytol CRS akéhokoľvek stupňa, po podaní druhej dávky sa CRS akéhokoľvek stupňa vyskytol u 34,0 % pacientov. Väčšina prípadov CRS sa vyskytla po podaní prvých dvoch dávok, pričom u 8,5 % pacientov sa CRS vyskytol po podaní tretej dávky alebo neskôr. Po infúzii v 1. deň sa u 13,7 % pacientov vyskytol CRS ≥ 2. stupňa. Po infúzii v 8. deň sa u 4,4 % pacientov vyskytol CRS ≥ 2. stupňa. Medián času od podania poslednej dávky IMDYLLTRY do prvého výskytu CRS bol 15,9 hodiny (rozsah: 9,0 až 26,5 hodiny). V prípade udalostí 1. stupňa, ktoré prešli do 2. alebo vyššieho stupňa, bol medián času od udalosti 1. stupňa do udalostí 2. alebo vyššieho stupňa 22,1 hodiny (interkvartilový rozsah: 8,5 – 31,6 hodiny). Syndróm uvoľňovania cytokínov viedol k prerušeniu liečby a/alebo úprave dávky u 2,1 % pacientov a k trvalému ukončeniu liečby tarlatamabom u 0,6 % pacientov.
Po uvedení lieku na trh boli hlásené fatálne prípady CRS.
Informácie o klinickej liečbe CRS, pozri časť 4.4.
Syndróm neurotoxicity spojenej s imunitnými efektorovými bunkami (ICANS)
Tarlatamab môže spôsobiť ICANS vrátane život ohrozujúcich alebo fatálnych udalostí.
V klinických skúšaniach so súhrnnými údajmi o bezpečnosti od 473 pacientov s SCLC, ktorí dostávali IMDYLLTRU v dávke 10 mg, bol ICANS hlásený u 4,7 % pacientov. Medián času od podania prvej dávky IMDYLLTRY do prvého výskytu ICANS bol 9,0 dní (interkvartilový rozsah: 2 až 13 dní). Medián času do vyriešenia ICANS bol 4 dni (interkvartilový rozsah: 2 až 8 dní).
Informácie o klinickej liečbe ICANS, pozri časť 4.4.
Neutropénia
V klinických skúšaniach so súhrnnými údajmi o bezpečnosti od 473 pacientov s SCLC, ktorí dostávali IMDYLLTRU v dávke 10 mg, sa neutropénia vyskytla u 16,9 % pacientov, z toho u 8,2 % pacientov došlo k udalostiam 3. alebo 4. stupňa. Medián času od podania prvej dávky IMDYLLTRY do prvého výskytu neutropénie bol 43 dní (rozsah: 29 až 109 dní). Neutropénia vedúca k prerušeniu dávky sa vyskytla u 3,2 % pacientov, pričom u žiadneho z nich neviedla k trvalému ukončeniu liečby. Liečba pomocou G-CSF bola potrebná u 6 % pacientov.
Informácie o klinickej liečbe neutropénie, pozri časť 4.4.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V klinických skúšaniach sa hodnotili dávky najviac 100 mg každé 2 týždne a 200 mg každé 3 týždne. V prípade predávkovania je potrebné pacienta dôsledne sledovať, či sa u neho nevyskytujú prejavy alebo príznaky nežiaducich reakcií, a liečiť ho symptomaticky a podľa potreby zaviesť podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatiká, iné monoklonálne protilátky a konjugáty protilátky s liečivom, ATC kód: L01FX33
Mechanizmus účinku
Tarlatamab je bišpecifická T-lymfocyty (CD3) angažujúca molekula zameraná na proteín DLL3 (delta-like ligand 3), ktorá sa viaže na DLL3 s expresiou na povrchu nádorových buniek a CD3 s expresiou na povrchu T-lymfocytov. Bišpecifická väzba tarlatamabu na T-lymfocyty a DLL3-pozitívne nádorové bunky spúšťa aktiváciu T-lymfocytov, produkciu zápalových cytokínov a uvoľňovanie cytotoxických proteínov, čo vedie k presmerovanej lýze nádorových buniek.
Farmakodynamické účinky
Farmakodynamická odpoveď po jednorazovej infúzii tarlatamabu bola charakterizovaná redistribúciou a aktiváciou T-lymfocytov a prechodným zvýšením hladiny cytokínov. Periférna redistribúcia T-lymfocytov (t. j. adhézia T-lymfocytov k endotelu krvných ciev a/alebo transmigrácia do tkaniva) nastala do 24 hodín po podaní počiatočnej dávky 1 mg tarlatamabu v 1. deň. Počet T-lymfocytov klesol do 6 hodín po infúzii a u väčšiny pacientov sa vrátil na úrovne východiskového stavu pred ďalšou infúziou v 8. deň.
Hladiny cytokínov IL-2, IL-6, IL-8, IL-10, IFN-γ a TNF-α v sére boli prechodne zvýšené po podaní počiatočnej dávky 1 mg tarlatamabu v 1. deň. Hladiny cytokínov dosiahli vrchol v priebehu prvých 2 dní po začatí infúzie tarlatamabu a vo všeobecnosti sa vrátili na východiskové hodnoty hladín pred ďalšou infúziou v 8. deň. Pri následných liečbach došlo k zvýšeniu hladiny cytokínov u menšieho počtu pacientov a s menšou intenzitou v porovnaní s počiatočnou infúziou v 1. deň.
Imunogenicita
Často boli zistené protilátky proti liekom (anti-drug antibodies, ADA). Neboli pozorované žiadne dôkazy o vplyve ADA na farmakokinetiku, účinnosť alebo bezpečnosť, údaje sú však stále obmedzené.
Klinická účinnosť a bezpečnosť
Štúdia DeLLphi-304
Účinnosť IMDYLLTRY bola skúmaná v multicentrickom, randomizovanom, otvorenom klinickom skúšaní fázy 3 (štúdia DeLLphi-304). Vhodní pacienti museli mať SCLC s progresiou ochorenia po 1 liečebnom režime na báze platiny. V regiónoch, kde štandardná liečba (standard of care, SOC) prvolíniovej systémovej liečby pacientov s diagnózou ochorenia v pokročilom štádiu zahŕňala chemoterapiu na báze platiny v kombinácii s inhibítorom PD-(L)1, pacienti museli mať zlyhanie liečby inhibítorom PD-(L)1 ako súčasť svojej prvolíniovej systémovej liečby alebo neboli vhodní na liečbu inhibítorom PD-(L)1. Okrem toho pacienti museli mať výkonnostný stav 0 – 1 podľa Východnej kooperatívnej skupiny pre onkológiu (Eastern Cooperative Oncology Group, ECOG) a aspoň jednu merateľnú léziu podľa kritérií hodnotenia odpovede u solídnych nádorov (RECIST v1.1). Do klinického skúšania neboli zaradení pacienti so symptomatickými metastázami v mozgu alebo aktívnou imunodeficienciou.
Do klinického skúšania bolo zaradených celkovo 509 pacientov, ktorí boli randomizovaní v pomere 1 : 1 k liečbe IMDYLLTROU alebo k SOC chemoterapii. 254 pacientov bolo randomizovaných do skupiny s IMDYLLTROU pri počiatočnej dávke 1 mg v 1. deň 1. cyklu, po ktorej nasledovala dávka 10 mg v 8. a 15. deň a potom každé 2 týždne v 28-dňovom cykle až do progresie ochorenia alebo neprijateľnej toxicity. SOC chemoterapie zahŕňali topotekan (n = 185), lurbinektedín (n = 47) alebo amrubicín (n = 23). Randomizácia bola stratifikovaná podľa predchádzajúcej expozície anti-PD-(L)1 (áno vs. nie), citlivosti na platinu (interval bez chemoterapie ≥ 180 dní, < 180 až ≥ 90 dní alebo < 90 dní), prítomnosti (predchádzajúcou alebo súčasnou) metastáz v mozgu (áno vs. nie) a štandardnej liečby (topotekán/amrubicín vs. lurbinektedín). Liečba pokračovala až do progresie ochorenia alebo neprijateľnej toxicity. Hodnotenie nádorov sa vykonávalo každých 6 týždňov počas prvých 48 týždňov a následne každých 12 týždňov.
Východiskové demografické údaje a charakteristiky ochorenia populácie v štúdii boli: medián veku 65 rokov (rozsah: 20 až 86 rokov); 41,3 % vo veku 65 až 74 rokov; 10,8 % vo veku 75 rokov alebo starších; 69 % mužov; 57,2 % belochov a 40,1 % Ázijčanov; 32 % malo ECOG PS 0 a 67,2 % malo ECOG PS 1; 91 % pacientov malo vo východiskovom stave metastázujúce ochorenie; 44,8 % malo vo východiskovom stave metastázy v mozgu; 35,2 % malo vo východiskovom stave metastázy v pečeni. 68,8 % pacientov boli bývalí fajčiari, 20,6 % pacientov boli súčasní fajčiari a 10,6 % pacientov nikdy neboli fajčiari. Všetci pacienti dostali najmenej 1 líniu predchádzajúcej chemoterapie na báze platiny (rozsah: 1 až 3 línie); 97,6 % pacientov dostalo 1 predchádzajúcu liečbu; 70,7 % dostalo predchádzajúcu liečbu anti-PD-(L)1; 223 pacientov (43,8 %) malo interval bez chemoterapie < 90 dní po ukončení prvolíniovej liečby platinou, zatiaľ čo 286 pacientov (56,2 %) malo interval bez chemoterapie ≥ 90 dní.
Meraným primárnym koncovým ukazovateľom účinnosti bolo celkové prežívanie (overall survival, OS). Kľúčovými sekundárnymi koncovými ukazovateľmi účinnosti boli prežívanie bez progresie ochorenia (progression-free survival, PFS) na základe hodnotenia skúšajúceho podľa kritérií hodnotenia odpovede u solídnych nádorov (RECIST v1.1) a vybrané výsledky hlásené pacientmi. Ďalšie koncové ukazovatele zahŕňali celkovú mieru odpovede (overall response rate, ORR) na základe hodnotenia skúšajúceho podľa RECIST v1.1.
Pacienti dostali medián 5 cyklov liečby IMDYLLTROU (rozsah: 1 až 19 cyklov) a medián 4 cyklov liečby SOC (rozsah: 1 až 21 cyklov).
Výsledky účinnosti sú zhrnuté v tabuľke 9 a na obrázku 1. Medián (95 % IS) času sledovania pre OS bol 11,2 mesiaca (10,4; 12,1) v skupine s tarlatamabom a 11,7 mesiaca (10,6; 12,3) v skupine s SOC chemoterapiou. Medián (95 % IS) času sledovania pre PFS bol 11,0 (8,5; 11,2) mesiaca pre tarlatamab a 9,7 (8,4; 11,1) mesiaca pre SOC chemoterapiu.
Tabuľka 9. Výsledky účinnosti u pacientov s SCLC v klinickom skúšaní DeLLphi-304
| Parameter účinnosti | IMDYLLTRA (N = 254) | Štandardná liečba (N = 255) | ||||||||||||
| Celkové prežívanie (OS) | ||||||||||||||
| Úmrtia (%) | 111 (43,7) | 152 (59,6) | ||||||||||||
| Mediána v mesiacoch (95 % IS) | 13,6 (11,1; NE) | 8,3 (7,0; 10,2) | ||||||||||||
| Pomer rizíkb (95 % IS) | 0,60 (0,47; 0,77) | |||||||||||||
| p-hodnota (stratifikovaný | < 0,001 | |||||||||||||
| log-rank) | ||||||||||||||
| Prežívanie bez progresie (PFS)c | ||||||||||||||
| Udalosti (%) | 191 (75,2) | 205 (80,4) | ||||||||||||
| Mediána v mesiacoch (95 % IS) | 4,2 (3,0; 4,4) | 3,2 (2,9; 4,2) | ||||||||||||
| Pomer rizíkb (95 % IS) | 0,72 (0,59; 0,88) | |||||||||||||
| p-hodnota (stratifikovaný | < 0,001 | |||||||||||||
| log-rank) | ||||||||||||||
| Celková miera odpovede (ORR)c | ||||||||||||||
| ORR, % | 35,0 | 20,4 | ||||||||||||
a Na základe Kaplanových-Meierových odhadov.
b Pomer rizík na základe Coxovho modelu stratifikovaných proporcionálnych rizík.
c PFS, ORR na základe hodnotenia skúšajúceho podľa kritérií RECIST v1.1.
IS = interval spoľahlivosti; N = počet; NE = nemožno odhadnúť
Obrázok 1. Kaplanova-Meierova krivka pre celkové prežívanie (súbor analýzy ITT) 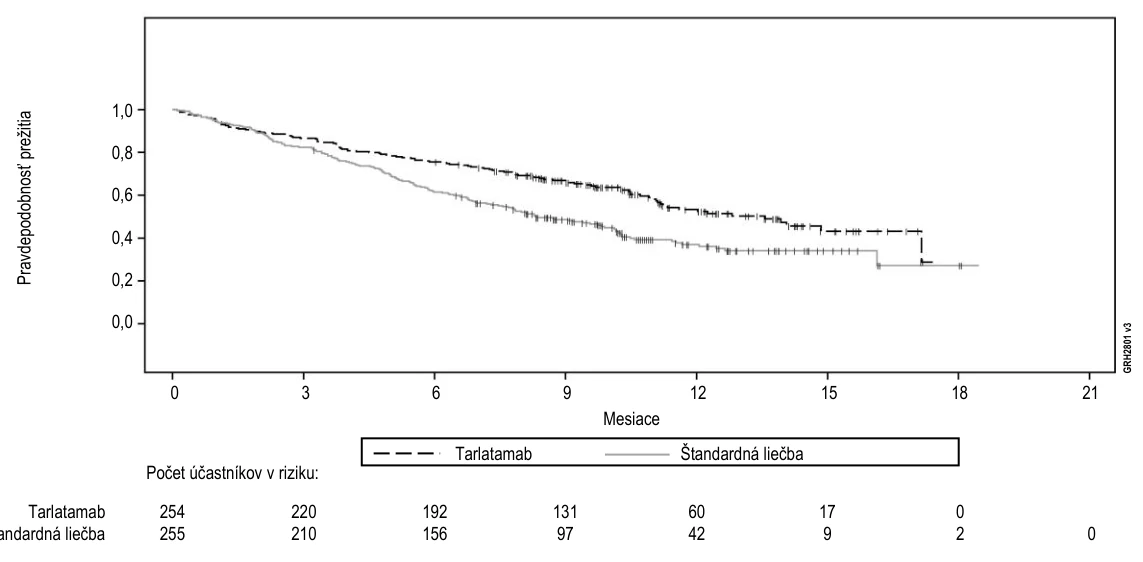
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky klinických skúšaní s tarlatamabom vo všetkých podskupinách pediatrickej populácie pri liečbe malobunkového karcinómu pľúc (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Uskutočnili sa populačné farmakokinetické (FK) analýzy tarlatamabu u dospelých pacientov (n = 702) s predtým liečeným pokročilým SCLC s cieľom charakterizovať časový priebeh sérových koncentrácií tarlatamabu po intravenóznom podaní, kvantifikovať interindividuálnu variabilitu a vyhodnotiť vplyv špecifických kovariátov účastníkov na parametre FK tarlatamabu.
Štandardná liečba
Maximálna sérová koncentrácia (cmax), minimálna sérová koncentrácia (ctrough) a plocha pod krivkou sérovej koncentrácie v závislosti od času v rovnovážnom stave (AUCtau) tarlatamabu sa proporcionálne zvyšovali v hodnotenom dávkovom rozmedzí od 1 mg do 100 mg každé dva týždne (10-násobok odporúčanej dávky). Približný stabilný stav expozície tarlatamabu v sére sa dosiahol v 2. cykle, 15. deň.
Distribúcia
Typická hodnota (CV % medzi účastníkmi) pre centrálny distribučný objem je 3,23 l (38 %) a distribučný objem v ustálenom stave je 8,19 l, ako bolo odhadnuté na základe populačnej FK analýzy.
Biotransformácia
Metabolická dráha tarlatamabu nebola charakterizovaná. Podobne ako iné proteínové liečivá sa očakáva, že tarlatamab sa bude rozkladať na malé peptidy a aminokyseliny prostredníctvom katabolických dráh.
Eliminácia
Podľa odhadov populačnej PK analýzy bol u účastníkov s SCLC systémový klírens (CV % medzi účastníkmi) 0,728 l/deň (34 %) a terminálny eliminačný polčas približne 10,6 dňa.
Osobitné populácie
Nepozorovali sa žiadne klinicky významné rozdiely v klírense tarlatamabu na základe veku (rozsah: 20 – 86 rokov), telesnej hmotnosti (rozsah: 35 – 149 kg), pohlavia, rasy, miernej alebo stredne závažnej poruchy funkcie obličiek (eGFR ≥ 30 ml/min) alebo miernej poruchy funkcie pečene (celkový bilirubín ≤ horná hranica normálu (ULN) a AST > ULN). U pacientov so stredne závažnou poruchou funkcie pečene sú k dispozícii obmedzené údaje a u pacientov so závažnou poruchou funkcie pečene alebo závažnou poruchou funkcie obličiek nie sú k dispozícii žiadne údaje.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti a toxicity po opakovanom podávaní neodhalili žiadne osobitné riziko pre ľudí.
Genotoxicita a karcinogenita
S tarlatamabom sa nevykonali žiadne klinické štúdie genotoxicity alebo karcinogenity.
Poškodenie fertility
Nevykonali sa žiadne klinické skúšania na hodnotenie účinkov tarlatamabu na fertilitu.
Toxicita reprodukčnej a vývojovej sústavy
Štúdia reprodukčnej toxicity vykonaná na myšiach s použitím myšej náhradnej molekuly muS757 preukázala transplacentárny prenos muS757 a neindukovala embryofetálnu toxicitu ani teratogenitu.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Prášok
kyselina glutámová
sacharóza
polysorbát 80 (E 433)
hydroxid sodný (na úpravu pH)
Roztok (stabilizátor)
monohydrát kyseliny citrónovej (E 330)
lyzínium-chlorid
polysorbát 80 (E 433)
hydroxid sodný (na úpravu pH)
voda na injekcie
6.2 Inkompatibility
Žiadne známe inkompatibility.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
4 roky.
Zriedený roztok na intravenóznu infúziu (infúzny vak)
Chemická a fyzikálna stabilita pri používaní bola preukázaná počas 28 dní pri teplote 2 °C až 8 °C a 8 hodín pri teplote 20 °C až 25 °C.
Z mikrobiologického hľadiska sa má liek použiť ihneď. Ak sa nepoužije ihneď, za dobu a podmienky skladovania počas používania zodpovedá používateľ a zvyčajne nemá presiahnuť 24 hodín pri teplote 2 °C až 8 °C, pokiaľ sa rekonštitúcia a riedenie neuskutočnili v kontrolovaných a validovaných aseptických podmienkach.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte a prepravujte v chlade (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
Podmienky na uchovávanie po rekonštitúcii a riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
IMDYLLTRA pozostáva z dvoch konfigurácií balenia. Každé balenie IMDYLLTRY obsahuje 1 injekčnú liekovku s práškom na koncentrát pre infúzny roztok a 2 injekčné liekovky s roztokom (stabilizátor).
IMDYLLTRA 1 mg prášok na infúzny koncentrát a roztok na prípravu infúzneho roztoku
- 1 mg prášku tarlatamabu v sklenenej injekčnej liekovke typu 1 s elastomérovou zátkou, hliníkovým tesnením a sivým odklápacím viečkom.
- 7 ml roztok v sklenenej injekčnej liekovke typu 1 s elastomérovou zátkou, hliníkovým tesnením a bielym odklápacím viečkom.
IMDYLLTRA 10 mg prášok na infúzny koncentrát a roztok na prípravu infúzneho roztoku
- 10 mg prášku tarlatamabu v sklenenej injekčnej liekovke typu 1 s elastomérovou zátkou, hliníkovým tesnením a oranžovým odklápacím viečkom.
- 7 ml roztok v sklenenej injekčnej liekovke typu 1 s elastomérovou zátkou, hliníkovým tesnením a bielym odklápacím viečkom.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Aseptická príprava
Pri príprave infúzneho roztoku prísne dodržiavajte aseptickú techniku, pretože injekčné liekovky s tarlatamabom neobsahujú antimikrobiálne konzervačné látky.
Ďalšie pokyny
- IMDYLLTRA sa rekonštituuje s vodou na injekcie. Na rekonštitúciu IMDYLLTRY nepoužívajte roztok (stabilizátor). Roztok (stabilizátor) sa používa na potiahnutie infúzneho vaku pred pridaním rekonštituovanej IMDYLLTRY, aby sa zabránilo adsorpcii IMDYLLTRY na infúzne vaky a infúznu súpravu.
- Infúzne vaky vyrobené z etylvinylacetátu (EVA), polyolefínu a polyvinylchloridu (PVC) sa ukázali ako kompatibilné s tarlatamabom za špecifikovaných podmienok podávania.
- Infúzna súprava a katétre vyrobené z polyolefínu, PVC a polyuretánu sa ukázali ako kompatibilné s tarlatamabom za špecifikovaných podmienok podávania.
- Používanie uzavretého systému na prenos tekutín (closed system transfer device, CSTD) sa neodporúča z dôvodu potenciálneho rizika chyby pri podávaní liekov. Testovanie kompatibility adaptéra CSTD pre injekčnú liekovku s IMDYLLTROU sa neuskutočnilo.
Príprava infúzneho roztoku
Rekonštitúcia tarlatamabu
Tabuľka 10. Potrebné množstvo vody na injekcie na rekonštitúciu IMDYLLTRYa
| Sila injekčnej liekovky IMDYLLTRY | Množstvo vody na injekcie | Konečná koncentrácia | ||
| potrebné na rekonštitúciu | ||||
| IMDYLLTRY | ||||
| 1 mg | 1,3 ml | 0,9 mg/ml | ||
| 10 mg | 4,4 ml | 2,4 mg/ml | ||
a Každá injekčná liekovka obsahuje nadbytok, aby bolo možné po rekonštitúcii odobrať 1,1 ml (1 mg injekčná liekovka) alebo 4,2 ml (10 mg injekčná liekovka) a zabezpečiť podanie v uvedenej koncentrácii vyznačenej na injekčnej liekovke.
- 1.
Požadované množstvo vody na injekcie (pozri tabuľku 10) preneste do injekčnej liekovky s tarlatamabom, aby ste dosiahli konečnú koncentráciu tarlatamabu 0,9 mg/ml (1 mg injekčná liekovka) alebo 2,4 mg/ml (10 mg injekčná liekovka). Vodu smerujte pozdĺž stien injekčnej liekovky IMDYLLTRY a nie priamo na lyofilizovaný prášok.
- Na rekonštitúciu IMDYLLTRY nepoužívajte roztok (stabilizátor).
- 2. Obsah jemne premiešajte. Nepretrepávajte.
- 3. Vizuálne skontrolujte, či je roztok číry až mierne opalescenčný, bezfarebný až slabožltý. Ak pozorujete zakalenie alebo pevné častice, roztok nepoužívajte.
Príprava infúzneho vaku IMDYLLTRY
Tabuľka 11. Usmernenia na prípravu 1-hodinovej infúzie
Sila injekčnej liekovky IMDYLLTRY | Dávka IMDYLLTRY | Objem injekčného | Objem roztoku (stabilizátora), ktorý sa má pridať do infúzneho vaku | Objem | ||||
| roztoku chloridu | rekonštituovanej | |||||||
| sodného 9 mg/ml | IMDYLLTRY, | |||||||
| (0,9 %), ktorý sa má | ktorá sa má | |||||||
| odobrať z infúzneho | pridať do | |||||||
| vaku | infúzneho vaku | |||||||
| 1 mg | 1 mg | 14 ml | 13 ml | 1,1 ml | ||||
| 10 mg | 10 mg | 17 ml | 13 ml | 4,2 ml | ||||
Poznámka: Konečné koncentrácie pre injekčné liekovky s rôznou silou NIE sú po rekonštitúcii rovnaké.
- 1. Použite infúzny vak naplnený 250 ml injekčného roztoku chloridu sodného 9 mg/ml (0,9 %).
- 2.
Z naplneného infúzneho vaku odoberte požadovaný objem injekčného roztoku chloridu sodného
9 mg/ml (0,9 %) a zlikvidujte ho (pozri tabuľku 11). Ignorujte akékoľvek preplnenie infúzneho vaku.
- 3.
Pridajte roztok (stabilizátor).
- Na potiahnutie infúzneho vaku preneste 13 ml roztoku (stabilizátora) do infúzneho vaku obsahujúceho injekčný roztok chloridu sodného 9 mg/ml (0,9 %).
- Obsah vaku jemne premiešajte, aby sa nevytvorila pena. Nepretrepávajte.
- 4.
Pridajte rekonštituovanú IMDYLLTRU.
- Požadovaný objem rekonštituovanej IMDYLLTRY preneste do stabilizovaného infúzneho vaku obsahujúceho injekčný roztok chloridu sodného 9 mg/ml (0,9 %) a roztok (stabilizátor). Pozri tabuľku 11.
- Obsah vaku jemne premiešajte, aby sa nevytvorila pena. Nepretrepávajte.
- 5. Vzduch z infúzneho vaku odstráňte pomocou prázdnej injekčnej striekačky, aby sa zabránilo peneniu.
- 6. Naplňte infúznu súpravu s injekčným roztokom chloridu sodného 9 mg/ml (0,9 %) alebo finálne pripraveným liekom z infúzneho vaku.
Doba uchovávania podľa časti 6.3 zahŕňa celkový povolený čas od rekonštitúcie prvej injekčnej liekovky do ukončenia podávania. Po vybratí z chladu nechajte infúzny vak dosiahnuť izbovú teplotu a dokončite podávanie zriedeného infúzneho roztoku IMDYLLTRY v rámci povoleného času skladovania pri izbovej teplote (vrátane času infúzie). Ak sa pripravený infúzny vak s tarlatamabom nepodá v uvedených časových intervaloch a pri uvedených teplotách, musí sa zlikvidovať; nesmie sa opätovne uchovávať v chlade.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Holandsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/26/2033/001
EU/1/26/2033/002
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.