


Súhrn charakteristických vlastností lieku (SPC) - Lynavoy
1. NÁZOV LIEKU
Lynavoy 40 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 40 mg linerixibátu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta.
Purpurové, okrúhle, bikonvexné filmom obalené tablety (priemer 9 mm) s vyrazeným označením „GS 3JG“ na jednej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Lynavoy je indikovaný na liečbu cholestatického pruritu u dospelých pacientov s primárnou biliárnou cholangitídou (PBC).
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Odporúčaná dávka Lynavoyu je 40 mg dvakrát denne.
U pacientov, u ktorých sa po 3 mesiacoch nepretržitej dennej liečby linerixibátom nedá preukázať prínos liečby, sa má zvážiť alternatívna liečba.
Súbežné podávanie so živicami viažucimi sa na žlčové kyseliny
Lynavoy sa odporúča užívať najmenej 4 hodiny pred alebo 4 hodiny po užití živice viažucej sa na žlčové kyseliny (pozri časti 4.5 a 5.2).
Vynechané dávky
Ak sa dávka vynechá, mala by sa užiť čo najskôr. Nesmie sa však užiť dvojnásobná dávka, aby sa nahradila vynechaná dávka.
Osobitné skupiny pacientov
Starší pacienti
U pacientov vo veku 65 rokov alebo starších nie je potrebná úprava dávky (pozri časť 5.2). U pacientov starších ako 65 rokov sú k dispozícii obmedzené údaje.
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek nie je potrebná úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s ľahkou alebo stredne ťažkou poruchou funkcie pečene (Child-Pugh A alebo B) nie je potrebná úprava dávky. Linerixibát sa neodporúča u pacientov s ťažkou poruchou funkcie pečene (Child-Pugh C) alebo u pacientov s vysokým rizikom dekompenzácie pečene (pozri časti 4.4 a 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť Lynavoyu neboli stanovené u detí a dospievajúcich vo veku menej ako 18 rokov. Nie sú k dispozícii žiadne údaje.
Spôsob podávania
Perorálne použitie.
Odporúča sa, aby sa Lynavoy prehltol celý a zapil vodou a užil približne 30 minút pred akýmkoľvek jedlom alebo nápojom (okrem vody). To umožní, aby sa linerixibát dostal do lúmenu gastrointestinálneho traktu pred uvoľnením žlčových kyselín (pozri časť 5.2).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Zvýšené hladiny transamináz
V klinických štúdiách sa u niektorých pacientov užívajúcich linerixibát pozorovali zvýšené hladiny transamináz súvisiace s liečbou (pozri časť 4.8). Pred začatím liečby linerixibátom sa odporúča stanoviť východiskové hladiny transamináz (alanínaminotransferáza [ALT] a aspartátaminotransferáza [AST]) a sledovať transaminázy s frekvenciou zodpovedajúcou štandardnej klinickej praxi u pacientov s PBC. V prípade zvýšených hladín transamináz môže byť potrebné častejšie sledovanie. Ak zvýšené hladiny transamináz pretrvávajú, zvážte potenciálne riziká oproti prínosu pokračovania v liečbe.
Pacienti s poruchou funkcie pečene
U pacientov s ľahkou alebo stredne ťažkou poruchou funkcie pečene (Child-Pugh A alebo B) nie je potrebná úprava dávky (pozri časť 5.2). Pred začatím liečby linerixibátom sa má posúdiť stav pečene pacienta, vrátane toho, či má pacient dekompenzáciu pečene alebo či sa u neho v minulosti dekompenzácia vyskytla. Nie sú k dispozícii žiadne údaje u pacientov s ťažkou poruchou funkcie pečene (Child-Pugh C). Použitie linerixibátu sa neodporúča u týchto pacientov alebo u pacientov s vysokým rizikom dekompenzácie. Ak sa používa, odporúča sa dôkladné sledovanie (pozri časti 4.2 a 5.2).
Hnačka
Hnačka bola hlásená ako veľmi častá nežiaduca reakcia pri užívaní linerixibátu (časť 4.8). Ak sa objaví hnačka, odporučte pacientom, aby sledovali prejavy a príznaky dehydratácie. Môže byť potrebná liečba antidiaroikami. Ak hnačka pretrváva, zvážte prerušenie alebo ukončenie liečby linerixibátom.
Nedostatok vitamínov rozpustných v tukoch
Pred začatím liečby linerixibátom sa všetkým pacientom odporúča zhodnotenie hladín vitamínov rozpustných v tukoch (VRT) (vitamíny A, D, E a K) a medzinárodného normalizovaného pomeru (international normalised ratio, INR) so sledovaním podľa štandardnej klinickej praxe. Ak sa diagnostikuje nedostatok VRT, má sa predpísať doplnková liečba.
Pomocné látky
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) vo filmom obalenej tablete, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Živice viažuce sa na žlčové kyseliny
Živice viažuce sa na žlčové kyseliny (ako napríklad kolestyramín, kolesevelam alebo kolestipol) sa môžu v čreve viazať na iné lieky, vrátane linerixibátu, ak sa podávajú súbežne, a tým môžu znižovať účinnosť linerixibátu (pozri časť 5.2). Odporúča sa, aby pacienti užívali Lynavoy najmenej 4 hodiny pred alebo 4 hodiny po užití živice viažucej sa na žlčové kyseliny (pozri časť 4.2).
Kyselina urzodeoxycholová (Ursodeoxycholic acid, UDCA)
UDCA sa môže podávať súbežne s linerixibátom a nie sú potrebné úpravy dávky. V klinických štúdiách so súbežným podávaním UDCA a linerixibátu sa nepozorovali žiadne klinicky významné zvýšenia ALP. Celkový plazmatický profil UDCA a jej konjugátov sa však pri súbežnom podávaní linerixibátu významne zmenil. Klinický význam týchto zmien je v súčasnosti nejasný. U pacientov sa majú sledovať zmeny ALP počas počiatočných fáz liečby a následne pravidelne v súlade so štandardnou klinickou praxou pre pacientov s PBC (pozri časť 5.2).
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii alebo je iba obmedzené množstvo údajov o použití linerixibátu u gravidných žien.
Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky z hľadiska reprodukčnej toxicity (pozri časť 5.3). Systémová absorpcia po perorálnom podaní linerixibátu u ľudí je minimálna (pozri časť 5.2). Preto sa očakáva, že aj expozícia linerixibátu u plodu bude minimálna.
Ako preventívne opatrenie je vhodnejšie vyhnúť sa použitiu Lynavoyu počas gravidity.
Dojčenie
Nie je známe, či sa linerixibát vylučuje do ľudského mlieka.
Štúdie na zvieratách preukázali, že linerixibát sa vylučuje do mlieka; pri odporúčanej klinickej dávke sa však očakáva minimálna expozícia u novorodenca prostredníctvom materského mlieka (pozri časť 5.3). Neočakáva sa žiaden účinok u dojčiat, keďže systémová expozícia linerixibátu u dojčiacich žien je zanedbateľná.
Riziko u dojčiat nemôže byť vylúčené. Rozhodnutie, či ukončiť dojčenie alebo ukončiť/zdržať sa liečby Lynavoyom, sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre matku.
Fertilita
Nie sú k dispozícii žiadne údaje o fertilite u ľudí. Štúdie na zvieratách nepreukázali priame alebo nepriame účinky na fertilitu alebo reprodukciu pri klinicky relevantných expozíciách (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Lynavoy nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásenými nežiaducimi reakciami boli hnačka (59 %) a bolesť brucha (23 %).
Tabuľkový súhrn nežiaducich reakcií
Profil nežiaducich reakcií linerixibátu bol hodnotený v súhrnnom súbore údajov o bezpečnosti (fáza 3 GLISTEN a fáza 2b GLIMMER) zahŕňajúcom celkovo 142 pacientov, ktorí perorálne dostávali 40 mg linerixibátu dvakrát denne počas až 24 týždňov (pozri časť 5.1). Väčšina nežiaducich reakcií bola mierna alebo stredne závažná.
Nežiaduce reakcie sú uvedené nižšie (tabuľka 1) podľa triedy orgánových systémov MedDRA a frekvencie. Frekvencie sú definované ako: veľmi časté (≥ 1/10) a časté (≥ 1/100 až < 1/10).
Tabuľka 1. Nežiaduce reakcie hlásené u pacientov liečených Lynavoyom
| Trieda orgánových systémov MedDRA | Frekvencia | Nežiaduce reakcie |
| Poruchy gastrointestinálneho traktu | Veľmi časté | Hnačka Bolesť brucha |
| Laboratórne a funkčné vyšetrenia | Časté | Zvýšené hladiny alanínaminotransferázy [ALT] Zvýšené hladiny aspartátaminotransferázy [AST] |
Popis vybraných nežiaducich reakcií
Hnačka
V súhrnnom súbore údajov o bezpečnosti sa v skupine liečenej linerixibátom zaznamenala hnačka u 59 % pacientov. U 4 % pacientov v štúdii zaradených do skupiny liečenej linerixibátom bola liečba ukončená z dôvodu hnačky. Väčšina udalostí sa vyskytla do 1 týždňa od začiatku liečby, bola miernej intenzity a väčšina z nich počas štúdie odoznela. Žiadne neboli závažné. Väčšina pacientov, u ktorých sa vyskytla hnačka, mohla pokračovať v užívaní linerixibátu bez ukončenia alebo prerušenia liečby. U niektorých pacientov hnačka pretrvávala alebo sa počas liečby linerixibátom opakovala. Niektorí pacienti dostali na zvládnutie príznakov antidiaroiká (napr. loperamid) (pozri časť 4.4).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Príznaky
Predávkovanie môže viesť k príznakom zosilnenia známych nežiaducich reakcií lieku, najmä gastrointestinálnych účinkov.
V klinických štúdiách bol linerixibát podávaný dospelým s cholestatickým pruritom pri PBC v dávkach až do 180 mg denne (jednorazová a/alebo rozdelené dávky) a pozoroval sa od dávky závislý nárast výskytu gastrointestinálnych nežiaducich reakcií (pozri časť 4.8).
Liečba
Neexistuje žiadne špecifické antidotum. V prípade predávkovania sa musí linerixibát vysadiť, pacient musí byť sledovaný na akékoľvek prejavy a príznaky a v prípade potreby sa musia zaviesť všeobecné podporné opatrenia. Ďalšia liečba má byť podľa klinickej indikácie alebo podľa odporúčaní národného toxikologického centra, ak je k dispozícii.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: liečivá na žlčové cesty a pečeň, iné liečivá žlčových ciest, ATC kód: A05AX08
Mechanizmus účinku
Linerixibát je lokálne pôsobiaci, minimálne absorbovaný reverzibilný inhibítor ileálneho transportéra žlčovej kyseliny (ileal bile acid transporter, IBAT). Znižuje reabsorpciu žlčových kyselín v ileu, čo vedie k zvýšenému vylučovaniu stolicou. Linerixibát zlepšuje pruritus u pacientov s PBC, u ktorého sa predpokladá, že je spôsobené znížením koncentrácie mediátorov pruritu vrátane žlčových kyselín v sére, kyseliny lyzofosfatidovej (lysophosphatidic acid, LPA) [meraním autotaxínu ako náhradného markera] a interleukínu 31 (IL-31).
Farmakodynamické účinky
Linerixibát znižuje celkové sérové hladiny žlčových kyselín u zdravých dobrovoľníkov a pacientov s cholestatickým pruritom pri PBC. U zdravých dobrovoľníkov došlo k zníženiu sérových hladín žlčových kyselín už po 1 dni liečby linerixibátom v porovnaní so skupinou s placebom.
Klinická účinnosť
Pri liečbe cholestatického pruritu u pacientov s PBC boli účinnosť a bezpečnosť linerixibátu hodnotené v randomizovanej, dvojito zaslepenej, placebom kontrolovanej, multicentrickej, globálnej štúdii fázy III s názvom GLISTEN. Pacienti (N = 238) boli randomizovaní na liečbu Lynavoyom 40 mg dvakrát denne (N = 119) alebo placebom (N = 119) počas 24 týždňov. Sedemnásť pacientov, ktorí sa zúčastnili na diaľku (plne decentralizované pracovisko), nebolo zahrnutých do analýz účinnosti (Lynavoy N = 111, placebo N = 110). Jeden pacient randomizovaný na placebo odstúpil pred začiatkom liečby.
Vhodní pacienti mali potvrdenú diagnózu PBC a stredne závažný alebo závažný pruritus (hodnotený pomocou numerického skóre najhoršieho svrbenia [Worst Itch NRS, Worst Itch Numerical Rating Scale]) počas 4 týždňov pred randomizáciou. Pacienti, ktorí pri vstupe do štúdie mali stabilnú liečbu UDCA, fibráty, živice viažuce sa na žlčové kyseliny alebo inú antipruritickú liečbu, boli oprávnení na zaradenie do štúdie a mohli pokračovať v nezmenenom liečebnom režime PBC a/alebo pruritu počas celého trvania štúdie. Vylučovacie kritériá zahŕňali dekompenzáciu pečene, chronickú vírusovú hepatitídu, symptomatickú cholelitiázu, aktívnu cholecystitídu, primárnu sklerotizujúcu cholangitídu, alkoholické ochorenie pečene, aktuálne malignity, aktívne zápalové ochorenie ilea, bariatrickú operáciu s ileálnym bypassom, kožné ochorenia so svrbením, klinicky významnú hnačku, závažné poškodenie obličiek (odhadovaná rýchlosť glomerulárnej filtrácie [eGFR, estimated glomerular filtration rate] < 30 ml/min/1,73 m2) a liečbu kyselinou obeticholovou (OCA, obeticholic acid).
Priemerný vek pacientov bol 55,5 rokov (rozsah 30 až 80), 95 % boli ženy, 56 % boli belosi. Priemerná hladina (rozsah) ALP na začiatku bola 234 IU/l (46,5 – 1 102): 24 % účastníkov malo ≤ 1 - násobok hornej hranice normálu (x ULN), 28 % malo > 1 x ULN a < 1,67 x ULN a 48 % malo ≥ 1,67 x ULN. Priemerná (SD) závažnosť svrbenia na začiatku bola 7,4 (1,5) na základe Worst Itch NRS, pričom 41 % bolo zaradených do skupiny so stredne silným svrbením a 59 % do skupiny so silným svrbením. Na začiatku dostávalo 97 % pacientov UDCA. Celkovo 43 % pacientov randomizovaných do skupiny s linerixibátom a 48 % randomizovaných do skupiny s placebom súbežne dostávalo fibráty, selektívne inhibítory spätného vychytávania sérotonínu, živice viažuce sa na žlčové kyseliny, gabapentín, antihistaminiká, antagonisty opiátov, rifampicín a/alebo pregabalín, ktoré mohli ovplyvniť svrbenie.
Skóre najhoršieho svrbenia (Worst Itch NRS Scores)
V štúdii GLISTEN preukázal linerixibát významné zmiernenie pruritu oproti východiskovej hodnote v porovnaní s placebom počas 24 týždňov liečby (primárny koncový ukazovateľ), ako je uvedené v tabuľke 2.
Tabuľka 2. Zmena v skóre najhoršieho svrbeniaa počas 24 týždňov oproti východiskovej hodnote
| Lynavoy (n = 111) | Placebo (n = 109) | ||
Priemerné mesačné skóre svrbenia na začiatku liečby (SD)b | 7,35 (1,62) | 7,36 (1,44) | |
| Analýza zmeny oproti východiskovej hodnote v mesačnom skóre svrbenia počas 24 týždňov | c | ||
Zmena oproti východiskovej hodnote – LS priemer (95 % IS) | -2,76 (-3,13; -2,38) | -2,07 (-2,46; -1,69) | |
| Rozdiel LS priemerov oproti placebu (95 % IS) | -0,68 (-1,14; -0,23) p = 0,003 | ||
SD = štandardná odchýlka; LS = metóda najmenších štvorcov (Least Squares); IS = interval spoľahlivosti
a Skóre najhoršieho svrbenia: 0 = žiadne svrbenie, 10 = najhoršie predstaviteľné svrbenie. b Východisková hodnota určená zo všetkých pacientov v skupine s placebom, n = 110. c Na základe LS priemeru z modelu zmiešaných efektov pre opakované merania (Mixed-effect model for repeated measures, MMRM) pre zmenu oproti východiskovej hodnote v mesačnom skóre svrbenia počas 24-týždňového obdobia, s premennými pre liečbu, návštevu, interakciu liečby s návštevou, východiskové skóre svrbenia, interakciu východiskového svrbenia s návštevou a používanie súbežnej liečby svrbenia na začiatku liečby.
Zmena oproti východiskovej hodnote v týždenných skóre svrbenia do 24. týždňa je znázornená na obrázku 1. Do 2. týždňa došlo k významnému zlepšeniu pruritu na základe týždenného skóre svrbenia (Worst Itch NRS - Worst Itch Score) v skupine liečenej linerixibátom v porovnaní s placebom (priemerný rozdiel LS -0,69 [95 % IS: -1,06; -0,31], p< 0,001).
Obrázok 1. Priemerná zmena skóre NRS pre najhoršie svrbenie v liečebnej skupine od východiskového stavu do 24. týždňa
Svrbenie u respondentov
Vyšší podiel pacientov randomizovaných do skupiny s linerixibátom dosiahol v porovnaní s placebom klinicky významnú odpoveď na svrbenie v 24. týždni, ktorá bola definovaná ako zlepšenie numerického skóre najhoršieho svrbenia (Worst Itch NRS Score) o ≥ 2, ≥ 3 alebo ≥ 4 body oproti východiskovej hodnote (tabuľka 3).
Tabuľka 3. Analýza rozdielu miery svrbenia u respondentov v 24. týždni
| % respondentova | Upravený rozdiel vs. | ||||||
| Liečebná skupina | n | ||||||
| placebo (95 % IS)a | |||||||
| Respondent: zníženie mesačného skóre svrbenia oproti východiskovej hodnote ≥ 2 | |||||||
| Lynavoy 40 mg | 111 | 68 % | |||||
| 6 % (-7 %, 20 %) | |||||||
| Placebo | 110 | 62 % | |||||
| Respondent: zníženie mesačného skóre svrbenia oproti východiskovej hodnote ≥ 3 | |||||||
| Lynavoy 40 mg | 111 | 55 % | |||||
| 13 % (0 % b, 27 %) | |||||||
| Placebo | 110 | 42 % | |||||
| Respondent: zníženie mesačného skóre svrbenia oproti východiskovej hodnote ≥ 4 | |||||||
| Lynavoy 40 mg | 111 | 40 % | |||||
| 13 % (0 % c, 26 %) | |||||||
| Placebo | 110 | 27 % | |||||
| a Na základe stratifikovanej analýzy Cochran-Mantel-Haenszel (CMH) upravenej o východiskové | |||||||
| stratifikačné faktory (závažnosť svrbenia na začiatku liečby a súbežný liečebný režim | |||||||
| cholestatického pruritu). Kombinované výsledky po viacnásobnom doplnení údajov. | |||||||
| b Dolná hranica 95 % IS predstavuje zaokrúhlenú hodnotu -0,2 % | |||||||
| c Dolná hranica 95 % IS predstavuje zaokrúhlenú hodnotu 0,4 % | |||||||
Poruchy spánku súvisiace s pruritom
U pacientov randomizovaných do skupiny s linerixibátom boli počas 24 týždňov liečby významne zlepšené poruchy spánku súvisiace s pruritom v porovnaní s placebom (-2,70 linerixibát oproti -2,16 placebo; priemerný rozdiel LS -0,54 [95 % IS: -1,02; -0,06], p=0,027).
Ďalšie hodnotenia súvisiace s pruritom
Na začiatku pacienti randomizovaní do skupín s linerixibátom aj placebom hlásili podobnú úroveň závažnosti pruritu na základe skóre dotazníka pre hodnotenie pacientovej celkovej závažnosti ochorenia (Patient Global Impression of Severity, PGI-S) (spätné hodnotenie: posledných 7 dní; rozsah skóre: 1 [neprítomný] až 5 [veľmi závažný]). Liečba linerixibátom viedla k väčšiemu zlepšeniu skóre PGI-S v porovnaní s placebom počas 24 týždňov (priemerná zmena LS oproti východiskovej 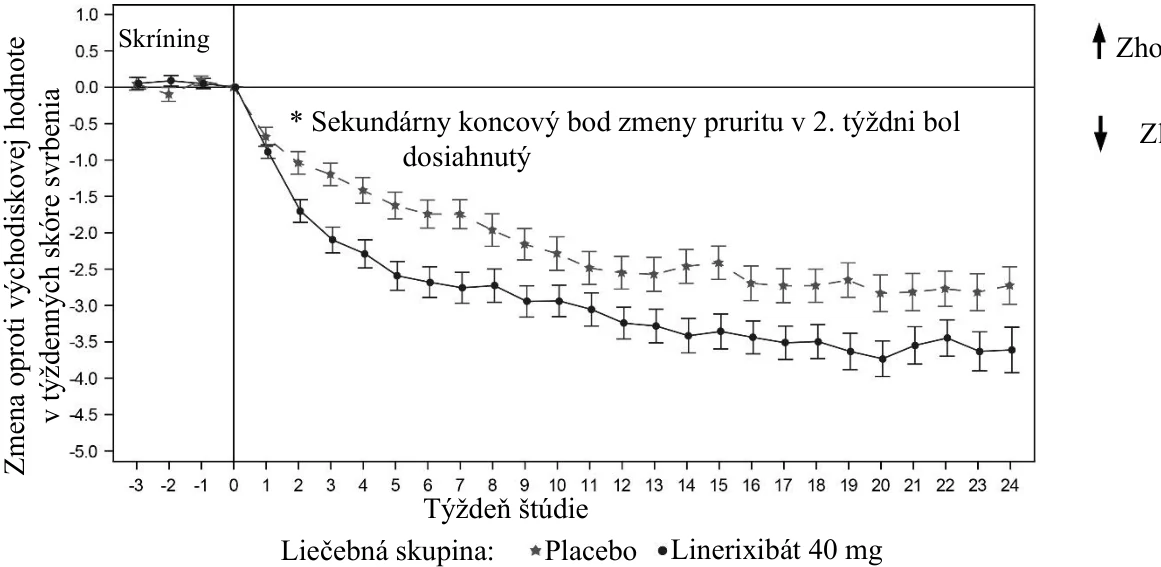
Zhoršenie
Zlepšenie hodnote -1,17 oproti -0,80; priemerný rozdiel LS -0,37 [95 % IS: -0,55, -0,18]). V 24. týždni hlásila väčšia časť skupiny s linerixibátom (66 %) „neprítomné“ alebo „mierne“ svrbenie v porovnaní s placebom (48 %).
Pacienti randomizovaní do skupiny s linerixibátom uviedli väčšie zlepšenie svrbenia počas 24 týždňov v porovnaní s placebom, merané pomocou skóre dotazníka pre hodnotenie pacientovej celkovej zmeny stavu ochorenia (Patient Global Impression of Change, PGI-C) (rozsah: 1 [veľmi výrazné zlepšenie] až 7 [veľmi výrazné zhoršenie]) (priemer LS 1,97 oproti 2,51; priemerný rozdiel LS -0,53 [95 % IS: -0,81; -0,25]). V 24. týždni väčšia časť skupiny s linerixibátom (54 %) v porovnaní s placebom (36 %) uviedla „veľmi výrazné zlepšenie“ závažnosti svrbenia a väčšia časť pacientov v skupine s placebom (26 %) uviedla „bez zmeny“ v porovnaní so skupinou s linerixibátom (3 %).
Zachovanie účinnosti
V otvorenej, dlhodobej rozšírenej štúdii (LLSAT) si väčšina respondentov po 24 týždňoch liečby linerixibátom zachovala odpoveď aj v 52. týždni: 72,7 % pacientov so zlepšením ≥ 2 body, 80,8 % s odpoveďou ≥ 3 body a 81,8 % s odpoveďou ≥ 4 body.
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s Lynavoyom vo všetkých podskupinách pediatrickej populácie pre liečbu cholestatického pruritu s PBC (informácie
o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Linerixibát inhibuje ileálny transportér žlčových kyselín v lúmene tenkého čreva, preto plazmatické hladiny linerixibátu nie sú relevantné pre jeho klinickú účinnosť. Po jednorazovom a opakovanom perorálnom podávaní linerixibátu boli plazmatické koncentrácie často pod hranicou kvantifikácie (10 pg/ml).
Absorpcia
Linerixibát je minimálne absorbovaný po perorálnom podaní. Absolútna perorálna biologická dostupnosť linerixibátu je 0,05 %. Po viacnásobných dávkach linerixibátu 40 mg dvakrát denne u pacientov s PBC s cholestatickým pruritom sú plazmatické koncentrácie často pod hranicou detekcie (10 pg/ml) a veľmi variabilné.
Vplyv jedla
Vplyv jedla na plazmatické koncentrácie linerixibátu nie je klinicky významný. Vzhľadom na minimálnu absorpciu linerixibátu boli farmakokinetické parametre v štúdii vplyvu jedla veľmi variabilné. Maximálne systémové koncentrácie linerixibátu (Cmax) boli nižšie pri perorálnom podaní 40 mg linerixibátu s jedlom v porovnaní s podaním nalačno (pomer geometrických priemerov najmenších štvorcov 0,663, 90 % IS 0,443 až 0,991). Napriek absencii klinicky významných farmakokinetických účinkov s jedlom sa odporúča podávať linerixibát približne 30 minút pred jedlom alebo nápojom (iným ako voda), aby sa linerixibát mohol dostať do gastrointestinálneho lúmenu pred uvoľnením žlčových kyselín (pozri časť 4.2).
Distribúcia
Rozsah väzby linerixibátu na plazmatické bielkoviny in vitro bol 71,0 až 76,4 %.
Biotransformácia
Po perorálnom podaní rádioaktívne značeného linerixibátu sa v plazme nezistili žiadne metabolity linerixibátu. V stolici sa zistili tri menej významné oxidačné metabolity, pričom každý z nich predstavoval zanedbateľnú rádioaktivitu (menej ako 1 %), čo dokazuje, že linerixibát sa u ľudí metabolizuje minimálne.
Eliminácia
Po perorálnom podaní rádioaktívne značeného linerixibátu sa približne 97 % dávky vylúčilo stolicou; približne 0,04 % dávky sa vylúčilo močom. Viac ako 99 % rádioaktivity v stolici bolo stanovené ako nezmenený a neabsorbovaný linerixibát.
Iné osobitné populácie
Vo farmakokinetike linerixibátu neboli pozorované žiadne klinicky významné rozdiely na základe telesnej hmotnosti, veku, pohlavia alebo rasy/etnickej príslušnosti.
Porucha funkcie obličiek
Linerixibát sa neskúmal u pacientov s ťažkou poruchou funkcie obličiek alebo s terminálnym štádiom ochorenia obličiek (end stage renal disease, ESRD), vrátane pacientov na hemodialýze. Neočakáva sa, že poškodenie obličiek ovplyvní expozíciu linerixibátu, pretože linerixibát je absorbovaný minimálne a jeho vylučovanie močom je zanedbateľné (< 0,04 % perorálnej dávky).
Porucha funkcie pečene
Metabolizmus v pečeni nie je hlavnou zložkou eliminácie linerixibátu. Vo farmakokinetickej štúdii u účastníkov so stredne ťažkou poruchou funkcie pečene (Child-Pugh B) boli priemerné hodnoty AUC(0–∞) približne 13-krát vyššie a Cmax približne 9,4-krát vyššie ako u zodpovedajúcich zdravých účastníkov. Avšak vzhľadom na to, že linerixibát je absorbovaný minimálne, systémové expozície u účastníkov so stredne ťažkou poruchou funkcie pečene po dávke 40 mg boli stále veľmi nízke (Cmax 1 980 pg/ml) a mali podobnú hodnotu ako expozície po dávke 40 mg u pacientov s PBC (Cmax 922 pg/ml). Linerixibát sa neskúmal u pacientov s ťažkou poruchou funkcie pečene (Child-Pugh C).
Liekové interakcie
Živice viažuce sa na žlčové kyseliny
Kolestyramín a kolesevelam sa viažu na linerixibát in vitro (viazanosť 78 – 95 %), preto majú tieto živice potenciál inhibovať účinok linerixibátu na jeho cieľ, IBAT (pozri časti 4.2 a 4.5).
Substráty IBAT
Kyselina urzodeoxycholová (UDCA)
V klinických štúdiách s linerixibátom nemalo súbežné podávanie UDCA s linerixibátom vplyv na plazmatické koncentrácie UDCA a neboli pozorované klinicky významné zvýšenia ALP (pozri časť 4.5). Pomer geometrického priemeru (90 % IS) pre dávkovo normalizovanú AUC(0–24) UDCA bol 0,99 (0,83; 1,19) pri porovnaní súbežného podávania UDCA s linerixibátom vs. s placebom. Bol však zaznamenaný významný pokles konjugátov UDCA, glyko-UDCA a tauro-UDCA, ktorého klinický význam zostáva nejasný (pozri časť 4.5).
Účinky linerixibátu na enzýmy cytochrómu P450 (CYP) a transportéry
V štúdiách in vitro linerixibát neinhiboval CYP 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 a 2E1, ale bol inhibítorom CYP3A4. Vzhľadom na nízky absorbovaný podiel nie je interakcia založená na inhibícii CYP3A4 pravdepodobná. Linerixibát neindukoval CYP 1A2, 2B6 a 3A4.
Linerixibát neinhibuje transportéry P-glykoproteín, proteín rezistencie rakoviny prsníka (breast cancer resistance protein, BCRP), organické aniónové transportéry (OAT) 1 a 3, organický katiónový transportér (OCT) 2 a proteín extrúzie viacerých liečiv a toxínov (multi drug and toxin extrusion protein, MATE) 1 a 2-K. Štúdie in vitro naznačujú, že linerixibát má potenciál inhibovať OATP1B1 a OATP1B3. Vzhľadom na nízky absorbovaný podiel je však interakcia nepravdepodobná.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní, genotoxicity, karcinogénneho potenciálu alebo reprodukčnej toxicity neodhalili žiadne osobitné riziko pre ľudí.
V štúdiách na potkanoch ani králikoch linerixibát nespôsobil vývojovú toxicitu v dávkach až do 11-násobku (pre potkany) a 4,5-násobku (pre králiky) AUC pri maximálnej odporúčanej dávke pre ľudí (maximal recommended human dose, MRHD). Linerixibát nemal žiadny vplyv na fertilitu u samcov ani samíc, ani na skorý embryonálny vývoj u potkanov, ani na mláďatá počas gravidity a laktácie, keď sa podával samiciam v expozíciách približne 12-násobku AUC pri MRHD. Linerixibát bol prítomný v plazme mláďat (až do 15,3 ng/ml) prostredníctvom expozície počas laktácie.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
mikrokryštalická celulóza (E 460)
sodná soľ kroskarmelózy (E 468)
stearát horečnatý (E 470b)
Obal tablety
hypromelóza (E 464)
oxid titaničitý (E 171)
makrogol (E 1521)
čierny oxid železitý (E 172)
červený oxid železitý (E 172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
4 roky.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne teplotné podmienky na uchovávanie.
Uchovávajte v pôvodnom obale na ochranu pred vlhkosťou. Fľašu uchovávajte dôkladne uzatvorenú na ochranu pred vlhkosťou.
6.5 Druh obalu a obsah balenia
Nepriehľadné biele fľaše z polyetylénu s vysokou hustotou (HDPE) s polypropylénovými detskými bezpečnostnými uzávermi a polyetylénovou indukčne tepelne zatavenou vložkou, obsahujúce HDPE nádobku so silikagélovým vysúšadlom.
Dostupné veľkosti balenia:
- Jednotlivé fľaše obsahujúce 28 alebo 60 filmom obalených tabliet.
- Multibalenia obsahujúce 180 (3 fľaše po 60) filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Žiadne zvláštne požiadavky na likvidáciu.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Írsko
D24 YK11
8. REGISTRAČNÉ ČÍSLA
EU/1/26/2053/001-003
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.