


Súhrn charakteristických vlastností lieku (SPC) - Ojemda
Ojemda 100 mg filmom obalené tablety
1. NÁZOV LIEKU
Ojemda 100 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna filmom obalená tableta obsahuje 100 mg tovorafenibu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta).
Oranžové, oválne filmom obalené tablety (16 mm dlhé a 9 mm široké) s vyrazeným „100“ na jednej strane a „D101“ na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Ojemda je indikovaná ako monoterapia na liečbu pacientov vo veku 6 mesiacov a starších s pediatrickým gliómom nízkeho stupňa (low-grade glioma, LGG) s prítomnou fúziou alebo prestavbou génu BRAF alebo mutáciou V600 génu BRAF, u ktorých došlo k progresii po jednej alebo viacerých predchádzajúcich systémových terapiách (pre výber pacientov na základe biomarkerov, pozri časť 4.2).
4.2 Dávkovanie a spôsob podávania
Liečbu tovorafenibom má začať a sledovať kvalifikovaný lekár, ktorý má skúsenosti s používaním protinádorových liekov.
Výber pacientov
Pred začatím užívania tovorafenibu sa musí u pacientov potvrdiť fúzia alebo prestavba génu BRAF či mutácia V600 génu BRAF vyhodnotená diagnostickou zdravotníckou pomôckou in vitro (IVD) s označením CE so zodpovedajúcim určeným účelom. Ak pomôcka IVD s označením CE nie je dostupná, potvrdenie fúzie alebo prestavby génu BRAF alebo mutácie V600 génu BRAF sa má posúdiť alternatívnym validovaným testom.
Dávkovanie
Odporúčaná dávka tovorafenibu na základe plochy povrchu tela (body surface area, BSA) je 380 mg/m2 raz týždenne. Maximálna odporúčaná dávka je 600 mg raz týždenne (pozri tabuľku č. 1). Ojemda sa môže podávať ako tableta s okamžitým uvoľňovaním (pozri tabuľku č. 1) alebo ako perorálna suspenzia (pozri Súhrn charakteristických vlastností lieku tovorafenib 25 mg/ml prášok na perorálnu suspenziu).
Odporúčaná dávka pre pacientov s BSA menej ako 0,3 m2 nebola stanovená.
Tabuľka č. 1: Odporúčaná dávka na základe plochy povrchu tela:
| Plocha povrchu tela | Odporúčaná dávka (raz týždenne) |
| 0,30 – 0,89 m2 | Pozri Súhrn charakteristických vlastností lieku tovorafenib prášok na perorálnu suspenziu |
| 0,90 – 1,12 m2 | 400 mg |
| 1,13 – 1,39 m2 | 500 mg |
| ≥ 1,40 m2 | 600 mg |
Trvanie liečby
Liečba tovorafenibom má pokračovať raz týždenne až do progresie ochorenia, straty klinického prínosu alebo neprijateľnej toxicity.
Vynechané alebo oneskorené dávky
Ak sa dávka vynechá 3 dni alebo menej, vynechaná dávka sa má užiť čo najskôr a ďalšia dávka sa má užiť v pravidelne naplánovaný deň.
Ak sa dávka vynechá 3 dni alebo viac, vynechaná dávka sa má preskočiť a ďalšia dávka sa má užiť v pravidelne naplánovaný deň.
Medzi dávkami majú byť minimálne 4 dni.
Vracanie
Ak sa bezprostredne po užití dávky vyskytne vracanie, dávka sa má zopakovať.
Úpravy dávky
Zvládanie nežiaducich reakcií môže vyžadovať zníženie dávky, prerušenie liečby alebo ukončenie liečby.
Odporúčané zníženia dávky pri nežiaducich reakciách na tablety tovorafenibu sú uvedené v tabuľke č.
2.
Tabuľka č. 2: Odporúčané zníženia dávky pri nežiaducich reakciách
| Plocha povrchu tela | Prvé zníženie dávky | Druhé zníženie dávky |
| 0,30 – 1,12 m2 | Podávajte perorálnu suspenziu raz týždenne (pozri Súhrn charakteristických vlastností lieku tovorafenib prášok na perorálnu suspenziu) | Podávajte perorálnu suspenziu raz týždenne (pozri Súhrn charakteristických vlastností lieku tovorafenib prášok na perorálnu suspenziu) |
| 1,13 – 1,39 m2 | 400 mg raz týždenne | Podávajte perorálnu suspenziu raz týždenne (pozri Súhrn charakteristických vlastností lieku tovorafenib prášok na perorálnu suspenziu) |
| ≥ 1,40 m2 | 500 mg raz týždenne | 400 mg raz týždenne |
Odporúčané zníženia dávky pri nežiaducich reakciách na tovorafenib sú uvedené v tabuľke č. 3.
Tabuľka č. 3: Odporúčané úpravy dávky pri nežiaducich reakciách
| Závažnosť nežiaducich reakcií a | Úprava dávky b |
| Krvácanie a intratumorálne krvácanie | |
| Pozastaviť podávanie.
|
| Pozastaviť podávanie.
|
| Trvalé ukončenie. |
| Kožná toxicita, vrátane fotosenzitivity | |
| Pozastaviť podávanie.
|
| Udalosti súvisiace s pečeňou | |
| Pozastaviť podávanie. Pri zlepšení na ≤ 2. stupeň alebo východiskovú hodnotu pokračujte v dávke nasledovne:
|
| Pozastaviť podávanie.
|
| Trvalé ukončenie. |
| Iné nežiaduce reakcie | |
| Pozastaviť podávanie.
|
| Pozastaviť podávanie.
|
- Ak nedôjde k zlepšeniu, zvážte ukončenie liečby.
a Všeobecné kritériá pre terminológiu nežiaducich účinkov Národného onkologického inštitútu, verzia 5.0. (National Cancer Institute Common Terminology Criteria for Adverse Events – NCI CTCAE). b Odporúčané zníženia dávky sú uvedené v tabuľke č. 2.
Osobitné populácie
Porucha funkcie pečene
U pacientov s mierne abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín ≤ horná hranica normálu [upper limit of normal, ULN] a aspartátaminotransferáza [AST] > ULN alebo bilirubín > 1x až 1,5x ULN a akákoľvek AST) sa neodporúča žiadna úprava dávky. Tovorafenib sa neskúmal u pacientov so stredne závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 1,5x až 3x ULN a akákoľvek AST) alebo závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 3x ULN a akákoľvek AST) (pozri časť 5.2). Pacienti so stredne závažnými alebo závažnými abnormálnymi hodnotami pečeňových funkčných testov majú byť pozorne sledovaní počas liečby tovorafenibom.
Porucha funkcie obličiek
U pacientov s miernou až stredne ťažkou poruchou funkcie obličiek (eGFR ≥ 30 ml/min/1,73 m² vypočítaná Schwartzovou rovnicou alebo MDRD rovnicou) sa neodporúča žiadna úprava dávky. Tovorafenib sa neskúmal u pacientov s ťažkou poruchou funkcie obličiek (eGFR <30 ml/min/1,73 m2) (pozri časť 5.2).
Pediatrická populácia
Pediatrické klinické skúsenosti s tovorafenibom sú obmedzené, najmä v špecifickom vekovom rozmedzí 6 mesiacov až 2 roky. Bezpečnosť a účinnosť tovorafenibu u detí mladších ako 6 mesiacov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Ojemda je určená na perorálne použitie.
Tablety sa majú prehĺtať celé a zapíjajú sa vodou a nesmú sa hrýzť, krájať ani drviť. Ojemda sa môže užívať s jedlom alebo bez jedla (pozri časť 5.2) a má sa užívať v pravidelne plánovanom čase raz týždenne.
Ojemda sa má pediatrickým pacientom podávať pod dohľadom dospelých osôb.
Filmom obalené tablety a prášok na perorálnu suspenziu sa môžu používať zameniteľne (pozri Súhrn charakteristických vlastností lieku tovorafenib prášok na perorálnu suspenziu). U pacientov, ktorí nie sú schopní prehĺtať alebo majú BSA menej ako 0,9 m2, sa má podať perorálna suspenzia (pozri Súhrn charakteristických vlastností lieku tovorafenib prášok na perorálnu suspenziu).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Intratumorálne krvácanie
U pacientov liečených tovorafenibom boli veľmi často hlásené prípady intratumorálneho krvácania (zahŕňa nádorové krvácanie a intrakraniálne krvácanie v nádore) (pozri časť 4.8). Pacienti a opatrovatelia majú byť informovaní o riziku intratumorálneho krvácania počas liečby tovorafenibom. Riziko intratumorálneho krvácania sa môže zvýšiť pri súbežnom užívaní antikoagulancií a antiagregačnej liečby. Monitorovanie príznakov a prejavov krvácania sa má vykonávať pravidelne spolu s vyhodnotením podľa klinickej potreby. Výskyt hemoragických udalostí sa má riešiť prerušením dávky alebo ukončením liečby (pozri časť 4.2).
Iné hemoragické udalosti
U pacientov užívajúcich tovorafenib boli veľmi často hlásené prípady krvácania. Ak sa vyskytne krvácanie, pacienti sa majú liečiť podľa klinickej indikácie (pozri časť 4.8). Pacienti a opatrovatelia majú byť informovaní o riziku krvácania počas liečby tovorafenibom. Riziko krvácania sa môže zvýšiť pri súbežnom užívaní antikoagulancií a protidoštičkovej liečby. Monitorovanie príznakov a prejavov krvácania sa má vykonávať pravidelne spolu s vyhodnotením podľa klinickej potreby. Výskyt hemoragických udalostí sa má riešiť prerušením dávky, znížením dávky alebo ukončením liečby (pozri časť 4.2).
Účinok na rast
U pacientov liečených tovorafenibom boli veľmi často hlásené prípady spomalenia rastu (pozri časť 4.8). Pacienti a opatrovatelia majú byť informovaní o riziku účinku na rast počas liečby tovorafenibom. Má sa vykonávať sledovanie rastu a vývinu pred začatím liečby, pravidelne počas liečby a po ukončení liečby tovorafenibom.
Udalosti súvisiace s pečeňou
U pacientov liečených tovorafenibom boli veľmi často hlásené udalosti súvisiace s pečeňou, konkrétne zvýšenie alanínaminotransferázy (ALT), aspartátaminotransferázy (AST) a bilirubínu (pozri časť 4.8). Majú sa vykonávať testy pečeňových funkcií vrátane sledovania hladín AST, ALT a bilirubínu pred začatím liečby, 1 mesiac po začatí liečby a pravidelne počas liečby tovorafenibom. Liečba sa má prerušiť a obnoviť s rovnakou alebo zníženou dávkou po zlepšení alebo natrvalo ukončiť na základe závažnosti (pozri časť 4.2).
Kožná toxicita vrátane fotosenzitivity
U pacientov liečených tovorafenibom boli veľmi často hlásené prípady vyrážky vrátane fotosenzitivity (pozri časť 4.8). Pacientov je potrebné sledovať ohľadom nových alebo zhoršujúcich sa kožných reakcií. Má sa zvážiť konzultácia s dermatológom a začatie podpornej starostlivosti podľa klinickej indikácie. Pacienti a opatrovatelia majú byť informovaní o riziku vyrážky a fotosenzitivity počas liečby tovorafenibom. Počas liečby tovorafenibom sa odporúča používanie preventívnych opatrení proti expozícii ultrafialovému žiareniu, ako je použitie opaľovacieho krému (SPF ≥50), slnečných okuliarov a/alebo ochranného odevu. Liečba sa má prerušiť, obnoviť pri zníženej dávke alebo natrvalo ukončiť na základe závažnosti nežiaducej reakcie (pozri časť 4.2 a časť 4.8).
Ženy vo fertilnom veku/antikoncepcia u žien a mužov
Pred začatím liečby u žien vo fertilnom veku je potrebné poskytnúť príslušné poradenstvo o účinných metódach antikoncepcie. Ženy vo fertilnom veku musia počas liečby a 28 dní po poslednej dávke tovorafenibu používať účinnú nehormonálnu antikoncepciu, ako je bariérová metóda (pozri časť 4.5 a časť 4.6). Mužskí pacienti s partnerkami v reprodukčnom veku musia počas liečby tovorafenibom a počas 2 týždňov po poslednej dávke používať kondómy a účinnú antikoncepciu (pozri časť 4.6).
Nádory súvisiace s neurofibromatózou typu 1 (NF1)
Na základe predklinických údajov v modeloch NF1 bez zmien génu BRAF môže tovorafenib podporovať rast nádoru u pacientov s nádormi súvisiacimi s NF1 (pozri časť 5.3). Pred začatím liečby tovorafenibom sa má potvrdiť dôkaz o zmene génu BRAF.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej 100 mg filmom obalenej tablete, t. j. obsahuje v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Účinky iných liekov na tovorafenib
Tovorafenib je substrát metabolizujúceho enzýmu CYP2C8.
Silné alebo stredne silné inhibítory CYP2C8
Predpokladá sa, že silné alebo stredne silné inhibítory CYP2C8 zvyšujú expozíciu tovorafenibu na základe mechanistického chápania jeho eliminácie, čo pri tovorafenibe môže zvýšiť riziko nežiaducich reakcií (pozri časť 5.2). Je potrebné vyhnúť sa súčasnému podávaniu tovorafenibu so silným alebo stredne silným inhibítorom CYP2C8 (t. j. s gemfibrozilom).
Silné alebo stredne silné induktory CYP2C8
Predpokladá sa, že silné alebo stredne silné induktory CYP2C8 znižujú expozíciu tovorafenibu na základe mechanistického chápania jeho eliminácie, čo môže znížiť účinnosť tovorafenibu (pozri časť 5.2). Je potrebné vyhnúť sa súčasnému podávaniu tovorafenibu so silným alebo stredne silným induktorom CYP2C8 (t. j. s karbamazepínom).
Účinky tovorafenibu na iné lieky
Substráty CYP3A
Tovorafenib je induktor CYP3A. Očakáva sa, že súčasné podávanie tovorafenibu znižuje expozíciu určitých substrátov CYP3A, čo môže znížiť účinnosť týchto substrátov (pozri časť 5.2). Je potrebné vyhnúť sa súčasnému podávaniu tovorafenibu s určitými substrátmi CYP3A (napr. s takrolimom), kde by minimálne zmeny koncentrácie mohli viesť k závažným zlyhaniam liečby. Ak nie je možné vyhnúť sa súčasnému podávaniu, sledujte pacientov z hľadiska straty účinnosti, ak sa v súhrne charakteristických vlastností lieku pre substráty CYP3A neodporúča inak.
Súčasné podávanie tovorafenibu s hormonálnou antikoncepciou (substráty CYP3A) môže spôsobiť neúčinnosť hormonálnej antikoncepcie (pozri časti 4.4, 4.6 a 5.2). Je potrebné vyhnúť sa súčasnému podávaniu hormonálnej antikoncepcie s tovorafenibom. Ak nie je možné vyhnúť sa súčasnému podávaniu, musí sa počas súčasného podávania a 28 dní po ukončení liečby tovorafenibom používať ďalšia účinná nehormonálna antikoncepčná metóda.
Substráty CYP1A2, CYP2B6, CYP2C8 a CYP2C9
In vitro údaje ukazujú, že tovorafenib má potenciál indukovať CYP1A2 a CYP2B6 a inhibovať CYP2C8 a CYP2C9. Klinický význam týchto nálezov nie je známy. Odporúča sa primerané monitorovanie, keď sa tovorafenib podáva spolu s liekmi metabolizovanými týmito enzýmami.
Transportné substráty
In vitro údaje ukazujú, že tovorafenib má potenciál inhibovať BCRP, OATP1B1, OATP1B3 a MATE1, klinický význam týchto nálezov nie je známy. Odporúča sa primerané monitorovanie, keď sa tovorafenib podáva spolu s liekmi, ktoré sú substrátmi týchto transportérov.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u žien a mužov
Ženy vo fertilnom veku majú pred začatím liečby tovorafenibom podstúpiť tehotenský test. Ženy vo fertilnom veku musia počas liečby a 28 dní po ukončení liečby tovorafenibom používať účinné metódy antikoncepcie. Tovorafenib môže znížiť účinnosť hormonálnej antikoncepcie a má sa používať účinná nehormonálna antikoncepcia, ako je bariérová metóda (pozri časť 4.5). Mužskí pacienti s partnerkami vo fertilnom veku musia počas liečby tovorafenibom a počas 2 týždňov po poslednej dávke používať kondómy a účinnú antikoncepciu.
Gravidita
Neexistujú žiadne údaje o použití tovorafenibu u tehotných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Tovorafenib sa nemá podávať tehotným ženám, pokiaľ potenciálny prínos pre matku nepreváži možné riziko pre plod. Tehotné ženy majú byť informované o potenciálnom riziku pre plod. Ak pacientka počas užívania tovorafenibu otehotnie, musí byť informovaná o potenciálnom riziku pre plod.
Dojčenie
Nie je známe, či sa tovorafenib vylučuje do ľudského mlieka. Riziko pre dojčené dieťa nie je možné vylúčiť, preto sa má dojčenie počas liečby tovorafenibom a po obdobie 2 týždňov po poslednej dávke prerušiť.
Fertilita
Neexistujú žiadne údaje o účinkoch tovorafenibu na fertilitu u ľudí. Na základe zistení u zvierat môže mať tovorafenib vplyv na plodnosť u samcov a samíc vo fertilnom veku a nemusí byť reverzibilný (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Tovorafenib má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pri zvažovaní schopnosti pacienta vykonávať úlohy, ktoré si vyžadujú úsudok, motorické alebo kognitívne schopnosti, treba mať na pamäti klinický stav pacienta a profil nežiaducich reakcií tovorafenibu. Pacientov je potrebné upozorniť na potenciál tovorafenibu spôsobiť únavu, ktorá môže mať vplyv na tieto činnosti.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Bezpečnostný profil tovorafenibu je založený na súhrnných údajoch od 137 pacientov vo veku 6 mesiacov a starších s relapsujúcim alebo refraktérnym pediatrickým gliómom nízkeho stupňa (LGG) s BRAF zmenou v jednom klinickom skúšaní (FIREFLY -1, skupina 1 a 2). Medián trvania liečby bol 22,5 mesiaca (rozsah 0,7 až 32,1 mesiaca). Charakteristiky populácie z hľadiska bezpečnosti zahŕňali pacientov s mediánom veku 9 rokov (rozsah 1 až 24 rokov); 3 (2 %) pacienti boli vo veku 6 mesiacov až < 2 roky, 93 (68 %) pacientov bolo vo veku 2 roky až < 12 rokov a 41 (30 %) pacientov bolo vo veku > 12 rokov.
Medzi najčastejšie nežiaduce účinky lieku podľa jednotlivých preferovaných termínov MedDRA patrili zmeny farby vlasov (77,4 %), zvýšenie kreatínfosfokinázy v krvi (62,0 %), únava (60,6 %), anémia (60,6 %), vracanie (56,2 %), hypofosfatémia (52,6 %), bolesť hlavy (52,6 %), makulopapulárna vyrážka (50,4 %), pyrexia (46,7 %), spomalenie rastu (43,1 %), suchá koža (40,9 %), zvýšená hladina aspartátaminotransferázy (38,0 %), zvýšená hladina laktátdehydrogenázy v krvi (38,0 %), nauzea (37,2 %), zápcha (36,5 %), infekcia horných dýchacích ciest (35,8 %), akneiformná dermatitída (34,3 %), epistaxa (32,1 %), znížená chuť do jedla (29,9 %) a paronychia (29,9 %).
Medzi najčastejšie závažné nežiaduce účinky lieku patrilo spomalenie rastu (6,6 %), vracanie (6,6 %) a krvácanie nádoru (5,1 %).
Najčastejšie hlásenými nežiaducimi reakciami vedúcimi k zníženiu dávky tovorafenibu u > 5 % pacientov bola makulopapulárna vyrážka (5,1 %). Najčastejšie hlásenými nežiaducimi reakciami vedúcimi k prerušeniu podávania tovorafenibu u > 5 % pacientov bola pyrexia (13,9 %), makulopapulárna vyrážka (10,2 %), vracanie (10,2 %), únava (5,8 %), nauzea (5,1 %), bolesť hlavy (5,1 %) a zvýšenie alanínaminotransferázy (5,1 %).
Medzi nežiaduce reakcie, ktoré viedli k trvalému ukončeniu podávania tovorafenibu u viac ako jedného pacienta, patrilo spomalenie rastu (2,9 %) a krvácanie nádoru (2,9 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie hlásené u pacientov liečených tovorafenibom v monoterapii v skúšaní FIREFLY-1 (n=137) sú uvedené v Tabuľke č. 4. Nežiaduce reakcie sú uvedené nižšie podľa triedy orgánových systémov podľa databázy MedDRA a podľa frekvencie výskytu podľa nasledujúcej konvencie: veľmi časté (≥ 1/10) a časté (≥ 1/100 až < 1/10). V rámci každej skupiny podľa frekvencie výskytu sú nežiaduce reakcie zoradené podľa klesajúcej závažnosti.
Tabuľka č. 4: Nežiaduce reakcie lieku hlásené u pediatrických pacientov s LGG v skúšaní FIREFLY-1 (n=137)
| Infekcie a nákazy | |
| veľmi časté | infekcia horných dýchacích ciest, paronychia, vírusová infekcia |
| Poruchy krvi a lymfatického systému | |
| veľmi časté | anémiaa |
| Poruchy metabolizmu a výživy | |
| veľmi časté | znížená chuť do jedla, hypokaliémia, hypoalbuminémia, hyponatriémia |
| Poruchy nervového systému | |
| veľmi časté | bolesť hlavy |
| Poruchy oka | |
| časté | blefaritída, suché oko |
| Poruchy ciev | |
| veľmi časté | krvácanieb, intratumorálne krvácaniec, nával tepla (flushing) |
| Poruchy gastrointestinálneho traktu | |
| veľmi časté | vracanie, nevoľnosť, zápcha, bolesť bruchad, stomatitídae, hnačkaf |
| Poruchy kože a podkožného tkaniva | |
| veľmi časté | vyrážkag, zmena farby vlasov, suchá kožah, akneiformná dermatitídai, pruritus, zmena sfarbenia kožej, alopécia, fotosenzitívna reakcia |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | |
| veľmi časté | spomalenie rastuk, bolesť v končatinách, myalgia, bolesť kĺbov |
| Celkové poruchy | |
| veľmi časté | únava, pyrexia, edéml |
| Laboratórne a funkčné vyšetrenia | |
| veľmi časté | znížená hladina fosforu v krvim, zvýšená hladina kreatínfosfokinázy v krvi, zvýšená hladina laktátdehydrogenázy v krvi, zvýšená hladina aspartátaminotransferázy, znížená telesná hmotnosť, zvýšená hladina alanínaminotransferázy, znížený počet lymfocytov, zvýšená hladina bilirubínu v krvi, znížený počet bielych krviniek |
| časté | eozinofília |
a Zahŕňa zníženú hladinu hemoglobínu b Zahŕňa epistaxu, podliatinu, krvácanie z ďasien, hematóm, petechie, gastrointestinálne krvácanie, hematemézu, hematochéziu, krvácanie z dolnej časti gastrointestinálneho traktu, purpuru, subdurálne krvácanie a vaginálne krvácanie c Zahŕňa krvácanie v nádore, intrakraniálne krvácanie v nádore d Zahŕňa bolesť v hornej časti brucha e Zahŕňa aftózny vred, ulceráciu v ústnej dutine, cheilitídu, angulárnu cheilitídu a ulceráciu pier f Zahŕňa enterokolitídu g Zahŕňa makulopapulárnu vyrážku, ekzém, erytematóznu vyrážku, papulárnu vyrážku, pustulárnu vyrážku, dermatitídu, liekovú erupciu, exfoliáciu kože, bulóznu dermatitídu, folikulárnu vyrážku, makulárnu vyrážku, pruritickú vyrážku, multiformný erytém a vezikulárnu vyrážku h Zahŕňa popraskané pery, suché pery a xerodermu i Zahŕňa akné j Zahŕňa depigmentáciu kože, hyperpigmentáciu kože, hypopigmentáciu kože a melanocytárny névus k Zahŕňa poruchu rastu l Zahŕňa edém tváre, opuch tváre, periorbitálny edém, opuch očí, periférny edém, periférny opuch, edém pier a opuch vulvy m Zahŕňa hypofosfatémiu | |
Opis vybraných nežiaducich reakcií
Intratumorálne krvácanie
V skúšaní FIREFLY-1 bolo intratumorálne krvácanie (zahŕňa krvácanie v nádore a intrakraniálne krvácanie v nádore) pozorované u 13,9 % pacientov – 3,6 % pacientov hlásilo udalosti ≥ 3. stupňa a 0,7% pacientov hlásilo udalosť 5. stupňa. Tovorafenib bol natrvalo vysadený z dôvodu udalostí intratumorálneho krvácania u 2,9 % pacientov. Priemerný čas do nástupu od začatia liečby tovorafenibom bol 239,2 dňa (medián: 206 dní; rozsah: 23 – 671 dní), a priemerné trvanie počiatočného výskytu intratumorálneho krvácania bolo 30,8 dňa (medián: 19,5 dňa; rozsah: 1 deň až 88 dní).
Iné hemoragické príhody
V skúšaní FIREFLY-1 boli iné hemoragické príhody pozorované u 40,1 % pediatrických pacientov, pričom príhody ≥ 3. stupňa sa vyskytli u 2,2 %. Najčastejšia hemoragická príhoda (epistaxa) bola hlásená u 32,1 % pacientov a väčšina bola 1. stupňa. 1 pacient mal epistaxu 3. stupňa. Priemerný čas do nástupu od začatia liečby tovorafenibom bol 124,5 dňa (medián: 77 dní; rozsah: 4 – 617 dní), a priemerné trvanie počiatočného výskytu intratumorálneho krvácania bolo 78,1 dňa (medián: 9 dní; rozsah: 1 deň – 428 dní).
Spomalenie rastu
U pacientov liečených tovorafenibom v období až 24 mesiacov sa preukázalo zníženie Z-skóre pre výšku oproti východiskovému stavu v porovnaní s normatívnymi údajmi týkajúcimi sa veku a pohlavia, hoci sa dá očakávať, že deti s pediatrickým gliómom nízkeho stupňa (LGG) budú mať zmenené tempo rastu v porovnaní s deťmi bez rakoviny. V skúšaní FIREFLY-1 bolo hlásené spomalenie rastu u 44,5 % pacientov vo veku 18 alebo menej rokov. Spomalenie rastu malo za následok prerušenie liečby u 5,1 % pacientov a zníženie dávky u 2,2 % pacientov. Spomedzi pacientov, u ktorých došlo k spomaleniu rastu a ktorí si nechali urobiť röntgenové snímky na posúdenie kostného veku, sa nepreukázalo predčasné uzatvorenie epifyzárnych rastových platničiek alebo pokročenie v kostnom veku. Spomalenie rastu malo za následok trvalé prerušenie liečby u 3 % pacientov. U pacientov sledovaných po prerušení liečby tovorafenibom sa preukázalo obnovenie rýchlosti rastu a zvýšenie Z-skóre.
Udalosti súvisiace s pečeňou
V skúšaní FIREFLY-1 bolo hlásené zvýšenie ALT u 24,8 % pacientov užívajúcich tovorafenib. U 38 % pacientov užívajúcich tovorafenib sa vyskytlo zvýšenie AST. Zvýšenie ALT a AST ≥3. stupňa sa pozorovalo u 5,8 % a 2,9 % pacientov, v tomto poradí. Okrem toho bolo hlásené zvýšenie bilirubínu u 14,6 % pacientov. Priemerný čas do nástupu zvýšenej ALT bol 215,3 dní (rozsah: 1 – 672 dní), zvýšenej AST 123,4 dní (rozsah: 12 – 813 dní) a zvýšeného bilirubínu 79,6 dňa (rozsah: 13 – 645 dní). K zvýšeniu ALT, ktoré malo za následok prerušenie liečby, došlo u 5,1 % pacientov, k zníženiu dávky došlo u 1,5 % pacientov, k zvýšeniu AST, ktoré malo za následok prerušenie liečby, došlo u 2,9 % pacientov a k zníženiu dávky došlo u 0,7 % pacientov. K zvýšeniu bilirubínu, ktoré malo za následok prerušenie liečby, došlo u 0,7 % pacientov, pričom u žiadneho pacienta nebolo potrebné zníženie dávky.
Zvýšenie hladiny kreatínfosfokinázy v krvi
V skúšaní FIREFLY-1 bolo zvýšenie hladiny kreatínfosfokinázy (CPK) v krvi hlásené u 62 % pacientov. U 12,4 % pacientov boli hlásené udalosti ≥ 3. stupňa. Všetky udalosti boli nezávažné. Z pacientov, u ktorých bolo hlásené zvýšenie CPK, bolo u väčšiny (61,2 %) toto zvýšenie hlásené počas prvých 4 týždňov po začatí liečby tovorafenibom. U niektorých pacientov sa vyskytli viaceré epizódy. Zvýšenie CPK viedlo k prerušeniu liečby u 3,6 % pacientov. Priemerný čas do nástupu tohto zvýšenia od začatia liečby tovorafenibom bol 98,5 dňa (medián: 29 dní; rozsah: 4 dni až 701 dní). Priemerné trvanie počiatočného výskytu udalosti bolo 238,4 dňa (medián: 122 dní; rozsah: 8 dní – 926 dní).
Anémia
V skúšaní FIREFLY-1 bola anémia hlásená u 61,3 % pacientov. U 13,1 % pacientov bola hlásená anémia ≥ 3. stupňa. U väčšiny týchto pacientov (54,8 %) boli hlásené prípady anémie do 60 dní od začatia liečby tovorafenibom. U jedného pacienta sa vyskytla závažná udalosť. U žiadneho pacienta nebola z dôvodu anémie ukončená liečba. Anémia bola hlásená u 2,2 % pacientov, u ktorých bolo potrebné prerušenie liečby alebo úprava dávky. Priemerný čas do nástupu anémie od začatia liečby tovorafenibom bol 107,4 dňa (medián: 57 dní; rozsah: 8 – 737 dní) a priemerné trvanie počiatočného výskytu anémie bolo 207,1 dňa (medián: 89,5 dňa; rozsah: 1 deň – 826 dní).
Kožná toxicita vrátane fotosenzitivity
V skúšaní FIREFLY-1 sa vyrážka vyskytla u 83,2 % pacientov. Väčšina udalostí bola mierna. Udalosti ≥3. stupňa boli hlásené u 12,4 % pacientov. Vyrážka mala za následok prerušenie liečby u 16,1 % pacientov, k zníženiu dávky došlo u 8,8 % pacientov a u 1 pacienta (0,7 %) bola ukončená liečba z dôvodu pruritickej vyrážky. Priemerný čas do nástupu vyrážky od začatia liečby tovorafenibom bol 87,6 dňa (medián: 14,5 dňa; rozsah: 1 – 617 dní) a priemerné trvanie počiatočného výskytu vyrážky bolo 103 dní (medián: 43 dní; rozsah: 1 deň – 777 dní). Fotosenzitivita sa vyskytla u 14,6 % pacientov vrátane jednej udalosti 3. stupňa u jedného pacienta (0,7 %) a mala za následok prerušenie liečby u jedného pacienta (0,7 %).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Údaje o predávkovaní tovorafenibom nie sú k dispozícii. Ak dôjde k predávkovaniu, podávanie tovorafenibu sa má prerušiť a pacient má byť podporne liečený s primeraným sledovaním podľa potreby. Keďže sa tovorafenib vo veľkej miere viaže na plazmatické proteíny, je pravdepodobné, že hemodialýza bude pri liečbe predávkovania tovorafenibom neúčinná.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatikum, inhibítor proteínkinázy, inhibítory B-Raf serín-treonínovej (BRAF) kinázy, ATC kód: L01EC04
Mechanizmus účinku
Tovorafenib je selektívny, malomolekulový inhibítor RAF kinázy typu II, ktorý prechádza do centrálnej nervovej sústavy (CNS) a ktorý inhibuje mutantnú kinázu BRAF V600E, kinázu BRAF divokého typu a kinázu CRAF divokého typu vrátane RAF monomérov a dimérov a BRAF fúzie, potláčajúc aktiváciu dráhy mitogénom aktivovanej proteínkinázy (MAPK) (pozri časť 5.3).
Farmakodynamické účinky
Elektrofyziológia srdca
Pri odporúčanej dávke tovorafenibu 380 mg/m2 perorálne raz týždenne (aby sa neprekročilo 600 mg) nebolo pozorované priemerné predĺženie QT intervalu o > 20 milisekúnd.
Klinická účinnosť a bezpečnosť
Účinnosť tovorafenibu bola hodnotená u pacientov vo veku 6 mesiacov a starších v multicentrickom, otvorenom, jednoskupinovom klinickom skúšaní (FIREFLY-1 [Skupina 1]). Vhodní pacienti (n=76) vo veku od 6 mesiacov do 25 rokov museli mať relapsujúci alebo refraktérny pediatrický glióm nízkeho stupňa (LGG) s prítomnou aktivačnou zmenou génu BRAF na základe lokálnych laboratórnych vyšetrení. Pacienti tiež museli mať aspoň jednu merateľnú léziu podľa kritérií definovaných RANO 2010. Všetci pacienti dostali aspoň jednu líniu predchádzajúcej systémovej liečby a mali zdokumentovaný dôkaz rádioskopickej progresie. Pacienti s nádormi s ďalšími aktivujúcimi molekulárnymi zmenami (napr. mutáciami IDH1/2 či mutáciami FGFR) alebo pacienti so známou alebo suspektnou diagnózou neurofibromatózy typu 1 (NF1), boli vylúčení. Pacienti dostávali tovorafenib v dávke približne 420 mg/m2 perorálne raz týždenne (rozsah: 290 až 476 mg/m2, 0,76 – 1,25-násobok odporúčanej dávky) podľa plochy povrchu tela s maximálnou dávkou 600 mg až do progresie ochorenia, straty klinického prínosu alebo neprijateľnej toxicity.
Hodnotenia nádoru sa vykonávali každých 12 týždňov.
Hlavnými koncovými ukazovateľmi účinnosti boli celková miera odpovede (overall response rate, ORR) pacientov hodnotená nezávislým posúdením na základe kritérií „Response Assessment in Neuro-Oncology for High-Grade Glioma” (RANO-HGG) (hodnotenie odpovede v neuroonkológii pre glióm vysokého stupňa), primárny koncový ukazovateľ, a kritériá „Response Assessment in Pediatric Neuro-oncology for Low-Grade Glioma“ (RAPNO-LGG) (hodnotenie odpovede v pediatrickej neuroonkológii pre glióm nízkeho stupňa). Ďalšími ukazovateľmi účinnosti bolo trvanie odpovede, čas do odpovede, ORR a prežívanie bez progresie (progression-free survival, PFS) získaného z nezávislého hodnotenia na základe kritérií RANO-LGG (2011).
Medián veku bol 8,5 roka (rozsah: 2 až 21 rokov); 14 pacientov bolo mladších ako 6 rokov, 42 pacientov bolo vo veku od 6 do 12 rokov, 15 pacientov bolo vo veku od 12 do 16 rokov a 6 pacientov bolo vo veku od 16 do 25 rokov; 53 % pacientov bolo mužského pohlavia; 61 % pacientov bolo belochov a 93 % pacientov malo skóre výkonnostného stavu 80 až 100 podľa Karnofského/Lanského. Medián predchádzajúcich systémových režimov, ktoré pacienti dostali, bol 3 (rozsah: 1 až 9). Pacientov, ktorí dostali 1, 2, 3 a > 3 predchádzajúce systémové režimy, bolo 22 %, 26 %, 21 % a 30 %, v tomto poradí. Najbežnejšími predchádzajúcimi systémovými terapiami boli chemoterapeutické režimy (karboplatina a vinkristín). 46 pacientov (60 %) dostalo predchádzajúcu liečbu s inhibítorom MAP kinázovej dráhy. Najčastejšími miestami nádoru boli optická dráha (51 %), hlboké stredové štruktúry (12 %), mozgový kmeň (8 %), mozoček (7 %) a mozgová hemisféra (5 %). 63 pacientov (83 %) malo fúziu alebo prestavbu génu BRAF a 13 pacientov (17 %) malo mutáciu V600.
Medián trvania liečby bol 23,7 mesiaca (rozsah: 0,7 až 32,1 mesiaca).
Podľa protokolu si mohli pacienti po dokončení 26 cyklov liečby/24 mesiacov liečby, a na základe rozhodnutia skúšajúceho, vstúpiť do voliteľnej liečebnej prestávky: Prestávku v liečbe malo 43 % (33/76) pacientov a v liečbe pokračovalo 14 % (11/76) pacientov. Z pacientov, ktorí si vybrali prestávku od liečby, boli 3 pacienti (9,1 %) opätovne liečení tovorafenibom po klinickom alebo rádiografickom potvrdení progresie ochorenia.
Na základe kritérií RANO-HGG v rámci nezávislého hodnotenia bola ORR u 69 hodnotiteľných pacientov 71,0 % (58,8; 81,3; 95 % IS), pričom u 23,2 % pacientov sa jednalo o úplnú odpoveď, u 47,8 % bola prítomná čiastočná odpoveď a u 21,7 % bolo ochorenie stabilizované. Medián trvania odpovede bol 19,7 mesiacov (95 % IS: 13,7; NE [neodhadnuteľné]).
Výsledky účinnosti na základe RAPNO-LGG sú uvedené v tabuľke č. 5.
Tabuľka č. 5: Výsledky účinnosti na základe nezávislého preskúmania v skúšaní FIREFLY-1 (skupina-1)
| Parameter účinnosti | RAPNO-LGG N=76* |
| Celková miera odpovede | |
| ORR (CR+PR+MR) 95 % CIa | 52,6 % (40,8; 64,2) |
| Najlepšia celková odpoveď | |
| Úplná odpoveď (CR), n (%) | 0 (0) |
| Čiastočná odpoveď (PR), n (%) | 29 (38,2 %) |
| Malá odpoveď (MR), n (%) | 11 (14,5 %) |
| Stabilné ochorenie (SD), n (%) | 22 (28,9 %) |
| Progredujúce ochorenie (PD), n (%) | 13 (17,1) |
| Trvanie odpovede (DoR) | N=40 |
| Medián (95 % IS)b, mesiace | 18,0 (12,0; 22,8) |
| Miera DoR po ≥ 12 mesiacov (95 % IS)b | 65,0 % (48,2 %; 77,6 %) |
| Miera DoR po ≥ 24 mesiacov (95 % IS)b | 25,6 % (11,4 %; 42,6 %) |
Skratky; RAPNO-LGG = hodnotenie odpovede v pediatrickej neuroonkológii pre glióm nízkeho stupňa; IS = interval spoľahlivosti.
* Aspoň jedna merateľná lézia podľa príslušných zobrazovacích kritérií na začiatku na základe kritérií RAPNO-LGG.
a Na základe Clopper-Pearsonovho presného intervalu spoľahlivosti.
b Na základe Kaplan-Meierovho odhadu.
Pediatrická populácia
Európska agentúra pre lieky udelila do júla 2030 odklad z povinnosti predložiť výsledky skúšania FIREFLY-2 s liekom Ojemda v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe pediatrického gliómu nízkeho stupňa (informácie o použití v pediatrickej populácii, pozri časť 4.2).
Schválenie s podmienkou
Tento liek bol registrovaný s tzv. podmienkou. To znamená, že sa očakávajú ďalšie údaje o tomto lieku. Európska agentúra pre lieky najmenej raz ročne posúdi nové informácie o tomto lieku a tento súhrn charakteristických vlastností lieku bude podľa potreby aktualizovať.
5.2 Farmakokinetické vlastnosti
Farmakokinetické parametre tovorafenibu sú uvedené ako priemer (CV %), pokiaľ nie je uvedené inak. Na základe populačného farmakokinetického (pop-PK) modelovania je maximálna koncentrácia tovorafenibu v rovnovážnom stave (Cmax) 6,9 µg/ml (23 %) a plocha pod krivkou závislosti koncentrácie od času (AUC) je 508 µg.h/ml (31 %). Čas do dosiahnutia rovnovážneho stavu tovorafenibu je 12 dní (33 %). Expozícia tovorafenibu sa zvyšuje úmerne s dávkou. Nedochádza k žiadnej klinicky významnej akumulácii tovorafenibu.
Absorpcia
Na základe klinického skúšania u zdravých dobrovoľníkov je medián (min., max.) času do dosiahnutia maximálnej plazmatickej koncentrácie (Tmax) 3 hodiny (1,5; 4 hodiny) po jednorazovej dávke vo forme tabliet alebo perorálnej suspenzie.
Vplyv jedla
Na základe klinického skúšania u zdravých dobrovoľníkov sa nepozorovali žiadne klinicky významné rozdiely v Cmax a AUC tovorafenibu po podaní tabliet s jedlom s vysokým obsahom tuku (približne 859 celkových kalórií, 54 % tuku) v porovnaní so stavmi nalačno, ale Tmax bol oneskorený na 6,5 hodiny.
Distribúcia
Na základe populačného farmakokinetického modelovania je zdanlivý distribučný objem tovorafenibu 60 l/m2 (23 %). Tovorafenib sa z 97,5% viaže na ľudské plazmatické proteíny in vitro. Tovorafenib sa vo vysokej miere viaže na albumín (≈95 %) a v strednej miere na alfa-1 kyslý glykoproteín (AAG) (≈42 %).
Biotransformácia
Tovorafenib sa primárne metabolizuje aldehydoxidázou a CYP2C8 in vitro. CYP3A, CYP2C9 a CYP2C19 metabolizujú tovorafenib v menšej miere.
Skúšania liekových interakcií
In vitro skúšania
Enzýmy CYP450: Tovorafenib inhibuje CYP2C8, CYP2C9, CYP2C19 a CYP3A, ale neinhibuje CYP1A2, CYP2B6 a CYP2D6 v potenciálne klinicky relevantných koncentráciách. Tovorafenib indukuje CYP3A, CYP2C8, CYP1A2, CYP2B6, CYP2C9 a CYP2C19 v potenciálne klinicky relevantných koncentráciách.
Systémy transportérov: Tovorafenib nie je substrátom proteínu rezistencie rakoviny prsníka (BCRP), P-glykoproteínu (P-gp), OATP1B1 ani OATP1B3. Tovorafenib nebol vyhodnotený ako substrát OAT1, OAT3, MATE1, MATE2-K a OCT2. Tovorafenib inhibuje BCRP, OATP1B1, OATP1B3 a MATE1 v potenciálne klinicky relevantných koncentráciách.
Eliminácia
Na základe populačného farmakokinetického modelovania je terminálny polčas tovorafenibu približne 56 hodín (33 %) a zdanlivý klírens je 0,7 l/h/m2 (31 %). Na základe klinického skúšania u zdravých dobrovoľníkov sa po jednorazovej perorálnej dávke rádioaktívne označeného tovorafenibu zistilo 66,1 % celkovej rádioaktívne označenej dávky v stolici (8,6 % v nezmenenej forme) a 28,7 % dávky sa našlo v moči (0,2 % v nezmenenej forme).
Osobitné populácie
Pediatrická populácia
Na základe populačného farmakokinetického modelovania sa nepozorovali žiadne klinicky významné rozdiely vo farmakokinetike tovorafenibu v závislosti od veku (rozsah: 1 až 94 rokov). Cmax a AUC u pediatrických pacientov vo veku 11 mesiacov až 17 rokov boli v rozsahu hodnôt pozorovaných u dospelých, ktorým bola podaná rovnaká dávka na plochu povrchu tela.
Pacienti s poruchou funkcie obličiek
Na základe populačného farmakokinetického modelovania sa nepozorovali žiadne klinicky významné rozdiely tovorafenibu u pacientov s miernou až stredne ťažkou poruchou funkcie obličiek (eGFR ≥ 30 ml/min/1,73 m2 na základe výpočtu Schwartzovou rovnicou alebo MDRD rovnicou).Tovorafenib sa neskúmal u pacientov s ťažkou poruchou funkcie obličiek (eGFR < 30 ml/min/1,73 m²).
Pacienti s poruchou funkcie pečene
Na základe populačného farmakokinetického modelovania farmakokinetických dát odvodených z klinických skúšaní sa nepozorovali žiadne klinicky významné rozdiely tovorafenibu u pacientov s mierne abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín ≤ horná hranica referenčného rozpätia [ULN] a aspartátaminotransferáza (AST) > ULN alebo bilirubín > 1 až 1,5-násobok ULN a akákoľvek hladina AST). Tovorafenib sa neskúmal u pacientov so stredne závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 1,5-násobok až 3-násobok ULN a akákoľvek hladina AST) a závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 3-násobok ULN a akákoľvek hladina AST) (pozri časť 4.2).
Rasa
Nepozorovali sa žiadne klinicky významné rozdiely vo farmakokinetike tovorafenibu v závislosti od rasy (belošská, černošská, ázijská).
Pohlavie
Nepozorovali sa žiadne klinicky významné rozdiely vo farmakokinetike tovorafenibu v závislosti od pohlavia.
Farmakokinetický/farmakodynamický vzťah
Expozícia tovorafenibu je spojená so znížením Z-skóre výšky vzhľadom na vek u pediatrických pacientov. Počas liečby tovorafenibom pretrváva riziko nižšej výšky vzhľadom na vek. Vyššia expozícia tovorafenibu bola spojená so zvýšeným rizikom nežiaducich reakcií, ako je kožná vyrážka a zvýšené hladiny pečeňových enzýmov (AST a ALT) (pozri časť 4.8). Vzťah expozície a odpovede pre celkovú mieru odpovede na základe kritérií RAPNO-LGG nebol klinicky významný v rozsahu dávky 290 až 476 mg/m2 (0,76 – 1,25-násobok odporúčanej dávky).
5.3 Predklinické údaje o bezpečnosti
In vitro, tovorafenib zvýšil fosforyláciu kinázy regulovanej extracelulárnym signálom (ERK) v klinicky relevantných koncentráciách v bunkách s neurofibromatózou typu 1 – stratou funkcie (NF1-LOF), čo naznačuje skôr aktiváciu než inhibíciu MAP kinázovej dráhy. V NF1 geneticky upravenom myšom modeli plexiformného neurofibrómu bez zmeny BRAF nemal tovorafenib protinádorovú aktivitu (pozri časť 4.4) a hoci to nebolo štatisticky významné, zvýšenie objemu nádoru bolo zaznamenané u 2/12 myší (približne 17 %).
V hERG-transfekovaných bunkách HEK293 bol kanál hERG inhibovaný, čo naznačuje potenciál na predĺženie QT intervalu. Polovičná maximálna inhibičná koncentrácia bola 8,9 µM, čo je 32-krát viac ako klinická koncentrácia neviazanej látky v plazme u dospelých.
Nežiaduce reakcie, ktoré neboli pozorované v klinických štúdiách, ale boli pozorované u zvierat pri expozíciách podobných klinickým a s možným významom pre klinické použitie, boli tieto: Tovorafenib nebol karcinogénny v 26-týždňovej (alebo 6-mesačnej) štúdii u transgénnych myší pri expozíciách približne 0,6-násobku expozície u ľudí (AUC) pri odporúčanej dávke pre ľudí. Na základe štúdií in vitro a in vivo sa tovorafenib pri klinicky relevantných expozíciách nepovažuje za genotoxický.
V predbežnej štúdii embryofetálneho vývoja u potkanov bola pozorovaná celková strata vrhu v dôsledku skorej resorpcie u všetkých samíc pri úrovniach expozície nižších ako odporúčaná dávka u ľudí. To viedlo k tomu, že na ďalšie skúmanie nebol k dispozícii žiadny plod a vysvetľuje to absenciu ďalších vývojových štúdií (kľúčové štúdie embryofetálneho vývoja a štúdia prenatálneho a postnatálneho vývoja).
V štúdii fertility a skorého embryonálneho vývoja u samíc potkanov znížil tovorafenib počet gravidít, žltých teliesok a živých embryí, ako aj zvýšil postimplantačné straty pri dávkach, ktoré sú približne 0,8-násobkom expozície u ľudí pri odporúčanej dávke na základe AUC.
V toxikologických štúdiách s opakovanou dávkou u potkanov trvajúcich až 3 mesiace zahŕňali nálezy súvisiace s tovorafenibom u samíc potkanov reverzibilne zväčšenú hrúbku vaginálnej sliznice, zväčšenie a/alebo zvýšený počet krvácajúcich teliesok a krvácanie, a nevratné cystické folikuly, znížený počet žltých teliesok a hyperplázia intersticiálnych buniek boli pozorované vo vaječníkoch pri dávkach približne 0,4-násobku expozície u ľudí pri odporúčanej dávke na základe AUC. U samcov potkanov znížil tovorafenib hmotnosť nadsemenníkov a semenníkov, čo korelovalo s reverzibilnou tubulárnou degeneráciou/atrofiou semenníkov a znížením počtu epididymálnych spermií pri dávkach približne 0,3-násobku expozície u ľudí pri odporúčanej dávke na základe AUC.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Obsah tablet
oxid kremičitý, koloidný, bezvodý
kopovidón
kroskarmelóza, sodná soľ
stearát horečnatý
celulóza, mikrokryštalická
Filmový obal
hypromelóza
makrogol
oxid titaničitý (E171)
žltý oxid železitý (E172)
červený oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Liek Ojemda sa dodáva v blistroch z PCTFE laminovaným medzi polyvinylchloridom (PVC) a hliníkovou fóliou, ktoré obsahujú 4, 5 alebo 6 filmom obalených tabliet. Každá krabička obsahuje 16, 20 alebo 24 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Ipsen Pharma
70 rue Balard
75015 Paris
Francúzsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/26/2025/001
EU/1/26/2025/002
EU/1/26/2025/003
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.
Ojemda 25 mg/ml prášok na perorálnu suspenziu
1. NÁZOV LIEKU
Ojemda 25 mg/ml prášok na perorálnu suspenziu
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna fľaštička Ojemdy obsahuje 300 mg tovorafenibu. Po rekonštitúcii jedna fľaštička perorálnej suspenzie obsahuje 12 ml tovorafenibu s koncentráciou 25 mg/ml.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok na perorálnu suspenziu
Biely až takmer biely prášok
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Ojemda je indikovaná ako monoterapia na liečbu pacientov vo veku 6 mesiacov a starších s pediatrickým gliómom nízkeho stupňa (low-grade glioma, LGG) s prítomnou fúziou alebo prestavbou génu BRAF alebo mutáciou V600 génu BRAF, u ktorých došlo k progresii po jednej alebo viacerých predchádzajúcich systémových terapiách (pre výber pacientov na základe biomarkerov, pozri časť 4.2).
4.2 Dávkovanie a spôsob podávania
Liečbu tovorafenibom má začať a sledovať kvalifikovaný lekár, ktorý má skúsenosti s používaním protinádorových liekov.
Výber pacientov
Pred začatím užívania tovorafenibu sa musí u pacientov potvrdiť fúzia alebo prestavba génu BRAF či mutácia V600 génu BRAF vyhodnotená diagnostickou zdravotníckou pomôckou in vitro (IVD) s označením CE so zodpovedajúcim určeným účelom. Ak pomôcka IVD s označením CE nie je dostupná, potvrdenie fúzie alebo prestavby génu BRAF alebo mutácie V600 génu BRAF sa má posúdiť alternatívnym validovaným testom.
Dávkovanie
Odporúčaná dávka tovorafenibu na základe plochy povrchu tela (body surface area, BSA) je 380 mg/m2 raz týždenne. Maximálna odporúčaná dávka je 600 mg raz týždenne (pozri tabuľku č. 1). Ojemda sa môže podávať ako perorálna suspenzia (pozri tabuľku č. 1) alebo ako tableta s okamžitým uvoľňovaním (pozri Súhrn charakteristických vlastností lieku tovorafenib 100 mg, filmom obalené tablety).
Odporúčaná dávka pre pacientov s BSA menej ako 0,3 m2 nebola stanovená.
Tabuľka č. 1: Odporúčaná dávka na základe plochy povrchu tela:
| Plocha povrchu tela | Objem dávky* | Odporúčaná dávka (raz týždenne) |
| 0,30 – 0,35 m2 | 5 ml | 125 mg |
| 0,36 – 0,42 m2 | 6 ml | 150 mg |
| 0,43 – 0,48 m2 | 7 ml | 175 mg |
| 0,49 – 0,54 m2 | 8 ml | 200 mg |
| 0,55 – 0,63 m2 | 9 ml | 225 mg |
| 0,64 – 0,77 m2 | 11 ml | 275 mg |
| 0,78 – 0,83 m2 | 12 ml | 300 mg |
| 0,84 – 0,89 m2 | 14 ml | 350 mg |
| 0,90 – 1,05 m2 | 15 ml | 375 mg |
| 1,06 – 1,25 m2 | 18 ml | 450 mg |
| 1,26 – 1,39 m2 | 21 ml | 525 mg |
| ≥ 1,40 m2 | 24 ml | 600 mg |
*Maximálna dávka na fľaštičku je 300 mg (12 ml).
Trvanie liečby
Liečba tovorafenibom má pokračovať raz týždenne až do progresie ochorenia, straty klinického prínosu alebo neprijateľnej toxicity.
Vynechané alebo oneskorené dávky
Ak sa dávka vynechá 3 dni alebo menej, vynechaná dávka sa má užiť čo najskôr a ďalšia dávka sa má užiť v pravidelne naplánovaný deň.
Ak sa dávka vynechá 3 dni alebo viac, vynechaná dávka sa má preskočiť a ďalšia dávka sa má užiť v pravidelne naplánovaný deň.
Medzi dávkami majú byť minimálne 4 dni.
Vracanie
Ak sa bezprostredne po užití dávky vyskytne vracanie, dávka sa má zopakovať.
Úpravy dávky
Zvládanie nežiaducich reakcií môže vyžadovať zníženie dávky, prerušenie liečby alebo ukončenie liečby.
Odporúčané zníženia dávky pri nežiaducich reakciách na perorálnu suspenziu tovorafenibu sú uvedené v tabuľke č. 2.
Tabuľka č. 2: Odporúčané zníženia dávky pri nežiaducich reakciách
| Plocha povrchu tela | Prvé zníženie dávky | Druhé zníženie dávky | ||
| Objem | Dávka | Objem | Dávka | |
| 0,30 – 0,35 m2 | 4 ml | 100 mg | 3 ml | 75 mg |
| 0,36 – 0,42 m2 | 5 ml | 125 mg | 4 ml | 100 mg |
| 0,43 – 0,48 m2 | 6 ml | 150 mg | 5 ml | 125 mg |
| 0,49 – 0,54 m2 | 7 ml | 175 mg | 6 ml | 150 mg |
| 0,55 – 0,63 m2 | 8 ml | 200 mg | 6 ml | 150 mg |
| 0,64 – 0,77 m2 | 9 ml | 225 mg | 8 ml | 200 mg |
| 0,78 – 0,83 m2 | 10 ml | 250 mg | 8 ml | 200 mg |
| 0,84 – 0,89 m2 | 12 ml | 300 mg | 10 ml | 250 mg |
| 0,90 – 1,05 m2 | 13 ml | 325 mg | 11 ml | 275 mg |
| 1,06 – 1,25 m2 | 15 ml | 375 mg | 13 ml | 325 mg |
| 1,26 – 1,39 m2 | 18 ml | 450 mg | 15 ml | 375 mg |
| ≥ 1,40 m2 | 20 ml | 500 mg | 16 ml | 400 mg |
Odporúčané zníženia dávky pri nežiaducich reakciách na tovorafenib sú uvedené v tabuľke č. 3.
Tabuľka č. 3: Odporúčané úpravy dávky pri nežiaducich reakciách
| Závažnosť nežiaducich reakciía | Úprava dávkyb |
| Krvácanie a intratumorálne krvácanie | |
| Pozastaviť podávanie.
|
| Pozastaviť podávanie.
|
| Trvalé ukončenie. |
| Kožná toxicita, vrátane fotosenzitivity | |
| Pozastaviť podávanie.
|
| Udalosti súvisiace s pečeňou | |
| Pozastaviť podávanie. Pri zlepšení na ≤ 2. stupeň alebo východiskovú hodnotu pokračujte v dávke nasledovne:
|
| Pozastaviť podávanie.
|
| Trvalé ukončenie. |
| Iné nežiaduce reakcie | |
| Pozastaviť podávanie.
|
| Pozastaviť podávanie.
|
a Všeobecné kritériá pre terminológiu nežiaducich účinkov Národného onkologického inštitútu, verzia 5.0. (National Cancer Institute Common Terminology Criteria for Adverse Events – NCI CTCAE). b Odporúčané zníženia dávky sú uvedené v tabuľke č. 2.
Osobitné populácie
Porucha funkcie pečene
U pacientov s mierne abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín ≤ horná hranica normálu [upper limit of normal, ULN] a aspartátaminotransferáza [AST] > ULN alebo bilirubín > 1x až 1,5x ULN a akákoľvek AST) sa neodporúča žiadna úprava dávky. Tovorafenib sa neskúmal u pacientov so stredne závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 1,5x až 3x ULN a akákoľvek AST) alebo závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 3x ULN a akákoľvek AST) (pozri časť 5.2). Pacienti so stredne závažnými alebo závažnými abnormálnymi hodnotami pečeňových funkčných testov poruchou funkcie pečene majú byť pozorne sledovaní počas liečby tovorafenibom.
Porucha funkcie obličiek
U pacientov s miernou až stredne ťažkou poruchou funkcie obličiek (eGFR ≥ 30 ml/min/1,73 m² vypočítaná Schwartzovou rovnicou alebo MDRD rovnicou) sa neodporúča žiadna úprava dávky. Tovorafenib sa neskúmal u pacientov s ťažkou poruchou funkcie obličiek (eGFR <30 ml/min/1,73 m2) (pozri časť 5.2).
Pediatrická populácia
Pediatrické klinické skúsenosti s tovorafenibom sú obmedzené, najmä v špecifickom vekovom rozmedzí 6 mesiacov až 2 roky. Bezpečnosť a účinnosť tovorafenibu u detí mladších ako 6 mesiacov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Ojemda je určená na perorálne použitie.
Ak pacient nie je schopný prehĺtať a má nazogastrickú sondu in situ, prášok na perorálnu suspenziu sa môže podávať cez sondu (pozri časť 6.6).
Ojemda sa môže užívať s jedlom alebo bez jedla (pozri časť 5.2) a má sa užívať v pravidelne plánovanom čase raz týždenne.
Ojemda sa má pediatrickým pacientom podávať pod dohľadom dospelých osôb. Prášok na perorálnu suspenziu Ojemda sa musí pred podaním rekonštituovať (pozri časť 6.6). Pred prvým použitím perorálnej suspenzie by mali byť opatrovatelia (a ak je to vhodné, aj pacienti) poučení
o správnej príprave, dávkovaní a podávaní lieku Ojemda.
Podrobné pokyny na prípravu a podávanie prášku na perorálnu suspenziu sú uvedené v časti 6.6 a na konci písomnej informácie pre používateľa.
Prášok na perorálnu suspenziu a filmom obalené tablety sa môžu používať zameniteľne (pozri Súhrn charakteristických vlastností lieku tovorafenib 100 mg, filmom obalené tablety). U pacientov, ktorí nie sú schopní prehĺtať alebo majú BSA menej ako 0,9 m2, sa má podať perorálna suspenzia.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Intratumorálne krvácanie
U pacientov liečených tovorafenibom boli veľmi často hlásené prípady intratumorálneho krvácania (zahŕňa nádorové krvácanie a intrakraniálne krvácanie v nádore) (pozri časť 4.8). Pacienti a opatrovatelia majú byť informovaní o riziku intratumorálneho krvácania počas liečby tovorafenibom. Riziko intratumorálneho krvácania sa môže zvýšiť pri súbežnom užívaní antikoagulancií a antiagregačnej liečby. Monitorovanie príznakov a prejavov krvácania sa má vykonávať pravidelne spolu s vyhodnotením podľa klinickej potreby. Výskyt hemoragických udalostí sa má riešiť prerušením dávky alebo ukončením liečby (pozri časť 4.2).
Iné hemoragické príhody
U pacientov užívajúcich tovorafenib boli veľmi často hlásené prípady krvácania. Ak sa vyskytne krvácanie, pacienti sa majú liečiť podľa klinickej indikácie (pozri časť 4.8). Pacienti a opatrovatelia majú byť informovaní o riziku krvácania počas liečby tovorafenibom. Riziko krvácania sa môže zvýšiť pri súbežnom užívaní antikoagulancií a protidoštičkovej liečby. Monitorovanie príznakov a prejavov krvácania sa má vykonávať pravidelne spolu s vyhodnotením podľa klinickej potreby.. Výskyt hemoragických príhod sa má riešiť prerušením dávky, znížením dávky alebo ukončením liečby (pozri časť 4.2).
Účinok na rast
U pacientov liečených tovorafenibom boli veľmi často hlásené prípady spomalenia rastu (pozri časť 4.8). Pacienti a opatrovatelia majú byť informovaní o riziku účinku na rast počas liečby tovorafenibom. Má sa vykonávať sledovanie rastu a vývinu pred začatím liečby, pravidelne počas liečby a po ukončení liečby tovorafenibom.
Udalosti súvisiace s pečeňou
U pacientov liečených tovorafenibom boli veľmi často hlásené udalosti súvisiace s pečeňou, konkrétne zvýšenie alanínaminotransferázy (ALT), aspartátaminotransferázy (AST) a bilirubínu (pozri časť 4.8). Majú sa vykonávať testy pečeňových funkcií vrátane sledovania hladín AST, ALT a bilirubínu pred začatím liečby, 1 mesiac po začatí liečby a pravidelne počas liečby tovorafenibom. Prerušte liečbu a pokračujte v liečbe rovnakou alebo zníženou dávkou po zlepšení, alebo natrvalo ukončite liečbu tovorafenibom na základe závažnosti (pozri časť 4.2).
Kožná toxicita vrátane fotosenzitivity
U pacientov liečených tovorafenibom boli veľmi často hlásené prípady vyrážky vrátane fotosenzitivity (pozri časť 4.8). Pacientov je potrebné sledovať ohľadom nových alebo zhoršujúcich sa kožných reakcií. Má sa zvážiť konzultácia s dermatológom a začatie podpornej starostlivosti podľa klinickej indikácie. Pacienti a opatrovatelia majú byť informovaní o riziku vyrážky a fotosenzitivity počas liečby tovorafenibom. Počas liečby tovorafenibom sa odporúča používanie preventívnych opatrení proti expozícii ultrafialovému žiareniu, ako je použitie opaľovacieho krému (SPF ≥50), slnečných okuliarov a/alebo ochranného odevu. Liečba sa má prerušiť, obnoviť pri zníženej dávke alebo natrvalo ukončiť na základe závažnosti nežiaducej reakcie (pozri časť 4.2 a časť 4.8).
Ženy vo fertilnom veku/antikoncepcia u žien a mužov
Pred začatím liečby u žien vo fertilnom veku je potrebné poskytnúť príslušné poradenstvo o účinných metódach antikoncepcie. Ženy vo fertilnom veku musia počas liečby a 28 dní po poslednej dávke tovorafenibu používať účinnú nehormonálnu antikoncepciu, ako je bariérová metóda (pozri časť 4.5 a časť 4.6). Mužskí pacienti s partnerkami v reprodukčnom veku musia počas liečby tovorafenibom a počas 2 týždňov po poslednej dávke používať kondómy a účinnú antikoncepciu (pozri časť 4.6).
Nádory súvisiace s neurofibromatózou typu 1 (NF1)
Na základe predklinických údajov v modeloch NF1 bez zmien génu BRAF môže tovorafenib podporovať rast nádoru u pacientov s nádormi súvisiacimi s NF1 (pozri časť 5.3). Pred začatím liečby tovorafenibom sa má potvrdiť dôkaz o zmene génu BRAF.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej fľaštičke, t. j. obsahuje v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Účinky iných liekov na tovorafenib
Tovorafenib je substrát metabolizujúceho enzýmu CYP2C8.
Silné alebo stredne silné inhibítory CYP2C8
Predpokladá sa, že silné alebo stredne silné inhibítory CYP2C8 zvyšujú expozíciu tovorafenibu na základe mechanistického chápania jeho eliminácie, čo pri tovorafenibe môže zvýšiť riziko nežiaducich reakcií (pozri časť 5.2). Je potrebné vyhnúť sa súčasnému podávaniu tovorafenibu so silným alebo stredne silným inhibítorom CYP2C8 (t. j. s gemfibrozilom).
Silné alebo stredne silné induktory CYP2C8
Predpokladá sa, že silné alebo stredne silné induktory CYP2C8 znižujú expozíciu tovorafenibu na základe mechanistického chápania jeho eliminácie, čo môže znížiť účinnosť tovorafenibu (pozri časť 5.2). Je potrebné vyhnúť sa súčasnému podávaniu tovorafenibu so silným alebo stredne silným induktorom CYP2C8 (t. j. s karbamazepínom).
Účinky tovorafenibu na iné lieky
Substráty CYP3A
Tovorafenib je induktor CYP3A. Očakáva sa, že súčasné podávanie tovorafenibu znižuje expozíciu určitých substrátov CYP3A, čo môže znížiť účinnosť týchto substrátov (pozri časť 5.2). Je potrebné vyhnúť sa súčasnému podávaniu tovorafenibu s určitými substrátmi CYP3A (napr. s takrolimom), kde by minimálne zmeny koncentrácie mohli viesť k závažným zlyhaniam liečby. Ak nie je možné vyhnúť sa súčasnému podávaniu, sledujte pacientov z hľadiska straty účinnosti, ak sa v súhrne charakteristických vlastností lieku pre substráty CYP3A neodporúča inak.
Súčasné podávanie tovorafenibu s hormonálnou antikoncepciou (substráty CYP3A) môže spôsobiť neúčinnosť hormonálnej antikoncepcie (pozri časti 4.4, 4.6 a 5.2). Je potrebné vyhnúť sa súčasnému podávaniu hormonálnej antikoncepcie s tovorafenibom. Ak nie je možné vyhnúť sa súčasnému podávaniu, musí sa počas súčasného podávania a 28 dní po ukončení liečby tovorafenibom používať ďalšia účinná nehormonálna antikoncepčná metóda.
Substráty CYP1A2, CYP2B6, CYP2C8 a CYP2C9
In vitro údaje ukazujú, že tovorafenib má potenciál indukovať CYP1A2 a CYP2B6 a inhibovať CYP2C8 a CYP2C9. Klinický význam týchto nálezov nie je známy. Odporúča sa primerané monitorovanie keď sa tovorafenib podáva spolu s liekmi metabolizovanými týmito enzýmami.
Transportné substráty
In vitro údaje ukazujú, že tovorafenib má potenciál inhibovať BCRP, OATP1B1, OATP1B3 a MATE1, klinický význam týchto nálezov nie je známy. Odporúča sa primerané monitorovanie keď sa tovorafenib podáva spolu s liekmi, ktoré sú substrátmi týchto transportérov.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u žien a mužov
Ženy vo fertilnom veku majú pred začatím liečby tovorafenibom podstúpiť tehotenský test. Ženy vo fertilnom veku musia počas liečby a 28 dní po ukončení liečby tovorafenibom používať účinné metódy antikoncepcie. Tovorafenib môže znížiť účinnosť hormonálnej antikoncepcie a má sa používať účinná nehormonálna antikoncepcia, ako je bariérová metóda (pozri časť 4.5). Mužskí pacienti s partnerkami vo fertilnom veku musia počas liečby tovorafenibom a počas 2 týždňov po poslednej dávke používať kondómy a účinnú antikoncepciu.
Gravidita
Neexistujú žiadne údaje o použití tovorafenibu u tehotných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Tovorafenib sa nemá podávať tehotným ženám, pokiaľ potenciálny prínos pre matku nepreváži možné riziko pre plod. Tehotné ženy majú byť informované o potenciálnom riziku pre plod. Ak pacientka počas užívania tovorafenibu otehotnie, musí byť informovaná o potenciálnom riziku pre plod.
Dojčenie
Nie je známe, či sa tovorafenib vylučuje do ľudského mlieka. Riziko pre dojčené dieťa nie je možné vylúčiť, preto sa má dojčenie počas liečby tovorafenibom a po obdobie 2 týždňov po poslednej dávke prerušiť.
Fertilita
Neexistujú žiadne údaje o účinkoch tovorafenibu na fertilitu u ľudí. Na základe zistení u zvierat môže mať tovorafenib vplyv na plodnosť u samcov a samíc vo fertilnom veku a nemusí byť reverzibilný (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Tovorafenib má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pri zvažovaní schopnosti pacienta vykonávať úlohy, ktoré si vyžadujú úsudok, motorické alebo kognitívne schopnosti, treba mať na pamäti klinický stav pacienta a profil nežiaducich reakcií tovorafenibu. Pacientov je potrebné upozorniť na potenciál tovorafenibu spôsobiť únavu, ktorá môže mať vplyv na tieto činnosti.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Bezpečnostný profil tovorafenibu je založený na súhrnných údajoch od 137 pacientov vo veku 6 mesiacov a starších s relapsujúcim alebo refraktérnym pediatrickým gliómom nízkeho stupňa (LGG) s BRAF zmenou v jednom klinickom skúšaní (FIREFLY-1, skupina 1 a 2). Medián trvania liečby bol 22,5 mesiaca (rozsah: 0,7 až 32,1 mesiaca). Charakteristiky populácie z hľadiska bezpečnosti zahŕňali pacientov s mediánom veku 9 rokov (rozsah: 1 až 24 rokov); 3 (2 %) pacienti boli vo veku 6 mesiacov až < 2 roky, 93 (68 %) pacientov bolo vo veku 2 roky až < 12 rokov a 41 (30 %) pacientov bolo vo veku > 12 rokov.
Medzi najčastejšie nežiaduce účinky lieku podľa jednotlivých preferovaných termínov MedDRA patrili zmeny farby vlasov (77,4 %), zvýšenie kreatínfosfokinázy v krvi (62,0 %), únava (60,6 %), anémia (60,6 %), vracanie (56,2 %), hypofosfatémia (52.6 %), bolesť hlavy (52,6 %), makulopapulárna vyrážka (50,4 %), pyrexia (46,7 %), spomalenie rastu (43,1 %), suchá koža (40,9 %), zvýšená hladina aspartátaminotransferázy (38,0 %), zvýšená hladina laktátdehydrogenázy v krvi (38,0 %), nauzea (37,2 %), zápcha (36,5 %), infekcia horných dýchacích ciest (35,8 %), akneiformná dermatitída (34,3 %), epistaxa (32,1 %), znížená chuť do jedla (29,9 %) a paronychia (29,9 %).
Medzi najčastejšie závažné nežiaduce účinky lieku patrilo spomalenie rastu (6,6 %), vracanie (6,6 %) a krvácanie nádoru (5,1 %).
Najčastejšie hlásenými nežiaducimi reakciami vedúcimi k zníženiu dávky tovorafenibu u > 5 % pacientov bola makulopapulárna vyrážka (5,1 %). Najčastejšie hlásenými nežiaducimi reakciami vedúcimi k prerušeniu podávania tovorafenibu u > 5 % pacientov bola pyrexia (13,9 %), makulopapulárna vyrážka (10,2 %), vracanie (10,2 %), únava (5,8 %), nauzea (5,1 %), bolesť hlavy (5,1 %) a zvýšenie alanínaminotransferázy (5,1 %).
Medzi nežiaduce reakcie, ktoré viedli k trvalému ukončeniu podávania tovorafenibu u viac ako jedného pacienta, patrilo spomalenie rastu (2,9 %) a krvácanie nádoru (2,9 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie hlásené u pacientov liečených tovorafenibom v monoterapii v skúšaní FIREFLY-1 (n=137) sú uvedené v Tabuľke č. 4. Nežiaduce reakcie sú uvedené nižšie podľa triedy orgánových systémov podľa databázy MedDRA a podľa frekvencie výskytu podľa nasledujúcej konvencie: veľmi časté (≥ 1/10) a časté (≥ 1/100 až < 1/10). V rámci každej skupiny podľa frekvencie výskytu sú nežiaduce reakcie zoradené podľa klesajúcej závažnosti.
Tabuľka č. 4: Nežiaduce reakcie lieku hlásené u pediatrických pacientov s LGG v skúšaní FIREFLY-1 (n=137)
| Infekcie a nákazy | |
| veľmi časté | infekcia horných dýchacích ciest, paronychia, vírusová infekcia |
| Poruchy krvi a lymfatického systému | |
| veľmi časté | anémiaa |
| Poruchy metabolizmu a výživy | |
| veľmi časté | znížená chuť do jedla, hypokaliémia, hypoalbuminémia, hyponatriémia |
| Poruchy nervového systému | |
| veľmi časté | bolesť hlavy |
| Poruchy oka | |
| časté | blefaritída, suché oko |
| Poruchy ciev | |
| veľmi časté | krvácanieb, intratumorálne krvácaniec, nával tepla (flushing) |
| Poruchy gastrointestinálneho traktu | |
| veľmi časté | vracanie, nevoľnosť, zápcha, bolesť bruchad, stomatitídae, hnačkaf |
| Poruchy kože a podkožného tkaniva | |
| veľmi časté | vyrážkag, zmena farby vlasov, suchá kožah, akneiformná dermatitídai, pruritus, zmena sfarbenia kožej, alopécia, fotosenzitívna reakcia |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | |
| veľmi časté | spomalenie rastuk, bolesť v končatinách, myalgia, bolesť kĺbov |
| Celkové poruchy | |
| veľmi časté | únava, pyrexia, edéml |
| Laboratórne a funkčné vyšetrenia | |
| veľmi časté | znížená hladina fosforu v krvim, zvýšená hladina kreatínfosfokinázy v krvi, zvýšená hladina laktátdehydrogenázy v krvi, zvýšená hladina aspartátaminotransferázy, znížená telesná hmotnosť, zvýšená hladina alanínaminotransferázy, znížený počet lymfocytov, zvýšená hladina bilirubínu v krvi, znížený počet bielych krviniek |
| časté | eozinofília |
a Zahŕňa zníženú hladinu hemoglobínu b Zahŕňa epistaxu, podliatinu, krvácanie z ďasien, hematóm, petechie, gastrointestinálne krvácanie, hematemézu, hematochéziu, krvácanie z dolnej časti gastrointestinálneho traktu, purpuru, subdurálne krvácanie a vaginálne krvácanie c Zahŕňa krvácanie v nádore, intrkraniálne krvácanie v nádore d Zahŕňa bolesť v hornej časti brucha e Zahŕňa aftózny vred, ulceráciu v ústnej dutine, cheilitídu, angulárnu cheilitídu a ulceráciu pier f Zahŕňa enterokolitídu g Zahŕňa makulopapulárnu vyrážku, ekzém, erytematóznu vyrážku, papulárnu vyrážku, pustulárnu vyrážku, dermatitídu, liekovú erupciu, exfoliáciu kože, bulóznu dermatitídu, folikulárnu vyrážku, makulárnu vyrážku, pruritickú vyrážku, multiformný erytém a vezikulárnu vyrážku h Zahŕňa popraskané pery, suché pery a xerodermu i Zahŕňa akné j Zahŕňa depigmentáciu kože, hyperpigmentáciu kože, hypopigmentáciu kože a melanocytárny névus k Zahŕňa poruchu rastu l Zahŕňa edém tváre, opuch tváre, periorbitálny edém, opuch očí, periférny edém, periférny opuch, edém pier a opuch vulvy m Zahŕňa hypofosfatémiu | |
Opis vybraných nežiaducich reakcií
Intratumorálne krvácanie
V skúšaní FIREFLY-1 bolo intratumorálne krvácanie (zahŕňa krvácanie v nádore a intrakraniálne krvácanie v nádore) pozorované u 13,9 % pacientov – 3,6 % pacientov hlásilo udalosti ≥ 3. stupňa a 0,7% pacientov hlásilo udalosť 5. stupňa. Tovorafenib bol natrvalo vysadený z dôvodu udalostí intratumorálneho krvácania u 2,9 % pacientov. Priemerný čas do nástupu od začatia liečby tovorafenibom bol 239,2 dňa (medián: 206 dní; rozsah: 23 – 671 dní), a priemerné trvanie počiatočného výskytu intratumorálneho krvácania bolo 30,8 dňa (medián: 19,5 dňa; rozsah: 1 deň až 88 dní).
Iné hemoragické príhody
V skúšaní FIREFLY-1 boli hemoragické príhody pozorované u 40,1 % pediatrických pacientov, pričom príhody 3. stupňa sa vyskytli u 2,2 %. Najčastejšia hemoragická príhoda (epistaxa) bola hlásená u 32,1 % pacientov a väčšina bola 1. stupňa. 1 pacient mal epistaxu 3. stupňa. Priemerný čas do nástupu od začatia liečby tovorafenibom bol 124,5 dňa (medián: 77 dní; rozsah: 4 – 617 dní), a priemerné trvanie počiatočného výskytu intratumorálneho krvácania bolo 78,1 dňa (medián: 9 dní; rozsah: (1 deň – 428 dní).
Spomalenie rastu
U pacientov liečených tovorafenibom v období až 24 mesiacov sa preukázalo zníženie Z-skóre pre výšku oproti východiskovému stavu v porovnaní s normatívnymi údajmi týkajúcimi sa veku a pohlavia, hoci sa dá očakávať, že deti s pediatrickým gliómom nízkeho stupňa (low-grade glioma, LGG) budú mať zmenené tempo rastu v porovnaní s deťmi bez rakoviny. V skúšaní FIREFLY-1 bolo hlásené spomalenie rastu u 44,5 % pacientov vo veku 18 alebo menej rokov. Spomalenie rastu malo za následok prerušenie liečby u 5,1 % pacientov a zníženie dávky u 2,2 % pacientov. Spomedzi pacientov, u ktorých došlo k spomaleniu rastu a ktorí si nechali urobiť röntgenové snímky na posúdenie kostného veku, sa nepreukázalo predčasné uzatvorenie epifyzárnych rastových platničiek alebo pokročenie v kostnom veku. Spomalenie rastu malo za následok trvalé prerušenie liečby u 3 % pacientov. U pacientov sledovaných po prerušení liečby tovorafenibom sa preukázalo obnovenie rýchlosti rastu a zvýšenie Z-skóre.
Udalosti súvisiace s pečeňou
V skúšaní FIREFLY-1 bolo hlásené zvýšenie ALT u 24,8 % pacientov užívajúcich tovorafenib. U 38 % pacientov užívajúcich tovorafenib sa vyskytlo zvýšenie AST. Zvýšenie ALT a AST ≥3. stupňa sa pozorovalo u 5,8 % a 2,9 % pacientov, v tomto poradí. Okrem toho bolo hlásené zvýšenie bilirubínu u 14,6 % pacientov. Priemerný čas do nástupu zvýšenej ALT bol 215 dní (rozsah: 1 – 672 dní), zvýšenej AST 123 dní (rozsah: 12 – 813 dní) a zvýšeného bilirubínu 79,6 dňa (rozsah: 13 – 645 dní). K zvýšeniu ALT, ktoré malo za následok prerušenie liečby, došlo u 5,1 % pacientov, k zníženiu dávky došlo u 1,5 % pacientov, k zvýšeniu AST, ktoré malo za následok prerušenie liečby, došlo u 2,9 % pacientov a k zníženiu dávky došlo u 0,7 % pacientov. K zvýšeniu bilirubínu, ktoré malo za následok prerušenie liečby, došlo u 0,7 % pacientov, pričom u žiadneho pacienta nebolo potrebné zníženie dávky.
Zvýšenie hladiny kreatínfosfokinázy v krvi
V skúšaní FIREFLY-1 bolo zvýšenie hladiny kreatínfosfokinázy (CPK) v krvi hlásené u 62 % pacientov. U 12,4 % pacientov boli hlásené udalosti ≥ 3. stupňa. Všetky udalosti boli nezávažné. Z pacientov, u ktorých bolo hlásené zvýšenie CPK, bolo u väčšiny (61,2 %) toto zvýšenie hlásené počas prvých 4 týždňov po začatí liečby tovorafenibom. U niektorých pacientov sa vyskytli viaceré epizódy. Zvýšenie CPK viedlo k prerušeniu liečby u 3,6 % pacientov. Priemerný čas do nástupu tohto zvýšenia od začatia liečby tovorafenibom bol 98,5 dňa (medián: 29 dní; rozsah: 4 dni až 701 dní). Priemerné trvanie počiatočného výskytu udalosti bolo 238,4 dňa (medián: 122 dní; rozsah: 8 dní – 926 dní).
Anémia
V skúšaní FIREFLY-1 bola anémia hlásená u 61,3 % pacientov. U 13,1 % pacientov bola hlásená anémia ≥ 3. stupňa. U väčšiny týchto pacientov (54,8 %) boli hlásené prípady anémie do 60 dní od začatia liečby tovorafenibom. U jedného pacienta sa vyskytla závažná udalosť. U žiadneho pacienta nebola z dôvodu anémie ukončená liečba. Anémia bola hlásená u 2,2 % pacientov, u ktorých bolo potrebné prerušenie liečby alebo úprava dávky. Priemerný čas do nástupu anémie od začatia liečby tovorafenibom bol 107,4 dňa (medián: 57 dní; rozsah: 8 – 737 dní) a priemerné trvanie počiatočného výskytu anémie bolo 207,1 dňa (medián: 89,5 dňa; rozsah: 1 deň – 826 dní).
Kožná toxicita vrátane fotosenzitivity
V skúšaní FIREFLY-1 sa vyrážka vyskytla u 83,2 % pacientov. Väčšina udalostí bola mierna. Udalosti ≥3. stupňa boli hlásené u 12,4 % pacientov. Vyrážka mala za následok prerušenie liečby u 16,1 % pacientov, k zníženiu dávky došlo u 8,8 % pacientov a u 1 pacienta (0,7 %) bola ukončená liečba z dôvodu pruritickej vyrážky. Priemerný čas do nástupu vyrážky od začatia liečby tovorafenibom bol 87,6 dňa (medián: 14,5 dňa; rozsah: 1 – 617 dní) a priemerné trvanie počiatočného výskytu vyrážky bolo 103 dní (medián: 43 dní; rozsah: 1 deň – 777 dní). Fotosenzitivita sa vyskytla u 14,6 % pacientov vrátane jednej udalosti 3. stupňa u jedného pacienta (0,7 %) a mala za následok prerušenie liečby u jedného pacienta (0,7 %).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Údaje o predávkovaní tovorafenibom nie sú k dispozícii. Ak dôjde k predávkovaniu, podávanie tovorafenibu sa má prerušiť a pacient má byť podporne liečený s primeraným sledovaním podľa potreby. Keďže sa tovorafenib vo veľkej miere viaže na plazmatické proteíny, je pravdepodobné, že hemodialýza bude pri liečbe predávkovania tovorafenibom neúčinná.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatikum, inhibítor proteínkinázy, inhibítory B-Raf serín-treonínovej (BRAF) kinázy, ATC kód: L01EC04
Mechanizmus účinku
Tovorafenib je selektívny, malomolekulový inhibítor RAF kinázy typu II, ktorý prechádza do centrálnej nervovej sústavy (CNS) a ktorý inhibuje mutantnú kinázu BRAF V600E, kinázu BRAF divokého typu a kinázu CRAF divokého typu do centrálnej nervovej sústavy (CNS) prechádzajúci, selektívny malomolekulový.
Farmakodynamické účinky
Elektrofyziológia srdca
Pri odporúčanej dávke tovorafenibu 380 mg/m2 perorálne raz týždenne (aby sa neprekročilo 600 mg) nebolo pozorované priemerné predĺženie QT intervalu o > 20 milisekúnd.
Klinická účinnosť a bezpečnosť
Účinnosť tovorafenibu bola hodnotená u pacientov vo veku 6 mesiacov a starších v multicentrickom, otvorenom, jednoskupinovom klinickom skúšaní (FIREFLY-1 [Skupina 1]). Vhodní pacienti (n=76) vo veku od 6 mesiacov do 25 rokov museli mať relapsujúci alebo refraktérny pediatrický glióm nízkeho stupňa (LGG) s prítomnou aktivačnou zmenou génu BRAF na základe lokálnych laboratórnych vyšetrení. Pacienti tiež museli mať aspoň jednu merateľnú léziu podľa definovaných RANO 2010. Všetci pacienti dostali aspoň jednu líniu predchádzajúcej systémovej liečby a mali zdokumentovaný dôkaz rádiografickej progresie. Pacienti s nádormi s ďalšími aktivujúcimi molekulárnymi zmenami (napr. mutáciami IDH1/2 či mutáciami FGFR) alebo pacienti so známou alebo suspektnou diagnózou neurofibromatózy typu 1 (NF1), boli vylúčení.
Pacienti dostávali tovorafenib v dávke približne 420 mg/m2 perorálne raz týždenne (rozsah: 290 až 476 mg/m2, 0,76 – 1,25-násobok odporúčanej dávky) podľa plochy povrchu tela s maximálnou dávkou 600 mg až do progresie ochorenia, straty klinického prínosu alebo neprijateľnej toxicity.
Hodnotenia nádoru sa vykonávali každých 12 týždňov.
Hlavnými koncovými ukazovateľmi účinnosti boli celková miera odpovede (overall response rate, ORR) pacientov hodnotená nezávislým preskúmaním na základe kritérií „Response Assessment in Neuro-Oncology for High-Grade Glioma“ (RANO-HGG) (hodnotenie odpovede v neuroonkológii pre glióm vysokého stupňa), primárny koncový ukazovateľ, a kritériá „Response Assessment in Pediatric Neuro-Oncology for Low-Grade Glioma“ (RAPNO-LGG) (hodnotenie odpovede v pediatrickej neuroonkológii pre glióm nízkeho stupňa). Ďalšími ukazovateľmi účinnosti bolo trvanie odpovede, čas do odpovede, ORR a prežívanie bez progresie (progression-free survival, PFS) získaného z nezávislého hodnotenia na základe kritérií RANO-LGG (2011).
Medián veku bol 8,5 roka (rozsah: 2 až 21 rokov); 14 pacientov bolo mladších ako 6 rokov, 42 pacientov bolo vo veku od 6 do 12 rokov, 15 pacientov bolo vo veku od 12 do 16 rokov a 6 pacientov bolo vo veku od 16 do 25 rokov; 53 % pacientov bolo mužského pohlavia; 61 % pacientov bolo belochov a 93 % pacientov malo skóre výkonnostného stavu 80 až 100 podľa Karnofského/Lanského. Medián predchádzajúcich systémových režimov, ktoré pacienti dostali, bol 3 (rozsah: 1 až 9). Pacientov, ktorí dostali 1, 2, 3 a > 3 predchádzajúce systémové režimy, bolo 22 %, 26 %, 21 % a 30 %, v tomto poradí. Najbežnejšími predchádzajúcimi systémovými terapiami boli chemoterapeutické režimy (karboplatina a vinkristín). 46 pacientov (60 %) dostalo predchádzajúcu liečbu s inhibítorom MAP kinázovej dráhy. Najčastejšími miestami nádoru boli optická dráha (51 %), hlboké stredové štruktúry (12 %), mozgový kmeň (8 %), mozoček (7 %) a mozgová hemisféra (5 %). 63 pacientov (83 %) malo fúziu alebo prestavbu génu BRAF a 13 pacientov (17 %) malo mutáciu V600.
Medián trvania liečby bol 23,7 mesiaca (rozsah: 0,7 až 32,1 mesiaca).
Podľa protokolu si mohli pacienti po dokončení 26 cyklov liečby/24 mesiacov liečby, a na základe rozhodnutia skúšajúceho, vstúpiť do voliteľnej liečebnej prestávky: Prestávku v liečbe malo 43 % (33/76) pacientov a v liečbe pokračovalo 14 % (11/76) pacientov. Z pacientov, ktorí si vybrali prestávku od liečby, boli 3 pacienti (9,1 %) opätovne liečení tovorafenibom po klinickom alebo rádiografickom potvrdení progresie ochorenia.
Na základe kritérií RANO-HGG v rámci nezávislého hodnotenia bola ORR u 69 hodnotiteľných pacientov 71,0 % (58,8; 81,3; 95 % IS), pričom u 23,2 % pacientov sa jednalo o úplnú odpoveď, u 47,8 % bola prítomná čiastočná odpoveď a u 21,7 % bolo ochorenie stabilizované. Medián trvania odpovede bol 19,7 mesiacov (95 % IS: 13,7; NE [neodhadnuteľné]).
Výsledky účinnosti na základe RAPNO-LGG sú uvedené v tabuľke č. 5.
Tabuľka č. 5: Výsledky účinnosti na základe nezávislého preskúmania v skúšaní FIREFLY-1 (skupina-1)
| Parameter účinnosti | RAPNO-LGG N=76* |
| Celková miera odpovede | |
| ORR (CR+PR+MR) 95 % CIa | 52,6 % (40,8; 64,2) |
| Najlepšia celková odpoveď | |
| Úplná odpoveď (CR), n (%) | 0 (0) |
| Čiastočná odpoveď (PR), n (%) | 29 (38,2 %) |
| Malá odpoveď (MR), n (%) | 11 (14,5 %) |
| Stabilné ochorenie (SD), n (%) | 22 (28,9 %) |
| Progredujúce ochorenie (PD), n (%) | 13 (17,1) |
| Trvanie odpovede (DoR) | N=40 |
| Medián (95 % IS)b, mesiace | 18,0 (12,0; 22,8) |
| Miera DoR po ≥ 12 mesiacov (95 % ISb | 65,0 % (48,2 %; 77,6 %) |
| Miera DoR po ≥ 24 mesiacov (95 % IS)b | 25,6 % (11,4 %; 42,6 %) |
Skratky; RAPNO-LGG = hodnotenie odpovede v pediatrickej neuroonkológii pre glióm nízkeho stupňa; IS = interval spoľahlivosti.
* Aspoň jedna merateľná lézia podľa príslušných zobrazovacích kritérií na začiatku na základe kritérií RAPNO-LGG.
a Na základe Clopper-Pearsonovho presného intervalu spoľahlivosti.
b Na základe Kaplan-Meierovho odhadu.
Pediatrická populácia
Európska agentúra pre lieky udelila do júla 2030 odklad z povinnosti predložiť výsledky skúšania FIREFLY-2 s liekom Ojemda v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe pediatrického gliómu nízkeho stupňa (informácie o použití v pediatrickej populácii, pozri časť 4.2).
Schválenie s podmienkou
Tento liek bol registrovaný s tzv. podmienkou. To znamená, že sa očakávajú ďalšie údaje o tomto lieku. Európska agentúra pre lieky najmenej raz ročne posúdi nové informácie o tomto lieku a tento súhrn charakteristických vlastností lieku bude podľa potreby aktualizovať.
5.2 Farmakokinetické vlastnosti
Farmakokinetické parametre tovorafenibu sú uvedené ako priemer (CV %), pokiaľ nie je uvedené inak. Na základe populačného farmakokinetického modelovania (pop-PK) je maximálna koncentrácia tovorafenibu v rovnovážnom stave (Cmax) 6,9 µg/ml (23 %) a plocha pod krivkou závislosti koncentrácie od času (AUC) je 508 µg.h/ml (31 %). Čas do dosiahnutia rovnovážneho stavu tovorafenibu je 12 dní (33 %). Expozícia tovorafenibu sa zvyšuje úmerne s dávkou. Nedochádza k žiadnej klinicky významnej akumulácii tovorafenibu.
Absorpcia
Na základe klinického skúšania u zdravých dobrovoľníkov je medián (min., max.) času do dosiahnutia maximálnej plazmatickej koncentrácie (Tmax) 3 hodiny (1,5; 4 hodiny) po jednorazovej dávke vo forme tabliet alebo perorálnej suspenzie.
Vplyv jedla
Na základe klinického skúšania u zdravých dobrovoľníkov sa nepozorovali žiadne klinicky významné rozdiely v Cmax a AUC tovorafenibu po podaní tabliet s jedlom s vysokým obsahom tuku (približne 859 celkových kalórií, 54 % tuku) v porovnaní so stavmi nalačno, ale Tmax bol oneskorený na 6,5 hodiny.
Distribúcia
Na základe populačného farmakokinetického modelovania je zdanlivý distribučný objem tovorafenibu 60 l/m2 (23 %). Tovorafenib sa z 97,5% viaže na ľudské plazmatické proteíny in vitro. Tovorafenib sa vo vysokej miere viaže na albumín (≈95 %) a v strednej miere na alfa-1 kyslý glykoproteín (AAG) ( ≈42 %).
Biotransformácia
Tovorafenib sa primárne metabolizuje aldehydoxidázou a CYP2C8 in vitro. CYP3A, CYP2C9 a CYP2C19 metabolizujú tovorafenib v menšej miere.
Skúšania liekových interakcií
In vitro skúšania
Enzýmy CYP450: Tovorafenib inhibuje CYP2C8, CYP2C9, CYP2C19 a CYP3A, ale neinhibuje CYP1A2, CYP2B6 a CYP2D6 v potenciálne klinicky relevantných koncentráciách. Tovorafenib indukuje CYP3A, CYP2C8, CYP1A2, CYP2B6, CYP2C9 a CYP2C19 v potenciálne klinicky relevantných koncentráciách.
Systémy transportérov: Tovorafenib nie je substrátom proteínu rezistencie rakoviny prsníka (BCRP), P-glykoproteínu (P-gp), OATP1B1 ani OATP1B3. Tovorafenib nebol vyhodnotený ako substrát OAT1, OAT3, MATE1, MATE2-K a OCT2. Tovorafenib inhibuje BCRP, OATP1B1, OATP1B3 a MATE1 v potenciálne klinicky relevantných koncentráciách.
Eliminácia
Na základe populačného farmakokinetického modelovania je terminálny polčas tovorafenibu približne 56 hodín (33 %) a zdanlivý klírens je 0,7 l/h/m2 (31 %). Na základe klinického skúšania u zdravých dobrovoľníkov sa po jednorazovej perorálnej dávke rádioaktívne označeného tovorafenibu zistilo 66,1 % celkovej rádioaktívne označenej dávky v stolici (8,6 % v nezmenenej forme) a 28,7 % dávky sa našlo v moči (0,2 % v nezmenenej forme).
Osobitné populácie
Pediatrická populácia
Na základe populačného farmakokinetického modelovania sa nepozorovali žiadne klinicky významné rozdiely vo farmakokinetike tovorafenibu v závislosti od veku (rozsah: 1 až 94 rokov). Cmax a AUC u pediatrických pacientov vo veku 11 mesiacov až 17 rokov boli v rozsahu hodnôt pozorovaných u dospelých, ktorým bola podaná rovnaká dávka na plochu povrchu tela.
Pacienti s poruchou funkcie obličiek
Na základe populačného farmakokinetického modelovania sa nepozorovali žiadne klinicky významné rozdiely tovorafenibu u pacientov s miernou až stredne ťažkou poruchou funkcie obličiek (eGFR ≥ 30 ml/min/1,73 m2 na základe výpočtu Schwartzovou rovnicou alebo MDRD rovnicou). Tovorafenib sa neskúmal u pacientov s ťažkou poruchou funkcie obličiek (eGFR < 30 ml/min/1,73 m²).
Pacienti s poruchou funkcie pečene
Na základe populačného farmakokinetického modelovania farmakokinetických dát odvodených z klinických skúšaní sa nepozorovali žiadne klinicky významné rozdiely tovorafenibu u pacientov s mierne abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín ≤ horná hranica referenčného rozpätia [ULN] a aspartátaminotransferáza (AST) > ULN alebo bilirubín > 1 až 1,5-násobok ULN a akákoľvek hladina AST). Tovorafenib sa neskúmal u pacientov so stredne závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 1,5-násobok až 3-násobok ULN a akákoľvek hladina AST) a závažnými abnormálnymi hodnotami pečeňových funkčných testov (definované ako bilirubín > 3-násobok ULN a akákoľvek hladina AST) (pozri časť 4.2).
Rasa
Nepozorovali sa žiadne klinicky významné rozdiely vo farmakokinetike tovorafenibu v závislosti od rasy (belošská, černošská, ázijská).
Pohlavie
Nepozorovali sa žiadne klinicky významné rozdiely vo farmakokinetike tovorafenibu v závislosti od pohlavia.
Farmakokinetický/farmakodynamický vzťah
Expozícia tovorafenibu je spojená so znížením Z-skóre výšky vzhľadom na vek u pediatrických pacientov. Počas liečby tovorafenibom pretrváva riziko nižšej výšky vzhľadom na vek. Vyššia expozícia tovorafenibu bola spojená so zvýšeným rizikom nežiaducich reakcií, ako je kožná vyrážka a zvýšené hladiny pečeňových enzýmov (AST a ALT) (pozri časť 4.8). Vzťah expozície a odpovede pre celkovú mieru odpovede na základe kritérií RAPNO-LGG nebol klinicky významný v rozsahu dávky 290 až 476 mg/m2 (0,76 – 1,25-násobok odporúčanej dávky).
5.3 Predklinické údaje o bezpečnosti
In vitro, tovorafenib zvýšil fosforyláciu kinázy regulovanej extracelulárnym signálom (ERK) v klinicky relevantných koncentráciách v bunkách s neurofibromatózou typu 1 – stratou funkcie (NF1-LOF), čo naznačuje skôr aktiváciu než inhibíciu MAP kinázovej dráhy. V NF1 geneticky upravenom myšom modeli plexiformného neurofibrómu bez zmeny BRAF nemal tovorafenib protinádorovú aktivitu (pozri časť 4.4) a hoci to nebolo štatisticky významné, zvýšenie objemu nádoru bolo zaznamenané u 2/12 myší (približne 17 %).
V hERG-transfekovaných bunkách HEK293 bol kanál hERG inhibovaný, čo naznačuje potenciál na predĺženie QT intervalu. Polovičná maximálna inhibičná koncentrácia bola 8,9 µM, čo je 32-krát viac ako klinická koncentrácia neviazanej látky v plazme u dospelých.
Nežiaduce reakcie, ktoré neboli pozorované v klinických štúdiách, ale boli pozorované u zvierat pri expozíciách podobných klinickým a s možným významom pre klinické použitie, boli tieto: Tovorafenib nebol karcinogénny v 26-týždňovej (alebo 6-mesačnej) štúdii u transgénnych myší pri expozíciách približne 0,6-násobku expozície u ľudí (AUC) pri odporúčanej dávke pre ľudí. Na základe štúdií in vitro a in vivo sa tovorafenib pri klinicky relevantných expozíciách nepovažuje za genotoxický.
V predbežnej štúdii embryofetálneho vývoja u potkanov bola pozorovaná celková strata vrhu v dôsledku skorej resorpcie u všetkých samíc pri úrovniach expozície nižších ako odporúčaná dávka u ľudí. To viedlo k tomu, že na ďalšie skúmanie nebol k dispozícii žiadny plod a vysvetľuje to absenciu ďalších vývojových štúdií (kľúčové štúdie embryofetálneho vývoja a štúdia prenatálneho a postnatálneho vývoja).
V štúdii fertility a skorého embryonálneho vývoja u samíc potkanov znížil tovorafenib počet gravidít, žltých teliesok a živých embryí, ako aj zvýšil postimplantačné straty pri dávkach, ktoré sú približne 0,8-násobkom expozície u ľudí pri odporúčanej dávke na základe AUC.
V toxikologických štúdiách s opakovanou dávkou u potkanov trvajúcich až 3 mesiace zahŕňali nálezy súvisiace s tovorafenibom u samíc potkanov reverzibilne zväčšenú hrúbku vaginálnej sliznice, zväčšenie a/alebo zvýšený počet krvácajúcich teliesok a krvácanie, a nevratné cystické folikuly, znížený počet žltých teliesok a hyperplázia intersticiálnych buniek boli pozorované vo vaječníkoch pri dávkach približne 0,4-násobku expozície u ľudí pri odporúčanej dávke na základe AUC. U samcov potkanov znížil tovorafenib hmotnosť nadsemenníkov a semenníkov, čo korelovalo s reverzibilnou tubulárnou degeneráciou/atrofiou semenníkov a znížením počtu epididymálnych spermií pri dávkach približne 0,3-násobku expozície u ľudí pri odporúčanej dávke na základe AUC.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
kopovidón
celulóza, mikrokryštalická
manitol (E421)
laurylsulfát sodný
simetikón
maltodextrín
oxid kremičitý, koloidný, bezvodý
sukralóza
umelá jahodová príchuť (obsahujúca maltodextrín, triacetín, umelá príchuť)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
Prášok na perorálnu suspenziu:
3 roky.
Rekonštituovaná perorálna suspenzia:
15 minút.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
30 ml fľaštička z číreho skla typu III s indukčným tesnením a bielym polypropylénovým uzáverom.
Každé balenie obsahuje jednu fľaštičku, 20 ml perorálnu dávkovaciu striekačku a adaptér na fľaštičku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
- Pred každou prípravou dávky lieku Ojemda si pozorne prečítajte návod na použitie.
- Lekár alebo lekárnik by mal ukázať pacientovi alebo opatrovateľovi, ako správne pripraviť, odmerať a podať dávku lieku Ojemda.
- Fľaštička je vyrobená zo skla. Tento liek sa nesmie používať, ak je fľaštička porušená alebo poškodená, alebo ak je bezpečnostné tesnenie pod uzáverom porušené alebo ak chýba.
- Na prípravu lieku Ojemda sa môže používať iba 14 ml vody izbovej teploty.
- Použite maximálne 12 ml lieku Ojemda z každej pripravenej fľaštičky. Ak je predpísaná dávka väčšia ako 12 ml (300 mg), rozdeľte dávku čo najrovnomernejšie medzi každú pripravenú fľaštičku (napr. 6 ml a 7 ml na dávku 325 mg). Pripravte si prvú fľaštičku a podajte dávku pred prípravou druhej fľaštičky.
- Každá dávka sa po príprave lieku musí podať do 15 minút.
Pokyny na rekonštitúciu prášku Ojemda na perorálnu suspenziu
Upozornenie: Ak je na predpísanú dávku potrebná viac ako jedna fľaštička, fľaštičky by sa mali pripravovať po jednej. Rozdeľte dávku čo najrovnomernejšie medzi každú pripravenú fľaštičku. Tento postup by sa mal vykonať na čistom a rovnom pracovnom povrchu a čistými rukami.
- 1. krok: Naplňte pohárik do polovice vodou izbovej teploty. Nepoužívajte studenú vodu.
- 2. krok: Vyťahujte piest, aby ste natiahli vodu do perorálnej dávkovacej striekačky presne po značku 14 ml.
- 3. krok: Otočte hrot perorálnej dávkovacej striekačky nahor a skontrolujte vzduchové bubliny. Ak sa v perorálnej dávkovacej striekačke objavia veľké vzduchové bubliny, vytlačte vodu späť do pohárika a potom znova natiahnite vodu po značku 14 ml. Opakujte tento krok, až pokým nebudú prítomné žiadne veľké vzduchové bubliny. Malé vzduchové bubliny sú v poriadku. (pozri obrázok č. 1)
Obrázok č. 1
- 4. krok: Fľaštičku s práškom otvorte pevným zatlačením nadol na uzáver a otočením doľava (proti smeru hodinových ručičiek). Liek nepoužívajte, ak je fľaštička porušená, poškodená alebo ak je bezpečnostné tesnenie pod uzáverom porušené alebo ak chýba. Uzáver nevyhadzujte.
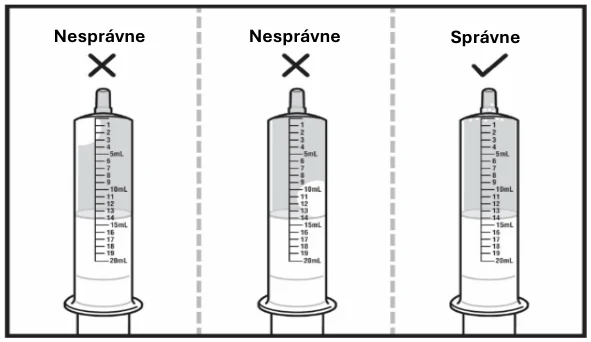
- 5.
krok: Pomocou perorálnej dávkovacej striekačky do fľaštičky vstreknite presne 14 ml vody (pozri obrázok č. 2). Hneď nasaďte uzáver späť na fľaštičku zatlačením nadol a otočením uzáveru doprava (v smere hodinových ručičiek). Fľaštičku dobre pretrepávajte 60 sekúnd vo všetkých smeroch. Otočte fľaštičku hore dnom, aby ste skontrolovali, či sa vnútri fľaštičky nenachádza nejaký prášok (pozri obrázok č. 3). Ak vo fľaštičke stále vidíte prášok, pokračujte v pretrepávaní fľaštičky ďalších 15 sekúnd, kým už prášok vo fľaštičke neuvidíte. Fľaštičku celkovo nepretrepávajte dlhšie ako 2 minúty. Ak vo fľaštičke stále vidíte prášok, požiadajte o novú fľaštičku.
Obrázok č. 2
Obrázok č. 3
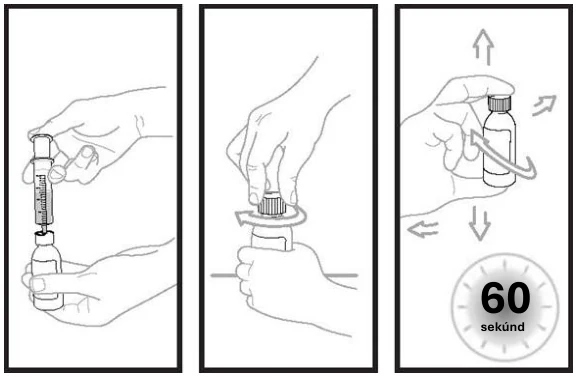
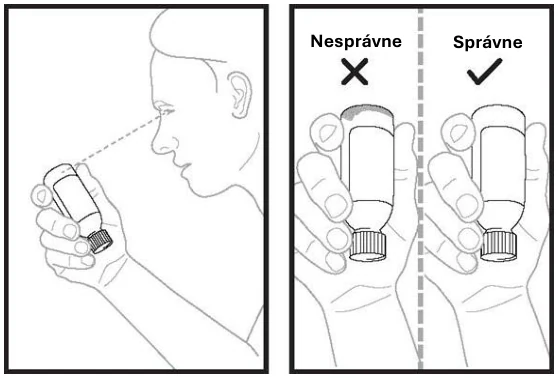
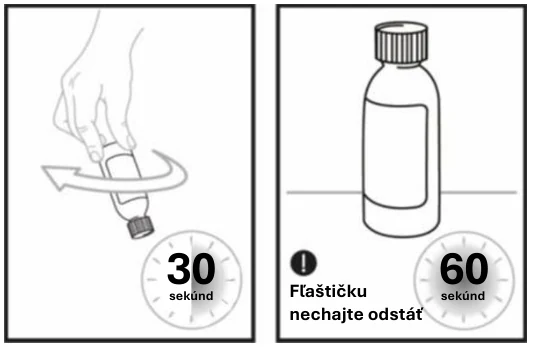
- 6. krok: Otočte fľaštičku hore dnom a krúžte ňou 30 sekúnd (pozri obrázok č. 4). Odstráňte uzáver a skontrolujte, či v hrdle fľaštičky nie sú žiadne pevné látky. Ak po odstránení uzáveru vidíte v hrdle fľaštičky pevné látky, vráťte na fľaštičku uzáver, otočte fľaštičku hore dnom a krúžte ňou ďalších 15 sekúnd.
Fľaštičku nechajte 60 sekúnd odstáť, aby sa usadila väčšina peny. Poznámka: Spenenie vo fľaštičke zníži množstvo Ojemda na perorálnu suspenziu.
Obrázok č. 4
- 7. krok: Pevne vložte adaptér na fľaštičku do fľaštičky tak, že ho pevne zatlačíte do hornej časti fľaštičky. Horný okraj adaptéra na fľaštičku by mal byť rovnomerný s vrchom fľaštičky. Neodstraňujte adaptér na fľaštičku po jeho vložení do fľaštičky.
- 8. krok: Skontrolujte predpísanú dávku v mililitroch (ml). Natiahnite vzduch do perorálnej dávkovacej striekačky vytiahnutím piestu na predpísanú dávku.
- 9. krok: Vložte hrot perorálnej dávkovacej striekačky do adaptéra na fľaštičku. Hrot perorálnej dávkovacej striekačky by mal natesno zapadnúť do otvoru adaptéra na fľaštičku. S perorálnou dávkovacou striekačkou na svojom mieste držte fľaštičku tam, kde sa hrot perorálnej dávkovacej striekačky zasúva do adaptéra na fľaštičku a krúžte perorálnou suspenziou po dobu 30 sekúnd (pozri obrázok č. 5).
Obrázok č. 5
- 10. krok: Vstreknite vzduch z perorálnej dávkovacej striekačky do fľaštičky (pozri obrázok č. 6). Podržte perorálnu dávkovaciu striekačku na mieste a otočte fľaštičku hore dnom. Ak chcete odmerať predpísanú dávku, držte hrot perorálnej dávkovacej striekačky smerom nahor a piest potiahnite nadol, až kým sa horná časť piestu nevyrovná predpísanej dávke v mililitroch.
Obrázok č. 6
- 11. krok: Kým je striekačka stále v adaptéri vo fľaštičke, odstráňte všetky vzduchové bubliny v perorálnej dávkovacej striekačke jemným zatlačením Ojemda späť do fľaštičky a potom znova vyťahujte piest, aby ste natiahli predpísanú dávku.
Opakujte tento krok, kým neuvidíte, že zostalo málo vzduchových bublín alebo nezostali žiadne. Tento krok opakujte aj ak natiahnete nesprávnu dávku do perorálnej dávkovacej striekačky. Použite maximálne 12 ml Ojemda z každej pripravenej fľaštičky.
- 12. krok: Ponechajte hrot perorálnej dávkovacej striekačky v adaptéri na fľaštičku a opatrne otočte fľaštičku do zvislej polohy. Fľaštičku znova položte na rovnú pracovnú plochu. Pomaly vyberte hrot perorálnej dávkovacej striekačky z adaptéra na fľaštičku jemným ťahaním priamo nahor. Ojemda je pripravená na podanie.
Podávanie perorálnou injekčnou striekačkou
Po príprave suspenzie umiestnite špičku perorálnej injekčnej striekačky smerom do vnútra úst tak, aby sa špička dotýkala vnútra jedného z líc a potom pomaly zatlačte liek do úst stlačením piestu. Nestláčajte piest nasilu. To môže spôsobiť dusenie. Nechajte dieťa prehltnúť počas podávania lieku Ojemda.
Podávanie pomocou výživovej sondy
Používajte výživovú sondu s veľkosťou 12 French. Pred podaním suspenzie vypláchnite výživovú sondu podľa pokynov výrobcu. Na natiahnutie suspenzie z fľaštičky použite injekčnú striekačku ENFit a potom dávkujte suspenziu do výživovej sondy pomocou adaptéra ENFit. Nakoniec po podaní výživovú sondu vypláchnite podľa pokynov výrobcu.
Ak sú na prípravu požadovanej dávky potrebné 2 fľaštičky, zopakujte kroky 1 až 12 a ihneď podajte zvyšok dávky. Nezabudnite podať celú dávku lieku Ojemda. 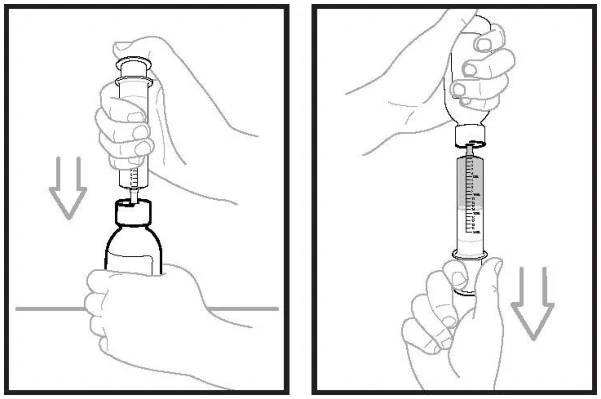
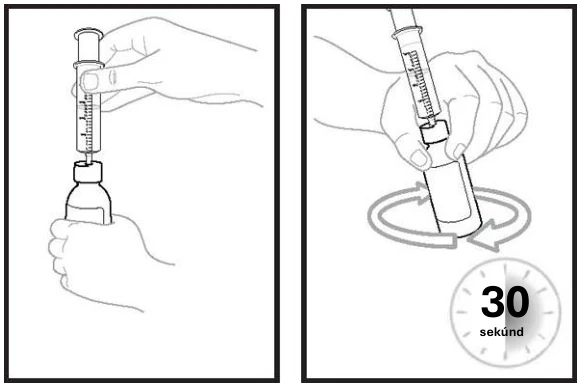
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Ipsen Pharma
70 rue Balard
75015 Paris
Francúzsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/26/2025/004
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: DD. mesiac RRRR
Dátum posledného predĺženia registrácie: DD. mesiac RRRR
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.