


Súhrn charakteristických vlastností lieku (SPC) - Palbociclib Viatris
1. NÁZOV LIEKU
Palbociclib Viatris 75 mg filmom obalené tablety
Palbociclib Viatris 100 mg filmom obalené tablety
Palbociclib Viatris 125 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Palbociclib Viatris 75 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 75 mg palbociklibu.
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 60 mg laktózy (ako monohydrát).
Palbociclib Viatris 100 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 100 mg palbociklibu.
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 80 mg laktózy (ako monohydrát).
Palbociclib Viatris 125 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 125 mg palbociklibu.
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 101 mg laktózy (ako monohydrát).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta).
Palbociclib Viatris 75 mg filmom obalené tablety
Fialová, filmom obalená, okrúhla, bikonvexná tableta so skosenými hranami a priemerom približne 9,6 mm s vyrazeným označením „V“ na jednej strane tablety a „PL1“ na druhej strane.
Palbociclib Viatris 100 mg filmom obalené tablety
Zelená, filmom obalená, oválna, bikonvexná tableta so skosenými hranami s rozmermi približne 14,4 mm × 7,4 mm s vyrazeným označením „V“ na jednej strane tablety a „PL2“ na druhej strane.
Palbociclib Viatris 125 mg filmom obalené tablety
Fialová, filmom obalená, oválna, bikonvexná tableta so skosenými hranami s rozmermi približne 15,5 mm × 8,4 mm s vyrazeným označením „V“ na jednej strane tablety a „PL3“ na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Palbociclib Viatris je určený na liečbu lokálne pokročilého alebo metastázujúceho karcinómu prsníka pozitívneho na hormonálne receptory (HR) a negatívneho na prítomnosť receptora pre ľudský epidermálny rastový faktor 2 (HER2):
- v kombinácii s inhibítorom aromatáz,
- v kombinácii s fulvestrantom u žien, ktoré predtým podstúpili endokrinnú liečbu (pozri časť 5.1).
U pre- alebo perimenopauzálnych žien sa musí endokrinná liečba kombinovať s agonistom hormónu uvoľňujúceho luteinizačný hormón (luteinizing hormone-releasing hormone, LHRH).
4.2 Dávkovanie a spôsob podávania
Liečbu s Palbociclibom Viatris musí začať a viesť lekár, ktorý má skúsenosti s podávaním protinádorových liekov.
Dávkovanie
Odporúčaná dávka je 125 mg palbociklibu jedenkrát denne počas 21 po sebe nasledujúcich dní, po ktorých nasleduje 7 dní bez liečby (schéma 3/1), aby sa zavŕšil úplný 28-dňový cyklus. Liečba pomocou Palbociclibu Viatris by mala pokračovať tak dlho, kým má pacient z liečby klinický prínos alebo kým nedôjde k neprijateľnej toxicite.
Pri súbežnom podávaní s palbociklibom musí byť inhibítor aromatáz podávaný podľa schémy dávkovania uvedenej v súhrne charakteristických vlastností lieku. Liečba pre/perimenopauzálnych žien kombináciou palbociklib plus inhibítor aromatáz sa vždy musí kombinovať s agonistom LHRH (pozri časť 4.4).
Pri súbežnom podávaní s palbociklibom je odporúčaná dávka fulvestrantu 500 mg podávaných intramuskulárne v 1., 15. a 29. deň a potom jedenkrát mesačne. Pozrite si súhrn charakteristických vlastností lieku fulvestrant. Pred začiatkom liečby kombináciou palbociklib plus fulvestrant a počas jej trvania musia byť pre/perimenopauzálne ženy liečené agonistom LHRH podľa miestnej klinickej praxe.
Pacientov je potrebné poučiť, aby užívali svoju dávku každý deň v približne rovnakom čase. Ak pacient vracia alebo vynechá dávku, v tento deň nesmie užiť dávku navyše. Nasledujúca predpísaná dávka by sa mala užiť v zvyčajnom čase.
Úpravy dávkovania
Úpravy dávkovania Palbociclibu Viatris sa odporúčajú podľa individuálnej bezpečnosti a znášanlivosti.
Manažment niektorých nežiaducich reakcií môže vyžadovať dočasné prerušenia/oneskorenia dávok a/alebo zníženia dávok či trvalé ukončenie liečby, ako uvádzajú schémy znižovania dávky v tabuľkách 1, 2 a 3 (pozri časti 4.4 a 4.8).
Tabuľka 1. Odporúčané úpravy dávok Palbociclibu Viatris s ohľadom na nežiaduce reakcie
| Úroveň dávky | Dávka | ||||
| Odporúčaná dávka | 125 mg/deň | ||||
| Prvé zníženie dávky | 100 mg/deň | ||||
| Druhé zníženie dávky | 75 mg/deň* |
*Ak je potrebné ďalšie zníženie dávky pod 75 mg/deň, ukončite liečbu.
Celkový krvný obraz by sa mal sledovať pred začiatkom liečby Palbociclibom Viatris a na začiatku každého cyklu, ako aj 15. deň prvých 2 cyklov a podľa klinickej indikácie.
U pacientov, u ktorých sa vyskytne v prvých 6 cykloch neutropénia maximálne stupňa 1 alebo 2, sa má sledovať celkový krvný obraz pre nasledujúce cykly každé 3 mesiace, pred začiatkom cyklu a podľa klinickej indikácie.
Pre podanie Palbociclibu Viatris sa odporúčajú absolútne počty neutrofilov (absolute neutrophil count, ANC) ≥ 1 000/mm3 a počty krvných doštičiek ≥ 50 000/mm3.
Tabuľka 2. Úpravy dávok a manažment liečby Palbociclibom Viatris – hematologická toxicita
| Stupeň podľa CTCAE | Úpravy dávok |
| Stupeň 1 alebo 2 | Nie je potrebná žiadna úprava dávky. |
| Stupeň 3a |
Prerušte podávanie Palbociclibu Viatris do zlepšenia na stupeň ≤ 2 a zopakujte vyšetrenie celkového krvného obrazu v priebehu 1 týždňa. Pri zlepšení na stupeň ≤ 2 začnite ďalší cyklus s rovnakou dávkou.
Pokiaľ je na 15. deň prítomný stupeň 3, pokračujte v podávaní Palbociclibu Viatris v súčasnej dávke do konca cyklu a zopakujte celkový krvný obraz na 22. deň. Pokiaľ je na 22. deň prítomný stupeň 4, pozrite si nižšie uvedené odporúčania pre úpravy dávok pre stupeň 4. Zvážte zníženie dávky v prípadoch predĺženého (> 1 týždeň) zotavovania z neutropénie stupňa 3 alebo recidívy neutropénie stupňa 3 v 1. deň nasledujúcich cyklov. |
ANC stupňa 3b (< 1 000 až 500/mm3) + horúčka ≥ 38,5 ºC a/alebo infekcia | Kedykoľvek: Prerušte podávanie Palbociclibu Viatris do zlepšenia na stupeň ≤ 2. Pokračujte v podávaní nasledujúcou nižšou dávkou. |
| Stupeň 4a | Kedykoľvek: Prerušte podávanie Palbociclibu Viatris do zlepšenia na stupeň ≤ 2. Pokračujte v podávaní nasledujúcou nižšou dávkou. |
Stupne podľa CTCAE 4.0
ANC = absolútny počet neutrofilov; CTCAE = Všeobecné kritériá pre terminológiu nežiaducich udalostí; LLN = dolný limit normy
a Tabuľka sa vzťahuje na všetky hematologické nežiaduce reakcie okrem lymfopénie (pokiaľ nie je spojená s klinickými udalosťami, napr. oportúnnymi infekciami).
b ANC: Stupeň 1: ANC < LLN – 1 500/mm3; Stupeň 2: ANC 1 000 – < 1 500/mm3;
Stupeň 3: ANC 500 – < 1 000/mm3; Stupeň 4: ANC < 500/mm3.
Tabuľka 3. Úpravy dávok a manažment liečby Palbociclibom Viatris – nehematologická toxicita
| Stupeň podľa CTCAE | Úpravy dávok |
| Stupeň 1 alebo 2 | Nie je potrebná žiadna úprava dávky. |
| Stupeň ≥ 3 nehematologickej toxicity (ak pretrváva napriek medicínskej liečbe) | Prerušte podávanie, kým sa príznaky nezlepšia na:
|
Stupne podľa CTCAE 4.0
CTCAE = Všeobecné kritériá pre terminológiu nežiaducich udalostí
Liečba s Palbociclibom Viatris sa má natrvalo ukončiť u pacientov so závažným intersticiálnym ochorením pľúc (interstitial lung disease, ILD)/pneumonitídou (pozri časť 4.4).
Osobitné skupiny pacientov
Starší
U pacientov vo veku ≥ 65 rokov nie je potrebná žiadna úprava dávkovania Palbociclibu Viatris (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou alebo stredne závažnou poruchou funkcie pečene (Childovo-Pughovo skóre A a B) nie je potrebná žiadna úprava dávkovania Palbociclibu Viatris. U pacientov so závažnou poruchou funkcie pečene (Childovo-Pughovo skóre C) je odporúčané dávkovanie Palbociclibu Viatris 75 mg jedenkrát denne podľa schémy 3/1 (pozri časti 4.4 a 5.2).
Porucha funkcie obličiek
U pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek sa nevyžaduje žiadna úprava dávkovania Palbociclibu Viatris (klírens kreatinínu [CrCl] ≥ 15 ml/min). Ohľadom pacientov vyžadujúcich hemodialýzu nie je dostupný dostatok údajov, aby bolo možné poskytnúť akékoľvek odporúčania na úpravu dávkovania v tejto skupine pacientov (pozri časti 4.4 a 5.2).
Pediatrická populácia
Použitie Palbociclibu Viatris na liečbu karcinómu prsníka sa netýka pediatrickej populácie. Účinnosť Palbociclibu Viatris u detí a dospievajúcich vo veku < 18 rokov nebola preukázaná. V súčasnosti dostupné údaje sú opísané v časti 4.8, 5.1 a 5.2.
Spôsob podávania
Palbociclib Viatris je na perorálne použitie. Tablety sa môžu užívať s jedlom alebo bez jedla (pozri časť 5.2). Palbociklib sa nesmie užívať s grapefruitom alebo grapefruitovým džúsom (pozri časť 4.5).
Tablety Palbociclibu Viatris sa musia prehĺtať celé (pred prehltnutím sa nesmú žuť, drviť alebo rozdeliť). Nesmie sa užiť žiadna tableta, ktorá je zlomená, prasknutá alebo inak porušená.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Podávanie prípravkov obsahujúcich ľubovník bodkovaný (pozri časť 4.5).
4.4 Osobitné upozornenia a opatrenia pri používaní
Pre/perimenopauzálne ženy
Pri podávaní palbociklibu v kombinácii s inhibítorom aromatáz u pre/perimenopauzálnych žien je povinná ablácia vaječníkov alebo supresia agonistom LHRH kvôli mechanizmu účinku inhibítorov aromatáz. Palbociklib v kombinácii s fulvestrantom u pre/perimenopauzálnych žien sa študoval len v kombinácii s agonistom LHRH.
Kritické viscerálne postihnutie
Účinnosť a bezpečnosť palbociklibu sa neštudovala u pacientov s kritickým viscerálnym postihnutím (pozri časť 5.1).
Hematologické poruchy
U pacientov, u ktorých sa objaví neutropénia stupňa 3 alebo 4, sa odporúča prerušenie dávkovania, zníženie dávky alebo oneskorenie začiatku liečebného cyklu. Musia byť náležite sledovaní (pozri časti 4.2 a 4.8).
Intersticiálne ochorenie pľúc/pneumonitída
U pacientov liečených palbociklibom v kombinácii s endokrinnou terapiou môže dôjsť k závažnému, život ohrozujúcemu alebo smrteľnému ILD a/alebo pneumonitíde.
V rámci klinických skúšaní (PALOMA-1, PALOMA-2, PALOMA-3) boli u 1,4 % pacientov liečených palbociklibom hlásené prípady ILD/pneumonitídy akéhokoľvek stupňa, u 0,1 % 3. stupňa a neboli hlásené žiadne prípady 4. stupňa ani žiadne smrteľné prípady.
Ďalšie prípady ILD/pneumonitídy boli pozorované po uvedení lieku na trh, pričom sa hlásili aj úmrtia (pozri časť 4.8).
Pacienti sa majú sledovať, či sa u nich neobjavujú pľúcne príznaky, ktoré by poukazovali na ILD/pneumonitídu (napr. hypoxia, kašeľ, dyspnoe). U pacientov, u ktorých sa objavia nové alebo u ktorých sa zhoršia respiračné príznaky a existuje podozrenie, že sa u nich vyvinula ILD/pneumonitída, sa má okamžite prerušiť liečba palbociklibom a pacient sa má vyšetriť. Liečba palbociklibom sa má natrvalo ukončiť u pacientov so závažným ILD alebo s pneumonitídou (pozri časť 4.2).
Infekcie
Keďže palbociklib má myelosupresívne vlastnosti, môže u pacientov vytvoriť predispozíciu k infekcii.
V randomizovaných klinických skúšaniach bola u pacientov liečených palbociklibom v porovnaní s pacientmi liečenými v príslušnom porovnávacom ramene hlásená zvýšená frekvencia infekcií. Infekcie stupňa 3 a 4 sa objavili u 5,6 %, resp. 0,9 % pacientov liečených palbociklibom v akejkoľvek kombinácii (pozri časť 4.8).
U pacientov je potrebné sledovať prejavy a príznaky infekcie a liečiť ich, ak to vyžaduje klinický stav (pozri časť 4.2).
Lekár by mal informovať pacientov o tom, aby ihneď hlásili akékoľvek horúčkové stavy.
Venózny tromboembolizmus
U pacientov liečených palbociklibom boli hlásené venózne tromboembolické udalosti (pozri časť 4.8). U pacientov je potrebné sledovať prejavy a príznaky hlbokej žilovej trombózy a pľúcnej embólie a liečiť ich, ak to vyžaduje klinický stav.
Porucha funkcie pečene
Palbociklib sa má podávať opatrne pacientom so stredne závažnou alebo závažnou poruchou funkcie pečene, s dôsledným sledovaním prejavov toxicity (pozri časti 4.2 a 5.2).
Porucha funkcie obličiek
Palbociklib sa má podávať opatrne pacientom so stredne závažnou alebo závažnou poruchou funkcie obličiek, s dôsledným sledovaním prejavov toxicity (pozri časti 4.2 a 5.2).
Súbežná liečba inhibítormi alebo induktormi CYP3A4
Silné inhibítory CYP3A4 môžu viesť k zvýšenej toxicite (pozri časť 4.5). Počas liečby palbociklibom sa treba vyhnúť súbežnému užívaniu silných inhibítorov CYP3A. Súbežné podávanie sa môže zvážiť len po dôkladnom zhodnotení možných prínosov a rizík. Ak sa súbežnému podaniu inhibítora CYP3A nedá vyhnúť, znížte dávku palbociklibom na 75 mg jedenkrát denne. Keď sa ukončí podávanie silného inhibítora, má sa zvýšiť dávka palbociklibu (po 3 – 5 polčasoch rozpadu inhibítora) na dávku užívanú pred začiatkom podávania silného inhibítora CYP3A (pozri časť 4.5).
Súbežné podávanie induktorov CYP3A môže viesť k zníženej expozícii palbociklibu a následne k riziku zníženia účinnosti. Preto je potrebné vyhýbať sa súbežnému podávaniu palbociklibu so silnými induktormi CYP3A4. Pri súbežnom podávaní palbociklibu so stredne silnými induktormi CYP3A sa nevyžadujú žiadne úpravy dávkovania (pozri časť 4.5).
Ženy vo fertilnom veku alebo ich partneri
Ženy vo fertilnom veku alebo partneri žien vo fertilnom veku musia počas užívania palbociklibu používať vysokoúčinnú metódu antikoncepcie (pozri časť 4.6).
Laktóza
Tento liek obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek.
4.5 Liekové a iné interakcie
Palbociklib sa primárne metabolizuje pomocou CYP3A a sulfotransferázovým (SULT) enzýmom SULT2A1.
In vivo je palbociklib slabým, od času závislým inhibítorom CYP3A.
Účinky iných liekov na farmakokinetiku palbociklibu
Účinok inhibítorov CYP3A
Súbežné podávanie viacerých 200 mg dávok itrakonazolu s jednou 125 mg dávkou palbociklibu zvýšilo celkovú expozíciu palbociklibu (AUCinf) a maximálnu koncentráciu (Cmax) o približne 87 %, resp. 34 %, v porovnaní s jednou 125 mg dávkou palbociklibu podanou samostatne.
Súbežnému užívaniu silných inhibítorov CYP3A vrátane, ale nie výlučne, klaritromycínu, indinaviru, itrakonazolu, ketokonazolu, lopinaviru/ritonaviru, nefazodónu, nelfinaviru, posakonazolu, sachinaviru, telapreviru, telitromycínu, vorikonazolu a grapefruitu alebo grapefruitovej šťavy sa má vyhnúť (pozri časti 4.2 a 4.4).
Pri slabých a stredne silných inhibítoroch CYP3A nie je potrebná žiadna úprava dávkovania.
Účinok induktorov CYP3A
Súbežné podávanie viacerých 600 mg dávok rifampicínu s jednou 125 mg dávkou palbociklibu znížilo AUCinf a Cmax palbociklibu o približne 85 %, resp. 70 %, v porovnaní s jednou 125 mg dávkou palbociklibu podanou samostatne.
Súbežnému používaniu silných induktorov CYP3A vrátane, ale nie výlučne, karbamazepínu, enzalutamidu, fenytoínu, rifampicínu a ľubovníka bodkovaného sa má vyhnúť (pozri časti 4.3 a 4.4).
Súbežné podávanie viacerých 400 mg dávok modafinilu, stredne silného induktora CYP3A, s jednou 125 mg dávkou palbociklibu znížilo AUCinf a Cmax palbociklibu o približne 32 %, resp. 11 %, v porovnaní s jednou 125 mg dávkou palbociklibu podanou samostatne. Pri súbežnom podávaní so stredne silnými induktormi CYP3A sa nevyžadujú žiadne úpravy dávkovania (pozri časť 4.4).
Účinok látok redukujúcich kyseliny
Súbežné podávanie viacerých dávok inhibítora protónovej pumpy (PPI) rabeprazolu s jednou 125 mg tabletou palbociklibu nalačno nemalo žiaden vplyv na rýchlosť a rozsah absorpcie palbociklibu v porovnaní s jednou samostatne podanou 125 mg tabletou palbociklibu.
Vzhľadom na nižší účinok antagonistov H2-receptora a lokálnych antacíd na pH žalúdka v porovnaní s PPI sa neočakáva žiadny klinicky významný účinok antagonistov H2-receptora alebo lokálnych antacíd na expozíciu palbociklibu.
Účinok palbociklibu na farmakokinetiku iných liekov
Palbociklib v rovnovážnom stave pri dennom podávaní v dávke 125 mg je slabý, od času závislý inhibítor CYP3A. Súbežné podávanie viacerých dávok palbociklibu s midazolamom v porovnaní s podaním samotného midazolamu zvýšilo hodnoty AUCinf a Cmax midazolamu o 61 %, resp. 37 %.
Dávku citlivých substrátov CYP3A s úzkym terapeutickým indexom (napr. alfentanil, cyklosporín, dihydroergotamín, ergotamín, everolimus, fentanyl, pimozid, chinidín, sirolimus a takrolimus) môže byť potrebné pri súbežnom podávaní s palbociklibom znížiť, pretože palbociklib môže zvýšiť ich expozíciu.
Liekové interakcie medzi palbociklibom a letrozolom
Údaje z klinického skúšania, z časti hodnotiacej liekové interakcie u pacientov s karcinómom prsníka, ukázali, že medzi palbociklibom a letrozolom nedochádzalo pri ich súbežnom podávaní k žiadnym liekovým interakciám.
Účinok tamoxifénu na expozíciu palbociklibu
Údaje z klinického skúšania liekových interakcií u zdravých mužských účastníkov ukázali, že expozície palbociklibu boli porovnateľné pri podaní jednej dávky palbociklibu súbežne s viacerými dávkami tamoxifénu a podaní samostatnej dávky palbociklibu.
Liekové interakcie medzi palbociklibom a fulvestrantom
Údaje z klinického skúšania u pacientov s karcinómom prsníka ukázali, že pri súbežnom podávaní týchto 2 liekov nedochádzalo medzi palbociklibom a fulvestrantom k žiadnym klinicky významným liekovým interakciám.
Liekové interakcie medzi palbociklibom a perorálnou antikoncepciou
Neuskutočnili sa žiadne interakčné klinické skúšania palbociklibu s perorálnou antikoncepciou (pozri časť 4.6).
In vitro štúdie s prenášačmi
Na základe údajov in vitro sa predpokladá, že palbociklib inhibuje prenos sprostredkovaný črevným P-glykoproteínom (P-gp) a proteínom spôsobujúcim rezistenciu karcinómu prsníka (breast cancer resistance protein, BCRP). Preto môže podávanie palbociklibu s liekmi, ktoré sú substrátmi P-gp (napr. digoxín, dabigatrán, kolchicín) alebo BCRP (napr. pravastatín, rosuvastatín, fluvastatín, sulfasalazín), zvýšiť ich liečebný účinok a nežiaduce reakcie. Na základe in vitro údajov môže palbociklib inhibovať príjmový prenášač organických katiónov OCT1 a potom môže zvýšiť expozíciu liekových substrátov tohto prenášača (napr. metformínu).
Liekové interakcie medzi palbociklibom a statínmi
Súbežné užívanie palbociklibu so statínmi, ktoré sú substrátmi CYP3A4 a/alebo BCRP, môže zvyšovať riziko rabdomyolýzy z dôvodu zvýšenej plazmatickej koncentrácie statínov. Po súbežnom podávaní palbociklibu so simvastatínom alebo atorvastatínom boli hlásené prípady rabdomyolýzy vrátane smrteľných prípadov.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u mužov a u žien
Ženy vo fertilnom veku, ktoré užívajú tento liek, alebo ich partneri mužského pohlavia musia používať adekvátne metódy antikoncepcie (napr. dvojbariérová antikoncepcia) počas liečby a po dokončení liečby u žien aspoň 3 týždne alebo u mužov 14 týždňov (pozri časť 4.5).
Gravidita
Nie sú k dispozícii alebo je iba obmedzené množstvo údajov o použití palbociklibu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Palbociklib sa neodporúča užívať počas gravidity a u žien vo fertilnom veku nepoužívajúcich antikoncepciu.
Dojčenie
Nevykonali sa žiadne štúdie u ľudí ani zvierat, ktoré by hodnotili účinok palbociklibu na tvorbu mlieka, jeho prítomnosť v materskom mlieku alebo jeho účinky na dojčené dieťa. Nie je známe, či sa palbociklib vylučuje do ľudského mlieka. Pacientky užívajúce palbociklib by nemali dojčiť.
Fertilita
V predklinických reprodukčných štúdiách sa nepreukázali žiadne účinky na estrálny cyklus (samice potkana) ani na párenie či fertilitu u potkanov (samce aj samice). Neexistujú však klinické údaje o fertilite u ľudí. Na základe nálezov na mužských reprodukčných orgánoch (degenerácia seminiformných tubulov v semenníkoch, epididymálna hypospermia, znížená pohyblivosť a hustota spermií a znížená sekrécia prostaty) v neklinických štúdiách bezpečnosti môže byť liečbou palbociklibom narušená mužská plodnosť (pozri časť 5.3).
Preto by mali muži pred začiatkom liečby palbociklibom zvážiť konzerváciu spermií.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Palbociklib má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Palbociklib však môže spôsobovať únavu a pacienti majú byť opatrní pri vedení vozidiel alebo obsluhe strojov.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Celkový bezpečnostný profil palbociklibu vychádza zo súhrnných údajov od 872 pacientov, ktorí boli liečení palbociklibom v kombinácii s endokrinnou liečbou (N = 527 v kombinácii s letrozolom a N = 345 v kombinácii s fulvestrantom) v randomizovaných klinických skúšaniach u pacientov s HR-pozitívnym, HER2-negatívnym pokročilým alebo metastatickým karcinómom prsníka.
Najčastejšie (≥ 20 %) nežiaduce reakcie akéhokoľvek stupňa hlásené u pacientov užívajúcich palbociklib v randomizovaných klinických skúšaniach boli neutropénia, infekcie, leukopénia, únava, nauzea, stomatitída, anémia, hnačka, alopécia a trombocytopénia. Najčastejšie (≥ 2 %) nežiaduce reakcie na palbociklib stupňa ≥ 3 boli neutropénia, leukopénia, infekcie, anémia, zvýšená hladina aspartátaminotransferázy (AST), únava a zvýšená hladina alanínaminotransferázy (ALT).
V randomizovaných klinických skúšaniach došlo u 38,4 % pacientov liečených palbociklibom bez ohľadu na kombináciu k zníženiu dávky alebo úprave dávky z dôvodu nežiaducej reakcie na liek.
V randomizovaných klinických skúšaniach došlo u 5,2 % pacientov liečených palbociklibom bez ohľadu na kombináciu k trvalému prerušeniu liečby z dôvodu nežiaducej reakcie na liek.
Tabuľkový zoznam nežiaducich reakcií
V tabuľke 4 sú uvedené nežiaduce reakcie zo súhrnného súboru údajov z 3 randomizovaných klinických skúšaní. Medián trvania liečby palbociklibom založený na súhrnnom súbore údajov v čase finálnej analýzy celkového prežívania (overall survival, OS) bol 14,8 mesiacov.
V tabuľke 5 sú uvedené laboratórne odchýlky pozorované v súhrnných súboroch údajov z 3 randomizovaných klinických skúšaní.
Nežiaduce reakcie sú uvedené v kategóriách podľa triedy orgánových systémov a frekvencie. Kategórie frekvencií sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10) a menej časté (≥ 1/1 000 až < 1/100). Pri každej skupine frekvencie sú nežiaduce reakcie uvedené v poradí klesajúcej závažnosti.
Tabuľka 4. Nežiaduce reakcie založené na súhrnnom súbore údajov z 3 randomizovaných klinických skúšaní (N = 872) a na skúsenostiach po uvedení lieku na trh
Trieda orgánových systémov Frekvencia Preferovaný termína (PT) | Všetky stupne n (%) | Stupeň 3 n (%) | Stupeň 4 n (%) |
Infekcie a nákazy Veľmi časté Infekcieb | 516 (59,2) | 49 (5,6) | 8 (0,9) |
Poruchy krvi a lymfatického systému Veľmi časté Neutropéniac Leukopéniad Anémiae Trombocytopéniaf Časté Febrilná neutropénia | 716 (82,1) 424 (48,6) 258 (29,6) 194 (22,2) 12 (1,4) | 500 (57,3) 254 (29,1) 45 (5,2) 16 (1,8) 10 (1,1) | 97 (11,1) 7 (0,8) 2 (0,2) 4 (0,5) 2 (0,2) |
Poruchy metabolizmu a výživy Veľmi časté Znížená chuť do jedla | 152 (17,4) | 8 (0,9) | 0 (0,0) |
Poruchy nervového systému Časté Dysgeúzia | 79 (9,1) | 0 (0,0) | 0 (0,0) |
Poruchy oka Časté Rozmazané videnie Zvýšené slzenie Suché oko | 48 (5,5) 59 (6,8) 36 (4,1) | 1 (0,1) 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) 0 (0,0) |
Poruchy ciev Časté Venózny tromboembolizmusj | 28 (3,2) | 11 (1,3) | 7 (0,8) |
Poruchy dýchacej sústavy, hrudníka a mediastína Časté Epistaxa ILD/pneumonitídai | 77 (8,8) 12 (1,4) | 0 (0,0) 1 (0,1) | 0 (0,0) 0 (0,0) |
Poruchy gastrointestinálneho traktu Veľmi časté Stomatitídag Nauzea Hnačka Vracanie | 264 (30,3) 314 (36,0) 238 (27,3) 165 (18,9) | 8 (0,9) 5 (0,6) 9 (1,0) 6 (0,7) | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) |
Trieda orgánových systémov Frekvencia Preferovaný termína (PT) | Všetky stupne n (%) | Stupeň 3 n (%) | Stupeň 4 n (%) |
Poruchy kože a podkožného tkaniva Veľmi časté Vyrážkah Alopécia Suchá koža Časté Syndróm palmárno-plantárnej erytrodyzestézie Menej časté Kožný lupus erythematosus Multiformný erytém | 158 (18,1) 234 (26,8) 93 (10,7) 16 (1,8) 1 (0,1) 1 (0,1) | 7 (0,8) N/A 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | 0 (0,0) N/A 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) |
Celkové poruchy a reakcie v mieste podania Veľmi časté Únava Asténia Pyrexia | 362 (41,5) 118 (13,5) 115 (13,2) | 23 (2,6) 14 (1,6) 1 (0,1) | 2 (0,2) 1 (0,1) 0 (0,0) |
Laboratórne a funkčné vyšetrenia Veľmi časté Zvýšená hladina ALT Zvýšená hladina AST Časté Zvýšená hladina kreatinínu v krvi | 92 (10,6) 99 (11,4) 57 (6,5) | 18 (2,1) 25 (2,9) 3 (0,3) | 1 (0,1) 0 (0,0) 2 (0,2) |
ALT = alanínaminotransferáza; AST = aspartátaminotransferáza; ILD = intersticiálne ochorenie pľúc; N/n = počet pacientov; N/A = neaplikovateľné
a PT sú uvedené podľa MedDRA 17.1.
b Infekcie zahŕňajú všetky preferované termíny, ktoré sú súčasťou triedy orgánových systémov Infekcie a nákazy.
c Neutropénia zahŕňa nasledujúce preferované termíny: neutropénia, pokles počtu neutrofilov. d Leukopénia zahŕňa nasledujúce preferované termíny: leukopénia, pokles počtu bielych krviniek. e Anémia zahŕňa nasledujúce preferované termíny: anémia, znížená hladina hemoglobínu, znížený hematokrit. f Trombocytopénia zahŕňa nasledujúce preferované termíny: trombocytopénia, znížený počet krvných doštičiek.
g Stomatitída zahŕňa nasledujúce preferované termíny: aftózna stomatitída, chelitída, glositída, glosodýnia, ulcerácia úst, zápal sliznice, bolesť v ústach, nepríjemný pocit v orofaryngu, bolesť v orofaryngu, stomatitída.
h Vyrážka zahŕňa nasledujúce preferované termíny: vyrážka, makulo-papulárna vyrážka, žihľavka, erytémová vyrážka, papulárna vyrážka, dermatitída, akneiformná dermatitída, toxická kožná vyrážka. i ILD/pneumonitída zahŕňa akékoľvek hlásené preferované termíny, ktoré sú súčasťou štandardizovaného vyhľadávania v MedDRA (SMQ - Standardised MedDRA Query) pre termín Intersticiálne ochorenie pľúc (úzke vyhľadávanie).
j Venózny tromboembolizmus zahŕňa nasledovné preferované termíny: pľúcna embólia, embólia, hlboká žilová trombóza, periférna embólia, trombóza.
Tabuľka 5. Laboratórne odchýlky pozorované v súhrnných súboroch údajov
z 3 randomizovaných klinických skúšaní (N = 872)
Palbociklib plus letrozol alebo fulvestrant | Porovnávacie ramená * | |||||
| Laboratórne odchýlky | Všetky stupne % | Stupeň 3 % | Stupeň 4 % | Všetky stupne % | Stupeň 3 % | Stupeň 4 % |
| Znížený počet WBC | 97,4 | 41,8 | 1,0 | 26,2 | 0,2 | 0,2 |
| Znížený počet neutrofilov | 95,6 | 57,5 | 11,7 | 17,0 | 0,9 | 0,6 |
| Zvýšená hladina kreatinínu v krvi | 95,5 | 1,6 | 0,3 | 86,8 | 0,0 | 0,0 |
| Anémia | 80,1 | 5,6 | N/A | 42,1 | 2,3 | N/A |
Palbociklib plus letrozol alebo fulvestrant | Porovnávacie ramená * | |||||
| Laboratórne odchýlky | Všetky stupne % | Stupeň 3 % | Stupeň 4 % | Všetky stupne % | Stupeň 3 % | Stupeň 4 % |
| Znížený počet trombocytov | 65,2 | 1,8 | 0,5 | 13,2 | 0,2 | 0,0 |
| Zvýšená hladina AST | 55,5 | 3,9 | 0,0 | 43,3 | 2,1 | 0,0 |
| Zvýšená hladina ALT | 46,1 | 2,5 | 0,1 | 33,2 | 0,4 | 0,0 |
WBC = biele krvinky, white blood cells; AST = aspartátaminotransferáza; ALT = alanínaminotransferáza; N = počet pacientov; N/A = neaplikovateľné.
Poznámka: Laboratórne výsledky sú klasifikované podľa stupňa závažnosti NCI CTCAE, verzia 4.0. * letrozol alebo fulvestrant
Opis vybraných nežiaducich reakcií
Celkovo bola neutropénia ktoréhokoľvek stupňa hlásená u 716 (82,1 %) pacientov dostávajúcich palbociklib nezávisle od kombinácie, pričom neutropénia stupňa 3 bola hlásená u 500 (57,3 %) pacientov a neutropénia stupňa 4 bola hlásená u 97 (11,1 %) pacientov (pozri tabuľku 4).
V 3 randomizovaných klinických skúšaniach medián doby do prvej epizódy neutropénie akéhokoľvek stupňa bol 15 dní (12 – 700 dní) a medián trvania neutropénie stupňa ≥ 3 bol 7 dní.
Febrilná neutropénia bola hlásená u 0,9 % pacientov užívajúcich palbociklib v kombinácii s fulvestrantom a u 1,7 % pacientov užívajúcich palbociklib v kombinácii s letrozolom.
Febrilná neutropénia bola hlásená u približne 2 % pacientov vystavených palbociklibu v celkovom klinickom programe.
Pediatrická populácia
Palbociklib, v kombinácii s chemoterapiou, sa hodnotil u 79 pediatrických pacientov so solídnymi nádormi vrátane r/r Ewingovho sarkómu (EWS) v klinickom skúšaní A5481092 (pozri časť 5.1). Bezpečnostný profil palbociklibu v tejto pediatrickej populácii bol konzistentný so známym bezpečnostným profilom v dospelej populácii.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania palbociklibom sa môže vyskytnúť gastrointestinálna (napr. nauzea, vracanie) aj hematologická (napr. neutropénia) toxicita, a môže byť potrebné poskytnúť všeobecná podpornú starostlivosť.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatiká, inhibítory proteínkinázy, ATC kód: L01EF01.
Mechanizmus účinku
Palbociklib je vysoko selektívny reverzibilný inhibítor cyklín-dependentných kináz (CDK) 4 a 6. Cyklín D1 a CDK4/6 sú súčasťou viacerých signálnych dráh, ktoré vedú k proliferácii buniek.
Farmakodynamické účinky
Prostredníctvom inhibície CDK4/6 palbociklib redukuje bunkovú proliferáciu blokovaním postupu bunky z G1 fázy do S fázy bunkového cyklu. Testovanie palbociklibu na panele molekulárne profilovaných bunkových línií karcinómu prsníka odhalilo vysokú aktivitu proti luminálnemu karcinómu prsníka, najmä ER-pozitívnemu karcinómu prsníka. V testovaných bunkových líniách úbytok retinoblastómu (RB) bol spojený s úbytkom aktivity palbociklibu. V následnom klinickom skúšaní s novými nádorovými vzorkami sa však nepozoroval žiadny vzťah medzi expresiou RB1 a odpoveďou nádoru. Rovnako sa nepozoroval žiadny vzťah pri hodnotení odpovede na palbociklib v in vivo modeloch so xenograftmi získanými od pacientov (PDX modely). Dostupné klinické údaje sú uvedené v časti týkajúcej sa klinickej účinnosti a bezpečnosti (pozri časť 5.1).
Elektrofyziológia srdca
Účinok palbociklibu na QT interval korigovaný s ohľadom na interval srdcovej frekvencie (QTc) bol hodnotený s použitím časovo priradeného elektrokardiogramu (EKG) hodnotiaceho zmenu oproti počiatočnej hodnote a príslušné farmakokinetické údaje u 77 pacientov s pokročilým karcinómom prsníka. Palbociklib nepredlžoval nijak klinicky relevantne QTc pri podávaní odporúčanej dávky 125 mg denne (v schéme 3/1).
Klinická účinnosť a bezpečnosť
Randomizované klinické skúšanie PALOMA-2 vo fáze 3: palbociklib v kombinácii s letrozolom
Účinnosť palbociklibu v kombinácii s letrozolom oproti letrozolu plus placebo bola hodnotená v medzinárodnom randomizovanom, dvojito-zaslepenom, placebom kontrolovanom, multicentrickom klinickom skúšaní s paralelnými skupinami u žien s ER-pozitívnym, HER2-negatívnym lokálne pokročilým karcinómom prsníka nevhodným na resekciu alebo rádioterapiu s kuratívnym zámerom alebo metastatickým karcinómom prsníka, ktoré nepodstúpili predchádzajúcu systémovú liečbu ich pokročilého ochorenia.
Celkom 666 žien po menopauze bolo randomizovaných v pomere 2:1 do ramena palbociklib plus letrozol alebo placebo plus letrozol. Boli stratifikované podľa lokalizácie ochorenia (viscerálna oproti neviscerálnej), intervalu bez ochorenia od konca (neo)adjuvantnej liečby po recidívu ochorenia (de novo výskyt metastáz oproti ≤ 12 mesiacov oproti > 12 mesiacov) a podľa typu predchádzajúcej (neo)adjuvantnej protinádorovej liečby (predchádzajúca hormonálna liečba oproti žiadnej predchádzajúcej hormonálnej liečbe). Pacientky s pokročilým, symptomatickým, viscerálnym rozsevom metastáz, ktoré mali riziko život ohrozujúcich komplikácií v krátkej dobe (vrátane pacientok s masívnymi nekontrolovanými výpotkami [pleurálny, perikardiálny, peritoneálny], pľúcnou lymfangitídou a viac ako 50 % postihnutím pečene), neboli vhodné pre zaradenie do klinického skúšania.
Pacientky pokračovali v užívaní priradenej liečby, kým nedošlo k objektívnej progresii ochorenia, symptomatickému zhoršeniu, neprijateľnej toxicite, úmrtiu alebo zrušeniu súhlasu podľa toho, čo sa vyskytlo ako prvé.
Prestup z jedného liečebného ramena do druhého nebol povolený.
Rozloženie pacientok podľa vstupných demografických parametrov a prognostických charakteristík medzi ramenami palbociklib plus letrozol a placebo plus letrozol bolo vyvážené. Medián veku pacientok zaradených do tohto klinického skúšania bol 62 rokov (rozsah 28 – 89), 48,3 % pacientok dostávalo chemoterapiu a 56,3 % dostávalo antihormonálnu liečbu v rámci (neo)adjuvantnej liečby pred diagnostikovaním pokročilého karcinómu prsníka, pričom 37,2 % pacientok nedostalo žiadnu predchádzajúcu systémovú liečbu v (neo)adjuvantnom ponímaní.
Väčšina pacientok (97,4 %) mala metastatické ochorenie pri vstupe do klinického skúšania, 23,6 % pacientok malo len postihnutie kostí a 49,2 % pacientok malo viscerálne postihnutie.
Primárnym cieľovým ukazovateľom skúšania bolo prežívanie bez progresie (progression-free survival, PFS) podľa hodnotenia skúšajúceho lekára, hodnotené podľa kritérií RECIST (Response Evaluation Criteria in Solid Tumours) v1.1. Sekundárne ciele týkajúce sa účinnosti zahŕňali objektívnu odpoveď (objective response, OR), hodnotenie klinického prínosu (clinical benefit rate, CBR), bezpečnosť a zmenu kvality života (quality of life, QoL).
V deň ukončenia zberu údajov 26. februára 2016 klinické skúšanie splnilo svoj primárny cieľ týkajúci sa zlepšenia PFS. Pozorovaná miera rizika (hazard ratio, HR) bola 0,576 (95 % interval spoľahlivosti [confidence interval, CI]: 0,46; 0,72) v prospech palbociklibu s letrozolom, pričom podľa stratifikovaného log-rank testu bola 1-stranná p-hodnota < 0,000001. Aktualizovaná analýza primárnych a sekundárnych cieľových ukazovateľov bola uskutočnená po ďalších 15 mesiacoch sledovania (dátum ukončenia zberu údajov: 31. mája 2017). Celkovo bolo pozorovaných 405 PFS príhod, 245 príhod (55,2 %) v ramene palbociklib plus letrozol a 160 príhod v porovnávacom ramene (72,1 %).
V tabuľke 6 sú uvedené výsledky účinnosti z klinického skúšania PALOMA-2 pri primárnej a aktualizovanej analýze, ako boli vyhodnotené skúšajúcim lekárom a nezávislou kontrolou.
Tabuľka 6. PALOMA-2 (populácia „s úmyslom liečiť“ [intent-to-treat, ITT]) – Výsledky účinnosti založené na primárnych a aktualizovaných dátumoch ukončenia zberu údajov
Primárna analýza (ukončenie zberu údajov
| Aktualizovaná analýza (ukončenie zberu údajov
| |||
Palbociklib plus letrozol (N = 444) | Placebo plus letrozol (N = 222) | Palbociklib plus letrozol (N = 444) | Placebo plus letrozol (N = 222) | |
| Prežívanie bez progresie podľa hodnotenia skúšajúceho lekára | ||||
| Počet udalostí (%) | 194 (43,7) | 137 (61,7) | 245 (55,2) | 160 (72,1) |
Medián PFS [mesiace (95 % CI)] | 24,8 (22,1; NE) | 14,5 (12,9; 17,1) | 27,6 (22,4; 30,3) | 14,5 (12,3; 17,1) |
Miera rizika [(95 % CI) a p-hodnota] | 0,576 (0,463; 0,718); p < 0,000001 | 0,563 (0,461; 0,687); p < 0,000001 | ||
| Prežívanie bez progresie podľa nezávislého hodnotenia | ||||
| Počet udalostí (%) | 152 (34,2) | 96 (43,2) | 193 (43,5) | 118 (53,2) |
| Medián PFS [mesiace (95 % CI)] | 30,5 (27,4; NE) | 19,3 (16,4; 30,6) | 35,7 (27,7; 38,9) | 19,5 (16,6; 26,6) |
| Miera rizika (95 % CI) a 1-stranná p-hodnota | 0,653 (0,505; 0,844); p = 0,000532 | 0,611 (0,485; 0,769); p = 0,000012 | ||
| OR* [% (95 % CI)] | 46,4 (41,7; 51,2) | 38,3 (31,9; 45,0) | 47,5 (42,8; 52,3) | 38,7 (32,3; 45,5) |
OR* merateľné ochorenie [% (95 % CI)] | 60,7 (55,2; 65,9) | 49,1 (41,4; 56,9) | 62,4 (57,0; 67,6) | 49,7 (42,0; 57,4) |
| CBR* [% (95 % CI)] | 85,8 (82,2; 88,9) | 71,2 (64,7; 77,0) | 85,6 (82,0; 88,7) | 71,2 (64,7; 77,0) |
N = počet pacientov; CI = interval spoľahlivosti; NE = nie je možné určiť; OR = objektívna odpoveď; CBR = miera klinického prínosu; PFS = prežívanie bez progresie.
* Výsledky sekundárnych cieľových ukazovateľov sú založené na potvrdených a nepotvrdených odpovediach podľa RECIST 1.1.
Kaplanova-Meierova krivka pre PFS vychádzajúca z aktualizovaného dátumu ukončenia zberu údajov
- 31. mája 2017 je zobrazená nižšie na obrázku 1.
Obrázok 1. Kaplanova-Meierova krivka prežívania bez progresie ochorenia (hodnotenie skúšajúcim lekárom, populácia „s úmyslom liečiť“) – klinické skúšanie PALOMA-2 (31. mája 2017)
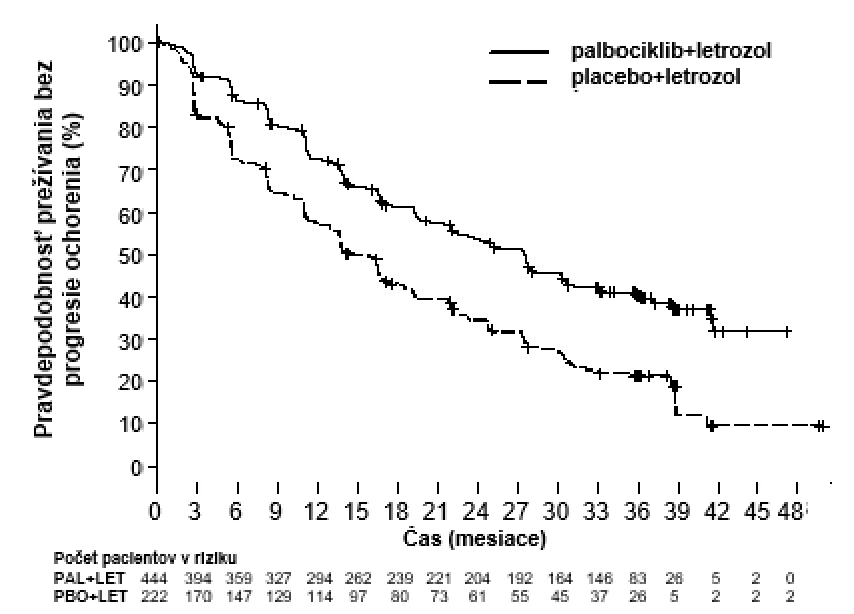
PAL = palbociklib; LET = letrozol; PBO = placebo.
Vykonala sa séria vopred špecifikovaných podskupinových analýz PFS na základe prognostických faktorov a vstupných charakteristík, aby sa skúmala vnútorná konzistencia liečebného účinku. Zníženie rizika progresie ochorenia alebo úmrtia v prospech ramena palbociklib plus letrozol bolo pozorované vo všetkých podskupinách pacientok definovaných stratifikačnými faktormi a vstupnými charakteristikami v primárnej a aktualizovanej analýze.
Na základe dátumu ukončenia zberu údajov 31. mája 2017 bolo toto zníženie rizika aj naďalej pozorované v nasledujúcich podskupinách: (1) u pacientok s viscerálnymi metastázami (HR 0,62 [95 % CI: 0,47; 0,81], medián prežívania bez progresie ochorenia [mPFS] 19,3 mesiacov oproti 12,3 mesiacom) alebo bez viscerálnych metastáz (HR 0,50 [95 % CI: 0,37; 0,67], mPFS 35,9 mesiacov oproti 17,0 mesiacom) a (2) u pacientok s iba kostným postihnutím (HR 0,41 [95 % CI: 0,26; 0,63], mPFS 36,2 mesiacov oproti 11,2 mesiacom) alebo s iným ako iba kostným postihnutím (HR 0,62 [95 % CI: 0,50; 0,78], mPFS 24,2 oproti 14,5 mesiacom). Podobne zníženie rizika progresie ochorenia alebo úmrtia v ramene palbociklib plus letrozol bolo pozorované u 512 pacientok, u ktorých bol tumor pozitívny na prítomnosť Rb proteínu pri imunohistochemickom testovaní (immunohistochemistry, IHC) (HR 0,543 [95 % CI: 0,433; 0,681], mPFS 27,4 mesiacov oproti 13,7 mesiacov). U 51 pacientok, ktorých tumory boli negatívne na prítomnosť Rb proteínu pri IHC, nebol rozdiel medzi liečebnými ramenami štatisticky signifikantný (HR 0,868 [95 % CI: 0,424; 1,777], mPFS 23,2 mesiacov pre rameno palbociklib plus letrozol oproti 18,5 mesiacov pre rameno placebo plus letrozol.
Ďalšie merania účinnosti (OR a času do odpovede [TTR]) hodnotené v podskupinách pacientok s viscerálnym postihnutím alebo bez neho na základe aktualizovaného dátumu ukončenia zberu údajov
- 31. mája 2017 sú zobrazené v tabuľke 7.
Tabuľka 7. Výsledky účinnosti u pacientok s viscerálnym alebo neviscerálnym postihnutím z klinického skúšania PALOMA-2 (populácia „s úmyslom liečiť“ [ITT]; dátum ukončenia zberu údajov 31. mája 2017)
| Viscerálne postihnutie | Neviscerálne postihnutie | |||
| Palbociklib plus letrozol (N = 214) | Placebo plus letrozol (N = 110) | Palbociklib plus letrozol (N = 230) | Placebo plus letrozol (N = 112) | |
| OR [% (95 % CI)] | 59,8 (52,9; 66,4) | 46,4 (36,8; 56,1) | 36,1 (29,9; 42,7) | 31,3 (22,8; 40,7) |
| TTR, Medián [mesiace (rozsah)] | 5,4 (2,0; 30,4) | 5,3 (2,6; 27,9) | 3,0 (2,1; 27,8) | 5,5 (2,6; 22,2) |
N = počet pacientov; CI = interval spoľahlivosti; OR = objektívna odpoveď založená na potvrdených a nepotvrdených odpovediach podľa RECIST 1.1; TTR = čas do prvej odpovede tumoru.
V čase aktualizácie analýz bol medián doby od randomizácie do druhej následnej liečby 38,8 mesiacov v ramene palbociklib + letrozol a 28,8 mesiaca v ramene placebo + letrozol, HR 0,73 (95 % CI: 0,58; 0,91).
Výsledky z finálnej analýzy celkového prežívania (OS) z klinického skúšania PALOMA-2 sú prezentované v tabuľke 8. Pri mediáne doby následného sledovania 90 mesiacov neboli finálne výsledky OS štatisticky signifikantné. Kaplanova-Meierova krivka OS je znázornená na obrázku 2.
Tabuľka 8. PALOMA-2 (populácia „s úmyslom liečiť“) – finálne výsledky týkajúce sa celkového prežívania
| Finálne celkové prežívanie (OS) (dátum ukončenia zberu údajov 15. novembra 2021) | ||
Palbociklib plus letrozol (N = 444) | Placebo plus letrozol (N = 222) | |
| Počet udalostí (%) | 273 (61,5) | 132 (59,5) |
| Počet účastníkov, ktorí sa ďalej sledovali (%) | 112 (25,2) | 43 (19,4) |
| Medián OS (mesiace [95 % CI)]) | 53,9 (49,8; 60,8) | 51,2 (43,7; 58,9) |
| Miera rizika (95 % CI) a p-hodnota† | 0,956 (0,777; 1,177); p = 0,6755†* | |
CI = interval spoľahlivosti.
* Nie je štatisticky signifikantné.
† 2-stranná p-hodnota z log-rank testu stratifikovaná podľa miesta ochorenia (viscerálne vs. neviscerálne) podľa randomizácie.
Obrázok 2. Kaplanova-Meierova krivka celkového prežívania (populácia „s úmyslom liečiť) – PALOMA-2
PAL= palbociklib; LET = letrozol; PBO = placebo.
Randomizované klinické skúšanie PALOMA-3 vo fáze 3: palbociklib v kombinácii s fulvestrantom
Účinnosť palbociklibu v kombinácii s fulvestrantom oproti fulvestrantu s placebom bola hodnotená v medzinárodnom, randomizovanom, dvojito-zaslepenom, multicentrickom klinickom skúšaní s paralelnými skupinami u žien s HR-pozitívnym, HER2-negatívnym lokálne pokročilým karcinómom prsníka nevhodným na resekciu alebo rádioterapiu s kuratívnym zámerom alebo metastatickým karcinómom prsníka, nezávisle od ich menopauzálneho stavu, ktorých ochorenie progredovalo po predchádzajúcej endokrinnej liečbe v (neo)adjuvantnom ponímaní alebo systémovej liečbe metastatického ochorenia.
Celkovo 521 pre/peri- a postmenopauzálnych žien, ktorých ochorenie progredovalo v priebehu 12 mesiacov od ukončenia adjuvantnej endokrinnej liečby alebo počas nej, či v rámci 1 mesiaca po endokrinnej liečbe pokročilého ochorenia, alebo počas nej, bolo randomizovaných v pomere 2 : 1 do ramien palbociklib plus fulvestrant alebo placebo plus fulvestrant a stratifikovaných podľa dokumentovanej citlivosti voči predchádzajúcej hormonálnej liečbe, menopauználneho stavu pri vstupe do skúšania (pre/peri-menopauzálne oproti po-menopauzálnym) a prítomnosti viscerálnych metastáz. Pre/perimenopauzálne ženy dostali agonistu LHRH, goserelín. Pacientky s pokročilým, symptomatickým, viscerálnym rozsevom metastáz, ktoré mali riziko život ohrozujúcich komplikácií v krátkej dobe (vrátane pacientok s masívnymi nekontrolovanými výpotkami [pleurálny, perikardiálny, peritoneálny], pľúcnou lymfangitídou a viac ako 50 % postihnutím pečene), neboli vhodné pre zaradenie do klinického skúšania.
Pacientky pokračovali v užívaní priradenej liečby, kým nedošlo k objektívnej progresii ochorenia, symptomatickému zhoršeniu, neprijateľnej toxicite, úmrtiu alebo zrušeniu súhlasu, podľa toho, čo sa vyskytlo ako prvé.
Prestup z jedného liečebného ramena na druhé nebol povolený.
Rozloženie pacientok podľa vstupných demografických parametrov a prognostických charakteristík do ramena palbociklib plus fulvestrant a ramena placebo plus fulvestrant bolo vyvážené. Medián veku pacientok zaradených do tohto skúšania bol 57 rokov (rozsah 29 - 88). V každom z ramien liečby bola 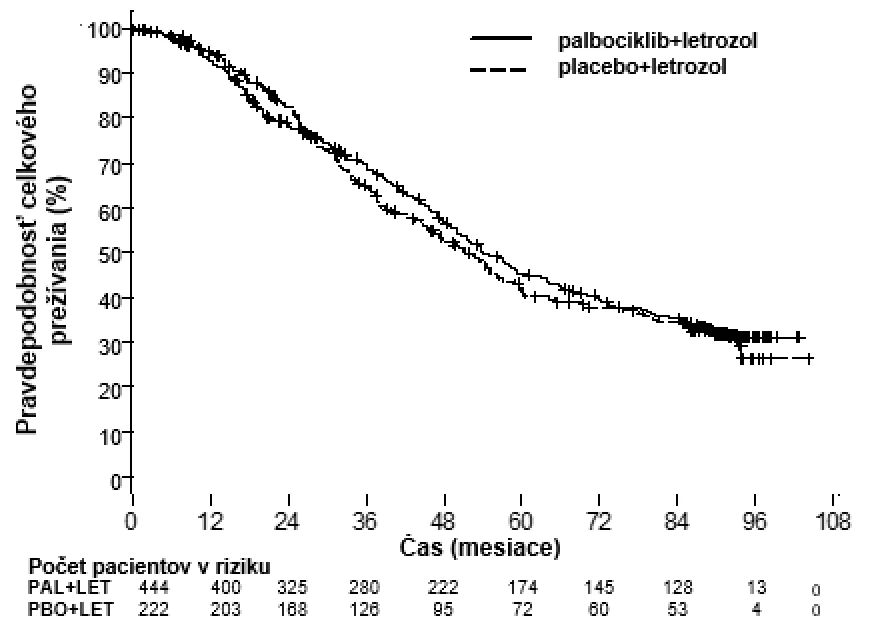 väčšina pacientok bielej rasy, s dokumentovanou citlivosťou na predchádzajúcu hormonálnu liečbu a po menopauze.
Približne 20 % pacientok bolo pre/perimenopauzálnych. Všetky pacientky dostali predchádzajúcu systémovú liečbu a väčšina pacientok v každom z liečebných ramien dostala predchádzajúcu chemoterapiu kvôli primárnej diagnóze. ECOG skóre PS = 0 mala viac ako polovica (62 %) pacientok, 60 % malo viscerálne metastázy a 60 % dostalo viac ako 1 predchádzajúcu hormonálnu liečbu kvôli ich primárnej diagnóze.
Primárnym cieľovým ukazovateľom klinického skúšania bolo skúšajúcim lekárom hodnotené PFS hodnotené podľa kritérií RECIST 1.1. Podporné PFS analýzy boli založené na nezávislej centrálnej rádiologickej kontrole. Sekundárne cieľové ukazovatele zahŕňali OR, CBR, OS, bezpečnosť a čas do zhoršenia bolesti ako sledovaného cieľového parametra (TTD).
Klinické skúšanie splnilo svoj primárny cieľový ukazovateľ, predĺženie PFS hodnotené skúšajúcim lekárom pri predbežnej analýze vykonanej pri 82 % plánovaných PFS udalostí; výsledky prekročili vopred špecifikovanú Haybittle-Petovu hranicu účinnosti (α = 0,00135) dokazujúc tak štatisticky významné predĺženie PFS a klinicky významný účinok liečby.
Novšia aktualizácia údajov ohľadom účinnosti je uvedená v tabuľke 9.
Pri mediáne doby následného sledovania 45 mesiacov sa uskutočnila finálna analýza OS na základe 310 udalostí (60 % randomizovaných pacientov). Pozoroval sa 6,9-mesačný rozdiel v mediáne OS v ramene palbociklib plus fulvestrant v porovnaní s ramenom placebo plus fulvestrant. Tento výsledok nebol štatisticky signifikantný s ohľadom na vopred špecifikovanú úroveň signifikancie 0,0235 (1-stranná). V ramene placebo plus fulvestrant 15,5 % randomizovaných pacientov dostávalo palbociklib a iné inhibítory CDK ako následnú liečbu po progresii ochorenia.
V tabuľke 9 sú uvedené výsledky PFS hodnoteného skúšajúcim a finálne údaje OS z klinického skúšania PALOMA-3. Relevantné Kaplanove-Meierove krivky sú znázornené na obrázku 3 a 4 v uvedenom poradí.
Tabuľka 9. Výsledky účinnosti – klinické skúšanie PALOMA-3 (hodnotenie skúšajúcim lekárom, populácia „s úmyslom liečiť“ [intent-to-treat, ITT])
| Aktualizovaná analýza (ukončenie zberu údajov 23. októbra 2015) | ||
Palbociklib plus fulvestrant (N = 347) | Placebo plus fulvestrant (N = 174) | |
| Prežívanie bez progresie ochorenia (PFS) | ||
| Počet udalostí (%) | 200 (57,6) | 133 (76,4) |
| Medián [mesiace (95 % CI)] | 11,2 (9,5; 12,9) | 4,6 (3,5; 5,6) |
| Miera rizika (95 % CI) a p-hodnota | 0,497 (0,398; 0,620); p < 0,000001 | |
| Sekundárne ciele účinnosti | ||
| OR [% (95 % CI)] | 26,2 (21,7; 31,2) | 13,8 (9,0; 19,8) |
| OR (merateľné ochorenie) [% (95 % CI)] | 33,7 (28,1; 39,7) | 17,4 (11,5; 24,8) |
| CBR [% (95 % CI)] | 68,0 (62,8; 72,9) | 39,7 (32,3; 47,3) |
| Finálne celkové prežívanie (OS) (dátum ukončenia zberu údajov: 13. apríla 2018) | ||
| Počet udalostí (%) | 201 (57,9) | 109 (62,6) |
| Medián [mesiace (95 % CI)] | 34,9 (28,8; 40,0) | 28,0 (23,6; 34,6) |
| Miera rizika (95 % CI) a p-hodnota† | 0,814 (0,644; 1,029) p = 0,0429†* | |
CBR = miera klinickej odpovede; CI = interval spoľahlivosti; N = počet pacientov; OR = objektívna odpoveď. Výsledky sekundárnych cieľových ukazovateľov sú založené na potvrdených a nepotvrdených odpovediach podľa RECIST 1.1.
* Štatisticky nesignifikantné.
† 1-stranná p-hodnota stratifikovaného log-rank testu podľa prítomnosti viscerálnych metastáz a citlivosti na predchádzajúcu endokrinnú terapiu na základe randomizácie.
Obrázok 3. Kaplanova-Meierova krivka prežívania bez progresie ochorenia (hodnotenie skúšajúcim lekárom, populácia „s úmyslom liečiť“) – klinické skúšanie PALOMA-3 (dátum ukončenia zberu údajov: 23. októbra 2015)
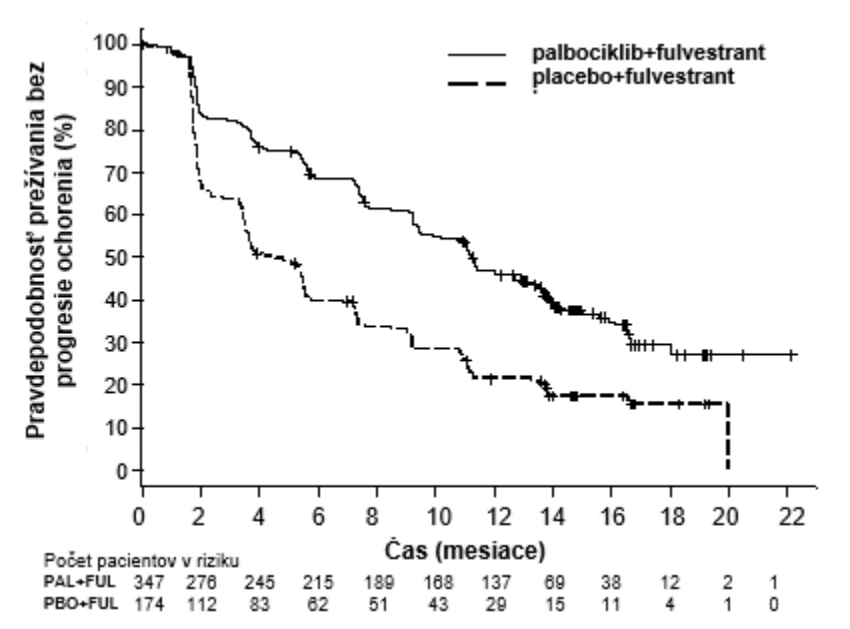
FUL = fulvestrant; PAL = palbociklib; PBO = placebo
Zníženie rizika progresie ochorenia alebo úmrtia v ramene palbociklib plus fulvestrant bolo pozorované vo všetkých podskupinách pacientok definovaných stratifikačnými faktormi a počiatočnými charakteristikami. Bolo to evidentné u pre/perimenopauzálnych žien (HR 0,46 [95 % CI: 0,28; 0,75]) a žien po menopauze (HR 0,52 [95 % CI: 0,40; 0,66]) a pacientok s viscerálnymi metastatickými ložiskami (HR 0,50 [95 % CI: 0,38; 0,65]) a pacientok s neviscerálnymi metastatickými ložiskami (HR 0,48 [95 % CI: 0,33; 0,71]). Prínos bol tiež pozorovaný nezávisle od počtu línií predchádzajúcej liečby pre metastatické ochorenie, či bol počet 0 (HR 0,59 [95 % CI: 0,37; 0,93]), 1 (HR 0,46 [95 % CI: 0,32; 0,64]), 2 (HR 0,48 [95 % CI: 0,30; 0,76]) alebo ≥ 3 línie (HR 0,59 [95 % CI: 0,28; 1,22]).
Obrázok 4. Kaplanova-Meierova krivka celkového prežívania (populácia „s úmyslom liečiť“) – klinické skúšanie PALOMA-3 (dátum ukončenia zberu údajov: 13. apríla 2018)
FUL = fulvestrant; PAL = palbociklib; PBO = placebo.
Ďalšie výsledky účinnosti (OR a TTR) v podskupinách pacientok s viscerálnym postihnutím alebo bez neho sú zobrazené v tabuľke 10.
Tabuľka 10. Výsledky účinnosti na viscerálne a neviscerálne postihnutie z klinického skúšania
PALOMA 3 (populácia „s úmyslom liečiť“ [intent-to-treat, ITT])
| Viscerálne postihnutie | Neviscerálne postihnutie | |||
Palbociklib plus fulvestrant (N = 206) | Placebo plus fulvestrant (N = 105) | Palbociklib plus fulvestrant (N = 141) | Placebo plus fulvestrant (N = 69) | |
| OR [%, (95 % CI)] | 35,0 (28,5; 41,9) | 13,3 (7,5; 21,4) | 13,5 (8,3; 20,2) | 14,5 (7,2; 25,0) |
| TTR, Medián [mesiace (rozsah)] | 3,8 (3,5; 16,7) | 5,4 (3,5; 16,7) | 3,7 (1,9; 13,7) | 3,6 (3,4; 3,7) |
N = počet pacientov; CI = interval spoľahlivosti; OR = objektívna odpoveď založená na potvrdených a nepotvrdených odpovediach podľa RECIST 1.1; TTR = čas do prvej odpovede tumoru
Pacientkami hlásené príznaky boli hodnotené pomocou dotazníka kvality života (quality of life questionnaire, QLQ)-C30 Európskej organizácie pre výskum a liečbu rakoviny a jeho modulu rakoviny prsníka (EORTC QLQ-BR23). Celkom 335 pacientok v ramene palbociklib plus fulvestrant a 166 pacientok v ramene len s fulvestrantom vyplnilo dotazník pri vstupe do klinického skúšania a aspoň raz na ďalšej návšteve.
Čas do zhoršenia bol vopred špecifikovaný ako čas medzi vstupom do klinického skúšania a prvým výskytom ≥ 10-bodového vzostupu oproti počiatočnej hodnote v skóre príznakov bolesti. Pridanie palbociklibu k fulvestrantu viedlo k prínosu, pokiaľ ide o príznaky, pretože významne znížilo čas do zhoršenia príznakov bolesti v porovnaní s ramenom placebo plus fulvestrant (medián 8,0 mesiacov oproti 2,8 mesiacov; HR = 0,64 [95 % CI: 0,49; 0,85]; p < 0,001).
Pediatrická populácia
Nezaslepená, randomizovaná časť klinického skúšania A5481092 fázy 2 porovnávala účinnosť kombinácie palbociklibu s irinotekanom (IRN) a temozolomidom (TMZ) oproti učinnosti len IRN 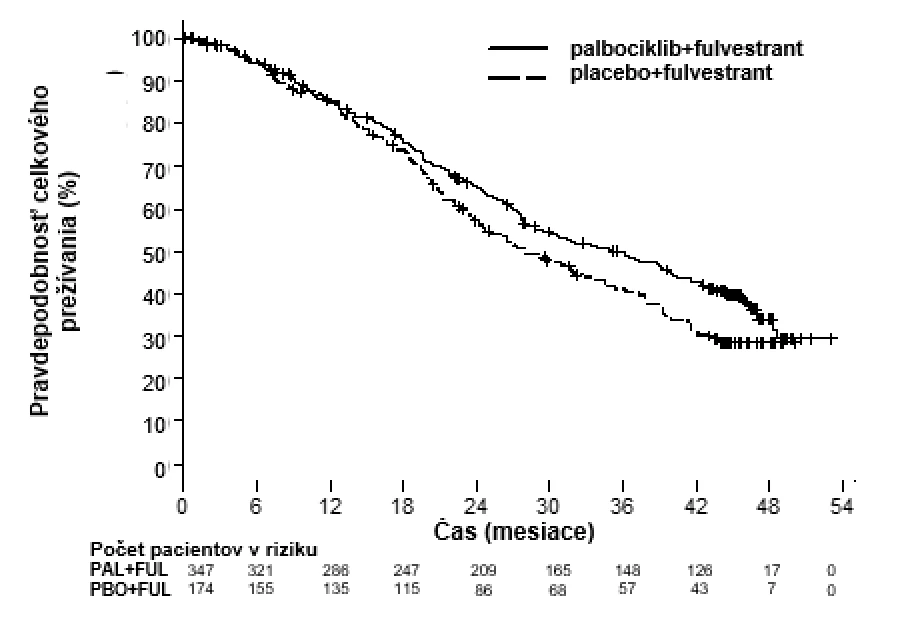 a TMZ v liečbe pediatrických pacientov (vo veku 2 až < 18 rokov) a mladých dospelých (vo veku 18 až 20 rokov) s r/r EWS, pre ktorých nie je dostupná žiadna štandardná liečba.
Vopred špecifikovaná predbežná analýza sa vykonávala na základe 33 udalostí prežívania bez udalosti (event-free survival, EFS) (61,1 % z 54 účastníkov). Pozorované HR pre palbociklib + IRN + TMZ v porovnaní len s IRN + TMZ bolo 2,03 (95 % CI: 0,902; 4,572, stratifikovaná 1-stranná p-hodnota = 0,9621).
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s palbociklibom vo všetkých podskupinách pediatrickej populácie pri liečbe karcinómu prsníka (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika palbociklibu bola charakterizovaná u pacientov so solídnymi nádormi vrátane pokročilého karcinómu prsníka a u zdravých dobrovoľníkov.
Absorpcia
Cmax palbociklibu bola všeobecne pozorovaná medzi 4 až 12 hodinami (čas do dosiahnutia maximálnej koncentrácie [Tmax]) po perorálnom podaní tabliet palbociklibu . Priemerná absolútna biologická dostupnosť palbociklibu po perorálnom podaní dávky 125 mg je 46 %. Vo všeobecnosti v rozsahu dávkovania 25 mg až 225 mg rastie plocha pod krivkou (AUC) a Cmax úmerne s dávkou. Rovnovážny stav sa dosiahol v priebehu 8 dní po opakovanom podávaní jedenkrát denne. Pri opakovanom podávaní jedenkrát denne sa palbociklib akumuluje s priemernou mierou akumulácie 2,4 (rozsah 1,5
- 4,2).
Účinok jedla
V porovnaní s tabletami palbociklibu podávanými po nočnom hladovaní sa hodnoty AUCinf a Cmax palbociklibu zvýšili o 22 %, resp. 26 %, keď sa tablety palbociklibu podali s jedlom bohatým na tuky a kalórie (približne 800 až 1 000 kalórií, z toho 150 pochádzalo z bielkovín, 250 zo sacharidov a 500 až 600 z tukov), a o 9 %, resp. 10 %, keď sa tablety palbociklibu podali s jedlom so stredným obsahom tukov a bežným množstvom kalórií (približne 500 až 700 kalórií, z toho 75 až 105 pochádzalo z bielkovín, 250 až 350 zo sacharidov a 175 až 245 z tukov). Na základe týchto výsledkov možno tablety palbociklibu podávať s jedlom alebo bez jedla.
Distribúcia
Väzba palbociklibu na proteíny ľudskej plazmy in vitro bola ~ 85 % bez závislosti od koncentrácie. Priemerná frakcia neviazaného (fu) palbociklibu v ľudskej plazme in vivo sa zvyšovala postupne so zhoršujúcou sa funkciou pečene. Nebol pozorovaný žiaden zjavný trend priemernej fu palbociklibu v ľudskej plazme in vivo so zhoršujúcou sa funkciou obličiek. In vitro sa vychytávanie palbociklibu ľudskými hepatocytmi odohralo predovšetkým pasívnou difúziou. Palbociklib nie je substrátom OATP1B1 alebo OATP1B3.
Biotransformácia
In vitro a in vivo štúdie ukazujú, že palbociklib u ľudí podstupuje rozsiahly metabolizmus v pečeni. Po perorálnom podaní dávky 125 mg [14C] palbociklibu ľuďom zahŕňali hlavné primárne metabolické dráhy palbociklibu oxidáciu a sulfonáciu, pričom acylácia a glukuronidácia prispievali ako vedľajšie dráhy. Palbociklib bol hlavnou od lieku odvodenou entitou cirkulujúcou v plazme.
Väčšina podanej dávky sa vylúčila vo forme metabolitov. V stolici bol hlavnou s liekom spojenou zložkou konjugát sulfámovej kyseliny s palbociklibom tvoriaci 25,8 % podanej dávky. In vitro štúdie s ľudskými hepatocytmi, pečeňovými cytosólovými a S9 frakciami a rekombinantnými sulfotransferázami (SULT) ukázali, že predovšetkým CYP3A a SULT2A1 sú zahrnuté do metabolizmu palbociklibu.
Eliminácia
U pacientov s pokročilým karcinómom prsníka po perorálnom podaní bol geometrický priemer zjavného klírensu (CL/F) palbociklibu 63 l/h a priemer polčasu eliminácie z plazmy 28,8 hodín. U 6 zdravých mužských účastníkov, ktorým bola podaná jedna perorálna dávka [14C] palbociklibu, sa získal medián 92 % celkovej podanej rádioaktívnej dávky po 15 dňoch. Hlavnou vylučovacou cestou bola stolica (74 % dávky) a 17 % dávky sa získalo z moču. Vylučovanie nezmeneného palbociklibu v stolici a moči bolo 2 %, resp. 7 % podanej dávky.
In vitro palbociklib v klinicky relevantných koncentráciách neinhibuje CYP1A2, 2A6, 2B6, 2C8, 2C9, 2C19 a 2D6, a neindukuje CYP1A2, 2B6, 2C8 a 3A4.
In vitro hodnotenia ukazujú, že palbociklib má v klinicky relevantných koncentráciách nízky potenciál inhibovať aktivitu prenášača organických aniónov (OAT)1, OAT3, prenášača organických katiónov (OCT)2, polypeptidu prenášajúceho organické anióny (OATP)1B1, OATP1B3 a pumpy na export žlčových solí (BSEP).
Osobitné skupiny pacientov
Vek, pohlavie a telesná hmotnosť
Na základe farmakokinetickej analýzy u 183 pacientov s rakovinou (50 mužov a 133 žien vo veku od 22 do 89 rokov, telesná hmotnosť od 38 do 123 kg), pohlavie nemá žiadny vplyv na expozíciu palbociklibu a vek a telesná hmotnosť nemajú žiadny klinicky významný účinok na expozíciu palbociklibu.
Pediatrická populácia
Expozícia palbociklibu u detí, dospievajúcich a mladých dospelých s r/r solídnymi nádormi bola podobná vo všetkých vekových skupinách (≤ 6 rokov, > 6 až < 12 rokov, ≥ 12 až < 18 rokov a ≥ 18 rokov) v dávkovom rozsahu 55 až 95 mg/m2 (BSA-normalizované dávkovanie palbociklibu) podávaných perorálne jedenkrát denne v 1. až 14. deň, po ktorých nasledovala 7-dňová prestávka. Expozícia palbociklibu v rovnovážnom stave pri dávke 75 mg/m2 jedenkrát denne bola v pediatrickej populácii podobná ako expozícia pozorovaná u dospelých účastníkov pri schválenej dávke 125 mg jedenkrát denne (podávanej v 1. až 21. deň, po ktorých nasledovala 7-dňová prestávka).
Porucha funkcie pečene
Údaje z farmakokinetických skúšaní u účastníkov s rôznymi stupňami funkcie pečene naznačujú, že v porovnaní s účastníkmi s normálnou funkciou pečene sa u účastníkov s miernou poruchou funkcie pečene (Childovo-Pughovo skóre A) expozícia neviazanému palbociklibu (neviazané AUCinf) znížila
o 17 % a u účastníkov so stredne závažnou poruchou funkcie pečene (Childovo-Pughovo skóre B) sa zvýšila o 34 % a závažnou poruchou funkcie pečene (Childovo-Pughovo skóre C) sa zvýšila o 77 %. Maximálna expozícia neviazanému palbociklibu (neviazaná Cmax) sa zvýšila v porovnaní s účastníkmi s normálnou funkciou pečene pri miernej poruche funkcie pečene o 7 %, pri stredne závažnej o 38 % a pri závažnej o 72 %. Navyše na základe farmakokinetickej populačnej analýzy, ktorá zahŕňala 183 pacientov s pokročilou rakovinou, kde malo 40 pacientov miernu poruchu funkcie pečene podľa klasifikácie National Cancer Institute (NCI) (celkový bilirubín ≤ horný limit normy (upper limit of normal, ULN) a hladina aspartátaminotransferázy (AST) > ULN alebo celkový bilirubín > 1,0 – 1,5 × ULN a akákoľvek hladina AST), nemala mierna porucha funkcie pečene žiadny vplyv na farmakokinetiku (PK) palbociklibu.
Porucha funkcie obličiek
Údaje z farmakokinetických skúšaní u účastníkov s rôznymi stupňami funkcie obličiek naznačujú, že v porovnaní s účastníkmi s normálnou funkciou obličiek (CrCl ≥ 90 ml/min) sa pri miernej poruche funkcie obličiek (60 ml/min ≤ CrCl < 90 ml/min) celková expozícia palbociklibu (AUCinf) zvýšila
o 39 %, pri stredne závažnej poruche funkcie obličiek (30 ml/min ≤ CrCl < 60 ml/min) o 42 % a pri závažnej poruche funkcie obličiek (CrCl < 30 ml/min) o 31 %. Maximálna expozícia palbociklibu (Cmax) sa v porovnaní s účastníkmi s normálnou funkciou obličiek zvýšila pri miernej poruche funkcie obličiek o 17 %, pri stredne závažnej o 12 % a pri závažnej o 15 %. Navyše na základe farmakokinetickej populačnej analýzy, ktorá zahŕňala 183 pacientov s pokročilou rakovinou, kde malo 73 pacientov miernu poruchu funkcie obličiek a 29 pacientov stredne závažnú poruchu funkcie obličiek, nemala mierna ani stredne závažná porucha funkcie obličiek žiadny vplyv na PK palbociklibu. Farmakokinetika palbociklibu sa neskúmala u pacientov vyžadujúcich hemodialýzu.
Etnická príslušnosť
Vo farmakokinetickom klinickom skúšaní na zdravých dobrovoľníkoch boli po jednej perorálnej dávke hodnoty AUCinf a Cmax palbociklibu o 30 % a 35 %, v tomto poradí, vyššie u japonských účastníkov v porovnaní s neázijskými účastníkmi. Avšak toto zistenie nebolo konzistentne reprodukované po podaní viacerých dávok v nasledujúcich klinických skúšaniach u japonských alebo ázijských pacientov s karcinómom prsníka. Na základe analýzy údajov kumulatívnej farmakokinetiky, bezpečnosti a účinnosti v ázijských a neázijských populáciách nie sú u pacientov ázijskej rasy považované za potrebné žiadne úpravy dávkovania.
5.3 Predklinické údaje o bezpečnosti
Nálezy na primárnych cieľových orgánoch po jednorazovej dávke a/alebo opakovaných dávkach zahŕňali účinky na hematolymfopoézu a mužské pohlavné orgány u potkanov a psov, a účinky na kosti a aktívne rastúce hryzáky len u potkanov. Tieto systémové toxicity boli pozorované vo všeobecnosti pri klinicky relevantných expozíciách na základe AUC. Došlo k čiastočnej až úplnej reverzii účinkov na hematolymfopoézu, mužské pohlavné orgány a hryzáky, zatiaľ čo účinok na kosti sa nezvrátil po 12-týždňovom období bez podávania dávky. Okrem toho boli u diaľkovo monitorovaných psov pri dávke ≥ 4-násobku klinickej expozície u ľudí na základe Cmax pozorované kardiovaskulárne účinky (predĺženie QTc, znížená pulzová frekvencia, zvýšený RR interval a systolický krvný tlak).
Karcinogenita
Karcinogenita palbociklibu sa vyhodnocovala v 6-mesačnej štúdii na transgénnych myšiach a v 2-ročnej štúdii na potkanoch. Palbociklib bol negatívny z hľadiska karcinogenity u transgénnych myší v dávkach do 60 mg/kg/deň (úroveň bez pozorovaného účinku – „No Observed Effect Level“, [NOEL] predstavuje približne 11-násobok humánnej klinickej expozície na základe AUC). Neoplastické nálezy u potkanov súvisiace s palbociklibom zahŕňali zvýšený výskyt mikrogliálnych bunkových nádorov v centrálnom nervovom systéme samčekov pri dávke 30 mg/kg/deň. U samičiek potkanov sa nepozorovali žiadne neoplastické nálezy pri akejkoľvek dávke do 200 mg/kg/deň. NOEL pre karcinogénne účinky súvisiace s palbociklibom bol u samčekov 10 mg/kg/deň (približne 2-násobok humánnej klinickej expozície na základe AUC) a u samičiek 200 mg/kg/deň (približne 4-násobok humánnej klinickej expozície na základe AUC). Relevantnosť neoplastického nálezu u samčekov potkanov pre ľudí nie je známa.
Genotoxicita
Palbociklib nebol mutagénny v teste reverzných mutácií u baktérií (Amesov test) a neindukoval štruktúrne chromozómové aberácie v in vitro teste chromozómovej aberácie v ľudských lymfocytoch.
Palbociklib indukoval mikrojadrá pomocou aneugenického mechanizmu v ovariálnych bunkách čínskych škrečkov in vitro a v kostnej dreni samcov potkanov pri dávkach ≥ 100 mg/kg/deň. Expozícia zvierat pri hladine bez pozorovaného účinku pre aneugenicitu bola približne 7-násobná oproti klinickej expozícii ľudí na základe AUC.
Porucha plodnosti
Palbociklib neovplyvnil párenie ani plodnosť u samíc potkanov pri žiadnej z testovaných dávok do 300 mg/kg/deň (približne 3-násobok klinickej expozície u ľudí na základe AUC) a v samičích reprodukčných tkanivách neboli pri štúdiách toxicity opakovanej dávky do 300 mg/kg/deň u potkanov a 3 mg/kg/deň u psov (približne 3-násobok, resp. 5-násobok klinickej expozície u ľudí na základe AUC) pozorované žiadne nežiaduce účinky.
Na základe neklinických nálezov u potkanov a psov sa pri palbociklibe uvažuje, že môže potenciálne poškodiť reprodukčné funkcie a plodnosť u mužov. S palbociklibom súvisiace nálezy v semenníkoch, nadsemenníkoch, prostate a semennom vačku zahŕňali zníženú hmotnosť orgánu, atrofiu alebo degeneráciu, hypospermiu, intratubulárne bunkové úlomky, zníženú pohyblivosť a hustotu spermií a zníženú sekréciu. Tieto nálezy boli pozorované u potkanov a/alebo psov pri expozíciách ≥ 9-násobných, resp. subterapeutických oproti klinickým expozíciám u ľudí na základe AUC. Po 4-týždňovom, resp. 12-týždňovom období bez podania dávky bola pozorovaná čiastočná reverzibilita účinkov na mužské pohlavné orgány u potkanov a psov.
Napriek týmto nálezom ohľadom mužských pohlavných orgánov sa nevyskytli žiadne účinky na párenie alebo plodnosť u samcov potkanov pri projektovaných expozíciách 13-násobne vyšších ako klinické expozície u ľudí na základe AUC.
Vývinová toxicita
Palbociklib je reverzibilný inhibítor cyklín-dependentných kináz 4 a 6, ktoré sú zahrnuté v regulácii bunkového cyklu. Preto môže existovať riziko poškodenia plodu pri užívaní v tehotenstve. Palbociklib mal u gravidných zvierat toxické účinky na plod. U potkanov bola pri dávke ≥ 100 mg/kg/deň pozorovaná zvýšená frekvencia kostrových variácií (zvýšená frekvencia výskytu rebra na siedmom krčnom stavci). U potkanov boli pri maternálne toxickej dávke 300 mg/kg/deň (3-násobok klinickej expozície u ľudí na základe AUC) pozorované znížené telesné hmotnosti plodov a pri maternálne toxickej dávke 20 mg/kg/deň u králikov (4-násobok klinickej expozície u ľudí na základe AUC) bola zvýšená frekvencia kostrových variácií vrátane malých článkov prstov na prednej končatine. Reálna expozícia plodu a prenos cez placentu sa neskúmali.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Obsah tablety
Mikrokryštalická celulóza
Laktóza, monohydrát
Krospovidón
Kyselina askorbová
Oxid kremičitý, koloidný, bezvodý
Stearát horečnatý
Filmový obal
Palbociclib Viatris 75 mg
Hypromelóza (E464)
Oxid titaničitý (E171)
Triacetín (E1518)
Červený oxid železitý (E172)
Čierny oxid železitý (E172)
Palbociclib Viatris 100 mg
Hypromelóza (E464)
Oxid titaničitý (E171)
Triacetín (E 1518)
Hlinitý lak indigokarmínu (E132)
Žltý oxid železa (E172)
Palbociclib Viatris 125 mg
Hypromelóza (E464)
Oxid titaničitý (E171)
Triacetín (E 1518)
Červený oxid železitý (E172)
Čierny oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
18 mesiacov
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
OPA/Al/PVC/Al blistre obsahujúce 21 alebo 63 filmom obalených tabliet a kalendárové blistre obsahujúce 21 filmom obalených tabliet.
OPA/Al/PVC/Al blistre s jednotlivými dávkami obsahujúce 21 × 1 alebo 63 × 1 filmom obalenú tabletu.
Biela nepriehľadná fľaša z HDPE s bielym nepriehľadným polypropylénovým detským bezpečnostným uzáverom so závitom, hliníkovým indukčným tesnením a vysúšadlom, obsahujúca 100 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Viatris Limited
Damastown Industrial Park
Mulhuddart
Dublin 15
Co. Dublin
Írsko
8. REGISTRAČNÉ ČÍSLA
Palbociclib Viatris 75 mg filmom obalené tablety
EU/1/26/2039/001
EU/1/26/2039/002
EU/1/26/2039/003
EU/1/26/2039/004
EU/1/26/2039/005
EU/1/26/2039/006
Palbociclib Viatris 100 mg filmom obalené tablety EU/1/26/2039/007
EU/1/26/2039/008
EU/1/26/2039/009
EU/1/26/2039/010
EU/1/26/2039/011
EU/1/26/2039/012
Palbociclib Viatris 125 mg filmom obalené tablety EU/1/26/2039/013
EU/1/26/2039/014
EU/1/26/2039/015
EU/1/26/2039/016
EU/1/26/2039/017
EU/1/26/2039/018
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: {DD. mesiac RRRR}
Dátum posledného predĺženia registrácie: {DD. mesiac RRRR}
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.