


Súhrn charakteristických vlastností lieku (SPC) - Pyrukynd
Pyrukynd 5 mg filmom obalené tabletyPyrukynd 20 mg filmom obalené tabletyPyrukynd 50 mg filmom obalené tablety
1. NÁZOV LIEKU
Pyrukynd 5 mg filmom obalené tablety
Pyrukynd 20 mg filmom obalené tablety
Pyrukynd 50 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Pyrukynd 5 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 5 mg mitapivátu (vo forme sulfátu).
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 0,3 mg laktózy (vo forme monohydrátu).
Pyrukynd 20 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 20 mg mitapivátu (vo forme sulfátu).
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 1,4 mg laktózy (vo forme monohydrátu).
Pyrukynd 50 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 50 mg mitapivátu (vo forme sulfátu).
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 3,4 mg laktózy (vo forme monohydrátu).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta
Pyrukynd 5 mg filmom obalené tablety
Modré, okrúhle, filmom obalené tablety s priemerom približne 5 mm, s označením "M5" vytlačeným čiernym atramentom na jednej strane a hladké na druhej strane.
Pyrukynd 20 mg filmom obalené tablety
Modré, okrúhle, filmom obalené tablety s priemerom približne 8 mm, s označením "M20" vytlačeným čiernym atramentom na jednej strane a hladké na druhej strane.
Pyrukynd 50 mg filmom obalené tablety
Modré, oválne, filmom obalené tablety s rozmermi približne 16 mm x 6,8 mm, s označením "M50" vytlačeným čiernym atramentom na jednej strane a hladké na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Pyrukynd je indikovaný dospelým pacientom na liečbu deficitu pyruvátkinázy (PK deficiency) (pozri časť 4.4).
4.2 Dávkovanie a spôsob podávania
Liečbu má začať lekár so skúsenosťami s liečbou hematologických ochorení.
Dávkovanie
Odporúčaná začiatočná dávka je 5 mg perorálne dvakrát denne.
Na postupné zvyšovanie hladiny hemoglobínu (Hb) a maximalizáciu účinku sa má Pyrukynd titrovať postupnou zmenou dávkovania z 5 mg dvakrát denne na 20 mg dvakrát denne a 50 mg dvakrát denne, pričom postupné zvyšovanie dávky sa má uskutočniť každé 4 týždne (pozri tabuľku 1). Pred zvýšením na ďalšiu úroveň dávky sa majú posúdiť hladina Hb a potreba transfúzie, pretože niektorí pacienti môžu dosiahnuť a udržať si normálnu hladinu Hb pri dávke 5 mg dvakrát denne alebo 20 mg dvakrát denne. Maximálna odporúčaná dávka je 50 mg dvakrát denne.
Liečba Pyrukyndom má byť dlhodobá. Liečba Pyrukyndom sa má ukončiť, ak u pacienta pri maximálnej odporúčanej dávke na základe súhrnu laboratórnych výsledkov a klinického stavu nedôjde k zlepšeniu hemolytickej anémie, pokiaľ neexistuje iné vysvetlenie zlyhania odpovede na liečbu (napr. krvácanie, operácia, iné sprievodné ochorenia).
Tabuľka 1: Schéma titrácie a udržiavania dávky
| Dĺžka trvania | Titrácia a udržiavanie dávky |
| Všetci pacienti:
|
| Ak je hladina Hb pod normálnym rozmedzím alebo ak pacient počas posledných 8 týždňov potreboval transfúziu :
Ak je hladina Hb v normálnom rozmedzí a ak pacient počas posledných 8 týždňov nepotreboval transfúziu :
|
| Ak je hladina Hb pod normálnym rozmedzím alebo ak pacient počas posledných 8 týždňov potreboval transfúziu :
Ak je hladina Hb v normálnom rozmedzí alebo ak pacient počas posledných 8 týždňov nepotreboval transfúziu :
|
| Udržiavanie | Ak sa hladina Hb zníži, zvážte titráciu na zvýšenú dávku maximálne 50 mg dvakrát denne podľa vyššie uvedenej schémy. |
Prerušenie alebo ukončenie liečby
Aby sa minimalizovalo riziko akútnej hemolýzy, je potrebné vyhnúť sa náhlemu prerušeniu alebo ukončeniu liečby Pyrukyndom. Dávka sa má znižovať tak, aby sa podávanie lieku ukončilo postupne počas 1-2 týždňov (pozri tabuľku 2). U pacientov sa majú sledovať prejavy akútnej hemolýzy so zhoršením anémie (pozri časti 4.4 a 4.8).
Tabuľka 2: Schéma znižovania dávky
| Aktuálna dávka | Schéma znižovania dávky | ||
|
|
| |
| 5 mg dvakrát denne | 5 mg jedenkrát denne | Ukončite užívanie | Neuplatňuje sa |
| 20 mg dvakrát denne | 20 mg jedenkrát denne | 5 mg jedenkrát denne | Ukončite užívanie |
| 50 mg dvakrát denne | 50 mg jedenkrát denne | 20 mg jedenkrát denne | Ukončite užívanie |
Vynechaná dávka
Ak dôjde k vynechaniu dávky Pyrukyndu a oneskoreniu o 4 hodiny alebo menej, dávka sa má podať čo najskôr. Ak dôjde k vynechaniu dávky a oneskoreniu o viac ako 4 hodiny, náhradná dávka sa nemá podať a pacient má počkať do nasledujúcej plánovanej dávky. Následne sa má pacient vrátiť k normálnemu dávkovaciemu režimu.
Úpravy dávky v dôsledku nežiaducich udalostí
Ak je potrebné zníženie dávky kvôli zvládnutiu nežiaducich udalostí a/alebo znášanlivosti, dávka sa môže znížiť na najbližšiu nižšiu úroveň dávky 20 mg dvakrát denne alebo 5 mg dvakrát denne.
Ak je u pacienta potrebné ukončiť liečbu z dôvodu nežiaducej udalosti, má sa postupovať podľa schémy znižovania dávky (tabuľka 2). V situáciách, keď je pre pacienta riziko v dôsledku nežiaducej udalosti väčšie ako riziko akútnej hemolýzy v dôsledku náhleho vysadenia lieku, liečbu je možné ukončiť bez postupného znižovania dávky a u pacientov sa majú sledovať prejavy akútnej hemolýzy so zhoršením anémie.
Osobitné populácie
Staršie osoby
U starších pacientov je k dispozícii málo údajov. U starších pacientov sa žiadna úprava dávky neodporúča (pozri časti 5.1 a 5.2).
Porucha funkcie pečene
Farmakokinetika mitapivátu sa skúmala u dospelých osôb so stredne závažnou poruchou funkcie pečene. U pacientov s miernou alebo stredne závažnou poruchou funkcie pečene sa neodporúčajú žiadne úpravy dávky. Mitapivát sa neskúmal u pacientov so závažnou poruchou funkcie pečene.
Porucha funkcie obličiek
U pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek sú k dispozícii obmedzené údaje. U pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek sa žiadna úprava dávky neodporúča (pozri časť 5.2).
U pacientov so závažnou poruchou funkcie obličiek nie sú k dispozícii žiadne údaje. Nie je možné poskytnúť žiadne odporúčania týkajúce sa dávky.
Pediatrická populácia
Bezpečnosť a účinnosť Pyrukyndu u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje. Vykonali sa neklinické štúdie na mláďatách zvierat (pozri časť 5.3).
Spôsob podávania
Na perorálne použitie.
Pyrukynd sa môže užívať s jedlom alebo bez jedla. Tablety sa majú prehltnúť celé. Tablety sa nesmú deliť, drviť, žuvať ani rozpúšťať, pretože v súčasnosti nie sú k dispozícii údaje, ktoré by podporovali iné spôsoby podávania.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Akútna hemolýza
Po náhlom prerušení alebo ukončení liečby Pyrukyndom bola pozorovaná akútna hemolýza s následnou anémiou (pozri časť 4.8) Je potrebné vyhnúť sa náhlemu prerušeniu alebo ukončeniu liečby Pyrukyndom. Namiesto náhleho ukončenia liečby sa odporúča postupné znižovanie dávky (pozri časť 4.2). Pri náhlom ukončení liečby je potrebné u pacientov sledovať prejavy akútnej hemolýzy a anémie, medzi ktoré môžu okrem iných príznakov a prejavov patriť: žltačka, sklerálny ikterus a tmavý moč.
Účinnosť pri rôznych typoch mutácií
V 2 klinických štúdiách fázy 3 ACTIVATE a ACTIVATE-T nebolo možné zaradiť pacientov, ktorí boli homozygotní nosiči mutácie R479H alebo mali 2 non-missense mutácie (bez prítomnosti inej missense mutácie) génu PKLR. V klinickej štúdii fázy 2 bolo zaradených 10 subjektov s 2 non-missense mutáciami (bez prítomnosti inej missense mutácie) génu PKLR a 5 subjektov, ktorí boli homozygotní nosiči mutácie R479H. U pacientov s týmito mutáciami je menej pravdepodobné, že budú reagovať na liečbu Pyrukyndom (pozri časť 5.1). Ak sa nepozoruje klinický prínos, liečba sa má ukončiť (pozri časť 4.2).
Liekové interakcie
Hormonálna antikoncepcia
Mitapivát môže znižovať systémovú expozíciu hormonálnej antikoncepcie, ktorá je citlivým substrátom cytochrómu P450 3A4 (CYP3A4) (napr. etinylestradiolu) (pozri časť 4.5). Ženy vo fertilnom veku majú byť poučené o používaní ďalších alebo alternatívnych antikoncepčných metód (pozri časť 4.6).
Súbežné podávanie iných liekov
Súbežné podávanie špecifických liekov s mitapivátom môže mať za následok zvýšené riziko nežiaducich reakcií alebo zmeny v účinnosti mitapivátu alebo zmeny v účinnosti súbežne podávaných liekov (pozri časť 4.5). Pri každom začatí alebo ukončení liečby mitapivátom alebo inými liekmi podávanými súbežne s mitapivátom je potrebné zvážiť možné liekové interakcie.
Laktóza
Tento liek obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Mitapivát je primárne metabolizovaný CYP3A4 a je substrátom P-glykoproteínu (P-gp). Mitapivát indukuje CYP3A4 a môže tiež indukovať CYP2B6, CYP2C8, CYP2C9, CYP2C19 a uridíndifosfát glukuronozyltransferázu 1A1 (UGT1A1). Mitapivát môže inhibovať CYP3A4. Mitapivát môže indukovať a inhibovať P-gp (pozri časť 5.2).
Účinok iných liekov na mitapivát
Inhibitory CYP3A4
Účinok itrakonazolu (silného inhibítora CYP3A4) na farmakokinetiku jednorazovej dávky mitapivátu sa hodnotil v štúdii fázy 1. Itrakonazol zvýšil AUC0-t, AUC∞ a Cmax mitapivátu 4,7-krát, 4,9-krát a 1,7-krát, v uvedenom poradí. Zvýšená expozícia mitapivátu v plazme môže zvýšiť riziko nežiaducich reakcií. Súbežnému používaniu inhibítorov CYP3A4 s mitapivátom je potrebné sa vyhnúť (pozri časť 4.4). Ak je súbežné používanie inhibítora CYP3A4 nevyhnutné, u pacientov sa má sledovať možné zvýšenie rizika nežiaducich reakcií (pozri časť 4.2).
Induktory CYP3A4
Účinok rifampicínu (silného induktora CYP3A4) na farmakokinetiku jednorazovej dávky mitapivátu sa hodnotil v štúdii fázy 1. Rifampicín znížil AUC0-t, AUC∞ a Cmax mitapivátu o 91 %, 91 % a 77 %, v uvedenom poradí. Znížené expozície mitapivátu v plazme môžu znížiť účinnosť mitapivátu. Súbežnému používaniu induktorov CYP3A4 s mitapivátom je potrebné sa vyhnúť (pozri časť 4.4). Ak je súbežné používanie induktora CYP3A4 nevyhnutné, u pacientov sa má sledovať možné zníženie účinnosti mitapivátu.
Látky znižujúce produkciu žalúdočnej kyseliny
Rozpustnosť mitapivátu je závislá od pH (pozri časť 5.2) a súbežné podávanie s látkami znižujúcimi produkciu žalúdočnej kyseliny (napr. famotidínom) môže absorpciu mitapivátu znížiť (pozri časť 4.4). Súbežné používanie mitapivátu s liekmi, ktoré zvyšujú pH žalúdočného obsahu, sa v klinickej štúdii liekových interakcií nehodnotilo. Ak je súbežné používanie látok znižujúcich produkciu žalúdočnej kyseliny nevyhnutné, u pacientov sa má sledovať možné zníženie účinnosti mitapivátu.
Účinok mitapivátu na iné lieky
Substráty CYP3A4
Účinok mitapivátu (100 mg dvakrát denne) na farmakokinetiku jednorazovej dávky midazolamu (citlivý substrát CYP3A4) sa hodnotil v štúdii fázy 1. Mitapivát v rovnovážnom stave znížil AUC (AUC0-t, AUC∞) midazolamu o 53 % a Cmax midazolamu o 37 %. Počas liečby mitapivátom sa má zvážiť alternatívna liečba, ktorá nie je založená na citlivých substrátoch CYP3A4 (pozri časť 4.4). Ak je súbežné podávanie mitapivátu s citlivými substrátmi CYP3A4 nevyhnutné, pacienti majú byť starostlivo sledovaní, najmä v prípade substrátov s úzkym terapeutickým indexom (napr. alfentanilu, karbamazepínu, cyklosporínu, ergotamínu, fentanylu, pimozidu, chinidínu, sirolímu, takrolímu).
Hormonálna antikoncepcia
Mitapivát môže meniť systémovú expozíciu hormonálnej antikoncepcie, ktorá je citlivým substrátom CYP3A4 (napr. etinylestradiolu) (pozri časť 4.4) a môže ovplyvniť jej účinnosť (pozri časť 4.6).
Substráty UGT1A1, CYP2B6 a CYP2C
Na základe údajov in vitro môže mitapivát indukovať UGT1A1, CYP2B6, CYP2C8, CYP2C9 a CYP2C19 (pozri časť 5.2) a môže znižovať systémovú expozíciu substrátom týchto enzýmov (napr. irinotekanu [UGT1A1], bupropiónu [CYP2B6]; omeprazolu [CYP2C19]; repaglinidu [CYP2C8]; warfarínu [CYP2C9]). Súbežné používanie mitapivátu so substrátmi týchto enzýmov sa v klinickej štúdii liekových interakcií nehodnotilo. Počas liečby mitapivátom sa má zvážiť alternatívna liečba, ktorá nie je založená na substrátoch UGTA1 alebo citlivých substrátoch CYP2B6 alebo CYP2C (pozri časť 4.4). Ak je súbežné podávanie nevyhnutné, u pacientov sa ma sledovať strata terapeutického účinku substrátov týchto enzýmov, najmä tých s úzkym terapeutickým indexom (napr. irinotekánu [UGT1A1]; cyklofosfamidu [CYP2B6]; kyseliny valproovej [CYP2C19]; paklitaxelu [CYP2C8]; warfarínu, fenytoínu [CYP2C9]).
Substráty P-gp
Na základe údajov in vitro môže mitapivát indukovať a inhibovať P-gp (pozri časť 5.2) a môže meniť systémovú expozíciu substrátov (napr. dabigatran etexilátu) tohto transportéra. Súbežné používanie mitapivátu so substrátmi P-gp sa v klinickej štúdii liekových interakcií nehodnotilo. Počas liečby mitapivátom sa má zvážiť alternatívna liečba, ktorá nie je založená na substrátoch P-gp (pozri časť 4.4). Ak je súbežné podávanie mitapivátu so substrátmi P-gp nevyhnutné, pacienti majú byť starostlivo sledovaní, najmä v prípade substrátov s úzkym terapeutickým indexom (napr. kolchicínu, digoxínu).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u žien
Ženy vo fertilnom veku sa majú počas liečby Pyrukyndom vyhnúť otehotneniu.
Ženy vo fertilnom veku majú počas liečby Pyrukyndom a najmenej 1 mesiac po poslednej dávke používať antikoncepciu. Mitapivát môže znižovať systémovú expozíciu hormonálnej antikoncepcie, ktorá je citlivým substrátom cytochrómu CYP3A4 (pozri časti 4.4 a 4.5). Je potrebné zvážiť ďalšie alebo alternatívne metódy antikoncepcie.
Gravidita
Nie sú k dispozícii alebo je iba obmedzené množstvo údajov o použití mitapivátu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3).
Pyruynd sa neodporúča užívať počas gravidity a u žien vo fertilnom veku nepoužívajúcich antikoncepciu.
Dojčenie
Nie je známe, či sa mitapivát a/alebo metabolity vylučuje/vylučujú do ľudského mlieka. Riziko u novorodencov/dojčiat nemôže byť vylúčené.
Rozhodnutie, či ukončiť dojčenie alebo sa vzdať liečby Pyrukyndom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku mitapivátu na plodnosť u ľudí. Štúdie na zvieratách preukázali reverzibilné účinky na reprodukčné orgány samcov a samíc (pozri časť 5.3). Počas užívania mitapivátu môže dôjsť k ovplyvneniu schopnosti ženy a muža počať dieťa.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Pyrukynd má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pacientom sa má odporučiť, aby boli opatrní pri vedení vozidiel alebo používaní strojov v prípade, že sa u nich počas liečby Pyrukyndom vyskytne nespavosť (pozri časť 4.8).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Hodnotenie bezpečnosti Pyrukyndu je založené na skúsenostiach z randomizovanej, dvojito zaslepenej, placebom kontrolovanej klinickej štúdie dospelých pacientov s deficitom PK, ktorým nebola pravidelne podávaná transfúzia (ACTIVATE) a jednoramennej klinickej štúdie dospelých pacientov s deficitom PK, ktorým bola pravidelne podávaná transfúzia (ACTIVATE-T).
Najčastejšou nežiaducou reakciou v oboch štúdiách bola nespavosť (19,4 %) a najčastejšie pozorované laboratórne abnormality boli zníženie hladiny estrónu u mužov (43,5 %) a zníženie hladiny estradiolu u mužov (8,7 %).
Zoznam nežiaducich reakcií v tabuľke
Nežiaduce reakcie spojené s liečbou Pyrukyndom zistené v klinických štúdiách u pacientov s deficitom PK sú uvedené v tabuľke nižšie.
Nežiaduce reakcie sú klasifikované podľa triedy orgánových systémov MedDRA a frekvencie: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) alebo neznáme (z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 3: Nežiaduce reakcie
| Trieda orgánových systémov | Veľmi časté | Časté |
| Psychické poruchy | Nespavosť | |
| Poruchy gastrointestinálneho traktu | Nevoľnosť | |
| Celkové poruchy a reakcie v mieste podania | Návaly horúčavy | |
| Laboratórne a funkčné vyšetrenia | Znížená hladina estrónu (muži) | Zvýšená hladina testosterónu v krvi (muži) Znížená hladina estradiolu (muži) |
Opis vybraných nežiaducich reakcií
| Akútna hemolýza | ||
| Náhle prerušenie alebo ukončenie liečby Pyrukyndom môže viesť k akútnej hemolýze (pozri časť 4.4) | ||
| Návod na prerušenie alebo ukončenie liečby nájdete v časti 4.2. | ||
V štúdii fázy 2 sa u 2 z 52 pacientov (3,8 %) po náhlom vysadení Pyrukyndu vyskytla hemolýza vrátane 1 závažnej nežiaducej udalosti akútnej hemolýzy. U oboch pacientov, ktorým bola podaná úvodná dávka Pyrukyndu 300 mg dvakrát denne, sa počas prvých 3 týždňov liečby pozorovalo rýchle a veľké zvýšenie hladiny Hb. Nasledovalo náhle ukončenie liečby Pyrukyndom bez postupného znižovania dávky, čo malo za následok akútnu hemolýzu s anémiou. U pacientov, ktorí neskôr v priebehu liečby vynechali niekoľko dávok Pyrukyndu alebo u ktorých sa dávka postupne znižovala, sa prípady akútnej hemolýzy nevyskytli.
Zmeny hladín pohlavných hormónov
V podmienkach in vitro je mitapivát slabým inhibítorom aromatázy. V štúdii ACTIVATE došlo u 1 zo 16 (6,3 %) mužov k zvýšeniu hladiny testosterónu nad normálnu hodnotu a u 2 zo 16 (12,5 %) a 9 zo 16 (56,3 %) mužov došlo k poklesu hladín estradiolu a estrónu pod dolnú hranicu normy, v uvedenom poradí. V štúdii ACTIVATE-T došlo u 1 zo 7 mužov (14,3 %) k poklesu hladiny estrónu pod dolnú hranicu normy. Tieto zmeny hormonálnych hladín sa udržiavali počas celého obdobia štúdie. U pacientov, ktorí prestali užívať Pyrukynd na konci základného obdobia, boli hormonálne zmeny reverzibilné. Analýza hladín pohlavných hormónov u pacientok bola obmedzená vzhľadom na fyziologické zmeny hladín hormónov, ktoré sa očakávajú počas normálneho menštruačného cyklu a rôzne typy hormonálnej antikoncepcie, ktorú pacientky používali.
Nespavosť
V štúdii ACTIVATE bol hlásený podobný výskyt nespavosti u pacientov, ktorým bol podávaný Pyrukynd a u pacientov, ktorí dostávali placebo, a v štúdii ACTIVATE-T bola hlásená u 6 z 27 (22,2 %) pacientov. V štúdii fázy 2 sa u 5 z 27 (18,5 %) pacientov liečených dávkou 50 mg dvakrát denne a u 16 z 25 (64 %) pacientov liečených dávkou 300 mg dvakrát denne vyskytla nespavosť počas základného obdobia.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V klinických štúdiách sa u pacientov s deficitom PK hodnotili dávky mitapivátu až do 300 mg dvakrát denne. Zdravým dobrovoľníkom sa podávalo až 2 500 mg ako jednorazová dávka a 700 mg dvakrát denne počas 14 dní. Jeden pacient v klinickej štúdii užíval 150 mg dvakrát denne, čo je dávka vyššia ako odporúčaná dávka v tejto štúdii (50 mg dvakrát denne) a nevyskytli sa u neho žiadne súvisiace nežiaduce účinky.
U pacientov, ktorým bola v klinických štúdiách podávaná vyššia ako odporúčaná maximálna dávka 50 mg dvakrát denne, boli u všetkých pacientov hlásené nežiaduce udalosti zodpovedajúce bezpečnostnému profilu mitapivátu.
V prípade predávkovania je potrebné pacientov liečiť symptomaticky a podľa potreby im poskytnúť vhodné podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Iné hematologické liečivá, ATC kód: B06AX04
Mechanizmus účinku
Mitapivát je aktivátor pyruvátkinázy a pôsobí priamou väzbou na tetramér pyruvátkinázy. Forma pyruvátkinázy (pyruvate kinase, PKR) v erytrocytoch (red blood cell, RBC) je pri deficite PK mutovaná, čo vedie k zníženým hladinám adenozíntrifosfátu (ATP), skrátenej životnosti RBC a chronickej hemolýze. Mitapivát zlepšuje energetickú homeostázu RBC zvýšením aktivity PKR.
Farmakodynamické účinky
U zdravých dobrovoľníkov sa po podaní dávky mitapivátu do dosiahnutia rovnovážneho stavu pozoroval pokles koncentrácie 2,3-difosfoglycerátu a zvýšenie koncentrácie ATP. Zmeny týchto farmakodynamických markerov sa nepovažujú za významné pre hodnotenie aktivity u osôb s deficitom PK, ktoré má vychádzať len z klinických parametrov.
Klinická účinnosť a bezpečnosť
Účinnosť Pyrukyndu sa hodnotila v 2 medzinárodných klinických štúdiách fázy 3 u pacientov s deficitom PK: Štúdie ACTIVATE a ACTIVATE-T.
Pacienti s deficitom PK, ktorým nebola pravidelne podávaná transfúzia (ACTIVATE) Účinnosť Pyrukyndu sa skúmala v medzinárodnej, randomizovanej, dvojito zaslepenej, placebom kontrolovanej klinickej štúdii (ACTIVATE) na 80 dospelých pacientoch s deficitom PK, ktorým nebola pravidelne podávaná transfúzia, pričom išlo o pacientov, ktorí nedostali viac ako 4 transfúzie počas 52 týždňov pred liečbou a ktorým nebola podaná žiadna transfúzia počas 3 mesiacov pred liečbou. Pacienti boli zaradení, ak mali zdokumentovanú prítomnosť aspoň 2 mutovaných alel génu PKLR, z ktorých aspoň 1 bola missense mutácia, a koncentráciu Hb nižšiu alebo rovnú 100 g/l (10 g/dl; 6,2 mmol/l). Pacienti, ktorí boli homozygotní nosiči mutácie R479H alebo 2 non-missense mutácií (bez prítomnosti ďalšej missense mutácie) génu PKLR neboli zaradení, pretože u týchto pacientov v 2. fáze štúdie zameranej na dávkovanie nedošlo k zmene hladiny Hb (zmena oproti východiskovej hodnote Hb ≥ 15 g/l alebo ≥ 1,5 g/dl alebo ≥ 0,9 mmol/l pri > 50 % hodnotení). Randomizácia bola stratifikovaná podľa priemernej koncentrácie Hb pri skríningu (< 85 vs ≥ 85 g/l; < 8,5 vs ≥ 8,5 g/dl; < 5,3 vs ≥ 5,3 mmol/l) a kategórie mutácie génu PKLR (missense/missense vs missense/non-missense). Po období titrácie dávky s 2 postupnými krokmi zvyšovania dávky až na 50 mg dvakrát denne pacienti pokračovali vo fixnej dávke Pyrukyndu počas 12 týždňov.
Z 80 pacientov s deficitom PK bolo 40 pacientov randomizovaných na Pyrukynd. Tridsaťpäť z 40 (87,5 %) pacientov, ktorým bol podávaný Pyrukynd, dostalo po období titrácie dávky optimalizovanú dávku 50 mg dvakrát denne. Medián trvania liečby Pyrukyndom bol 24,1 týždňa (rozmedzie 23,6 až 27,4 týždňa). Celkovo bolo 30 (75 %) pacientov vystavených pôsobeniu Pyrukyndu počas > 24 týždňov. Medzi 80 randomizovanými pacientmi bol medián veku 32,5 rokov (rozmedzie 18 až 78 rokov) a 40 % pacientov boli muži; rasa bola hlásená u 87,5 % pacientov, z ktorých bolo 75 % belochov, 10 % aziatov, 1,3 % pôvodných obyvateľov Havaja/iných tichomorských ostrovov a 1,3 % príslušníkov iných rás.
Východiskové charakteristiky ochorenia sú uvedené v tabuľke 4.
Tabuľka 4: Východiskové charakteristiky ochorenia u pacientov s deficitom PK, ktorým nebola pravidelne podávaná transfúzia (ACTIVATE)
| Východiskové charakteristiky ochorenia1 | Celkom N=80 |
Hemoglobín (g/l)2, n Medián (min, max) | 80 85,08 (64,0; 102,3) |
| Genotyp PKLR, n (%) Missense/missense Missense/non-missense | 55 (68,8) 25 (31,3) |
Retikulocyty (frakcia 1), n Medián (min, max) | 80 0,4009 (0,038; 0,827) |
Nepriamy bilirubín (µmol/l), n Medián (min, max) | 76 74,647 (11,03; 294,7) |
LDH (U/l), n Medián (min, max) | 79 223,5 (101,0; 1190,5) |
Haptoglobín (g/l), n Medián (min, max) | 80 0,030 (0,03; 0,70) |
Feritín (µg/l), n Medián (min, max) | 77 479,420 (21,36; 5890,25) |
Kategória femorálneho T-skóre podľa DXA, n (%) ≤ -2,5 > -2,5 - < -1,0 ≥ -1,0 Chýbajúci údaj | 5 (6,3) 36 (45,0) 38 (47,5) 1 (1,3) |
| Splenektómia v anamnéze, n (%) | 58 (72,5) |
| Cholecystektómia v anamnéze, n (%) | 58 (72,5) |
| Predchádzajúca chelatačná liečba, n (%) | 15 (18,8) |
DXA: duálna röntgenová absorpciometria, LDH: laktátdehydrogenáza.
1 n je počet pacientov s úplnými údajmi.
2 Východisková hodnota Hb v g/dl: medián 8,51 (rozmedzie 6,4 až 10,2). Východisková hodnota Hb v mmol/l: medián 5,28 (rozmedzie 4,0 až 6,3).
Primárny koncový ukazovateľ, zmena hladiny Hb, bol definovaný ako zvýšenie koncentrácie Hb
o ≥ 15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) oproti východiskovej hodnote, ktoré pretrvávalo počas 2 alebo viacerých plánovaných hodnotení (16., 20. a 24. týždeň) počas obdobia podávania fixnej dávky bez transfúzie. Výsledky účinnosti sú uvedené v tabuľke 5.
Tabuľka 5: Výsledky účinnosti u pacientov s deficitom PK, ktorým nebola pravidelne podávaná transfúzia (ACTIVATE)
Pyrukynd1 N=40 | Placebo1 N=40 | Rozdiel1 | ||
| Primárny koncový ukazovateľ | n (%) | n (%) | Upravený rozdiel2 (95 % IS) | p-hodnota |
| Zmena hladiny Hb | 16 (40%) | 0 | 39,3 (24,1; 54,6) | < 0,0001 |
Sekundárne koncové ukazovatele3 | Priemer LS (95 % IS) | Priemer LS (95 % IS) | Rozdiel priemerov LS (95 % IS) | p-hodnota |
| Hemoglobín (g/l)4 | 16,73 (12,60; 20,86) | -1,48 (-5,63; 2,67) | 18,21 (12,41; 24,01) | < 0,0001 |
| Nepriamy bilirubín (µmol/l) | -21,16 (-29,59; -12,72) | 5,10 (-3,00; 13,21) | -26,26 (-37,82; -14,70) | < 0,0001 |
| Retikulocyty (frakcia 1) | -0,0973 (-0,1252; -0,0694) | 0,0038 (-0,0239; 0,0315) | -0,1011 (-0,1391; -0,0632) | < 0,0001 |
| LDH (U/l) | -91,99 (-124,47; -59,50) | -21,18 (-53,30; 10,94) | -70.81 (-115,88; -25,74) | 0,0027 |
| Haptoglobín (g/l) | 0,169 (0,088; 0,251) | 0,012 (-0,070; 0,094) | 0,158 (0,043; 0,273) | 0,0079 |
IS: interval spoľahlivosti, Hb: hemoglobín, LDH: laktátdehydrogenáza, LS: metóda najmenších štvorcov 1 Všetky p-hodnoty sú 2-stranné.
2 Rozdiel upravený o stratifikačné faktory randomizácie.
3 Sekundárne koncové ukazovatele sú priemerné zmeny oproti východiskovej hodnote v 16., 20. a 24. týždni pre Hb, nepriamy bilirubín, retikulocyty, LDH a haptoglobín.
4 Upravený rozdiel v g/dl je 1,82 (95 % IS: 1,24; 2,40). Upravený rozdiel v mmol/l je 1,13 (95 % IS: 0,77; 1,49).
Počas štúdie boli 2 (5,0 %) pacientom v ramene s Pyrukyndom a 7 (17,5 %) pacientom v ramene s placebom podané transfúzie.
Pätnásť zo 16 pacientov so zmenou hladiny Hb v štúdii ACTIVATE pokračovalo v dlhodobej predĺženej štúdii a ich údaje boli vhodné na hodnotenie udržania odpovede. U trinástich sa koncentrácia Hb oproti východiskovej hodnote udržala nad hranicou odpovede ≥ 15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) pri poslednom dostupnom hodnotení Hb bez potreby transfúzie. Medián trvania odpovede u 16 pacientov so zmenou hladiny Hb bol 6,9 mesiaca (rozmedzie 3,3 až 18,4 a viac mesiacov).
Pacienti s deficitom PK, ktorým bola pravidelne podávaná transfúzia (ACTIVATE-T) Účinnosť Pyrukyndu sa skúmala v medzinárodnej, klinickej štúdii s jedným ramenom (ACTIVATE-T) na 27 dospelých pacientoch s deficitom PK, ktorým bola pravidelne podávaná transfúzia. Pacienti, ktorým bola pravidelne podávaná transfúzia, boli definovaní ako pacienti, ktorí mali minimálne 6 transfúznych epizód a v anamnéze sa transfúzie vyskytovali v priemere nie častejšie ako raz za 3 týždne počas 52-týždňového obdobia pred informovaným súhlasom. Neexistovali žiadne obmedzenia týkajúce sa množstva jednotiek RBC prijatých počas 52-týždňového obdobia pred informovaným súhlasom. Pacienti boli zaradení, ak mali zdokumentovanú prítomnosť aspoň 2 mutovaných alel génu PKLR, z ktorých aspoň 1 bola missense mutácia. Pacienti, ktorí boli homozygotní nosiči mutácie R479H alebo 2 non-missense mutácií (bez prítomnosti ďalšej missense mutácie) génu PKLR neboli zaradení, pretože u týchto pacientov nedošlo k zmene hodnoty Hb (zmena oproti východiskovej hodnote Hb ≥ 15 g/l alebo ≥ 1,5 g/dl alebo ≥ 0,9 mmol/l pri > 50 % hodnotení) v 2. fáze štúdie zameranej na dávkovanie. Po období titrácie dávky s 2 postupnými krokmi zvyšovania dávky až na 50 mg dvakrát denne pacienti pokračovali vo fixnej dávke Pyrukyndu počas 24 týždňov.
U 27 liečených pacientov bol medián trvania liečby Pyrukyndom 40,3 týždňa (rozmedzie 16,3 až 46,3 týždňa). Celkovo bolo 20 (74,1 %) pacientov vystavených pôsobeniu Pyrukyndu počas > 40 týždňov. Dvadsaťpäť z 27 (92,6 %) pacientov, ktorým bol podávaný Pyrukynd, dostalo po období titrácie dávky optimalizovanú dávku 50 mg dvakrát denne. Medián veku bol 36 rokov (rozmedzie 18 až 68 rokov) a 25,9 % pacientov boli muži; rasa bola hlásená u 85,2 % pacientov, z ktorých bolo 74,1 % belochov a 11,1 % aziatov. Východiskové charakteristiky ochorenia sú uvedené v tabuľke 6.
Tabuľka 6: Východiskové charakteristiky ochorenia u pacientov s deficitom PK, ktorým bola pravidelne podávaná transfúzia (ACTIVATE-T)
| Východiskové charakteristiky ochorenia1 | Pyrukynd N=27 |
Hemoglobín (g/l)2, n Medián (min, max) | 27 91,0 (74; 109) |
| Genotyp PKLR, n (%) Missense/missense Missense/non-missense | 20 (74,1) 7 (25,9) |
Feritín (µg/l), n Medián (min, max) | 18 748,445 (163,42; 5357,04) |
Transfúzna záťaž Počet transfúznych epizód štandardizovaných na 24 týždňov, n Medián (min, max) Počet jednotiek RBC štandardizovaných na 24 týždňov, n Medián (min, max) | 27 4,15 (2,8; 7,8) 27 6,92 (2,8; 20,3) |
Kategória femorálneho T-skóre podľa DXA, n (%) ≤ -2,5 > -2,5 - < -1,0 ≥ -1,0 Chýbajúci údaj | 1 (3,7) 15 (55,6) 10 (37,0) 1 (3,7) |
| Splenektómia v anamnéze, n (%) | 21 (77,8) |
| Cholecystektómia v anamnéze, n (%) | 23 (85,2) |
| Predchádzajúca chelatačná liečba, n (%) | 24 (88,9) |
DXA: duálna röntgenová absorpciometria, RBC: erytrocyt
1 n je počet pacientov s úplnými údajmi.
2 Východisková hodnota Hb v g/dl: medián 9,10 (rozmedzie 7,4 až 10,9). Východisková hodnota Hb v mmol/l: medián 5,64 (rozmedzie 4,6 až 6,8).
Primárny koncový ukazovateľ, odpoveď na liečbu so znížením počtu transfúzií, bol definovaný ako ≥ 33 % zníženie počtu jednotiek RBC podaných transfúziou počas obdobia fixnej dávky v porovnaní s historickou transfúznou záťažou štandardizovanou na 24 týždňov.
Výsledky účinnosti u pacientov s deficitom PK, ktorým bola pravidelne podávaná transfúzia, sú uvedené v tabuľke 7.
Tabuľka 7: Výsledky účinnosti u pacientov s deficitom PK, ktorým bola pravidelne podávaná transfúzia (ACTIVATE-T)
| Koncový bod | Pyrukynd N=27 |
| Pacienti s odpoveďou na liečbu so znížením počtu transfúzií, n (%) 95 % IS | 10 (37,0) (19,4; 57,6) |
Percentuálne zníženie počtu jednotiek RBC oproti východiskovej hodnote1 ≥ 33 až < 50 %, n (%) ≥ 50%, n (%)2 | 1 (3,7) 10 (37,0) |
| Pacienti bez podanej transfúzie, n (%) 95 % IS | 6 (22,2) (8,6; 42,3) |
IS: interval spoľahlivosti, RBC: červená krvinka
1 Vypočíta sa ako celkový počet transfúznych jednotiek RBC podaných počas 52 týždňov pred informovaným súhlasom štandardizovaných na 24 týždňov.
2 Jeden pacient s ≥ 50 % znížením počtu jednotiek RBC oproti východiskovej hodnote bol v analýze primárneho koncového ukazovateľa (odpoveď so znížením počtu transfúzií) pacientom nereagujúcim na liečbu, pretože absolvoval < 12 týždňov liečby v období fixnej dávky.
Všetci šiesti (22,2 %) pacienti, ktorí boli bez transfúzie v ACTIVATE-T, zostali bez potreby transfúzie aj v dlhodobej predĺženej štúdii. Medián trvania odpovede u 6 pacientov so zmenou hodnoty Hb bol 17,0 mesiaca (rozmedzie 11,5 a viac až 21,8 a viac mesiacov).
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s Pyrukyndom v jednej alebo vo viacerých podskupinách pediatrickej populácie (informácie o použití v pediatrickej populácii, pozri časť 4.2).
Staršie osoby
V klinických štúdiách s Pyrukyndom nebol zahrnutý dostatočný počet pacientov vo veku 65 rokov a viac, aby bolo možné určiť, či reagujú inak ako mladší pacienti.
5.2 Farmakokinetické vlastnosti
Farmakokinetika mitapivátu bola charakterizovaná u zdravých dospelých a pacientov s deficitom PK. Mitapivát sa po perorálnom podaní ľahko vstrebáva, vo veľkej miere sa distribuuje a vykazuje nízky klírens.
Pri opakovanom podávaní bola zjavná autoindukcia klírensu mitapivátu.
Farmakokinetika mitapivátu vykazovala u zdravých dospelých osôb nízku až strednú variabilitu.
Absorpcia
Mitapivát sa ľahko vstrebával po jednorazových aj viacnásobných dávkach u zdravých osôb aj u pacientov s deficitom PK. Medián hodnôt Tmax v rovnovážnom stave bol 0,5 až 1 hodinu po podaní dávky v celom skúmanom dávkovom rozmedzí (5 mg až 700 mg dvakrát denne).
Absolútna biologická dostupnosť po jednorazovej dávke bola približne 73 %.
Mitapivát vykazuje rozpustnosť závislú od pH. Vysoká rozpustnosť sa pozoruje do pH 5,5, pričom pri vyššom pH sa rozpustnosť znižuje, čo môže znížiť absorpciu mitapivátu.
Vplyv jedla
Po podaní jednorazovej dávky zdravým osobám a jedle s vysokým obsahom tuku (približne 900 až 1 000 celkovo prijatých kalórií, pričom 500 až 600 kalórií pochádzalo z tukov, 250 kalórií zo sacharidov a 150 kalórií z bielkovín) nedošlo k žiadnej zmene AUCinf, zatiaľ čo Cmax mitapivátu sa znížilo o 42 %. Podávanie mitapivátu s jedlom s vysokým obsahom tuku nemalo klinicky významný vplyv na farmakokinetiku mitapivátu.
Distribúcia
Mitapivát sa v plazme vo vysokej miere viaže na bielkoviny (97,7 %) s nízkou distribúciou v RBC. Priemerný distribučný objem (Vz) bol 135 l.
Biotransformácia
Štúdie in vitro ukazujú, že mitapivát je primárne metabolizovaný CYP3A4. Po podaní jednorazovej perorálnej dávky 120 mg rádioaktívne značeného mitapivátu zdravým osobám bol hlavnou cirkulujúcou zložkou nezmenený mitapivát.
Štúdie liekových interakcií in vitro
Metabolické dráhy
Mitapivát indukuje CYP3A4 a môže tiež indukovať CYP2B6, CYP2C8, CYP2C9, CYP2C19 a UGT1A1. Mitapivát môže inhibovať CYP3A4.
Transportné systémy liekov
Mitapivát je substrátom P-gp a môže indukovať a inhibovať P-gp.
Eliminácia
Mitapivát má priemerný t1/2 v rozmedzí od 16,2 do 79,3 hodiny po podaní jednorazovej perorálnej dávky (5 až 2 500 mg) nalačno zdravým osobám. Medián CL/F v rovnovážnom stave odvodený od populačnej farmakokinetiky bol 11,5, 12,7 a 14,4 l/h pre režimy 5 mg dvakrát denne, 20 mg dvakrát denne a 50 mg dvakrát denne, v uvedenom poradí.
Po jednorazovom perorálnom podaní rádioaktívne značeného mitapivátu zdravým osobám bola celková výťažnosť podanej rádioaktívnej dávky 89,1 %, z toho 49,6 % v moči (2,6 % v nezmenenej forme) a 39,6 % v stolici (menej ako 1 % v nezmenenej forme).
Linearita/nelinearita
AUC a Cmax mitapivátu sa zvyšovali úmerne dávke v klinicky relevantnom rozsahu dávok 5 až 50 mg dvakrát denne u zdravých osôb a u pacientov s deficitom PK.
Osobitné populácie
Žiadne klinicky významné účinky na farmakokinetiku mitapivátu sa v závislosti na veku, pohlaví, rase alebo telesnej hmotnosti nepozorovali.
Staršie osoby
V klinických štúdiách ACTIVATE a ACTIVATE-T bol mitapivát podávaný 5 pacientom vo veku 65 rokov alebo starším. U týchto pacientov sa nepozorovali žiadne rozdiely vo farmakokinetike v porovnaní s mladšími pacientmi.
Porucha funkcie pečene
Farmakokinetika mitapivátu sa skúmala u dospelých osôb so stredne ťažkou poruchou funkcie pečene (trieda B podľa Childa-Pugha). Po jednorazovom perorálnom podaní 50 mg mitapivátu sa u osôb so stredne ťažkou poruchou funkcie pečene preukázala o 36 % vyššia expozícia (AUC∞) mitapivátu v porovnaní s osobami s normálnou funkciou pečene. Tento rozdiel v expozícii sa nepovažuje za klinicky významný. Geometrické stredné hodnoty Cmax boli medzi skupinami podobné. U osôb so stredne ťažkou poruchou funkcie pečene sa v porovnaní so zdravými osobami v kontrolnej skupine nevyskytli žiadne významné zmeny vo väzbe na plazmatické bielkoviny ani v polčase eliminácie. Mitapivát sa u osôb s ťažkou poruchou funkcie pečene (trieda C podľa Childa-Pugha) neskúmal.
Porucha funkcie obličiek
V rámci populačných farmakokinetických analýz sa hodnotil vplyv poruchy funkcie obličiek na farmakokinetiku mitapivátu. Bolo hodnotených 24 pacientov s miernou (odhadovaná glomerulárna filtrácia [eGFR] ≥ 60 až ˂ 90 ml/min/1,73 m2) a 4 so stredne ťažkou (eGFR ≥ 30 až ˂ 60 ml/min/1,73 m2) poruchou funkcie obličiek. AUC v rovnovážnom stave bola podobná u pacientov s normálnou funkciou obličiek a miernou poruchou funkcie obličiek. Geometrický priemer AUC v ustálenom stave u malého počtu pacientov so stredne ťažkou poruchou funkcie obličiek bol vyšší ako u pacientov s normálnou funkciou obličiek, ale bol v rozmedzí AUC v ustálenom stave, ktoré sa pozorovali u pacientov s normálnou funkciou obličiek (pozri časť 4.2). Od pacientov s ťažkou poruchou funkcie obličiek nie sú k dispozícii žiadne údaje.
Pediatrická populácia
Farmakokinetika mitapivátu u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené.
5.3 Predklinické údaje o bezpečnosti
Mitapivát nebol karcinogénny u transgénnych myší rasH2 pri podávaní dvakrát denne počas minimálne 26 týždňov až do najvyššej celkovej dennej dávky 500 mg/kg/deň u myších samcov (6,4-násobný rozdiel v expozícii u ľudí) a 250 mg/kg/deň u myších samíc (2,6-násobný rozdiel v expozícii u ľudí).
V 2-ročnej štúdii karcinogenity na potkanoch sa pozorovali proliferačné a neoplastické zmeny v pečeni, štítnej žľaze, vaječníkoch a pankrease. Nálezy v pečeni a štítnej žľaze sa pripisovali indukcii enzýmov CYP a považovali sa za špecifické pre hlodavce. Vo vaječníkoch sa zaznamenal zvýšený výskyt a/alebo závažnosť hyperplázie granulóznych a/alebo luteálnych/granulóznvch buniek pri hodnotách AUC0-12h mitapivátu > 100-násobne vyšších ako rozmedzie pozorované u ľudí pri maximálnej odporúčanej dávke pre ľudí (MRHD) 50 mg dvakrát denne. U mužov zo všetkých dávkových skupín (30, 100 a 300 mg/kg/deň) sa pozorovala zvýšená incidencia a/alebo závažnosť benígnej acinárnej hyperplázie a adenómu exokrinného pankreasu: hladina dávky bez účinku nebola stanovená. Výskyt pankreatických nálezov bol len mimo rozmedzia, ktoré sa pozorovalo v minulosti u testovaného kmeňa pri dávke 300 mg/kg/deň (47-násobok ľudskej AUC0-12h pri MRHD). Relevancia nálezov z pankreasu pre človeka nie je známa.
Mitapivát nebol mutagénny v in vitro bakteriálnom reverznom mutačnom (Amesovom) teste. Mitapivát nebol klastogénny v in vitro mikrojadrovom teste na ľudských lymfocytoch ani v in vivo mikrojadrovom teste na kostnej dreni potkanov.
V štúdiách embryofetálneho vývoja sa pozorovali nežiaduce účinky na plod pri hodnotách AUC0-12 63-násobne (potkany) a 3,1-násobne (králiky) vyšších ako hodnota AUC0-12h u ľudí pri MRHD.
V štúdii embryofetálnej toxicity na potkanoch bolo perorálne podávanie mitapivátu spojené s nežiaducimi udalosťami u plodu vrátane zníženia priemerného počtu a podielu životaschopných plodov, nižšej priemernej hmotnosti plodu a vonkajších malformácií, malformácií mäkkých tkanív a kostry súvisiacich s testovaným liekom. Hladina bez pozorovaného nepriaznivého účinku na matku a plod (no-observed adverse effect level, NOAEL) bola pri dávke 50 mg/kg/deň (13-násobok ľudskej AUC 0-12h pri MRHD).
V štúdii embryofetálnej toxicity na králikoch viedlo perorálne podávanie mitapivátu k nižšej priemernej telesnej hmotnosti plodu. Nepozorovali sa žiadne účinky na morfológiu plodu. NOAEL pre matku a plod bola pri dávke 60 mg/kg/deň (1,5-násobok ľudskej AUC 0-12h pri MRHD).
U potkanov sa v štúdiách prenatálneho aj postnatálneho vývoja a juvenilnej toxicity preukázalo, že mitapivát vyvoláva perinatálnu úmrtnosť v súvislosti s dystokiou/predĺženým pôrodom indukovanými liekom pri dávkach ≥ 50 mg/kg/deň (≥ 20-násobok ľudskej AUC0-12h pri MRHD).
V štúdii fertility a skorého embryonálneho vývoja nemalo perorálne podávanie mitapivátu dvakrát denne v dávkach do 300 mg/kg/deň u samcov potkanov a 200 mg/kg/deň u samíc potkanov pred párením a počas neho a u samíc počas organogenézy za následok žiadne nežiaduce účinky na fertilitu u samcov alebo samíc zvierat. Pozorovali sa reverzibilné nálezy týkajúce sa reprodukčných orgánov samcov a samíc, ktoré sa považovali za súvisiace s inhibíciou aromatázy. U samcov sa pozorovali reverzibilné mikroskopické nálezy (degenerácia semenotvorných kanálikov, retencia spermií, atypické reziduálne telieska v semenníkoch a zvýšený výskyt bunkových zvyškov v nadsemenníkoch) korelujúce s abnormálnymi nálezmi hodnotenia spermií (znížená pohyblivosť a hustota spermií, zvýšený počet abnormálnych spermií) pri hodnotách AUC0-12h ≥ 23-násobne vyšších ako je expozícia u ľudí pri MRHD. U samíc sa pozoroval znížený počet štádií estrálneho cyklu pred párením pri AUC0-
12h hodnotách 49-násobne vyšších ako je expozícia u ľudí pri MRHD a táto zmena ustúpila po ukončení podávania lieku.
V štúdiách toxicity sa po opakovaných podaniach samcom a samiciam potkanov pozorovali zmeny reprodukčných orgánov, ktoré sa pripisovali inhibícii aromatázy. U samcov sa pri hodnotách AUC0-12h ≥ 4,7-násobku expozície ľudí pri MRHD pozorovali nižšie hmotnosti prídavných pohlavných žliaz a vyššie hmotnosti semenníkov, ako aj mikroskopické nálezy v semenníkoch a prídavných pohlavných žľazách. U samíc sa pri hodnotách AUC0-12h 3,0-násobku expozície u ľudí objavila vyššia hmotnosť vaječníkov a nižšia hmotnosť maternice a mikroskopické nálezy vo vaječníkoch a vagíne. Všetky nálezy boli reverzibilné.
V juvenilnej toxikologickej štúdii, začatej na potkanoch vo veku 7 dní a liečených až do pohlavnej dospelosti sa väčšina zistení súvisiacich s liečbou považovalo za súvisiace s inhibíciou aromatázy. U samcov sa od nízkej dávky 30 mg/kg/deň (1,5-násobok ľudskej AUC0-12h pri MRHD) pozorovali mikroskopické nálezy v semenníkoch a pri ≥ 150 mg/kg/deň (≥ 22-násobok ľudskej AUC0-12h pri MRHD) sa pozorovali oneskorená pohlavná zrelosť, abnormálne nálezy pri hodnotení spermií a zmeny v párení a plodnosti. U samíc sa pri vysokej dávke 200 mg/kg/deň (60-násobok ľudskej AUC0-12h pri MRHD) pozorovali zmeny estrálneho cyklu. Všetky hodnotiteľné reprodukčné zmeny boli reverzibilné alebo čiastočne reverzibilné. Pokles a nárast telesnej hmotnosti súvisiaci s liečbou sa pozoroval u samcov a samíc, v uvedenom poradí, pri ≥ 20-násobku ľudskej AUC0-12h pri MRHD a u samíc nebol reverzibilný. Kostné zmeny vrátane nižšej hustoty a hmotnosti kostí sa pozorovali pri ≥ 1,5- a ≥ 20-násobnej expozícii u samcov a samíc, v uvedenom poradí. Tieto zmeny boli úplne reverzibilné u samíc; u samcov boli úplne reverzibilné pri 1,5-násobku expozície človeka a čiastočne reverzibilné pri vyšších úrovniach expozície.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
mikrokryštalická celulóza
sodná soľ kroskarmelózy
manitol (E421)
stearylfumarát sodný
Obalová vrstva
hypromelóza (E464)
oxid titaničitý (E171)
monohydrát laktózy
triacetín
indigokarmín - hliník (E132)
Atrament na potlač
šelak (E904)
čierny oxid železitý (E172)
hydroxid amónny (E527)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
2 roky.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte pri teplote do 25 °C.
6.5 Druh obalu a obsah balenia
Tablety mitapivátu sa dodávajú v blistrových puzdrách z PVC/PCTFE/Al a v škatuliach.
Balenie na titráciu a udržiavanie dávky:
Pyrukynd 5 mg filmom obalené tablety
Škatuľa obsahuje 56 filmom obalených tabliet vo 4 blistrových puzdrách, každé s obsahom 14 filmom obalených tabliet.
Pyrukynd 20 mg filmom obalené tablety
Škatuľa obsahuje 56 filmom obalených tabliet vo 4 blistrových puzdrách, každé s obsahom 14 filmom obalených tabliet.
Pyrukynd 50 mg filmom obalené tablety
Škatuľa obsahuje 56 filmom obalených tabliet vo 4 blistrových puzdrách, každé s obsahom 14 filmom obalených tabliet.
Balenie na znižovanie dávky:
Pyrukynd 5 mg filmom obalené tablety
Škatuľa obsahuje 7 filmom obalených tabliet v blistrovom puzdre.
Pyrukynd 20 mg filmom obalené tablety + Pyrukynd 5 mg filmom obalené tablety
Každá škatuľa so 14 filmom obalenými tabletami obsahuje:
7 filmom obalených tabliet Pyrukynd 20 mg
7 filmom obalených tabliet Pyrukynd 5 mg
Pyrukynd 50 mg filmom obalené tablety + Pyrukynd 20 mg filmom obalené tablety
Každá škatuľa so 14 filmom obalenými tabletami obsahuje:
7 filmom obalených tabliet Pyrukynd 50 mg
7 filmom obalených tabliet Pyrukynd 20 mg
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Holandsko
8. REGISTRAČNÉ ČÍSLO/ČÍSLA
EU/1/22/1662/001
EU/1/22/1662/002
EU/1/22/1662/003
EU/1/22/1662/004
EU/1/22/1662/005
EU/1/22/1662/006
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 9. november 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Pyrukynd 100 mg filmom obalené tablety
1. NÁZOV LIEKU
Pyrukynd 100 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 100 mg mitapivátu (vo forme sulfátu).
Pomocná látka so známym účinkom
Každá filmom obalená tableta obsahuje 2,99 mg laktózy (vo forme monohydrátu).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta
Modré, oválne, filmom obalené tablety s rozmermi približne 16 mm x 6,8 mm, s označením „M100“ vytlačeným modrým atramentom na obidvoch stranách.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Pyrukynd je indikovaný dospelým na liečbu anémie spojenej s alfa- alebo beta-talasémiou závislou od transfúzie a nezávislou od transfúzie (pozri časť 5.1).
4.2 Dávkovanie a spôsob podávania
Liečbu má začať lekár so skúsenosťami s liečbou hematologických ochorení.
Dávkovanie
Odporúčaná dávka je 100 mg perorálne dvakrát denne.
Liečba Pyrukyndom má byť dlhodobá. Liečba Pyrukyndom sa má ukončiť, ak sa u pacientov s talasémiou nezávislou od transfúzie po 6 mesiacoch nezmierni hemolytická anémia alebo ak sa u pacientov s talasémiou závislou od transfúzie po 1 roku nezmierni hemolytická anémia, a to na základe celkových laboratórnych výsledkov a klinického stavu pacienta, pokiaľ neexistuje iné vysvetlenie zlyhania odpovede na liečbu (napr. krvácanie, operácia, iné sprievodné ochorenia).
Úprava dávky, prerušenie alebo ukončenie liečby
Ak je u pacienta z akéhokoľvek dôvodu potrebné prerušiť alebo ukončiť liečbu Pyrukyndom, pred prerušením alebo ukončením liečby možno zvážiť zníženie dávky na 100 mg jedenkrát denne.
Ak sa zistí koncentrácia Hb nad hornou hranicou normálu (upper limit of normal, ULN), môže sa zvážiť zníženie dávky na 100 mg jedenkrát denne, až kým sa koncentrácia Hb u pacienta nezníži aspoň na ULN.
Pokyny týkajúce sa prerušenia alebo ukončenia liečby Pyrukyndom pre „hypertransaminazémiu“, pozri časť 4.4.
Vynechaná dávka
Ak dôjde k vynechaniu dávky Pyrukyndu a oneskoreniu o 4 hodiny alebo menej, dávka sa má podať čo najskôr. Ak dôjde k vynechaniu dávky a oneskoreniu o viac ako 4 hodiny, náhradná dávka sa nemá podať a pacient má počkať do nasledujúcej plánovanej dávky. Následne sa má pacient vrátiť k normálnemu dávkovaciemu režimu.
Osobitné populácie
Staršie osoby
U starších pacientov je k dispozícii málo údajov. U starších pacientov sa žiadna úprava dávky neodporúča (pozri časti 5.1 a 5.2).
Porucha funkcie pečene
Farmakokinetika mitapivátu sa skúmala u dospelých osôb so stredne ť závažnou poruchou funkcie pečene. U pacientov s miernou alebo stredne závažnou poruchou funkcie pečene sa neodporúčajú žiadne úpravy dávky. Mitapivát sa neskúmal u pacientov so závažnou poruchou funkcie pečene.
Porucha funkcie obličiek
U pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek sú k dispozícii obmedzené údaje. U pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek sa žiadna úprava dávky neodporúča (pozri časť 5.2).
U pacientov so závažnou poruchou funkcie obličiek nie sú k dispozícii žiadne údaje. Nie je možné poskytnúť žiadne odporúčania týkajúce sa dávky.
Pediatrická populácia
Bezpečnosť a účinnosť Pyrukyndu u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje. Vykonali sa neklinické štúdie na mláďatách zvierat (pozri časť 5.3).
Spôsob podávania
Na perorálne použitie.
Pyrukynd sa môže užívať s jedlom alebo bez jedla. Tablety sa majú prehltnúť celé. Tablety sa nesmú deliť, drviť, žuvať ani rozpúšťať, pretože v súčasnosti nie sú k dispozícii údaje, ktoré by podporovali iné spôsoby podávania.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Hypertransaminazémia
U pacientov s talasémiou liečených mitapivátom sa počas prvých 6 mesiacov od expozície pozorovalo poškodenie pečene (pozri časť 4.8). Pečeňové testy sa majú vykonať pred začatím liečby Pyrukyndom a následne každý mesiac počas prvých 6 mesiacov a podľa klinickej indikácie. Ak sa zistia klinicky významne zvýšené hodnoty v pečeňových testoch alebo ak je hladina alanínaminotransferázy > 5-násobok ULN, liečba Pyrukyndom sa má prerušiť. Ak existuje podozrenie na poškodenie pečene spôsobené mitapivátom, liečba Pyrukyndom sa má ukončiť.
Liekové interakcie
Hormonálna antikoncepcia
Mitapivát môže znižovať systémovú expozíciu hormonálnej antikoncepcie, ktorá je citlivým substrátom cytochrómu P450 3A4 (CYP3A4) (napr. etinylestradiolu) (pozri časť 4.5). Ženy vo fertilnom veku majú byť poučené o používaní ďalších alebo alternatívnych antikoncepčných metód (pozri časť 4.6).
Súbežné podávanie iných liekov
Súbežné podávanie špecifických liekov s mitapivátom môže mať za následok zvýšené riziko nežiaducich reakcií alebo zmeny v účinnosti mitapivátu alebo zmeny v účinnosti súbežne podávaných liekov (pozri časť 4.5). Pri každom začatí alebo ukončení liečby mitapivátom alebo inými liekmi podávanými súbežne s mitapivátom je potrebné zvážiť možné liekové interakcie.
Laktóza
Tento liek obsahuje laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v tablete, t.j. v podstate zanedbateľné množstvo sodíka.
Obmedzenie klinických údajov
Klinické štúdie nezahŕňali pacientov s aktívnym a/alebo nekontrolovaným srdcovým alebo pľúcnym ochorením.
4.5 Liekové a iné interakcie
Mitapivát je primárne metabolizovaný CYP3A4 a je substrátom P-glykoproteínu (P-gp). Mitapivát indukuje CYP3A4 a môže tiež indukovať CYP2B6, CYP2C8, CYP2C9, CYP2C19 a uridíndifosfát glukuronozyltransferázu 1A1 (UGT1A1). Mitapivát môže inhibovať CYP3A4. Mitapivát môže indukovať a inhibovať P-gp (pozri časť 5.2).
Účinok iných liekov na mitapivát
Inhibítory CYP3A4
Účinok itrakonazolu (silného inhibítora CYP3A4) na farmakokinetiku jednorazovej dávky mitapivátu sa hodnotil v štúdii fázy 1. Itrakonazol zvýšil AUC0-t, AUC∞ a Cmax mitapivátu 4,7-krát, 4,9-krát a 1,7-krát, v uvedenom poradí. Zvýšená expozícia mitapivátu v plazme môže zvýšiť riziko nežiaducich reakcií. Súbežnému používaniu inhibítorov CYP3A4 s mitapivátom je potrebné sa vyhnúť (pozri časť 4.4). Ak sa nedá vyhnúť súbežnému užívaniu stredne silného inhibítora CYP3A4, dávka mitapivátu má byť 100 mg jedenkrát denne a u pacientov sa má monitorovať, či sa nezvyšuje riziko výskytu nežiaducich reakcií. Pri použití so stredne silným inhibítorom CYP3A sa u pacientov nemá prekročiť dávka 100 mg jedenkrát denne.
Induktory CYP3A4
Účinok rifampicínu (silného induktora CYP3A4) na farmakokinetiku jednorazovej dávky mitapivátu sa hodnotil v štúdii fázy 1. Rifampicín znížil AUC0-t, AUC∞ a Cmax mitapivátu o 91 %, 91 % a 77 %, v uvedenom poradí. Znížené expozície mitapivátu v plazme môžu znížiť účinnosť mitapivátu. Súbežnému používaniu induktorov CYP3A4 s mitapivátom je potrebné sa vyhnúť (pozri časť 4.4). Ak je súbežné používanie induktora CYP3A4 nevyhnutné, u pacientov sa má sledovať možné zníženie účinnosti mitapivátu. U pacientov sa nemá prekročiť odporúčaná dávka 100 mg dvakrát denne.
Látky znižujúce produkciu žalúdočnej kyseliny
Súbežné používanie mitapivátu s liekmi, ktoré zvyšujú pH žalúdočného obsahu, sa v klinickej štúdii liekových interakcií nehodnotilo. Na základe analýzy v populácii na rozbor FK sa však u pacientov s talasémiou nezistili žiadne klinicky významné zmeny AUC ani Cmax v ustálenom stave pri súbežnom podávaní inhibítorov protónovej pumpy.
Účinok mitapivátu na iné lieky
Substráty CYP3A4
Účinok mitapivátu (100 mg dvakrát denne) na farmakokinetiku jednorazovej dávky midazolamu (citlivý substrát CYP3A4) sa hodnotil v štúdii fázy 1. Mitapivát v rovnovážnom stave znížil AUC (AUC0-t, AUC∞) midazolamu o 53 % a Cmax midazolamu o 37 %. Počas liečby mitapivátom sa má zvážiť alternatívna liečba, ktorá nie je založená na citlivých substrátoch CYP3A4 (pozri časť 4.4). Ak je súbežné podávanie mitapivátu s citlivými substrátmi CYP3A4 nevyhnutné, pacienti majú byť starostlivo sledovaní, najmä v prípade substrátov s úzkym terapeutickým indexom (napr. alfentanilu, karbamazepínu, cyklosporínu, ergotamínu, fentanylu, pimozidu, chinidínu, sirolímu, takrolímu).
Hormonálna antikoncepcia
Mitapivát môže meniť systémovú expozíciu hormonálnej antikoncepcie, ktorá je citlivým substrátom CYP3A4 (napr. etinylestradiolu) (pozri časť 4.4) a môže ovplyvniť jej účinnosť (pozri časť 4.6).
Substráty UGT1A1, CYP2B6 a CYP2C
Na základe údajov in vitro môže mitapivát indukovať UGT1A1, CYP2B6, CYP2C8, CYP2C9 a CYP2C19 (pozri časť 5.2) a môže znižovať systémovú expozíciu substrátom týchto enzýmov (napr. irinotekanu [UGT1A1], bupropiónu [CYP2B6]; omeprazolu [CYP2C19]; repaglinidu [CYP2C8]; warfarínu [CYP2C9]). Súbežné používanie mitapivátu so substrátmi týchto enzýmov sa v klinickej štúdii liekových interakcií nehodnotilo. Počas liečby mitapivátom sa má zvážiť alternatívna liečba, ktorá nie je založená na substrátoch UGTA1 alebo citlivých substrátoch CYP2B6 alebo CYP2C (pozri časť 4.4). Ak je súbežné podávanie nevyhnutné, u pacientov sa ma sledovať strata terapeutického účinku substrátov týchto enzýmov, najmä tých s úzkym terapeutickým indexom (napr. irinotekánu [UGT1A1]; cyklofosfamidu [CYP2B6]; kyseliny valproovej [CYP2C19]; paklitaxelu [CYP2C8]; warfarínu, fenytoínu [CYP2C9]).
Substráty P-gp
Na základe údajov in vitro môže mitapivát indukovať a inhibovať P-gp (pozri časť 5.2) a môže meniť systémovú expozíciu substrátov (napr. dabigatran etexilátu) tohto transportéra. Súbežné používanie mitapivátu so substrátmi P-gp sa v klinickej štúdii liekových interakcií nehodnotilo. Počas liečby mitapivátom sa má zvážiť alternatívna liečba, ktorá nie je založená na substrátoch P-gp (pozri časť 4.4). Ak je súbežné podávanie mitapivátu so substrátmi P-gp nevyhnutné, pacienti majú byť starostlivo sledovaní, najmä v prípade substrátov s úzkym terapeutickým indexom (napr. kolchicínu, digoxínu).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u žien
Ženy vo fertilnom veku sa majú počas liečby Pyrukyndom vyhnúť otehotneniu.
Ženy vo fertilnom veku majú počas liečby Pyrukyndom a najmenej 1 mesiac po poslednej dávke používať antikoncepciu. Mitapivát môže znižovať systémovú expozíciu hormonálnej antikoncepcie, ktorá je citlivým substrátom cytochrómu CYP3A4 (pozri časti 4.4 a 4.5). Je potrebné zvážiť ďalšie alebo alternatívne metódy antikoncepcie.
Gravidita
Nie sú k dispozícii alebo je iba obmedzené množstvo údajov o použití mitapivátu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3).
Pyrukynd sa neodporúča užívať počas gravidity a u žien vo fertilnom veku nepoužívajúcich antikoncepciu.
Dojčenie
Nie je známe, či sa mitapivát a/alebo metabolity vylučuje/vylučujú do ľudského mlieka. Riziko u novorodencov/dojčiat nemôže byť vylúčené.
Rozhodnutie, či ukončiť dojčenie alebo sa vzdať liečby Pyrukyndom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku mitapivátu na plodnosť u ľudí. Štúdie na zvieratách preukázali reverzibilné účinky na reprodukčné orgány samcov a samíc (pozri časť 5.3). Počas užívania mitapivátu môže dôjsť k ovplyvneniu schopnosti ženy a muža počať dieťa.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Pyrukynd má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pacientom sa má odporučiť, aby boli opatrní pri vedení vozidiel alebo používaní strojov v prípade, že sa u nich počas liečby Pyrukyndom vyskytne nespavosť (pozri časť 4.8).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Hodnotenie bezpečnosti lieku Pyrukynd je založené na skúsenostiach z dvoch randomizovaných, dvojito zaslepených, placebom kontrolovaných klinických štúdii: jednej u dospelých pacientov s alfa- alebo beta-talasémiou nezávislou od transfúzie (ENERGIZE) a jednej u dospelých pacientov s alfa- alebo beta-talasémiou závislou od transfúzie (ENERGIZE-T). V oboch štúdiách dostávalo 301 osôb Pyrukynd počas dvojito zaslepeného obdobia a 292 osôb bolo vystavených Pyrukyndu > 12 mesiacov, pričom expozícia Pyrukyndu pokračovala počas nezaslepeného rozšíreného obdobia. Bezpečnostný profil Pyrukyndu bol charakterizovaný s ohľadom na údaje z dvojito zaslepeného obdobia aj nezaslepeného rozšíreného obdobia.
Najčastejšími nežiaducimi reakciami v oboch štúdiách boli bolesť hlavy (24,9 %) a nespavosť (24,3 %) a najčastejšími pozorovanými laboratórnymi abnormalitami boli znížené hladiny estrónu (muži) (57,8 %), zvýšené hladiny voľného testosterónu (muži) (57,4 %), zvýšené hladiny testosterónu v krvi (muži) (40,2 %) a znížené hladiny estradiolu (muži) (15,6 %).
Zoznam nežiaducich reakcií v tabuľke
Nežiaduce reakcie spojené s liečbou Pyrukyndom zistené v klinických štúdiách u pacientov s talasémiou sú uvedené v tabuľke nižšie.
Nežiaduce reakcie sú klasifikované podľa triedy orgánových systémov MedDRA a frekvencie: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) alebo neznáme (z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 1: Nežiaduce reakcie
| Trieda orgánových systémov | Veľmi časté | Časté | Menej časté |
| Psychické poruchy | Nespavosť | ||
| Poruchy nervového systému | Bolesť hlavy | Závrat | |
| Poruchy srdca a srdcovej činnosti | Palpitácie | ||
| Poruchy pečene a žlčových ciest | Hypertransaminazémia | ||
Poruchy kože a podkožného tkaniva | Pruritus Vyrážka | ||
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Artralgia Bolesť v končatinách | ||
| Poruchy obličiek a močových ciest | Proteinúria | ||
| Laboratórne a funkčné vyšetrenia | Znížená hladina estrónu (muži) Zvýšená hladina voľného testosterónu (muži) Zvýšená hladina testosterónu v krvi (muži) Znížená hladina estradiolu (muži) |
Opis vybraných nežiaducich reakcií
Hypertransaminazémia
V štúdii ENERGIZE a ENERGIZE-T sa u 2 z 301 pacientov (0,66 %) liečených Pyrukyndom vyskytli nežiaduce udalosti naznačujúce hepatocelulárne poškodenie počas dvojito zaslepeného obdobia. U troch ďalších pacientov sa vyskytli nežiaduce udalosti naznačujúce hepatocelulárne poškodenie počas nezaslepených rozšírených období po prechode z placeba na Pyrukynd. U 2 z 5 pacientov boli tieto udalosti závažné (vyžadujúce hospitalizáciu) a u zvyšných 3 boli tieto udalosti nezávažné. Tieto udalosti boli charakterizované dĺžkou času do prepuknutia v priebehu prvých 6 mesiacov liečby s maximálnym zvýšením hladiny alanínaminotransferázy > 5 × ULN. Všetci pacienti ukončili liečbu Pyrukyndom a tieto udalosti sa zmiernili po ukončení liečby. Žiadna z týchto udalostí neviedla k zlyhaniu pečene, transplantácii pečene alebo k úmrtiu.
Zmeny hladín pohlavných hormónov
V podmienkach in vitro je mitapivát slabým inhibítorom aromatázy. V štúdii ENERGIZE došlo u 15 zo 46 (32,6 %) mužov k zvýšeniu hladiny testosterónu nad normálnu hodnotu a u 18 zo 46 (39,1 %) a u 2 zo 46 (4,3 %) mužov k zníženiu hladiny estrónu a estradiolu pod dolnú hranicu normálu, v uvedenom poradí. V štúdii ENERGIZE-T u 25 zo 79 mužov (31,6 %) došlo k zvýšeniu hladiny testosterónu nad normálnu hodnotu a u 46 zo 79 (58,2 %) a u 15 zo 79 (19,0 %) mužov došlo k poklesu estrónu a estradiolu pod dolnú hranicu normálu, v uvedenom poradí. Tieto zmeny v hladinách hormónov sa udržali počas liečby Pyrukyndom. U pacientov, ktorí ukončili liečbu Pyrukyndom, boli hormonálne zmeny reverzibilné. Analýza hladín pohlavných hormónov u pacientok bola obmedzená vzhľadom na fyziologické zmeny hladín hormónov, ktoré sa očakávajú počas normálneho menštruačného cyklu a rôzne typy hormonálnej antikoncepcie, ktorú pacientky používali.
Nespavosť
V štúdii ENERGIZE bola hlásená nespavosť u 35 zo 129 (27,1 %) pacientov, ktorí dostávali Pyrukynd, a u 5 zo 63 (7,9 %) pacientov, ktorí dostávali placebo. V štúdii ENERGIZE-T bola nespavosť hlásená u 38 zo 172 (22,1 %) pacientov, ktorí dostávali Pyrukynd, a u 8 z 85 (9,4 %) pacientov, ktorí dostávali placebo.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
K dispozícii nie sú žiadne údaje o predávkovaní mitapivátom.
V prípade predávkovania je potrebné pacientov liečiť symptomaticky a podľa potreby im poskytnúť vhodné podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Iné hematologické liečivá, ATC kód: B06AX04
Mechanizmus účinku
Mitapivát je aktivátor pyruvátkinázy a pôsobí priamou väzbou na tetramér pyruvátkinázy.
Pri talasémii vedie nerovnováha v tvorbe globínového reťazca počas erytropoézy k zvýšenému oxidačnému stresu, čo vedie k neúčinnej erytropoéze a hemolýze. Mitapivát zlepšuje energetickú homeostázu, životnosť červených krviniek, neúčinnú erytropoézu a hemolýzu zvýšením aktivity pyruvátkinázy.
Farmakodynamické účinky
U zdravých dobrovoľníkov a pacientov s talasémiou sa po podaní dávky mitapivátu do dosiahnutia rovnovážneho stavu pozoroval pokles koncentrácie 2,3-difosfoglycerátu a zvýšenie koncentrácie ATP.
Klinická účinnosť a bezpečnosť
Účinnosť Pyrukyndu sa hodnotila v 2 medzinárodných klinických štúdiách fázy 3 u pacientov s alfa- a beta-talasémiou: ENERGIZE a ENERGIZE-T.
Pacienti s talasémiou nezávislou od transfúzie (ENERGIZE)
Účinnosť Pyrukyndu sa hodnotila v nadnárodnej, randomizovanej, dvojito zaslepenej, placebom kontrolovanej klinickej štúdii (ENERGIZE) so 194 dospelými pacientmi s alfa- alebo beta-talasémiou nezávislou od transfúzie, pričom bola definovaná ako stav, kedy sa počas 24-týždňového obdobia pred randomizáciou podalo najviac 5 jednotiek transfúzií červených krviniek a v priebehu 8 týždňov pred informovaným súhlasom a počas obdobia skríningu nedošlo k žiadnej transfúzii červených krviniek. Pacienti boli zaradení, ak mali zdokumentovanú diagnózu talasémie (beta-talasémia s mutáciami alfa-globínového génu alebo bez nej, HbE/beta-talasémia alebo alfa-talasémia/ochorenie HbH) a východiskovú koncentráciu Hb ≤ 100 g/l (≤ 10 g/dl; ≤ 6,2 mmol/l). Pacienti boli vylúčení, ak mali aktívne a/alebo nekontrolované srdcové alebo pľúcne ochorenie. Randomizácia bola stratifikovaná podľa východiskových koncentrácií Hb (≤ 90 g/l v porovnaní s 91 – 100 g/l; ≤ 9 g/dl v porovnaní s 9,1
- 10 g/dl; ≤ 5,6 mmol/l v porovnaní s > 5,6 – 6,2 mmol/l) a genotypu talasémie (alfa-talasémia/ochorenie HbH v porovnaní s beta-talasémiou).
Spomedzi 194 pacientov s alfa- alebo beta-talasémiou nezávislou od transfúzie bolo 130 pacientov randomizovaných na užívanie 100 mg Pyrukyndu dvakrát denne počas 24-týždňového dvojito zaslepeného obdobia. Medián trvania liečby Pyrukyndom bol 24,1 týždňa (rozmedzie 1,1 až 28,1 týždňa). Celkovo bolo počas > 24 týždňov Pyrukyndu vystavených 97 (75 %) pacientov. Spomedzi 194 randomizovaných pacientov bol medián veku 41,0 roka (rozmedzie 18 až 69 rokov) a 36,6 % bolo mužov; rasa bola hlásená u 99 % pacientov: 56,2 % belochov, 39,2 % Ázijčanov, 1,0 % černochov alebo Afroameričanov, 0,5 % mnohonárodnostných a 2,1 % neznámej rasy.
Východiskové charakteristiky ochorenia sú uvedené v tabuľke 2.
Tabuľka 2: Východiskové charakteristiky ochorenia u pacientov s talasémiou nezávislou od transfúzie (ENERGIZE)
| Východiskové charakteristiky ochorenia1 | Pyrukynd N = 130 | Placebo N = 64 | Celkom N = 194 |
Hemoglobín (g/l)2, n Medián (min, max) | 130 83,88 (53,0; 104,0) | 64 84,17 (58,5; 107,0) | 194 84,00 (53,0; 107,0) |
| Genotyp talasémie, n (%) alfa-talasémia/ochorenie HbH beta-talasémia | 42 (32,3) 88 (67,7) | 20 (31,3) 44 (68,8) | 62 (32,0) 132 (68,0) |
Transfúzna záťaž (jednotky RBC)3, n (%) 0 1 – 2 3 – 5 | 114 (87,7) 10 (7,7) 6 (4,6) | 54 (84,4) 7 (10,9) 3 (4,7) | 168 (86,6) 17 (8,8) 9 (4,6) |
Retikulocyt (frakcia 1), n Medián (min, max) | 122 0,05 (0,003; 0,298) | 58 0,04 (0,000; 0,219) | 180 0,05 (0,000; 0,298) |
Nepriamy bilirubín (μmol/l), n Medián (min, max) | 130 23,38 (2,2; 155,8) | 62 22,63 (2,7; 81,6) | 192 23,00 (2,2; 155,8) |
LDH (U/l), n Medián (min, max) | 130 263,50 (107,5; 1 207,5) | 64 267,25 (110,0; 1 009,0) | 194 265,00 (107,5; 1 207,5) |
Koncentrácia železa v pečeni (mg/g), n Medián (min, max) | 98 3,93 (0,75; 27,19) | 52 2,76 (0,75; 18,53) | 150 3,64 (0,75; 27,19) |
| Predchádzajúca anamnéza splenektómie, n (%) | 47 (36,2) | 25 (39,1) | 72 (37,1) |
| Predchádzajúca anamnéza cholecystektómie, n (%) | 45 (34,6) | 16 (25,0) | 61 (31,4) |
| Východiskové charakteristiky ochorenia1 | Pyrukynd N = 130 | Placebo N = 64 | Celkom N = 194 |
| Predchádzajúca anamnéza chelatácie železa, n (%) | 46 (35,4) | 22 (34,4) | 68 (35,1) |
Hb: hemoglobín, LDH: laktátdehydrogenáza, RBC: erytrocyt
1 n je počet pacientov s úplnými údajmi.
2 Východisková hodnota Hb v g/dl: medián 8,40 (rozmedzie 5,3 až 10,7). Východisková hodnota Hb v mmol/l: medián 5,21 (rozmedzie 3,3 až 6,6).
3 Celkový počet jednotiek RBC, ktoré boli podané transfúziou v priebehu 24 týždňov pred randomizáciou.
Spomedzi 62 randomizovaných pacientov s alfa-talasémiou nezávislou od transfúzie bol medián veku 39,0 roka (rozmedzie 18 až 67) a 17,7 % bolo mužov. Rasa bola hlásená u 98,4 % pacientov: 59,7 % bolo Ázijcov, 35,5 % belochov a 3,2 % neznámej rasy. V 24-týždňovom období pred randomizáciou 95,2 % pacientov nedostalo žiadne transfúzie červených krviniek, 3,2 % dostalo transfúzie 1 – 2 jednotiek červených krviniek a 1,6 % dostalo transfúzie 3 – 5 jednotiek červených krviniek. Vo východiskovom stave bol medián Hb 87,00 g/l (rozmedzie 53,0 až 103,0) alebo 8,70 g/dl (rozmedzie 5,3 až 10,3) alebo 5,39 mmol/l (rozmedzie 3,3 až 6,4), medián retikulocytov (frakcia 1) bol 0,04 (rozmedzie 0,010 až 0,221), medián nepriameho bilirubínu bol 17,74 µmol/l (rozmedzie 2,7 až 155,8), medián LDH bol 242,75 (U/l) (rozmedzie 110,0 až 886,0) a medián koncentrácie železa v pečeni bol 2,57 mg/g (rozmedzie 0,75 až 14,14). 16,1 % pacientov malo v anamnéze splenektómiu, 22,6 % cholecystektómiu a 19,4 % chelatáciu železa.
Primárny koncový ukazovateľ, odpoveď Hb, bol definovaný ako zvýšenie priemernej koncentrácie Hb
o ≥ 10 g/l (≥ 1 g/dl; ≥ 0,62 mmol/l) oproti východiskovej hodnote, ktoré pretrvávalo od 12. do
- 24. týždňa. Výsledky účinnosti sú uvedené v tabuľke 3.
Tabuľka 3: Výsledky účinnosti u pacientov s talasémiou nezávislou od transfúzie (ENERGIZE)
| Pyrukynd N = 130 | Placebo N = 64 | Rozdiel | ||
| Primárny koncový ukazovateľ | n (%) | n (%) | Upravený rozdiel (%) (95 % IS) | p-hodnota1 |
| Odpoveď Hb2 | 55 (42,3) | 1 (1,6) | 40,9 (32,0; 49,8) | < 0,0001 |
| Sekundárne koncové ukazovatele | Priemer LS (95 % IS) | Priemer LS (95 % IS) | Rozdiel priemerov LS (95 % IS) | p-hodnota1 |
| Hemoglobín (g/l)3 | 8,57 (7,26; 9,88) | -1,06 (-2,77; 0,65) | 9,63 (7,80; 11,46) | < 0,0001 |
Dotazník FACIT – hodnotenie únavy4 | 4,85 (3,41; 6,30) | 1,46 (-0,43; 3,34) | 3,40 (1,21; 5,59) | 0,0026 |
IS: interval spoľahlivosti, Hb: hemoglobín, LS: metóda najmenších štvorcov
1 Všetky p-hodnoty sú 2-stranné a všetky výsledky sú štatisticky významné.
2 Pri odpovedi Hb sa rozdiel upraví pre faktory stratifikácie randomizácie, ktoré zahŕňali koncentrácie Hb (≤ 9,0 g/dl v porovnaní s 9,1 – 10,0 g/dl) a genotyp talasémie (alfa-talasémia/ochorenie HbH v porovnaní s beta-talasémiou). Dvojstranná p-hodnota vychádza z Mantelovej-Haenszelovej metódy štatistického váženia s úpravou pre faktory stratifikácie randomizácie.
3 Zmena v priemernej koncentrácii Hb od 12. do 24. týždňa oproti východiskovej hodnote. Upravený rozdiel v g/dl je 0,96 (95 % IS: 0,78; 1,15). Upravený rozdiel v mmol/l je 0,60 (95 % IS: 0,48; 0,71). 4 Zmena oproti východiskovej hodnote v priemernom skóre dosiahnutom v dotazníku FACIT (Functional Assessment of Chronic Illness Therapy) na hodnotenie únavy od 12. do 24. týždňa. Celkové skóre dosiahnuté v dotazníku FACIT hodnotiacom únavu sa pohybuje od 0 do 52, pričom vyššie skóre naznačuje lepšiu kvalitu života vzhľadom na zdravotný stav.
Poznámka: pri ukazovateli zmeny v priemernej koncentrácii Hb od 12. do 24. týždňa oproti východiskovej hodnote a zmeny v priemernom skóre dosiahnutom na dotazníku FACIT hodnotiacom únavu od 12. do
- 24. týždňa vychádzajú 95 % IS a dvojstranné p-hodnoty z modelu analýzy kovariancie (ANCOVA), ktorý zahŕňal zmenu oproti východiskovému stavu ako závislú premennú, liečebnú skupinu ako nezávislú premennú a východiskové a stratifikačné faktory randomizácie ako kovariáty.
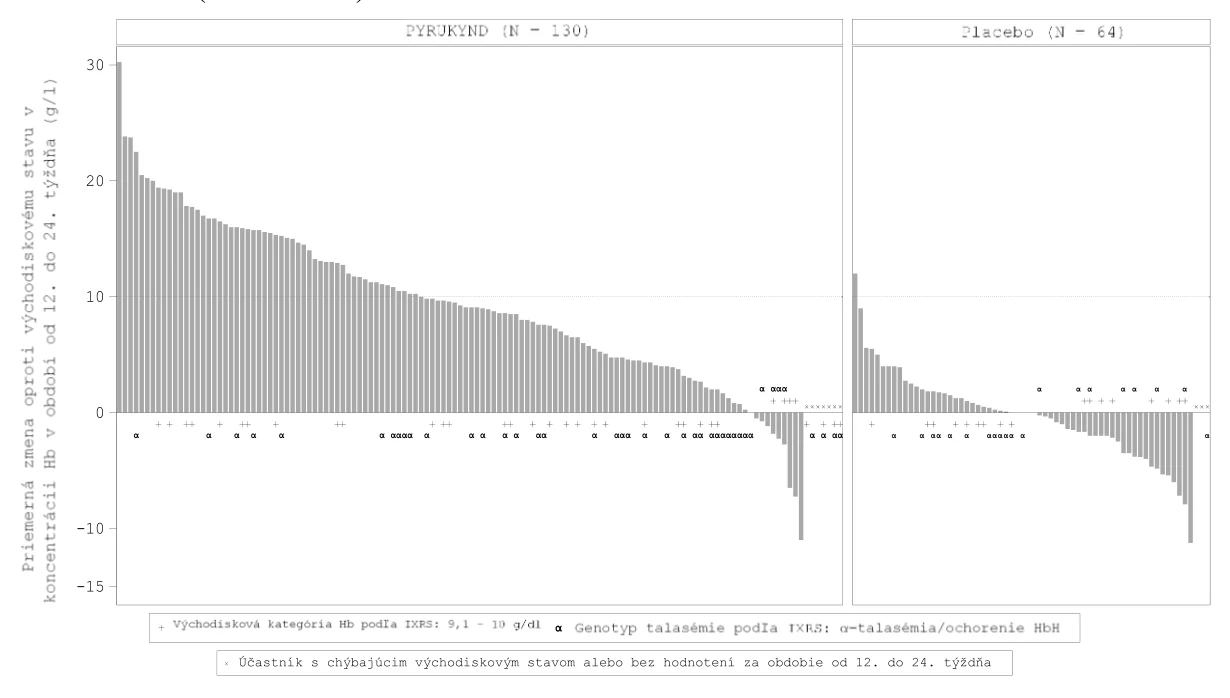
Väčšina pacientov v ramene s Pyrukyndom vykazovala nárast priemernej hladiny Hb od 12. do
- 24. týždňa oproti východiskovej hodnote (Obrázok 1). Podávanie dávok Pyrukyndu viedlo k skorému a trvalému zvýšeniu hladiny Hb (Obrázok 2). Počas pokračujúcej expozície Pyrukyndu v nezaslepenom rozšírenom období sa zvýšenia koncentrácií Hb zachovali, pričom priemerná zmena v 48. týždni oproti východiskovej hodnote bola 9,3 g/l (95 % IS: 7,67; 10,97) alebo 0,9 g/dl (95 % IS: 0,77; 1,10) alebo 0,6 mmol/l (95 % IS: 0,48; 0,68).
Obrázok 1: Priemerná zmena hladiny hemoglobínu oproti východiskovému stavu v období od 12. týždňa po 24. týždeň podľa pacienta – všetci randomizovaní pacienti (ENERGIZE)
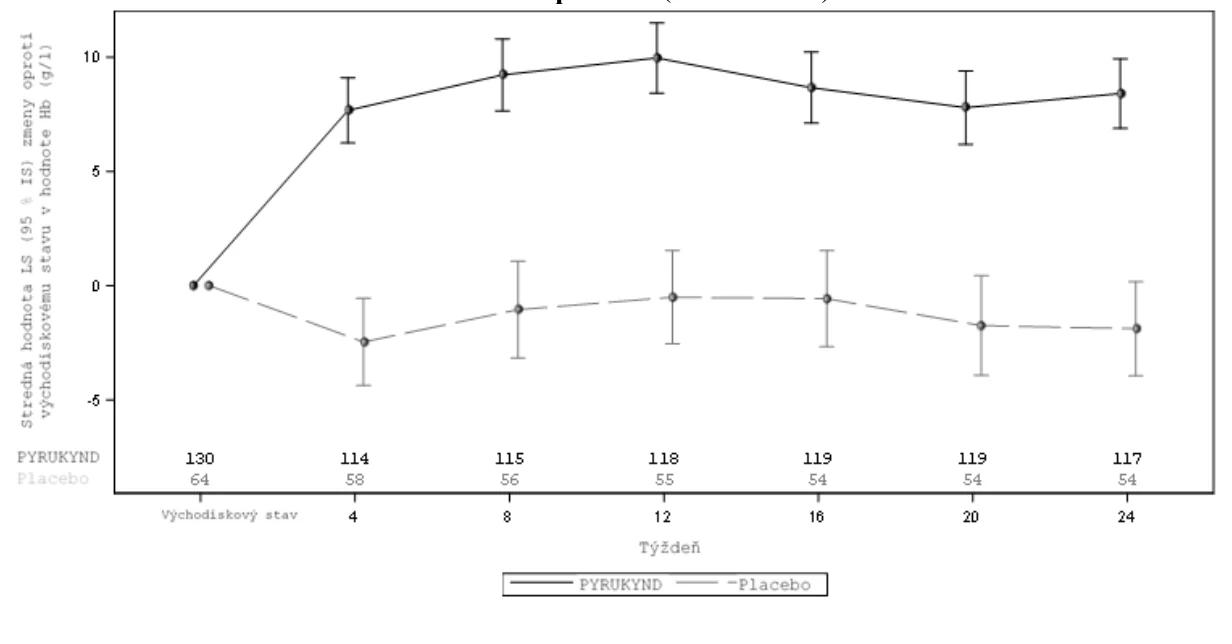
Obrázok 2: Zmena hladiny hemoglobínu oproti východiskovému stavu v priebehu času – všetci randomizovaní pacienti (ENERGIZE)
Z 55 pacientov s odpoveďou Hb v ramene s Pyrukyndom bol priemerný nárast hladiny Hb 15,55 g/l (1,56 g/dl alebo 0,96 mmol/l) a medián trvania odpovede bol 19,6 týždňa (rozmedzie 4,0 až 23,4+ týždňa) počas 24-týždňového dvojito zaslepeného obdobia. Počas pokračujúcej expozície Pyrukyndu v nezaslepenom rozšírenom období trvajúcom celkovo až 126,1 týždňa bol medián trvania odpovede 32,9 týždňa (rozmedzie 15,4 až 99,3+ týždňa).
U pacientov v ramene s Pyrukyndom došlo k zlepšeniu v porovnaní s placebom v zmene oproti východiskovému stavu po 24. týždeň v prípade 2 markerov hemolýzy (nepriamy bilirubín [−10,62 µmol/l (95 % IS: −13,74; −7,50)] a laktátdehydrogenáza [−24,28 U/l (95 % IS: −45,40; −3,15)]) a v prípade 1 markera erytropoézy (pomer retikulocytov/erytrocytov [−0,0135 (95 % IS: −0,0217; −0,0053)]). U pacientov v ramene s Pyrukyndom neboli v porovnaní s placebom pozorované žiadne zlepšenia v haptoglobíne ani erytropoetíne.
Počas liečby Pyrukyndom sa hodnotila koncentrácia železa v pečeni iba počas obdobia nezaslepeného rozšírenia. Pacienti liečení Pyrukyndom dosiahli zlepšenie v koncentrácii železa v pečeni v 48. týždni počas obdobia nezaslepeného rozšírenia s priemernou zmenou oproti východiskovej hodnote −0,84 mg/g (95 % IS: −1,33; −0,36).
Pacienti vo východiskovom stave vykazovali únavu, čo preukazuje stredná hodnota dosiahnutá v dotazníku FACIT hodnotiacom únavu ako skóre približne 36 v ramene užívajúcom Pyrukynd aj v ramene užívajúcom placebo. Zmysluplný prah zmeny u osoby v rámci skóre na dotazníku FACIT hodnotiacom únavu, čo bolo definované ako ≥ 4,5-bodové zlepšenie oproti východiskovému stavu v priemernom skóre v dotazníku FACIT hodnotiacom únavu za obdobie od 12. do 24. týždňa, vykazoval vyšší podiel pacientov v ramene užívajúcom Pyrukynd v porovnaní s ramenom užívajúcim placebo [14,2 % (95 % IS: 1,1; 27,2)] (Obrázok 3).
Obrázok 3: Priemerná zmena oproti východiskovému stavu v skóre na dotazníku FACIT hodnotiacom únavu za obdobie od 12. do 24. týždňa – všetci randomizovaní pacienti (ENERGIZE)
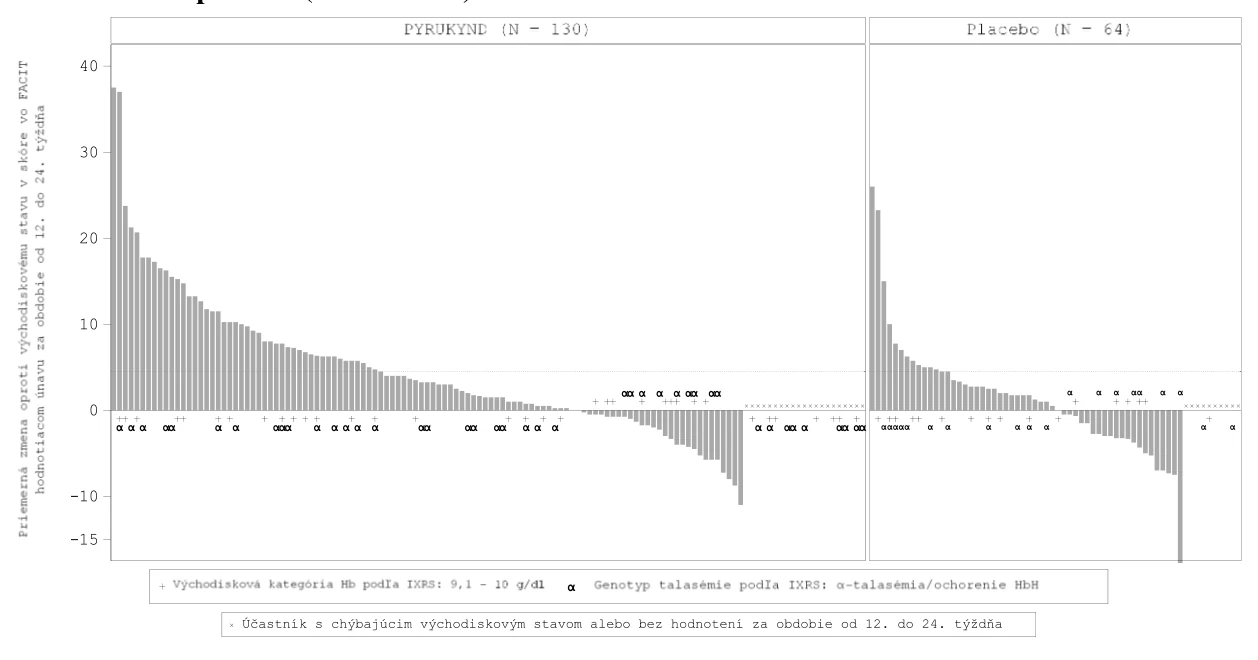
Poznámka: bodkovaná čiara predstavuje zmysluplný prah zmeny v rámci osoby pri skóre na dotazníku FACIT hodnotiacom únavu.
Vo východiskovom stave bola stredná hodnota vzdialenosti v teste so 6-minútovou chôdzou (6-minute walk test, 6MWT) 422 metrov v ramene s Pyrukyndom a 412 metrov v ramene s placebom. U pacientov v ramene s Pyrukyndom došlo k zlepšeniu kapacity chôdze v porovnaní s placebom na základe posúdenia zmeny oproti východiskovému stavu vo vzdialenosti v teste 6MWT po 24. týždeň. Zmena v strednej hodnote LS (štandardná chyba, SE) bola 30,48 metra (5,651) v ramene s Pyrukyndom a 7,11 metra (7,346) v ramene s placebom. Rozdiel v strednej hodnote LS (SE) bol 23,36 metra (8,337) (95 % IS: 6,90; 39,83).
Pacienti s talasémiou závislou od transfúzie (ENERGIZE-T)
Účinnosť Pyrukyndu sa hodnotila v nadnárodnej, randomizovanej, dvojito zaslepenej, placebom kontrolovanej klinickej štúdii (ENERGIZE-T) s 258 dospelými pacientmi s alfa- alebo beta-talasémiou závislými od transfúzie, pričom bola definovaná ako stav, kedy sa počas 24-týždňového obdobia pred randomizáciou podalo 6 až 20 jednotiek transfúzií červených krviniek a žiadna transfúzia sa nepodala najviac 6 týždňov. Pacienti boli zaradení, ak mali zdokumentovanú diagnózu talasémie (beta-talasémia s mutáciami alfa-globínového génu alebo bez nich, HbE/beta-talasémia alebo alfa-talasémia/ochorenie HbH). Pacienti boli vylúčení, ak mali aktívne a/alebo nekontrolované srdcové alebo pľúcne ochorenie. Randomizácia bola stratifikovaná podľa geografickej oblasti (Severná Amerika a Európa v porovnaní s Ázijsko-tichomorskou oblasťou v porovnaní so zvyškom sveta) a genotypu talasémie (β0/β0 v porovnaní s non-β0/β0).
Spomedzi 258 pacientov s alfa- alebo beta-talasémiou závislou od transfúzie bolo 171 pacientov randomizovaných na užívanie 100 mg Pyrukyndu dvakrát denne počas 48-týždňového dvojito zaslepeného obdobia. Medián trvania liečby Pyrukyndom bol 48,1 týždňa (rozmedzie 0,3 až 59,9 týždňa). Celkovo bolo 104 (60,5 %) pacientov vystavených Pyrukyndu počas > 48 týždňov. Spomedzi 258 randomizovaných pacientov bol medián veku 33,5 roka (rozmedzie 18 až 67 rokov) a 47,3 % bolo mužov; 62,0 % bolo zo Severnej Ameriky a Európy, 18,2 % bolo z Ázie a Tichomoria a 19,8 % bolo zo zvyšku sveta; rasa bola hlásená u 95,7 % pacientov: 60,1 % belochov, 30,2 % Ázijčanov, 0,8 % černochov alebo Afroameričanov, 0,8 % mnohonárodnostných a 3,9 % neznámej rasy.
Východiskové charakteristiky základného ochorenia sú uvedené v tabuľke 4.
Tabuľka 4: Východiskové charakteristiky ochorenia u pacientov s talasémiou závislou od transfúzie (ENERGIZE-T)
| Východiskové charakteristiky ochorenia1 | Pyrukynd N = 171 | Placebo N = 87 | Celkom N = 258 |
Hemoglobín (g/l), n1 Medián (min, max) | 171 89,60 (51,0; 118,4) | 87 89,20 (51,2; 109,1) | 258 89,35 (51,0; 118,4) |
Genotyp talasémie, n (%) beta0/beta0 non-beta0/beta0 alfa-talasémia/ochorenie HbH beta-talasémia | 75 (43,9) 96 (56,1) 9 (5,3) 162 (94,7) | 39 (44,8) 48 (55,2) 3 (3,4) 84 (96,6) | 114 (44,2) 144 (55,8) 12 (4,7) 246 (95,3) |
Transfúzna záťaž (jednotky RBC), n (%)2 ≤ 12 > 12 | 54 (31,6) 117 (68,4) | 21 (24,1) 66 (75,9) | 75 (29,1) 183 (70,9) |
Koncentrácia železa v pečeni (mg/g), n Medián (min, max) | 133 4,58 (0,37; 28,21) | 74 4,43 (0,37; 20,47) | 207 4,55 (0,37; 28,21) |
| Predchádzajúca anamnéza splenektómie, n (%) | 92 (53,8) | 49 (56,3) | 141 (54,7) |
| Predchádzajúca anamnéza cholecystektómie, n (%) | 42 (24,6) | 24 (27,6) | 66 (25,6) |
| Predchádzajúca anamnéza chelatácie železa, n (%) | 165 (96,5) | 87 (100) | 252 (97,7) |
Hb: hemoglobín, RBC: červené krvinky
1 n je počet pacientov s úplnými údajmi.
2 Prahová hodnota Hb pred transfúziou je stredná hodnota všetkých koncentrácií Hb pred transfúziou pri transfúzichách RBC podávaných počas 24-týždňového obdobia pred randomizáciou. Prahová hodnota Hb pred transfúziou v g/dl: medián 8,94 (rozmedzie: 5,1 až 11,8). Prahová hodnota Hb pred transfúziou v mmol/l: medián 5,54 (rozmedzie: 3,2 až 7,3).
3 Celkový počet jednotiek RBC transfúzne podaných v 24-týždňovom období pred randomizáciou.
Spomedzi 12 randomizovaných pacientov s alfa-talasémiou závislou od transfúzie bol medián veku 42,0 roka (rozmedzie 25 až 62) a 41,7 % bolo mužov. Rasa bola hlásená u 100 % pacientov: 58,3 % bolo Ázijcov, 25,0 % belochov a 16,7 % neznámej rasy; 66,7 % bolo zo Severnej Ameriky a Európy a 33,3 % z Ázie a oblasti Tichomoria. V 24-týždňovom období pred randomizáciou 75,0 % pacientov dostalo transfúziu ≤ 12 jednotiek červených krviniek a 25,0 % dostalo transfúziu > 12 jednotiek červených krviniek. Vo východiskovom stave bol medián prahovej hodnoty Hb pred transfúziou 79,90 g/l (rozmedzie 58,7 až 91,9) alebo 7,99 g/dl (rozmedzie 5,9 až 9,2) alebo 4,95 mmol/l (rozmedzie 3,6 až 5,7) a medián koncentrácie železa v pečeni bol 6,3 mg/g (rozmedzie 1,22 až 16,11). 25,0 % pacientov malo v anamnéze splenektómiu, 16,7 % cholecystektómiu a 100 % chelatáciu železa.
Výsledky účinnosti vrátane primárnych a sekundárnych koncových ukazovateľov, ktoré charakterizujú trvanlivosť účinku Pyrukyndu v porovnaní s placebom na záťaž transfúziou, sú uvedené v tabuľke 5.
Tabuľka 5: Výsledky účinnosti u pacientov s talasémiou závislou od transfúzie (ENERGIZE-T)
| Pyrukynd N = 171 | Placebo N = 87 | Rozdiel | ||
| Primárny koncový ukazovateľ | n (%) | n (%) | Upravený rozdiel2 (%) (95 % IS) | p-hodnota1 |
TRR: ≥ 50 % zníženie transfúzne podaných jednotiek RBC so znížením o ≥ 2 transfúzne podané jednotky RBC počas ktorýchkoľvek 12 po sebe nasledujúcich týždňov po
| 52 (30,4) | 11 (12,6) | 17,6 (8,0; 27,2) | 0,0003 |
| Sekundárne koncové ukazovatele | n (%) | n (%) | Upravený rozdiel2 (%) (95 % IS) | p-hodnota1 |
| ≥ 50 % zníženie oproti východiskovému stavu v transfúzne podaných jednotkách RBC počas 24 po sebe nasledujúcich týždňov | 23 (13,5) | 2 (2,3) | 11,1 (5,1; 17,0) | 0,0003 |
≥ 33 % zníženie oproti východiskovému stavu v jednotkách RBC za obdobie od 13. do
| 25 (14,6) | 1 (1,1) | 13,4 (7,7; 19,1) | < 0,0001 |
≥ 50 % zníženie oproti východiskovému stavu v jednotkách RBC za obdobie od 13. do
| 13 (7,6) | 1 (1,1) | 6,4 (1,9; 10,9) | 0,0056 |
IS: interval spoľahlivosti, RBC: erytrocyt, TRR: odpoveď podľa redukcie transfúzie 1 Všetky p-hodnoty sú 2-stranné a všetky výsledky sú štatisticky významné.
2 Rozdiel je upravený pri faktoroch stratifikácie randomizácie, ktoré zahŕňali geografickú oblasť (Severná Amerika a Európa v porovnaní s Ázijsko-tichomorskou oblasťou v porovnaní so zvyškom sveta) a genotyp talasémie (β0/β0 v porovnaní s non-β0/β0). Dvojstranná p-hodnota vychádza z Mantelovej-Haenszelovej metódy štatistického váženia s úpravou pre faktory stratifikácie randomizácie.
Počas dvojito zaslepeného obdobia dosiahlo nezávislosť od transfúzie, čo je definované ako stav bez transfúzie najmenej 8 po sebe nasledujúcich týždňov po 48. týždeň, 17 (9,9 %) pacientov v ramene užívajúcom Pyrukynd a 1 (1,1 %) pacient v ramene užívajúcom placebo. Traja pacienti v ramene s Pyrukyndom nepodstúpili počas 48-týždňového dvojito zaslepeného obdobia žiadnu transfúziu. Na konci dvojito zaslepeného obdobia si 4 pacienti v ramene s Pyrukyndom zachovali stav bez podávania transfúzií počas > 40 týždňov vrátane 1 pacienta s takýmto stavom trvajúcim 59,9 týždňa. Počas pokračujúcej expozície Pyrukyndu v nezaslepenom rozšírenom období trvajúcom celkovo až 99,3 týždňa zostali 3 pacienti v ramene s Pyrukyndom bez infúzie počas 64,3; 75,0 a 77,1 týždňa.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s Pyrukyndom v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe alfa- alebo beta-talasémie závislej od transfúzie a nezávislej od transfúzie (informácie o použití v pediatrickej populácii, pozri časť 4.2).
Staršie osoby
V klinických štúdiách s Pyrukyndom nebol zahrnutý dostatočný počet pacientov vo veku 65 rokov a viac, aby bolo možné určiť, či reagujú inak ako mladší pacienti
5.2 Farmakokinetické vlastnosti
Farmakokinetika mitapivatu bola charakterizovaná u zdravých dospelých a pacientov s talasémiou. Mitapivát sa po perorálnom podaní ľahko vstrebáva, vo veľkej miere sa distribuuje a vykazuje nízky klírens.
Pri opakovanom podávaní bola zjavná autoindukcia klírensu mitapivátu.
Farmakokinetika mitapivátu vykazovala u zdravých dospelých osôb nízku až strednú variabilitu.
Absorpcia
Mitapivát sa ľahko vstrebával po jednorazových a viacnásobných dávkach u zdravých osôb a u pacientov s talasémiou. Medián hodnôt Tmax v rovnovážnom stave bol 0,5 až 1 hodinu po podaní dávky v celom skúmanom dávkovom rozmedzí (5 mg až 700 mg dvakrát denne).
Absolútna biologická dostupnosť po jednorazovej dávke bola približne 73 %.
Vplyv jedla
Po podaní jednorazovej dávky zdravým osobám a jedle s vysokým obsahom tuku (približne 900 až 1 000 celkovo prijatých kalórií, pričom 500 až 600 kalórií pochádzalo z tukov, 250 kalórií zo sacharidov a 150 kalórií z bielkovín) nedošlo k žiadnej zmene AUCinf, zatiaľ čo Cmax mitapivátu sa znížilo o 42 %. Podávanie mitapivátu s jedlom s vysokým obsahom tuku nemalo klinicky významný vplyv na farmakokinetiku mitapivátu.
Distribúcia
Mitapivát sa v plazme vo vysokej miere viaže na bielkoviny (97,7 %) s nízkou distribúciou v RBC. Priemerný distribučný objem (Vz) bol 135 l.
Biotransformácia
Štúdie in vitro ukazujú, že mitapivát je primárne metabolizovaný CYP3A4. Po podaní jednorazovej perorálnej dávky 120 mg rádioaktívne značeného mitapivátu zdravým osobám bol hlavnou cirkulujúcou zložkou nezmenený mitapivát.
Štúdie liekových interakcií in vitro
Metabolické dráhy
Mitapivát indukuje CYP3A4 a môže tiež indukovať CYP2B6, CYP2C8, CYP2C9, CYP2C19 a UGT1A1. Mitapivát môže inhibovať CYP3A4.
Transportné systémy liekov
Mitapivát je substrátom P-gp a môže indukovať a inhibovať P-gp.
Eliminácia
Mitapivát má priemerný t1/2 v rozmedzí od 16,2 do 79,3 hodiny po podaní jednorazovej perorálnej dávky (5 až 2 500 mg) nalačno zdravým osobám.
Po jednorazovom perorálnom podaní rádioaktívne značeného mitapivátu zdravým osobám bola celková výťažnosť podanej rádioaktívnej dávky 89,1 %, z toho 49,6 % v moči (2,6 % v nezmenenej forme) a 39,6 % v stolici (menej ako 1 % v nezmenenej forme).
Osobitné populácie
Žiadne klinicky významné účinky na farmakokinetiku mitapivátu sa v závislosti na veku, pohlaví, rase alebo telesnej hmotnosti nepozorovali.
Staršie osoby
V klinických štúdiách ENERGIZE a ENERGIZE-T bol mitapivát podávaný 7 pacientom vo veku 65 rokov alebo starším. U týchto pacientov sa nepozorovali žiadne rozdiely vo farmakokinetike v porovnaní s mladšími pacientmi.
Porucha funkcie pečene
Farmakokinetika mitapivátu sa skúmala u dospelých osôb so stredne ťažkou poruchou funkcie pečene (trieda B podľa Childa-Pugha). Po jednorazovom perorálnom podaní 50 mg mitapivátu sa u osôb so stredne ťažkou poruchou funkcie pečene preukázala o 36 % vyššia expozícia (AUC∞) mitapivátu v porovnaní s účastníkmi s normálnou funkciou pečene. Tento rozdiel v expozícii sa nepovažuje za klinicky významný. Geometrické stredné hodnoty Cmax boli medzi skupinami podobné. U osôb so stredne ťažkou poruchou funkcie pečene sa v porovnaní so zdravými osobami v kontrolnej skupine nevyskytli žiadne významné zmeny vo väzbe na plazmatické bielkoviny ani v polčase eliminácie. Mitapivát sa u osôb s ťažkou poruchou funkcie pečene (trieda C podľa Childa-Pugha) neskúmal.
Porucha funkcie obličiek
V rámci populačných farmakokinetických analýz sa hodnotil vplyv poruchy funkcie obličiek na farmakokinetiku mitapivátu. Bolo hodnotených 12 pacientov s miernou (odhadovaná glomerulárna filtrácia [eGFR] ≥ 60 až ˂ 90 ml/min/1,73 m2) a 5 so stredne ťažkou (eGFR ≥ 30 až ˂ 60 ml/min/1,73 m2) poruchou funkcie obličiek. AUC v rovnovážnom stave bola podobná u pacientov s normálnou funkciou obličiek a miernou poruchou funkcie obličiek. Geometrický priemer AUC v ustálenom stave u malého počtu pacientov so stredne ťažkou poruchou funkcie obličiek bol vyšší ako u pacientov s normálnou funkciou obličiek, ale bol v rozmedzí AUC v ustálenom stave, ktoré sa pozorovali u pacientov s normálnou funkciou obličiek (pozri časť 4.2). Od pacientov s ťažkou poruchou funkcie obličiek nie sú k dispozícii žiadne údaje.
Pediatrická populácia
Farmakokinetika mitapivátu u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené.
5.3 Predklinické údaje o bezpečnosti
Mitapivát nebol karcinogénny u transgénnych myší rasH2 pri podávaní dvakrát denne počas minimálne 26 týždňov až do najvyššej celkovej dennej dávky 500 mg/kg/deň u myších samcov (4,8-násobný v expozícii u ľudí) a 250 mg/kg/deň u myších samíc (1,9-násobný v expozícii u ľudí).
V 2-ročnej štúdii karcinogenity na potkanoch sa pozorovali proliferačné a neoplastické zmeny v pečeni, štítnej žľaze, vaječníkoch a pankrease. Nálezy v pečeni a štítnej žľaze sa pripisovali indukcii enzýmov CYP a považovali sa za špecifické pre hlodavce. Vo vaječníkoch sa zaznamenal zvýšený výskyt a/alebo závažnosť hyperplázie granulóznych a/alebo luteálnych/granulóznvch buniek pri hodnotách AUC0-12h mitapivátu > 86-násobne vyšších ako rozmedzie pozorované u ľudí pri maximálnej odporúčanej dávke pre ľudí (MRHD) 100 mg dvakrát denne. U mužov zo všetkých dávkových skupín (30, 100 a 300 mg/kg/deň) sa pozorovala zvýšená incidencia a/alebo závažnosť benígnej acinárnej hyperplázie a adenómu exokrinného pankreasu: hladina dávky bez účinku nebola stanovená. Výskyt pankreatických nálezov bol len mimo rozmedzia, ktoré sa pozorovalo v minulosti u testovaného kmeňa pri dávke 300 mg/kg/deň (35-násobok ľudskej AUC0-12h pri MRHD). Relevancia nálezov z pankreasu pre človeka nie je známa.
Mitapivát nebol mutagénny v in vitro bakteriálnom reverznom mutačnom (Amesovom) teste. Mitapivát nebol klastogénny v in vitro mikrojadrovom teste na ľudských lymfocytoch ani v in vivo mikrojadrovom teste na kostnej dreni potkanov.
V štúdiách embryofetálneho vývoja sa pozorovali nežiaduce účinky na plod pri hodnotách AUC0-12 48-násobne (potkany) a 2,4-násobne (králiky) vyšších ako hodnota AUC0-12h u ľudí pri MRHD.
V štúdii embryofetálnej toxicity na potkanoch bolo perorálne podávanie mitapivátu spojené s nežiaducimi udalosťami u plodu vrátane zníženia priemerného počtu a podielu životaschopných plodov, nižšej priemernej hmotnosti plodu a vonkajších malformácií, malformácií mäkkých tkanív a kostry súvisiacich s testovaným liekom. Hladina bez pozorovaného nepriaznivého účinku na matku a plod (no-observed adverse effect level, NOAEL) bola pri dávke 50 mg/kg/deň (10-násobok ľudskej AUC 0-12h pri MRHD).
V štúdii embryofetálnej toxicity na králikoch viedlo perorálne podávanie mitapivátu k nižšej priemernej telesnej hmotnosti plodu. Nepozorovali sa žiadne účinky na morfológiu plodu. NOAEL pre matku a plod bola pri dávke 60 mg/kg/deň (1,1-násobok ľudskej AUC 0-12h pri MRHD).
U potkanov sa v štúdiách prenatálneho aj postnatálneho vývoja a juvenilnej toxicity preukázalo, že mitapivát vyvoláva perinatálnu úmrtnosť v súvislosti s dystokiou/predĺženým pôrodom indukovanými liekom pri dávkach ≥ 50 mg/kg/deň (≥ 15-násobok ľudskej AUC0-12h pri MRHD).
V štúdii fertility a skorého embryonálneho vývoja nemalo perorálne podávanie mitapivátu dvakrát denne v dávkach do 300 mg/kg/deň u samcov potkanov a 200 mg/kg/deň u samíc potkanov pred párením a počas neho a u samíc počas organogenézy za následok žiadne nežiaduce účinky na fertilitu u samcov alebo samíc zvierat. Pozorovali sa reverzibilné nálezy týkajúce sa reprodukčných orgánov samcov a samíc, ktoré sa považovali za súvisiace s inhibíciou aromatázy. U samcov sa pozorovali reverzibilné mikroskopické nálezy (degenerácia semenotvorných kanálikov, retencia spermií, atypické reziduálne telieska v semenníkoch a zvýšený výskyt bunkových zvyškov v nadsemenníkoch) korelujúce s abnormálnymi nálezmi hodnotenia spermií (znížená pohyblivosť a hustota spermií, zvýšený počet abnormálnych spermií) pri hodnotách AUC0-12h ≥ 18-násobne vyšších ako je expozícia u ľudí pri MRHD. U samíc sa pozoroval znížený počet štádií estrálneho cyklu pred párením pri AUC0-
12h hodnotách 37-násobne vyšších ako je expozícia u ľudí pri MRHD a táto zmena ustúpila po ukončení podávania lieku.
V štúdiách toxicity sa po opakovaných podaniach samcom a samiciam potkanov pozorovali zmeny reprodukčných orgánov, ktoré sa pripisovali inhibícii aromatázy. U samcov sa pri hodnotách AUC0-12h ≥ 3,5-násobku expozície ľudí pri MRHD pozorovali nižšie hmotnosti prídavných pohlavných žliaz a vyššie hmotnosti semenníkov, ako aj mikroskopické nálezy v semenníkoch a prídavných pohlavných žľazách. U samíc sa pri hodnotách AUC0-12h 2,3-násobku expozície u ľudí objavila vyššia hmotnosť vaječníkov a nižšia hmotnosť maternice a mikroskopické nálezy vo vaječníkoch a vagíne. Všetky nálezy boli reverzibilné.
V juvenilnej toxikologickej štúdii, začatej na potkanoch vo veku 7 dní a liečených až do pohlavnej dospelosti sa väčšina zistení súvisiacich s liečbou považovalo za súvisiace s inhibíciou aromatázy. U samcov sa od nízkej dávky 30 mg/kg/deň (1,1-násobok ľudskej AUC0-12h pri MRHD) pozorovali mikroskopické nálezy v semenníkoch a pri ≥ 150 mg/kg/deň (≥ 17-násobok ľudskej AUC0-12h pri MRHD) sa pozorovali oneskorená pohlavná zrelosť, abnormálne nálezy pri hodnotení spermií a zmeny v párení a plodnosti. U samíc sa pri vysokej dávke 200 mg/kg/deň (45-násobok ľudskej AUC0-12h pri MRHD) pozorovali zmeny estrálneho cyklu. Všetky hodnotiteľné reprodukčné zmeny boli reverzibilné alebo čiastočne reverzibilné. Pokles a nárast telesnej hmotnosti súvisiaci s liečbou sa pozoroval u samcov a samíc, v uvedenom poradí, pri ≥ 15-násobku ľudskej AUC0-12h pri MRHD a u samíc nebol reverzibilný. Kostné zmeny vrátane nižšej hustoty a hmotnosti kostí sa pozorovali pri ≥ 1,1- a ≥ 15-násobnej expozícii u samcov a samíc, v uvedenom poradí. Tieto zmeny boli úplne reverzibilné u samíc; u samcov boli úplne reverzibilné pri 1,1-násobku expozície človeka a čiastočne reverzibilné pri vyšších úrovniach expozície.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
mikrokryštalická celulóza
sodná soľ kroskarmelózy
manitol (E421)
stearylfumarát sodný
Obalová vrstva
hypromelóza (E464)
oxid titaničitý (E171)
monohydrát laktózy
triacetín
indigokarmín - hliník (E132)
makrogol (polyetylénglykol) (E1521)
Atrament na potlač
šelak (E904)
hlinitý lak FD&C Blue #1/Brilliant Blue FCF (E133)
oxid titaničitý (E171)
hydroxid amónny (E527)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Môže sa uchovávať pri izbovej teplote (nižšej ako 25 °C) počas jedného obdobia trvajúceho maximálne 3 mesiace. Následne sa má zlikvidovať.
6.5 Druh obalu a obsah balenia
Pyrukynd filmom obalené tablety sa dodávajú v blistrových puzdrách z PVC/PCTFE/Al a v škatuliach.
Škatuľa obsahuje 56 filmom obalených tabliet vo 4 blistrových puzdrách, každé s obsahom 14 filmom obalených tabliet.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Holandsko
8. REGISTRAČNÉ ČÍSLO/ČÍSLA
EU/1/22/1662/007
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 9. november 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.