


Súhrn charakteristických vlastností lieku (SPC) - Redemplo
1. NÁZOV LIEKU
Redemplo 25 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá jednodávková naplnená injekčná striekačka obsahuje sodnú soľ plozasiranu v množstve zodpovedajúcom 25 mg plozasiranu v 0,5 mlL roztoku.
Každý 1 mlL roztoku obsahuje 50 mg plozasiranu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Číry, bezfarebný až žltý roztok s hodnotou pH približne 4,7–5,6 a osmolalitou 320–380 mOsm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liek Redemplo je indikovaný ako doplnok k diéte na zníženie hladiny triglyceridov u dospelých pacientov s familiárnym syndrómom chylomikronémie (familial chylomicronaemia syndrome, FCS) (kritériá výberu pacientov sú uvedené v časti 4.2).
4.2 Dávkovanie a spôsob podávania
Liečbu má začať a dohliadať na ňu lekár so skúsenosťami s liečbou pacientov s FCS.
Výber pacientov
Pri zvažovaní použitia lieku Redemplo je dôležité, aby bola u pacienta stanovená diagnóza FCS buď genetickým vyšetrením, alebo na základe splnenia nasledujúcich klinických kritérií: hladiny triglyceridov (TG) nalačno ≥ 10 mmol/l (≥ 880 mg/dl), ktoré nereagujú na štandardnú liečbu znižujúcu hladinu lipidov, a aspoň jedno z nasledujúcich: anamnéza akútnej pankreatitídy nespôsobenej alkoholom alebo cholelitiázou, anamnéza opakovaných hospitalizácií pre silnú bolesť brucha bez inej vysvetliteľnej príčiny, anamnéza pankreatitídy v detstve alebo rodinná anamnéza pankreatitídy vyvolanej hypertriglyceridémiou.
Dávkovanie
Odporúčaná dávka plozasiranu je 25 mg podávaná formou jednorazovej subkutánnej injekcie každé 3 mesiace.
Vynechaná dávka
Ak sa dávka vynechá, plozasiran sa má užiť čo najskôr. Následne sa má v dávkovacom režime pokračovať každé 3 mesiace od poslednej podanej dávky.
Starší pacienti
U starších pacientov vo veku ≥ 65 rokov sa nevyžaduje úprava dávky (pozri časť 5.2).
Pacienti s poruchou funkcie obličiek
U pacientov s miernou (odhadovaná glomerulárna filtrácia (eGFR) ≥ 60 až < 90 ml/min) alebo stredne ťažkou (eGFR ≥ 30 až < 60 ml/min) poruchou funkcie obličiek sa nevyžaduje úprava dávky. Plozasiran nebol skúmaný u pacientov s ťažkou poruchou funkcie obličiek alebo s terminálnym štádiom ochorenia obličiek (eGFR < 30 ml/min) a u týchto pacientov sa má používať len vtedy, ak predpokladaný klinický prínos preváži potenciálne riziko (pozri časť 5.2).
Pacienti s poruchou funkcie pečene
U pacientov so zvýšenou hladinou aspartátaminotransferázy (AST) nad hornou hranicou normálu (upper limit of normal, ULN) a celkovým bilirubínom ≤ ULN, alebo s celkovým bilirubínom > 1,0 až 1,5 × ULN a akoukoľvek hodnotou AST sa nevyžaduje úprava dávky. Plozasiran nebol skúmaný u pacientov so stredne ťažkou alebo ťažkou poruchou funkcie pečene a u týchto pacientov sa má používať len vtedy, ak predpokladaný klinický prínos preváži potenciálne riziko (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť tohto lieku u detí a dospievajúcich vo veku < 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Tento liek je určený výlučne na subkutánne použitie. Tento liek sa nesmie podávať intramuskulárne ani intravenózne.
Každá naplnená injekčná striekačka je určená iba na jedno použitie.
Prvú injekciu, ktorú podáva pacient alebo opatrovateľ, je potrebné vykonať pod dohľadom primerane kvalifikovaného zdravotníckeho pracovníka.
Miesta na podanie injekcie zahŕňajú hornú časť ramena (ak injekciu podáva opatrovateľ), stehno a brucho (s výnimkou oblasti s priemerom 5 cm okolo pupka). Tento liek sa nesmie podávať do oblasti, kde je koža citlivá, má modriny, je začervenaná, stvrdnutá alebo poranená, alebo kde sa nachádzajú jazvy či strie. Tento liek sa nesmie podávať do toho istého miesta, kde sa podávajú iné lieky.
Pokyny týkajúce sa manipulácie s liekom pred podaním sú uvedené v časti 6.6.
Podrobné pokyny na použitie sú uvedené na konci písomnej informácie pre používateľa.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Hyperglykémia
Údaje naznačujú, že plozasiran môže u niektorých pacientov zvýšiť hladinu glukózy v krvi. V placebom kontrolovaných klinických skúšaniach sa hyperglykémia vyskytla u väčšieho počtu pacientov užívajúcich plozasiran v porovnaní s pacientmi užívajúcimi placebo (pozri časť 4.8). U niektorých pacientov s cukrovkou alebo so zvýšeným rizikom vzniku cukrovky sa môže vyvinúť hyperglykémia v takom rozsahu, že si bude vyžadovať náležitú liečbu. Títo pacienti by mali byť sledovaní z klinického aj biochemického hľadiska v súlade s národnými smernicami.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej dávke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
4.6 Fertilita, gravidita a laktácia
Gravidita
Údaje o používaní plozasiranu u gravidných žien nie sú k dispozícii. Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky z hľadiska reprodukčnej toxicity (pozri časť 5.3).
Ako preventívne opatrenie je vhodnejšie vyhnúť sa užívaniu plozasiranu počas tehotenstva.
Dojčenie
Nie je známe, či sa plozasiran/jeho metabolity vylučujú do ľudského mlieka. Nie sú k dispozícii žiadne informácie o vylučovaní plozasiranu a jeho metabolitov do mlieka u zvierat. Riziko u novorodencov/dojčiat nemôže byť vylúčené.
Rozhodnutie, či ukončiť dojčenie alebo ukončiť/prerušiť liečbu plozasiranom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Nie sú k dispozícii žiadne údaje o účinkoch tohto lieku na fertilitu u ľudí. Plozasiran nemal žiadny vplyv na fertilitu u potkanov. Súhrnné údaje zo štúdií na opiciach a potkanoch naznačujú, že klinický význam nižšej hmotnosti reprodukčných orgánov, ktorý bol zaznamenaný u časti samcov opíc, je nepravdepodobný a riziko vplyvu na mužskú fertilitu a vývoj reprodukčných orgánov u ľudí je nízke (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Plozasiran nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Medzi najčastejšie sa vyskytujúce nežiaduce reakcie patria hyperglykémia (12,8 %), bolesť hlavy (6,8 %), nevoľnosť (4,7 %) a reakcia v mieste vpichu (4,7 %).
Nežiaduce reakcie, ktoré viedli k prerušeniu liečby, boli hyperglykémia (0,7 %) a urtikária (0,7 %).
Tabuľka s prehľadom nežiaducich reakcií
V Tabuľke 1 sú uvedené nežiaduce reakcie hlásené u pacientov liečených 25 mg plozasiranu v troch placebom kontrolovaných klinických skúšaniach (dve klinické skúšania fázy 2 u pacientov s ťažkou a stredne ťažkou hypertriglyceridémiou a jedno klinické skúšanie fázy 3 u pacientov s FCS).
Nežiaduce reakcie sú zoradené podľa triedy systémových orgánov databázy MedDRA a podľa frekvencie výskytu. Kategórie frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000) a neznáme (nemožno odhadnúť z dostupných údajov). V každej frekvenčnej skupine sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 1: Nežiaduce reakcie
| Trieda systémových orgánov | Nežiaduca reakcia | Frekvencia |
| Poruchy metabolizmu a výživy | Hyperglykémiaa | Veľmi časté |
| Poruchy nervového systému | Bolesť hlavy | Časté |
| Poruchy gastrointestinálneho traktu | Nevoľnosť | Časté |
| Poruchy pečene a žlčových ciest | Porucha pečene (zvýšenie hladiny ALT, zvýšenie hladiny AST) | Menej časté |
| Celkové poruchy a reakcie v mieste podania | Reakcia v mieste vpichua | Časté |
ALT = alanínaminotransferáza; AST = aspartátaminotransferáza.
a Pozri časť „Opis vybraných nežiaducich reakcií“
Opis vybraných nežiaducich reakcií
Hyperglykémia
V placebom kontrolovaných klinických skúšaniach sa hyperglykémia vyskytla u 12,8 % pacientov liečených plozasiranom a u 9,8 % pacientov liečených placebom. Podiel pacientov v jednotlivých skupinách, ktorí prerušili liečbu z dôvodu hyperglykémie, bol 1,4 % u pacientov liečených plozasiranom a 0 % u pacientov liečených placebom. Medzi prípady hyperglykémie u pacientov liečených plozasiranom patrili zvýšená hladina glukózy v krvi (1,4 %), diabetes mellitus (1,4 %), zvýšená hladina glykovaného hemoglobínu (4,1 %), hyperglykémia (1,4 %) a diabetes mellitus 2. typu (5,4 %) (pozri časť 4.4).
Reakcia v mieste vpichu
V placebom kontrolovaných klinických skúšaniach sa reakcie v mieste vpichu vyskytli u 4,7 % pacientov liečených plozasiranom a u 1,2 % pacientov liečených placebom. Všetky tieto nežiaduce reakcie boli miernej závažnosti. Žiaden pacient neukončil liečbu ani nevyžadoval zmeny či odloženie podania dávky z dôvodu reakcií v mieste vpichu. Medzi reakcie v mieste vpichu u pacientov liečených plozasiranom patrili erytém v mieste podania injekcie (0,7 %), bolesť v mieste vpichu (2,7 %) a reakcia v mieste podania injekcie (1,4 %). Výskyt reakcií v mieste podania injekcie bol najvyšší po podaní prvej dávky a s ďalšími dávkami klesal.
Laboratórne nálezy
Zvýšené hladiny pečeňových transamináz
V klinických skúšaniach fázy 2 a fázy 3 sa u pacientov užívajúcich plozasiran vyskytovali častejšie zvýšené hladiny sérových pečeňových transamináz nad hornou hranicou normálu (ULN) v porovnaní s pacientami užívajúcich placebo. U 1,5 % účastníkov liečených plozasiranom sa vyskytlo asymptomatické prechodné zvýšenie hladín ALT a u 0,7 % účastníkov zvýšenie hladín AST > 3 x ULN. Tieto zvýšené hodnoty neprekročili prahovú hodnotu > 5 × ULN a nevyžadovali úpravu dávky ani prerušenie liečby.
Hladiny LDL-C
Liečba plozasiranom môže zvýšiť hladinu cholesterolu v lipoproteínoch s nízkou hustotou (LDL-C). V klinických skúšaniach sa medián hladiny LDL-C zvýšil z približne 0,55 mmol/l na začiatku liečby na 1,0–1,1 mmol/l v 10. mesiaci, pričom hladiny sa následne vo všeobecnosti ustálili.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V klinických skúšaniach fázy 1 boli podávané dávky až do výšky 100 mg plozasiranu (čo je 4-násobok odporúčanej dávky), pričom neviedli k žiadnym obavám týkajúcim sa bezpečnosti. Neexistuje žiadna špecifická liečba pri predávkovaní plozasiranom. V prípade predávkovania sa má pacient liečiť symptomaticky a podľa potreby sa majú zaviesť podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: hypolipidemiká, iné látky upravujúce lipidy, kód ATC: zatiaľ nepridelený
Mechanizmus účinku
Plozasiran je malá interferujúca RNA (siRNA, dvojvláknový oligonukleotid) konjugovaná s N-acetylgalaktozamínom, čo uľahčuje jej transport a vychytávanie do hepatocytov. V hepatocytoch plozasiran selektívne rozkladá mRNA pre apolipoproteín C3 (APOC3) prostredníctvom mechanizmu RNA interferencie, čo vedie k zníženiu hladín proteínu APOC3 v pečeni a sére. To zase zvyšuje aktivitu lipoproteínovej lipázy a absorpciu zvyškov lipoproteínov bohatých na TG hepatocytmi, čo vedie k zníženiu hladiny TG v sére.
Farmakodynamické účinky
V klinickom skúšaní PALISADE podávanie 25 mg plozasiranu každé 3 mesiace pacientom s FCS viedlo k zníženiu hladín APOC3, TG, cholesterolu v lipoproteínoch s inou než vysokou hustotou (non-HDL-C) a cholesterolu v lipoproteínoch s veľmi nízkou hustotou (VLDL-C) (pozri tiež nižšie v časti „Klinická účinnosť“) a k zvýšeniu hladín HDL-C a LDL-C. Hladiny LDL-C zostali u väčšiny pacientov v normálnom rozmedzí. Medián poklesu hladiny proteínu APOC3 a TG v sére nalačno v
- 1. mesiaci bol 95 %, resp. 85 %, čo naznačuje, že farmakodynamický rovnovážny stav sa dosiahne už po podaní prvej dávky.
Srdcová elektrofyziológia
Dávky 100 mg plozasiranu (4-násobok odporúčanej dávky) nespôsobili žiadne klinicky relevantné predĺženie QT intervalu.
Klinická účinnosť
Klinické skúšanie PALISADE u pacientov s FCS
PALISADE je randomizované, dvojito zaslepené, placebom kontrolované klinické skúšanie, do ktorého bolo zaradených 75 dospelých pacientov s FCS, ktorí dodržiavajú nízkotučnú diétu. Pacienti vo veku ≥ 18 rokov dostali 4 jednodávkové subkutánne injekcie buď 25 mg plozasiranu (N=23), 50 mg plozasiranu (N=22), alebo placeba (N=19), podávané každé 3 mesiace. Do klinického skúšania boli zaradení pacienti s diagnózou FCS a hladinou TG nalačno ≥ 10 mmol/l (≥ 880 mg/dl), u ktorých štandardná liečba znižujúca hladinu lipidov nebola účinná.
Diagnóza FCS bola stanovená u pacientov s anamnézou hladiny TG nalačno > 11,3 mmol/l (˃ 1 000 mg/dl) a buď:
- Potvrdzujúcim genetickým vyšetrením (N=41 [54,7 %]) alebo dôkazom nízkej aktivity lipoproteínovej lipázy (LPL), alebo
- Klinicky diagnostikovaným FCS (N=34 [45,3 %]) s anamnézou akútnej pankreatitídy, ktorá nebola spôsobená alkoholom alebo cholelitiázou, anamnézou opakovaných hospitalizácií pre silnú bolesť brucha bez inej vysvetliteľnej príčiny, anamnézou pankreatitídy v detstve alebo rodinnou anamnézou pankreatitídy vyvolanej hypertriglyceridémiou.
Priemerný vek bol 46 rokov, pričom v skupine s dávkou 50 mg plozasiranu bolo viac pacientov vo veku < 50 rokov (83,3 %) ako v skupinách s dávkou 25 mg plozasiranu alebo s placebom (57,7 %, resp. 56,0 %). Počet pacientov vo veku ≥ 65 rokov bol 9 (12 %) a vo veku ≥ 75 rokov bol 2 (3 %). Približne polovica pacientov v každej liečebnej skupine boli muži. Väčšina pacientov bola bielej rasy (73,3 %) alebo ázijského pôvodu (21,3 %). Priemerný index telesnej hmotnosti (mean body mass index, BMI) bol 25,5 kg/m²; 53,3 % účastníkov malo nadváhu (BMI ≥ 25 kg/m²). Počet pacientov s geneticky potvrdeným FCS bol 41, pričom u 34 pacientov nebolo FCS geneticky potvrdené. Medzi pacientmi, ktorí dostávali plozasiran, bolo zastúpených päť variantov: APOA5 – 2,3 %, APOC2 – 2,3 %, GPIHBP1 – 9,1 %, LMF1 – 6,8 %, LPL – 81,8 %. Celkovo 89,3 % pacientov malo v minulosti epizódu pankreatitídy. Podiel pacientov, ktorí na začiatku klinického skúšania užívali lieky na zníženie hladiny TG, bol nasledovný: 66,7 % užívalo fibráty, 29,3 % užívalo ikosapentetyl, omega-3 mastné kyseliny alebo rybí olej a 45,3 % užívalo statíny.
Väčšina pacientov dostala všetky 4 plánované dávky; 24 (92,3 %) pacientov v skupine s plozasiranom v dávke 25 mg, 22 (91,7 %) pacientov v skupine s plozasiranom v dávke 50 mg a 19 (76,0 %) pacientov v skupine s placebom.
Primárnym koncovým ukazovateľom účinnosti bol medián percentuálnej zmeny hladiny TG nalačno v 10. mesiaci v porovnaní s východiskovou hodnotou. V 10. mesiaci plozasiran pri odporúčanej dávke 25 mg štatisticky významne znížil medián hladiny TG nalačno (Tabuľka 2). Účinky plozasiranu v dávke 50 mg na zníženie hladiny TG nepriniesli žiadny terapeutický prínos v porovnaní s odporúčanou dávkou 25 mg.
V klinickom skúšaní PALISADE plozasiran v dávke 25 mg podávaný každé 3 mesiace pacientom s FCS významne znížil medián hladiny proteínu APOC3 v sére nalačno o 93 % (p < 0,0001).
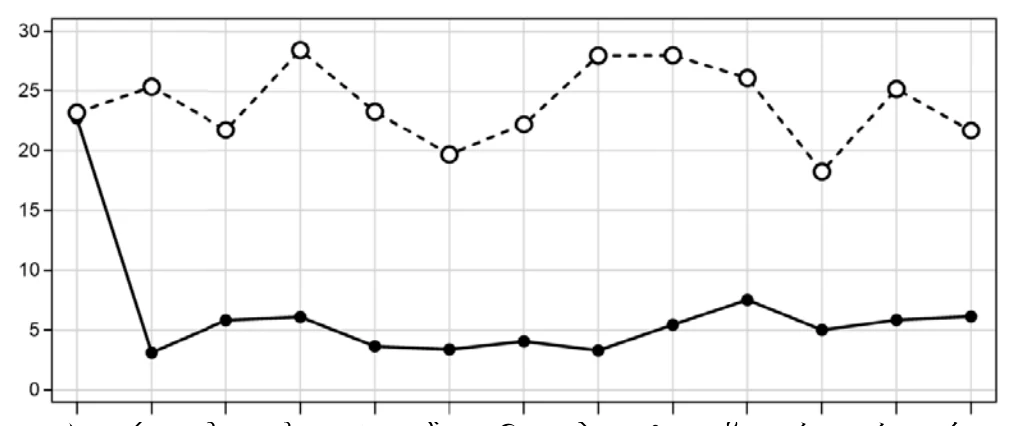
Zníženie hladín TG pozorované u pacientov liečených plozasiranom bolo zreteľné už v 1. mesiaci (prvé meranie po začiatku klinického skúšania) a pretrvávalo počas celého 12-mesačného trvania klinického skúšania PALISADE s relatívne malými výkyvmi medzi maximálnymi a minimálnymi hodnotami (Obrázok 1). Medián hladín TG nameraných v rôznych časových bodoch počas liečby bol nižší ako uznávaná hranica 5,7 mmol/l (500 mg/dl), pri ktorej sa zvyšuje riziko akútnej pankreatitídy (Obrázok 1).
Tabuľka 2: Medián rozdielu v percentuálnej zmene hladiny TG a proteínu APOC3 nalačno oproti počiatočnej hladine u pacientov s FCS v 10. mesiaci štúdie PALISADE
Liečebná skupina Placebo Plozasiran
25 mg
Počiatočná hladina TG (mmol/l)
N 25 26 Medián 23,2 22,7 Hladina TG v 10. mesiaci (mmol/l)
N 19 24 Medián 18,2 5,0 Medián percentuálnej zmeny hladiny TG
nalačno v 10. mesiaci v porovnaní s
počiatočnou hladinou
-17 -80
Rozdiel oproti placebu -58,7 95 % INTERVAL SPOĽAHLIVOSTI -89,6; -27,9 p-hodnota p < 0,0001 Medián percentuálnej zmeny hladiny
proteínu APOC3 nalačno v 10. mesiaci v
porovnaní s počiatočnou hladinou
-1,3 -93,0
Rozdiel oproti placebu -90,5 95 % INTERVAL SPOĽAHLIVOSTI -108,3; -72,7 p-hodnota p < 0,0001 APOC3 = apolipoproteín C3, IS = interval spoľahlivosti, FCS = syndróm familiárnej chylomikronémie, TG = triglyceridy.
Obrázok 1: Medián absolútnej hladiny triglyceridov nalačno u pacientov s FCS v rámci klinického skúšania PALISADE
Placebo (súhrnné údaje) Plozasiran 25 mg
Počet pacientov pri návšteve
Placebo
(súhrnné údaje)
Plozasiran 25 mg
* Predstavuje schému dávkovania v klinickom skúšaní PALISADE. 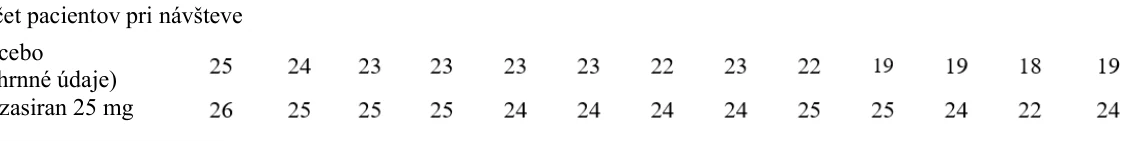
Vopred definovaná analýza podskupiny pacientov s geneticky potvrdeným FCS oproti pacientom s klinicky diagnostikovaným FCS ukázala, že pacienti vykazovali podobnú odpoveď hladiny TG na liečbu plozasiranom bez ohľadu na ich potvrdené genetické charakteristiky.
U pacientov, u ktorých sa v 10. mesiaci vykonalo meranie hladiny TG nalačno, došlo u všetkých pacientov v skupine s dávkou 25 mg plozasiranu k poklesu v porovnaní s počiatočnou hladinou a približne u 80 % pacientov došlo k poklesu o viac ako 50 % v porovnaní s počiatočnou hladinou. V porovnaní s placebom kombinované dávky 25 mg a 50 mg plozasiranu okrem toho významne znížili výskyt akútnej pankreatitídy (pomer šancí, 0,169; p = 0,0292). V súhrnných skupinách liečených plozasiranom bol výskyt akútnej pankreatitídy o 83 % nižší v porovnaní so skupinou liečenou placebom, pričom v skupine s placebom sa vyskytlo 7 prípadov pankreatitídy u 5 (20 %) pacientov a v súhrnných skupinách liečených plozasiranom sa vyskytli 2 prípady pankreatitídy u 2 (4 %) pacientov.
Otvorené predĺženie klinického skúšania PALISADE u pacientov s FCS
Zo 64 pacientov, ktorí absolvovali 12-mesačnú liečbu v rámci randomizovaného klinického skúšania, 62 (97 %) postúpilo do fázy otvoreného predĺženia liečby. Z týchto pacientov dostalo počas randomizovaného obdobia 18 (29 %) placebo (skupina placebo/plozasiran) a 44 (71 %) plozasiran (skupina plozasiran/plozasiran).
V súlade s očakávaniami bol medián absolútnych hodnôt TG nalačno na začiatku otvoreného predĺženia liečby (12. mesiac) vyšší u pacientov, ktorí v randomizovanej fáze dostávali placebo (skupina placebo/plozasiran; 23,76 mmol/l [2 103 mg/dl]) v porovnaní so skupinou plozasiran/plozasiran (6,31 mmol/l [558 mg/dl]). Predovšetkým u pacientov v skupine s placebom/plozasiranom klesol medián TG už po prvom mesiaci liečby plozasiranom na úroveň podobnú skupine s plozasiranom/plozasiranom (13. mesiac; 3,67 mmol/l [325 mg/dl; -87,96 %] a 6,0 mmol/l [531 mg/dl; -75,23 %] v skupinách s placebom/plozasiranom a
plozasiranom/plozasiranom); pri zohľadnení očakávanej variability hladiny TG nalačno a meraní vykonaných v čase najnižšej koncentrácie sa tieto zníženia udržali až do 18. mesiaca otvoreného predĺženia liečby.
Imunogenicita
V klinickom skúšaní PALISADE sa u žiadneho z 50 pacientov s FCS, ktorí boli liečení plozasiranom počas 12 mesiacov, nevyskytli protilátky proti lieku (anti-drug antibodies, ADA) vyvolané liečbou alebo jej pôsobením. Neexistovali žiadne dôkazy, ktoré by naznačovali, že by sa farmakodynamika alebo účinnosť plozasiranu v priebehu času po jeho opakovaných podaniach zmenili. U pacientov liečených plozasiranom neboli zistené žiadne nežiaduce účinky súvisiace so systémovou imunitnou reakciou.
Pediatrická populácia
Európska agentúra pre lieky (EMA) udelila odklad z povinnosti predložiť výsledky štúdií s plozasiranom u jednej alebo vo viacerých podskupinách pediatrickej populácie v liečbe syndrómu familiárnej chylomikronémie (informácie o použití u detí nájdete v časti 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Po jednorazovej subkutánnej injekcii 25 mg plozasiranu dosiahla maximálna plazmatická koncentrácia (Cmax) hodnotu 68,5 ng/ml. Medián času potrebného na dosiahnutie Cmax (Tmax) bol 6 hodín.
Plozasiran nebol v žiadnom klinickom skúšaní podávaný intravenózne, preto nie sú k dispozícii údaje
o absolútnej biologickej dostupnosti u ľudí. Po subkutánnom podaní makakom dlhochvostým (cynomolgus) bola absolútna biologická dostupnosť plozasiranu odhadnutá na 40 %.
Distribúcia
Po opakovaných subkutánnych injekciách 25 mg sa plozasiran distribuuje do plazmy a extracelulárnej tekutiny so zdanlivým distribučným objemom (Vz/F) 146 l v terminálnej fáze eliminácie. Po vstupe do systémového obehu sa plozasiran distribuuje predovšetkým do pečene. V plazme predstavuje voľná frakcia plozasiranu 22%.
Klinické skúšania in vitro naznačujú, že plozasiran nie je substrátom, inhibítorom ani induktorom transportérov. Preto sa nepredpokladá, že by plozasiran vyvolával interakcie sprostredkované transportérmi alebo že by na ne bol citlivý.
Biotransformácia
Plozasiran sa v pečeni metabolizuje predovšetkým pôsobením nukleáz na kratšie oligonukleotidy rôznej dĺžky. Klinické skúšania in vitro naznačujú, že plozasiran nie je substrátom enzýmov cytochrómu P450 (CYP450).
In vitro štúdie naznačujú, že plozasiran nie je substrátom, inhibítorom ani induktorom enzýmov CYP450. Preto sa nepredpokladá, že by liek plozasiran vyvolával interakcie sprostredkované enzýmami CYP450 alebo že by ho takéto interakcie ovplyvňovali.
Eliminácia
Konečný eliminačný polčas plozasiranu v plazme je približne 3-4 hodiny. Priemerný zdanlivý systémový klírens je 33,8 l/hod. Približne 16-19 % dávky plozasiranu sa vylučuje močom.
Linearita/nelinearita
Plozasiran vykazoval po opakovaných subkutánnych injekciách farmakokinetiku nezávislú od času. Po podaní viacerých dávok sa plazmatické hladiny plozasiranu (Cmax, AUC0-t and AUC0-inf) zvyšovali úmerne s dávkou v rozmedzí 10-50 mg.
Farmakokinetický/farmakodynamický vzťah
Plozasiran pôsobí v hepatocytoch a vykazuje predĺženú farmakodynamickú aktivitu, ktorá nie je závislá od jeho farmakokinetického profilu v plazme. Dlhotrvajúci účinok presahuje plazmatický polčas eliminácie, ktorý je 3–4 hodiny. Farmakodynamická odpoveď je pravdepodobne nasýtená pri odporúčanej dávke 25 mg plozasiranu každé 3 mesiace.
Imunogenicita
V klinickom skúšaní PALISADE sa u žiadneho z 50 pacientov s FCS, ktorí boli liečení plozasiranom počas 12 mesiacov, nevyskytli protilátky proti lieku (ADA) vyvolané liečbou alebo jej pôsobením. Neexistovali žiadne dôkazy, ktoré by naznačovali, že by sa farmakokinetika plozasiranu v priebehu času po jeho opakovaných podaniach zmenili.
Osobitné populácie
Starší pacienti
V populačnej farmakokinetickej analýze vykonanej na základe údajov od zdravých dospelých dobrovoľníkov a pacientov (N=146) neboli zistené žiadne klinicky významné rozdiely vo farmakokinetike plozasiranu v závislosti od veku pacientov; vo veku 65-74 rokov (N=16); vo veku 75-85 rokov (N=4) (pozri časť 4.2).
Pacienti s poruchou funkcie obličiek
V populačnej farmakokinetickej analýze, ktorá zahŕňala údaje od 23 pacientov s miernou a 4 pacientov so stredne ťažkou poruchou funkcie obličiek, neboli zistené žiadne klinicky významné rozdiely vo farmakokinetike plozasiranu v závislosti od miernej (eGFR ≥ 60 až < 90 ml/min) alebo stredne ťažkej (eGFR ≥ 30 až < 60 ml/min) poruchy funkcie obličiek. Plozasiran nebol skúmaný u pacientov s ťažkou poruchou funkcie obličiek alebo s terminálnym štádiom ochorenia obličiek (eGFR < 30 ml/min) (pozri časť 4.2).
Pacienti s poruchou funkcie pečene
V populačnej farmakokinetickej analýze u 4 pacientov so zvýšenou hladinou aspartátaminotransferázy (AST) > ULN a celkovým bilirubínom ≤ ULN, resp. s celkovým bilirubínom > 1,0 až 1,5 × ULN a s akoukoľvek hladinou AST neboli zistené žiadne klinicky významné rozdiely vo farmakokinetike plozasiranu. Plozasiran nebol skúmaný u pacientov so stredne ťažkou alebo ťažkou poruchou funkcie pečene (pozri časť 4.2).
Telesná hmotnosť, BMI
Plazmatické expozície plozasiranu (Cmax a AUC) sú zvyčajne nižšie u pacientov s vyššou telesnou hmotnosťou alebo vyšším BMI, pričom účinnosť liečby nie je znížená, a preto sa u pacientov s vyššou telesnou hmotnosťou neodporúča úprava dávky.
Pohlavie, rasa, etnická príslušnosť
V populačnej farmakokinetickej analýze, ktorá zahŕňala údaje od 65 (44,5 %) žien a 81 (55,5 %) mužov rôznych rás a etník (67,1 % belochov, 11,0 % černochov, 9,6 % Ázijcov, 2,1 % pôvodných obyvateľov Havajských alebo tichomorských ostrovov a 10,3 % zmiešaného pôvodu alebo neznámeho pôvodu).
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní, genotoxicity, karcinogénneho potenciálu, reprodukčnej toxicity a vývinu neodhalili žiadne osobitné riziko pre ľudí.
V štúdii prenatálneho a postnatálneho vývoja došlo pri vysokej dávke k nárastu počtu mŕtvych mláďat a následnému zníženiu indexu živonarodených mláďat, pričom bezpečnostné rozpätie upravené podľa povrchu tela (body surface area, BSA) bolo 3,1-násobné a 31-násobné pri hladine bez pozorovaných nepriaznivých účinkov (no observed adverse effect leve,l NOAEL) pred odstavením a u matky/po narodení.
Nie sú k dispozícii žiadne údaje o vylučovaní plozasiranu alebo jeho metabolitov do materského mlieka u zvierat.
V 2-ročnej štúdii karcinogenity na potkanoch sa pri vysokej dávke zaznamenali benígne hepatocelulárne adenómy a nízky výskyt karcinómov. Bezpečnostné rozpätia pri hodnote NOAEL sú 10-násobné a 16-násobné na základe BSA a 60-násobné a 53-násobné na základe AUC u mužov, resp. žien. Hoci nie je známy význam pre ľudí, riziko je pravdepodobne nízke vzhľadom na vysoké bezpečnostné rozpätia.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Chlorid sodný
Voda na injekcie
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
2 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v mrazničke.
Liek sa môže uchovávať pri izbovej teplote (15 °C – 25 °C) najviac 30 dní počas jedného obdobia.
Dátum spotreby sa má zaznačiť na škatuľku (t. j. do 30 dní po vybratí z chladničky).
Liek sa musí zlikvidovať, ak sa nepoužije do 30 dní od uchovávania pri izbovej teplote alebo do dátumu exspirácie uvedeného na škatuľke, podľa toho, čo nastane skôr.
6.5 Druh obalu a obsah balenia
Jednodávková naplnená injekčná striekačka zo skla typu I, s brómbutylovou zátkou a ihlou s ochranným krytom. Každá naplnená injekčná striekačka obsahuje 0,5 ml injekčného roztoku.
Balenie obsahuje 1 naplnenú injekčnú striekačku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Tento liek sa má pred podaním vizuálne skontrolovať. Roztok má byť číry a bezfarebný až žltý. Ak je roztok zakalený alebo obsahuje viditeľné častice, obsah sa nesmie injekčne podať a liek sa má vrátiť do lekárne.
Pred podaním injekcie je potrebné nechať naplnenú injekčnú striekačku dosiahnuť izbovú teplotu (15 °C – 25 °C). Má sa vybrať z chladničky (2 °C – 8 °C) najmenej 30 minút pred použitím. Nesmú sa používať iné spôsoby zohrievania (napr. v horúcej vode alebo mikrovlnnej rúre).
Každá naplnená injekčná striekačka sa má použiť len raz a potom sa má umiestniť do nádoby na ostré predmety a zlikvidovať v súlade s miestnymi predpismi.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Arrowhead Pharmaceuticals Ireland Limited
One Spencer Dock
North Wall Quay
Dublin 1
D01 X9R7
Írsko
8. REGISTRAČNÉ ČÍSLO
EU/1/26/2041/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú k dispozícii na internetovej stránke Európskej agentúry pre lieky: https://www.ema.europa.eu.