


Súhrn charakteristických vlastností lieku (SPC) - Rybelsus
Rybelsus 1,5 mg tabletyRybelsus 4 mg tabletyRybelsus 9 mg tablety
1. NÁZOV LIEKU
Rybelsus 1,5 mg tablety
Rybelsus 4 mg tablety
Rybelsus 9 mg tablety
Rybelsus 25 mg tablety
Rybelsus 50 mg tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Rybelsus 1,5 mg tablety
Každá tableta obsahuje 1,5 mg semaglutidu*.
Rybelsus 4 mg tablety
Každá tableta obsahuje 4 mg semaglutidu*.
Rybelsus 9 mg tablety
Každá tableta obsahuje 9 mg semaglutidu*.
Rybelsus 25 mg tablety
Každá tableta obsahuje 25 mg semaglutidu*.
Rybelsus 50 mg tablety
Každá tableta obsahuje 50 mg semaglutidu*.
*analóg ľudského glukagónu podobnému peptidu-1 (GLP-1) vyrobený technológiou rekombinantnej DNA v bunkách Saccharomyces cerevisiae.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tableta
Rybelsus 1,5 mg tablety
Biela až svetložltá okrúhla tableta (priemer 6,5 mm ) s označením „1.5” na jednej strane a „novo” na druhej strane.
Rybelsus 4 mg tablety
Biela až svetložltá okrúhla tableta (priemer 6,5 mm) s označením „4” na jednej strane a „novo” na druhej strane.
Rybelsus 9 mg tablety
Biela až svetložltá okrúhla tableta (priemer 6,5 mm) s označením „9” na jednej strane a „novo” na druhej strane.
Rybelsus 25 mg tablety
Biela až svetložltá oválna tableta (6,8 x 12 mm) s označením „25” na jednej strane a „novo” na druhej strane.
Rybelsus 50 mg tablety
Biela až svetložltá oválna tableta (6,8 x 12 mm) s označením „50” na jednej strane a „novo” na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Rybelsus je určený na liečbu dospelých s nedostatočne kompenzovaným diabetes mellitus 2. typu na zlepšenie glykemickej kontroly ako doplnok diéty a cvičenia
- ako monoterapia, keď sa metformín považuje za nevhodný
- v kombinácii s inými liekmi na liečbu diabetu.
Pre výsledky štúdie, týkajúcej sa kombinácií, účinky na kontrolu glykémie a kardiovaskulárne príhody a sledované populácie, pozri časti 4.4, 4.5 a 5.1.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Počiatočná dávka je 1,5 mg semaglutidu jedenkrát denne počas 1 mesiaca. Po 1 mesiaci sa má dávka zvýšiť na udržiavaciu dávku 4 mg jedenkrát denne. Ak je to potrebné, dávka sa môže zvýšiť na najbližšiu vyššiu dávku po minimálne jednom mesiaci na súčasnej dávke. Odporúčané jednorazové denné udržiavacie dávky sú 4 mg, 9 mg, 25 mg a 50 mg.
Maximálna odporučená denná dávka semaglutidu je 50 mg. Rybelsus sa má vždy užívať ako jedna tableta denne. Na dosiahnutie účinku vyššej dávky sa nemá užívať viac ako jedna tableta denne.
Zmena zo subkutánne podávaného semaglutidu na perorálny semaglutid
Účinok zmeny medzi perorálnym a subkutánne podávaným semaglutidom nie je možné ľahko predpovedať, pretože perorálny semaglutid vykazuje vyššiu farmakokinetickú variabilitu absorpcie v porovnaní so subkutánne podávaným semaglutidom.
Pacienti liečení subkutánne podávaným semaglutidom 0,5 mg jedenkrát týždenne môžu prejsť na perorálny semaglutid 4 mg alebo 9 mg jedenkrát denne.
Pacienti liečení subkutánne podávaným semaglutidom 1 mg jedenkrát týždenne môžu prejsť na perorálny semaglutid 9 mg alebo 25 mg jedenkrát denne.
Pacienti liečení subkutánne podávaným semaglutidom 2 mg jedenkrát týždenne môžu prejsť na perorálny semaglutid 25 mg alebo 50 mg jedenkrát denne.
Pacienti môžu začať užívať perorálny semaglutid (Rybelsus) jeden týždeň po poslednej dávke subkutánne podávaného semaglutidu.
Keď sa semaglutid používa v kombinácii s metformínom a/alebo inhibítorom sodíkovo-glukózového kotransportéru-2 (SGLT2i) alebo tiazolidíndiónom, môže sa pokračovať s aktuálnou dávkou metformínu a/alebo SGLT2i alebo tiazolidíndiónu.
Keď sa semaglutid používa v kombinácii so sulfonylureou alebo s inzulínom, môže sa zvážiť zníženie dávky sulfonylurey alebo inzulínu, aby sa znížilo riziko hypoglykémie (pozri časti 4.4 a 4.8).
Samokontrola hladiny glukózy v krvi nie je potrebná na úpravu dávky semaglutidu. Monitorovanie glukózy v krvi je potrebné na úpravu dávky sulfonylmočoviny a inzulínu, najmä pri začatí liečby semaglutidom a pri znížení dávky inzulínu. Odporúča sa postupný prístup k redukcii dávky inzulínu.
Vynechaná dávka
Ak vynecháte dávku, vynechaná dávka sa má preskočiť a ďalšia dávka sa má užiť nasledujúci deň.
Staršie osoby
Dávku nie je potrebné upravovať podľa veku.
Porucha funkcie obličiek
Nevyžaduje sa žiadna úprava dávky u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek. Skúsenosti s použitím semaglutidu u pacientov s terminálnym štádiom ochorenia obličiek sú obmedzené. Pri liečbe týchto pacientov perorálnym semaglutidom sa má postupovať opatrne (pozri časť 5.2).
Porucha funkcie pečene
Nevyžaduje sa žiadna úprava dávky u pacientov s poruchou funkcie pečene. Skúsenosti s použitím semaglutidu u pacientov so závažnou poruchou funkcie pečene sú obmedzené. Pri liečbe týchto pacientov semaglutidom sa má postupovať opatrne (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Rybelsus u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Rybelsus je tableta na perorálne použitie jedenkrát denne.
Tento liek sa má užiť nalačno po odporúčanom období nalačno trvajúcom najmenej 8 hodín
(pozri časť 5.2).
- Má sa prehltnúť celý s dúškom vody (s polovicou pohára vody ekvivalentnou 120 ml). Tablety sa nemajú deliť, drviť ani žuť, pretože nie je známe, či to ovplyvní absorpciu semaglutidu.
Pacienti majú počkať aspoň 30 minút, kým budú jesť, piť alebo užívať iné perorálne lieky.
Čakanie kratšie ako 30 minút znižuje absorpciu semaglutidu (pozri časti 4.5 a 5.2).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Všeobecné
Semaglutid sa nemá používať na liečbu diabetickej ketoacidózy. Diabetická ketoacidóza bola hlásená u inzulín-dependentných pacientov, u ktorých došlo k rýchlemu prerušeniu alebo zníženiu dávky inzulínu po začatí liečby agonistom receptora GLP-1 (pozri časť 4.2).
Nie sú žiadne terapeutické skúsenosti u pacientov s kongestívnym zlyhávaním srdca triedy IV podľa klasifikácie New York Heart Association (NYHA), a preto sa použitie semaglutidu u týchto pacientov neodporúča.
U pacientov s bariatrickou operáciou nie sú so semaglutidom žiadne terapeutické skúsenosti.
Aspirácia počas celkovej anestézie alebo hlbokej sedácie
U pacientov užívajúcich agonisty receptora GLP-1, ktorí podstupujú celkovú anestéziu alebo hlbokú sedáciu, boli hlásené prípady aspiračnej pneumónie. Preto pred zákrokom v celkovej anestézii alebo hlbokej sedácii je potrebné myslieť na zvýšené riziko aspirácie reziduálneho obsahu žalúdka v dôsledku spomaleného vyprázdňovania žalúdka (pozri časť 4.8).
Účinky na gastrointestinálny trakt a dehydratácia
Použitie agonistov receptora GLP-1 môže byť spojené s gastrointestinálnymi nežiaducimi reakciami. Toto sa má zvážiť pri liečbe pacientov s poruchou funkcie obličiek, pretože nevoľnosť, vracanie a hnačka môžu spôsobiť dehydratáciu, čo môže v zriedkavých prípadoch viesť k zhoršeniu funkcie obličiek (pozri časť 4.8). Pacienti liečení semaglutidom majú byť poučení o možnom riziku dehydratácie v súvislosti s gastrointestinálnymi nežiaducimi účinkami a musia prijať preventívne opatrenia, aby sa predišlo deplécii tekutín.
Akútna pankreatitída
Akútna pankreatitída bola pozorovaná pri používaní agonistov receptora GLP-1. Pacienti majú byť informovaní o typických príznakoch akútnej pankreatitídy. V prípade podozrenia na pankreatitídu sa má semaglutid vysadiť. Ak sa pankreatitída potvrdí, semaglutid sa nemá znovu používať.
Hypoglykémia
Pacienti liečení semaglutidom v kombinácii so sulfonylureou alebo s inzulínom môžu mať zvýšené riziko hypoglykémie (pozri časť 4.8). Riziko hypoglykémie možno redukovať znížením dávky sulfonylurey alebo inzulínu na začiatku liečby semaglutidom (pozri časť 4.2).
Diabetická retinopatia
U pacientov s diabetickou retinopatiou liečených inzulínom a subkutánne podávaným semaglutidom bolo pozorované zvýšené riziko rozvoja komplikácií spojených s diabetickou retinopatiou, čo je riziko, ktoré nemožno vylúčiť pri perorálnom podávaní semaglutidu (pozri časť 4.8). Pri používaní semaglutidu u pacientov s diabetickou retinopatiou sa má postupovať opatrne. Týchto pacientov je potrebné dôkladne sledovať a liečiť podľa klinických odporúčaní. Rýchle zlepšenie kontroly glukózy bolo spojené s dočasným zhoršením diabetickej retinopatie, ale nemožno vylúčiť iné mechanizmy. Dlhodobá kontrola glykémie znižuje riziko diabetickej retinopatie.
Nie sú žiadne skúsenosti s perorálnym semaglutidom 25 mg a 50 mg u pacientov s diabetom 2. typu s nekontrolovanou alebo potenciálne nestabilnou diabetickou retinopatiou.
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Údaje z epidemiologických štúdií naznačujú zvýšené riziko nearteritickej prednej ischemickej neuropatie zrakového nervu (non-arteritic anterior ischaemic optic neuropathy, NAION) počas liečby semaglutidom. Nie je stanovený žiadny časový interval, kedy sa NAION môže vyvinúť po začatí liečby. Náhla strata zraku by mala viesť k oftalmologickému vyšetreniu a liečba semaglutidom by sa mala ukončiť, ak sa NAION potvrdí (pozri časť 4.8).
Pacienti s gastroparézou
U pacientov s gastroparézou liečených semaglutidom sa môžu vyskytnúť vážnejšie alebo závažné gastrointestinálne nežiaduce účinky. Semaglutid sa má u týchto pacientov používať s opatrnosťou a semaglutid sa neodporúča, ak je gastroparéza závažná (pozri časť 4.8).
Odpoveď na liečbu
Pre optimálny účinok semaglutidu sa odporúča dodržať dávkovací režim. Ak je odpoveď na liečbu so semaglutidom nižšia ako sa očakávalo, ošetrujúci lekár by si mal byť vedomý toho, že absorpcia semaglutidu je vysoko variabilná a môže byť minimálna (2-4% pacientov nebude mať žiadnu expozíciu) a že absolútna biologická dostupnosť semaglutidu je nízka.
Obsah sodíka
1,5 mg, 4 mg a 9 mg tablety: Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej dávke, t. j. v podstate zanedbateľné množstvo sodíka.
25 mg a 50 mg tablety: Tento liek obsahuje 23 mg sodíka na tabletu, čo zodpovedá 1 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelého.
4.5 Liekové a iné interakcie
Semaglutid spomaľuje vyprázdňovanie žalúdka, čo môže mať vplyv na absorpciu ďalších perorálne podávaných liekov.
Účinky semaglutidu na iné lieky
Tyroxín
Celková expozícia (plocha pod krivkou (AUC)) tyroxínu (prispôsobená pre endogénne hladiny) sa po podaní jednej dávky levotyroxínu zvýšila o 33 %. Maximálna expozícia (Cmax) zostala nezmenená. Pri liečbe pacientov semaglutidom súbežne s levotyroxínom sa má zvážiť monitorovanie parametrov štítnej žľazy.
Warfarín a iné deriváty kumarínu
Semaglutid nespôsobil zmenu AUC ani Cmax R- a S-warfarínu po podaní jednorazovej dávky warfarínu a farmakodynamické účinky warfarínu merané pomocou INR (International Normalised Ratio) neboli ovplyvnené v klinicky významnej miere. Počas súbežného užívania acenokumarolu a semaglutidu však boli hlásené prípady zníženého INR. Po začatí liečby semaglutidom sa však u pacientov liečených warfarínom alebo inými kumarínovými derivátmi odporúča časté sledovanie INR.
Rosurvastatín
AUC rosuvastatínu sa pri súbežnom podávaní so semaglutidom zvýšila o 41 % [90% CI: 24; 60]. Na základe širokého terapeutického indexu rosuvastatínu sa magnitúda zmien v expozícii nepovažuje za klinicky významnú.
Digoxín, perorálne kontraceptíva, metformín, furosemid
Pri súbežnom podávaní so semaglutidom nebola pozorovaná žiadna klinicky významná zmena AUC alebo Cmax digoxínu, perorálnych antikoncepčných prípravkov (obsahujúcich etinylestradiol a levonorgestrel), metformínu alebo furosemidu.
Interakcie s liekmi s veľmi nízkou biologickou dostupnosťou (1%) neboli hodnotené.
Účinky iných liekov na semaglutid
Omeprazol
Pri užívaní s omeprazolom sa nepozorovala žiadna klinicky významná zmena AUC alebo Cmax semaglutidu.
V skúšaní skúmajúcom farmakokinetiku semaglutidu súbežne podávaného s piatimi inými tabletami sa AUC semaglutidu znížila o 34 % a Cmax o 32 %. To naznačuje, že prítomnosť viacerých tabliet v žalúdku ovplyvňuje absorpciu semaglutidu, ak sa podávajú súbežne v rovnakom čase. Po podaní semaglutidu by pacienti mali počkať 30 minút pred užitím iných perorálnych liekov (pozri časť 4.2).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku musia počas liečby semaglutidom používať účinnú antikoncepciu.
Gravidita
Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Sú iba obmedzené údaje
o použití semaglutidu u gravidných žien. Semaglutid sa preto nemá používať počas gravidity. Ak si pacientka želá otehotnieť alebo otehotnie, semaglutid sa má vysadiť. Semaglutid sa má vysadiť aspoň 2 mesiace pred plánovanou graviditou kvôli dlhému polčasu eliminácie (pozri časť 5.2).
Dojčenie
V materskom mlieku dojčiacich žien sa nezistili žiadne merateľné koncentrácie semaglutidu. Salkaprozát sodný bol prítomný v materskom mlieku a niektoré jeho metabolity sa vylučovali do materského mlieka v nízkych koncentráciách. Keďže riziko pre dojčené dieťa sa nedá vylúčiť, Rybelsus sa nemá používať počas dojčenia.
Fertilita
Účinok semaglutidu na fertilitu u ľudí nie je známy. Semaglutid neovplyvnil samčiu fertilitu u potkanov. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie počtu ovulácií pri dávkach spojených so znížením telesnej hmotnosti matky (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Semaglutid nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Avšak závraty sa však môžu vyskytnúť hlavne počas zvyšovania dávky. Ak sa objavia závraty, je potrebné viesť vozidlo alebo obsluhovať stroje s opatrnosťou.
Keď sa používa v kombinácii so sulfonylureou alebo s inzulínom, pacientov je potrebné upozorniť, aby prijali opatrenia na zabránenie vzniku hypoglykémie počas vedenia vozidiel a obsluhy strojov (pozri časť 4.4).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
V 10 skúšaniach vo fáze 3a bolo 5 707 pacientov vystavených semaglutidu samostatne alebo v kombinácii s ďalšími liekmi znižujúcimi hladinu glukózy. Trvanie liečby bolo v rozsahu 26 až 78 týždňov. Najčastejšie hlásené nežiaduce reakcie v klinických skúšaniach boli poruchy gastrointestinálneho traktu vrátane nauzey (veľmi časté), hnačky (veľmi časté) a vracania (časté).
Tabuľkový zoznam nežiaducich reakcií
Tabuľka 1 uvádza zoznam nežiaducich reakcií zistených v skúšaniach fázy 3 (ďalej opísané v časti 5.1) a v postmarketingových hláseniach u pacientov s diabetes mellitus 2. typu. Frekvencie nežiaducich reakcií (okrem komplikácií diabetickej retinopatie a dysestézie, pozri poznámky pod čiarou v Tabuľke 1) sú založené na súbore skúšaní vo fáze 3a s vylúčením kardiovaskulárnej štúdie.
Reakcie sú uvedené nižšie a sú rozdelené podľa triedy orgánových systémov a absolútnej frekvencie. Frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci jednotlivých skupín frekvencií sú nežiaduce reakcie uvedené v poradí klesajúcej závažnosti.
Tabuľka 1 Frekvencia nežiaducich reakcií perorálneho semaglutidu
Trieda orgánových systémov podľa databázy MedDRA | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkav é | Neznám e |
| Poruchy imunitného systému | Hypersenziti vitac | Anafylakti cká reakcia | ||||
Poruchy metabolizmu a výživy | Hypoglyké mia pri použití s inzulíno m alebo so sulfonylure oua | Hypoglykém ia pri použití s inými orálnými antidiabetika mia Znížená chuť do jedla | ||||
| Poruchy nervového systému | Závrat Dysestéziae Bolesť hlavy | Dysgeuzia | ||||
| Poruchy oka | Komplikácie spojené s diabetickou retinopatioub | Nearteriti cká predná ischemick á neuropati a zrakovéh o nervu (NAION) | ||||
Poruchy srdca a srdcovej činnosti | Zvýšená srdcová frekvencia | |||||
Poruchy gastrointestinál neho traktu | Nauzea Hnačka | Vracanie Bolesť brucha Abdomináln a distenzia Zápcha Dyspepsia Gastritída Gastroezofá gová | Grganie Oneskorené vyprázdňova nie žalúdka | Akútna pankreatití da | Črevná obštrukc iad, f |
Trieda orgánových systémov podľa databázy MedDRA | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkav é | Neznám e |
| refluxová choroba Nadúvanie | ||||||
| Poruchy pečene a žlčových ciest | Cholelitiáza | |||||
| Celkové poruchy a reakcie v mieste podania | Únava | |||||
| Laboratórne a funkčné vyšetrenia | Zvýšená hladina lipázy Zvýšená hladina amylázy | Znížená telesná hmotnosť |
- a) Hypoglykémia definovaná ako hladina glukózy v krvi < 3,0 mmol/l alebo < 54 mg/dl
- b) Komplikácie spojené s diabetickou retinopatiou zahŕňajú retinálnu fotokoaguláciu, liečbu intravitreálnymi implantátmi, vitreálnu hemorágiu a slepotu súvisiacu s diabetom (menej časté). Frekvencia je založená na skúšaní zameranom na kardiovaskulárne výsledky so subkutánne podávaným semaglutidom, ale nemožno vylúčiť, že sa identifikované riziko komplikácií spojených s diabetickou retinopatiou tiež vzťahuje na Rybelsus.
- c) Skupinový termín zahŕňajúci aj nežiaduce udalosti súvisiace s precitlivenosťou, ako je vyrážka a žihľavka.
- d) Z postmarketingových hlásení.
- e) Frekvencia je založená na výsledkoch skúšania PIONEER PLUS pre 25 mg a 50 mg. Viac informácií v podnadpise „Dysestézia” nižšie. V skúšaniach fázy 3a sa pri podávaní lieku Rybelsus v dávke 3 mg, 7 mg a 14 mg (bioekvivalent 1,5 mg, 4 mg a 9 mg v uvedenom poradí) nevyskytli žiadne nerovnováhy vo výskyte dyzestézie, avšak po uvedení lieku na trh boli hlásené určité udalosti.
- f) Skupinový termín zahŕňajúci pojmy „črevná obštrukcia“, „ileus“, „obštrukcia tenkého čreva“.
Opis vybraných nežiaducich reakcií
Hypoglykémia
Závažná hypoglykémia sa primárne pozorovala pri použití semaglutidu so sulfonylureou (<0,1 % účastníkov, <0,001 prípadov/pacientorok) alebo s inzulínom (1,1 % účastníkov, 0,013 prípadov/pacientorok). Málo prípadov (0,1 % účastníkov, 0,001 prípadov/pacientorok) bolo pozorovaných pri semaglutide v kombinácii s perorálnymi antidiabetikami inými ako sulfonylurea.
Gastrointestinálne nežiaduce reakcie
Nauzea sa vyskytla u 15 %, hnačka u 10 % a vracanie u 7 % pacientov liečených semaglutidom. Väčšina prípadov bola mierne až stredne závažná a trvala krátko. Tieto prípady viedli k vysadeniu liečby u 4 % účastníkov. Prípady boli najčastejšie hlásené počas prvých mesiacov liečby.
V skúšaní PIONEER PLUS pri liečbe semaglutidom 25 mg a 50 mg sa nauzea vyskytla u 27 % a 27 %, hnačka u 13 % a 14 % a vracanie u 17 % a 18 % pacientov. Tieto udalosti viedli k prerušeniu liečby u 6 % a 8 % pacientov.
Väčšina udalostí bola miernej až strednej závažnosti a mala krátke trvanie. Udalosti boli najčastejšie hlásené počas zvyšovania dávky v prvých mesiacoch liečby.
Pacienti s gastroparézou môžu mať pri liečbe semaglutidom vážnejšie alebo závažné gastrointestinálne nežiaduce účinky.
Rozhodnutím potvrdená akútna pankreatitída bola hlásená v skúšaniach fázy 3a, pre semaglutid (<0,1%) a pre komparátor (0,2%). V skúšaní PIONEER 6 zameranom na kardiovaskulárne výsledky bola rozhodnutím potvrdená frekvencia akútnej pankreatitídy 0,1% pre semaglutid a 0,2% pre placebo (pozri časť 4.4.). V skúšaní fázy 3b zameranej na kardiovaskulárne výsledky SOUL bola frekvencia akútnej pankreatitídy potvrdená rozhodnutím 0,4 % pre semaglutid a 0,4 % pre placebo.
Komplikácie spojené s diabetickou retinopatiou
2-ročné klinické skúšanie so subkutánne podávaným semaglutidom skúmalo 3 297 pacientov s diabetom 2. typu s vysokým kardiovaskulárnym rizikom, dlhým trvaním diabetu a slabo kompenzovanou glykémiou. V tomto skúšaní sa posudzované prípady komplikácií spojených s diabetickou retinopatiou vyskytli u väčšieho počtu pacientov liečených subkutánne podávaným semaglutidom (3,0 %) v porovnaní s placebom (1,8 %). Pozorovalo sa to u pacientov liečených inzulínom so známou diabetickou retinopatiou. Rozdiel v liečbe sa prejavil na začiatku a pretrvával počas skúšania. Systematické hodnotenie komplikácií spojených s diabetickou retinopatiou sa vykonalo len počas skúšania zameraného na kardiovaskulárne výsledky so subkutánne podávaným semaglutidom. V klinických skúšaniach s liekom Rybelsus s trvaním do 18 mesiacov zahŕňajúcich 6 352 pacientov s diabetom 2. typu boli nežiaduce účinky spojené s diabetickou retinopatiou hlásené v podobných počtoch u účastníkov liečených semaglutidom (4,2 %) a komparátormi (3,8 %).
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Výsledky niekoľkých rozsiahlych epidemiologických štúdií naznačujú, že expozícia semaglutidu u dospelých s diabetom 2. typu je spojená s približne dvojnásobným zvýšením relatívneho rizika vzniku NAION, čo zodpovedá približne jednému ďalšiemu prípadu na 10 000 osoborokov liečby.
Imunogenicita
V súlade s potenciálne imunogénnymi vlastnosťami liekov obsahujúcimi proteíny alebo peptidy sa u pacientov po liečbe semaglutidom môžu vytvoriť protilátky. Podiel účastníkov s pozitívnym testom na protilátky proti semaglutidu v akomkoľvek čase po začiatku bol nízky (0,5 %) a na konci skúšania žiadni účastníci nemali neutralizačné protilátky proti semaglutidu ani protilátky proti semaglutidu s neutralizačným účinkom na endogénny GLP-1.
Zvýšenie srdcovej frekvencie
Zvýšená srdcová frekvencia bola pozorovaná pri agonistoch receptora GLP-1. V skúšaniach vo fáze 3a boli u pacientov liečených liekom Rybelsus pozorované priemerné zmeny o 0 až 4 údery za minútu (bpm) od východiskovej hodnoty 69 až 76.
Dysestézia
Udalosti súvisiace s klinickým obrazom zmeneného kožného vnímania ako je parestézia, bolestivá koža, citlivá koža, dysestézia a pocit pálenia kože, boli hlásené u 2,1 % a 5,2 % pacientov liečených perorálnym semaglutidom 25 mg a 50 mg, v uvedenom poradí. Udalosti boli mierne až stredne závažné a väčšina pacientov sa zotavila počas pokračujúcej liečby.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Účinky predávkovania semaglutidom v klinických skúšaniach môžu byť spojené s poruchami gastrointestinálneho traktu. V prípade predávkovania sa má začať vhodná podporná liečba podľa klinických prejavov a príznakov pacienta. Môže byť potrebné predĺženie obdobia sledovania a liečby príznakov berúc do úvahy dlhý polčas premeny semaglutidu trvajúci približne 1 týždeň (pozri časť 5.2). Na predávkovanie semaglutidom neexistuje špecifické antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antidiabetiká, analógy glukagónu podobného peptidu-1 (GLP-1), ATC kód: A10BJ06
Mechanizmus účinku
Semaglutid je analóg GLP-1 s 94 % sekvenčnou homológiou s ľudským GLP-1. Semaglutid pôsobí ako agonista receptora GLP-1, selektívne sa viaže a aktivuje receptor GLP-1, cieľ natívneho GLP-1.
GLP-1 je fyziologický hormón, ktorý zohráva viacero úloh pri regulácii glukózy a chuti do jedla a v kardiovaskulárnom systéme. Účinky na glukózu a chuť do jedla sú špecificky sprostredkované receptormi GLP-1 v pankrease a mozgu.
Semaglutid znižuje glykémiu spôsobom závislým od glukózy stimuláciou sekrécie inzulínu a znížením sekrécie glukagónu, keď je glykémia vysoká. Mechanizmus znižovania glykémie zahŕňa aj mierne spomalenie vyprázdňovania žalúdka v skorej postprandiálnej fáze. Počas hypoglykémie semaglutid znižuje sekréciu inzulínu a nenarúša sekréciu glukagónu. Mechanizmus účinku semaglutidu nie je závislý od cesty podávania.
Semaglutid znižuje telesnú hmotnosť a množstvo telesného tuku prostredníctvom zníženia energetického príjmu vrátane celkového zníženia chuti do jedla. Okrem toho semaglutid znižuje preferenciu pre jedlá s vysokým obsahom tukov.
Receptory GLP-1 sú lokalizované v srdci, cievach, imunitnom systéme a obličkách. Semaglutid má v klinických štúdiách prínosný účinok na plazmatické lipidy, znižuje systolický krvný tlak a znižuje zápal. V štúdiách na zvieratách semaglutid spomaľoval rozvoj aterosklerózy prevenciou progresie aortálneho plaku a redukoval zápal v plaku.
Mechanizmus účinku semaglutidu na zníženie kardiovaskulárneho rizika je pravdepodobne multifaktoriálny, čiastočne spôsobený znížením HbA1c a účinkami na známe srdcovo-obličkovo-metabolické rizikové faktory vrátane zníženia krvného tlaku a telesnej hmotnosti, zlepšenia lipidového profilu a funkcie obličiek a protizápalových účinkov, ako sa preukázalo znížením hsCRP. Presný mechanizmus zníženia kardiovaskulárneho rizika nebol stanovený.
Farmakodynamické účinky
Farmakodynamické hodnotenia opísané nižšie boli vykonané po 12 týždňoch liečby perorálne podávaným semaglutidom.
Glukóza nalačno a po jedle
Semaglutid znižuje koncentrácie glukózy nalačno a po jedle. U pacientov s diabetom 2. typu viedla liečba semaglutidom k relatívnym zníženiam oproti placebu: hladina glukózy nalačno o 22 % [13, 30] a hladina glukózy po jedle o 29 % [19, 37].
Sekrécia glukagónu
Semaglutid znižuje koncentrácie glukagónu po jedle. U pacientov s diabetom 2. typu viedol semaglutid k nasledujúcim relatívnym zníženiam glukagónu v porovnaní s placebom: glukagón po jedle o 29 % [15, 41] a priemerná redukcia glukagónu za 24 hodín o 12 % [7, 17].
Vyprázdňovanie žalúdka
Semaglutid spôsobuje malé oneskorenie začiatku vyprázdňovania žalúdka po jedle, s expozíciou paracetamolu (AUC0-1h) 31% [13; 46] nižšie v prvej hodine po jedle, čím sa zníži rýchlosť, pri ktorej sa glukóza po jedle objavuje v krvnom obehu.
Lipidy nalačno a po jedle
Semaglutid v porovnaní s placebom znižoval koncentrácie triglyceridov a VLDL (lipoproteíny s veľmi nízkou hustotou) cholesterolu nalačno o 19 % [8, 28] a 20 % [5, 33] v uvedenom poradí. Postprandiálna odpoveď triglyceridov a VLDL cholesterolu na jedlo s vysokým obsahom tuku sa znížila o 24 % [9, 36] a 21 % [7, 32] v uvedenom poradí. ApoB48 sa znížil v stave na lačno aj po jedle
o 25 % [2, 42] a 30 % [15, 43] v uvedenom poradí.
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť lieku Rybelsus boli hodnotené v ôsmich globálnych, randomizovaných, kontrolovaných skúšaniach vo fáze 3a. Skúšania fázy 3a sa uskutočnili s tabletami obsahujúcimi 3 mg, 7 mg a 14 mg semaglutidu, ktoré sú bioekvivalentné k 1,5 mg, 4 mg a 9 mg semaglutidu.V siedmich skúšaniach bolo primárnym cieľom hodnotenie glykemickej účinnosti, v jednom skúšaní (PIONEER
- 6) bolo primárnym cieľom hodnotenie kardiovaskulárnych výsledkov.
Skúšania zahŕňali 8 842 randomizovaných pacientov s diabetom 2. typu (5 169 liečených semaglutidom) vrátane 1 165 pacientov so stredne závažnou poruchou funkcie obličiek. Pacienti mali priemerne 61 rokov (rozsah 18 až 92 rokov), pričom 40 % pacientov malo ≥ 65 rokov a 8 % ≥ 75 rokov. Účinnosť semaglutidu sa porovnávala s placebom alebo aktívnymi kontrolami (sitagliptín, empagliflozín a liraglutid).
Účinnosť a bezpečnosť semaglutidu 25 mg a 50 mg jedenkrát denne sa hodnotila v skúšaní fázy 3b (PIONEER PLUS), ktoré zahŕňalo 1 606 randomizovaných pacientov.
S cieľom preukázať, že perorálny semaglutid znižuje riziko významných nežiaducich kardiovaskulárnych udalostí (MACE) v porovnaní s placebom, a to popri štandardnej liečbe, u pacientov s diabetom 2. typu a preukázaným kardiovaskulárnym ochorením a/alebo chronickým ochorením obličiek, bolo vykonané skúšanie fázy 3b zamerané na kardiovaskulárne výsledky (SOUL) zahŕňajúce 9 650 pacientov.
Účinnosť semaglutidu nebola ovplyvnená počiatočným vekom, pohlavím, rasou, etnickou príslušnosťou, telesnou hmotnosťou, BMI, trvaním diabetu, ochorením horného gastrointestinálneho traktu ani úrovňou poruchy funkcie obličiek.
PIONEER 1 – Monoterapia
V 26-týždňovom dvojito zaslepenom skúšaní bolo 703 pacientov s diabetom 2. typu neadekvátne kompenzovaným diétou a cvičením randomizovaných do skupín 3 mg semaglutidu, 7 mg semaglutidu, 14 mg semaglutidu alebo placeba jedenkrát denne.
Tabuľka 2 Výsledky 26-týždňového monoterapeutického skúšania porovnávajúceho semaglutid s placebom (PIONEER 1)
Semaglutid 7 mg2 | Semaglutid 14 mg2 | Placebo | |
| Celý analytický súbor (N) | 175 | 175 | 178 |
| HbA1c (%) | |||
| Východisková hodnota | 8,0 | 8,0 | 7,9 |
| Zmena oproti východiskovej hodnote1 | -1,2 | -1,4 | -0,3 |
| Rozdiel oproti placebu1 [95 % CI] | -0,9 [-1,1; -0,6]* | -1,1 [-1,3; -0,9]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 69§ | 77§ | 31 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 9,0 | 8,8 | 8,9 |
| Zmena oproti východiskovej hodnote1 | -1,5 | -1,8 | −0,2 |
| Rozdiel oproti placebu1 [95 % CI] | -1,4 [-1,9; -0,8]§ | -1,6 [-2,1; -1,2]§ | - |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 89,0 | 88,1 | 88,6 |
Semaglutid 7 mg2 | Semaglutid 14 mg2 | Placebo | |
| Zmena oproti východiskovej hodnote1 | -2,3 | -3,7 | -1,4 |
| Rozdiel oproti placebu1 [95 % CI] | -0,9 [-1,9; 0,1] | -2,3 [-3,1; -1,5]* | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti. 2 Bioekvivalencia bola potvrdená medzi dávkami 4 mg a 7 mg, ako aj medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
PIONEER 2 – Semaglutid oproti empagliflozínu, oba v kombinácii s metformínom V 52-týždňovom otvorenom skúšaní bolo 822 pacientov s diabetom 2. typu randomizovaných do skupín 14 mg semaglutidu jedenkrát denne alebo 25 mg empagliflozínu jedenkrát denne, oba v kombinácii s metformínom.
Tabuľka 3 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid s empagliflozínom (PIONEER 2)
| Semaglutid 14 mg2 | Empagliflozín 25 mg | |
| Celý analytický súbor (N) | 411 | 410 |
| ||
| HbA1c (%) | ||
| Východisková hodnota | 8,1 | 8,1 |
| Zmena oproti východiskovej hodnote1 | -1,3 | -0,9 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,4 [-0,6; -0,3]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 67§ | 40 |
| Glykémia nalačno (mmol/l) | ||
| Východisková hodnota | 9,5 | 9,7 |
| Zmena oproti východiskovej hodnote1 | -2,0 | -2,0 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | 0,0 [-0,2; 0,3] | - |
| Telesná hmotnosť (kg) | ||
| Východisková hodnota | 91,9 | 91,3 |
| Zmena oproti východiskovej hodnote1 | -3,8 | -3,7 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,1 [-0,7; 0,5] | - |
| ||
| HbA1c (%) | ||
| Zmena oproti východiskovej hodnote1 | -1,3 | -0,9 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,4 [-0,5; -0,3]§ | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 66§ | 43 |
| Telesná hmotnosť (kg) | ||
| Zmena oproti východiskovej hodnote1 | -3,8 | -3,6 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,2 [-0,9; 0,5] | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti. 2 Bioekvivalencia bola potvrdená medzi dávkami 4 mg a 7 mg, ako aj medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
PIONEER 3 – Semaglutid oproti sitagliptínu, oba v kombinácii s metformínom alebo metformínom so sulfonylureou
V 78-týždňovom dvojito zaslepenom, dvojito maskovanom skúšaní bolo 1 864 pacientov s diabetom
- 2. typu randomizovaných do skupín 3 mg semaglutidu, 7 mg semaglutidu, 14 mg semaglutidu alebo 100 mg sitagliptínu jedenkrát denne, všetky v kombinácii so samostatným metformínom alebo metformínom a sulfonylureou. Zníženia HbA1c a telesnej hmotnosti sa zachovali počas 78-týždňového trvania skúšania.
Tabuľka 4 Výsledky 78-týždňového skúšania porovnávajúceho semaglutid so sitagliptínom (PIONEER 3)
Semaglutid 7 mg2 | Semaglutid 14 mg2 | Sitagliptín 100 mg | |
| Celý analytický súbor (N) | 465 | 465 | 467 |
| |||
| HbA1c (%) | |||
| Východisková hodnota | 8,4 | 8,3 | 8,3 |
| Zmena oproti východiskovej hodnote1 | -1,0 | -1,3 | -0,8 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -0,3 [-0,4; -0,1]* | -0,5 [-0,6; -0,4]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 44§ | 56§ | 32 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 9,4 | 9,3 | 9,5 |
| Zmena oproti východiskovej hodnote1 | -1,2 | -1,7 | -0,9 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -0,3 [-0,6; 0,0]§ | -0,8 [-1,1; -0,5]§ | - |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 91,3 | 91,2 | 90,9 |
| Zmena oproti východiskovej hodnote1 | -2,2 | -3,1 | -0,6 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -1,6 [-2,0; -1,1]* | -2,5 [-3,0; -2,0]* | - |
| |||
| HbA1c (%) | |||
| Zmena oproti východiskovej hodnote1 | -0,8 | -1,1 | -0,7 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -0,1 [-0,3; -0,0]§ | -0,4 [-0,6; -0,3]§ | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 39§ | 45§ | 29 |
| Telesná hmotnosť (kg) | |||
| Zmena oproti východiskovej hodnote1 | -2,7 | -3,2 | -1,0 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -1,7 [-2,3; -1,0]§ | -2,1 [-2,8; -1,5]§ | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti. 2 Bioekvivalencia bola potvrdená medzi dávkami 4 mg a 7 mg, ako aj medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
PIONEER 4 – Semaglutid oproti liraglutidu a placebu, všetko v kombinácii s metformínom alebo metformínom a inhibítorom SGLT2
V 52-týždňovom dvojito zaslepenom, dvojito maskovanom skúšaní bolo 711 pacientov s diabetom
- 2. typu randomizovaných do skupín 14 mg semaglutidu, 1,8 mg liraglutidu podávaného subkutánnou injekciou alebo placeba jedenkrát denne, všetko v kombinácii s metformínom alebo metformínom a inhibítorom SGLT2.
Tabuľka 5 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid s liraglutidom a placebom (PIONEER 4)
Semaglutid 14 mg2 (Bioekvivalentný k 9 mg) | Liraglutid 1,8 mg | Placebo | |
| Celý analytický súbor (N) | 285 | 284 | 142 |
| |||
| HbA1c (%) | |||
| Východisková hodnota | 8,0 | 8,0 | 7,9 |
| Zmena oproti východiskovej hodnote1 | -1,2 | -1,1 | -0,2 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -0,1 [-0,3; 0,0] | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -1,1 [-1,2; -0,9]* | - | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 68§,a | 62 | 14 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 9,3 | 9,3 | 9,2 |
| Zmena oproti východiskovej hodnote1 | -2,0 | -1,9 | -0,4 |
Semaglutid 14 mg2 (Bioekvivalentný k 9 mg) | Liraglutid 1,8 mg | Placebo | |
| Rozdiel oproti liraglutidu1 [95 % CI] | -0,1 [-0,4; 0,1] | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -1,6 [-2,0; -1,3]§ | - | - |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 92,9 | 95,5 | 93,2 |
| Zmena oproti východiskovej hodnote1 | -4,4 | -3,1 | -0,5 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -1,2 [-1,9; -0,6]* | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -3,8 [-4,7; -3,0]* | - | - |
| |||
| HbA1c (%) | |||
| Zmena oproti východiskovej hodnote1 | -1,2 | -0,9 | -0,2 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -0,3 [-0,5; -0,1]§ | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -1,0 [-1,2; -0,8]§ | - | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 61§,a | 55 | 15 |
| Telesná hmotnosť (kg) | |||
| Zmena oproti východiskovej hodnote1 | -4,3 | -3,0 | -1,0 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -1,3 [-2,1; -0,5]§ | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -3,3 [-4,3; -2,4]§ | - | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti. 2 Bioekvivalencia bola potvrdená medzi dávkami 4 mg a 7 mg, ako aj medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
PIONEER 5 – Semaglutid oproti placebu, oba v kombinácii so samostatným bazálnym inzulínom, metformínom a bazálnym inzulínom alebo metformínom a/alebo sulfonylureou u pacientov so stredne závažnou poruchou funkcie obličiek
V 26-týždňovom dvojito zaslepenom skúšaní bolo 324 pacientov s diabetom 2. typu a stredne závažnou poruchou funkcie obličiek (eGFR 30 – 59 ml/min/1,73 m2) randomizovaných do skupín 14 mg semaglutidu alebo placeba jedenkrát denne. Skúšaný liek bol pridaný k pacientovmu stabilnému antidiabetickému režimu pred skúšaním.
Tabuľka 6 Výsledky 26-týždňového skúšania porovnávajúceho semaglutid a placebo u pacientov s diabetom 2. typu a stredne závažnou poruchou funkcie obličiek (PIONEER 5)
Semaglutid 14 mg2 (Bioekvivalentný k 9 mg) | Placebo | |
| Celý analytický súbor (N) | 163 | 161 |
| HbA1c (%) | ||
| Východisková hodnota | 8,0 | 7,9 |
| Zmena oproti východiskovej hodnote1 | -1,0 | -0,2 |
| Rozdiel oproti placebu1 [95 % CI] | -0,8 [-1,0; -0,6]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 58§ | 23 |
| Glykémia nalačno (mmol/l) | ||
| Východisková hodnota | 9,1 | 9,1 |
| Zmena oproti východiskovej hodnote1 | -1,5 | -0,4 |
| Rozdiel oproti placebu1 [95 % CI] | -1,2 [-1,7; -0,6]§ | - |
| Telesná hmotnosť (kg) | ||
| Východisková hodnota | 91,3 | 90,4 |
| Zmena oproti východiskovej hodnote1 | -3,4 | -0,9 |
| Rozdiel oproti placebu1 [95 % CI] | -2,5 [-3,2; -1,8]* | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti. 2 Bioekvivalencia bola potvrdená medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
PIONEER 7 – Semaglutid oproti sitagliptínu, oba v kombinácii s metformínom, inhibítormi SGLT2, sulfonylureou alebo tiazolidíndiónmi. Skúšanie s flexibilným prispôsobením dávky V 52-týždňovom otvorenom skúšaní bolo 504 pacientov s diabetom 2. typu randomizovaných do skupiny semaglutidu (flexibilné prispôsobenie dávky 3 mg, 7 mg a 14 mg jedenkrát denne) alebo 100 mg sitagliptínu jedenkrát denne, všetko v kombinácii s 1 – 2 perorálnymi liekmi znižujúcimi hladinu glukózy (metformín, inhibítory SGLT2, sulfonylurea alebo tiazolidíndióny). Dávka semaglutidu bola prispôsobovaná každých 8 týždňov na základe pacientovej glykemickej odpovede a tolerancie. Dávka sitagliptínu 100 mg bola fixná. Účinnosť a bezpečnosť semaglutidu sa hodnotili v 52. týždni.
V 52. týždni boli podiely pacientov liečených 3 mg, 7 mg a 14 mg semaglutidu približne 10 %, 30 % a 60 % v tomto poradí.
Tabuľka 7 Výsledky 52-týždňového skúšania s flexibilným prispôsobením dávky porovnávajúceho semaglutid so sitagliptínom (PIONEER 7)
| Semaglutid Flexibilná dávka2 | Sitagliptín 100 mg | |
| Celý analytický súbor (N) | 253 | 251 |
| HbA1c (%) | ||
| Východisková hodnota | 8,3 | 8,3 |
| Pacienti (%) dosahujúci HbA1c <7,0 %1 | 58* | 25 |
| Telesná hmotnosť (kg) | ||
| Východisková hodnota | 88,9 | 88,4 |
| Zmena oproti východiskovej hodnote1 | -2,6 | -0,7 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -1,9 [-2,6; -1,2]* | - |
1 Nezávisle od vysadenia liečby (16,6 % pacientov s flexibilnou dávkou semaglutidu a 9,2 % so sitagliptínom, kde bolo 8,7 % a 4,0 % v tomto poradí z dôvodu nežiaducich účinkov) alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolované ohľadom multiplicity (u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti). 2 Bioekvivalencia bola potvrdená medzi dávkami 4 mg a 7 mg, ako aj medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
PIONEER 8 – Semaglutid oproti placebu, oba v kombinácii s inzulínom a metformínom alebo bez metformínu
V 52-týždňovom dvojito zaslepenom skúšaní bolo 731 pacientov s neadekvátne kompenzovaným diabetom 2. typu na inzulíne (bazálny, bazálny/bolusový alebo premixovaný) s metformínom alebo bez neho randomizovaných do skupín 3 mg semaglutidu, 7 mg semaglutidu, 14 mg semaglutidu alebo placeba jedenkrát denne.
Tabuľka 8 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid s placebom v kombinácii s inzulínom (PIONEER 8)
Semaglutid 7 mg2 (Bioekvivalentný k 4 mg) | Semaglutid 14 mg2 (Bioekvivalentný k 9 mg)2 | Placebo | |
| Celý analytický súbor (N) | 182 | 181 | 184 |
| |||
| HbA1c (%) | |||
| Východisková hodnota | 8,2 | 8,2 | 8,2 |
| Zmena oproti východiskovej hodnote1 | -0,9 | -1,3 | -0,1 |
| Rozdiel oproti placebu1 [95 % CI] | -0,9 [-1,1; -0,7]* | -1,2 [-1,4; -1,0]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 43§ | 58§ | 7 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 8,5 | 8,3 | 8,3 |
Semaglutid 7 mg2 (Bioekvivalentný k 4 mg) | Semaglutid 14 mg2 (Bioekvivalentný k 9 mg)2 | Placebo | |
| Zmena oproti východiskovej hodnote1 | -1,1 | -1,3 | 0,3 |
| Rozdiel oproti placebu1 [95 % CI] | -1,4 [-1,9; -0,8]§ | -1,6 [-2,2; -1,1]§ | - |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 87,1 | 84,6 | 86,0 |
| Zmena oproti východiskovej hodnote1 | -2,4 | -3,7 | -0,4 |
| Rozdiel oproti placebu1 [95 % CI] | -2,0 [-3,0; -1,0]* | -3,3 [-4,2; -2,3]* | - |
| |||
| HbA1c (%) | |||
| Zmena oproti východiskovej hodnote1 | -0,8 | -1,2 | -0,2 |
| Rozdiel oproti placebu1 [95 % CI] | -0,6 [-0,8; -0,4]§ | -0,9 [-1,1; -0,7]§ | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 40§ | 54§ | 9 |
| Telesná hmotnosť (kg) | |||
| Zmena oproti východiskovej hodnote1 | -2,0 | -3,7 | 0,5 |
| Rozdiel oproti placebu1 [95 % CI] | -2,5 [-3,6; -1,4]§ | -4,3 [-5,3; -3,2]§ | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti). + Celková denná dávka inzulínu bola v 52. týždni štatisticky významne nižšia u semaglutidu ako u placeba. 2 Bioekvivalencia bola potvrdená medzi dávkami 4 mg a 7 mg, ako aj medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
PIONEER PLUS – Účinnosť a bezpečnosť semaglutidu 25 mg a 50 mg v porovnaní so semaglutidom 14 mg jedenkrát denne u jedincov s diabetom 2. typu
V 68-týždňovom dvojito zaslepenom klinickom skúšaní bolo 1 606 pacientov s diabetom 2. typu na stabilných dávkach 1-3 perorálnych antidiabetík (metformín, deriváty sulfonylurey, inhibítory SGLT2 alebo inhibítory DPP-4*) randomizovaných tak, aby dostávali udržiavacie dávky buď semaglutid 14 mg, semaglutid 25 mg alebo semaglutid 50 mg jedenkrát denne.
*Inhibítory DPP-4 mali byť prerušené pri randomizácii.
Liečba semaglutidom 25 mg a 50 mg jedenkrát denne bola lepšia v znižovaní HbA1c a telesnej hmotnosti v porovnaní so semaglutidom 14 mg (pozri Tabuľku 9). Údaje zo 68. týždňa podporujú trvalý účinok perorálneho semaglutidu 14 mg, 25 mg a 50 mg na HbA1c a telesnú hmotnosť (pozri Obrázok 1).
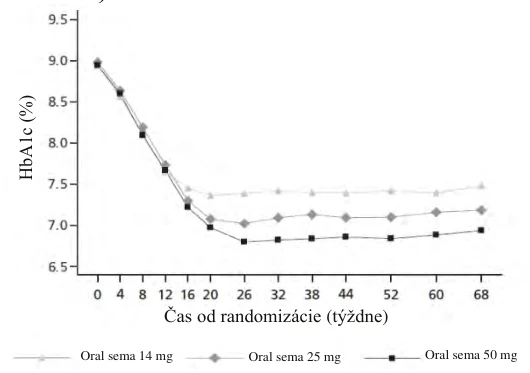
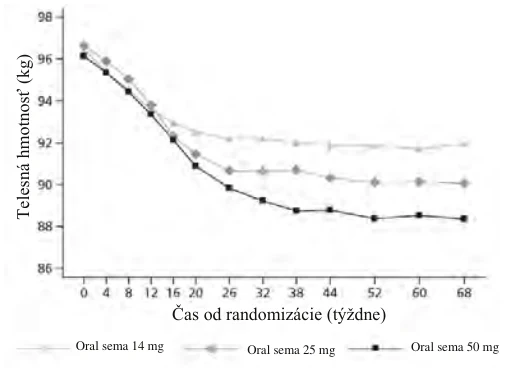
Obrázok 1 Priemer HbA1c a priemerná telesná hmotnosť (kg) od východzieho stavu do 68. týždňa
Tabuľka 9 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid 25 mg a 50 mg so semaglutidom 14 mg (PIONEER PLUS)
1 Bez ohľadu na prerušenie liečby alebo začatie záchrannej medikácie (model zmesi vzorov s použitím viacnásobnej imputácie). * p< 0,001 (neupravené 2-stranné) pre superioritu, kontrolované pre multiplicitu. § p< 0,05, nekontrolované pre multiplicitu; pre „Pacientov dosahujúcich HbA1c < 7,0 %“ je p-hodnota pre pomer pravdepodobnosti. 2Bioekvivalencia bola potvrdená medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
Kardiovaskulárne výsledky
SOUL: Skúšanie zamerané na kardiovaskulárne výsledky u pacientov s diabetom 2. typu
V dvojito zaslepenom, placebom kontrolovanom, udalosťami riadenom skúšaní bolo 9 650 pacientov vo veku 50 rokov a starších s diabetom 2. typu s vysokým kardiovaskulárnym rizikom, definovaným ako pacienti s preukázaným kardiovaskulárnym ochorením a/alebo chronickým ochorením obličiek, randomizovaných buď na semaglutid 14 mg (bioekvivalent k semaglutidu 9 mg) jedenkrát denne, alebo na placebo jedenkrát denne, ktoré bolo pridané k štandardnej liečbe.
Celkovo malo 5 468 pacientov (56,7 %) preukázané kardiovaskulárne ochorenie bez chronického ochorenia obličiek, 1 241 (12,9 %) pacientov malo iba chronické ochorenie obličiek a 2 620 (27,2 %) pacientov malo kardiovaskulárne ochorenie aj ochorenie obličiek. Priemerný vek na začiatku štúdie bol 66,1 roka a 71,1 % pacientov boli muži. Priemerné trvanie diabetu bolo 15,4 roka, priemerný HbA1c bol 8,0 %, priemerný BMI bol 31,1 kg/m2 a priemerná eGFR bola 73,8 ml/min/1,73 m2. Anamnéza zahŕňala mozgovú príhodu (15,4 %), infarkt myokardu (40,0 %) a ochorenie periférnych artérií (15,7 %). Na začiatku skúšania bolo 26,9 % pacientov liečených inhibítormi sodíko-glukózového kotransportéru 2 (SGLT2).
Primárnym cieľovým ukazovateľom bol čas od randomizácie do prvého výskytu významnej nežiaducej kardiovaskulárnej udalosti (MACE): kardiovaskulárne úmrtie, nefatálny infarkt myokardu
Semaglutid 14 mg2 (Bioekvivalentný k 9 mg) | Semaglutid 25 mg | Semaglutid 50 mg | |
| Celý analytický súbor (N) | 536 | 535 | 535 |
| Týždeň 52 | |||
| HbA1c (%) | |||
| Východisková hodnota | 8,9 | 9,0 | 8,9 |
| Zmena oproti východiskovej hodnote1 | -1,5 | -1,8 | -2,0 |
Rozdiel oproti Rybelsus 14 mg 1 [95% CI] | -0,27 [-0,42; -0,12]* | -0,53 [-0,68: - 0,38]* | |
| Pacenti (%) dosahujúci HbA1c < 7.0% | 39,0§ | 50,5§ | 63,0§ |
| Pacienti (%) dosahujúci HbA1c ≤ 6.5% | 25,8§ | 39,6§ | 51,2§ |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 10,8 | 11,0 | 10,8 |
| Zmena oproti východiskovej hodnote1 | -2,3 | -2,8 | -3,2 |
Rozdiel oproti Rybelsus 14 mg 1 [95% CI] | -0,46 [-0,79; -0,13]§ | -0,82 [-1,15; - 0,49]§ | |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 96,4 | 96,6 | 96,1 |
| Zmena oproti východiskovej hodnote1 | -4,4 | -6,7 | -8,0 |
Rozdiel oproti Rybelsus 14 mg 1 [95% CI] | -2,32 [-3,11: -1,53]* | -3,63 [-4,42; - 2,84]* |
alebo nefatálna mozgová príhoda. Primárny cieľový ukazovateľ, čas do prvej MACE, sa vyskytol u 1 247 z 9 650 zahrnutých pacientov, pričom 579 prvých MACE (12,0 %) bolo zaznamenaných u 4 825 pacientov liečených semaglutidom v porovnaní so 668 prvými MACE (13,8 %) u 4 825 pacientov liečených placebom.
Superiorita semaglutidu oproti placebu v prípade MACE bola potvrdená s pomerom rizika 0,86 [0,77; 0,96] [95 % CI], čo zodpovedá relatívnemu zníženiu rizika MACE o 14 % (pozri Obrázok 2). Zníženie MACE pri semaglutide bolo konzistentné vo všetkých podskupinách podľa veku, pohlavia, rasy, etnickej príslušnosti, východiskovej hodnoty BMI alebo úrovne poruchy funkcie obličiek.
Analýza prvej kompozitnej udalosti súvisiacej s obličkami (prvý potvrdzujúci sekundárny cieľový ukazovateľ) viedla k pomeru rizika 0,91 [0,80; 1,05] [95 % CI].
Perorálny semaglutid 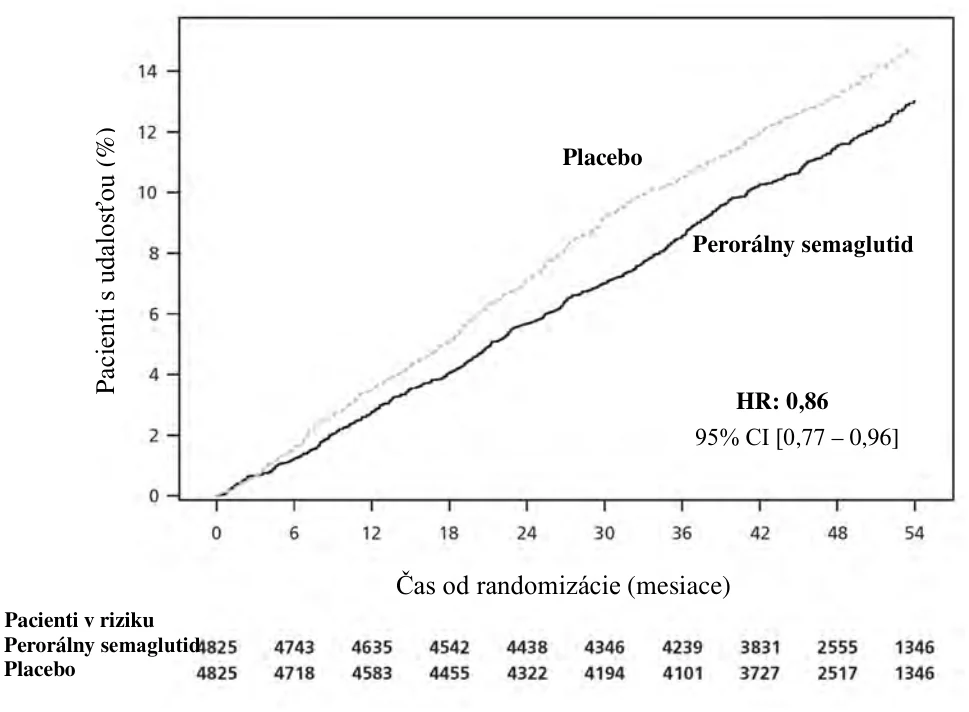
Údaje z obdobia klinického skúšania a na základe kompletného súboru analýz. Odhady kumulatívnej incidencie sú založené na čase od randomizácie do prvej MACE potvrdenej EAC s úmrtím nekardiovaskulárneho pôvodu modelovaným ako konkurenčné riziko pomocou Aalen-Johansenovho odhadu. Subjekty bez sledovaných udalostí boli cenzurované na konci ich pozorovacieho obdobia počas klinického skúšania. Čas od randomizácie do prvej MACE bol analyzovaný pomocou Coxovho modelu proporcionálnych rizík s liečbou ako kategorickým fixným faktorom. Pomer rizík a interval spoľahlivosti sú upravené pre sekvenčný dizajn skupín pomocou poradia pomeru pravdepodobnosti.
KV: kardiovaskulárny, EAC: komisia pre posudzovanie udalostí, MACE: významná nežiaduca kardiovaskulárna udalosť.
Obrázok 2: Graf funkcie kumulatívnej incidencie, čas od randomizácie do prvej príhody MACE
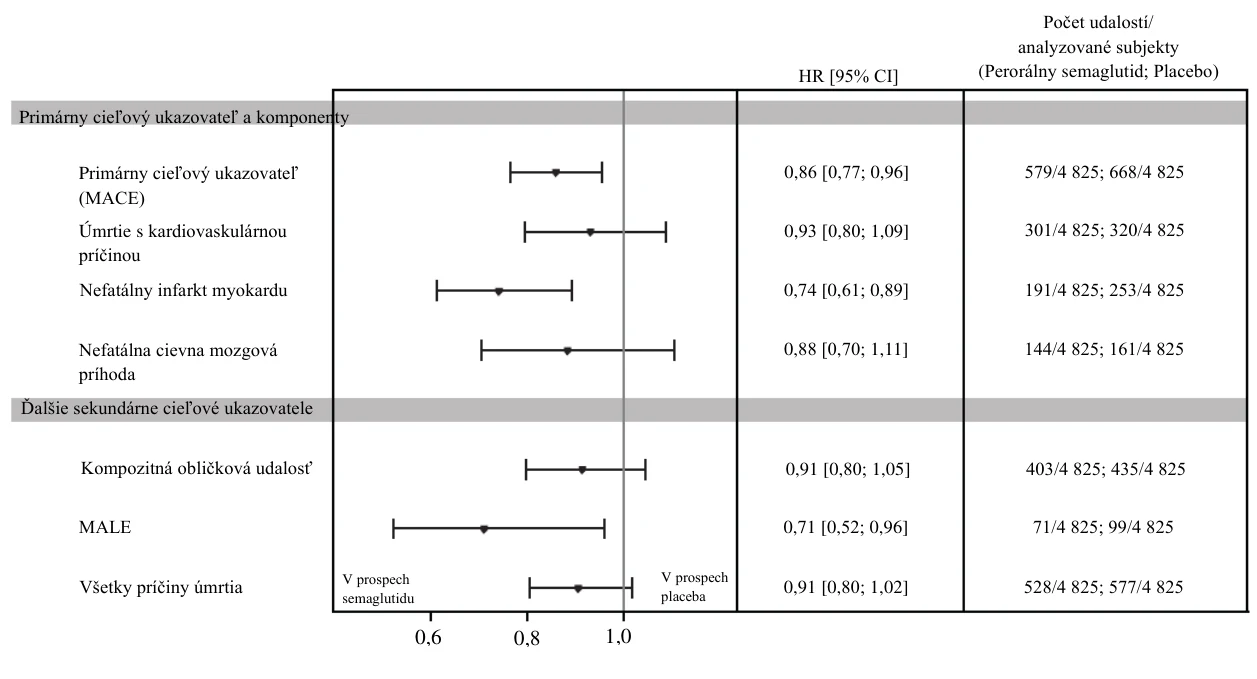
Údaje z obdobia klinického skúšania a na základe kompletného súboru analýz. Čas od randomizácie do výskytu každého cieľového ukazovateľa bol analyzovaný pomocou Coxovho modelu proporcionálnych rizík s liečbou ako kategorickým fixným faktorom. Subjekty bez sledovaných udalostí boli na konci obdobia klinického skúšania cenzurované. Pre primárny koncový ukazovateľ boli HR a CI upravené pre sekvenčný dizajn skupín s použitím poradia pomeru pravdepodobnosti. Kardiovaskulárne úmrtie zahŕňa kardiovaskulárne úmrtie aj neurčenú príčinu úmrtia.
HR: pomer rizík CI: interval spoľahlivosti KV: kardiovaskulárny, IM: infarkt myokardu.
Kompozitná obličková udalosť: cieľový ukazovateľ pozostávajúci z kardiovaskulárneho úmrtia, úmrtia obličiek, nástupu pretrvávajúceho ≥ 50 % zníženia odhadovanej rýchlosti glomerulárnej filtrácie (CKD-EPI) v porovnaní s východiskovou hodnotou, nástupu pretrvávajúcej eGFR (CKD-EPI) < 15 ml/min/1,73 m2 alebo začatia chronickej substitučnej liečby obličiek (dialýza alebo transplantácia obličiek). MALE: významné nežiaduce udalosti končatín; kompozitný koncový ukazovateľ pozostávajúci z hospitalizácie pre akútnu alebo chronickú ischémiu končatín.
Obrázok 3: Účinok liečby pre primárny cieľový ukazovateľ, jeho zložky a ďalšie sekundárne cieľové ukazovatele (SOUL)
PIONEER 6: Skúšanie zamerané na kardiovaskulárne výsledky u pacientov s diabetom 2. typu
V dvojito zaslepenom skúšaní (PIONEER 6) bolo 3 183 pacientov vo veku 50 rokov a starších s diabetom 2. typu s vysokým kardiovaskulárnym rizikom randomizovaných do skupiny so semaglutidom 14 mg (bioekvivalentné so semaglutidom 9 mg) jedenkrát denne alebo placeba ako prídavku k štandardnej starostlivosti. Medián obdobia sledovania bol 16 mesiacov. Skúšanie PIONEER 6 bolo predbežne schválené CVOT, určené na stanovenie kardiovaskulárnej bezpečnosti.
Primárny cieľový ukazovateľ bol čas od randomizácie do prvého výskytu významných nežiaducich kardiovaskulárnych udalostí (MACE): kardiovaskulárne úmrtie, nefatálny infarkt myokardu alebo nefatálna cievna mozgová príhoda.
Celkový počet prvých MACE bol 137: 61 (3,8 %) pri semaglutide a 76 (4,8 %) pri placebe. Výsledkom analýzy času do výskytu prvých MACE bol HR 0,79 [0,57; 1,11]95 % CI.
Telesná hmotnosť
Pri liečbe semaglutidom na konci liečby dosiahlo 27 – 65,7 % pacientov úbytok telesnej hmotnosti ≥ 5 % a 6 – 34,7 % pacientov dosiahlo úbytok telesnej hmotnosti ≥ 10 % v porovnaní s 12 – 39 % a 2
- 8 % s aktívnymi komparátormi.
V skúšaní SOUL zameranom na kardiovaskulárne výsledky sa pri semaglutide v porovnaní s placebom, okrem štandardnej liečby, pozorovalo zníženie telesnej hmotnosti od východiskovej hodnoty do 104. týždňa (-4,22 kg vs. -1,27 kg).
Krvný tlak
Liečba semaglutidom znížila systolický krvný tlak o 2 – 7 mmHg.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s liekom Rybelsus v jednej alebo vo viacerých podskupinách pediatrickej populácie s diabetes mellitus 2. typu (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Existujú dve formulácie semaglutidových tabliet:
- 1,5 mg, 4 mg a 9 mg (okrúhle tablety)
- 3 mg, 7 mg a 14 mg (oválne tablety)
Pre obe formulácie možno očakávať podobnú účinnosť a bezpečnosť. Bioekvivalentné dávky týchto dvoch formulácií sú uvedené v tabuľke nižšie.
Tabuľka 10 Rovnaký účinok oboch perorálnych formulácií
| Dávka | Jedna okrúhla tableta | Jedna oválna tableta | |
| Počiatočná dávka | 1,5 mg | Rovnaký účinok ako | 3 mg |
| Udržiavacia dávka | 4 mg | Rovnaký účinok ako | 7 mg |
| 9 mg | Rovnaký účinok ako | 14 mg |
Absorpcia
Perorálne podávaný semaglutid má nízku absolútnu biologickú dostupnosť a variabilnú absorpciu. Denné podávanie podľa odporúčaného dávkovania v kombinácii s dlhým polčasom znižuje medzidenné kolísanie expozície.
Farmakokinetika semaglutidu bola extenzívne charakterizovaná u zdravých účastníkov a u pacientov s diabetom 2. typu. Po perorálnom podaní semaglutidu sa maximálna koncentrácia v plazme dosiahne približne po 1 hodine od podania dávky. Expozícia v ustálenom stave sa dosiahla po 4 – 5 týždňoch podávania jedenkrát denne. U pacientov s diabetom 2. typu boli priemerné koncentrácie v rovnovážnom stave približne ako je uvedené nižšie:
4 mg (bioekvivalentný k 7 mg): Priemerná koncentrácia bola 7 nmol/l, pričom 90 % jedincov liečených semaglutidom 7 mg malo priemernú koncentráciu medzi 2 a 22 nmol/l. 9 mg (bioekvivalentný k 14 mg): Priemerná koncentrácia bola 15 nmol/l, pričom 90 % jedincov liečených semaglutidom 14 mg malo priemernú koncentráciu medzi 4 a 45 nmol/l. 25 mg: Priemerná koncentrácia bola 47 nmol/l, pričom 90 % jedincov liečených semaglutidom 25 mg malo priemernú koncentráciu medzi 11 a 142 nmol/l.
50 mg: Priemerná koncentrácia bola 92 nmol/l, pričom 90 % jedincov liečených semaglutidom 50 mg malo priemernú koncentráciu medzi 23 a 279 nmol/l.
Systémová expozícia semaglutidu stúpala proporcionálne s dávkou.
Na základe údajov in vitro sodný salkaprozát uľahčuje absorpciu semaglutidu. K absorpcii semaglutidu dochádza predovšetkým v žalúdku.
Odhadovaná biologická dostupnosť semaglutidu po perorálnom podaní je približne 1 %. Variabilita absorpcie medzi jednotlivými subjektami bola vysoká (koeficient variácie bol približne 100 %). Odhad variability biologickej dostupnosti u jedinca nebol spoľahlivý.
Absorpcia semaglutidu sa znižuje, ak sa užije s jedlom alebo veľkým objemom vody. Skúmali sa rôzne schémy dávkovania semaglutidu. Štúdie ukazujú, že dlhšie obdobie nalačno pred a po podaní má za následok vyššiu absorpciu (pozri časť 4.2).
Distribúcia
Odhadovaný absolútny distribučný objem je u účastníkov s diabetom 2. typu približne 8 l. Semaglutid sa vo veľkej miere viaže na plazmatické proteíny (>99 %).
Biotransformácia
Semaglutid sa metabolizuje proteolytickým štiepením peptidového reťazca a sekvenčnou beta-oxidáciou mastných kyselín bočného reťazca. Predpokladá sa, že na metabolizme semaglutidu sa podieľa enzým neutrálna endopeptidáza (NEP).
Eliminácia
Primárne cesty vylučovania materiálu súvisiaceho so semaglutidom sú moč a stolica. Približne 3 % absorbovanej dávky sa vylučujú močom ako intaktný semaglutid.
Pri polčase eliminácie približne 1 týždeň bude semaglutid prítomný v krvnom obehu približne 5 týždňov po poslednej dávke. U pacientov s diabetom 2. typu je klírens semaglutidu približne 0,04 l/h.
Špecifické populácie
Staršie osoby
Podľa údajov z klinických skúšaní zahrňajúcich pacientov vo veku do 92 rokov nemá vek žiadny vplyv na farmakokinetiku semaglutidu.
Pohlavie
Pohlavie nemá žiadne klinicky významné účinky na farmakokinetiku semaglutidu.
Rasa a etnická príslušnosť
Rasa (biela, čierna alebo afro-americká, ázijská) a etnická príslušnosť (hispánska alebo latinsko-americká, nehispánska alebo nelatinsko-americká) nemajú žiadny klinicky významný vplyv na farmakokinetiku semaglutidu.
Telesná hmotnosť
Telesná hmotnosť mala vplyv na expozíciu semaglutidu. Vyššia telesná hmotnosť bola spojená s nižšou expozíciou. Semaglutid poskytol adekvátnu systémovú expozíciu v rozsahu telesnej hmotnosti 40 – 212 kg hodnotenom v klinických skúšaniach.
Porucha funkcie obličiek
Porucha funkcie obličiek neovplyvnila farmakokinetiku semaglutidu klinicky významným spôsobom. Farmakokinetika semaglutidu sa hodnotila u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek a pacientov s ochorením obličiek v konečnom štádiu na dialýze v porovnaní s účastníkmi s normálnou funkciou obličiek v štúdii s 10 po sebe nasledujúcimi dňami s podávaním dávky semaglutidu jedenkrát denne. Preukázalo sa to aj u účastníkov s diabetom 2. typu a poruchou funkcie obličiek na základe údajov zo štúdií vo fáze 3a.
Porucha funkcie pečene
Porucha funkcie pečene neovplyvnila farmakokinetiku semaglutidu klinicky významným spôsobom. Farmakokinetika semaglutidu sa hodnotila u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie pečene v porovnaní s účastníkmi s normálnou funkciou pečene v štúdii s 10 po sebe nasledujúcimi dňami s podávaním dávky semaglutidu jedenkrát denne.
Ochorenie hornej časti gastrointestinálneho traktu
Ochorenie hornej časti gastrointestinálneho traktu (chronická gastritída a/alebo gastroezofageálny reflux) neovplyvnilo farmakokinetiku semaglutidu klinicky významným spôsobom. Farmakokinetika sa hodnotila u pacientov s diabetom 2. typu s ochorením hornej časti gastrointestinálneho traktu alebo bez neho, ktorým bol podávaný semaglutid jedenkrát denne počas 10 po sebe nasledujúcich dní. Preukázalo sa to aj u účastníkov s diabetom 2. typu a ochorením hornej časti gastrointestinálneho traktu na základe údajov zo štúdií vo fáze 3a.
Pediatrická populácia
Semaglutid sa neskúmal u pediatrických pacientov.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní alebo genotoxicity neodhalili žiadne osobitné riziko pre ľudí.
U hlodavcov boli pozorované neletálne tumory C-buniek štítnej žľazy a sú účinkom triedy agonistov receptora GLP-1. V 2-ročných štúdiách karcinogenity u potkanov a myší spôsoboval semaglutid tumory C-buniek štítnej žľazy pri klinicky významných expozíciách. Žiadne ďalšie tumory súvisiace s liečbou neboli pozorované. Tumory C-buniek u hlodavcov sú spôsobené negenotoxickým mechanizmom sprostredkovaným špecifickým receptorom GLP-1, na ktorý sú hlodavce obzvlášť citlivé. Je pravdepodobné, že význam u ľudí bude nízky, ale nedá sa úplne vylúčiť.
V štúdiách fertility u potkanov semaglutid neovplyvnil párenie ani samčiu fertilitu. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie corpora lutea (ovulácií) pri dávkach spojených s úbytkom telesnej hmotnosti matky.
V štúdiách embryonálneho a fetálneho vývoja na potkanoch spôsoboval semaglutid embryotixicitu pod úrovňou klinicky významných expozícií. Semaglutid spôsobil značné úbytky telesnej hmotnosti matky a znížil prežívanie a rast embryí. U plodov boli pozorované veľké kostrové a viscerálne malformácie vrátane účinkov na dlhé kosti, rebrá, stavce, chvost, krvné cievy a mozgové komory. Mechanistické hodnotenia ukázali, že embryotoxicita zahŕňa poruchu zásobovania embrya živinami cez žĺtkový vak potkanov sprostredkovanú receptorom GLP-1. V dôsledku medzidruhových rozdielov v anatómii a funkcii žĺtkového vaku a v dôsledku nedostatočnej expresie receptora GLP-1 v žĺtkovom vaku nehumánnych primátov je nepravdepodobné, že by mal tento mechanizmus význam u ľudí. Priamy účinok semaglutidu na plod však nemožno vylúčiť.
V štúdiách vývojovej toxicity na králikoch a makakoch sa pri klinicky významných expozíciách pozorovali zvýšené incidencie potratov a mierne zvýšené incidencie fetálnych abnormalít. Nálezy súviseli s pozorovaným úbytkom telesnej hmotnosti matky až do 16 %. Nie je známe, či sú tieto účinky spojené so zníženou konzumáciou jedla matkou ako priamy účinok GLP-1.
Postnatálny rast a vývoj sa hodnotili na makakoch. Dojčatá boli mierne menšie pri narodení, ale počas obdobia laktácie sa zotavili.
U juvenilných potkanov spôsobil semaglutid oneskorené pohlavné dospievanie u samcov aj samíc. Tieto oneskorenia nemali žiadny vplyv na fertilitu ani reprodukčnú kapacitu ani jedného z pohlaví a ani na schopnosť samíc udržať tehotenstvo.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Sodný salkaprozát
Stearát horečnatý
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v pôvodnom blistrovom obale na ochranu pred svetlom a vlhkosťou. Tento liek nevyžaduje žiadne zvláštne teplotné podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Alu/Alu blistre.
Veľkosti balenia po: 10, 30, 60, 90 a 100 tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dánsko
8. REGISTRAČNÉ ČÍSLA
EU/1/20/1430/016
EU/1/20/1430/017
EU/1/20/1430/018
EU/1/20/1430/019
EU/1/20/1430/020
EU/1/20/1430/021
EU/1/20/1430/022
EU/1/20/1430/023
EU/1/20/1430/024
EU/1/20/1430/025
EU/1/20/1430/026
EU/1/20/1430/027
EU/1/20/1430/028
EU/1/20/1430/029
EU/1/20/1430/030
EU/1/20/1430/031
EU/1/20/1430/032
EU/1/20/1430/033
EU/1/20/1430/034
EU/1/20/1430/035
EU/1/20/1430/036
EU/1/20/1430/037
EU/1/20/1430/038
EU/1/20/1430/039
EU/1/20/1430/040
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 3. apríla 2020 Dátum posledného predĺženia registrácie: 22. novembra 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.
Rybelsus 3 mg tabletyRybelsus 7 mg tabletyRybelsus 14 mg tablety
1. NÁZOV LIEKU
Rybelsus 3 mg tablety
Rybelsus 7 mg tablety
Rybelsus 14 mg tablety
Rybelsus 25 mg tablety
Rybelsus 50 mg tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Rybelsus 3 mg tablety
Každá tableta obsahuje 3 mg semaglutidu*.
Rybelsus 7 mg tablety
Každá tableta obsahuje 7 mg semaglutidu*.
Rybelsus 14 mg tablety
Každá tableta obsahuje 14 mg semaglutidu*.
Rybelsus 25 mg tablety
Každá tableta obsahuje 25 mg semaglutidu*.
Rybelsus 50 mg tablety
Každá tableta obsahuje 50 mg semaglutidu*.
*analóg ľudského glukagónu podobnému peptidu-1 (GLP-1) vyrobený technológiou rekombinantnej DNA v bunkách Saccharomyces cerevisiae.
Pomocná látka so známym účinkom
Každá tableta, bez ohľadu na silu semaglutidu, obsahuje 23 mg sodíka.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tableta
Rybelsus 3 mg tablety
Biela až svetložltá oválna tableta (7,5 mm x 13,5 mm) s označením „3” na jednej strane a „novo” na druhej strane.
Rybelsus 7 mg tablety
Biela až svetložltá oválna tableta (7,5 mm x 13,5 mm) s označením „7” na jednej strane a „novo” na druhej strane.
Rybelsus 14 mg tablety
Biela až svetložltá oválna tableta (7,5 mm x 13,5 mm) s označením „14” na jednej strane a „novo” na druhej strane.
Rybelsus 25 mg tablety
Biela až svetložltá oválna tableta (6,8 x 12 mm) s označením „25” na jednej strane a „novo” na druhej strane.
Rybelsus 50 mg tablety
Biela až svetložltá oválna tableta (6,8 x 12 mm) s označením „50” na jednej strane a „novo” na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Rybelsus je určený na liečbu dospelých s nedostatočne kompenzovaným diabetes mellitus 2. typu na zlepšenie glykemickej kontroly ako doplnok diéty a cvičenia
- ako monoterapia, keď sa metformín považuje za nevhodný
- v kombinácii s inými liekmi na liečbu diabetu.
Pre výsledky štúdie, týkajúcej sa kombinácií, účinky na kontrolu glykémie a kardiovaskulárne príhody a sledované populácie, pozri časti 4.4, 4.5 a 5.1.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Počiatočná dávka je 3 mg semaglutidu jedenkrát denne počas 1 mesiaca. Po 1 mesiaci sa má dávka zvýšiť na udržiavaciu dávku 7 mg jedenkrát denne. Ak je to potrebné, dávka sa môže zvýšiť na najbližšiu vyššiu dávku po minimálne jednom mesiaci na súčasnej dávke. Odporúčané jednorazové denné udržiavacie dávky sú 7 mg, 14 mg, 25 mg a 50 mg.
Maximálna odporučená denná dávka semaglutidu je 50 mg. Rybelsus sa má vždy užívať ako jedna tableta denne. Na dosiahnutie účinku vyššej dávky sa nemá užívať viac ako jedna tableta denne.
Zmena zo subkutánne podávaného semaglutidu na perorálny semaglutid
Účinok zmeny medzi perorálnym a subkutánne podávaným semaglutidom nie je možné ľahko predpovedať, pretože perorálny semaglutid vykazuje vyššiu farmakokinetickú variabilitu absorpcie v porovnaní so subkutánne podávaným semaglutidom.
Pacienti liečení subkutánne podávaným semaglutidom 0,5 mg jedenkrát týždenne môžu prejsť na perorálny semaglutid 7 mg alebo 14 mg jedenkrát denne.
Pacienti liečení subkutánne podávaným semaglutidom 1 mg jedenkrát týždenne môžu prejsť na perorálny semaglutid 14 mg alebo 25 mg jedenkrát denne.
Pacienti liečení subkutánne podávaným semaglutidom 2 mg jedenkrát týždenne môžu prejsť na perorálny semaglutid 25 mg alebo 50 mg jedenkrát denne.
Pacienti môžu začať užívať perorálny semaglutid (Rybelsus) jeden týždeň po poslednej dávke subkutánne podávaného semaglutidu.
Keď sa semaglutid používa v kombinácii s metformínom a/alebo inhibítorom sodíkovo-glukózového kotransportéru-2 (SGLT2i) alebo tiazolidíndiónom, môže sa pokračovať s aktuálnou dávkou metformínu a/alebo SGLT2i alebo tiazolidíndiónu.
Keď sa semaglutid používa v kombinácii so sulfonylureou alebo s inzulínom, môže sa zvážiť zníženie dávky sulfonylurey alebo inzulínu, aby sa znížilo riziko hypoglykémie (pozri časti 4.4 a 4.8).
Samokontrola hladiny glukózy v krvi nie je potrebná na úpravu dávky semaglutidu. Monitorovanie glukózy v krvi je potrebné na úpravu dávky sulfonylmočoviny a inzulínu, najmä pri začatí liečby semaglutidom a pri znížení dávky inzulínu. Odporúča sa postupný prístup k redukcii dávky inzulínu.
Vynechaná dávka
Ak vynecháte dávku, vynechaná dávka sa má preskočiť a ďalšia dávka sa má užiť nasledujúci deň.
Staršie osoby
Dávku nie je potrebné upravovať podľa veku.
Porucha funkcie obličiek
Nevyžaduje sa žiadna úprava dávky u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek. Skúsenosti s použitím semaglutidu u pacientov s terminálnym štádiom ochorenia obličiek sú obmedzené. Pri liečbe týchto pacientov perorálnym semaglutidom sa má postupovať opatrne (pozri časť 5.2).
Porucha funkcie pečene
Nevyžaduje sa žiadna úprava dávky u pacientov s poruchou funkcie pečene. Skúsenosti s použitím semaglutidu u pacientov so závažnou poruchou funkcie pečene sú obmedzené. Pri liečbe týchto pacientov semaglutidom sa má postupovať opatrne (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Rybelsus u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Rybelsus je tableta na perorálne použitie jedenkrát denne.
Tento liek sa má užiť nalačno po odporúčanom období nalačno trvajúcom najmenej 8 hodín
(pozri časť 5.2).
- Má sa prehltnúť celý s dúškom vody (s polovicou pohára vody ekvivalentnou 120 ml). Tablety sa nemajú deliť, drviť ani žuť, pretože nie je známe, či to ovplyvní absorpciu semaglutidu.
Pacienti majú počkať aspoň 30 minút, kým budú jesť, piť alebo užívať iné perorálne lieky.
Čakanie kratšie ako 30 minút znižuje absorpciu semaglutidu (pozri časti 4.5 a 5.2).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Všeobecné
Semaglutid sa nemá používať na liečbu diabetickej ketoacidózy. Diabetická ketoacidóza bola hlásená u inzulín-dependentných pacientov, u ktorých došlo k rýchlemu prerušeniu alebo zníženiu dávky inzulínu po začatí liečby agonistom receptora GLP-1 (pozri časť 4.2).
Nie sú žiadne terapeutické skúsenosti u pacientov s kongestívnym zlyhávaním srdca triedy IV podľa klasifikácie New York Heart Association (NYHA), a preto sa použitie semaglutidu u týchto pacientov neodporúča.
U pacientov s bariatrickou operáciou nie sú so semaglutidom žiadne terapeutické skúsenosti.
Aspirácia počas celkovej anestézie alebo hlbokej sedácie
U pacientov užívajúcich agonisty receptora GLP-1, ktorí podstupujú celkovú anestéziu alebo hlbokú sedáciu, boli hlásené prípady aspiračnej pneumónie. Preto pred zákrokom v celkovej anestézii alebo hlbokej sedácii je potrebné myslieť na zvýšené riziko aspirácie reziduálneho obsahu žalúdka v dôsledku spomaleného vyprázdňovania žalúdka (pozri časť 4.8).
Účinky na gastrointestinálny trakt a dehydratácia
Použitie agonistov receptora GLP-1 môže byť spojené s gastrointestinálnymi nežiaducimi reakciami. Toto sa má zvážiť pri liečbe pacientov s poruchou funkcie obličiek, pretože nevoľnosť, vracanie a hnačka môžu spôsobiť dehydratáciu, čo môže v zriedkavých prípadoch viesť k zhoršeniu funkcie obličiek (pozri časť 4.8). Pacienti liečení semaglutidom majú byť poučení o možnom riziku dehydratácie v súvislosti s gastrointestinálnymi nežiaducimi účinkami a musia prijať preventívne opatrenia, aby sa predišlo deplécii tekutín.
Akútna pankreatitída
Akútna pankreatitída bola pozorovaná pri používaní agonistov receptora GLP-1. Pacienti majú byť informovaní o typických príznakoch akútnej pankreatitídy. V prípade podozrenia na pankreatitídu sa má semaglutid vysadiť. Ak sa pankreatitída potvrdí, semaglutid sa nemá znovu používať.
Hypoglykémia
Pacienti liečení semaglutidom v kombinácii so sulfonylureou alebo s inzulínom môžu mať zvýšené riziko hypoglykémie (pozri časť 4.8). Riziko hypoglykémie možno redukovať znížením dávky sulfonylurey alebo inzulínu na začiatku liečby semaglutidom (pozri časť 4.2).
Diabetická retinopatia
U pacientov s diabetickou retinopatiou liečených inzulínom a subkutánne podávaným semaglutidom bolo pozorované zvýšené riziko rozvoja komplikácií spojených s diabetickou retinopatiou, čo je riziko, ktoré nemožno vylúčiť pri perorálnom podávaní semaglutidu (pozri časť 4.8). Pri používaní semaglutidu u pacientov s diabetickou retinopatiou sa má postupovať opatrne. Týchto pacientov je potrebné dôkladne sledovať a liečiť podľa klinických odporúčaní. Rýchle zlepšenie kontroly glukózy bolo spojené s dočasným zhoršením diabetickej retinopatie, ale nemožno vylúčiť iné mechanizmy. Dlhodobá kontrola glykémie znižuje riziko diabetickej retinopatie.
Nie sú žiadne skúsenosti s perorálnym semaglutidom 25 mg a 50 mg u pacientov s diabetom 2. typu s nekontrolovanou alebo potenciálne nestabilnou diabetickou retinopatiou.
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Údaje z epidemiologických štúdií naznačujú zvýšené riziko nearteritickej prednej ischemickej neuropatie zrakového nervu (non-arteritic anterior ischaemic optic neuropathy, NAION) počas liečby semaglutidom. Nie je stanovený žiadny časový interval, kedy sa NAION môže vyvinúť po začatí liečby. Náhla strata zraku by mala viesť k oftalmologickému vyšetreniu a liečba semaglutidom by sa mala ukončiť, ak sa NAION potvrdí (pozri časť 4.8).
Pacienti s gastroparézou
U pacientov s gastroparézou liečených semaglutidom sa môžu vyskytnúť vážnejšie alebo závažné gastrointestinálne nežiaduce účinky. Semaglutid sa má u týchto pacientov používať s opatrnosťou a semaglutid sa neodporúča, ak je gastroparéza závažná (pozri časť 4.8).
Odpoveď na liečbu
Pre optimálny účinok semaglutidu sa odporúča dodržať dávkovací režim. Ak je odpoveď na liečbu so semaglutidom nižšia ako sa očakávalo, ošetrujúci lekár by si mal byť vedomý toho, že absorpcia semaglutidu je vysoko variabilná a môže byť minimálna (2-4% pacientov nebude mať žiadnu expozíciu) a že absolútna biologická dostupnosť semaglutidu je nízka.
Obsah sodíka
Tento liek obsahuje 23 mg sodíka v jednej tablete, čo zodpovedá 1 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelú osobu.
4.5 Liekové a iné interakcie
Semaglutid spomaľuje vyprázdňovanie žalúdka, čo môže mať vplyv na absorpciu ďalších perorálne podávaných liekov.
Účinky semaglutidu na iné lieky
Tyroxín
Celková expozícia (plocha pod krivkou (AUC)) tyroxínu (prispôsobená pre endogénne hladiny) sa po podaní jednej dávky levotyroxínu zvýšila o 33 %. Maximálna expozícia (Cmax) zostala nezmenená. Pri liečbe pacientov semaglutidom súbežne s levotyroxínom sa má zvážiť monitorovanie parametrov štítnej žľazy.
Warfarín a iné deriváty kumarínu
Semaglutid nespôsobil zmenu AUC ani Cmax R- a S-warfarínu po podaní jednorazovej dávky warfarínu a farmakodynamické účinky warfarínu merané pomocou INR (International Normalised Ratio) neboli ovplyvnené v klinicky významnej miere. Počas súbežného užívania acenokumarolu a semaglutidu však boli hlásené prípady zníženého INR. Po začatí liečby semaglutidom sa však u pacientov liečených warfarínom alebo inými kumarínovými derivátmi odporúča časté sledovanie INR.
Rosurvastatín
AUC rosuvastatínu sa pri súbežnom podávaní so semaglutidom zvýšila o 41 % [90% CI: 24; 60]. Na základe širokého terapeutického indexu rosuvastatínu sa magnitúda zmien v expozícii nepovažuje za klinicky významnú.
Digoxín, perorálne kontraceptíva, metformín, furosemid
Pri súbežnom podávaní so semaglutidom nebola pozorovaná žiadna klinicky významná zmena AUC alebo Cmax digoxínu, perorálnych antikoncepčných prípravkov (obsahujúcich etinylestradiol a levonorgestrel), metformínu alebo furosemidu.
Interakcie s liekmi s veľmi nízkou biologickou dostupnosťou (1%) neboli hodnotené.
Účinky iných liekov na semaglutid
Omeprazol
Pri užívaní s omeprazolom sa nepozorovala žiadna klinicky významná zmena AUC alebo Cmax semaglutidu.
V skúšaní skúmajúcom farmakokinetiku semaglutidu súbežne podávaného s piatimi inými tabletami sa AUC semaglutidu znížila o 34 % a Cmax o 32 %. To naznačuje, že prítomnosť viacerých tabliet v žalúdku ovplyvňuje absorpciu semaglutidu, ak sa podávajú súbežne v rovnakom čase. Po podaní semaglutidu by pacienti mali počkať 30 minút pred užitím iných perorálnych liekov (pozri časť 4.2).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku musia počas liečby semaglutidom používať účinnú antikoncepciu.
Gravidita
Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Sú iba obmedzené údaje
o použití semaglutidu u gravidných žien. Semaglutid sa preto nemá používať počas gravidity. Ak si pacientka želá otehotnieť alebo otehotnie, semaglutid sa má vysadiť. Semaglutid sa má vysadiť aspoň 2 mesiace pred plánovanou graviditou kvôli dlhému polčasu eliminácie (pozri časť 5.2).
Dojčenie
V materskom mlieku dojčiacich žien sa nezistili žiadne merateľné koncentrácie semaglutidu. Salkaprozát sodný bol prítomný v materskom mlieku a niektoré jeho metabolity sa vylučovali do materského mlieka v nízkych koncentráciách. Keďže riziko pre dojčené dieťa sa nedá vylúčiť, Rybelsus sa nemá používať počas dojčenia.
Fertilita
Účinok semaglutidu na fertilitu u ľudí nie je známy. Semaglutid neovplyvnil samčiu fertilitu u potkanov. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie počtu ovulácií pri dávkach spojených so znížením telesnej hmotnosti matky (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Semaglutid nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Avšak závraty sa však môžu vyskytnúť hlavne počas zvyšovania dávky. Ak sa objavia závraty, je potrebné viesť vozidlo alebo obsluhovať stroje s opatrnosťou.
Keď sa používa v kombinácii so sulfonylureou alebo s inzulínom, pacientov je potrebné upozorniť, aby prijali opatrenia na zabránenie vzniku hypoglykémie počas vedenia vozidiel a obsluhy strojov (pozri časť 4.4).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
V 10 skúšaniach vo fáze 3a bolo 5 707 pacientov vystavených semaglutidu samostatne alebo v kombinácii s ďalšími liekmi znižujúcimi hladinu glukózy. Trvanie liečby bolo v rozsahu 26 až 78 týždňov. Najčastejšie hlásené nežiaduce reakcie v klinických skúšaniach boli poruchy gastrointestinálneho traktu vrátane nauzey (veľmi časté), hnačky (veľmi časté) a vracania (časté).
Tabuľkový zoznam nežiaducich reakcií
Tabuľka 1 uvádza zoznam nežiaducich reakcií zistených v skúšaniach fázy 3 (ďalej opísané v časti 5.1) a v postmarketingových hláseniach u pacientov s diabetes mellitus 2. typu. Frekvencie nežiaducich reakcií (okrem komplikácií diabetickej retinopatie a dysestézie, pozri poznámky pod čiarou v Tabuľke 1) sú založené na súbore skúšaní vo fáze 3a s vylúčením kardiovaskulárnej štúdie.
Reakcie sú uvedené nižšie a sú rozdelené podľa triedy orgánových systémov a absolútnej frekvencie. Frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci jednotlivých skupín frekvencií sú nežiaduce reakcie uvedené v poradí klesajúcej závažnosti.
Tabuľka 1 Frekvencia nežiaducich reakcií perorálneho semaglutidu
Trieda orgánových systémov podľa databázy MedDRA | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkav é | Neznám e |
| Poruchy imunitného systému | Hypersenziti vitac | Anafylakti cká reakcia | ||||
Poruchy metabolizmu a výživy | Hypoglyké mia pri použití s inzulíno m alebo so sulfonylure oua | Hypoglykém ia pri použití s inými orálnými antidiabetika mia Znížená chuť do jedla | ||||
| Poruchy nervového systému | Závrat Dysestéziae Bolesť hlavy | Dysgeuzia | ||||
| Poruchy oka | Komplikácie spojené s diabetickou retinopatioub | Nearteriti cká predná ischemick á neuropati a zrakovéh o nervu (NAION) | ||||
Poruchy srdca a srdcovej činnosti | Zvýšená srdcová frekvencia | |||||
Poruchy gastrointestinál neho traktu | Nauzea Hnačka | Vracanie Bolesť brucha Abdomináln a distenzia Zápcha Dyspepsia Gastritída Gastroezofá gová | Grganie Oneskorené vyprázdňova nie žalúdka | Akútna pankreatití da | Črevná obštrukc iad, f |
Trieda orgánových systémov podľa databázy MedDRA | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkav é | Neznám e |
| refluxová choroba Nadúvanie | ||||||
| Poruchy pečene a žlčových ciest | Cholelitiáza | |||||
| Celkové poruchy a reakcie v mieste podania | Únava | |||||
| Laboratórne a funkčné vyšetrenia | Zvýšená hladina lipázy Zvýšená hladina amylázy | Znížená telesná hmotnosť |
- a) Hypoglykémia definovaná ako hladina glukózy v krvi < 3,0 mmol/l alebo < 54 mg/dl
- b) Komplikácie spojené s diabetickou retinopatiou zahŕňajú retinálnu fotokoaguláciu, liečbu intravitreálnymi implantátmi, vitreálnu hemorágiu a slepotu súvisiacu s diabetom (menej časté). Frekvencia je založená na skúšaní zameranom na kardiovaskulárne výsledky so subkutánne podávaným semaglutidom, ale nemožno vylúčiť, že sa identifikované riziko komplikácií spojených s diabetickou retinopatiou tiež vzťahuje na Rybelsus.
- c) Skupinový termín zahŕňajúci aj nežiaduce udalosti súvisiace s precitlivenosťou, ako je vyrážka a žihľavka.
- d) Z postmarketingových hlásení.
- e) Frekvencia je založená na výsledkoch skúšania PIONEER PLUS pre 25 mg a 50 mg. Viac informácií v podnadpise „Dysestézia” nižšie. V skúšaniach fázy 3a sa pri podávaní lieku Rybelsus v dávke 3 mg, 7 mg a 14 mg (bioekvivalent 1,5 mg, 4 mg a 9 mg v uvedenom poradí) nevyskytli žiadne nerovnováhy vo výskyte dyzestézie, avšak po uvedení lieku na trh boli hlásené určité udalosti.
- f) Skupinový termín zahŕňajúci pojmy „črevná obštrukcia“, „ileus“, „obštrukcia tenkého čreva“.
Opis vybraných nežiaducich reakcií
Hypoglykémia
Závažná hypoglykémia sa primárne pozorovala pri použití semaglutidu so sulfonylureou (<0,1 % účastníkov, <0,001 prípadov/pacientorok) alebo s inzulínom (1,1 % účastníkov, 0,013 prípadov/pacientorok). Málo prípadov (0,1 % účastníkov, 0,001 prípadov/pacientorok) bolo pozorovaných pri semaglutide v kombinácii s perorálnymi antidiabetikami inými ako sulfonylurea.
Gastrointestinálne nežiaduce reakcie
Nauzea sa vyskytla u 15 %, hnačka u 10 % a vracanie u 7 % pacientov liečených semaglutidom. Väčšina prípadov bola mierne až stredne závažná a trvala krátko. Tieto prípady viedli k vysadeniu liečby u 4 % účastníkov. Prípady boli najčastejšie hlásené počas prvých mesiacov liečby.
V skúšaní PIONEER PLUS pri liečbe semaglutidom 25 mg a 50 mg sa nauzea vyskytla u 27 % a 27 %, hnačka u 13 % a 14 % a vracanie u 17 % a 18 % pacientov. Tieto udalosti viedli k prerušeniu liečby u 6 % a 8 % pacientov.
Väčšina udalostí bola miernej až strednej závažnosti a mala krátke trvanie. Udalosti boli najčastejšie hlásené počas zvyšovania dávky v prvých mesiacoch liečby.
Pacienti s gastroparézou môžu mať pri liečbe semaglutidom vážnejšie alebo závažné gastrointestinálne nežiaduce účinky.
Rozhodnutím potvrdená akútna pankreatitída bola hlásená v skúšaniach fázy 3a, pre semaglutid (<0,1%) a pre komparátor (0,2%). V skúšaní PIONEER 6 zameranom na kardiovaskulárne výsledky bola rozhodnutím potvrdená frekvencia akútnej pankreatitídy 0,1% pre semaglutid a 0,2% pre placebo (pozri časť 4.4.). V skúšaní fázy 3b zameranej na kardiovaskulárne výsledky SOUL bola frekvencia akútnej pankreatitídy potvrdená rozhodnutím 0,4 % pre semaglutid a 0,4 % pre placebo.
Komplikácie spojené s diabetickou retinopatiou
2-ročné klinické skúšanie so subkutánne podávaným semaglutidom skúmalo 3 297 pacientov s diabetom 2. typu s vysokým kardiovaskulárnym rizikom, dlhým trvaním diabetu a slabo kompenzovanou glykémiou. V tomto skúšaní sa posudzované prípady komplikácií spojených s diabetickou retinopatiou vyskytli u väčšieho počtu pacientov liečených subkutánne podávaným semaglutidom (3,0 %) v porovnaní s placebom (1,8 %). Pozorovalo sa to u pacientov liečených inzulínom so známou diabetickou retinopatiou. Rozdiel v liečbe sa prejavil na začiatku a pretrvával počas skúšania. Systematické hodnotenie komplikácií spojených s diabetickou retinopatiou sa vykonalo len počas skúšania zameraného na kardiovaskulárne výsledky so subkutánne podávaným semaglutidom. V klinických skúšaniach s liekom Rybelsus s trvaním do 18 mesiacov zahŕňajúcich 6 352 pacientov s diabetom 2. typu boli nežiaduce účinky spojené s diabetickou retinopatiou hlásené v podobných počtoch u účastníkov liečených semaglutidom (4,2 %) a komparátormi (3,8 %).
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Výsledky niekoľkých rozsiahlych epidemiologických štúdií naznačujú, že expozícia semaglutidu u dospelých s diabetom 2. typu je spojená s približne dvojnásobným zvýšením relatívneho rizika vzniku NAION, čo zodpovedá približne jednému ďalšiemu prípadu na 10 000 osoborokov liečby.
Imunogenicita
V súlade s potenciálne imunogénnymi vlastnosťami liekov obsahujúcimi proteíny alebo peptidy sa u pacientov po liečbe semaglutidom môžu vytvoriť protilátky. Podiel účastníkov s pozitívnym testom na protilátky proti semaglutidu v akomkoľvek čase po začiatku bol nízky (0,5 %) a na konci skúšania žiadni účastníci nemali neutralizačné protilátky proti semaglutidu ani protilátky proti semaglutidu s neutralizačným účinkom na endogénny GLP-1.
Zvýšenie srdcovej frekvencie
Zvýšená srdcová frekvencia bola pozorovaná pri agonistoch receptora GLP-1. V skúšaniach vo fáze 3a boli u pacientov liečených liekom Rybelsus pozorované priemerné zmeny o 0 až 4 údery za minútu (bpm) od východiskovej hodnoty 69 až 76.
Dysestézia
Udalosti súvisiace s klinickým obrazom zmeneného kožného vnímania ako je parestézia, bolestivá koža, citlivá koža, dysestézia a pocit pálenia kože, boli hlásené u 2,1 % a 5,2 % pacientov liečených perorálnym semaglutidom 25 mg a 50 mg, v uvedenom poradí. Udalosti boli mierne až stredne závažné a väčšina pacientov sa zotavila počas pokračujúcej liečby.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Účinky predávkovania semaglutidom v klinických skúšaniach môžu byť spojené s poruchami gastrointestinálneho traktu. V prípade predávkovania sa má začať vhodná podporná liečba podľa klinických prejavov a príznakov pacienta. Môže byť potrebné predĺženie obdobia sledovania a liečby príznakov berúc do úvahy dlhý polčas premeny semaglutidu trvajúci približne 1 týždeň (pozri časť 5.2). Na predávkovanie semaglutidom neexistuje špecifické antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antidiabetiká, analógy glukagónu podobného peptidu-1 (GLP-1), ATC kód: A10BJ06
Mechanizmus účinku
Semaglutid je analóg GLP-1 s 94 % sekvenčnou homológiou s ľudským GLP-1. Semaglutid pôsobí ako agonista receptora GLP-1, selektívne sa viaže a aktivuje receptor GLP-1, cieľ natívneho GLP-1.
GLP-1 je fyziologický hormón, ktorý zohráva viacero úloh pri regulácii glukózy a chuti do jedla a v kardiovaskulárnom systéme. Účinky na glukózu a chuť do jedla sú špecificky sprostredkované receptormi GLP-1 v pankrease a mozgu.
Semaglutid znižuje glykémiu spôsobom závislým od glukózy stimuláciou sekrécie inzulínu a znížením sekrécie glukagónu, keď je glykémia vysoká. Mechanizmus znižovania glykémie zahŕňa aj mierne spomalenie vyprázdňovania žalúdka v skorej postprandiálnej fáze. Počas hypoglykémie semaglutid znižuje sekréciu inzulínu a nenarúša sekréciu glukagónu. Mechanizmus účinku semaglutidu nie je závislý od cesty podávania.
Semaglutid znižuje telesnú hmotnosť a množstvo telesného tuku prostredníctvom zníženia energetického príjmu vrátane celkového zníženia chuti do jedla. Okrem toho semaglutid znižuje preferenciu pre jedlá s vysokým obsahom tukov.
Receptory GLP-1 sú lokalizované v srdci, cievach, imunitnom systéme a obličkách. Semaglutid má v klinických štúdiách prínosný účinok na plazmatické lipidy, znižuje systolický krvný tlak a znižuje zápal. V štúdiách na zvieratách semaglutid spomaľoval rozvoj aterosklerózy prevenciou progresie aortálneho plaku a redukoval zápal v plaku.
Mechanizmus účinku semaglutidu na zníženie kardiovaskulárneho rizika je pravdepodobne multifaktoriálny, čiastočne spôsobený znížením HbA1c a účinkami na známe srdcovo-obličkovo-metabolické rizikové faktory vrátane zníženia krvného tlaku a telesnej hmotnosti, zlepšenia lipidového profilu a funkcie obličiek a protizápalových účinkov, ako sa preukázalo znížením hsCRP. Presný mechanizmus zníženia kardiovaskulárneho rizika nebol stanovený.
Farmakodynamické účinky
Farmakodynamické hodnotenia opísané nižšie boli vykonané po 12 týždňoch liečby perorálne podávaným semaglutidom.
Glukóza nalačno a po jedle
Semaglutid znižuje koncentrácie glukózy nalačno a po jedle. U pacientov s diabetom 2. typu viedla liečba semaglutidom k relatívnym zníženiam oproti placebu: hladina glukózy nalačno o 22 % [13, 30] a hladina glukózy po jedle o 29 % [19, 37].
Sekrécia glukagónu
Semaglutid znižuje koncentrácie glukagónu po jedle. U pacientov s diabetom 2. typu viedol semaglutid k nasledujúcim relatívnym zníženiam glukagónu v porovnaní s placebom: glukagón po jedle o 29 % [15, 41] a priemerná redukcia glukagónu za 24 hodín o 12 % [7, 17].
Vyprázdňovanie žalúdka
Semaglutid spôsobuje malé oneskorenie začiatku vyprázdňovania žalúdka po jedle, s expozíciou paracetamolu (AUC0-1h) 31% [13; 46] nižšie v prvej hodine po jedle, čím sa zníži rýchlosť, pri ktorej sa glukóza po jedle objavuje v krvnom obehu.
Lipidy nalačno a po jedle
Semaglutid v porovnaní s placebom znižoval koncentrácie triglyceridov a VLDL (lipoproteíny s veľmi nízkou hustotou) cholesterolu nalačno o 19 % [8, 28] a 20 % [5, 33] v uvedenom poradí. Postprandiálna odpoveď triglyceridov a VLDL cholesterolu na jedlo s vysokým obsahom tuku sa znížila o 24 % [9, 36] a 21 % [7, 32] v uvedenom poradí. ApoB48 sa znížil v stave na lačno aj po jedle
o 25 % [2, 42] a 30 % [15, 43] v uvedenom poradí.
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť lieku Rybelsus boli hodnotené v ôsmich globálnych, randomizovaných, kontrolovaných skúšaniach vo fáze 3a. Skúšania fázy 3a sa uskutočnili s tabletami obsahujúcimi 3 mg, 7 mg a 14 mg semaglutidu, ktoré sú bioekvivalentné k 1,5 mg, 4 mg a 9 mg semaglutidu.V siedmich skúšaniach bolo primárnym cieľom hodnotenie glykemickej účinnosti, v jednom skúšaní (PIONEER
- 6) bolo primárnym cieľom hodnotenie kardiovaskulárnych výsledkov.
Skúšania zahŕňali 8 842 randomizovaných pacientov s diabetom 2. typu (5 169 liečených semaglutidom) vrátane 1 165 pacientov so stredne závažnou poruchou funkcie obličiek. Pacienti mali priemerne 61 rokov (rozsah 18 až 92 rokov), pričom 40 % pacientov malo ≥ 65 rokov a 8 % ≥ 75 rokov. Účinnosť semaglutidu sa porovnávala s placebom alebo aktívnymi kontrolami (sitagliptín, empagliflozín a liraglutid).
Účinnosť a bezpečnosť semaglutidu 25 mg a 50 mg jedenkrát denne sa hodnotila v skúšaní fázy 3b (PIONEER PLUS), ktoré zahŕňalo 1 606 randomizovaných pacientov.
S cieľom preukázať, že perorálny semaglutid znižuje riziko významných nežiaducich kardiovaskulárnych udalostí (MACE) v porovnaní s placebom, a to popri štandardnej liečbe, u pacientov s diabetom 2. typu a preukázaným kardiovaskulárnym ochorením a/alebo chronickým ochorením obličiek, bolo vykonané skúšanie fázy 3b zamerané na kardiovaskulárne výsledky (SOUL) zahŕňajúce 9 650 pacientov.
Účinnosť semaglutidu nebola ovplyvnená počiatočným vekom, pohlavím, rasou, etnickou príslušnosťou, telesnou hmotnosťou, BMI, trvaním diabetu, ochorením horného gastrointestinálneho traktu ani úrovňou poruchy funkcie obličiek.
PIONEER 1 – Monoterapia
V 26-týždňovom dvojito zaslepenom skúšaní bolo 703 pacientov s diabetom 2. typu neadekvátne kompenzovaným diétou a cvičením randomizovaných do skupín 3 mg semaglutidu, 7 mg semaglutidu, 14 mg semaglutidu alebo placeba jedenkrát denne.
Tabuľka 2 Výsledky 26-týždňového monoterapeutického skúšania porovnávajúceho semaglutid s placebom (PIONEER 1)
Semaglutid 7 mg | Semaglutid 14 mg | Placebo | |
| Celý analytický súbor (N) | 175 | 175 | 178 |
| HbA1c (%) | |||
| Východisková hodnota | 8,0 | 8,0 | 7,9 |
| Zmena oproti východiskovej hodnote1 | -1,2 | -1,4 | -0,3 |
| Rozdiel oproti placebu1 [95 % CI] | -0,9 [-1,1; -0,6]* | -1,1 [-1,3; -0,9]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 69§ | 77§ | 31 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 9,0 | 8,8 | 8,9 |
| Zmena oproti východiskovej hodnote1 | -1,5 | -1,8 | −0,2 |
| Rozdiel oproti placebu1 [95 % CI] | -1,4 [-1,9; -0,8]§ | -1,6 [-2,1; -1,2]§ | - |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 89,0 | 88,1 | 88,6 |
Semaglutid 7 mg | Semaglutid 14 mg | Placebo | |
| Zmena oproti východiskovej hodnote1 | -2,3 | -3,7 | -1,4 |
| Rozdiel oproti placebu1 [95 % CI] | -0,9 [-1,9; 0,1] | -2,3 [-3,1; -1,5]* | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti .
PIONEER 2 – Semaglutid oproti empagliflozínu, oba v kombinácii s metformínom V 52-týždňovom otvorenom skúšaní bolo 822 pacientov s diabetom 2. typu randomizovaných do skupín 14 mg semaglutidu jedenkrát denne alebo 25 mg empagliflozínu jedenkrát denne, oba v kombinácii s metformínom.
Tabuľka 3 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid s empagliflozínom (PIONEER 2)
Semaglutid 14 mg | Empagliflozín 25 mg | |
| Celý analytický súbor (N) | 411 | 410 |
| ||
| HbA1c (%) | ||
| Východisková hodnota | 8,1 | 8,1 |
| Zmena oproti východiskovej hodnote1 | -1,3 | -0,9 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,4 [-0,6; -0,3]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 67§ | 40 |
| Glykémia nalačno (mmol/l) | ||
| Východisková hodnota | 9,5 | 9,7 |
| Zmena oproti východiskovej hodnote1 | -2,0 | -2,0 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | 0,0 [-0,2; 0,3] | - |
| Telesná hmotnosť (kg) | ||
| Východisková hodnota | 91,9 | 91,3 |
| Zmena oproti východiskovej hodnote1 | -3,8 | -3,7 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,1 [-0,7; 0,5] | - |
| ||
| HbA1c (%) | ||
| Zmena oproti východiskovej hodnote1 | -1,3 | -0,9 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,4 [-0,5; -0,3]§ | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 66§ | 43 |
| Telesná hmotnosť (kg) | ||
| Zmena oproti východiskovej hodnote1 | -3,8 | -3,6 |
| Rozdiel oproti empagliflozínu1 [95 % CI] | -0,2 [-0,9; 0,5] | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti.
PIONEER 3 – Semaglutid oproti sitagliptínu, oba v kombinácii s metformínom alebo metformínom so sulfonylureou
V 78-týždňovom dvojito zaslepenom, dvojito maskovanom skúšaní bolo 1 864 pacientov s diabetom
- 2. typu randomizovaných do skupín 3 mg semaglutidu, 7 mg semaglutidu, 14 mg semaglutidu alebo 100 mg sitagliptínu jedenkrát denne, všetky v kombinácii so samostatným metformínom alebo metformínom a sulfonylureou. Zníženia HbA1c a telesnej hmotnosti sa zachovali počas 78-týždňového trvania skúšania.
Tabuľka 4 Výsledky 78-týždňového skúšania porovnávajúceho semaglutid so sitagliptínom (PIONEER 3)
Semaglutid 7 mg | Semaglutid 14 mg | Sitagliptín 100 mg | |
| Celý analytický súbor (N) | 465 | 465 | 467 |
| |||
| HbA1c (%) | |||
| Východisková hodnota | 8,4 | 8,3 | 8,3 |
| Zmena oproti východiskovej hodnote1 | -1,0 | -1,3 | -0,8 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -0,3 [-0,4; -0,1]* | -0,5 [-0,6; -0,4]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 44§ | 56§ | 32 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 9,4 | 9,3 | 9,5 |
| Zmena oproti východiskovej hodnote1 | -1,2 | -1,7 | -0,9 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -0,3 [-0,6; 0,0]§ | -0,8 [-1,1; -0,5]§ | - |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 91,3 | 91,2 | 90,9 |
| Zmena oproti východiskovej hodnote1 | -2,2 | -3,1 | -0,6 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -1,6 [-2,0; -1,1]* | -2,5 [-3,0; -2,0]* | - |
| |||
| HbA1c (%) | |||
| Zmena oproti východiskovej hodnote1 | -0,8 | -1,1 | -0,7 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -0,1 [-0,3; -0,0]§ | -0,4 [-0,6; -0,3]§ | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 39§ | 45§ | 29 |
| Telesná hmotnosť (kg) | |||
| Zmena oproti východiskovej hodnote1 | -2,7 | -3,2 | -1,0 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -1,7 [-2,3; -1,0]§ | -2,1 [-2,8; -1,5]§ | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti.
PIONEER 4 – Semaglutid oproti liraglutidu a placebu, všetko v kombinácii s metformínom alebo metformínom a inhibítorom SGLT2
V 52-týždňovom dvojito zaslepenom, dvojito maskovanom skúšaní bolo 711 pacientov s diabetom
- 2. typu randomizovaných do skupín 14 mg semaglutidu, 1,8 mg liraglutidu podávaného subkutánnou injekciou alebo placeba jedenkrát denne, všetko v kombinácii s metformínom alebo metformínom a inhibítorom SGLT2.
Tabuľka 5 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid s liraglutidom a placebom (PIONEER 4)
Semaglutid 14 mg | Liraglutid 1,8 mg | Placebo | |
| Celý analytický súbor (N) | 285 | 284 | 142 |
| |||
| HbA1c (%) | |||
| Východisková hodnota | 8,0 | 8,0 | 7,9 |
| Zmena oproti východiskovej hodnote1 | -1,2 | -1,1 | -0,2 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -0,1 [-0,3; 0,0] | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -1,1 [-1,2; -0,9]* | - | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 68§,a | 62 | 14 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 9,3 | 9,3 | 9,2 |
| Zmena oproti východiskovej hodnote1 | -2,0 | -1,9 | -0,4 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -0,1 [-0,4; 0,1] | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -1,6 [-2,0; -1,3]§ | - | - |
Semaglutid 14 mg | Liraglutid 1,8 mg | Placebo | |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 92,9 | 95,5 | 93,2 |
| Zmena oproti východiskovej hodnote1 | -4,4 | -3,1 | -0,5 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -1,2 [-1,9; -0,6]* | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -3,8 [-4,7; -3,0]* | - | - |
| |||
| HbA1c (%) | |||
| Zmena oproti východiskovej hodnote1 | -1,2 | -0,9 | -0,2 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -0,3 [-0,5; -0,1]§ | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -1,0 [-1,2; -0,8]§ | - | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 61§,a | 55 | 15 |
| Telesná hmotnosť (kg) | |||
| Zmena oproti východiskovej hodnote1 | -4,3 | -3,0 | -1,0 |
| Rozdiel oproti liraglutidu1 [95 % CI] | -1,3 [-2,1; -0,5]§ | - | - |
| Rozdiel oproti placebu1 [95 % CI] | -3,3 [-4,3; -2,4]§ | - | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti.
PIONEER 5 – Semaglutid oproti placebu, oba v kombinácii so samostatným bazálnym inzulínom, metformínom a bazálnym inzulínom alebo metformínom a/alebo sulfonylureou u pacientov so stredne závažnou poruchou funkcie obličiek
V 26-týždňovom dvojito zaslepenom skúšaní bolo 324 pacientov s diabetom 2. typu a stredne závažnou poruchou funkcie obličiek (eGFR 30 – 59 ml/min/1,73 m2) randomizovaných do skupín 14 mg semaglutidu alebo placeba jedenkrát denne. Skúšaný liek bol pridaný k pacientovmu stabilnému antidiabetickému režimu pred skúšaním.
Tabuľka 6 Výsledky 26-týždňového skúšania porovnávajúceho semaglutid a placebo u pacientov s diabetom 2. typu a stredne závažnou poruchou funkcie obličiek (PIONEER 5)
Semaglutid 14 mg | Placebo | |
| Celý analytický súbor (N) | 163 | 161 |
| HbA1c (%) | ||
| Východisková hodnota | 8,0 | 7,9 |
| Zmena oproti východiskovej hodnote1 | -1,0 | -0,2 |
| Rozdiel oproti placebu1 [95 % CI] | -0,8 [-1,0; -0,6]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 58§ | 23 |
| Glykémia nalačno (mmol/l) | ||
| Východisková hodnota | 9,1 | 9,1 |
| Zmena oproti východiskovej hodnote1 | -1,5 | -0,4 |
| Rozdiel oproti placebu1 [95 % CI] | -1,2 [-1,7; -0,6]§ | - |
| Telesná hmotnosť (kg) | ||
| Východisková hodnota | 91,3 | 90,4 |
| Zmena oproti východiskovej hodnote1 | -3,4 | -0,9 |
| Rozdiel oproti placebu1 [95 % CI] | -2,5 [-3,2; -1,8]* | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti.
PIONEER 7 – Semaglutid oproti sitagliptínu, oba v kombinácii s metformínom, inhibítormi SGLT2, sulfonylureou alebo tiazolidíndiónmi. Skúšanie s flexibilným prispôsobením dávky V 52-týždňovom otvorenom skúšaní bolo 504 pacientov s diabetom 2. typu randomizovaných do skupiny semaglutidu (flexibilné prispôsobenie dávky 3 mg, 7 mg a 14 mg jedenkrát denne) alebo 100 mg sitagliptínu jedenkrát denne, všetko v kombinácii s 1 – 2 perorálnymi liekmi znižujúcimi hladinu glukózy (metformín, inhibítory SGLT2, sulfonylurea alebo tiazolidíndióny). Dávka semaglutidu bola prispôsobovaná každých 8 týždňov na základe pacientovej glykemickej odpovede a tolerancie. Dávka sitagliptínu 100 mg bola fixná. Účinnosť a bezpečnosť semaglutidu sa hodnotili v 52. týždni.
V 52. týždni boli podiely pacientov liečených 3 mg, 7 mg a 14 mg semaglutidu približne 10 %, 30 % a 60 % v tomto poradí.
Tabuľka 7 Výsledky 52-týždňového skúšania s flexibilným prispôsobením dávky porovnávajúceho semaglutid so sitagliptínom (PIONEER 7)
| Semaglutid Flexibilná dávka | Sitagliptín 100 mg | |
| Celý analytický súbor (N) | 253 | 251 |
| HbA1c (%) | ||
| Východisková hodnota | 8,3 | 8,3 |
| Pacienti (%) dosahujúci HbA1c <7,0 %1 | 58* | 25 |
| Telesná hmotnosť (kg) | ||
| Východisková hodnota | 88,9 | 88,4 |
| Zmena oproti východiskovej hodnote1 | -2,6 | -0,7 |
| Rozdiel oproti sitagliptínu1 [95 % CI] | -1,9 [-2,6; -1,2]* | - |
1 Nezávisle od vysadenia liečby (16,6 % pacientov s flexibilnou dávkou semaglutidu a 9,2 % so sitagliptínom, kde bolo 8,7 % a 4,0 % v tomto poradí z dôvodu nežiaducich účinkov) alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie).
* p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolované ohľadom multiplicity (u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti).
PIONEER 8 – Semaglutid oproti placebu, oba v kombinácii s inzulínom a metformínom alebo bez metformínu
V 52-týždňovom dvojito zaslepenom skúšaní bolo 731 pacientov s neadekvátne kompenzovaným diabetom 2. typu na inzulíne (bazálny, bazálny/bolusový alebo premixovaný) s metformínom alebo bez neho randomizovaných do skupín 3 mg semaglutidu, 7 mg semaglutidu, 14 mg semaglutidu alebo placeba jedenkrát denne.
Tabuľka 8 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid s placebom v kombinácii s inzulínom (PIONEER 8)
Semaglutid 7 mg | Semaglutid 14 mg | Placebo | |
| Celý analytický súbor (N) | 182 | 181 | 184 |
| |||
| HbA1c (%) | |||
| Východisková hodnota | 8,2 | 8,2 | 8,2 |
| Zmena oproti východiskovej hodnote1 | -0,9 | -1,3 | -0,1 |
| Rozdiel oproti placebu1 [95 % CI] | -0,9 [-1,1; -0,7]* | -1,2 [-1,4; -1,0]* | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 43§ | 58§ | 7 |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 8,5 | 8,3 | 8,3 |
| Zmena oproti východiskovej hodnote1 | -1,1 | -1,3 | 0,3 |
| Rozdiel oproti placebu1 [95 % CI] | -1,4 [-1,9; -0,8]§ | -1,6 [-2,2; -1,1]§ | - |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 87,1 | 84,6 | 86,0 |
| Zmena oproti východiskovej hodnote1 | -2,4 | -3,7 | -0,4 |
Semaglutid 7 mg | Semaglutid 14 mg | Placebo | |
| Rozdiel oproti placebu1 [95 % CI] | -2,0 [-3,0; -1,0]* | -3,3 [-4,2; -2,3]* | - |
| |||
| HbA1c (%) | |||
| Zmena oproti východiskovej hodnote1 | -0,8 | -1,2 | -0,2 |
| Rozdiel oproti placebu1 [95 % CI] | -0,6 [-0,8; -0,4]§ | -0,9 [-1,1; -0,7]§ | - |
| Pacienti (%) dosahujúci HbA1c <7,0 % | 40§ | 54§ | 9 |
| Telesná hmotnosť (kg) | |||
| Zmena oproti východiskovej hodnote1 | -2,0 | -3,7 | 0,5 |
| Rozdiel oproti placebu1 [95 % CI] | -2,5 [-3,6; -1,4]§ | -4,3 [-5,3; -3,2]§ | - |
1 Nezávisle od vysadenia liečby alebo začiatku záchrannej liečby (model zmesi vzorcov využívajúci viaceré imputácie). * p <0,001 (neupravená 2-stranná) pre nadradenosť, kontrolovaná ohľadom multiplicity. § p <0,05, nekontrolované ohľadom multiplicity, u pacientov dosahujúcich HbA1c <7,0 %, p-hodnota je pre pomer pravdepodobnosti). + Celková denná dávka inzulínu bola v 52. týždni štatisticky významne nižšia u semaglutidu ako u placeba.
PIONEER PLUS – Účinnosť a bezpečnosť semaglutidu 25 mg a 50 mg v porovnaní so semaglutidom 14 mg jedenkrát denne u jedincov s diabetom 2. typu
V 68-týždňovom dvojito zaslepenom klinickom skúšaní bolo 1 606 pacientov s diabetom 2. typu na stabilných dávkach 1-3 perorálnych antidiabetík (metformín, deriváty sulfonylurey, inhibítory SGLT2 alebo inhibítory DPP-4*) randomizovaných tak, aby dostávali udržiavacie dávky buď semaglutid 14 mg, semaglutid 25 mg alebo semaglutid 50 mg jedenkrát denne.
*Inhibítory DPP-4 mali byť prerušené pri randomizácii.
Liečba semaglutidom 25 mg a 50 mg jedenkrát denne bola lepšia v znižovaní HbA1c a telesnej hmotnosti v porovnaní so semaglutidom 14 mg (pozri Tabuľku 9). Údaje zo 68. týždňa podporujú trvalý účinok perorálneho semaglutidu 14 mg, 25 mg a 50 mg na HbA1c a telesnú hmotnosť (pozri Obrázok 1).
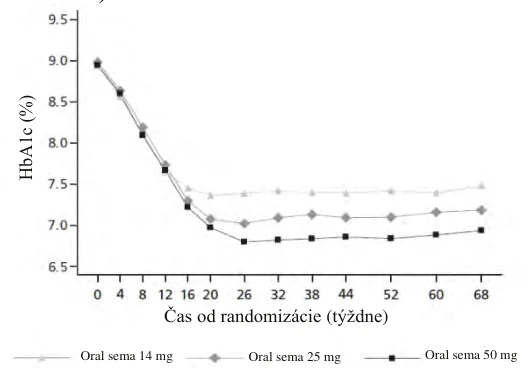
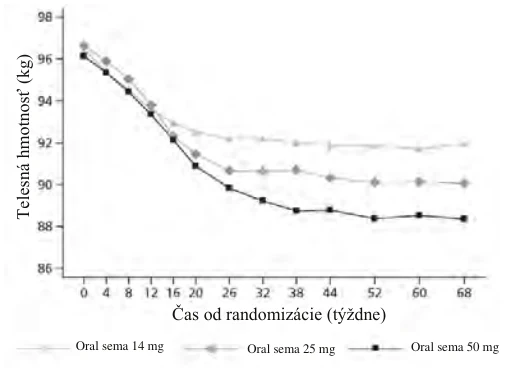
Obrázok 1 Priemer HbA1c a priemerná telesná hmotnosť (kg) od východzieho stavu do 68. týždňa
Tabuľka 9 Výsledky 52-týždňového skúšania porovnávajúceho semaglutid 25 mg a 50 mg so semaglutidom 14 mg (PIONEER PLUS)
Semaglutid 14 mg2 (Bioekvivalentný k 9 mg) | Semaglutid 25 mg | Semaglutid 50 mg | |
| Celý analytický súbor (N) | 536 | 535 | 535 |
| Týždeň 52 | |||
| HbA1c (%) | |||
| Východisková hodnota | 8,9 | 9,0 | 8,9 |
1 Bez ohľadu na prerušenie liečby alebo začatie záchrannej medikácie (model zmesi vzorov s použitím viacnásobnej imputácie). * p< 0,001 (neupravené 2-stranné) pre superioritu, kontrolované pre multiplicitu. § p< 0,05, nekontrolované pre multiplicitu; pre „Pacientov dosahujúcich HbA1c < 7,0 %“ je p-hodnota pre pomer pravdepodobnosti. 2Bioekvivalencia bola potvrdená medzi dávkami 9 mg a 14 mg, pozri časť 5.2 Farmakokinetické vlastnosti.
Kardiovaskulárne výsledky
SOUL: Skúšanie zamerané na kardiovaskulárne výsledky u pacientov s diabetom 2. typu
V dvojito zaslepenom, placebom kontrolovanom, udalosťami riadenom skúšaní bolo 9 650 pacientov vo veku 50 rokov a starších s diabetom 2. typu s vysokým kardiovaskulárnym rizikom, definovaným ako pacienti s preukázaným kardiovaskulárnym ochorením a/alebo chronickým ochorením obličiek, randomizovaných buď na semaglutid 14 mg jedenkrát denne, alebo na placebo jedenkrát denne, ktoré bolo pridané k štandardnej liečbe.
Celkovo malo 5 468 pacientov (56,7 %) preukázané kardiovaskulárne ochorenie bez chronického ochorenia obličiek, 1 241 (12,9 %) pacientov malo iba chronické ochorenie obličiek a 2 620 (27,2 %) pacientov malo kardiovaskulárne ochorenie aj ochorenie obličiek. Priemerný vek na začiatku štúdie bol 66,1 roka a 71,1 % pacientov boli muži. Priemerné trvanie diabetu bolo 15,4 roka, priemerný HbA1c bol 8,0 %, priemerný BMI bol 31,1 kg/m2 a priemerná eGFR bola 73,8 ml/min/1,73 m2. Anamnéza zahŕňala mozgovú príhodu (15,4 %), infarkt myokardu (40,0 %) a ochorenie periférnych artérií (15,7 %). Na začiatku skúšania bolo 26,9 % pacientov liečených inhibítormi sodíko-glukózového kotransportéru 2 (SGLT2).
Primárnym cieľovým ukazovateľom bol čas od randomizácie do prvého výskytu významnej nežiaducej kardiovaskulárnej udalosti (MACE): kardiovaskulárne úmrtie, nefatálny infarkt myokardu alebo nefatálna mozgová príhoda. Primárny cieľový ukazovateľ, čas do prvej MACE, sa vyskytol u 1 247 z 9 650 zahrnutých pacientov, pričom 579 prvých MACE (12,0 %) bolo zaznamenaných u 4 825 pacientov liečených semaglutidom v porovnaní so 668 prvými MACE (13,8 %) u 4 825 pacientov liečených placebom.
Semaglutid 14 mg2 (Bioekvivalentný k 9 mg) | Semaglutid 25 mg | Semaglutid 50 mg | |
| Zmena oproti východiskovej hodnote1 | -1,5 | -1,8 | -2,0 |
Rozdiel oproti Rybelsus 14 mg 1 [95% CI] | -0,27 [-0,42; -0,12]* | -0,53 [-0,68: - 0,38]* | |
| Pacenti (%) dosahujúci HbA1c < 7.0% | 39,0§ | 50,5§ | 63,0§ |
| Pacienti (%) dosahujúci HbA1c ≤ 6.5% | 25,8§ | 39,6§ | 51,2§ |
| Glykémia nalačno (mmol/l) | |||
| Východisková hodnota | 10,8 | 11,0 | 10,8 |
| Zmena oproti východiskovej hodnote1 | -2,3 | -2,8 | -3,2 |
Rozdiel oproti Rybelsus 14 mg 1 [95% CI] | -0,46 [-0,79; -0,13]§ | -0,82 [-1,15; - 0,49]§ | |
| Telesná hmotnosť (kg) | |||
| Východisková hodnota | 96,4 | 96,6 | 96,1 |
| Zmena oproti východiskovej hodnote1 | -4,4 | -6,7 | -8,0 |
Rozdiel oproti Rybelsus 14 mg 1 [95% CI] | -2,32 [-3,11: -1,53]* | -3,63 [-4,42; - 2,84]* |
Superiorita semaglutidu oproti placebu v prípade MACE bola potvrdená s pomerom rizika 0,86 [0,77; 0,96] [95 % CI], čo zodpovedá relatívnemu zníženiu rizika MACE o 14 % (pozri Obrázok 2). Zníženie MACE pri semaglutide bolo konzistentné vo všetkých podskupinách podľa veku, pohlavia, rasy, etnickej príslušnosti, východiskovej hodnoty BMI alebo úrovne poruchy funkcie obličiek.
Analýza prvej kompozitnej udalosti súvisiacej s obličkami (prvý potvrdzujúci sekundárny cieľový ukazovateľ) viedla k pomeru rizika 0,91 [0,80; 1,05] [95 % CI].
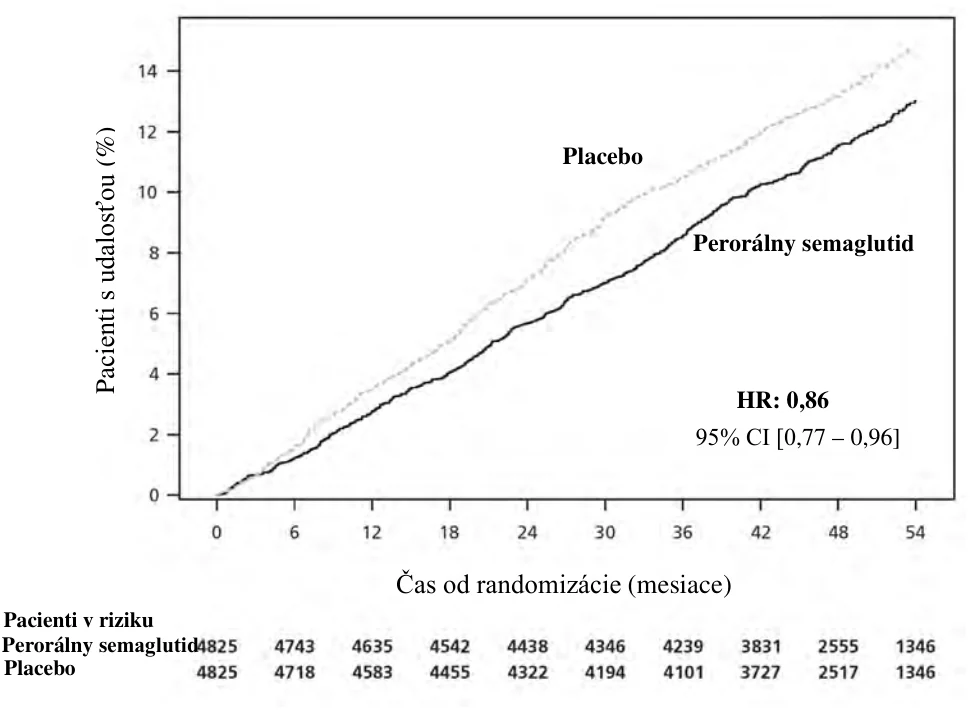
Údaje z obdobia klinického skúšania a na základe kompletného súboru analýz. Odhady kumulatívnej incidencie sú založené na čase od randomizácie do prvej MACE potvrdenej EAC s úmrtím nekardiovaskulárneho pôvodu modelovaným ako konkurenčné riziko pomocou Aalen-Johansenovho odhadu. Subjekty bez sledovaných udalostí boli cenzurované na konci ich pozorovacieho obdobia počas klinického skúšania. Čas od randomizácie do prvej MACE bol analyzovaný pomocou Coxovho modelu proporcionálnych rizík s liečbou ako kategorickým fixným faktorom. Pomer rizík a interval spoľahlivosti sú upravené pre sekvenčný dizajn skupín pomocou poradia pomeru pravdepodobnosti.
KV: kardiovaskulárny, EAC: komisia pre posudzovanie udalostí, MACE: významná nežiaduca kardiovaskulárna udalosť.
Obrázok 2: Graf funkcie kumulatívnej incidencie, čas od randomizácie do prvej príhody MACE
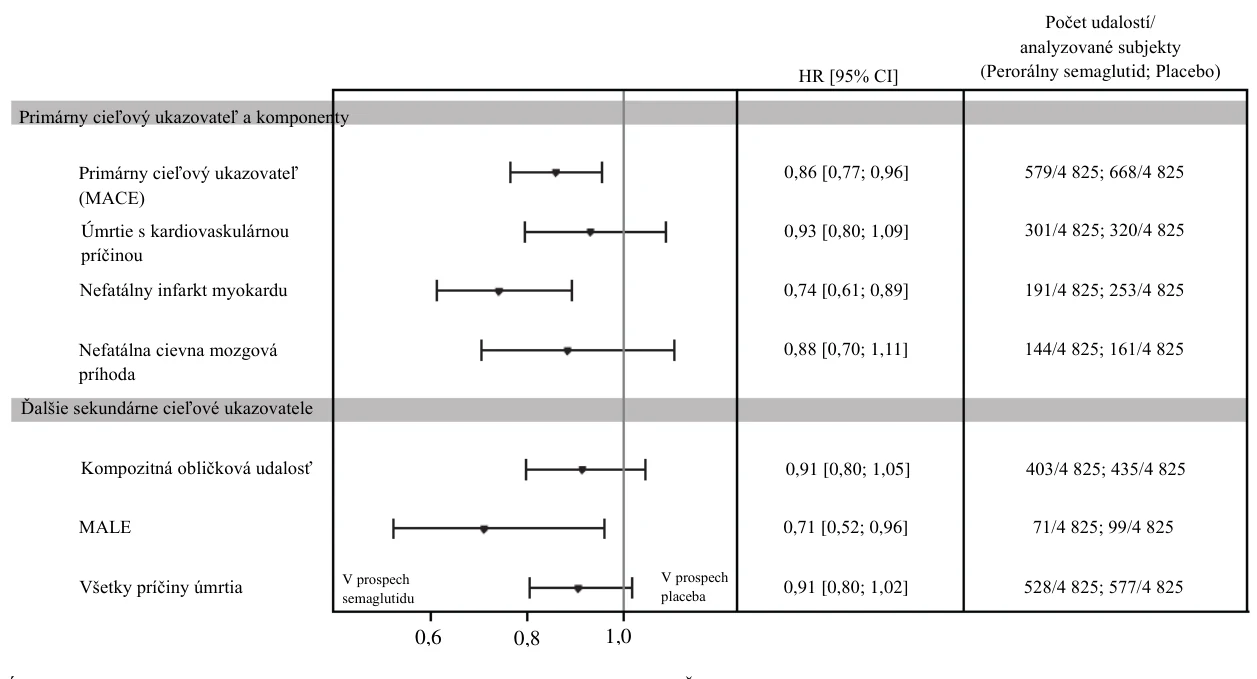
Údaje z obdobia klinického skúšania a na základe kompletného súboru analýz. Čas od randomizácie do výskytu každého cieľového ukazovateľa bol analyzovaný pomocou Coxovho modelu proporcionálnych rizík s liečbou ako kategorickým fixným faktorom. Subjekty bez sledovaných udalostí boli na konci obdobia klinického skúšania cenzurované. Pre primárny koncový ukazovateľ boli HR a CI upravené pre sekvenčný dizajn skupín s použitím poradia pomeru pravdepodobnosti. Kardiovaskulárne úmrtie zahŕňa kardiovaskulárne úmrtie aj neurčenú príčinu úmrtia.
HR: pomer rizík CI: interval spoľahlivosti KV: kardiovaskulárny, IM: infarkt myokardu.
Kompozitná obličková udalosť: cieľový ukazovateľ pozostávajúci z kardiovaskulárneho úmrtia, úmrtia obličiek, nástupu pretrvávajúceho ≥ 50 % zníženia odhadovanej rýchlosti glomerulárnej filtrácie (CKD-EPI) v porovnaní s východiskovou hodnotou, nástupu pretrvávajúcej eGFR (CKD-EPI) < 15 ml/min/1,73 m2 alebo začatia chronickej substitučnej liečby obličiek (dialýza alebo transplantácia obličiek). MALE: významné nežiaduce udalosti končatín; kompozitný koncový ukazovateľ pozostávajúci z hospitalizácie pre akútnu alebo chronickú ischémiu končatín.
Obrázok 3: Účinok liečby pre primárny cieľový ukazovateľ, jeho zložky a ďalšie sekundárne cieľové ukazovatele (SOUL)
PIONEER 6: Skúšanie zamerané na kardiovaskulárne výsledky u pacientov s diabetom 2. typu V dvojito zaslepenom skúšaní (PIONEER 6) bolo 3 183 pacientov vo veku 50 rokov alebo starších s diabetom 2. typu s vysokým kardiovaskulárnym rizikom randomizovaných do skupiny so semaglutidom 14 mg jedenkrát denne alebo placeba ako prídavku k štandardnej starostlivosti. Medián obdobia sledovania bol 16 mesiacov. Skúšanie PIONEER 6 bolo predbežne schválené CVOT, určené na stanovenie kardiovaskulárnej bezpečnosti.
Primárny cieľový ukazovateľ bol čas od randomizácie do prvého výskytu významných nežiaducich kardiovaskulárnych udalostí (MACE): kardiovaskulárne úmrtie, nefatálny infarkt myokardu alebo nefatálna cievna mozgová príhoda.
Celkový počet prvých MACE bol 137: 61 (3,8 %) pri semaglutide a 76 (4,8 %) pri placebe. Výsledkom analýzy času do výskytu prvých MACE bol HR 0,79 [0,57; 1,11]95 % CI.
Telesná hmotnosť
Pri liečbe semaglutidom na konci liečby dosiahlo 27 – 65,7 % pacientov úbytok telesnej hmotnosti ≥ 5 % a 6 – 34,7 % pacientov dosiahlo úbytok telesnej hmotnosti ≥ 10 % v porovnaní s 12 – 39 % a 2
- 8 % s aktívnym komparátormi.
V skúšaní SOUL zameranom na kardiovaskulárne výsledky sa pri semaglutide v porovnaní s placebom, okrem štandardnej liečby, pozorovalo zníženie telesnej hmotnosti od východiskovej hodnoty do 104. týždňa (-4,22 kg vs. -1,27 kg).
Krvný tlak
Liečba semaglutidom znížila systolický krvný tlak o 2 – 7 mmHg.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s liekom Rybelsus v jednej alebo vo viacerých podskupinách pediatrickej populácie s diabetes mellitus 2. typu (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Existujú dve formulácie semaglutidových tabliet:
- 1,5 mg, 4 mg a 9 mg (okrúhle tablety)
- 3 mg, 7 mg a 14 mg (oválne tablety)
Pre obe formulácie možno očakávať podobnú účinnosť a bezpečnosť. Bioekvivalentné dávky týchto dvoch formulácií sú uvedené v tabuľke nižšie.
Tabuľka 10 Rovnaký účinok oboch perorálnych formulácií
| Dávka | Jedna okrúhla tableta | Jedna oválna tableta | |
| Počiatočná dávka | 1,5 mg | Rovnaký účinok ako | 3 mg |
| Udržiavacia dávka | 4 mg | Rovnaký účinok ako | 7 mg |
| 9 mg | Rovnaký účinok ako | 14 mg |
Absorpcia
Perorálne podávaný semaglutid má nízku absolútnu biologickú dostupnosť a variabilnú absorpciu. Denné podávanie podľa odporúčaného dávkovania v kombinácii s dlhým polčasom znižuje medzidenné kolísanie expozície.
Farmakokinetika semaglutidu bola extenzívne charakterizovaná u zdravých účastníkov a u pacientov s diabetom 2. typu. Po perorálnom podaní semaglutidu sa maximálna koncentrácia v plazme dosiahne približne po 1 hodine od podania dávky. Expozícia v ustálenom stave sa dosiahla po 4 – 5 týždňoch podávania jedenkrát denne. U pacientov s diabetom 2. typu boli priemerné koncentrácie v rovnovážnom stave približne ako je uvedené nižšie:
7 mg: Priemerná koncentrácia bola 7 nmol/l, pričom 90 % jedincov liečených semaglutidom 7 mg malo priemernú koncentráciu medzi 2 a 22 nmol/l.
14 mg: Priemerná koncentrácia bola 15 nmol/l, pričom 90 % jedincov liečených semaglutidom 14 mg malo priemernú koncentráciu medzi 4 a 45 nmol/l.
25 mg: Priemerná koncentrácia bola 47 nmol/l, pričom 90 % jedincov liečených semaglutidom 25 mg malo priemernú koncentráciu medzi 11 a 142 nmol/l.
50 mg: Priemerná koncentrácia bola 92 nmol/l, pričom 90 % jedincov liečených semaglutidom 50 mg malo priemernú koncentráciu medzi 23 a 279 nmol/l.
Systémová expozícia semaglutidu stúpala proporcionálne s dávkou v rámci formulácií (t. j. medzi 7 mg a 14 mg a medzi 25 mg a 50 mg), s vyššou biologickou dostupnosťou pre sily 25 a 50 mg..
Na základe údajov in vitro sodný salkaprozát uľahčuje absorpciu semaglutidu. K absorpcii semaglutidu dochádza predovšetkým v žalúdku.
Odhadovaná biologická dostupnosť semaglutidu po perorálnom podaní je približne 1 % pre sily 3 mg, 7 mg a 14 mg a až 2 % pre sily 25 mg a 50 mg po perorálnom podaní.. Variabilita absorpcie medzi jednotlivými subjektami bola vysoká (koeficient variácie bol približne 100 %). Odhad variability biologickej dostupnosti u jedinca nebol spoľahlivý.
Absorpcia semaglutidu sa znižuje, ak sa užije s jedlom alebo veľkým objemom vody. Skúmali sa rôzne schémy dávkovania semaglutidu. Štúdie ukazujú, že dlhšie obdobie nalačno pred a po podaní má za následok vyššiu absorpciu (pozri časť 4.2).
Distribúcia
Odhadovaný absolútny distribučný objem je u účastníkov s diabetom 2. typu približne 8 l. Semaglutid sa vo veľkej miere viaže na plazmatické proteíny (>99 %).
Biotransformácia
Semaglutid sa metabolizuje proteolytickým štiepením peptidového reťazca a sekvenčnou beta-oxidáciou mastných kyselín bočného reťazca. Predpokladá sa, že na metabolizme semaglutidu sa podieľa enzým neutrálna endopeptidáza (NEP).
Eliminácia
Primárne cesty vylučovania materiálu súvisiaceho so semaglutidom sú moč a stolica. Približne 3 % absorbovanej dávky sa vylučujú močom ako intaktný semaglutid.
Pri polčase eliminácie približne 1 týždeň bude semaglutid prítomný v krvnom obehu približne 5 týždňov po poslednej dávke. U pacientov s diabetom 2. typu je klírens semaglutidu približne 0,04 l/h.
Špecifické populácie
Staršie osoby
Podľa údajov z klinických skúšaní zahrňajúcich pacientov vo veku do 92 rokov nemá vek žiadny klinicky významný vplyv na farmakokinetiku semaglutidu.
Pohlavie
Pohlavie nemá žiadne klinicky významné účinky na farmakokinetiku semaglutidu.
Rasa a etnická príslušnosť
Rasa (biela, čierna alebo afro-americká, ázijská) a etnická príslušnosť (hispánska alebo latinsko-americká, nehispánska alebo nelatinsko-americká) nemajú žiadny vplyv na farmakokinetiku semaglutidu.
Telesná hmotnosť
Telesná hmotnosť mala vplyv na expozíciu semaglutidu. Vyššia telesná hmotnosť bola spojená s nižšou expozíciou. Semaglutid poskytol adekvátnu systémovú expozíciu v rozsahu telesnej hmotnosti 40 – 212 kg hodnotenom v klinických skúšaniach.
Porucha funkcie obličiek
Porucha funkcie obličiek neovplyvnila farmakokinetiku semaglutidu klinicky významným spôsobom. Farmakokinetika semaglutidu sa hodnotila u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek a pacientov s ochorením obličiek v konečnom štádiu na dialýze v porovnaní s účastníkmi s normálnou funkciou obličiek v štúdii s 10 po sebe nasledujúcimi dňami s podávaním dávky semaglutidu jedenkrát denne. Preukázalo sa to aj u účastníkov s diabetom 2. typu a poruchou funkcie obličiek na základe údajov zo štúdií vo fáze 3a.
Porucha funkcie pečene
Porucha funkcie pečene neovplyvnila farmakokinetiku semaglutidu klinicky významným spôsobom. Farmakokinetika semaglutidu sa hodnotila u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie pečene v porovnaní s účastníkmi s normálnou funkciou pečene v štúdii s 10 po sebe nasledujúcimi dňami s podávaním dávky semaglutidu jedenkrát denne.
Ochorenie hornej časti gastrointestinálneho traktu
Ochorenie hornej časti gastrointestinálneho traktu (chronická gastritída a/alebo gastroezofageálny reflux) neovplyvnilo farmakokinetiku semaglutidu klinicky významným spôsobom. Farmakokinetika sa hodnotila u pacientov s diabetom 2. typu s ochorením hornej časti gastrointestinálneho traktu alebo bez neho, ktorým bol podávaný semaglutid jedenkrát denne počas 10 po sebe nasledujúcich dní. Preukázalo sa to aj u účastníkov s diabetom 2. typu a ochorením hornej časti gastrointestinálneho traktu na základe údajov zo štúdií vo fáze 3a.
Pediatrická populácia
Semaglutid sa neskúmal u pediatrických pacientov.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní alebo genotoxicity neodhalili žiadne osobitné riziko pre ľudí.
U hlodavcov boli pozorované neletálne tumory C-buniek štítnej žľazy a sú účinkom triedy agonistov receptora GLP-1. V 2-ročných štúdiách karcinogenity u potkanov a myší spôsoboval semaglutid tumory C-buniek štítnej žľazy pri klinicky významných expozíciách. Žiadne ďalšie tumory súvisiace s liečbou neboli pozorované. Tumory C-buniek u hlodavcov sú spôsobené negenotoxickým mechanizmom sprostredkovaným špecifickým receptorom GLP-1, na ktorý sú hlodavce obzvlášť citlivé. Je pravdepodobné, že význam u ľudí bude nízky, ale nedá sa úplne vylúčiť.
V štúdiách fertility u potkanov semaglutid neovplyvnil párenie ani samčiu fertilitu. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie corpora lutea (ovulácií) pri dávkach spojených s úbytkom telesnej hmotnosti matky.
V štúdiách embryonálneho a fetálneho vývoja na potkanoch spôsoboval semaglutid embryotixicitu pod úrovňou klinicky významných expozícií. Semaglutid spôsobil značné úbytky telesnej hmotnosti matky a znížil prežívanie a rast embryí. U plodov boli pozorované veľké kostrové a viscerálne malformácie vrátane účinkov na dlhé kosti, rebrá, stavce, chvost, krvné cievy a mozgové komory. Mechanistické hodnotenia ukázali, že embryotoxicita zahŕňa poruchu zásobovania embrya živinami cez žĺtkový vak potkanov sprostredkovanú receptorom GLP-1. V dôsledku medzidruhových rozdielov v anatómii a funkcii žĺtkového vaku a v dôsledku nedostatočnej expresie receptora GLP-1 v žĺtkovom vaku nehumánnych primátov je nepravdepodobné, že by mal tento mechanizmus význam u ľudí. Priamy účinok semaglutidu na plod však nemožno vylúčiť.
V štúdiách vývojovej toxicity na králikoch a makakoch sa pri klinicky významných expozíciách pozorovali zvýšené incidencie potratov a mierne zvýšené incidencie fetálnych abnormalít. Nálezy súviseli s pozorovaným úbytkom telesnej hmotnosti matky až do 16 %. Nie je známe, či sú tieto účinky spojené so zníženou konzumáciou jedla matkou ako priamy účinok GLP-1.
Postnatálny rast a vývoj sa hodnotili na makakoch. Dojčatá boli mierne menšie pri narodení, ale počas obdobia laktácie sa zotavili.
U juvenilných potkanov spôsobil semaglutid oneskorené pohlavné dospievanie u samcov aj samíc. Tieto oneskorenia nemali žiadny vplyv na fertilitu ani reprodukčnú kapacitu ani jedného z pohlaví a ani na schopnosť samíc udržať tehotenstvo.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
3 mg, 7 mg a 14 mg:
Sodný salkaprozát
Povidón K90
Celulóza, mikrokryštalická
Stearát horečnatý
25 mg a 50 mg:
Sodný salkaprozát
Stearát horečnatý
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 mg: 2 roky.
7 mg: 30 mesiacov.
14 mg: 30 mesiacov.
25 mg: 3 roky.
50 mg: 3 roky.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v pôvodnom blistrovom obale na ochranu pred svetlom a vlhkosťou. Tento liek nevyžaduje žiadne zvláštne teplotné podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Alu/Alu blistre.
Veľkosti balenia po: 10, 30, 60, 90 a 100 tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dánsko
8. REGISTRAČNÉ ČÍSLAO
EU/1/20/1430/001
EU/1/20/1430/002
EU/1/20/1430/003
EU/1/20/1430/004
EU/1/20/1430/005
EU/1/20/1430/006
EU/1/20/1430/007
EU/1/20/1430/008
EU/1/20/1430/009
EU/1/20/1430/010
EU/1/20/1430/011
EU/1/20/1430/012
EU/1/20/1430/013
EU/1/20/1430/014
EU/1/20/1430/015
EU/1/20/1430/031
EU/1/20/1430/032
EU/1/20/1430/033
EU/1/20/1430/034
EU/1/20/1430/035
EU/1/20/1430/036
EU/1/20/1430/037
EU/1/20/1430/038
EU/1/20/1430/039
EU/1/20/1430/040
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 3. apríla 2020 Dátum posledného predĺženia registrácie: 22. novembra 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.