


Súhrn charakteristických vlastností lieku (SPC) - Wegovy
Wegovy 0,25 mg injekčný roztok v naplnenom pereWegovy 0,5 mg injekčný roztok v naplnenom pereWegovy 1 mg injekčný roztok v naplnenom pere
1. NÁZOV LIEKU
Wegovy 0,25 mg injekčný roztok v naplnenom pere
Wegovy 0,5 mg injekčný roztok v naplnenom pere
Wegovy 1 mg injekčný roztok v naplnenom pere
Wegovy 1,7 mg injekčný roztok v naplnenom pere
Wegovy 2,4 mg injekčný roztok v naplnenom pere
Wegovy 7,2 mg injekčný roztok v naplnenom pere
Wegovy 0,25 mg FlexTouch injekčný roztok v naplnenom pere
Wegovy 0,5 mg FlexTouch injekčný roztok v naplnenom pere
Wegovy 1 mg FlexTouch injekčný roztok v naplnenom pere
Wegovy 1,7 mg FlexTouch injekčný roztok v naplnenom pere
Wegovy 2,4 mg FlexTouch injekčný roztok v naplnenom pere
Wegovy 0,25 mg injekčný roztok v naplnenej injekčnej striekačke
Wegovy 0,5 mg injekčný roztok v naplnenej injekčnej striekačke
Wegovy 1 mg injekčný roztok v naplnenej injekčnej striekačke
Wegovy 1,7 mg injekčný roztok v naplnenej injekčnej striekačke
Wegovy 2,4 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Naplnené pero, jednodávkové
Wegovy 0,25 mg injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 0,25 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 0,5 mg semaglutidu*.
Wegovy 0,5 mg injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 0,5 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 1 mg semaglutidu*.
Wegovy 1 mg injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 1 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 2 mg semaglutidu*.
Wegovy 1,7 mg injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 1,7 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 2,27 mg semaglutidu*.
Wegovy 2,4 mg injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 2,4 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 3,2 mg semaglutidu*.
Wegovy 7,2 mg injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 7,2 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 9,6 mg semaglutidu*.
Naplnené pero, FlexTouch
Wegovy 0,25 mg FlexTouch injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 1 mg semaglutidu* v 1,5 ml roztoku. Jeden ml roztoku obsahuje 0,68 mg semaglutidu*. Jedno naplnené pero obsahuje 4 dávky po 0,25 mg.
Wegovy 0,5 mg FlexTouch injekčný roztok v naplnenom pere
1,5 ml: Každé jednodávkové naplnené pero obsahuje 2 mg semaglutidu* v 1,5 ml roztoku. Jeden ml roztoku obsahuje 1,34 mg semaglutidu*. Jedno naplnené pero obsahuje 4 dávky po 0,5 mg.
3 ml: Každé jednodávkové naplnené pero obsahuje 2 mg semaglutidu* v 3 ml roztoku. Jeden ml roztoku obsahuje 0,68 mg semaglutidu*. Jedno naplnené pero obsahuje 4 dávky po 0,5 mg.
Wegovy 1 mg FlexTouch injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 4 mg semaglutidu* v 3 ml roztoku. Jeden ml roztoku obsahuje 1,34 mg semaglutidu*. Jedno naplnené pero obsahuje 4 dávky po 1 mg.
Wegovy 1,7 mg FlexTouch injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 6,8 mg semaglutidu* v 3 ml roztoku. Jeden ml roztoku obsahuje 2,27 mg semaglutidu*. Jedno naplnené pero obsahuje 4 dávky po 1,7 mg.
Wegovy 2,4 mg FlexTouch injekčný roztok v naplnenom pere
Každé jednodávkové naplnené pero obsahuje 9,6 mg semaglutidu* v 3 ml roztoku. Jeden ml roztoku obsahuje 3,2 mg semaglutidu*. Jedno naplnené pero obsahuje 4 dávky po 2,4 mg.
Naplnená injekčná striekačka
Wegovy 0,25 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje 0,25 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 0,5 mg semaglutidu*.
Wegovy 0,5 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje 0,5 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 1 mg semaglutidu*.
Wegovy 1 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje 1 mg semaglutidu* v 0,5 ml roztoku. Jeden ml roztoku obsahuje 2 mg semaglutidu*.
Wegovy 1,7 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje 1,7 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 2,27 mg semaglutidu*.
Wegovy 2,4 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje 2,4 mg semaglutidu* v 0,75 ml roztoku. Jeden ml roztoku obsahuje 3,2 mg semaglutidu*.
*analóg ľudského glukagónu podobného peptidu-1 (glucagon-like peptide-1, GLP-1) vyrobený technológiou rekombinantnej DNA v bunkách Saccharomyces cerevisiae.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Číry a bezfarebný alebo takmer bezfarebný, izotonický roztok; pH = 7,4.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Dospelí
Wegovy je indikovaný na použitie ako doplnok k diéte so zníženým množstvom kalórií a zvýšenej fyzickej aktivite na reguláciu telesnej hmotnosti vrátane úbytku telesnej hmotnosti a udržiavania telesnej hmotnosti u dospelých s východiskovým indexom telesnej hmotnosti (BMI)
- ≥ 30 kg/m2 (obezita) alebo
- ≥ 27 kg/m2 až < 30 kg/m2 (nadváha) pri súčasnom výskyte najmenej jednej komorbidity súvisiacej s telesnou hmotnosťou, ako je dysglykémia (prediabetes alebo diabetes mellitus 2. typu), hypertenzia, dyslipidémia, obštrukčné spánkové apnoe alebo kardiovaskulárne ochorenie.
Výsledky skúšania s ohľadom na zníženie kardiovaskulárneho rizika, srdcového zlyhávania súvisiaceho s obezitou a študované populácie, pozri časť 5.1.
Dospievajúci (vo veku ≥12 rokov)
Liek Wegovy je indikovaný ako doplnok k nízkokalorickej diéte a zvýšenej fyzickej aktivite na reguláciu hmotnosti u dospievajúcich vo veku 12 rokov a starších s
- obezitou* a
- telesnou hmotnosťou nad 60 kg.
Liečba liekom Wegovy sa má prerušiť a prehodnotiť, ak sa u dospievajúcich pacientov po 12 týždňoch pri dávke 2,4 mg alebo maximálnej tolerovanej dávke neznížil BMI aspoň o 5 %.
*Obezita (BMI ≥ 95. percentil), ako je definovaná v rastových grafoch BMI podľa pohlavia a veku (CDC.gov) (pozri tabuľku 1).
Tabuľka 1 Hraničné body BMI pre obezitu (≥ 95. percentil) podľa pohlavia a veku pre pediatrických pacientov vo veku 12 rokov a starších (kritériá CDC)
| Vek (roky) | BMI (kg/m2) na 95. percentile | |
| Muži | Ženy | |
| 12 | 24,2 | 25,2 |
| 12,5 | 24,7 | 25,7 |
| 13 | 25,1 | 26,3 |
| 13,5 | 25,6 | 26,8 |
| 14 | 26,0 | 27,2 |
| 14,5 | 26,4 | 27,7 |
| 15 | 26,8 | 28,1 |
| 15,5 | 27,2 | 28,5 |
| 16 | 27,5 | 28,9 |
| 16,5 | 27,9 | 29,3 |
| Vek (roky) | BMI (kg/m2) na 95. percentile | |
| Muži | Ženy | |
| 17 | 28,2 | 29,6 |
| 17,5 | 28,6 | 30,0 |
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Dospelí
Udržiavacia dávka semaglutidu 2,4 mg jedenkrát týždenne sa dosiahne po začatí s dávkou 0,25 mg. S cieľom znížiť pravdepodobnosť výskytu gastrointestinálnych príznakov sa má dávka zvyšovať počas 16-týždňového obdobia na udržiavaciu dávku 2,4 mg jedenkrát týždenne (pozri Tabuľku č. 2). V prípade potreby sa dávka môže zvýšiť na 7,2 mg jedenkrát týždenne po minimálne 4 týždňoch užívania dávky 2,4 mg u dospelých s BMI ≥ 30 kg/m2 na začiatku liečby.
Ak sa pri dávke 7,2 mg nepozoruje ďalšie klinické zlepšenie telesnej hmotnosti, dávka sa má znížiť na 2,4 mg jedenkrát týždenne. V prípade významných gastrointestinálnych príznakov sa môže zvážiť oddialenie zvyšovania dávky alebo zníženie na predchádzajúcu dávku, až kým sa príznaky nezmiernia.
Tabuľka č. 2 Schéma zvyšovania dávky
| Zvyšovanie dávky | Týždenná dávka |
| 0,25 mg |
| 0,5 mg |
| 1 mg |
| 1,7 mg |
| Udržiavacia dávka | 2,4 mg |
| Udržiavacia dávka | 7,2 mg |
Zmena z perorálneho semaglutidu na subkutánne podávaný semaglutid
Účinok zmeny medzi perorálnym a subkutánne podávaným semaglutidom nie je možné ľahko predpovedať, pretože perorálny semaglutid vykazuje vyššiu farmakokinetickú variabilitu absorpcie v porovnaní so subkutánne podávaným semaglutidom.
Pacienti liečení perorálnym semaglutidom 25 mg jedenkrát denne môžu prejsť na subkutánne podávaný semaglutid 2,4 mg jedenkrát týždenne. Pacienti môžu začať so subkutánnou liečbou semaglutidu deň po poslednej dávke perorálneho semaglutidu (tableta Wegovy).
Dospievajúci
U dospievajúcich vo veku 12 rokov a starších sa má použiť rovnaká schéma zvyšovania dávky ako u dospelých (pozri tabuľku 2). Dávka sa má zvyšovať, kým sa nedosiahne dávka 2,4 mg (udržiavacia dávka) alebo maximálna tolerovaná dávka. Týždenné dávky vyššie ako 2,4 mg sa neodporúčajú.
Pacienti s diabetom 2.typu
Riziko hypoglykémie možno znížiť znížením dávky sulfonylmočoviny alebo inzulínu na začiatku liečby semaglutidom (pozri časti 4.4. a 4.8).
Vynechanie dávky
Ak sa vynechá dávka, má sa podať čo najskôr, a to do 5 dní od vynechania dávky. Ak uplynulo viac ako 5 dní, vynechaná dávka sa nemá podať a ďalšia dávka sa má podať vo zvyčajnom plánovanom čase. V každom prípade sa pacienti môžu následne vrátiť k pravidelnému dávkovaniu jedenkrát týždenne. Ak sa vynechá viac dávok, má sa zvážiť zníženie počiatočnej dávky pre opätovné začatie liečby.
Špecifické populácie
Staršie osoby (vo veku ≥ 65 rokov)
Nie je potrebná úprava dávky podľa veku. Terapeutické skúsenosti u pacientov vo veku ≥85 rokov sú obmedzené.
Porucha funkcie obličiek
U pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek sa nevyžaduje žiadna úprava dávky. Skúsenosti s použitím semaglutidu u pacientov so závažnou poruchou funkcie obličiek sú obmedzené. Používanie semaglutidu sa neodporúča u pacientov so závažnou poruchou funkcie obličiek (eGFR < 30 ml/min/1,73 m2) vrátane pacientov s konečným štádiom renálneho ochorenia (pozri časti 4.4, 4.8 a 5.2).
Porucha funkcie pečene
U pacientov s miernou (Child-Pugh A) alebo stredne závažnou (Child-Pugh B) poruchou funkcie pečene sa nevyžaduje žiadna úprava dávky. Skúsenosti s použitím semaglutidu u pacientov so závažnou (Child-Pugh C) poruchou funkcie pečene sú obmedzené. Semaglutid sa má používať opatrne u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie pečene (pozri časti 4.4 a 5.2).
Pediatrická populácia
U dospievajúcich vo veku 12 rokov a starších nie je potrebná úprava dávky. Dávky vyššie ako 2,4 mg sa neodporúčajú.
Bezpečnosť a účinnosť semaglutidu u detí vo veku menej ako 12 rokov neboli stanovené.
Spôsob podávania
Subkutánne použitie.
Wegovy injekčný roztok sa podáva jedenkrát týždenne kedykoľvek počas dňa, s jedlom alebo bez jedla.
Wegovy sa podáva subkutánne injekciou do brucha, stehna alebo nadlaktia. Miesto podania injekcie sa môže meniť. Liek sa nesmie podávať intravenózne ani intramuskulárne.
Dávku 7,2 mg možno podať buď ako jednu injekciu 7,2 mg, alebo ako tri injekcie po 2,4 mg v závislosti od druhu pomôcky. Tri injekcie po 2,4 mg sa môžu podať do tej istej oblasti tela, ale mali by byť od seba vzdialené aspoň 5 cm.
Deň podávania injekcie jedenkrát týždenne možno podľa potreby zmeniť, pokiaľ bude časový interval medzi dávkami aspoň 3 dni (> 72 hodín). Po zvolení nového dňa pre podávanie dávky sa má pokračovať v dávkovaní jedenkrát týždenne.
Pri podávaní Wegovy naplneného pera pre jednorazové použitie je potrebné pero pevne pritlačiť ku koži, kým sa žltý pruh neprestane pohybovať. Podanie injekcie trvá približne 5 – 10 sekúnd.
Pacientov je potrebné poučiť, aby si pred podaním lieku pozorne prečítali návod na použitie, ktorý je súčasťou písomnej informácie pre používateľa.
Ďalšie informácie pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Aspirácia počas celkovej anestézie alebo hlbokej sedácie
U pacientov užívajúcich agonisty receptora GLP-1, ktorí podstupujú celkovú anestéziu alebo hlbokú sedáciu, boli hlásené prípady aspiračnej pneumónie. Preto pred zákrokom v celkovej anestézii alebo hlbokej sedácii je potrebné myslieť na zvýšené riziko aspirácie reziduálneho obsahu žalúdka v dôsledku spomaleného vyprázdňovania žalúdka (pozri časť 4. 8).
Gastrointestinálne účinky a dehydratácia
Použitie agonistov GLP-1 receptora môže súvisieť s gastrointestinálnymi nežiaducimi reakciami. Toto sa má zvážiť pri liečbe pacientov s poruchou funkcie obličiek, pretože nevoľnosť, vracanie a hnačka môžu spôsobiť dehydratáciu, čo môže v zriedkavých prípadoch viesť k zhoršeniu fungovania obličiek (pozri časť 4.8). Pacienti liečení semaglutidom majú byť poučení o potenciálnom riziku dehydratácie v súvislosti s gastrointestinálnymi vedľajšími účinkami a majú vykonať preventívne opatrenia, aby zabránili strate tekutín.
Akútna pankreatitída
Akútna pankreatitída bola pozorovaná pri používaní agonistov GLP-1 receptora (pozri časť 4.8). Pacienti majú byť informovaní o typických príznakoch akútnej pankreatitídy. V prípade podozrenia na pankreatitídu sa má podávanie semaglutidu prerušiť. Ak sa pankreatitída potvrdí, semaglutid sa nemá znovu používať. Opatrnosť je potrebná u pacientov s pankreatitídou v anamnéze. Ak nie sú prítomné iné prejavy a príznaky akútnej pankreatitídy, samotné zvýšenia hladín pankreatických enzýmov nepredikujú akútnu pankreatitídu.
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Údaje z epidemiologických štúdií naznačujú zvýšené riziko nearteritickej prednej ischemickej neuropatie zrakového nervu (non-arteritic anterior ischaemic optic neuropathy, NAION) počas liečby semaglutidom. Nie je stanovený žiadny časový interval, kedy sa NAION môže vyvinúť po začatí liečby. Náhla strata zraku by mala viesť k oftalmologickému vyšetreniu a liečba semaglutidom by sa mala ukončiť, ak sa NAION potvrdí (pozri časť 4.8).
Pacienti s diabetom 2. typu
Semaglutid by sa nemal používať ako náhrada inzulínu u pacientov s diabetom 2. typu.
Semaglutid sa nemá používať v kombinácii s inými agonistami GLP-1 receptora. Toto nebolo hodnotené a zvýšené riziko nežiaducich reakcií súvisiacich s predávkovaním sa považuje za pravdepodobné.
Hypoglykémia u pacientov s diabetom 2. typu
Je známe, že inzulín a sulfonylmočovina spôsobujú hypoglykémiu. Pacientom liečeným semaglutidom v kombinácii so sulfonylmočovinou alebo s inzulínom môže hroziť vyššie riziko vzniku hypoglykémie. Riziko vzniku hypoglykémie možno znížiť znížením dávky sulfonylmočoviny alebo inzulínu na začiatku liečby agonistom GLP-1 receptora.
Diabetická retinopatia u pacientov s diabetom 2. typu
U pacientov s diabetickou retinopatiou liečených semaglutidom bolo pozorované zvýšené riziko vzniku komplikácií pri diabetickej retinopatii (pozri časť 4.8). Rýchle zlepšenie regulácie glykémie súviselo s dočasným zhoršením diabetickej retinopatie, ale nemožno vylúčiť iné mechanizmy. Pacientov s diabetickou retinopatiou používajúcich semaglutid je potrebné dôkladne sledovať a liečiť podľa klinických odporúčaní. Nie sú žiadne skúsenosti s podávaním Wegovy u pacientov s diabetom 2. typu s neregulovanou alebo potenciálne nestabilnou diabetickou retinopatiou. U týchto pacientov sa liečba s Wegovy neodporúča.
Pacienti s gastroparézou
U pacientov s gastroparézou liečených semaglutidom sa môžu vyskytnúť vážnejšie alebo závažné gastrointestinálne nežiaduce reakcie. Semaglutid sa má u týchto pacientov používať s opatrnosťou a semaglutid sa neodporúča, ak je gastroparéza závažná (pozri časť 4.8).
Populácie, ktoré neboli predmetom štúdie
Bezpečnosť a účinnosť Wegovy neboli skúmané u pacientov:
- liečených inými liekmi na reguláciu telesnej hmotnosti,
- s diabetom 1. typu,
- so závažnou poruchou funkcie obličiek (pozri časť 4.2),
- so stredne závažnou alebo závažnou poruchou funkcie pečene a steatohepatitídou spojenou s metabolickou dysfunkciou (MASH),
so IV. triedou kongestívneho srdcového zlyhávania podľa klasifikácie NYHA (New York Heart
Association).
Použitie tohto lieku sa u týchto pacientov neodporúča.
K dispozícii sú obmedzené skúsenosti s podávaním Wegovy u pacientov:
- vo veku od 85 rokov (pozri časť 4.2),
- s miernou, stredne závažnou alebo závažnou poruchou funkcie pečene (pozri časť 4.2),
- so zápalovým ochorením čriev.
U týchto pacientov ho používajte s opatrnosťou.
Pomocná látka so známym účinkom
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v každej dávke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Semaglutid spôsobuje oneskorené vyprázdňovanie žalúdka a môže mať vplyv na absorpciu súbežne podávaných perorálnych liekov. Pri semaglutide v dávke 2,4 mg nebol pozorovaný žiadny klinicky relevantný vplyv na rýchlosť vyprázdňovania žalúdka, pravdepodobne vplyvom tolerancie. Účinok semaglutidu 7,2 mg na rýchlosť vyprázdňovania žalúdka nebol skúmaný. Semaglutid sa má používať s opatrnosťou u pacientov užívajúcich perorálne lieky, pri ktorých sa vyžaduje rýchla gastrointestinálna absorpcia.
Paracetamol
Semaglutid spomaľuje rýchlosť vyprázdňovania žalúdka, ako sa zistilo pri farmakokinetike paracetamolu štandardizovaným testom po podaní jedla. Hodnota AUC0-60 min paracetamolu sa znížila
o 27 % a hodnota Cmax paracetamolu sa znížila o 23 % po súbežnom podaní 1 mg semaglutidu. Celková expozícia paracetamolu (AUC0-5 h) nebola ovplyvnená. Pri semaglutide nebol pozorovaný žiadny klinicky významný vplyv na paracetamol. Nie je potrebná žiadna úprava dávky paracetamolu pri jeho podávaní so semaglutidom.
Perorálne kontraceptíva
Nepredpokladá sa, že semaglutid znižuje účinnosť perorálnych kontraceptív. Semaglutid nezmenil celkovú expozíciu etinylestradiolu ani levonorgestrelu v klinicky významnej miere, keď sa súbežne so semaglutidom podávala kombinovaná perorálna antikoncepcia (0,03 mg etinylestradiolu/0,15 mg levonorgestrelu). Expozícia etinylestradiolu nebola ovplyvnená; v ustálenom stave sa pozorovalo zvýšenie expozície levonorgestrelu o 20 %. Hodnota Cmax nebola ovplyvnená u žiadnej zložky.
Atorvastatín
Semaglutid nespôsobil zmenu celkovej expozície atorvastatínu po podaní jednorazovej dávky atorvastatínu (40 mg). Hodnota Cmax atorvastatínu sa znížila o 38 %. To sa vyhodnotilo ako klinicky nevýznamné.
Digoxín
Semaglutid nespôsobil zmenu celkovej expozície ani hodnotu Cmax digoxínu po podaní jednorazovej dávky digoxínu (0,5 mg).
Metformín
Semaglutid nespôsobil zmenu celkovej expozície ani Cmax metformínu pri podávaní dávky 500 mg dvakrát denne počas 3,5 dňa.
Warfarín a iné deriváty kumarínu
Semaglutid nespôsobil zmenu celkovej expozície ani Cmax R- a S-warfarínu po podaní jednorazovej dávky warfarínu (25 mg) a farmakodynamické účinky warfarínu merané medzinárodným normalizovaným pomerom (INR) neboli ovplyvnené v klinicky významnej miere. Počas súbežného užívania acenokumarolu a semaglutidu však boli hlásené prípady zníženého INR. Po začatí liečby semaglutidom u pacientov užívajúcich warfarín alebo iné kumarínové deriváty sa však odporúča časté monitorovanie INR.
Pediatrická populácia
Interakčné štúdie sa uskutočnili len u dospelých.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženám vo fertilnom veku sa počas liečby semaglutidom odporúča používať antikoncepciu (pozri časť 4.5).
Gravidita
Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Sú k dispozícii obmedzené údaje
o použití semaglutidu u gravidných žien. Preto sa semaglutid nemá používať počas gravidity. Ak si pacientka želá otehotnieť alebo otehotnie, semaglutid sa má vysadiť. Semaglutid sa má vysadiť aspoň 2 mesiace pred plánovanou graviditou kvôli dlhému polčasu premeny (pozri časť 5.2).
Dojčenie
U potkanov v období laktácie sa semaglutid vylučoval do mlieka. Nemožno vylúčiť riziko pre novorodencov/dojčatá. Wegovy sa nemá používať počas dojčenia.
Fertilita
Účinok semaglutidu na fertilitu u ľudí nie je známy. Semaglutid neovplyvnil samčiu fertilitu u potkanov. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie počtu ovulácií pri dávkach súvisiacich so znížením telesnej hmotnosti u matky.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Semaglutid nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Môže sa však vyskytnúť závrat, najmä počas obdobia zvyšovania dávky. Ak sa vyskytne závrat, vedenie vozidla a obsluha strojov sa má vykonávať s opatrnosťou.
Pacienti s diabetom 2. typu
Ak sa semaglutid používa v kombinácii so sulfonylmočovinou alebo s inzulínom, pacienti majú byť poučení, že majú vykonať preventívne opatrenia na zabránenie vzniku hypoglykémie počas vedenia vozidiel a obsluhy strojov (pozri časť 4.4).
4.8 Nežiaduce účinky
Súhrn profilu bezpečnosti
Najčastejšie hlásenými nežiaducimi reakciami boli gastrointestinálne poruchy vrátane nevoľnosti, hnačky, zápchy, bolesti brucha a vracania. Tieto reakcie sa pozorovali najmä v období so zvyšovaním dávky (pozri Opis vybraných nežiaducich reakcií).
Súhrn nežiaducich reakcií v tabuľke
V tabuľke č. 3 sú uvedené nežiaduce reakcie zistené v klinických štúdiách u dospelých a v postmarketingových hláseniach. Frekvencie vychádzajú zo všetkých štyroch skúšaní fázy 3a (STEP 1-4), pokiaľ nie je uvedené inak, v ktorých bolo lieku Wegovy vystavených 2 650 dospelých pacientov. Trvanie skúšaní bolo 68 týždňov.
Nežiaduce reakcie sú uvedené podľa triedy orgánových systémov a frekvencie MeDRA. Kategórie frekvencií sú definované takto: Veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000) alebo veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci každej kategórie frekvencie sú nežiaduce reakcie zoradené podľa klesajúcej závažnosti.
Tabuľka č. 3 Nežiaduce reakcie
MedDRA trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkav é | Neznáme |
Poruchy imunitného systému | Anafylaktic ká reakcia | |||||
Poruchy metabolizmu a výživy | Hypoglykém ia u pacientov s diabetom 2. typua |
MedDRA trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkav é | Neznáme |
| Poruchy nervového systému | Bolesť hlavyb | Závratb Dysgeúziab,c Dyzestéziaa,c,f, g | ||||
| Poruchy oka | Diabetická retinopatia u pacientov s diabetom 2. typua | Nearteritic ká predná ischemická neuropatia zrakového nervu (NAION) | ||||
Poruchy srdca a srdcovej činnosti | Zvýšená srdcová frekvenciaa,c | |||||
| Poruchy ciev | Hypotenzia Ortostatická hypotenzia | |||||
Poruchy gastrointestináln eho traktu | Vracaniea,b Hnačkaa,b Zápchaa,b Nevoľnosť a,b Bolesť bruchab,c | Gastritídab,c Gastroezofágo vá refluxová chorobab Dyspepsiab Eruktáciab Flatulenciab Abdominálna distenziab | Akútna pankreatitídaa Oneskorené vyprázdňova nie žalúdka | Črevná obštrukciac, d,e | ||
| Poruchy pečene a žlčových ciest | Cholelitiázaa | |||||
| Poruchy kože a podkožného tkaniva | Vypadávanie vlasova | Angioedém | ||||
Celkové poruchy a reakcie v mieste podania | Únavab,c | Reakcie v mieste podania injekciec | ||||
| Laboratórne a funkčné vyšetrenia | Zvýšená hladina amylázyc Zvýšená hladina lipázyc |
- a) pozri nižšie uvedený opis vybraných nežiaducich reakcií
- b) pozorované najmä v období zvyšovania dávky
- c) združené preferované termíny
- d) z postmarketingových hlásení
- e) združený termín zahŕňajúci preferované termíny črevná obštrukcia, ileus, obštrukcia tenkého čreva.
- f) frekvencia je založená na programe 3a. Zvýšená frekvencia bola pozorovaná pri dávke 7,2 mg. Viac informácií nájdete v podnadpise o dyzestézii nižšie.
- g) združený termín zahŕňajúci pojmy dyzestézia, hyperestézia, parestézia, pocit pálenia kože, pocit pálenia, bolesť kože, citlivá pokožka, kožný diskomfort, senzibilizácia kože, alodýnia a hyperpatia.
Opis vybraných nežiaducich reakcií
Gastrointestinálne nežiaduce reakcie
Počas 68-týždňového klinického skúšania sa nevoľnosť vyskytla u 43,9 % pacientov liečených semaglutidom (16,1 % pri placebe), hnačka u 29,7 % (15,9 % pri placebe), vracanie u 24,5 % (6,3 % pri placebe) a bolesť brucha u 19,7 % (10 % pri placebe). Väčšina prípadov bola mierne až stredne závažná a trvala krátko. Zápcha sa vyskytovala u 24,2 % pacientov liečených semaglutidom (11,1 % pri placebe) a bola mierna až stredne závažná a trvala dlhšie. U pacientov liečených semaglutidom bol medián trvania nevoľnosti 8 dní, vracania 2 dni, hnačky 3 dni a trvania zápchy 47 dní.
U pacientov so stredne závažnou poruchou funkcie obličiek (eGFR ≥ 30 až <60 ml/min/1,73 m2) sa pri liečbe semaglutidom môžu vyskytnúť viaceré gastrointestinálne účinky.
Gastrointestinálne udalosti viedli k trvalému prerušeniu liečby u 4,3 % pacientov.
U pacientov s gastroparézou sa môžu pri liečbe semaglutidom vyskytnúť vážnejšie alebo závažné gastrointestinálne nežiaduce účinky.
Akútna pankreatitída
Z hlásení potvrdenej akútnej pankreatitídy v klinických štúdiách vo fáze 3a bola frekvencia výskytu 0,2 % v prípade semaglutidu a < 0,1 % v prípade placeba. V skúšaní SELECT, hodnotiacom kardiovaskulárne výsledky, bola frekvencia akútnej pankreatitídy potvrdená rozhodnutím pri 0,2 % pre semaglutid a pri 0,3 % pre placebo.
Akútne ochorenie so žlčovými kameňmi/Cholelitiáza
Cholelitiáza bola hlásená u 1,6 % pacientov a viedla k cholecystitíde u 0,6 % pacientov liečených semaglutidom v klinických štúdiách vo fáze 3a. Cholelitiáza a cholecystitída boli hlásené u 1,1 % a 0,3 % pacientov liečených placebom v uvedenom poradí.
Vypadávanie vlasov
V klinických štúdiách vo fáze 3a bolo vypadávanie vlasov hlásené u 2,5 % pacientov liečených semaglutidom a u 1,0 % pacientov liečených placebom. V skúšaniach STEP UP bolo vypadávanie vlasov hlásené u 5,3 % pacientov liečených semaglutidom 7,2 mg a u 1,0 % pacientov užívajúcich placebo. Tieto udalosti boli najmä mierne závažné a väčšina pacientov sa počas pokračujúcej liečby zotavila. Vypadávanie vlasov bolo hlásené častejšie u pacientov s vyšším úbytkom telesnej hmotnosti (≥ 20 %).
Zrýchlená srdcová frekvencia
V štúdiách vo fáze 3a bola u pacientov liečených semaglutidom pozorovaná stredná hodnota nárastu
o 3 údery za minútu (bpm) oproti východiskovej strednej hodnote 72 úderov za minútu. Podiely účastníkov s nárastom ≥ 10 úderov za minútu oproti východiskovej hodnote v ktoromkoľvek časovom bode počas obdobia liečby boli 67,0 % v skupine užívajúcej semaglutid oproti 50,1 % v skupine užívajúcej placebo.
Imunogenicita
V súlade s potenciálne imunogénnymi vlastnosťami liekov obsahujúcich proteíny alebo peptidy sa u pacientov po liečbe semaglutidom môžu vytvoriť protilátky. Podiel pacientov s pozitívnym výsledkom testu na protilátky proti semaglutidu v akomkoľvek čase po začatí liečby bol 2,9 – 10,9 % pre semaglutid 2,4 mg a 15.3 % pre semaglutid 7,2 mg. Žiadni pacienti nemali neutralizujúce protilátky proti semaglutidu ani protilátky proti semaglutidu s neutralizujúcim účinkom na endogénny GLP-1. Počas liečby mohli vysoké koncentrácie semaglutidu znížiť citlivosť testov, preto nie je možné vylúčiť riziko falošne negatívnych výsledkov. U jedincov s pozitívnym testom na protilátky počas liečby a po liečbe však bola prítomnosť protilátok prechodná a bez zjavného vplyvu na účinnosť a bezpečnosť.
Hypoglykémia u pacientov s diabetom 2. typu
V klinickom skúšaní STEP 2 bola klinicky významná hypoglykémia pozorovaná u 6,2 % (0,1 udalostí/pacientorok) účastníkov liečených semaglutidom v porovnaní s 2,5 % (0,03 udalostí/pacientorok) účastníkov liečených placebom. Hypoglykémia so semaglutidom bola pozorovaná pri súbežnom užívaní sulfonylmočoviny aj bez nej. Jedna epizóda (0,2 % účastníkov; 0,002 udalostí/pacientorok) bola hlásená ako závažná u účastníka, ktorý súbežne neužíval sulfonylmočovinu. Riziko vzniku hypoglykémie sa zvýšilo, keď sa semaglutid užíval so sulfonylmočovinou.
V STEP-HFpEF-DM bola pozorovaná klinicky významná hypoglykémia u 4,2 % jedincov v semaglutidovej aj placebovej skupine, keď sa použili v kombinácii so sulfonylmočovinou a/alebo inzulínom (0,065 udalosti/pacientorok pri semaglutide a 0,098 udalosti/pacientorok pri placebe).
Diabetická retinopatia u pacientov s diabetom 2. typu
Dvojročná klinická štúdia skúmala semaglutid 0,5 mg a 1 mg oproti placebu u 3 297 pacientov s diabetom 2. typu, s vysokým kardiovaskulárnym rizikom, dlhým trvaním diabetu a nedostatočne kontrolovanou hladinou glukózy v krvi. V tejto štúdii sa posudzované prípady komplikácií diabetickej retinopatie vyskytli u viacerých pacientov liečených semaglutidom (3,0 %) v porovnaní s placebom (1,8 %). Toto sa pozorovalo u pacientov liečených inzulínom so známou diabetickou retinopatiou. Rozdiel v liečbe sa objavil skoro a pretrvával počas celej štúdie. V STEP 2 boli hlásené retinálne poruchy u 6,9 % pacientov liečených semaglutidom, u 6,2 % pacientov liečených semaglutidom 1 mg a u 4,2 % pacientov liečených placebom. Väčšina udalostí bola hlásená ako diabetická retinopatia (4,0 %, 2,7 % a 2,7 %, v uvedenom poradí) a neproliferatívna retinopatia (0,7 %, 0 % a 0 %, v uvedenom poradí).
Dyzestézia
V klinických štúdiách vo fáze 3a boli udalosti súvisiace s klinickým obrazom zmeneného kožného vnímania, ako je parestézia, bolesť kože, citlivá koža, dyzestézia a pocit pálenia kože, hlásené u 2,1 % pacientov liečených semaglutidom 2,4 mg a 1,2 % pacientov liečených placebom. Udalosti boli mierne až stredne závažné a väčšina pacientov sa zotavila počas pokračujúcej liečby.
V skúšaní STEPUP hlásilo udalosti súvisiace s dyzestéziou 21,6 % pacientov liečených semaglutidom 7,2 mg a 0,3 % pacientov užívajúcich placebo. Väčšina udalostí v skupine so 7,2 mg bola mierna až stredne závažná a 85 % (368 zo 434 udalostí) sa počas liečby zotavilo. 28 % (123 zo všetkých 434 udalostí) v skupine so subkutánne podávaným semaglutidom 7,2 mg sa zotavilo po zmenách dávky skúšaného lieku.
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Výsledky niekoľkých rozsiahlych epidemiologických štúdií naznačujú, že expozícia semaglutidu u dospelých s diabetom 2. typu je spojená s približne dvojnásobným zvýšením relatívneho rizika vzniku NAION, čo zodpovedá približne jednému ďalšiemu prípadu na 10 000 osoborokov liečby.
Pediatrická populácia
V klinickom skúšaní vykonanom u dospievajúcich vo veku 12 až menej ako 18 rokov s obezitou alebo nadváhou s aspoň jednou komorbiditou súvisiacou s telesnou hmotnosťou bolo semaglutidu vystavených 133 pacientov. Skúšanie trvalo 68 týždňov.
Celkovo boli frekvencia, typ a závažnosť nežiaducich reakcií u dospievajúcich porovnateľné s tými, ktoré boli pozorované u dospelej populácie. Cholelitiáza bola hlásená u 3,8 % pacientov liečených semaglutidom a 0 % pacientov liečených placebom.
Po 68 týždňoch liečby neboli zistené žiadne účinky na rast alebo pubertálny vývoj.
Ďalšie špecifické populácie
V skúšaniach SELECT a SUSTAIN 6 u dospelých s potvrdeným kardiovaskulárnym ochorením bol profil nežiaducich reakcií podobný ako v skúšaniach fázy 3a zameraných na manažment hmotnosti.
V skúšaniach HFpEF u dospelých so srdcovým zlyhávaním súvisiacim s obezitou so zachovanou ejekčnou frakciou (HFpEF) bol profil nežiaducich reakcií podobný profilu pozorovanému v skúšaniach manažmentu hmotnosti fázy 3a.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Predávkovanie semaglutidom môže súvisieť s gastrointestinálnymi poruchami, ktoré môžu viesť k dehydratácii. V prípade predávkovania sa u pacienta majú sledovať klinické prejavy a má sa začať vhodná podporná liečba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antidiabetiká, analógy glukagónu podobného peptidu-1 (GLP-1), ATC kód: A10BJ06
Mechanizmus účinku
Semaglutid je analóg GLP-1 s 94 % sekvenčnou homológiou s ľudským GLP-1. Semaglutid pôsobí ako agonista GLP-1 receptora, selektívne sa viaže na GLP-1 receptor a aktivuje ho, cieľ natívneho GLP-1.
GLP-1 je fyziologický regulátor chuti na jedlo a príjmu kalórií a receptor GLP-1 je prítomný vo viacerých oblastiach mozgu, ktoré sa podieľajú na regulácii chuti na jedlo.
Klinické skúšania vykonané na zvieratách preukazujú, že semaglutid účinkuje v mozgu prostredníctvom receptora GLP-1. Semaglutid má priame účinky na oblasti mozgu podieľajúce sa na homeostatickej regulácii príjmu jedla v hypotalame a mozgovom kmeni. Semaglutid môže ovplyvniť hedonický systém odmeňovania prostredníctvom priamych a nepriamych účinkov v oblastiach mozgu vrátane septa, talamu a amygdaly.
Klinické skúšania preukazujú, že semaglutid znižuje príjem energie, zvyšuje pocity sýtosti, plnosti a regulovania konzumácie jedla, znižuje pocity hladu a frekvenciu a intenzitu chuti na jedlo. Semaglutid navyše znižuje preferenciu jedla s vysokým obsahom tukov.
Semaglutid organizuje homeostatické a hedonické podiely s výkonnou funkciou regulujúcou príjem kalórii, chuť na jedlo, odmenu a výber jedla.
V klinických skúšaniach semaglutid navyše preukázal, že znižuje glykémiu spôsobom závislým od glukózy stimuláciou sekrécie inzulínu a znížením sekrécie glukagónu, keď je glykémia vysoká. Mechanizmus znižovania glykémie takisto zahŕňa mierne spomalenie vyprázdňovania žalúdka v ranej postprandiálnej fáze. Počas hypoglykémie semaglutid znižuje sekréciu inzulínu a nenarúša sekréciu glukagónu.
Receptory GLP-1 sú tiež exprimované v srdci, vaskulatúre, imunitnom systéme a obličkách. V klinických štúdiách má semaglutid priaznivý účinok na plazmatické lipidy, znižuje systolický krvný tlak a znižuje zápal. Okrem toho štúdie vykonané na zvieratách preukázali, že semaglutid utlmil vznik aterosklerózy a mal protizápalový účinok v kardiovaskulárnom systéme.
Mechanizmus účinku semaglutidu na zníženie kardiovaskulárneho rizika je pravdepodobne multifaktoriálny, čiastočne spôsobený účinkami na zníženie hmotnosti a účinkami na známe kardiovaskulárne rizikové faktory (zníženie krvného tlaku, zlepšenie lipidového profilu a metabolizmu glukózy a protizápalové účinky, ako sa preukázalo znížením vysoko citlivého C-reaktívneho proteínu (hsCRP)). Presný mechanizmus znižovania kardiovaskulárneho rizika nebol stanovený.
Mechanizmus účinku špecifický pre pečeň je multifaktoriálny a predpokladá sa, že je sprostredkovaný zlepšením metabolických faktorov vrátane úbytku hmotnosti, zlepšenia metabolizmu glukózy a lipidov a zníženia zápalu. Semaglutid ovplyvňuje génové dráhy súvisiace so zápalom aj fibrózou, čím priaznivo mení proteomický profil jedinca s MASH. Semaglutid navyše znižuje ukladanie tuku v pečeni.
Farmakodynamické účinky
Chuť na jedlo, energetický príjem a výber jedla
Semaglutid znižuje chuť na jedlo zvýšením pocitov plnosti a sýtosti, pričom znižuje hlad a potenciálnu konzumáciu jedla. V skúšaní fázy 1 bol po 20 týždňoch dávkovania príjem energie počas jedla ad libitum o 35 % nižší pri semaglutide v porovnaní s placebom. Potvrdilo sa to zlepšenou reguláciou konzumácie jedla, zníženou chuťou na jedlo a relatívne nižšou preferenciou jedla s vysokým obsahom tuku. Túžba po jedle bola ďalej hodnotená v skúšaní STEP 5 pomocou dotazníka o kontrole príjmu potravy (Control of Eating Questionnaire, CoEQ). V 104. týždni bol odhadovaný rozdiel v liečbe pre kontrolu túžby ako aj túžby po slanom jedle významne v prospech semaglutidu, zatiaľ čo pri túžbe po sladkom jedle nebol pozorovaný žiadny jasný účinok.
Lipidy nalačno a po jedle
Semaglutid 1 mg v porovnaní s placebom znížil koncentrácie triglyceridov nalačno o 12 % a lipoproteínov s veľmi nízkou hustotou (VLDL) o 21 %. Postprandiálna odpoveď triglyceridov a VLDL na jedlo s vysokým obsahom tuku sa znížila o > 40 %.
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť semaglutidu pri regulácii telesnej hmotnosti v kombinácii so zníženým príjmom kalórií a zvýšenou telesnou aktivitou boli hodnotené v štyroch 68 týždňov trvajúcich dvojito zaslepených, randomizovaných, placebom kontrolovaných skúšaniach fázy 3a (STEP 1 – 4). Do týchto skúšaní bolo zaradených celkovo 4 684 dospelých pacientov (2 652 randomizovaných pre liečbu semaglutidom). Ďalej bola vyhodnotená dvojročná účinnosť a bezpečnosť semaglutidu v porovnaní s placebom v dvojito zaslepenom randomizovanom placebom kontrolovanom skúšaní fázy 3b (STEP 5), do ktorej bolo zaradených 304 pacientov (152 na liečbe semaglutidom).
Účinnosť a bezpečnosť semaglutidu 7,2 mg sa hodnotila v dvoch 72-týždňových dvojito zaslepených randomizovaných, placebom kontrolovaných 3-ramenných skúšaniach fázy 3b (STEP UP a STEP UP T2D) zahŕňajúcich 1 919 pacientov (1 312 randomizovaných na liečbu semaglutidom 7,2 mg).
Liečba semaglutidom preukázala vyšší, klinicky významný a trvalý úbytok telesnej hmotnosti v porovnaní s placebom u pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a s najmenej jednou komorbiditou súvisiacou s telesnou hmotnosťou. Okrem toho v rámci skúšaní vyšší podiel pacientov dosiahol ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % úbytok telesnej hmotnosti pri semaglutide v porovnaní s placebom. K zníženiu telesnej hmotnosti došlo bez ohľadu na prítomnosť gastrointestinálnych príznakov, ako je nevoľnosť, vracanie alebo hnačka.
Liečba semaglutidom takisto preukázala štatisticky významné zlepšenie obvodu pásu, systolického krvného tlaku a fyzického fungovania v porovnaní s placebom.
Účinnosť sa preukázala bez ohľadu na vek, pohlavie, rasu, etnickú príslušnosť, východiskovú telesnú hmotnosť, BMI, prítomnosť diabetu 2. typu a mieru fungovania obličiek. Rozdiely v účinnosti existovali vo všetkých podskupinách. Relatívne väčší úbytok hmotnosti bol pozorovaný u žien a u pacientov bez diabetu 2. typu, ako aj u pacientov s nižšou základnou telesnou hmotnosťou v porovnaní s vyššou základnou telesnou hmotnosťou.
STEP 1: Regulácia telesnej hmotnosti
V 68-týždňovom dvojito zaslepenom skúšaní bolo randomizovaných 1961 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a najmenej s jednou komorbiditou súvisiacou s telesnou hmotnosťou pre užívanie semaglutidu alebo placeba. Všetci pacienti mali počas celého skúšania diétu so zníženým kalorickým obsahom a so zvýšenou telesnou aktivitou.
K úbytku telesnej hmotnosti došlo skoro a pokračoval počas celého skúšania. Na konci liečby (68. týždeň) bol úbytok telesnej hmotnosti vyšší a klinicky významný v porovnaní s placebom (pozri tabuľku č. 4 a graf č. 1). Okrem toho vyšší podiel pacientov dosiahol ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % úbytok telesnej hmotnosti pri semaglutide v porovnaní s placebom (pozri tabuľku č. 4). U pacientov s prediabetom na začiatku liečby vyšší podiel pacientov mal na konci liečby normoglykemický stav pri semaglutide v porovnaní s placebom (84,1 % oproti 47,8 %).
Tabuľka č. 4 STEP 1: Výsledky v 68. týždni
| Semaglutid 2,4 mg | Placebo | |
| Celý súbor analýzy (N) | 1 306 | 655 |
| Telesná hmotnosť | ||
| Východisková hodnota (kg) | 105,4 | 105,2 |
| Zmena oproti východiskovej hodnote (%)1,2 | –14,9 | –2,4 |
| Rozdiel (%) oproti placebu1 [95 % IS] | –12,4 [–13,4; –11,5]* | - |
| Zmena oproti východiskovej hodnote (kg) | –15,3 | –2,6 |
| Rozdiel (kg) oproti placebu1 [95 % IS] | –12,7 [–13,7; –11,7] | - |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 83,5* | 31,1 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 10 %3 | 66,1* | 12,0 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 15 %3 | 47,9* | 4,8 |
| Obvod pásu (cm) | ||
| Východisková hodnota | 114,6 | 114,8 |
| Zmena oproti východiskovej hodnote1 | –13,5 | –4,1 |
| Rozdiel oproti placebu1 [95 % IS] | –9,4 [–10,3; –8,5]* | - |
| Systolický krvný tlak (mmHg) | ||
| Východisková hodnota | 126 | 127 |
| Zmena oproti východiskovej hodnote1 | –6,2 | –1,1 |
| Rozdiel oproti placebu1 [95 % IS] | –5,1 [–6,3; –3,9]* | - |
* p < 0,0001 (neupravená 2-stranná) pri nadradenosti. 1 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
2 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 17,1 % a 22,4 % pacientov randomizovaných pre užívanie semaglutidu v dávke 2,4 mg a placeba v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti neprestali užívať liečbu a neužívali dodatočné liečby proti obezite, odhadované zmeny v 68. týždni oproti randomizácii v telesnej hmotnosti na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli –16,9 % a –2,4 % pri semaglutide v dávke 2,4 mg a pri placebe v uvedenom poradí. 3 Odhad z modelu binárnej regresie na základe rovnakého postupu pripočítania ako pri primárnej analýze.
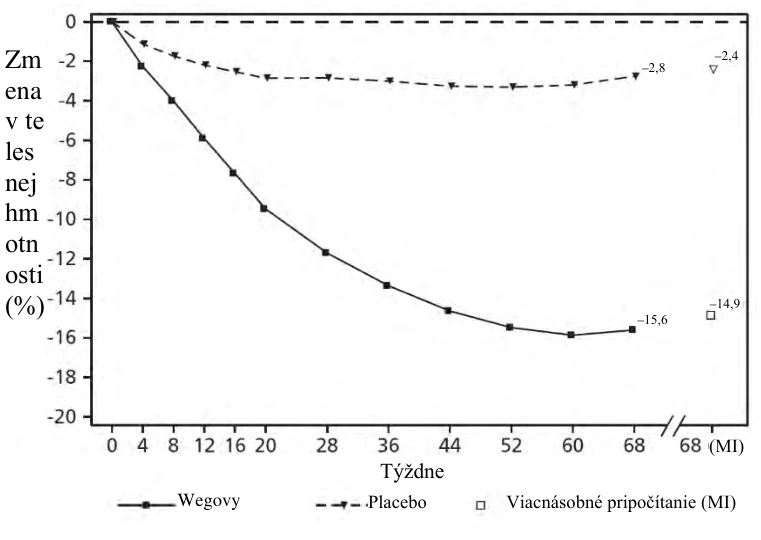
Pozorované hodnoty u pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacnásobnými pripočítaniami (multiple imputations, MI) z nadobudnutých vylúčení
Graf č. 1 – STEP 1: Stredná hodnota zmeny v 68. týždni v telesnej hmotnosti (%) oproti východiskovej hodnote
Po 68-týždňovom škúšaní sa uskutočnilo 52-týždňové predĺžené obdobie mimo liečbu, do ktorého bolo zaradených 327 pacientov, ktorí ukončili hlavné skúšobné obdobie na udržiavacej dávke semaglutidu alebo placeba. V období mimo liečby od 68. týždňa do 120. týždňa sa priemerná telesná hmotnosť zvýšila v oboch liečebných skupinách. Avšak u pacientov, ktorí boli liečení semaglutidom počas hlavného skúšobného obdobia, zostala hmotnosť o 5,6 % pod východiskovou hodnotou v porovnaní s 0,1 % v skupine s placebom.
STEP 2: Regulácia telesnej hmotnosti u pacientov s diabetom 2. typu
V 68-týždňovom, dvojito zaslepenom skúšaní bolo randomizovaných 1 210 pacientov s nadváhou alebo s obezitou (BMI ≥ 27 kg/m2) a s diabetom 2. typu pre užívanie semaglutidu v dávke 2,4 mg, semaglutidu v dávke 1 mg jedenkrát týždenne alebo pre užívanie placeba. Pacienti zaradení do skúšania mali nedostatočne regulovaný diabetes (HbA1c 7–10 %) a boli liečení: buď iba diétou a cvičením alebo 1 – 3 perorálnymi antidiabetikami. Všetci pacienti mali počas celého skúšania diétu so zníženým kalorickým obsahom a so zvýšenou telesnou aktivitou.
Liečba semaglutidom po dobu 68 týždňov viedla k vyššiemu a klinicky významnému zníženiu telesnej hmotnosti a hodnoty HbA1c v porovnaní s placebom (pozri tabuľku č. 5 a graf č. 2).
Tabuľka č. 5 STEP 2: Výsledky v 68. týždni
| Semaglutid 2,4 mg | Placebo | |
| Celý súbor analýzy (N) | 404 | 403 |
| Telesná hmotnosť | ||
| Východisková hodnota (kg) | 99,9 | 100,5 |
| Zmena oproti východiskovej hodnote (%)1,2 | –9,6 | –3,4 |
| Rozdiel (%) oproti placebu1 [95 % IS] | –6,2 [–7,3; –5,2]* | - |
| Zmena oproti východiskovej hodnote (kg) | –9,7 | –3,5 |
| Rozdiel (kg) oproti placebu1 [95 % IS] | –6,1 [–7,2; –5,0] | - |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 67,4* | 30,2 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 10 %3 | 44,5* | 10,2 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 15 %3 | 25,0* | 4,3 |
| Obvod pásu (cm) | ||
| Východisková hodnota | 114,5 | 115,5 |
| Zmena oproti východiskovej hodnote1 | –9,4 | –4,5 |
| Rozdiel oproti placebu1 [95 % IS] | –4,9 [–6,0; –3,8]* | - |
| Systolický krvný tlak (mmHg) | ||
| Východisková hodnota | 130 | 130 |
| Zmena oproti východiskovej hodnote1 | –3,9 | –0,5 |
| Rozdiel oproti placebu1 [95 % IS] | –3,4 [–5,6; –1,3]** | - |
| HbA1c (mmol/mol (%)) | ||
| Východisková hodnota | 65,3 (8,1) | 65,3 (8,1) |
| Zmena oproti východiskovej hodnote1 | –17,5 (–1,6) | –4,1 (–0,4) |
| Rozdiel oproti placebu1 [95 % IS] | –13,5 [–15,5; –11,4] (–1,2 [–1,4; –1,1])* | - - |
* p < 0,0001 (neupravená 2-stranná) pri nadradenosti; **p < 0,05 (neupravená 2-stranná) pri nadradenosti.
1 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
2 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 11,6 % a 13,9 % pacientov randomizovaných pre užívanie semaglutidu v dávke 2,4 mg a placeba v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti neprestali užívať liečbu a neužívali dodatočné liečby proti obezite, odhadované zmeny v 68. týždni oproti randomizácii v telesnej hmotnosti na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli –10,6 % a –3,1 % pri semaglutide v dávke 2,4 mg a pri placebe v uvedenom poradí. 3 Odhad z modelu binárnej regresie na základe rovnakého postupu pripočítania ako pri primárnej analýze.
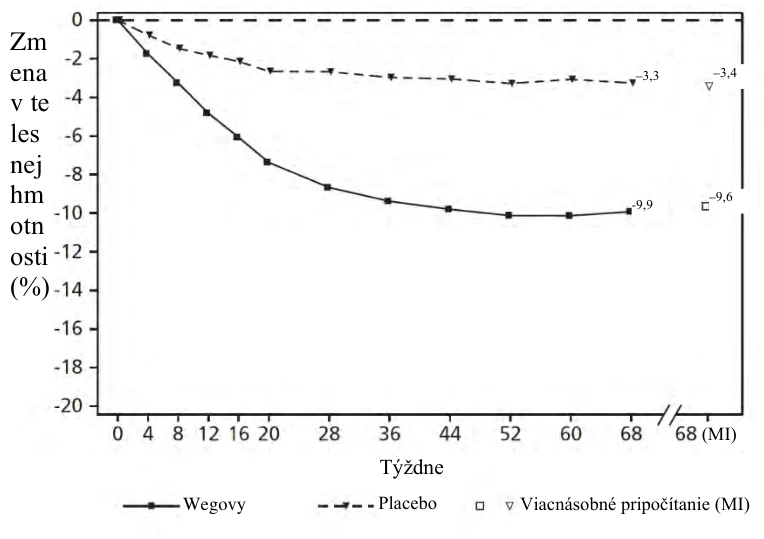
Pozorované hodnoty u pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacnásobnými pripočítaniami (multiple imputations, MI) z nadobudnutých vylúčení
Graf č. 2 – STEP 2: Stredná hodnota zmeny v 68. týždni v telesnej hmotnosti (%) oproti východiskovej hodnote
STEP 3: Regulácia telesnej hmotnosti s intenzívnou behaviorálnou terapiou
V 68-týždňovom dvojito zaslepenom skúšaní bolo randomizovaných 611 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a najmenej s jednou komorbiditou súvisiacou s telesnou hmotnosťou pre užívanie semaglutidu alebo placeba. Počas skúšania všetci pacienti absolvovali intenzívnu behaviorálnu terapiu (IBT), ktorá pozostávala z veľmi obmedzujúcej diéty, zvýšenej fyzickej aktivity a behaviorálneho poradenstva.
Liečba semaglutidom a IBT po dobu 68 týždňov viedla k vyššiemu a klinicky významnému zníženiu telesnej hmotnosti v porovnaní s placebom (pozri tabuľku č. 6).
Tabuľka č. 6 STEP 3: Výsledky v 68. týždni
| Semaglutid 2,4 mg | Placebo | |
| Celý súbor analýzy (N) | 407 | 204 |
| Telesná hmotnosť | ||
| Východisková hodnota (kg) | 106,9 | 103,7 |
| Zmena oproti východiskovej hodnote (%)1,2 | –16,0 | –5,7 |
| Rozdiel (%) oproti placebu1 [95 % IS] | –10,3 [–12,0; –8,6]* | - |
| Zmena oproti východiskovej hodnote (kg) | –16,8 | –6,2 |
| Rozdiel (kg) oproti placebu1 [95 % IS] | –10,6 [–2,5; –8,8] | - |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 84,8* | 47,8 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 10 %3 | 73,0* | 27,1 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 15 %3 | 53,5* | 13,2 |
| Obvod pásu (cm) | ||
| Východisková hodnota | 113,6 | 111,8 |
| Zmena oproti východiskovej hodnote1 | –14,6 | –6,3 |
| Rozdiel oproti placebu1 [95 % IS] | –8,3 [–10,1; –6,6]* | - |
| Systolický krvný tlak (mmHg) | ||
| Východisková hodnota | 124 | 124 |
| Semaglutid 2,4 mg | Placebo | |
| Zmena oproti východiskovej hodnote1 | –5,6 | –1,6 |
| Rozdiel oproti placebu1 [95 % IS] | –3,9 [–6,4; –1,5]* | - |
* p < 0,005 (neupravená 2-stranná) pri nadradenosti.
1 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
2 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 16,7 % a 18,6 % pacientov randomizovaných pre užívanie semaglutidu v dávke 2,4 mg a placeba v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti neprestali užívať liečbu a neužívali dodatočné liečby proti obezite, odhadované zmeny v 68. týždni oproti randomizácii v telesnej hmotnosti na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli –17,6 % a –5,0 % pri semaglutide v dávke 2,4 mg a pri placebe v uvedenom poradí. 3 Odhad z modelu binárnej regresie na základe rovnakého postupu pripočítania ako pri primárnej analýze.
STEP 4: Trvalá regulácia telesnej hmotnosti
V 68-týždňovom dvojito zaslepenom skúšaní bolo do skúšania zaradených 902 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a najmenej s jednou komorbiditou súvisiacou s telesnou hmotnosťou. Všetci pacienti mali počas celého skúšania diétu so zníženým kalorickým obsahom a so zvýšenou telesnou aktivitou. Od 0. po 20. týždeň (úvodné obdobie „run-in“) všetci pacienti užívali semaglutid. V 20. týždni (východiskový stav) boli pacienti, ktorí dosiahli udržiavaciu dávku 2,4 mg, randomizovaní pre pokračovanie v liečbe alebo prechod na užívanie placeba. V 0. týždni (začiatok úvodného obdobia „run-in“) mali pacienti strednú hodnotu telesnej hmotnosti 107,2 kg a strednú hodnotu BMI 38,4 kg/m2.
Pacienti, ktorí dosiahli udržiavaciu dávku 2,4 mg v 20. týždni (východiskový stav) a pokračovali v liečbe semaglutidom po dobu 48 týždňov (20. – 68. týždeň), pokračovali v chudnutí a dosiahli vyššie a klinicky významné zníženie telesnej hmotnosti v porovnaní s pacientmi, ktorí prešli na užívanie placeba (pozri tabuľku č. 7 a graf č. 3). Telesná hmotnosť sa od 20. týždňa po 68. týždeň plynulo zvyšovala u pacientov, ktorí prešli na užívanie placeba v 20. týždni (východiskový stav). Avšak pozorovaná stredná hodnota telesnej hmotnosti bola nižšia v 68. týždni než na začiatku úvodného obdobia „run-in“ (0. týždeň) (pozri graf č. 3). Pacienti liečení semaglutidom od 0. týždňa (úvodné obdobie „run-in“) po 68. týždeň (koniec liečby) dosiahli strednú hodnotu zmeny v telesnej hmotnosti
o 17,4 %, pričom úbytok telesnej hmotnosti o ≥ 5 % dosiahlo 87,8 % pacientov, úbytok telesnej hmotnosti o ≥ 10 % dosiahlo 78,0 % pacientov, úbytok telesnej hmotnosti
o ≥ 15 % dosiahlo 62,2 % pacientov a úbytok telesnej hmotnosti o ≥ 20 % dosiahlo 38,6 % pacientov.
Tabuľka č. 7 STEP 4: Výsledky od 20. do 68. týždňa
| Semaglutid 2,4 mg | Placebo | |
| Celý súbor analýzy (N) | 535 | 268 |
| Telesná hmotnosť | ||
| Východisková hodnota1 (kg) | 96,5 | 95,4 |
| Zmena oproti východiskovej hodnote (%)1,2,3 | –7,9 | 6,9 |
| Rozdiel (%) oproti placebu2 [95 % IS] | –14,8 [–16,0; –13,5]* | - |
| Zmena oproti východiskovej hodnote (kg) | –7,1 | –6,1 |
| Rozdiel (kg) oproti placebu2 [95 % IS] | –13,2 [–14,3; –12,0] | - |
| Obvod pásu (cm) | ||
| Východisková hodnota | 105,5 | 104,7 |
| Zmena oproti východiskovej hodnote1 | –6,4 | 3,3 |
| Rozdiel oproti placebu2 [95 % IS] | –9,7 [–10,9; –8,5]* | - |
| Systolický krvný tlak (mmHg) | ||
| Východisková hodnota1 | 121 | 121 |
| Zmena oproti východiskovej hodnote1,2 | 0,5 | 4,4 |
| Rozdiel oproti placebu2 [95 % IS] | –3,9 [–5,8; –2,0]* | - |
* p < 0,0001 (neupravená 2-stranná) pri nadradenosti.
1 Východisková hodnota = 20. týždeň
2 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
3 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 5,8 % a 11,6 % pacientov randomizovaných pre užívanie semaglutidu v dávke 2,4 mg a placeba v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti neprestali užívať liečbu a neužívali dodatočné liečby proti obezite, odhadované zmeny v 68. týždni oproti randomizácii v telesnej hmotnosti na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli –8,8 % a –6,5 % pri semaglutide v dávke 2,4 mg a pri placebe v uvedenom poradí. 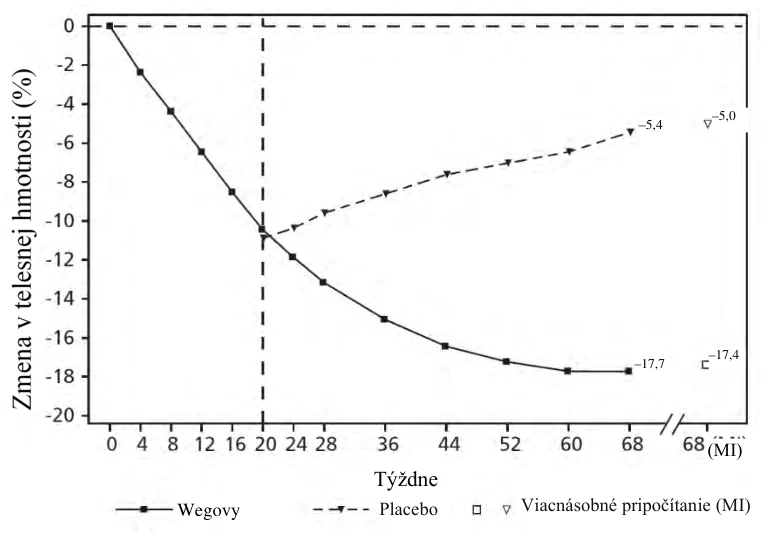



Pozorované hodnoty u pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacnásobnými pripočítaniami (multiple imputations, MI) z nadobudnutých vylúčení
Graf č. 3 – STEP 4: Stredná hodnota zmeny v 68. týždni v telesnej hmotnosti (%) oproti 0. týždňu
STEP 5: 2-ročné údaje
V 104-týždňovom dvojito zaslepenom skúšaní bolo 304 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 a
ž
< 30 kg/m2) a aspoň jednou komorbiditou súvisiacou s hmotnosťou, randomizovaných na liečbu semaglutidom alebo placebom. Všetci pacienti mali počas skúšania nízkokalorickú diétu a zvýšenú fyzickú aktivitu. Na začiatku mali pacienti priemerný BMI 38,5 kg/m2 a priemernú telesnú hmotnosť 106,0 kg.
Liečba semaglutidom počas 104 týždňov viedla k lepšiemu a klinicky významnému zníženiu telesnej hmotnosti v porovnaní s placebom. Priemerná telesná hmotnosť klesla od východiskovej hodnoty do
- 68. týždňa so semaglutidom, po ktorej bola dosiahnutá fáza plateau. Pri placebe sa priemerná telesná hmotnosť znížila menej a fáza plateau bola dosiahnutá približne po 20 týždňoch liečby (pozri tabuľku 8 a obrázok 4). Pacienti liečení semaglutidom dosiahli priemernú zmenu telesnej hmotnosti -15,2 %, pričom úbytok hmotnosti ≥ 5 % dosiahlo 74,7 %, ≥ 10 % dosiahlo 59,2 % a ≥ 15 % dosiahlo 49,7 % týchto pacientov. Medzi pacientmi s prediabetom na začiatku liečby dosiahlo normoglykemický stav na konci liečby semaglutidom 80 % a 37 % placebom.
Tabuľka 8 STEP 5: výsledky v 104. týždni
| Semaglutid 2,4 mg | Placebo | |
| Celý súbor analýzy (N) | 152 | 152 |
| Telesná hmotnosť | ||
| Semaglutid 2,4 mg | Placebo | |
| Východisková hodnota (kg) | 105,6 | 106,5 |
| Zmena oproti východiskovej hodnote (%)1,2 | -15,2 | -2,6 |
| Rozdiel (%) oproti placebu1 [95 % IS] | -12,6 [-15,3; -9,8]* | - |
| Zmena oproti východiskovej hodnote (kg) | -16,1 | -3,2 |
| Rozdiel (kg) oproti placebu1 [95 % IS] | -12,9 [-16,1; -9,8] | - |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 74,7* | 37,3 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 10 %3 | 59,2* | 16,8 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 15 %3 | 49,7* | 9,2 |
| Obvod pásu (cm) | ||
| Východisková hodnota | 115,8 | 115,7 |
| Zmena oproti východiskovej hodnote1 | -14,4 | -5,2 |
| Rozdiel oproti placebu2 [95 % IS] | -9,2 [-12,2; -6,2]* | - |
| Systolický krvný tlak (mmHg) | ||
| Východisková hodnota1 | 126 | 125 |
| Zmena oproti východiskovej hodnote1,2 | -5,7 | -1,6 |
| Rozdiel oproti placebu2 [95 % IS] | -4,2 [-7,3; -1,0]* | - |
* p < 0,0001 (neupravená 2-stranná) pri nadradenosti.
1 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
2 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 13,2 % a 27 % pacientov randomizovaných pre užívanie semaglutidu 2,4 mg a placeba v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti neprestali užívať liečbu a neužívali dodatočné liečby proti obezite, odhadované zmeny v 104. týždni oproti randomizácii v telesnej hmotnosti na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli –16,7 % a –0,6 % pri semaglutide a pri placebe v uvedenom poradí.
3 Odhad z modelu binárnej regresie na základe rovnakého postupu pripočítania ako pri primárnej analýze.
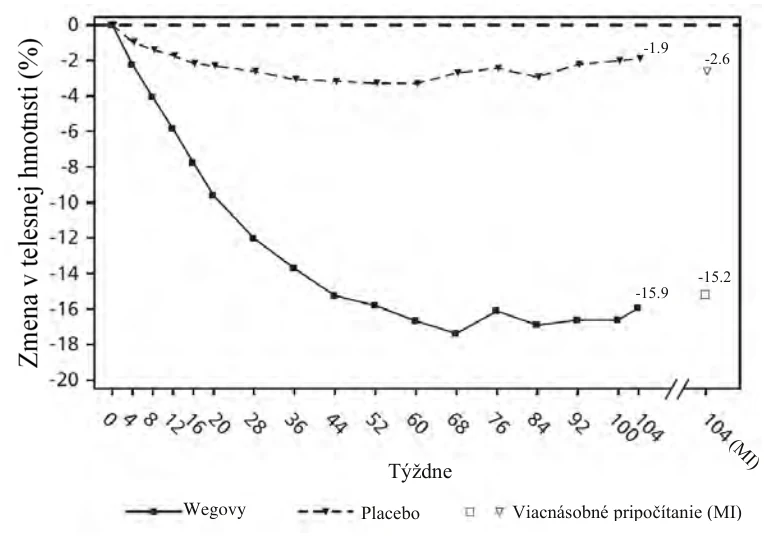
Pozorované hodnoty u pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacnásobnými pripočítaniami (multiple imputations, MI) z nadobudnutých vylúčení
Obrázok 4 STEP 5: Priemerná zmena telesnej hmotnosti (%) od týždňa 0 do týždňa 104
STEP 8: semaglutide vs. liraglutide
V 68-týždňovom, randomizovanom, otvorenom, párovo kontrolovanom skúšaní bolo 338 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 až < 30 kg/m2) a aspoň jednou komorbiditou súvisiacou s hmotnosťou randomizovaných na semaglutid raz týždenne, liraglutid 3 mg raz denne alebo placebo. Liečba semaglutidom raz týždenne a liraglutidom 3 mg boli otvorené, ale každá skupina s aktívnou liečbou bola dvojito zaslepená oproti placebu podávanému s rovnakou frekvenciou dávkovania. Všetci pacienti mali počas skúšania nízkokalorickú diétu a zvýšenú fyzickú aktivitu. Na začiatku skúšania mali pacienti priemerný BMI 37,5 kg/m2 a priemernú telesnú hmotnosť 104,5 kg.
Liečba semaglutidom raz týždenne počas 68 týždňov viedla k lepšiemu a klinicky významnému zníženiu telesnej hmotnosti v porovnaní s liraglutidom. Priemerná telesná hmotnosť sa znížila oproti východiskovej hodnote do 68. týždňa so semaglutidom. Pri liraglutide sa priemerná telesná hmotnosť znížila menej (pozri tabuľku 9). U 37,4 % pacientov liečených semaglutidom došlo k zníženiu telesnej hmotnosti o ≥ 20 % v porovnaní so 7,0 % pacientov liečených liraglutidom. Tabuľka 9 ukazuje výsledky potvrdzujúcich koncových ukazovateľov ≥ 10 %, ≥ 15 % a ≥ 20 % úbytok hmotnosti.
Tabuľka 9 STEP 8: Výsledky 68-týždňového skúšania porovnávajúceho semaglutid s liraglutidom
| Semaglutid 2,4 mg | Liraglutide 3 mg | |
| Celý súbor analýzy (N) | 126 | 127 |
| Telesná hmotnosť | ||
| Východisková hodnota (kg) | 102,5 | 103,7 |
| Zmena oproti východiskovej hodnote (%)1,2 | -15,8 | -6,4 |
| Rozdiel (%) oproti liraglutidu1 [95 % IS] | -9,4 [-12,0;-6,8]* | - |
| Zmena oproti východiskovej hodnote (kg) | -15,3 | -6,8 |
| Rozdiel (kg) oproti liraglutidu1 [95 % IS] | -8,5 [-11,2;-5,7] | - |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 10 %3 | 69,4* | 27,2 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 15 %3 | 54,0* | 13,4 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 20 %3 | 37,4* | 7,0 |
* p < 0,005 (neupravená 2-stranná) pri nadradenosti.
1 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
2 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 13,5 % a 27,6 % pacientov randomizovaných pre užívanie semaglutidu 2,4 mg a liraglutidu 3 mg v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti neprestali užívať liečbu a neužívali dodatočné liečby proti obezite, odhadované zmeny v 68. týždni oproti randomizácii v telesnej hmotnosti na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli -17,1 % a -6,9 % pri semaglutide 2,4 mg a pri liraglutide 3mg v uvedenom poradí. 3 Odhad z modelu binárnej regresie na základe rovnakého postupu pripočítania ako pri primárnej analýze.
STEP 9: Regulácia hmotnosti u pacientov s osteoartrózou kolena
V 68-týždňovom dvojito zaslepenom skúšaní bolo 407 pacientov s obezitou a stredne závažnou osteoartrózou (OA) jedného alebo oboch kolien randomizovaných buď na semaglutid alebo placebo, ako doplnok k poradenstvu o nízkokalorickej diéte a zvýšenej fyzickej aktivite. Účinok liečby na bolesť súvisiacu s OA kolena sa hodnotil podľa indexu osteoartritídy 3.1 univerzít Western Ontario a McMaster (WOMAC). Tento index je určený na vyhodnotenie zmien symptómov a fungovania dolných končatín spojených s liečbou u pacientov trpiacich OA bedra a/alebo kolena. Ako východiskovú hodnotu mali pacienti priemerný BMI 40,3 kg/m2 a priemernú telesnú hmotnosť 108,6 kg. Všetci pacienti mali klinickú diagnózu OA kolena s priemerným východiskovým skóre bolesti WOMAC 70,9 (na stupnici 0-100).
Liečba semaglutidom počas 68 týždňov viedla k lepšiemu a klinicky významnému zníženiu telesnej hmotnosti v porovnaní s placebom (pozri Tabuľku 10).
Liečba semaglutidom preukázala klinicky významné zlepšenie bolesti súvisiacej s OA kolena v porovnaní s placebom (pozri Tabuľku 10). Zlepšenie bolesti súvisiacej s OA kolena pomocou semaglutidu sa dosiahlo bez zvýšenia používania liekov proti bolesti.
Tabuľka 10 STEP 9: Výsledky v 68. týždni
| Semaglutid 2,4 mg | Placebo | |
| Celý súbor analýzy (N) | 271 | 136 |
| Telesná hmotnosť | ||
| Východisková hodnota (kg) | 108,7 | 108,5 |
| Zmena oproti východiskovej hodnote (%)1,2 | -13,7 | -3,2 |
| Rozdiel (%) oproti placebu1 [95 % IS] | -10,5 [-12,3; -8,6]* | - |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 85,2* | 33,6 |
| Skóre bolesti WOMAC4 | ||
| Východisková hodnota | 72,8 | 67,2 |
| Zmena oproti východiskovej hodnote1,2 | -41,7 | -27,5 |
| Rozdiel oproti placebu1 [95 % IS] | -14,1 [-20,0, -8,3]* | - |
| Pacienti (%), ktorí dosiahli klinicky významné zlepšenie3, 5 | 59,0 | 35,0 |
* p< 0.0001 (neupravená 2-stranná) pri nadradenosti.
1 Odhad pomocou modelu ANCOVA s použitím viacnásobneho pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie iných terapií proti obezite alebo iných intervencií OA kolena a bez ohľadu na dodržanie vymývacieho obdobia pre lieky proti bolesti (posledné uvedené je relevantné len pre WOMAC súvisiaci koncový bod). Počas skúšania bola randomizovaná liečba natrvalo prerušená u 12,5 % a 21,3 % pacientov randomizovaných na semaglutid 2,4 mg a placebo v uvedenom poradí.
2 Na základe opakovaných meraní modelu zmiešaného účinku za predpokladu, že všetci randomizovaní pacienti zostali na liečbe a nedostávali ďalšie terapie proti obezite alebo ďalšie intervencie na OA kolena a dodržali vymývacie obdobie pre lieky proti bolesti (posledné sa týkalo iba bolesti súvisiacej s OA kolena) vrátane všetkých pozorovaní až do prvého prerušenia boli odhadované zmeny telesnej hmotnosti od východiskovej hodnoty do 68. týždňa -14,5 % a -2,3 % (semaglutid 2,4 mg a placebo v uvedenom poradí) a skóre bolesti WOMAC: -43,0 a -28,3 (semaglutid 2,4 mg a placebo v uvedenom poradí).
3 Odhad z logistického regresného modelu na základe rovnakého postupu pripočítania ako pri primárnej analýze.
4 Skóre WOMAC sú prezentované na stupnici od 0 do 100, pričom nižšie skóre predstavuje menšie postihnutie.
5 Zmena skóre bolesti WOMAC ≤ -37,3 sa použila ako prah pre významné zlepšenie. Prahová hodnota bola odvodená z údajov skúšania s použitím metód založených na kotve (anchor-based).
Účinok na kompozíciu tela
Vo vedľajšom klinickom skúšaní v rámci STEP 1 (N = 140) bola kompozícia tela meraná dvojlúčovou röntgenovou absorpciometriou (dual energy X-ray absorptiometry, DEXA). Výsledky hodnotenia DEXA preukázali, že pri liečbe semaglutidom dochádzalo k vyššej redukcii tukovej hmoty než v prípade netukovej hmoty, čo viedlo k zlepšeniu telesnej kompozície v porovnaní s placebom po 68 týždňoch. Okrem toho popri tejto redukcii celkovej tukovej hmoty dochádzalo k redukcii viscerálneho tuku. Podľa týchto výsledkov väčšina celkového úbytku hmotnosti bola pripísateľná redukcii tukového tkaniva vrátane viscerálneho tuku.
V podskúšaní STEP UP (N=55) sa kompozícia tela merala pomocou magnetickej rezonancie (magnetic resonance imaging, MRI). Výsledky vyšetrenia MRI ukázali, že liečba injekciou semaglutidu v dávkach 2,4 mg a 7,2 mg bola sprevádzaná väčším znížením hmotnosti/objemu tuku ako hmotnosti/objemu čistej telesnej hmotnosti, čo viedlo k zlepšeniu kompozície tela v porovnaní s placebom po 72 týždňoch.
Zlepšenie fyzického fungovania
Semaglutid preukázal malé zlepšenie v skóre fyzického fungovania. Fyzické fungovanie sa hodnotilo verziou všeobecného dotazníka na hodnotenie kvality života vzhľadom na zdravotný stav Short Form-36v2 Health Survey, zameranou na akútny stav (SF-36) a verziou dotazníka zameraného na obezitu hodnotiaceho vplyv telesnej hmotnosti na kvalitu života (Impact of Weight on Quality of Life Lite Clinical studies, IWQOL-Lite-CT).
STEP UP a STEP UP T2D: Regulácia hmotnosti s vyššou dávkou semaglutidu
V dvoch 72-týždňových dvojito zaslepených klinických štúdiách bolo 1 407 pacientov s obezitou (STEP UP) a 512 pacientov s obezitou a diabetom 2. typu (STEP UP T2D) randomizovaných v pomere 5:1:1 (STEP UP) alebo 3:1:1 (STEP UP T2D) na semaglutid 7,2 mg, semaglutid 2,4 mg alebo placebo raz týždenne. Všetci pacienti počas skúšaní dodržiavali nízkokalorickú diétu a zvýšili fyzickú aktivitu.
Na začiatku skúšania STEP UP mali pacienti priemerný vek 47 rokov, priemerný BMI 39,9 kg/m2 a priemernú telesnú hmotnosť 113 kg. Z nich bolo 26,3 % mužov, 73,7 % žien, 85,5 % Kaukazov/belochov, 8,6 % černochov/Afroameričanov, 4,5 % Aziatov a 1,2 % ostatných. Celkovo 4,5 % tvorili Hispánci alebo Latinoameričania.
Na začiatku skúšania STEP UP T2D mali pacienti priemerný vek 56 rokov, priemerný BMI 38,6 kg/m2 a priemernú telesnú hmotnosť 110,1 kg. Z nich bolo 48,2 % mužov, 51,8 % žien, 83,6 % Kaukazov/belochov, 8,6 % černochov/Afroameričanov, 6,3 % Aziatov a 1,6 % ostatných. Celkovo 5,7 % tvorili Hispánci alebo Latinoameričania.
V dvoch skúšaniach STEP UP a STEP UP T2D bol na konci liečby (72. týždeň) úbytok hmotnosti pri injekcii semaglutidu 7,2 mg lepší a klinicky významný v porovnaní s placebom (pozri tabuľku 11 a obrázky 5 a 6). Okrem toho vyšší podiel dosiahol úbytok hmotnosti ≥5 %, ≥10 %, ≥15 % a ≥20 % pri semaglutide 7,2 mg v porovnaní s placebom.
V skúšaní STEP UP bol úbytok hmotnosti pri injekcii semaglutidu 7,2 mg lepší v porovnaní s injekciou semaglutidu 2,4 mg a vyšší podiel dosiahol úbytok hmotnosti ≥20 % a ≥25 % v porovnaní s injekciou semaglutidu 2,4 mg (pozri tabuľku 11).
Tabuľka 11 STEP UP a STEP UP T2D: Výsledky v 72. týždni
| STEP UP | STEP UP T2D | ||||
Semaglutid 7,2 mg injekcia | Semaglutid 2,4 mg injekcia | Placebo | Semaglutid 7,2 mg injekcia | Placebo | |
| Celý súbor analýzy (N) | 1 005 | 201 | 201 | 307 | 102 |
| Telesná hmotnosť / kompozícia | |||||
| Východisková hodnota (kg) | 112,4 | 116,5 | 112,4 | 110,5 | 112,1 |
| Zmena oproti východiskovej hodnote (%)1 | -18,7 | -15,6 | -3,9 | -13,2 | -3,9 |
| Zmena oproti východiskovej hodnote (%)1 Odhad | -20,7 | -17,5 | -2,4 | -14,1 | -3,6 |
| STEP UP | STEP UP T2D | ||||||
Semaglutid 7,2 mg injekcia | Semaglutid 2,4 mg injekcia | Placebo | Semaglutid 7,2 mg injekcia | Placebo | |||
| skúšaného produktu2 | |||||||
| Rozdiel oproti | -14,8 [-16,2; -13,4]* | - | - | -9,3 [-11,0; -7,7]* | - | ||
| placebu1 | |||||||
| [95 % IS] | |||||||
Rozdiel oproti 2,4mg1 [95 % IS] | -3,1 [-4,7; -1,6]* | - | - | - | - | ||
| Zmena oproti východiskovej hodnote (kg) | -20,9 | -17,3 | -4,6 | -14,5 | -4,3 | ||
Rozdiel (kg) oproti placebu1 [95 % IS]1 | -16,3 [-17.9; -14,8] | - | - | -10,2 [-12,1; -8,4] | - | ||
Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 90,7 | 89,9 | 36,8 | 86,3 | 34,7 | ||
Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥10%3 | 82,4 | 75,1 | 20,5 | 62,9 | 11,6 | ||
Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥15%3 | 66,5 | 54,5 | 7,6 | 41,2 | 7,4 | ||
Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥20%3,4 | 47,7 | 33,3 | 2,9 | 21,3 | 2,1 | ||
Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥25%3,5 | 31,2 | 15,3 | 0 | - | - | ||
| Obvod pásu (cm) | |||||||
| Východisková hodnota | 118,4 | 120,3 | 118,6 | 121,8 | 123,9 | ||
| Zmena oproti východiskovej hodnote1 | -17,5 | -14,6 | -5,9 | -12,3 | -5,8 | ||
| STEP UP | STEP UP T2D | ||||
Semaglutid 7,2 mg injekcia | Semaglutid 2,4 mg injekcia | Placebo | Semaglutid 7,2 mg injekcia | Placebo | |
Rozdiel oproti placebu1 [95 % IS] | -11,7 [-13,0; -10,4]* | - | - | -6,5 [-9,0; -4,1]* | - |
| HbA1c (%) | |||||
| Východisková hodnota | 5,7 | 5,6 | 5,7 | 8,0 | 8,2 |
| Zmena oproti východiskovej hodnote1 | -0,3 | -0,3 | -0,02 | -1,7 | -0,2 |
Rozdiel oproti placebu1 [95 % IS] | -0,3 [-0,4; -0,2] | - | - | -1,5 [-1,8; -1,2]* | - |
* p < 0,0001 (neupravené obojstranne) pre superioritu.
1 Odhadované pomocou ANCOVA s viacnásobným pripočítaním na základe všetkých údajov bez ohľadu na ukončenie liečby alebo začatie inej liečby proti obezite alebo bariatrickej chirurgie. 2 Odhadované zmeny sú od randomizácie do 72. týždňa s použitím zmiešaného modelu pre opakované merania, ktorý zahŕňa všetky pozorovania až do prvého ukončenia liečby, za predpokladu, že všetci randomizovaní pacienti zostali v liečbe a nezačali s inými liekmi proti obezite ani s bariatrickou chirurgiou.
3 Pozorované podiely na základe obdobia počas skúšania (neprerušené obdobie od randomizácie do poslednej návštevy v rámci skúšania), bez ohľadu na ukončenie liečby, zníženie dávky alebo začatie inej liečby proti obezite alebo bariatrickej chirurgie.
4 Pozorované podiely počas liečby (okrem údajov o ukončení liečby vyvolaných najmenej dvoma po sebe idúcimi vynechanými dávkami) dosiahli ≥ 20 % zníženie telesnej hmotnosti u 50,9 %, 35,1 % a 2,9 % pacientov randomizovaných na semaglutid 7,2 mg, 2,4 mg a placebo v skúšaní STEP UP. 5 Pozorované podiely počas liečby dosiahli ≥ 25 % zníženie telesnej hmotnosti u 33,2 %, 16,7 % a 0 % pacientov randomizovaných na semaglutid 7,2 mg, 2,4 mg a placebo v skúšaní STEP UP.
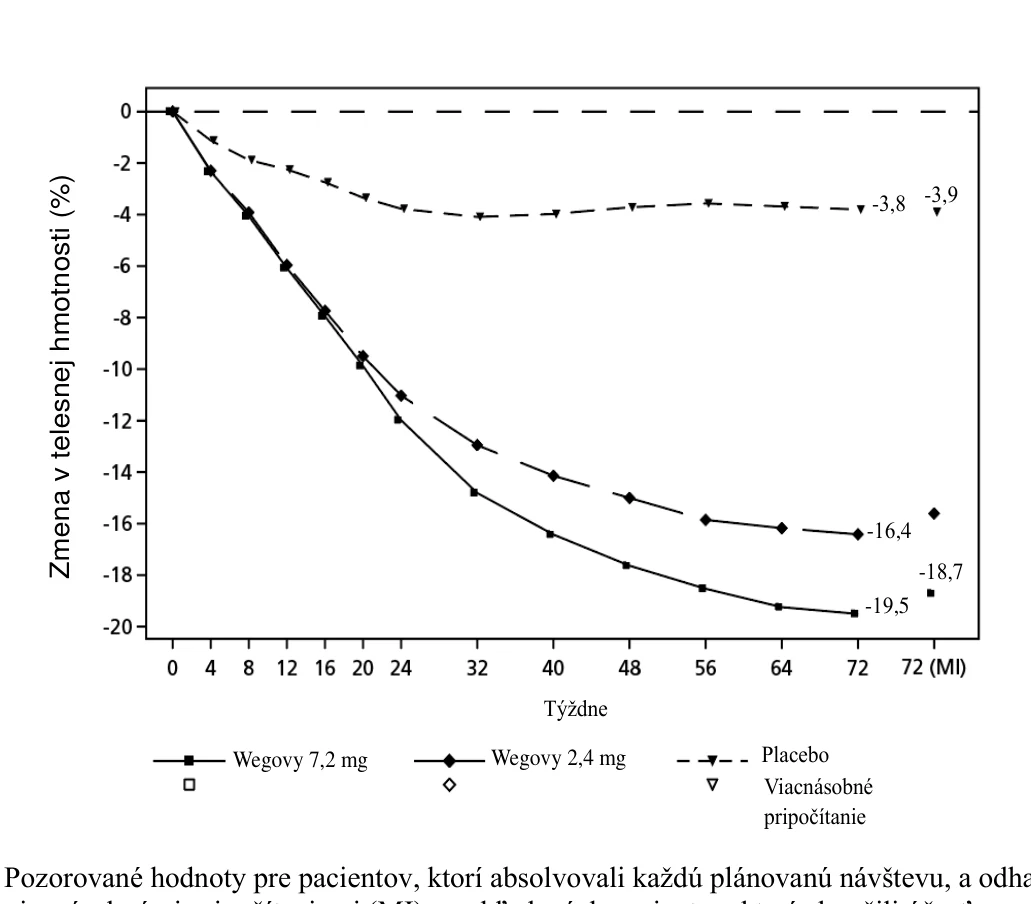
Pozorované hodnoty pre pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacnásobnými pripočítaniami (MI) z vyhľadaných pacientov, ktorí ukončili účasť
Obrázok 5 STEP UP: Priemerná zmena telesnej hmotnosti (%) od 0. týždňa do 72. týždňa
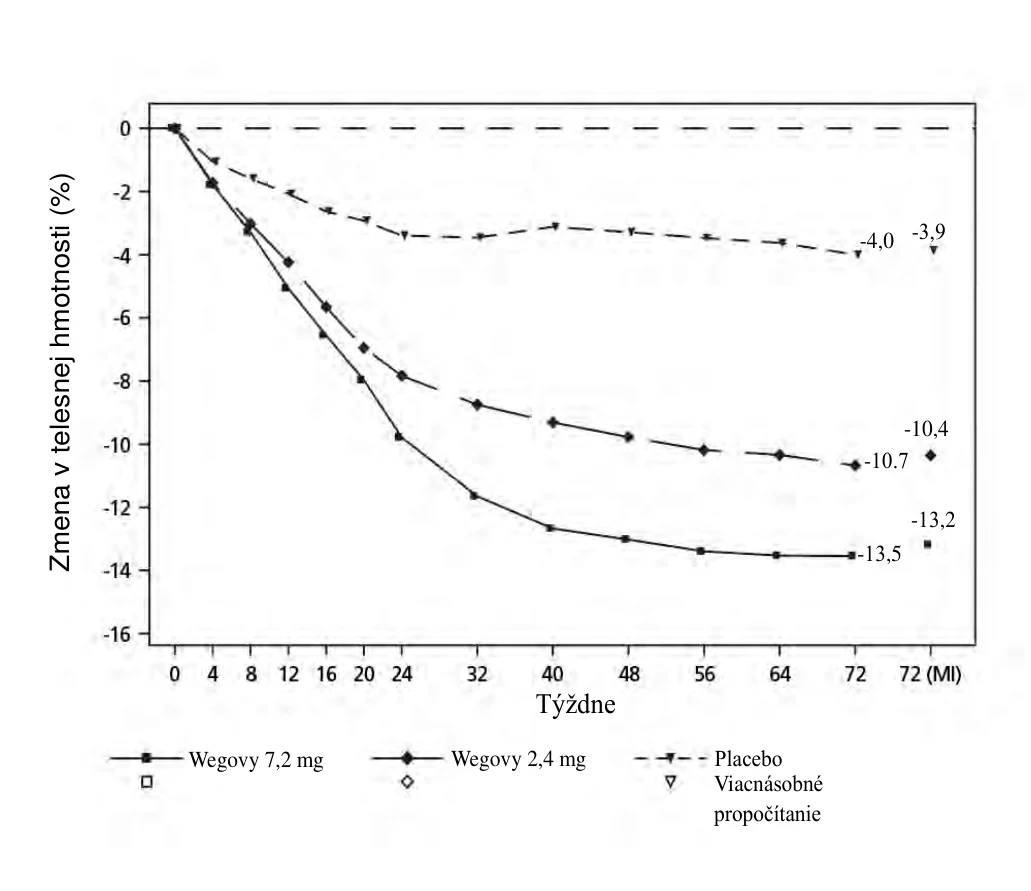
Pozorované hodnoty pre pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacnásobnými pripočítaniami (MI) z vyhľadaných pacientov, ktorí ukončili účasť Obrázok 6 STEP UP T2D: Priemerná zmena telesnej hmotnosti (%) od 0. týždňa do 72. týždňa
Hodnotenie kardiovaskulárneho stavu
SELECT: Skúšanie kardiovaskulárnych výsledkov u pacientov s nadváhou alebo obezitou
SELECT bolo randomizované, dvojito zaslepené, placebom kontrolované, udalosťou riadené skúšanie, ktoré zahŕňalo 17 604 pacientov s preukázaným kardiovaskulárnym ochorením a BMI ≥ 27 kg/m2. Pacienti boli randomizovaní buď na semaglutid 2,4 mg (n=8 803) alebo placebo (n=8 801) ako doplnok k štandardnej starostlivosti. Medián zotrvania v skúšaní bol 41,8 mesiaca. Vitálny stav bol k dispozícii u 99,4 % subjektov v skúšaní.
Populácia v skúšaní pozostávala z 27,7 % žien a 72,3 % mužov s priemerným vekom 61,6 rokov, vrátane 38,2 % pacientov ≥ 65 rokov (n=6 728) a 7,8 % pacientov ≥ 75 rokov (n=1 366). Priemerný BMI bol 33,3 kg/m2 a priemerná telesná hmotnosť bola 96,7 kg. Pacienti s diabetom 1. a 2. typu v anamnéze boli vylúčení.
Primárnym koncovým ukazovateľom bol čas od randomizácie po prvý výskyt závažných nežiaducich kardiovaskulárnych udalostí (MACE), definovaný ako zložený cieľový ukazovateľ pozostávajúci z kardiovaskulárnej smrti (vrátane neurčenej príčiny smrti), nefatálneho infarktu myokardu alebo nefatálnej cievnej mozgovej príhody. Primárny koncový ukazovateľ, čas do prvého MACE, sa vyskytol u 1 270 zo 17 604 pacientov zahrnutých do skúšania SELECT. Konkrétne, 569 prvých MACE (6,5 %) bolo zaznamenaných medzi 8 803 pacientmi liečenými semaglutidom v porovnaní so 701 prvými MACE (8,0 %) medzi 8 801 pacientmi liečenými placebom. Celkovo 63 (11,1 %) prvých MACE so semaglutidom a 80 (11,4 %) s placebom malo neurčenú príčinu smrti.
Superiorita semaglutidu 2,4 mg oproti placebu pre MACE bola potvrdená s pomerom rizika 0,80 [0,72; 0,90]][95 %S], čo zodpovedá zníženiu relatívneho rizika pri MACE o 20 % (pozri obrázok 7). Účinok každej zložky na zníženie MACE je znázornený na obrázku 8. Zníženie MACE so semaglutidom 2,4 mg nebolo ovplyvnené vekom, pohlavím, rasou, etnickým pôvodom, východiskovou hodnotou BMI alebo úrovňou poškodenia funkcie obličiek.
Analýza kardiovaskulárnej smrti (prvý potvrdzujúci sekundárny cieľový ukazovateľ) viedla k pomeru rizika 0,85 [0,71; 1,01][95 % IS].
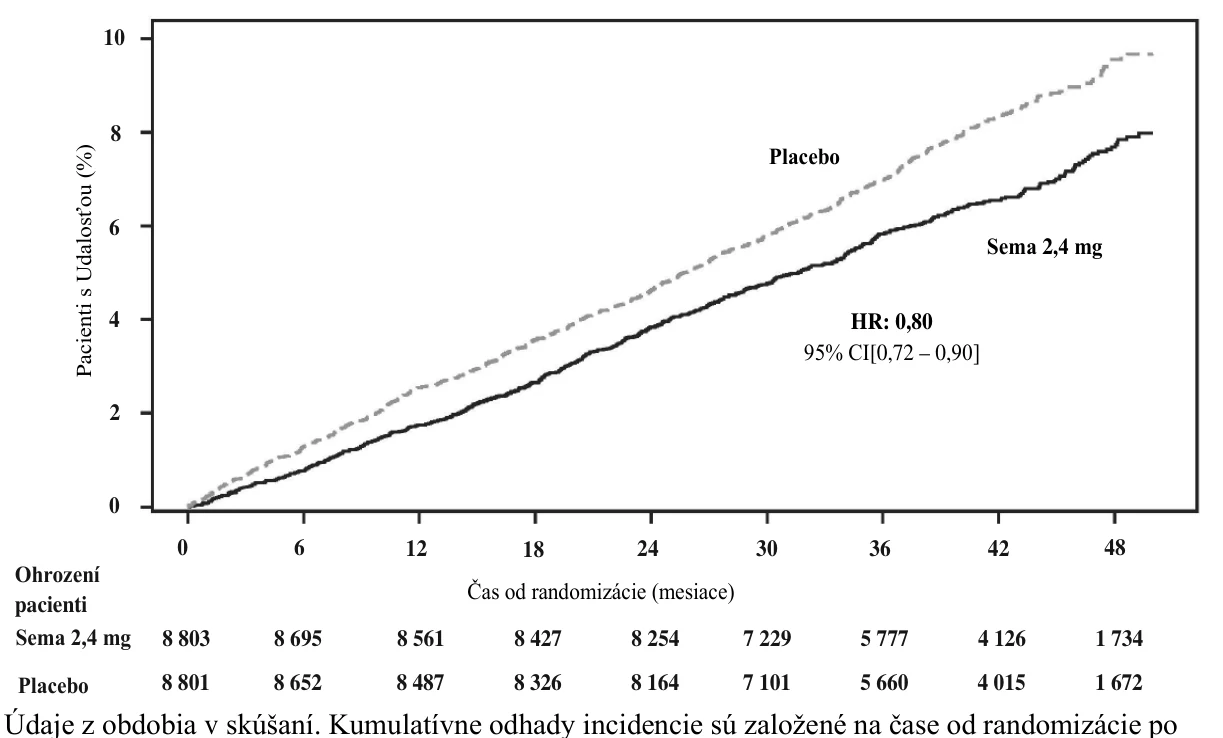
prvý MACE potvrdený EAC s neKV úmrtím modelovaným ako konkurenčné riziko pomocou Aalen-Johansenovho odhadu. Subjekty bez relevantných udalostí boli cenzurované na konci obdobia ich pozorovania počas skúšania. Čas od randomizácie po prvý MACE bol analyzovaný pomocou Coxovho modelu proporcionálnych rizík s liečbou ako kategorickým fixným faktorom. Pomer rizík a interval spoľahlivosti sú upravené pre sekvenčný návrh skupiny pomocou zoradenia podľa pomeru pravdepodobnosti. Os x je skrátená po 50 mesiacoch, keď približne 10 % populácie bolo stále v skúšaní.
HR: pomer rizika IS: Interval spoľahlivosti, Sema 2,4 mg: semaglutid 2,4 mg. KV: kardiovaskulárny, EAC: komisia pre rozhodovanie o udalosti, MACE: závažná nežiaduca kardiovaskulárna udalosť.
Obrázok 7: Čas od randomizácie po prvú MACE krivka kumulatívnej incidencie 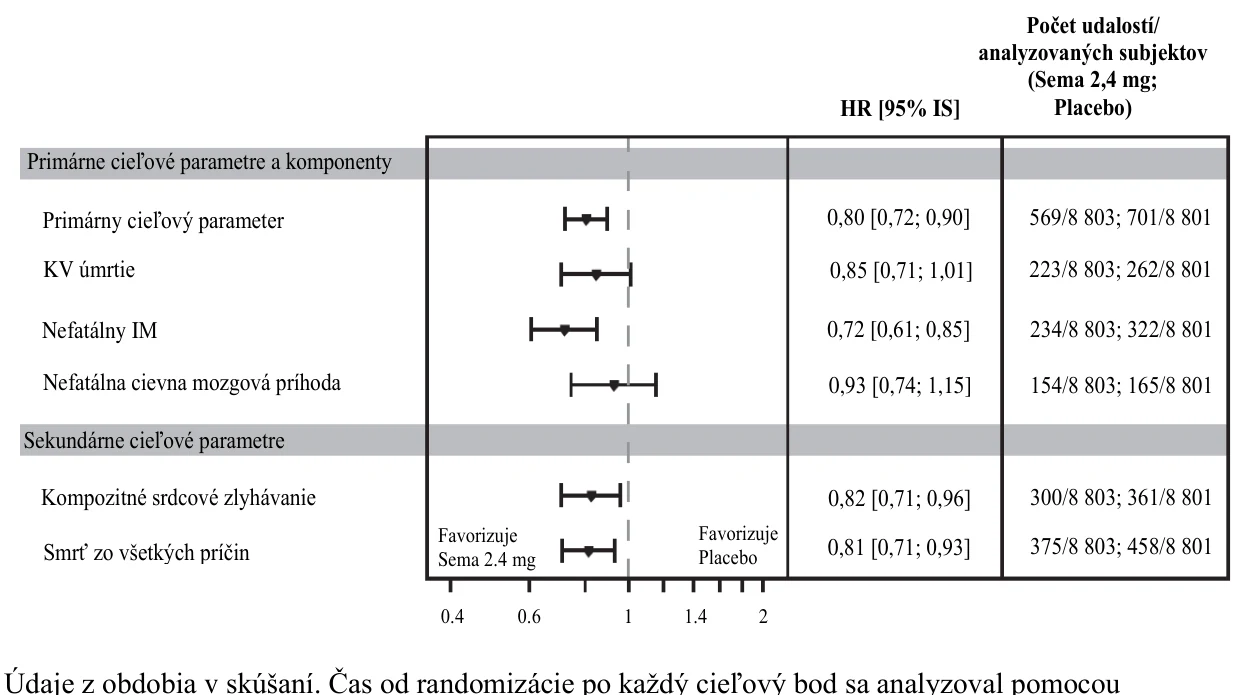
Coxovho modelu proporcionálnych rizík s liečbou ako kategorickým fixným faktorom. Subjekty bez relevantných udalostí boli cenzurované na konci ich obdobia skúšania. Pre primárny koncový ukazovateľ boli HR a IS upravené pre sekvenčný návrh skupiny pomocou zoradenia podľa pomeru pravdepodobnosti. Sekundárne cieľové body nie sú pod kontrolou multiplicity. KV smrť zahŕňa kardiovaskulárnu smrť aj neurčenú príčinu smrti.
HR: pomer rizika IS: Interval spoľahlivosti, Sema 2,4 mg: semaglutid 2,4 mg. KV: kardiovaskulárny, IM: infarkt myokardu, Kompozit srdcového zlyhávania (SZ) pozostávajúci z hospitalizácie pri SZ, urgentnej návštevy kvôli SZ alebo KV smrti.
Obrázok 8: Graf času od randomizácie po prvú MACE, zložky MACE a sekundárne potvrdzujúce cieľové body
SUSTAIN 6: Štúdia kardiovaskulárnych výsledkov u pacientov s diabetom 2. typu
V skúšaní SUSTAIN 6 bolo randomizovaných 3 297 pacientov s nedostatočne regulovaným diabetom 2. typu a s vysokým rizikom kardiovaskulárnych udalostí pre subkutánne podávanie semaglutidu v dávke 0,5 mg alebo 1 mg jedenkrát týždenne alebo placeba popri štandardnej starostlivosti. Liečba trvala 104 týždňov. Priemerný vek bol 65 rokov a priemerný BMI bol 33 kg/m2.
Primárnym koncovým ukazovateľom bol čas, ktorý uplynul od randomizácie po prvý výskyt závažnej nežiaducej kardiovaskulárnej udalosti (major adverse cardiovascular event, MACE): úmrtie pre kardiovaskulárnu príčinu, nefatálny infarkt myokardu alebo nefatálna cievna mozgová príhoda. Celkový počet MACE bol 254 vrátane 108 (6,6 %) pri semaglutide a 146 (8,9 %) pri placebe.
Kardiovaskulárna bezpečnosť liečby semaglutidom v dávke 0,5 alebo 1 mg bola potvrdená, pretože pomer rizika (hazard ratio, HR) pri semaglutide v porovnaní s placebom bol 0,74; [0,58; 0,95] [95 % IS] v dôsledku zníženia miery výskytu nefatálnej cievnej mozgovej príhody a nefatálneho infarktu myokardu bez rozdielu v úmrtnosti pre kardiovaskulárnu príčinu (pozri graf č. 9).
Semaglutide 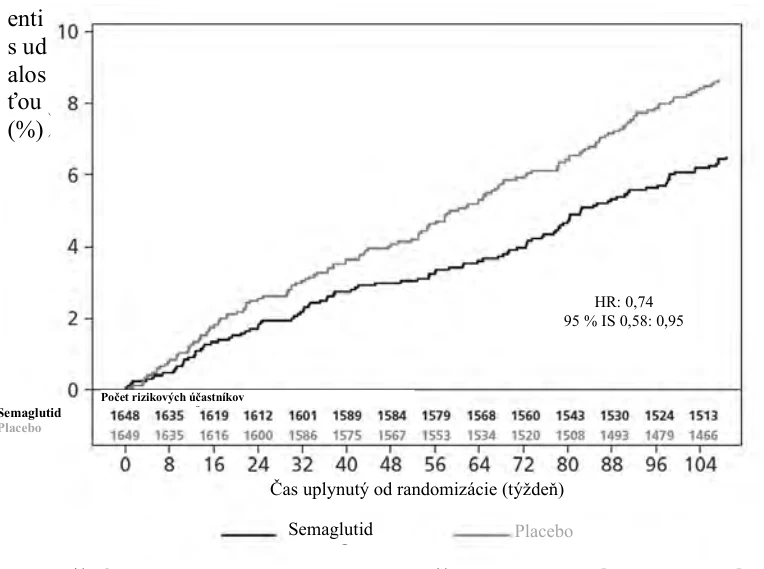
Graf č. 9: Kaplanov-Meierov graf času uplynutého po prvý výskyt kompozitného výsledku: Úmrtie pre kardiovaskulárnu príčinu, nefatálny infarkt myokardu alebo nefatálna cievna mozgová príhoda (SUSTAIN 6)
STEP-HFpEF a STEP-HFpEF-DM: Skúšania funkčných výsledkov u pacientov so srdcovým zlyhávaním so zachovanou ejekčnou frakciou bez a s diabetom 2. typu
V dvoch 52-týždňových dvojito zaslepených klinických štúdiách bolo randomizovaných 529 pacientov so srdcovým zlyhávaním súvisiacim s obezitou so zachovanou ejekčnou frakciou (STEP-HFpEF) a 616 pacientov s HFpEF súvisiacim s obezitou a diabetom 2. typu (STEP-HFpEF-DM) na liečbu buď semaglutidom 2,4 mg alebo placebom raz týždenne navyše k štandardnej liečbe.
Na začiatku bolo 66,2 % a 70,6 % pacientov klasifikovaných ako New York Heart Association (NYHA) triedy II, 33,6 % a 29,2 % bolo NYHA triedy III a 0,2 % a 0,2 % bolo NYHA triedy IV, v STEP-HFpEF a STEP HFpEF-DM v uvedenom poradí. Priemerný vek v oboch skúšaniach bol 68 rokov, medián ejekčnej frakcie ľavej komory (LVEF) bol 57,0 % a 56,0 % a priemerné BMI bolo 38,5 kg/m2 a 37,9 kg/m2. Štúdia STEP-HFpEF zahŕňala 56,1 % žien, zatiaľ čo 44,3 % boli ženy v STEP-HFpEF-DM. Vysoký podiel pacientov užíval kardiovaskulárne lieky vrátane ~ 81 % na diuretikách, ~ 81 % na betablokátoroch, ~ 34 % na inhibítoroch angiotenzín konvertujúceho enzýmu (ACE) a ~ 45 % na blokátoroch receptorov angiotenzínu (ARB).
V STEP-HFpEF-DM pacienti tiež dostávali štandardné lieky na zníženie hladiny glukózy, z ktorých 32,8 % bolo liečených inhibítorom sodíkovo-glukózového kotransportéra-2 (SGLT-2i) a 20,8 % bolo liečených inzulínom.
Liečebný účinok semaglutidu 2,4 mg na symptómy srdcového zlyhávania sa hodnotil pomocou klinického súhrnného skóre dotazníka Kansas City Cardiomyopathy Questionnaire (KCCQ-CSS), ktorý zahŕňa domény symptómov (frekvencia a záťaž) a fyzické obmedzenie. Skóre sa pohybuje od 0 do 100, pričom vyššie skóre predstavuje lepší zdravotný stav. Liečebný účinok semaglutidu 2,4 mg na 6-minútovú vzdialenosť chôdze (6MWD) bol hodnotený testom 6-minútovej chôdze (6MWT). Východiskové hodnoty KCCQ-CSS a 6MWD odrážajú vysoko symptomatickú populáciu.
V oboch skúšaniach liečba semaglutidom 2,4 mg viedla k lepšiemu účinku na KCCQ-CSS aj 6MWD (tabuľka 12). Prínosy sa pozorovali pri príznakoch srdcového zlyhania a fyzických funkciách.
Semaglutid
Placebo
Tabuľka 12 Výsledky 6MWD, KCCQ-CSS a telesnej hmotnosti z dvoch 52-týždňových randomizovaných skúšaní (STEP-HFpEF a STEP-HFpEF-DM)
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutid 2.4 mg | Placebo | Semaglutid 2.4 mg | Placebo | |
| Celý súbor analýzy (N) | 263 | 266 | 310 | 306 |
| KCCQ-CSS (skóre) | ||||
| Východisková hodnota (priemer)1 | 57,9 | 55,5 | 58,8 | 56,4 |
| Zmena oproti východiskovej hodnote2 | 16,6 | 8,7 | 13,7 | 6,4 |
| Rozdiel oproti placebu2 [95% IS] | 7,8 [4,8; 10,9] | 7,3 [4,1; 10,4] | ||
| Pacienti (%) zažívajúci významnú zmenu3 | 43,2 | 32,5 | 42,7 | 30,5 |
| 6MWD (metre) | ||||
| Východisková hodnota (priemer)1 | 319,6 | 314,6 | 279,7 | 276,7 |
| Zmena oproti východiskovej hodnote2 | 21,5 | 1,2 | 12,7 | -1,6 |
| Rozdiel oproti placebu2 [95% IS] | 20,3 [8,6; 32,1] | 14,3 [3,7; 24,9] | ||
| Pacienti (%) zažívajúci významnú zmenu4 | 47,9 | 34,7 | 43,8 | 30,6 |
| Telesná hmotnosť | ||||
| Východisková hodnota (kg)1 | 108,3 | 108,4 | 106,4 | 105,2 |
| Zmena (%) oproti východiskovej | -13,3 | -2,6 | -9,8 | -3,4 |
| Rozdiel (%) oproti placebu2 [95% IS] | -10,7 [-11,9; -9,4] | -6,4 [-7,6; -5,2] | ||
1 Pozorovaný priemer.
2 Odhad pomocou modelu ANCOVA s použitím viacnásobneho pripočítania a pre KCCQ a 6MWD, tiež zloženej imputácie založenej na všetkých údajoch bez ohľadu na prerušenie randomizovanej liečby alebo začatie inej liečby obezity alebo bariatrickej chirurgie.
3 Význam v rámci prahu zmeny pacienta 17,2 bodu pre skúšku STEP-HFpEF a 16,3 bodu pre skúšku STEP-HFpEF-DM (odvodené pomocou metódy založenej na kotve založenej na zlepšení 1-kategórie v celkovom dojme stavu pacienta (PGI-S)) ). Percentá sú založené na subjektoch s pozorovaním pri návšteve.
4 Významné v rámci prahu zmeny pacienta 22,1 metra pre skúšku STEP-HFpEF a 25,6 metra pre skúšku STEP-HFpEF-DM (odvodené pomocou metódy založenej na kotve (anchor-based) s použitím „mierne lepšie“ v celkovom dojme zmeny pacienta (PGI-C)). Percentá sú založené na subjektoch s pozorovaním pri návšteve.
Prínos semaglutidu v porovnaní s placebom bol konzistentný vo všetkých subpopuláciách definovaných vekom, pohlavím, BMI, rasou, etnickým pôvodom, regiónom, systolickým tlakom krvi (SBP), LVEF a súbežnou liečbou srdcového zlyhania.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky skúšaní s Wegovy v jednej alebo vo viacerých podskupinách pediatrickej populácie na liečbu regulácie telesnej hmotnosti (informácie o použití v pediatrickej populácii, pozri časť 4.2).
STEP TEENS: Manažment hmotnosti u dospievajúcich pacientov
V 68-týždňovom dvojito zaslepenom skúšaní bolo 201 dospievajúcich v puberte vo veku 12 až <18 rokov s obezitou alebo nadváhou a aspoň jednou komorbiditou súvisiacou s hmotnosťou randomizovaných v pomere 2:1 na semaglutid alebo placebo. Všetci pacienti mali počas štúdie nízkokalorickú diétu a zvýšenú fyzickú aktivitu.
Na konci liečby (68. týždeň) bolo zlepšenie BMI so semaglutidom lepšie a klinicky významné v porovnaní s placebom (pozri Tabuľku 13 a Obrázok 10). Okrem toho, vyšší podiel pacientov dosiahol úbytok hmotnosti ≥5 %, ≥10 % a ≥ 15 % so semaglutidom v porovnaní s placebom (pozri Tabuľku 13).
Tabuľka 13 STEP TEENS: Výsledky v 68. týždni
| Semaglutid 2,4 mg | Placebo | |
| Celý súbor analýzy (N) | 134 | 67 |
| BMI | ||
| Východisková hodnota (BMI) | 37,7 | 35,7 |
| Zmena oproti východiskovej hodnote (%)1,2 | -16,1 | 0,6 |
| Rozdiel (%) oproti placebu1.[95 % IS] | -16,7 [-20,3; -13,2]* | - |
| Východisková hodnota (BMI SDS) | 3,4 | 3,1 |
| Zmena oproti východiskovej hodnote BMI SDS1 | -1,1 | -0,1 |
| Rozdiel oproti placebu1.[95 % IS] | -1,0 [-1,3; -0,8] | - |
| Telesná hmotnosť | ||
| Východisková hodnota (kg) | 109,9 | 102,6 |
| Zmena oproti východiskovej hodnote (%)1 | -14,7 | 2,8 |
| Rozdiel (%) oproti placebu1 [95 % IS] | -17,4 [-21,1; -13,8] | - |
| Zmena oproti východiskovej hodnote1 (kg) | -15,3 | 2,4 |
| Rozdiel (kg) oproti placebu1 [95 % IS] | -17,7 [-21,8; -13,7] | - |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 72,5* | 17,7 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 10 %3 | 61,8 | 8,1 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 15 %3 | 53,4 | 4,8 |
| Obvod pása (cm) | ||
| Východisková hodnota | 111,9 | 107,3 |
| Zmena oproti východiskovej hodnote1 | -12,7 | -0,6 |
| Rozdiel oproti placebu1 [95 % IS] | -12,1 [-15,6; -8,7] | - |
| Systolický krvný tlak (mmHg) | ||
| Východisková hodnota | 120 | 120 |
| Zmena oproti východiskovej hodnote1 | -2,7 | -0,8 |
| Rozdiel oproti placebu1 [95 % IS] | -1,9 [-5,0; 1,1] | - |
* p < 0,0001 (neupravená 2-stranná) pri nadradenosti.
1 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
2 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 10,4 % a 10,4 % pacientov randomizovaných pre užívanie semaglutidu 2,4 mg a placeba v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti zostali na liečbe a nedostávali ďalšie terapie proti obezite, odhadované zmeny BMI od randomizácie do 68. týždňa na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli –17,9 % a 0,6 % pri semaglutide 2,4 mg a pri placebe v uvedenom poradí.
3 Odhad z modelu binárnej regresie na základe rovnakého postupu pripočítania ako pri primárnej analýze.
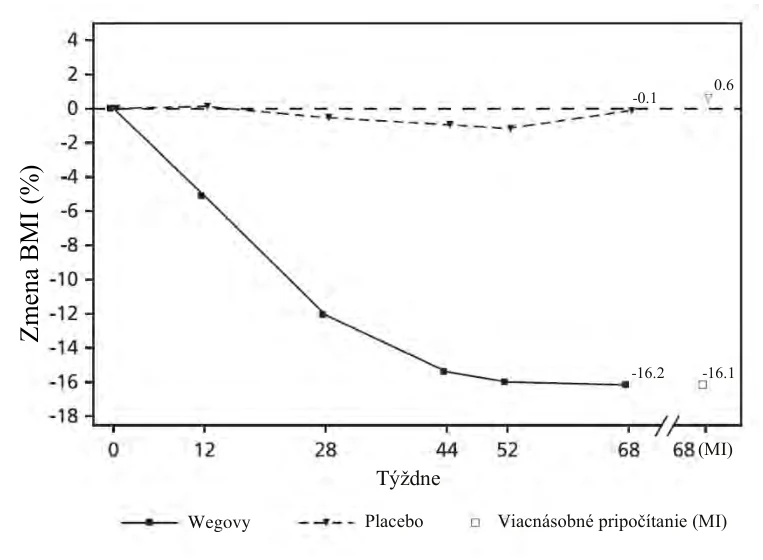
Pozorované hodnoty u pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacnásobnými pripočítaniami (multiple imputations, MI) z nadobudnutých vylúčení
Obrázok 10 STEP TEENS: Priemerná zmena BMI (%) od východiskovej hodnoty do 68. týždňa
5.2 Farmakokinetické vlastnosti
V porovnaní s natívnym GLP-1 má semaglutid približne 1-týždňový predĺžený polčas, pre ktorý je vhodný na subkutánne podávanie jedenkrát týždenne. Hlavným mechanizmom predlžovania je väzba na albumín, čo vedie k zníženiu renálneho klírensu a ochrane pred metabolickou degradáciou. Okrem toho je semaglutid stabilizovaný proti degradácii enzýmom DPP-4.
Absorpcia
Priemerná koncentrácia semaglutidu v ustálenom stave po subkutánnom podaní 2,4 mg a 7,2 mg udržiavacích dávok semaglutidu bola približne 75 nmol/l a 236 nmol/l v uvedenom poradí u pacientov s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) alebo s obezitou (BMI ≥ 30 kg/m2) na základe údajov zo skúšaní vo fáze 3a, pričom 90 % pacientov malo priemerné koncentrácie v rozmedzí od 51 nmol/l do 110 nmol/l a od 164 nmol/l do 332 nmol/l v uvedenom poradí. Expozícia semaglutidu v ustálenom stave sa zvyšovala úmerne s dávkami v rozmedzí od 0,25 mg do 7,2 mg jedenkrát týždenne. Expozícia v ustálenom stave bola stabilná vzhľadom na čas na základe hodnotenia po 72. týždeň. Podobná expozícia sa dosiahla pri subkutánnom podaní semaglutidu do brucha, stehna alebo nadlaktia. Absolútna biologická dostupnosť semaglutidu bola 89 %.
Distribúcia
Pacienti s nadváhou alebo obezitou mali strednú hodnotu objemu distribúcie semaglutidu po subkutánnom podaní približne 12,4 l. Semaglutid sa vo veľkej miere viaže na albumín v plazme (> 99 %).
Metabolizmus/biotransformácia
Pred vylúčením sa semaglutid vo veľkej miere metabolizuje proteolytickým štiepením hlavného reťazca peptidu a sekvenčnou beta-oxidáciou vedľajšieho reťazca mastnej kyseliny. Neutrálna endopeptidáza (NEP) bola zistená ako jeden z aktívnych metabolických enzýmov.
Eliminácia
Primárnymi cestami vylučovania látok súvisiacich so semaglutidom sú moč a stolica. Približne 3 % absorbovanej dávky sa vylúčilo močom vo forme neporušeného semaglutidu. Klírens semaglutidu u pacientov s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) alebo s obezitou (BMI ≥ 30 kg/m2) bol približne 0,05 l/h. Pri polčase eliminácie približne 1 týždeň bude semaglutid prítomný v krvnom obehu približne 7 týždňov od podania poslednej dávky 2,4 mg.
Špecifické populácie
Starší pacienti
Podľa údajov zo skúšaní vo fáze 3 zahŕňajúcich pacientov vo veku 18 – 86 rokov vek nemal žiadny vplyv na farmakokinetiku semaglutidu.
Pohlavie, rasa a etnická príslušnosť
Podľa údajov zo skúšaní vo fáze 3a pohlavie, rasa (biela, čierna alebo africká, americká, azijská) a etnická príslušnosť (hispánska alebo latinsko-americká, nehispánska alebo nelatinsko-americká) nemali žiadny vplyv na farmakokinetiku semaglutidu.
Telesná hmotnosť
Telesná hmotnosť mala vplyv na expozíciu semaglutidu. Vyššia telesná hmotnosť súvisela s nižšou expozíciou; 20 % rozdiel v telesnej hmotnosti u jednotlivcov spôsobí približne 18 % rozdiel v expozícii. Dávka 2,4 mg a 7,2 mg semaglutidu podávaná týždenne poskytovala adekvátne systémové expozície v rozmedzí telesnej hmotnosti 54,4 – 251,2 kg pri hodnotení odpovede na expozíciu v klinických štúdiách.
Porucha funkcie obličiek
Porucha funkcie obličiek neovplyvnila farmakokinetiku semaglutidu klinicky významným spôsobom. To sa preukázalo pri jednorazovej dávke 0,5 mg semaglutidu u pacientov s rôznymi stupňami poruchy funkcie obličiek (mierna, stredne závažná, závažná alebo pacienti na dialýze) v porovnaní s pacientmi s normálnou funkciou obličiek. Takisto sa to preukázalo u pacientov s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) alebo s obezitou (BMI ≥ 30 kg/m2) a s miernou až stredne závažnou poruchou funkcie obličiek na základe údajov zo skúšaní vo fáze 3a.
Porucha funkcie pečene
Porucha funkcie pečene nemala žiadny vplyv na expozíciu semaglutidu. Farmakokinetika semaglutidu sa hodnotila u pacientov s rôznymi stupňami poruchy funkcie pečene (mierna, stredne závažná, závažná) a v porovnaní s účastníkmi s normálnou funkciou pečene v klinickej štúdii s jednorazovou dávkou 0,5 mg semaglutidu.
Fibróza pečene pri MASH
Štádium fibrózy pečene (F1 až F4c) nemalo podľa údajov zo skúšania fázy 2 a fázy 3 žiadny vplyv na expozíciu semaglutidu.
Prediabetes a diabetes
Prediabetes a diabetes nemali žiadny klinicky relevantný vplyv na expozíciu semaglutidu na základe údajov zo skúšaní vo fáze 3.
Imunogenicita
K tvorbe protilátok proti semaglutidu pri liečbe semaglutidom nedochádzalo často (pozri časť 4.8) a odpoveď pravdepodobne nemala vplyv na farmakokinetiku semaglutidu.
Pediatrická populácia
Farmakokinetické vlastnosti semaglutidu sa hodnotili v klinickom skúšaní u dospievajúcich pacientov s obezitou alebo nadváhou a aspoň jednou komorbiditou súvisiacou s telesnou hmotnosťou vo veku 12 až <18 rokov (124 pacientov, telesná hmotnosť 61,6-211,9 kg). Expozícia semaglutidu u dospievajúcich bola podobná ako u dospelých s obezitou alebo nadváhou.
Bezpečnosť a účinnosť semaglutidu u detí mladších ako 12 rokov neboli skúmané.
5.3 Predklinické údaje o bezpečnosti
Neklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní dávky alebo genotoxicity neodhalili žiadne osobitné riziko pre ľudí.
U hlodavcov boli pozorované neletálne C-bunkové tumory štítnej žľazy, ktoré sú účinkom triedy agonistov receptora GLP-1. V 2-ročných štúdiách karcinogenity u potkanov a myší semaglutid spôsoboval C-bunkové tumory štítnej žľazy pri klinicky významných expozíciách. Neboli pozorované žiadne iné tumory súvisiace s liečbou. C-bunkové tumory u hlodavcov sú spôsobené negenotoxickým mechanizmom sprostredkovaným špecifickým receptorom pre GLP-1, na ktorý sú hlodavce obzvlášť citlivé. Relevantnosť pre ľudí sa považuje za nízku, ale nedá sa úplne vylúčiť.
V štúdiách fertility u potkanov semaglutid neovplyvnil párenie ani samčiu fertilitu. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie corpora lutea (ovulácií) pri dávkach súvisiacich s úbytkom telesnej hmotnosti u matky.
V štúdiách embryonálneho a fetálneho vývinu u potkanov semaglutid spôsoboval embryotixicitu pod úrovňou klinicky významných expozícií. Semaglutid spôsobil značné úbytky telesnej hmotnosti u matky a znížil prežívanie a rast u embryí. U plodov boli pozorované závažné kostrové a viscerálne malformácie vrátane účinkov na dlhé kosti, rebrá, stavce, chvost, krvné cievy a mozgové komory. Podľa hodnotení mechanizmov sa preukázalo, že embryotoxicita zahŕňa poruchu zásobovania embrya živinami cez žĺtkový vak u potkanov sprostredkovanú receptorom GLP-1. V dôsledku medzidruhových rozdielov v anatómii a funkcii žĺtkového vaku a v dôsledku nedostatočnej expresie receptora GLP-1 v žĺtkovom vaku u nehumánnych primátov je nepravdepodobné, že by mal tento mechanizmus význam u ľudí. Avšak priamy účinok semaglutidu na plod nemožno vylúčiť.
V štúdiách vývinovej toxicity u králikov a makakov dlhochvostých sa pri klinicky významných expozíciách pozorovali zvýšené incidencie potratov a mierne zvýšené incidencie abnormalít u plodov. Tieto nálezy sa zhodovali so značným úbytkom telesnej hmotnosti u matky v miere do 16 %. Nie je známe, či tieto účinky súvisia so zníženou konzumáciou potravy u matky v priamom dôsledku GLP-1.
Postnatálny rast a vývin sa hodnotili u makakov dlhochvostých. Mláďatá boli trochu menšie pri narodení, ale počas obdobia laktácie sa zotavili.
U juvenilných potkanov semaglutid spôsobil oneskorené pohlavné dospievanie u samcov aj samíc. Tieto oneskorenia nemali vplyv na fertilitu ani reprodukčnú schopnosť u žiadneho z pohlaví a ani na schopnosť samíc udržať si graviditu.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Naplnená injekčná striekačka a naplnené pero, jednodávkové
Dihydrát hydrogenfosforečnanu sodného
Chlorid sodný
Kyselina chlorovodíková (na úpravu pH)
Hydroxid sodný (na úpravu pH)
Voda na injekcie
Naplnené pero, FlexTouch
Dihydrát hydrogenfosforečnanu sodného
Propylénglykol
Fenol
Kyselina chlorovodíková (na úpravu pH)
Hydroxid sodný (na úpravu pH)
Voda na injekciu
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
Naplnené pero, jednodávkové
Wegovy 0,25 mg injekčný roztok
Wegovy 0,5 mg injekčný roztok
Wegovy 1 mg injekčný roztok
Wegovy 1,7 mg injekčný roztok
Wegovy 2,4 mg injekčný roztok
2 roky
Wegovy možno uchovávať bez chladenia pri teplote nepresahujúcej 30 °C po dobu najviac 28 dní. Zlikvidujte pero, ak bolo mimo chladničky dlhšie ako 28 dní.
Wegovy 7,2 mg injekčný roztok
3 roky
Wegovy možno uchovávať bez chladenia pri teplote nepresahujúcej 30 °C po dobu najviac 28 dní. Zlikvidujte pero, ak bolo mimo chladničky dlhšie ako 28 dní.
Naplnené pero, FlexTouch
Wegovy možno distribuovať pacientovi pri teplote nižšej ako 30 °C počas maximálne 48 hodín.
Pred prvým použitím: 3 roky.
Po prvom použití: 6 týždňov. Uchovávajte pri teplote do 30 °C alebo v chladničke (2 °C – 8 °C).
Naplnená injekčná striekačka
2 roky.
Wegovy možno uchovávať bez chladenia pri teplote nepresahujúcej 30 °C po dobu najviac 28 dní. Zlikvidujte injekčnú striekačku, ak bola mimo chladničky dlhšie ako 28 dní.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v blízkosti chladiacej jednotky. Neuchovávajte v mrazničke.
Naplnené pero, jednodávkové
Pero uchovávajte v pôvodnom obale na ochranu pred svetlom.
Naplnené pero, FlexTouch
Ak sa pero nepoužíva, na pere ponechajte kryt na ochranu pred svetlom.
Naplnená injekčná striekačka
Injekčnú striekačku uchovávajte v pôvodnom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Naplnené pero, jednodávkové
1 ml sklenená striekačka (sklo typu I) s nasadenou ihlou z nehrdzavejúcej ocele, s pevným krytom ihly (typ II/polyizoprén) a s gumovým piestom (typ I/chlórbutyl).
Naplnené pero, FlexTouch (0,25 mg; 0,5 mg) 1,5 ml naplnené pero
1,5 ml sklenená náplň (sklo typu I) zavretá na jednom konci gumovým piestom (chlórbutyl) a na druhom konci hliníkovým krytom so vsadeným laminátovým gumovým uzáverom (brómbutyl/polyizoprén). Náplň je v jednorazovom naplnenom pere, ktoré je vyrobené z polypropylénu, polyoxymetylénu, polykarbonátu a akrylonitrilbutadiénstyrénu.
Naplnené pero, FlexTouch (0,5 mg; 1 mg; 1,7 mg a 2,4 mg) 3 ml naplnené pero
3 ml sklenená náplň (sklo typu I) zavretá na jednom konci gumovým piestom (chlórbutyl) a na druhom konci hliníkovým krytom so vsadeným laminátovým gumovým uzáverom (brómbutyl/polyizoprén). Náplň je v jednorazovom naplnenom pere, ktoré je vyrobené z polypropylénu, polyoxymetylénu, polykarbonátu a akrylonitrilbutadiénstyrénu.
Naplnená injekčná striekačka
1 ml sklenená injekčná striekačka (sklo typu I) s pripojenou ihlou z nehrdzavejúcej ocele, pevným krytom ihly (typ II/polyizoprén) a gumeným piestom (typ I/chlórbutyl). Naplnená injekčná striekačka je zostavená s polypropylénovým piestom a polypropylénovým úchytom na prsty.
Veľkosti balenia
Naplnené pero, jednodávkové (0,25 mg; 0,5 mg ; 1 mg; 1,7 mg; 2,4 mg a 7,2 mg)
Veľkosť balenia 4 naplnené perá
Naplnené pero, FlexTouch (0,25 mg; 0,5 mg; 1 mg a 1,7 mg)
Veľkosť balenia 1 naplnené pero a 4 jednorazové ihly NovoFine Plus
Naplnené pero, FlexTouch (2,4 mg)
Veľkosť balení:
1 naplnené pero a 4 jednorazové ihly NovoFine Plus.
3 naplnené perá a 12 jednorazových ihiel NovoFine Plus.
Naplnená injekčná striekačka (0,25 mg; 0,5 mg; 1 mg; 1,7 mg a 2,4 mg)
Veľkosť balenia: 4 naplnené injekčné striekačky.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Wegovy injekčný roztok sa nemá používať, ak nie je číry a bezfarebný alebo takmer bezfarebný. Wegovy sa nemá používať, ak bol zmrazený.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Naplnené pero, jednodávkové
Pero je určené len na jednu dávku.
Naplnené pero, FlexTouch
Pero je určené na viacnásobné použitie. Obsahuje 4 dávky. Po podaní 4 dávok môže v pere zostať roztok, aj keď boli dávky podané správne. Akýkoľvek zostávajúci roztok nie je dostačujúci na podanie dávky a pero sa má zlikvidovať.
Pacient má byť upozornený, aby ihlu po každom podaní injekcie zlikvidoval v súlade s národnými požiadavkami a aby pero Wegovy uchovával bez nasadenej ihly. To môže zabrániť upchatiu ihiel, kontaminácii, infekcii, vytekaniu roztoku a nepresnému dávkovaniu.
Pero je určené na použitie len pre jednu osobu.
Wegovy je možné podať pomocou jednorazových ihiel s hrúbkou 30 G, 31 G a 32 G s maximálnou dĺžkou 8 mm.
Naplnená injekčná striekačka
Injekčná striekačka je určená len na jednu dávku.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dánsko
8. REGISTRAČNÉ ČÍSLA
EU/1/21/1608/001
EU/1/21/1608/002
EU/1/21/1608/003
EU/1/21/1608/004
EU/1/21/1608/005
EU/1/21/1608/006
EU/1/21/1608/007
EU/1/21/1608/008
EU/1/21/1608/009
EU/1/21/1608/010
EU/1/21/1608/011
EU/1/21/1608/012
EU/1/21/1608/025
EU/1/21/1608/026
EU/1/21/1608/027
EU/1/21/1608/028
EU/1/21/1608/029
EU/1/21/1608/030
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 6. januára 2022 Dátum posledného predĺženia registrácie: 21. septembra 2026
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.
Wegovy 1,5 mg tabletyWegovy 4 mg tabletyWegovy 9 mg tablety
1. NÁZOV LIEKU
Wegovy 1,5 mg tablety
Wegovy 4 mg tablety
Wegovy 9 mg tablety
Wegovy 25 mg tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Wegovy 1,5 mg tablety
Každá tableta obsahuje 1,5 mg semaglutidu*.
Wegovy 4 mg tablety
Každá tableta obsahuje 4 mg semaglutidu*.
Wegovy 9 mg tablety
Každá tableta obsahuje 9 mg semaglutidu*.
Wegovy 25 mg tablety
Každá tableta obsahuje 25 mg semaglutidu*.
*analóg ľudského glukagónu podobnému peptidu-1 (glucagon-like peptide-1, GLP-1) vyrobený technológiou rekombinantnej DNA v bunkách Saccharomyces cerevisiae.
Pomocná látka so známym účinkom
Tablety Wegovy 25 mg
Každá tableta obsahuje 23 mg sodíka.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tableta
Wegovy 1,5 mg tablety
Biela až svetložltá a okrúhla tableta (priemer 6,5 mm ) s označením „1.5” na jednej strane a „novo” na druhej strane.
Wegovy 4 mg tablety
Biela až svetložltá a okrúhla tableta (priemer 6,5 mm) s označením „4” na jednej strane a „novo” na druhej strane.
Wegovy 9 mg tablety
Biela až svetložltá a okrúhla tableta (priemer 6,5 mm) s označením „9” na jednej strane a „novo” na druhej strane.
Wegovy 25 mg tablety
Biela až svetložltá, oválna tableta (6,8 x 12 mm) s označením „25” na jednej strane a „novo” na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Wegovy je indikovaný na použitie ako doplnok k diéte so zníženým množstvom kalórií a zvýšenej fyzickej aktivite na reguláciu telesnej hmotnosti vrátane úbytku telesnej hmotnosti a udržiavania telesnej hmotnosti u dospelých s východiskovým indexom telesnej hmotnosti (BMI)
- ≥ 30 kg/m2 (obezita) alebo
- ≥ 27 kg/m2 až < 30 kg/m2 (nadváha) pri súčasnom výskyte najmenej jednej komorbidity súvisiacej s telesnou hmotnosťou, ako je dysglykémia (prediabetes alebo diabetes mellitus 2. typu), hypertenzia, dyslipidémia, obštrukčné spánkové apnoe alebo kardiovaskulárne ochorenie.
Výsledky skúšania s ohľadom na študované populácie, pozri časť 5.1.
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Počiatočná dávka pre perorálne podávaný semaglutid je 1,5 mg jedenkrát denne. Po štyroch týždňoch užívania tejto dávky sa dávka perorálne podávaného semaglutidu jedenkrát denne zvyšuje na 4 mg, 9 mg a 25 mg s minimálnym trvaním štyroch týždňov pri každej dávkovej úrovni. Dávka sa má zvyšovať až do 25 mg (udržiavacia dávka). V prípade potreby sa dávka môže udržiavať na predchádzajúcej dávkovej úrovni.
Maximálna odporučená denná dávka perorálne podávaného semaglutidu je 25 mg. Perorálne podávaný semaglutidu sa má vždy užívať ako jedna tableta denne. Na dosiahnutie účinku vyššej dávky sa nemá užívať viac ako jedna tableta denne.
Zmena zo subkutánne podávaného semaglutidu na perorálny semaglutid
Účinok zmeny medzi perorálnym a subkutánne podávaným semaglutidom nie je možné ľahko predpovedať, pretože perorálny semaglutid vykazuje vyššiu farmakokinetickú variabilitu absorpcie v porovnaní so subkutánne podávaným semaglutidom.
Pacienti liečení subkutánne podávaným semaglutidom 2,4 mg jedenkrát týždenne môžu prejsť na perorálny semaglutid 25 mg jedenkrát denne.
Pacienti môžu začať s perorálnym semaglutidom (tableta Wegovy) jeden týždeň po poslednej dávke subkutánneho semaglutidu.
Pacienti s diabetom 2. typu
Riziko hypoglykémie možno znížiť znížením dávky sulfonylmočoviny alebo inzulínu pri začatí liečby semaglutidom (pozri časti 4.4 a 4.8).
Vynechaná dávka
Ak vynecháte dávku, vynechaná dávka sa má preskočiť a ďalšia dávka sa má užiť nasledujúci deň.
Špecifické populácie
Staršie osoby (vo veku ≥ 65 rokov)
Dávku nie je potrebné upravovať podľa veku. Terapeutické skúsenosti u pacientov vo veku ≥ 85 rokov sú obmedzené.
Porucha funkcie obličiek
Nevyžaduje sa žiadna úprava dávky u pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek. Skúsenosti s použitím semaglutidu u pacientov so závažnou poruchou funkcie obličiek sú obmedzené. Semaglutid sa neodporúča používať u pacientov so závažnou poruchou funkcie obličiek (eGFR < 30 ml/min/1,73 m2) vrátane pacientov s terminálnym štádiom ochorenia obličiek (pozri časti 4.4, 4.8 a 5.2).
Porucha funkcie pečene
Nevyžaduje sa žiadna úprava dávky u pacientov s miernou alebo stredne závažnou poruchou funkcie pečene. Skúsenosti s použitím semaglutidu u pacientov so závažnou poruchou funkcie pečene sú obmedzené. Semaglutid sa neodporúča používať u pacientov so závažnou poruchou funkcie pečene a u pacientov s miernou alebo stredne závažnou poruchou funkcie pečene sa má používať s opatrnosťou (pozri časti 4.4 a 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť perorálne podávaného semaglutidu u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Wegovy je tableta na perorálne použitie.
Tento liek sa má užiť nalačno po odporúčanom období nalačno trvajúcom najmenej 8 hodín
(pozri časť 5.2).
- Má sa prehltnúť celá s dúškom vody (s polovicou pohára vody ekvivalentnou 120 ml). Tablety sa nemajú deliť, drviť ani žuť, pretože nie je známe, či to ovplyvní absorpciu semaglutidu.
Pacienti majú počkať aspoň 30 minút, kým budú jesť, piť alebo užívať iné perorálne lieky.
Čakanie kratšie ako 30 minút znižuje absorpciu semaglutidu (pozri časti 4.5 a 5.2).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Aspirácia počas celkovej anestézie alebo hlbokej sedácie
U pacientov užívajúcich agonisty receptora GLP-1, ktorí podstupujú celkovú anestéziu alebo hlbokú sedáciu, boli hlásené prípady aspiračnej pneumónie. Preto pred zákrokom v celkovej anestézii alebo hlbokej sedácii je potrebné myslieť na zvýšené riziko aspirácie reziduálneho obsahu žalúdka v dôsledku spomaleného vyprázdňovania žalúdka (pozri časť 4. 8).
Gastrointestinálne účinky a dehydratácia
Použitie agonistov GLP-1 receptora môže súvisieť s gastrointestinálnymi nežiaducimi reakciami. Toto sa má zvážiť pri liečbe pacientov s poruchou funkcie obličiek, pretože nevoľnosť, vracanie a hnačka môžu spôsobiť dehydratáciu, čo môže v zriedkavých prípadoch viesť k zhoršeniu fungovania obličiek (pozri časť 4.8). Pacienti liečení semaglutidom majú byť poučení o potenciálnom riziku dehydratácie v súvislosti s gastrointestinálnymi vedľajšími účinkami a majú vykonať preventívne opatrenia, aby zabránili strate tekutín.
Akútna pankreatitída
Akútna pankreatitída bola pozorovaná pri používaní agonistov GLP-1 receptora (pozri časť 4.8). Pacienti majú byť informovaní o typických príznakoch akútnej pankreatitídy. V prípade podozrenia na pankreatitídu sa má podávanie semaglutidu prerušiť. Ak sa pankreatitída potvrdí, semaglutid sa nemá znovu používať. Opatrnosť je potrebná u pacientov s pankreatitídou v anamnéze. Ak nie sú prítomné iné prejavy a príznaky akútnej pankreatitídy, samotné zvýšenia hladín pankreatických enzýmov nepredikujú akútnu pankreatitídu.
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Údaje z epidemiologických štúdií naznačujú zvýšené riziko nearteritickej prednej ischemickej neuropatie zrakového nervu (non-arteritic anterior ischaemic optic neuropathy, NAION) počas liečby semaglutidom. Nie je stanovený žiadny časový interval, kedy sa NAION môže vyvinúť po začatí liečby. Náhla strata zraku by mala viesť k oftalmologickému vyšetreniu a liečba semaglutidom by sa mala ukončiť, ak sa NAION potvrdí (pozri časť 4.8).
Pacienti s diabetom 2. typu
Semaglutid by sa nemal používať ako náhrada inzulínu u pacientov s diabetom 2. typu.
Semaglutid sa nemá používať v kombinácii s inými agonistami GLP-1 receptora. Toto nebolo hodnotené a zvýšené riziko nežiaducich reakcií súvisiacich s predávkovaním sa považuje za pravdepodobné.
Pre optimálny účinok semaglutidu sa odporúča dodržiavanie dávkovacieho režimu. Ak je odpoveď na liečbu semaglutidom nižšia, ako sa očakávalo, ošetrujúci lekár by si mal byť vedomý toho, že absorpcia semaglutidu je veľmi variabilná a môže byť minimálna a že absolútna biologická dostupnosť semaglutidu je nízka.
Okrem toho sa u pacientov s diabetom predpokladá nižšia expozícia lieku a menší úbytok hmotnosti ako u pacientov bez diabetu.
U pacientov s diabetom 2. typu s nedostatočnou odpoveďou na perorálny semaglutid zvážte prechod na subkutánny semaglutid.
Hypoglykémia u pacientov s diabetom 2. typu
Je známe, že inzulín a sulfonylmočovinou spôsobujú hypoglykémiu. Pacientom liečeným semaglutidom v kombinácii so sulfonylumočovinou alebo s inzulínom môže hroziť vyššie riziko vzniku hypoglykémie. Riziko vzniku hypoglykémie možno znížiť znížením dávky sulfonylmočoviny alebo inzulínu na začiatku liečby agonistom GLP-1 receptora.
Diabetická retinopatia u pacientov s diabetom 2. typu
U pacientov s diabetickou retinopatiou liečených semaglutidom bolo pozorované zvýšené riziko vzniku komplikácií pri diabetickej retinopatii (pozri časť 4.8). Rýchle zlepšenie regulácie glykémie súviselo s dočasným zhoršením diabetickej retinopatie, ale nemožno vylúčiť iné mechanizmy. Pacientov s diabetickou retinopatiou používajúcich semaglutid je potrebné dôkladne sledovať a liečiť podľa klinických odporúčaní. Nie sú žiadne skúsenosti s podávaním Wegovy u pacientov s diabetom 2. typu s neregulovanou alebo potenciálne nestabilnou diabetickou retinopatiou. U týchto pacientov sa liečba liekom Wegovy neodporúča.
Pacienti s gastroparézou
U pacientov s gastroparézou liečených semaglutidom sa môžu vyskytnúť vážnejšie alebo závažné gastrointestinálne nežiaduce reakcie. Semaglutid sa má u týchto pacientov používať s opatrnosťou a semaglutid sa neodporúča, ak je gastroparéza závažná (pozri časť 4.8).
Populácie, ktoré neboli predmetom štúdie
Bezpečnosť a účinnosť subkutánneho alebo perorálneho semaglutidu neboli skúmané u pacientov:
- liečených inými liekmi na reguláciu telesnej hmotnosti,
- s diabetom 1. typu,
- so závažnou poruchou funkcie obličiek (pozri časť 4.2),
- so závažnou poruchou funkcie pečene (pozri časť 4.2),
so IV. triedou kongestívneho srdcového zlyhávania podľa klasifikácie NYHA (New York Heart
Association).
Použitie tohto lieku sa u týchto pacientov neodporúča.
K dispozícii sú obmedzené skúsenosti s podávaním subkutánneho alebo perorálneho semaglutidu u pacientov:
- vo veku od 85 rokov (pozri časť 4.2),
- s miernou alebo stredne závažnou poruchou funkcie pečene (pozri časť 4.2),
- so zápalovým ochorením čriev
- s diabetom 2. typu a HbA1c < 8 % pri perorálnom semaglutide 25 mg,
- s diabetom 2. typu súbežne užívajúcim inzulín pri perorálnom semaglutide 25 mg. U týchto pacientov ho používajte s opatrnosťou.
Pomocná látka so známym účinkom
Sodík
Tablety Wegovy 1,5 mg, 4 mg a 9 mg obsahujú menej ako 1 mmol sodíka (23 mg) v každej dávke, t. j. v podstate zanedbateľné množstvo sodíka.
Tablety Wegovy 25 mg obsahujú 23 mg sodíka na tabletu, čo zodpovedá 1 % maximálneho denného príjmu 2 g sodíka odporúčaného WHO pre dospelého.
4.5 Interakcia s inými liekmi a iné formy interakcií
Semaglutid spomaľuje vyprázdňovanie žalúdka, čo môže mať vplyv na absorpciu ďalších perorálne podávaných liekov.
Účinky semaglutidu na iné lieky
Tyroxín
Celková expozícia (plocha pod krivkou (Area Under the Curve, AUC)) tyroxínu (prispôsobená pre endogénne hladiny) sa po podaní jednej dávky levotyroxínu zvýšila o 33 %. Maximálna expozícia (Cmax) zostala nezmenená. Pri liečbe pacientov semaglutidom súbežne s levotyroxínom sa má zvážiť monitorovanie parametrov štítnej žľazy.
Warfarín a iné deriváty kumarínu
Semaglutid nespôsobil zmenu AUC ani Cmax R- a S-warfarínu po podaní jednorazovej dávky warfarínu a farmakodynamické účinky warfarínu merané pomocou INR (medzinárodným normalizovaným pomerom, International Normalised Ratio) neboli ovplyvnené v klinicky významnej miere. Počas súbežného užívania acenokumarolu a semaglutidu však boli hlásené prípady zníženého INR. Po začatí liečby semaglutidom sa však u pacientov liečených warfarínom alebo inými kumarínovými derivátmi odporúča časté sledovanie INR.
Rosurvastatín
AUC rosuvastatínu sa pri súbežnom podávaní so semaglutidom zvýšila o 41 % [90% CI: 24; 60]. Na základe širokého terapeutického indexu rosuvastatínu sa magnitúda zmien v expozícii nepovažuje za klinicky významnú.
Digoxín, perorálne kontraceptíva, metformín, furosemid
Pri súbežnom podávaní so semaglutidom nebola pozorovaná žiadna klinicky významná zmena AUC alebo Cmax digoxínu, perorálnych antikoncepčných prípravkov (obsahujúcich etinylestradiol a levonorgestrel), metformínu alebo furosemidu.
Interakcie s liekmi s veľmi nízkou biologickou dostupnosťou (1%) neboli hodnotené.
Účinky iných liekov na semaglutid
Omeprazol
Pri užívaní s omeprazolom sa nepozorovala žiadna klinicky významná zmena AUC alebo Cmax semaglutidu.
V skúšaní skúmajúcom farmakokinetiku semaglutidu súbežne podávaného s piatimi inými tabletami sa AUC semaglutidu znížila o 34 % a Cmax o 32 %. To naznačuje, že prítomnosť viacerých tabliet v žalúdku ovplyvňuje absorpciu semaglutidu, ak sa podávajú súbežne v rovnakom čase. Po podaní semaglutidu by pacienti mali počkať 30 minút pred užitím iných perorálnych liekov (pozri časť 4.2).
Pediatrická populácia
Interakčné štúdie sa vykonali iba u dospelých.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženám vo fertilnom veku sa počas liečby semaglutidom odporúča používať antikoncepciu (pozri časť 4.5).
Gravidita
Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Sú iba obmedzené údaje
o použití semaglutidu u gravidných žien. Semaglutid sa preto nemá používať počas gravidity. Ak si pacientka želá otehotnieť alebo otehotnie, semaglutid sa má vysadiť. Semaglutid sa má vysadiť aspoň 2 mesiace pred plánovanou graviditou kvôli dlhému polčasu eliminácie (pozri časť 5.2).
Dojčenie
V materskom mlieku dojčiacich žien sa nezistili žiadne merateľné koncentrácie semaglutidu. Salkaprozát sodný bol prítomný v materskom mlieku a niektoré jeho metabolity sa vylučovali do materského mlieka v nízkych koncentráciách. Riziko pre novorodencov/dojčatá nemožno vylúčiť. Wegovy sa nemá používať počas dojčenia.
Fertilita
Účinok semaglutidu na fertilitu u ľudí nie je známy. Semaglutid neovplyvnil samčiu fertilitu u potkanov. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie počtu ovulácií pri dávkach spojených so znížením telesnej hmotnosti matky (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Semaglutid nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Avšak závraty sa však môžu vyskytnúť hlavne počas zvyšovania dávky. Ak sa objavia závraty, je potrebné viesť vozidlo alebo obsluhovať stroje s opatrnosťou.
Pacienti s diabetom 2. typu
Keď sa používa v kombinácii so sulfonylmočovinou alebo s inzulínom, pacientov je potrebné upozorniť, aby prijali opatrenia na zabránenie vzniku hypoglykémie počas vedenia vozidiel a obsluhy strojov (pozri časť 4.4).
4.8 Nežiaduce účinky
Súhrn profilu bezpečnosti
Najčastejšie hlásenými nežiaducimi reakciami boli gastrointestinálne poruchy vrátane nevoľnosti, hnačky, zápchy, abdominálnej bolesti, dyspepsie a vracania. Tieto reakcie sa pozorovali najmä v období so zvyšovaním dávky (pozri Opis vybraných nežiaducich reakcií).
Bezpečnostný profil perorálneho semaglutidu bol konzistentný s bezpečnostným profilom subkutánneho semaglutidu.
Súhrn nežiaducich reakcií v tabuľke
V tabuľke č. 1 sú uvedené nežiaduce reakcie zistené v klinických štúdiách u dospelých a v postmarketingových hláseniach. Frekvencie vychádzajú zo všetkých štyroch skúšaní fázy 3a (STEP 1-4), pokiaľ nie je uvedené inak, v ktorých bolo lieku Wegovy vystavených 2 650 dospelých pacientov. Trvanie skúšaní bolo 68 týždňov. Nežiaduce reakcie v skúšaní OASIS 4 (204 dospelých s obezitou alebo nadváhou s aspoň jednou komorbiditou súvisiacou s hmotnosťou bolo vystavených perorálnemu semaglutidu počas 64 týždňov) mali podobné frekvencie ako v skúšaniach fázy 3a so subkutánnym podávaním, s výnimkou dyspepsie, ktorá mala vyššiu kategóriu frekvencie. Udalosti, ktoré nie sú relevantné pre perorálne podanie, sú v nasledujúcom prehľade vynechané.
Nežiaduce reakcie sú uvedené podľa triedy orgánových systémov a frekvencie MedDRA. Kategórie frekvencií sú definované takto: Veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000) alebo veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci každej kategórie frekvencie sú nežiaduce reakcie zoradené podľa klesajúcej závažnosti.
Tabuľka č. 1 Nežiaduce reakcie
MedDRA trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkavé | Neznáme |
Poruchy imunitného systému | Anafylaktic ká reakcia | |||||
Poruchy metabolizmu a výživy | Hypoglykémia u pacientov s diabetom 2. typua | |||||
| Poruchy nervového systému | Bolesť hlavyb | Závratb Dysgeúziab,c Dyzestéziaa,c,g |
MedDRA trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Veľmi zriedkavé | Neznáme |
| Poruchy oka | Diabetická retinopatia u pacientov s diabetom 2. typua | Nearteritic ká predná ischemická neuropatia zrakového nervu (NAION) | ||||
Poruchy srdca a srdcovej činnosti | Zvýšená srdcová frekvenciaa,c | |||||
| Poruchy ciev | Hypotenzia Ortostatická hypotenzia | |||||
Poruchy gastrointestinálne ho traktu | Vracaniea,b Hnačkaa,b Zápchaa,b Dyspepsiab ,d Nevoľnosť a,b Bolesť bruchab,c | Gastritídab,c Gastroezofágo vá refluxová chorobab Eruktáciab Flatulenciab Abdominálna distenziab | Akútna pankreatitídaa Oneskorené vyprázdňova nie žalúdka | Črevná obštrukciac, e,f | ||
| Poruchy pečene a žlčových ciest | Cholelitiázaa | |||||
| Poruchy kože a podkožného tkaniva | Vypadávanie vlasova | Angioedém | ||||
Celkové poruchy a reakcie v mieste podania | Únavab,c | |||||
| Laboratórne a funkčné vyšetrenia | Zvýšená hladina amylázyc Zvýšená hladina lipázyc |
- a) pozri nižšie uvedený opis vybraných nežiaducich reakcií
- b) pozorované najmä v období zvyšovania dávky
- c) združené preferované termíny
- d) Frekvencia je založená na skúšaní fázy 3 OASIS 4 s perorálnym semaglutidom.
- e) z postmarketingových hlásení
- f) združený termín zahŕňajúci pojmy črevná obštrukcia, ileus, obštrukcia tenkého čreva
- g) združený termín zahŕňajúci pojmy dyzestézia, hyperestézia, parestézia, pocit pálenia kože, pocit pálenia, bolesť kože, citlivá pokožka, kožný diskomfort, senzibilizácia kože, alodýnia a hyperpatia
Opis vybraných nežiaducich reakcií
Nižšie uvedené nežiaduce reakcie sa vzťahujú na perorálny semaglutid. Frekvencie špecifických nežiaducich reakcií, pokiaľ nie je uvedené inak, sa vzťahujú na skúšanie OASIS 4 fázy 3.
Gastrointestinálne nežiaduce reakcie
Tieto udalosti boli najčastejšie hlásené počas zvyšovania dávky. Počas 64-týždňového skúšobného obdobia sa nevoľnosť vyskytla u 46,6 % pacientov liečených perorálnym semaglutidom (18,6 % pri placebe), vracanie u 30,9 % (5,9 % pri placebe), dyspepsia u 18,1 % (8,8 % pri placebe), hnačka u 17,6 % (8,8 % pri placebe) a bolesť brucha u 16,7 % (7,8 % pri placebe). Väčšina udalostí bola miernej až stredne závažnej závažnosti a krátkeho trvania. Zápcha sa vyskytla u 20,1 % pacientov liečených semaglutidom (9,8 % pri placebe) a bola miernej až stredne závažnej závažnosti a dlhšieho trvania.
Pacienti s gastroparézou v anamnéze môžu pri liečbe semaglutidom pociťovať vážnejšie alebo závažné gastrointestinálne účinky.
U pacientov so stredne závažnou poruchou funkcie obličiek (eGFR ≥ 30 až <60 ml/min/1,73 m2) sa pri liečbe semaglutidom môžu vyskytnúť viaceré gastrointestinálne účinky.
Gastrointestinálne udalosti viedli k trvalému prerušeniu liečby u 3,4 % pacientov liečených perorálnym semaglutidom.
Akútna pankreatitída
Akútna pankreatitída bola hlásená u 0 % pacientov liečených perorálnym semaglutidom a u 1,0 % pacientov liečených placebom. Frekvencia akútnej pankreatitídy potvrdenej posúdením hlásenej v klinických štúdiách fázy 3a STEP bola 0,2 % pre semaglutid a < 0,1 % pre placebo. V skúšaní SELECT, ktorá sa zaoberala kardiovaskulárnymi výsledkami, bola frekvencia akútnej pankreatitídy potvrdenej posúdením 0,2 % pre semaglutid a 0,3 % pre placebo.
Akútne ochorenie so žlčovými kameňmi/Cholelitiáza
Cholelitiáza bola hlásená u 2,5 % pacientov a viedla k cholecystitíde u 0 % pacientov liečených perorálnym semaglutidom. Cholelitiáza a cholecystitída boli hlásené u 1 % a 0 % pacientov užívajúcich placebo v uvedenom poradí.
Vypadávanie vlasov
Vypadávanie vlasov bolo hlásené u 6,4 % pacientov liečených perorálnym semaglutidom a u 2,0 % pacientov užívajúcich placebo. Všetky udalosti boli mierne alebo stredne závažné a polovica z nich sa do konca štúdie upravil. Vypadávanie vlasov bolo hlásené častejšie u pacientov s väčším úbytkom hmotnosti (≥ 20 %).
Zrýchlená srdcová frekvencia
U pacientov liečených perorálnym semaglutidom sa pozoroval priemerný nárast o 2 údery za minútu (beats per minute, bpm) oproti východiskovej hodnote 72 bpm. Podiel subjektov so zvýšením pulzu od východiskovej hodnoty o ≥ 20 bpm v ktoromkoľvek časovom bode počas obdobia liečby bol 26,5 % v skupine so semaglutidom oproti 20,8 % v skupine s placebom.
Imunogenicita
V súlade s potenciálne imunogénnymi vlastnosťami liekov obsahujúcich proteíny alebo peptidy sa u pacientov po liečbe semaglutidom môžu vytvoriť protilátky. Podiel pacientov s pozitívnym výsledkom testu na protilátky proti semaglutidu liečených perorálnym semaglutidom 14 mg a 25 mg v akomkoľvek čase po začatí liečby boli nízke (0,5 % a 0,3 % pre Rybelsus a Wegovy tablety, v uvedenom poradí) a žiadni pacienti nemali neutralizujúce protilátky proti semaglutidu ani protilátky proti semaglutidu s neutralizujúcim účinkom na endogénny GLP-1. Počas liečby mohli vysoké koncentrácie semaglutidu znížiť citlivosť testov, preto nie je možné vylúčiť riziko falošne negatívnych výsledkov. U jedincov s pozitívnym testom na protilátky počas liečby a po liečbe však bola prítomnosť protilátok prechodná a bez zjavného vplyvu na účinnosť a bezpečnosť.
Hypoglykémia u pacientov s diabetom 2. typu
V klinickom skúšaní STEP 2 bola klinicky významná hypoglykémia pozorovaná u 6,2 % (0,1 udalostí/pacientorok) účastníkov liečených semaglutidom 2,4 mg v porovnaní s 2,5 % (0,03 udalostí/pacientorok) účastníkov užívajúcich placebo. Hypoglykémia so semaglutidom bola pozorovaná pri súbežnom užívaní sulfonylmočoviny aj bez nej. Jedna epizóda (0,2 % účastníkov; 0,002 udalostí/pacientorok) bola hlásená ako závažná u účastníka, ktorý súbežne neužíval sulfonylmočovinu. Riziko vzniku hypoglykémie sa zvýšilo, keď sa semaglutid užíval so sulfonylmočovinou.
Diabetická retinopatia u pacientov s diabetom 2. typu
Dvojročné klinické skúšanie skúmalo subkutánny semaglutid 0,5 mg a 1 mg oproti placebu u 3 297 pacientov s diabetom 2. typu, s vysokým kardiovaskulárnym rizikom, dlhým trvaním diabetu a nedostatočne kontrolovanou hladinou glukózy v krvi. V tomto skúšaní sa posudzované prípady komplikácií diabetickej retinopatie vyskytli u viacerých pacientov liečených semaglutidom (3,0 %) v porovnaní s placebom (1,8 %). Toto sa pozorovalo u pacientov liečených inzulínom so známou diabetickou retinopatiou. Rozdiel v liečbe sa objavil skoro a pretrvával počas celej štúdie. V STEP 2 boli hlásené retinálne poruchy u 6,9 % pacientov liečených semaglutidom 2,4 mg, u 6,2 % pacientov liečených subkutánnym semaglutidom 1 mg a u 4,2 % pacientov užívajúcich placebo. Väčšina udalostí bola hlásená ako diabetická retinopatia (4,0 %, 2,7 % a 2,7 %, v uvedenom poradí) a neproliferatívna retinopatia (0,7 %, 0 % a 0 %, v uvedenom poradí).
Dyzestézia
Udalosti súvisiace s klinickým obrazom zmeneného kožného vnímania, ako je citlivá pokožka, hyperestézia, parestézia, pocit pálenia kože a alodýnia, boli hlásené u 4,9 % pacientov liečených perorálnym semaglutidom. U pacientov užívajúcich placebo neboli hlásené žiadne udalosti.Udalosti boli mierne až stredne závažné a väčšina pacientov sa zotavila počas pokračujúcej liečby.
Nearteritická predná ischemická neuropatia zrakového nervu (NAION)
Výsledky niekoľkých rozsiahlych epidemiologických štúdií naznačujú, že expozícia semaglutidu u dospelých s diabetom 2. typu je spojená s približne dvojnásobným zvýšením relatívneho rizika vzniku NAION, čo zodpovedá približne jednému ďalšiemu prípadu na 10 000 osoborokov liečby.
Ďalšie špecifické populácie
V skúšaní SELECT u dospelých s potvrdeným kardiovaskulárnym ochorením bol profil nežiaducich reakcií podobný ako v skúšaniach fázy 3a so subkutánnym semaglutidom zameraným na manažment hmotnosti.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Predávkovanie semaglutidom môže súvisieť s gastrointestinálnymi poruchami, ktoré môžu viesť k dehydratácii. V prípade predávkovania sa u pacienta majú sledovať klinické prejavy a má sa začať vhodná podporná liečba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antidiabetiká, analógy glukagónu podobného peptidu-1 (GLP-1), ATC kód: A10BJ06
Mechanizmus účinku
Semaglutid je analóg GLP-1 s 94 % sekvenčnou homológiou s ľudským GLP-1. Semaglutid pôsobí ako agonista GLP-1 receptora, selektívne sa viaže na GLP-1 receptor a aktivuje ho, cieľ natívneho GLP-1.
GLP-1 je fyziologický regulátor chuti na jedlo a príjmu kalórií a receptor GLP-1 je prítomný vo viacerých oblastiach mozgu, ktoré sa podieľajú na regulácii chuti na jedlo.
Klinické skúšania vykonané na zvieratách preukazujú, že semaglutid účinkuje v mozgu prostredníctvom receptora GLP-1. Semaglutid má priame účinky na oblasti mozgu podieľajúce sa na homeostatickej regulácii príjmu jedla v hypotalame a mozgovom kmeni. Semaglutid môže ovplyvniť hedonický systém odmeňovania prostredníctvom priamych a nepriamych účinkov v oblastiach mozgu vrátane septa, talamu a amygdaly.
Klinické skúšania preukazujú, že semaglutid znižuje príjem energie, zvyšuje pocity sýtosti, plnosti a regulovania konzumácie jedla, znižuje pocity hladu a frekvenciu a intenzitu chuti na jedlo. Semaglutid navyše znižuje preferenciu jedla s vysokým obsahom tukov.
Semaglutid organizuje homeostatické a hedonické podiely s výkonnou funkciou regulujúcou príjem kalórii, chuť na jedlo, odmenu a výber jedla.
V klinických skúšaniach semaglutid navyše preukázal, že znižuje glykémiu spôsobom závislým od glukózy stimuláciou sekrécie inzulínu a znížením sekrécie glukagónu, keď je glykémia vysoká. Mechanizmus znižovania glykémie takisto zahŕňa mierne spomalenie vyprázdňovania žalúdka v ranej postprandiálnej fáze. Počas hypoglykémie semaglutid znižuje sekréciu inzulínu a nenarúša sekréciu glukagónu.
Receptory GLP-1 sú tiež exprimované v srdci, vaskulatúre, imunitnom systéme a obličkách. V klinických štúdiách má semaglutid priaznivý účinok na plazmatické lipidy, znižuje systolický krvný tlak a znižuje zápal. Okrem toho štúdie vykonané na zvieratách preukázali, že semaglutid utlmil vznik aterosklerózy a mal protizápalový účinok v kardiovaskulárnom systéme.
Mechanizmus účinku semaglutidu na zníženie kardiovaskulárneho rizika je pravdepodobne multifaktoriálny, čiastočne spôsobený účinkami na zníženie hmotnosti a účinkami na známe kardiovaskulárne rizikové faktory (zníženie krvného tlaku, zlepšenie lipidového profilu a metabolizmu glukózy a protizápalové účinky, ako sa preukázalo znížením vysoko citlivého C-reaktívneho proteínu (high-sensitivity C-reactive protein, hsCRP)). Presný mechanizmus znižovania kardiovaskulárneho rizika nebol stanovený.
Farmakodynamické účinky
Chuť na jedlo, energetický príjem a výber jedla
Semaglutid znižuje chuť na jedlo zvýšením pocitov plnosti a sýtosti, pričom znižuje hlad a potenciálnu konzumáciu jedla.
Lipidy nalačno a po jedle
U pacientov s diabetom 2. typu perorálny semaglutid v dávke 9 mg v porovnaní s placebom znížil koncentráciu triglyceridov nalačno a cholesterolu lipoproteínov s veľmi nízkou hustotou (low-density lipoproteins, VLDL) o 19 % [8; 28] a 20 % [5; 33]. Postprandiálna odpoveď triglyceridov a VLDL cholesterolu na jedlo s vysokým obsahom tuku sa znížila o 24 % [9; 36] a 21 % [7; 32]. ApoB48 sa znížil nalačno aj po jedle o 25 % [2; 42] a 30 % [15; 43].
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť 25 mg perorálne podávaného semaglutidu (tableta) jedenkrát denne na reguláciu hmotnosti v kombinácii so zníženým príjmom kalórií a zvýšenou fyzickou aktivitou boli hodnotené v 64-týždňovom dvojito zaslepenom randomizovanom, placebom kontrolovanom skúšaní fázy 3b (OASIS 4), ktoré zahŕňalo 307 pacientov (205 randomizovaných na liečbu perorálne podávaným semaglutidom).
Liečba semaglutidom preukázala vyšší, klinicky významný a trvalý úbytok telesnej hmotnosti v porovnaní s placebom u pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a s najmenej jednou komorbiditou súvisiacou s telesnou hmotnosťou. Okrem toho v rámci skúšaní vyšší podiel pacientov dosiahol ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % úbytok telesnej hmotnosti pri semaglutide v porovnaní s placebom. K zníženiu telesnej hmotnosti došlo bez ohľadu na prítomnosť gastrointestinálnych príznakov, ako je nevoľnosť, vracanie alebo hnačka.
Liečba semaglutidom takisto preukázala štatisticky významné zlepšenie obvodu pásu, systolického krvného tlaku a fyzického fungovania v porovnaní s placebom.
Účinnosť sa preukázala bez ohľadu na vek, pohlavie, rasu, etnickú príslušnosť, východiskovú telesnú hmotnosť, BMI, prítomnosť diabetu 2. typu a mieru fungovania obličiek. Rozdiely v účinnosti existovali vo všetkých podskupinách. Relatívne väčší úbytok hmotnosti bol pozorovaný u žien a u pacientov bez diabetu 2. typu, ako aj u pacientov s nižšou základnou telesnou hmotnosťou v porovnaní s vyššou základnou telesnou hmotnosťou.
Okrem toho sa účinnosť a bezpečnosť subkutánne podávaného semaglutidu na reguláciu hmotnosti v kombinácii so zníženým príjmom kalórií a zvýšenou fyzickou aktivitou hodnotila v štyroch 68-týždňových dvojito zaslepených randomizovaných, placebom kontrolovaných skúšaniach fázy 3a (STEP 1 – 4). Do týchto skúšaní bolo zahrnutých celkovo 4 684 pacientov (2 652 randomizovaných na liečbu subkutánne podávaným semaglutidom). Účinnosť a bezpečnosť boli v skúšaniach OASIS 4 a STEP 1 podobné bez ohľadu na cestu podania.
OASIS 4: Regulácia hmotnosti – tableta Wegovy 25 mg (semaglutid 25 mg) jedenkrát denne
V 64-týždňovom skúšaní fázy 3b bolo 307 dospelých pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a s aspoň jednou komorbiditou súvisiacou s hmotnosťou randomizovaných na perorálne podávaný semaglutid alebo placebo raz denne. Všetci pacienti počas štúdie držali nízkokalorickú diétu a zvýšili fyzickú aktivitu.
Úbytok hmotnosti nastal skoro a pokračoval počas celej štúdie. Na konci liečby (64. týždeň) bol úbytok hmotnosti lepší a klinicky významný v porovnaní s placebom (pozri tabuľku 2 a obrázok 1).
Okrem toho vyšší podiel pacientov dosiahol úbytok hmotnosti ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % pri perorálne podávanom semaglutide v porovnaní s placebom (pozri tabuľku 2). Medzi pacientmi s prediabetom na začiatku liečby mal vyšší podiel pacientov normoglykemický stav na konci liečby perorálne podávaným semaglutidom v porovnaní s placebom (71,1 % oproti 33,3 %).
Tabuľka 2 OASIS 4: Výsledky v 64. týždni
| Semaglutid 25 mg tablety | Placebo | |
| Celý súbor analýzy (N) | 205 | 102 |
| Telesná hmotnosť | ||
| Východisková hodnota (kg) | 106,4 | 104,8 |
| Zmena oproti východiskovej hodnote (%)1,2 | -13,6 | -2,2 |
| Rozdiel (%) oproti placebu1 [95 % IS] | -11,4 [-13,9; -9]* | |
| Zmena oproti východiskovej hodnote (kg)1 | -14,2 | -2,2 |
* p < 0,0001 (neupravená 2-stranná) pri nadradenosti.
1 Odhad použitím modelu ANCOVA s použitím viacnásobného pripočítania na základe všetkých údajov bez ohľadu na prerušenie randomizovanej liečby alebo začatie podávania iných liekov proti obezite alebo na bariatrické chirurgické zákroky.
2 Počas skúšania bola randomizovaná liečba natrvalo prerušená u 18 % a 25,5 % pacientov randomizovaných pre užívanie perorálneho semaglutidu v dávke 25 mg a placeba v uvedenom poradí. Za predpokladu, že všetci randomizovaní pacienti neprestali užívať liečbu a neužívali dodatočné liečby proti obezite, odhadované zmeny v 68. týždni oproti randomizácii v telesnej hmotnosti na základe opakovaných meraní modelu zmiešaného účinku vrátane všetkých pozorovaní až po prvé prerušenie liečby boli –16,6 % a –2,8 % pri semaglutide v dávke 25 mg a pri placebe v uvedenom poradí. 3 Odhad z modelu binárnej regresie na základe rovnakého postupu pripočítania ako pri primárnej analýze.
| Semaglutid 25 mg tablety | Placebo | |
| Rozdiel (kg) oproti placebu1 [95 % IS] | -12,0 [-14,6; -9,5]* | |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 5 %3 | 76,3* | 30,5 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 10 %3 | 59,8* | 14,1 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 15 %3 | 47,0* | 5,4 |
| Pacienti (%), ktorí dosiahli úbytok telesnej hmotnosti o ≥ 20 %3 | 27,5* | 3 |
| Obvod pásu (cm) | ||
| Východisková hodnota | 114 | 113,6 |
| Zmena oproti východiskovej hodnote1 | -12,2 | -2,8 |
| Rozdiel oproti placebu1 [95 % IS] | -9,5 [-12,4; -6,6]* | |
| Systolický krvný tlak (mmHg) | ||
| Východisková hodnota | 131 | 131 |
| Zmena oproti východiskovej hodnote1 | -6,8 | -5,4 |
| Rozdiel oproti placebu1 [95 % IS] | -1,4 [-4,6; 1,8] |
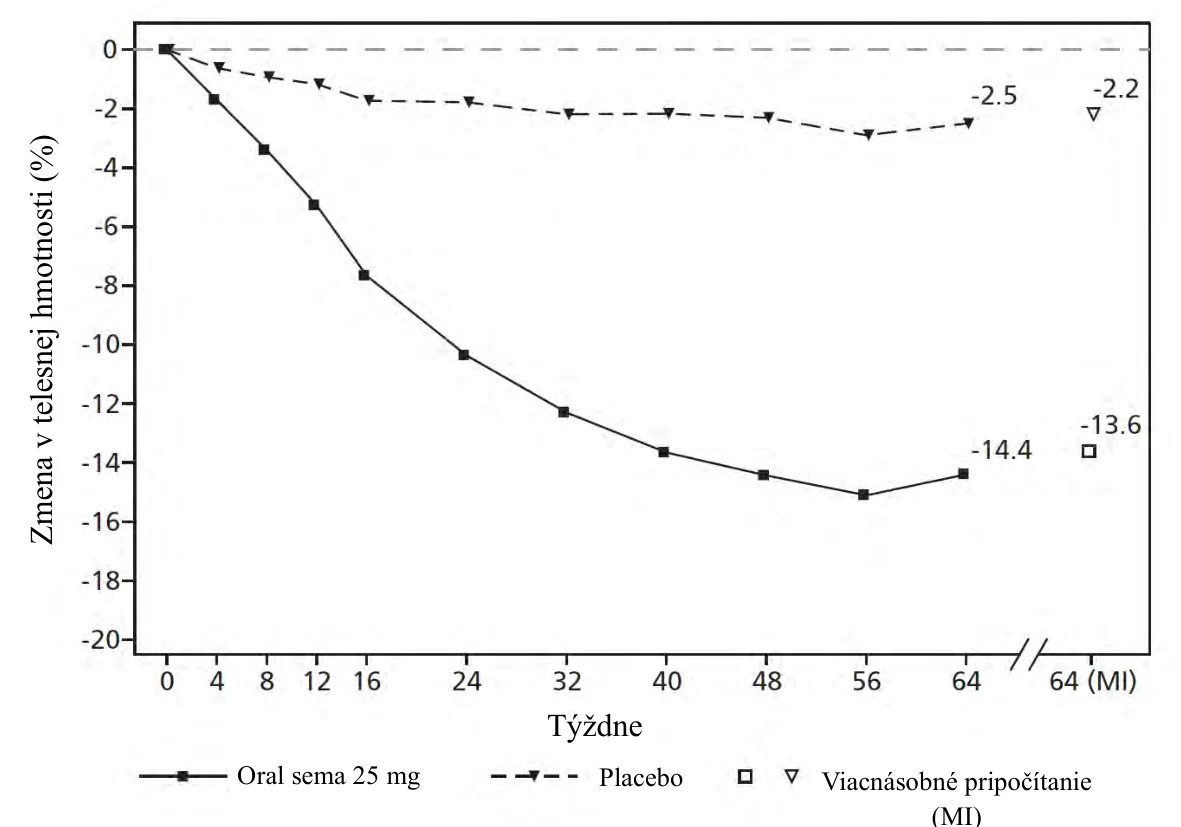
Pozorované hodnoty pre pacientov, ktorí absolvovali každú plánovanú návštevu, a odhady s viacerými imputáciami (multiple imputations MI) z vyhľadaných pacientov, ktorí nedokončili účasť.
Obrázok 1 OASIS 4: Priemerná zmena telesnej hmotnosti (%) od začiatku do 64. týždňa
Hoci niektorí pacienti nedosiahli rovnakú expozíciu pri perorálnom semaglutide 25 mg a subkutánnom semaglutide 2,4 mg, údaje z nasledujúcich štúdií so subkutánnou formou sa považujú za informatívne pre perorálnu formu.
STEP 1: Regulácia telesnej hmotnosti
V 68-týždňovom dvojito zaslepenom skúšaní bolo randomizovaných 1 961 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a najmenej s jednou komorbiditou súvisiacou s telesnou hmotnosťou pre užívanie subkutánneho semaglutidu alebo placeba. Všetci pacienti mali počas celého skúšania diétu so zníženým kalorickým obsahom a so zvýšenou telesnou aktivitou.
K úbytku telesnej hmotnosti došlo skoro a pokračoval počas celého skúšania. Na konci liečby (68. týždeň) bol úbytok telesnej hmotnosti vyšší a klinicky významný v porovnaní s placebom. Okrem toho vyšší podiel pacientov dosiahol ≥ 5 %, ≥ 10 %, ≥ 15 % a ≥ 20 % úbytok telesnej hmotnosti pri semaglutide v porovnaní s placebom.
STEP 2: Regulácia telesnej hmotnosti u pacientov s diabetom 2. typu
V 68-týždňovom, dvojito zaslepenom skúšaní bolo randomizovaných 1 210 pacientov s nadváhou alebo s obezitou (BMI ≥ 27 kg/m2) a s diabetom 2. typu pre užívanie semaglutidu v dávke 2,4 mg, semaglutidu v dávke 1 mg jedenkrát týždenne alebo pre užívanie placeba. Pacienti zaradení do skúšania mali nedostatočne regulovaný diabetes (HbA1c 7–10 %) a boli liečení: buď iba diétou a cvičením alebo 1 – 3 perorálnymi antidiabetikami. Všetci pacienti mali počas celého skúšania diétu so zníženým kalorickým obsahom a so zvýšenou telesnou aktivitou.
Liečba semaglutidom po dobu 68 týždňov viedla k vyššiemu a klinicky významnému zníženiu telesnej hmotnosti a hodnoty HbA1c v porovnaní s placebom.
STEP 3: Regulácia telesnej hmotnosti s intenzívnou behaviorálnou terapiou
V 68-týždňovom dvojito zaslepenom skúšaní bolo randomizovaných 611 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a najmenej s jednou komorbiditou súvisiacou s telesnou hmotnosťou pre užívanie semaglutidu alebo placeba. Počas skúšania všetci pacienti absolvovali intenzívnu behaviorálnu terapiu (IBT), ktorá pozostávala z veľmi obmedzujúcej diéty, zvýšenej fyzickej aktivity a behaviorálneho poradenstva.
Liečba semaglutidom a IBT po dobu 68 týždňov viedla k vyššiemu a klinicky významnému zníženiu telesnej hmotnosti v porovnaní s placebom.
STEP 4: Trvalá regulácia telesnej hmotnosti
V 68-týždňovom dvojito zaslepenom skúšaní bolo do skúšania zaradených 902 pacientov s obezitou (BMI ≥ 30 kg/m2) alebo s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) a najmenej s jednou komorbiditou súvisiacou s telesnou hmotnosťou. Všetci pacienti mali počas celého skúšania diétu so zníženým kalorickým obsahom a so zvýšenou telesnou aktivitou. Od 0. po 20. týždeň (úvodné obdobie „run-in“) všetci pacienti užívali semaglutid. V 20. týždni (východiskový stav) boli pacienti, ktorí dosiahli udržiavaciu dávku 2,4 mg, randomizovaní pre pokračovanie v liečbe alebo prechod na užívanie placeba.
Pacienti, ktorí dosiahli udržiavaciu dávku 2,4 mg v 20. týždni (východiskový stav) a pokračovali v liečbe semaglutidom po dobu 48 týždňov (20. – 68. týždeň), pokračovali v chudnutí a dosiahli vyššie a klinicky významné zníženie telesnej hmotnosti v porovnaní s pacientmi, ktorí prešli na užívanie placeba.
Zlepšenie fyzického fungovania
Perorálny semaglutid preukázal štatisticky významné zlepšenie skóre fyzickej aktivity a viac pacientov s perorálnym semaglutidom dosiahlo klinicky významné zlepšenie v porovnaní s placebom. Fyzická aktivita bola hodnotená pomocou dotazníka špecifického pre obezitu s názvom Vplyv hmotnosti na kvalitu života (Impact of Weight on Quality of Life Lite Clinical studies, IWQOL-Lite-CT).
Hodnotenie kardiovaskulárneho stavu
SELECT: Skúšanie kardiovaskulárnych výsledkov u pacientov s nadváhou alebo obezitou
U jedincov s preukázaným kardiovaskulárnym ochorením a BMI ≥ 27 kg/m2 sa neuskutočnili žiadne klinické skúšania s perorálnym semaglutidom 25 mg zamerané na kardiovaskulárne výsledky.
SELECT bolo randomizované, dvojito zaslepené, placebom kontrolované, udalosťou riadené skúšanie, ktoré zahŕňalo 17 604 pacientov s preukázaným kardiovaskulárnym ochorením a BMI ≥ 27 kg/m2. Pacienti boli randomizovaní buď na subkutánny semaglutid 2,4 mg (n=8 803) alebo placebo (n=8 801) ako doplnok k štandardnej starostlivosti. Medián zotrvania v skúšaní bol 41,8 mesiaca.
Skúšanú populáciu tvorili pacienti a pacientky s priemerným vekom 61,6 roka. Priemerný BMI bol 33,3 kg/m2 a priemerná telesná hmotnosť bola 96,7 kg. Pacienti s anamnézou diabetu 1. a 2. typu boli vylúčení. Pacienti s diabetom 1. a 2. typu v anamnéze boli vylúčení.
Primárnym koncovým ukazovateľom bol čas od randomizácie po prvý výskyt závažných nežiaducich kardiovaskulárnych udalostí (major adverse cardiovascular events, MACE), definovaný ako zložený cieľový ukazovateľ pozostávajúci z kardiovaskulárnej smrti (vrátane neurčenej príčiny smrti), nefatálneho infarktu myokardu alebo nefatálnej cievnej mozgovej príhody.
Superiorita subkutánneho semaglutidu 2,4 mg oproti placebu pre MACE bola potvrdená s pomerom rizika 0,80 [0,72; 0,90]][95 %IS], čo zodpovedá zníženiu relatívneho rizika pri MACE o 20 %. Zníženie MACE so subkutánnym semaglutidom 2,4 mg nebolo ovplyvnené vekom, pohlavím, rasou, etnickým pôvodom, východiskovou hodnotou BMI alebo úrovňou poškodenia funkcie obličiek.
5.2 Farmakokinetické vlastnosti
Absorpcia
Perorálne podávaný semaglutid má nízku absolútnu biologickú dostupnosť a variabilnú absorpciu. Denné podávanie podľa odporúčaného dávkovania v kombinácii s dlhým polčasom znižuje medzidenné kolísanie expozície.
Farmakokinetický profil perorálne podávaného semaglutidu bol charakterizovaný u zdravých ľudí a pacientov s nadváhou alebo obezitou pomocou populačného farmakokinetického modelovania. Po perorálnom podaní sa maximálna plazmatická koncentrácia semaglutidu dosiahla 1 hodinu po podaní dávky. Polčas rozpadu semaglutidu je približne 1 týždeň, čo naznačuje, že rovnovážny stav sa dosiahne po 4 – 5 týždňoch podávania raz denne. Priemerná predpokladaná koncentrácia bola približne 77 nmol/l, pričom 90 % subjektov liečených semaglutidom 25 mg malo priemernú koncentráciu medzi 27 a 186 nmol/l.
Koncentrácie v rovnovážnom stave sa zvyšovali približne úmerne s dávkami až do 25 mg jedenkrát denne. Celková variabilita AUC v rámci účastníkov a medzi účastníkmi po perorálnom podaní semaglutidu sa odhadovala na 166 % po jednorazovej dávke. V rovnovážnom stave je variabilita AUC znížená v dôsledku denného dávkovania a dlhého polčasu semaglutidu, čo vedie k celkovej variabilite 68 % (33 % variabilita v rámci účastníkov).
Na základe údajov in vitro salkaprozát sodný uľahčuje absorpciu semaglutidu. K absorpcii semaglutidu dochádza predovšetkým v žalúdku.
Odhadovaná biologická dostupnosť semaglutidu po perorálnom podaní je približne 1-2 %.
Absorpcia semaglutidu sa znižuje, ak sa užije s jedlom alebo veľkým objemom vody. Skúmali sa rôzne schémy dávkovania semaglutidu. Štúdie ukazujú, že dlhšie obdobie nalačno pred a po podaní má za následok vyššiu absorpciu.
Distribúcia
Odhadovaný absolútny distribučný objem u pacientov s nadváhou alebo obezitou je približne 8,9 l. Semaglutid sa vo veľkej miere viaže na plazmatické proteíny (>99 %).
Metabolizmus/biotransformácia
Pred vylúčením sa semaglutid vo veľkej miere metabolizuje proteolytickým štiepením hlavného reťazca peptidu a sekvenčnou beta-oxidáciou vedľajšieho reťazca mastnej kyseliny. Neutrálna endopeptidáza (NEP) bola zistená ako jeden z aktívnych metabolických enzýmov.
Eliminácia
Primárnymi cestami vylučovania látok súvisiacich so semaglutidom sú moč a stolica. Približne 3 % absorbovanej dávky sa vylúčilo močom vo forme neporušeného semaglutidu. Klírens semaglutidu u pacientov s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) alebo s obezitou (BMI ≥ 30 kg/m2) bol približne 0,04 l/h. Pri polčase eliminácie približne 1 týždeň bude semaglutid prítomný v krvnom obehu približne 7 týždňov od podania poslednej dávky perorálneho semaglutidu (tablety).
Špecifické populácie
Starší pacienti
Podľa údajov zo skúšaní vo fáze 3 zahŕňajúcich pacientov vo veku 18 – 92 rokov vek nemal žiadny vplyv na farmakokinetiku semaglutidu.
Pohlavie, rasa a etnická príslušnosť
Podľa údajov zo skúšaní vo fáze 3a pohlavie, rasa (biela, čierna alebo africkoamerická, ázijská) a etnická príslušnosť (hispánska alebo latinsko-americká, nehispánska alebo nelatinsko-americká) nemali žiadny vplyv na farmakokinetiku semaglutidu.
Telesná hmotnosť
Telesná hmotnosť mala vplyv na expozíciu semaglutidu. Vyššia telesná hmotnosť súvisela s nižšou expozíciou; 20 % rozdiel v telesnej hmotnosti u jednotlivcov spôsobí približne 18 % rozdiel v expozícii na základe údajov o subkutánnom podávaní semaglutidu. Subkutánne a perorálne podanie semaglutidu v klinických štúdiách preukázalo klinicky účinné expozície v rozmedzí telesnej hmotnosti 54,4 – 245,6 kg.
Porucha funkcie obličiek
Porucha funkcie obličiek neovplyvnila farmakokinetiku semaglutidu klinicky významným spôsobom. Toto sa preukázalo po 10 po sebe nasledujúcich dňoch perorálneho podávania semaglutidu raz denne u pacientov s rôznymi stupňami poruchy funkcie obličiek (mierna, stredne závažná, závažná alebo pacienti na dialýze) v porovnaní s pacientmi s normálnou funkciou obličiek. Takisto sa to preukázalo u pacientov s nadváhou (BMI ≥ 27 kg/m2 až < 30 kg/m2) alebo s obezitou (BMI ≥ 30 kg/m2) a s miernou až stredne závažnou poruchou funkcie obličiek na základe údajov zo skúšaní vo fáze 3a.
Porucha funkcie pečene
Porucha funkcie pečene nemala žiadny vplyv na expozíciu semaglutidu. Farmakokinetika semaglutidu sa hodnotila u pacientov s rôznymi stupňami poruchy funkcie pečene (mierna, stredne závažná, závažná) a v porovnaní s účastníkmi s normálnou funkciou pečene v štúdiách s 10 po sebe nasledujúcimi dňami s podávaním dávky perorálneho semaglutidu jedenkrát denne.
Ochorenie hornej časti gastrointestinálneho traktu
Ochorenie hornej časti gastrointestinálneho traktu (chronická gastritída a/alebo gastroezofágový reflux) neovplyvnilo farmakokinetiku perorálne podávaného semaglutidu klinicky významným spôsobom. Farmakokinetika sa hodnotila u pacientov s diabetom 2. typu s ochorením hornej časti gastrointestinálneho traktu alebo bez neho, ktorým bol podávaný semaglutid jedenkrát denne počas 10 po sebe nasledujúcich dní. Preukázalo sa to aj u účastníkov s diabetom 2. typu a ochorením hornej časti gastrointestinálneho traktu na základe údajov zo štúdií vo fáze 3a.
Imunogenicita
K tvorbe protilátok proti semaglutidu pri liečbe semaglutidom nedochádzalo často (pozri časť 4.8) a odpoveď pravdepodobne nemala vplyv na farmakokinetiku semaglutidu.
Pediatrická populácia
Bezpečnosť a účinnosť semaglutidu u detí a dospievajúcich mladších ako 18 rokov neboli skúmané.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní alebo genotoxicity neodhalili žiadne osobitné riziko pre ľudí.
U hlodavcov boli pozorované neletálne tumory C-buniek štítnej žľazy a sú účinkom triedy agonistov receptora GLP-1. V 2-ročných štúdiách karcinogenity u potkanov a myší spôsoboval semaglutid tumory C-buniek štítnej žľazy pri klinicky významných expozíciách. Žiadne ďalšie tumory súvisiace s liečbou neboli pozorované. Tumory C-buniek u hlodavcov sú spôsobené negenotoxickým mechanizmom sprostredkovaným špecifickým receptorom GLP-1, na ktorý sú hlodavce obzvlášť citlivé. Je pravdepodobné, že význam u ľudí bude nízky, ale nedá sa úplne vylúčiť.
V štúdiách fertility u potkanov semaglutid neovplyvnil párenie ani samčiu fertilitu. U samíc potkanov sa pozorovalo predĺženie estrálneho cyklu a mierne zníženie corpora lutea (ovulácií) pri dávkach spojených s úbytkom telesnej hmotnosti matky.
V štúdiách embryonálneho a fetálneho vývoja na potkanoch spôsoboval semaglutid embryotoxicitu pod úrovňou klinicky významných expozícií. Semaglutid spôsobil značné úbytky telesnej hmotnosti matky a znížil prežívanie a rast embryí. U plodov boli pozorované veľké kostrové a viscerálne malformácie vrátane účinkov na dlhé kosti, rebrá, stavce, chvost, krvné cievy a mozgové komory. Mechanistické hodnotenia ukázali, že embryotoxicita zahŕňa poruchu zásobovania embrya živinami cez žĺtkový vak potkanov sprostredkovanú receptorom GLP-1. V dôsledku medzidruhových rozdielov v anatómii a funkcii žĺtkového vaku a v dôsledku nedostatočnej expresie receptora GLP-1 v žĺtkovom vaku nehumánnych primátov je nepravdepodobné, že by mal tento mechanizmus význam u ľudí. Priamy účinok semaglutidu na plod však nemožno vylúčiť.
V štúdiách vývojovej toxicity na králikoch a makakoch dlhochvostých sa pri klinicky významných expozíciách pozorovali zvýšené incidencie potratov a mierne zvýšené incidencie fetálnych abnormalít. Nálezy súviseli s pozorovaným úbytkom telesnej hmotnosti matky až do 16 %. Nie je známe, či sú tieto účinky spojené so zníženou konzumáciou jedla matkou ako priamy účinok GLP-1.
Postnatálny rast a vývoj sa hodnotili na makakoch cynomolgus. Dojčatá boli mierne menšie pri narodení, ale počas obdobia laktácie sa zotavili.
U juvenilných potkanov spôsobil semaglutid oneskorené pohlavné dospievanie u samcov aj samíc. Tieto oneskorenia nemali žiadny vplyv na fertilitu ani reprodukčnú kapacitu ani jedného z pohlaví a ani na schopnosť samíc udržať tehotenstvo.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Sodný salkaprozát
Stearát horečnatý
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v pôvodnom blistrovom obale na ochranu pred svetlom a vlhkosťou. Tento liek nevyžaduje žiadne zvláštne teplotné podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Alu/Alu blistre 10 tabliet.
Veľkosti balenia po: 10, 30 a 90 tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dánsko
8. REGISTRAČNÉ ČÍSLA
EU/1/21/1608/013
EU/1/21/1608/014
EU/1/21/1608/015
EU/1/21/1608/016
EU/1/21/1608/017
EU/1/21/1608/018
EU/1/21/1608/019
EU/1/21/1608/020
EU/1/21/1608/021
EU/1/21/1608/022
EU/1/21/1608/023
EU/1/21/1608/024
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 6. januára 2022
Dátum posledného predĺženia registrácie: 21. septembra 2026
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.