


Súhrn charakteristických vlastností lieku (SPC) - Savatil 24 mg/26 mg
1. NÁZOV LIEKU
Savatil 24 mg/26 mg
Savatil 49 mg/51 mg
Savatil 97 mg/103 mg
filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Savatil 24 mg/26 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje sodnú soľ sakubitrilu a disodnú soľ valsartanu, čo zodpovedá 24,3 mg sakubitrilu a 25,7 mg valsartanu.
Savatil 49 mg/51 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje sodnú soľ sakubitrilu a disodnú soľ valsartanu, čo zodpovedá 48,6 mg sakubitrilu a 51,4 mg valsartanu.
Savatil 97 mg/103 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje sodnú soľ sakubitrilu a disodnú soľ valsartanu, čo zodpovedá 97,2 mg sakubitrilu a 102,8 mg valsartanu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
Savatil 24 mg/26 mg filmom obalené tablety
Biela, bikonvexná, oválna filmom obalená tableta s vyrazeným „S7V“ na jednej strane a „L1“ na druhej strane. Približné rozmery tablety 13 mm x 5 mm.
Savatil 49 mg/51 mg filmom obalené tablety
Ružová, bikonvexná, oválna filmom obalená tableta s vyrazeným „S7V“ na jednej strane a „M2“ na druhej strane. Približné rozmery tablety: 12 mm x 5 mm.
Savatil 97 mg/103 mg filmom obalené tablety
Ružová, bikonvexná, oválna filmom obalená tableta s vyrazeným „S7V“ na jednej strane a „H3“ na druhej strane. Približné rozmery tablety: 16 mm x 6 mm.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Zlyhávanie srdca u dospelých
Savatil je indikované dospelým pacientom na liečbu symptomatického chronického zlyhávania srdca so zníženou ejekčnou frakciou (pozri časť 5.1).
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Celkové zváženie
Savatil sa nemá podávať súbežne s inhibítorom enzýmu konvertujúceho angiotenzín (Angiotensin Converting Enzyme, ACE) alebo s blokátorom receptora angiotenzínu II (Angiotensin Receptor Blocker, ARB). Vzhľadom na možné riziko angioedému pri súbežnom užívaní s inhibítorom ACE sa jeho podávanie nesmie začať skôr ako 36 hodín od ukončenia liečby inhibítorom ACE (pozri časti 4.3, 4.4 a 4.5).
Valsartan, ktorý je súčasťou Savatilu, má vyššiu biologickú dostupnosť ako valsartan, ktorý je na trhu v iných tabletových liekových formách (pozri časť 5.2).
Ak sa vynechá dávka, pacient má užiť ďalšiu dávku v plánovanom čase.
Zlyhávanie srdca u dospelých
Nižšie uvedené odporúčanie dávkovania platí iba pre pacientov, ktorí pred začatím liečby liekom Savatil užívali inhibítor angiotenzín konvertujúceho enzýmu (ACE) alebo blokátor receptorov angiotenzínu II (ARB), čo zodpovedá >10 mg enalaprilu denne.
Odporúčaná začiatočná dávka Savatilu je jedna tableta 49 mg/51 mg dvakrát denne. Dávka sa má zdvojnásobiť po 2-4 týždňoch na cieľovú dávku jednej tablety 97 mg/103 mg dvakrát denne, podľa toho, ako pacient znáša liečbu (pozri časť 5.1).
Odporúčaná začiatočná dávka je rôzna pri situáciách opísaných nižšie, pri ktorých sa majú použiť iné lieky obsahujúce sakubitril/valsartan.
Ak sa u pacientov vyskytnú problémy so znášanlivosťou (systolický tlak krvi [STK] ≤95 mmHg, symptomatická hypotenzia, hyperkaliémia, porucha funkcie obličiek), odporúča sa úprava dávkovania súbežne podávaných liekov, dočasná titrácia dávky nadol alebo ukončenie podávania Savatilu (pozri časť 4.4).
V klinickom skúšaní PARADIGM-HF sa Savatil podával v kombinácii s inými druhmi liečby zlyhávania srdca namiesto inhibítora ACE alebo iného ARB (pozri časť 5.1). Obmedzené skúsenosti sú u pacientov, ktorí v súčasnosti neužívajú inhibítor ACE alebo ARB, alebo užívajú nízke dávky týchto liekov (ekvivalent <10 mg enalaprilu denne). U týchto pacientov sa majú používať iné lieky obsahujúce sakubitril/valsartan.
Liečba sa nemá začať u pacientov s koncentráciou draslíka v sére >5,4 mmol/l alebo s STK <100 mmHg (pozri časť 4.4). U pacientov so systolickým krvným tlakom ≥100 až 110 mmHg sa majú používať iné lieky obsahujúce sakubitril/valsartan.
Zlyhávanie srdca u pediatrických pacientov
U pediatrických pacientov sa majú použiť iné lieky obsahujúce sakubitril/valsartan.
Osobitné populácie
Staršie osoby
Dávka sa má upraviť podľa funkcie obličiek staršieho pacienta.
Porucha funkcie obličiek
Nie je potrebná úprava dávky u pacientov s ľahkou poruchou funkcie obličiek (eGFR 60-90 ml/min/1,73 m2).
U pacientov so stredne ťažkým a ťažkým poškodením funkcie obličiek sa majú použiť iné lieky obsahujúce sakubitril/valsartan.
Nie sú skúsenosti u pacientov v terminálnom štádiu choroby obličiek a použitie Savatil sa u nich neodporúča.
Porucha funkcie pečene
Pri podávaní Savatil pacientom s ľahkou poruchou funkcie pečene (trieda A podľa Childa-Pugha) nie je potrebná úprava dávky.
U pacientov so stredne ťažkým poškodením funkcie pečene sa majú použiť iné lieky obsahujúce sakubitril/valsartan.
Savatil je kontraindikovaný u pacientov s ťažkou poruchou funkcie pečene, biliárnou cirhózou alebo cholestázou (trieda C podľa Childa-Pugha) (pozri časť 4.3).
Spôsob podávania
Perorálne použitie.
Savatil sa môže podávať s jedlom alebo bez jedla (pozri časť 5.2). Tablety sa musia zapiť pohárom vody. Delenie alebo drvenie tabliet sa neodporúča.
4.3 Kontraindikácie
- Precitlivenosť na liečivá alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Súbežné užívanie s inhibítormi ACE (pozri časti 4.4 a 4.5). Savatil sa nesmie podávať skôr ako 36 hodín od ukončenia liečby inhibítorom ACE.
- Údaj o angioedéme súvisiacom s predchádzajúcou liečbou inhibítorom ACE alebo ARB v anamnéze (pozri časť 4.4).
- Dedičný alebo idiopatický angioedém (pozri časť 4.4).
- Súbežné užívanie s liekmi obsahujúcimi aliskiren u pacientov s diabetom mellitus alebo u pacientov s poruchou funkcie obličiek (eGFR <60 ml/min/1,73 m2) (pozri časti 4.4 a 4.5).
- Ťažká porucha funkcie pečene, biliárna cirhóza a cholestáza (pozri časť 4.2).
- Druhý a tretí trimester gravidity (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Duálna inhibícia systému renín-angiotenzín-aldosterón (Renin Angiotensin Aldosterone System, RAAS)
- Kombinácia sakubitrilu/valsartanu s inhibítorom ACE je kontraindikovaná pre zvýšené riziko angioedému (pozri časť 4.3). Sakubitril/valsartan sa nesmie začať podávať skôr ako 36 hodín od užitia poslednej dávky pri liečbe inhibítorom ACE. Ak sa liečba sakubitrilom/valsartanom ukončí, liečba inhibítorom ACE sa nesmie začať skôr ako 36 hodín od poslednej dávky sakubitrilu/valsartanu (pozri časti 4.2, 4.3 a 4.5).
- Kombinácia sakubitrilu/valsartanu s priamymi inhibítormi renínu, napr. aliskirenom, sa neodporúča (pozri časť 4.5). Kombinácia sakubitrilu/valsartanu s liekmi obsahujúcimi aliskiren je kontraindikovaná u pacientov s diabetom mellitus alebo u pacientov s poruchou funkcie obličiek (eGFR <60 ml/min/1,73 m2) (pozri časti 4.3 a 4.5).
- Savatil obsahuje valsartan, preto sa nemá podávať súbežne s iným liekom obsahujúcim ARB (pozri časti 4.2 a 4.5).
Hypotenzia
Liečba sa nemá začať, ak STK nie je ≥100 mmHg u dospelých pacientov alebo ≥5. percentil STK pre vek pediatrického pacienta (pozri časť 4.2). Pacienti s STK nižším ako tieto hodnoty sa nesledovali (pozri časť 5.1). U dospelých pacientov liečených sakubitrilom/valsartanom v klinických skúšaniach boli hlásené prípady symptomatickej hypotenzie (pozri časť 4.8), hlavne u pacientov vo veku ≥65 rokov, pacientov s chorobou obličiek a u pacientov s nízkym STK (<112 mmHg). Na začiatku liečby alebo počas titrácie dávky sakubitrilu/valsartanu sa má rutinne kontrolovať tlak krvi. Ak sa objaví hypotenzia, odporúča sa dočasná titrácia nadol alebo ukončenie podávania sakubitrilu/valsartanu (pozri časť 4.2). Má sa uvážiť úprava dávky diuretík, súbežne užívaných antihypertenzív a liečba iných príčin hypotenzie (napr. hypovolémie). Symptomatická hypotenzia sa pravdepodobnejšie objaví vtedy, ak u pacienta došlo k deplécii objemu spôsobenej napr. diuretickou liečbou, obmedzením soli v strave, hnačkou alebo vracaním. Deplécia sodíka a/alebo objemu sa má upraviť pred začiatkom liečby sakubitrilom/valsartanom, avšak toto nápravné opatrenie sa musí dôkladne zvážiť vzhľadom na riziko objemového preťaženia.
Porucha funkcie obličiek
Vyhodnotenie stavu pacienta so zlyhávaním srdca má vždy zahŕňať posúdenie funkcie obličiek. U pacientov s ľahkou a stredne ťažkou poruchou funkcie obličiek je vyššie riziko vzniku hypotenzie (pozri časť 4.2). U pacientov s ťažkou poruchou funkcie obličiek (odhad GFR <30 ml/min/1,73 m2) sú veľmi obmedzené klinické skúsenosti a u týchto pacientov môže byť najvyššie riziko hypotenzie (pozri časť 4.2). Nie sú skúsenosti u pacientov v terminálnom štádiu choroby obličiek a použitie sakubitrilu/valsartanu sa u nich neodporúča.
Zhoršenie funkcie obličiek
Užívanie sakubitrilu/valsartanu sa môže spájať so znížením funkcie obličiek. Riziko môže ďalej zvyšovať dehydratácia alebo súbežné užívanie nesteroidných protizápalových liekov (Non-steroidal Anti-inflammatory Drug, NSAID) (pozri časť 4.5). Titrácia nadol sa má zvážiť u pacientov, u ktorých sa vyskytne klinicky významný pokles funkcie obličiek.
Hyperkaliémia
Liečba sa nemá začať, ak je koncentrácia draslíka v sére >5,4 mmol/l u dospelých pacientov a >5,3 mmol/l u pediatrických pacientov. Užívanie sakubitrilu/valsartanu sa môže spájať so zvýšením rizika hyperkaliémie, hoci sa môže vyskytnúť aj hypokaliémia (pozri časť 4.8). Odporúča sa sledovať koncentráciu draslíka v sére, hlavne u pacientov s rizikovými faktormi, napr. poruchou funkcie obličiek, diabetes mellitus či hypoaldosteronizmom, u pacientov s vysokým príjmom draslíka v strave alebo počas liečby antagonistami mineralokortikoidov (pozri časť 4.2). Ak sa u pacientov vyvinie klinicky závažná hyperkaliémia, odporúča sa úprava dávkovania súbežne užívaných liekov, alebo dočasná titrácia nadol alebo ukončenie podávania Savatilu. Ak je koncentrácia draslíka v sére >5,4 mmol/l, má sa zvážiť ukončenie liečby.
Angioedém
U pacientov liečených sakubitrilom/valsartanom bol hlásený angioedém. Ak sa objaví angioedém, podávanie sakubitrilu/valsartanu sa má okamžite ukončiť a má sa podať vhodná liečba a zabezpečiť sledovanie až do úplného a trvalého vymiznutia prejavov a príznakov. Liek sa nesmie znovu podať. V prípadoch potvrdeného angioedému, keď sa edém obmedzil iba na tvár a pery, stav sa zvyčajne upravil bez liečby, hoci antihistaminiká boli prospešné pri zmierňovaní príznakov.
Angioedém spojený s edémom hrtana môže byť smrteľný. Pri postihnutí jazyka, hlasivky alebo hrtana, ktoré pravdepodobne spôsobí nepriechodnosť dýchacích ciest, sa má ihneď podať vhodná liečba, napr. roztok adrenalínu 1 mg/1 ml (0,3-0,5 ml) a/alebo vykonať opatrenia potrebné na zabezpečenie priechodnosti dýchacích ciest.
Pacienti s angioedémom v anamnéze sa nesledovali. Keďže u nich môže byť vyššie riziko angioedému, odporúča sa opatrnosť, ak sa sakubitril/valsartan užíva u takýchto pacientov.
Sakubitril/valsartan je kontraindikovaný u pacientov so známymi údajmi o angioedéme súvisiacom s predchádzajúcou liečbou inhibítorom ACE alebo ARB v anamnéze, alebo s dedičným alebo idiopatickým angioedémom (pozri časť 4.3).
Černošskí pacienti majú zvýšenú náchylnosť na vznik angioedému (pozri časť 4.8).
U pacientov liečených antagonistami receptorov angiotenzínu II, vrátane valsartanu, bol hlásený intestinálny angioedém (pozri časť 4.8). U týchto pacientov sa vyskytla bolesť brucha, nevoľnosť, vracanie a hnačka. Príznaky ustúpili po vysadení antagonistov receptorov angiotenzínu II. Ak je diagnostikovaný intestinálny angioedém, liečba sakubitrilom/valsartanom sa má prerušiť a má sa začať primerané sledovanie pacienta až do úplného vymiznutia príznakov.
Pacienti so stenózou obličkovej artérie
Sakubitril/valsartan môže zvyšovať koncentrácie močoviny v krvi a kreatinínu v sére u pacientov s bilaterálnou alebo unilaterálnou stenózou obličkovej artérie. U pacientov so stenózou obličkovej artérie je potrebná opatrnosť a odporúča sa sledovanie funkcie obličiek.
Pacienti s funkčnou triedou IV podľa klasifikácie New York Heart Association (NYHA)
Opatrnosť je potrebná na začiatku liečby sakubitrilom/valsartanom u pacientov s funkčnou triedou IV podľa klasifikácie NYHA vzhľadom na obmedzené klinické skúsenosti u tejto populácie.
Nátriuretický peptid typu B (Brain Natriuretic Peptide, BNP)
BNP nie je vhodným biomarkerom srdcového zlyhávania u pacientov liečených sakubitrilom/valsartanom, pretože je to substrát neprilyzínu (pozri časť 5.1).
Pacienti s poruchou funkcie pečene
Klinické skúsenosti sú obmedzené u pacientov so stredne ťažkou poruchou funkcie pečene (trieda B podľa Childa-Pugha) alebo s hodnotami AST/ALT, ktoré sú viac ako dvojnásobkom hornej hranice normálneho rozmedzia. U týchto pacientov sa môže zvýšiť expozícia a bezpečnosť nie je stanovená. Pri užívaní u týchto pacientov sa preto odporúča opatrnosť (pozri časti 4.2 a 5.2).
Sakubitril/valsartan je kontraindikovaný u pacientov s ťažkou poruchou funkcie pečene, biliárnou cirhózou alebo cholestázou (trieda C podľa Childa-Pugha) (pozri časť 4.3).
Psychické poruchy
Psychické poruchy, ako halucinácie, paranoja a poruchy spánku, boli v súvislosti s psychotickými stavmi spojené s užívaním sakubitrilu/valsartanu. Ak sa u pacienta vyskytnú takéto udalosti, má sa zvážiť prerušenie liečby sakubitrilom/valsartanom.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v dávke 97 mg/103 mg, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Interakcie, ktoré majú za následok kontraindikáciu
Inhibítory ACE
Súbežné užívanie sakubitrilu/valsartanu a inhibítorov ACE je kontraindikované, pretože súbežná inhibícia neprilyzínu (NEP) a ACE môže zvýšiť riziko angioedému. Liečba sakubitrilom/valsartanom sa nesmie začať skôr ako 36 hodín od užitia poslednej dávky inhibítora ACE. Liečba inhibítorom ACE sa nesmie začať skôr ako 36 hodín od poslednej dávky sakubitrilu/valsartanu (pozri časti 4.2 a 4.3).
Aliskiren
Súbežné užívanie sakubitrilu/valsartanu a liekov obsahujúcich aliskiren je kontraindikované u pacientov s diabetom mellitus alebo u pacientov s poruchou funkcie obličiek (eGFR <60 ml/min/1,73 m2) (pozri časť 4.3). Kombinácia sakubitrilu/valsartanu s priamymi inhibítormi renínu, napr. aliskirenom, sa neodporúča (pozri časť 4.4). Kombinácia sakubitrilu/valsartanu s aliskirenom sa môže spájať s vyššou frekvenciou nežiaducich reakcií, ako je hypotenzia, hyperkaliémia a znížená funkcia obličiek (vrátane akútneho zlyhania obličiek) (pozri časti 4.3 a 4.4).
Interakcie, pre ktoré sa súbežné použitie neodporúča
Sakubitril/valsartan obsahuje valsartan, preto sa nemá podávať súbežne s iným liekom obsahujúcim ARB (pozri časť 4.4).
Interakcie vyžadujúce opatrnosť
Substráty OATP1B1 a OATP1B3, napr. statíny
Údaje in vitro naznačujú, že sakubitril inhibuje transportéry OATP1B1 a OATP1B3. Sakubitril/valsartan preto môže zvyšovať systémovú expozíciu substrátom OATP1B1 a OATP1B3, napr. statínom. Súbežné podávanie sakubitrilu/valsartanu zvýšilo Cmax atorvastatínu a jeho metabolitov až 2-násobne a AUC až 1,3-násobne. Pri súbežnom podávaní sakubitrilu/valsartanu so statínmi je potrebná opatrnosť. Žiadna klinicky významná lieková interakcia sa nepozorovala pri súbežnom podávaní simvastatínu a Savatilu.
Inhibítory PDE5 vrátane sildenafilu
Pridanie jednorazovej dávky sildenafilu k sakubitrilu/valsartanu v rovnovážnom stave sa u pacientov s hypertenziou spájalo s významne vyšším poklesom krvného tlaku v porovnaní s podávaním samotného sakubitrilu/valsartanu. Preto je na začiatku podávania sildenafilu alebo iného inhibitora PDE5 pacientom liečeným sakubitrilom/valsartanom potrebná opatrnosť.
Draslík
Súbežné užívanie diuretík šetriacich draslík (triamterenu, amiloridu), antagonistov mineralokortikoidov (napr. spironolaktónu, eplerenónu), doplnkov draslíka, náhrad soli obsahujúcich draslík, alebo iných látok (napr. heparínu) môže viesť k zvýšeniu draslíka v sére a zvýšeniu kreatinínu v sére. Sledovanie draslíka v sére sa odporúča, ak sa sakubitril/valsartan podáva súbežne s týmito látkami (pozri časť 4.4).
Nesteroidné protizápalové lieky (NSAID) vrátane selektívnych inhibítorov cyklooxygenázy-2 (COX-2)
U starších pacientov, pacientov s depléciou objemu (vrátane pacientov liečených diuretikami) alebo u pacientov so zníženou funkciou obličiek môže súbežné užívanie sakubitrilu/valsartanu a NSAID viesť k zvýšenému riziku zhoršenia funkcie obličiek. Preto sa sledovanie funkcie obličiek odporúča na začiatku alebo pri úprave liečby u pacientov liečených sakubitrilom/valsartanom, ktorí súbežne užívajú NSAID (pozri časť 4.4).
Lítium
Počas súbežného podávania lítia s inhibítormi ACE alebo s antagonistami receptora angiotenzínu II vrátane sakubitrilu/valsartanu bolo hlásené reverzibilné zvýšenie koncentrácií lítia v sére a toxicity lítia. Preto sa táto kombinácia neodporúča. Ak je táto kombinácia nutná, odporúča sa dôkladné sledovanie koncentrácie lítia v sére. Ak sa užíva aj diuretikum, riziko toxicity lítia sa môže ďalej zvyšovať.
Furosemid
Súbežné podávanie sakubitrilu/valsartanu a furosemidu nemalo vplyv na farmakokinetiku sakubitrilu/valsartanu, ale znížilo Cmax furosemidu o 50 % a AUC furosemidu o 28 %. Zatiaľ čo množstvo moču sa významne nezmenilo, vylučovanie sodíka močom sa do 4 hodín a 24 hodín od súbežného podania znížilo. Priemerná denná dávka furosemidu u pacientov liečených sakubitrilom/valsartanom sa oproti východiskovej dávke nezmenila do konca klinického skúšania PARADIGM-HF.
Nitráty, napr. glyceroltrinitrát
Pokiaľ ide o zníženie krvného tlaku, medzi sakubitrilom/valsartanom a intravenózne podávaným glyceroltrinitrátom nebola interakcia. Súbežné podávanie glyceroltrinitrátu a sakubitrilu/valsartanu sa spájalo s rozdielom srdcovej frekvencie 5 úderov za minútu v porovnaní s podávaním samotného glyceroltrinitrátu. Podobný účinok na srdcovú frekvenciu sa môže vyskytnúť, keď sa sakubitril/valsartan podáva súbežne so sublinguálne, perorálne alebo transdermálne používanými nitrátmi. Spravidla sa nevyžaduje úprava dávky.
Transportéry OATP a MRP2
Aktívny metabolit sakubitrilu (LBQ657) a valsartan sú substráty OATP1B1, OATP1B3, OAT1 a OAT3; valsartan je tiež substrát MRP2. Preto súbežné podávanie sakubitrilu/valsartanu s inhibítormi OATP1B1, OATP1B3, OAT3 (napr. rifampicínom, cyklosporínom), OAT1 (napr. tenofovirom, cidofovirom) alebo MRP2 (napr. ritonavirom) môže zvýšiť systémovú expozíciu LBQ657 alebo valsartanu. Primeraná pozornosť sa má venovať začiatku alebo ukončeniu súbežnej liečby takýmito liekmi.
Metformín
Súbežné podávanie sakubitrilu/valsartanu a metformínu znížilo Cmax aj AUC metformínu o 23 %. Klinický význam týchto zistení nie je známy. Preto na začiatku liečby sakubitrilom/valsartanom u pacientov užívajúcich metformín sa má vyhodnotiť klinický stav pacienta.
Žiadna významná interakcia
Žiadna klinicky významná interakcia sa nepozorovala, keď sa sakubitril/valsartan podával súbežne s digoxínom, warfarínom, hydrochlorotiazidom, amlodipínom, omeprazolom, karvedilolom alebo s kombináciou levonorgestrel/etinylestradiol.
4.6 Fertilita, gravidita a laktácia
Gravidita
Užívanie sakubitrilu/valsartanu sa neodporúča počas prvého trimestra gravidity a je kontraindikované počas druhého a tretieho trimestra gravidity (pozri časť 4.3).
Valsartan
Epidemiologické dôkazy týkajúce sa rizika teratogenity po expozícii inhibítorom ACE počas prvého trimestra gravidity neboli jednoznačné; avšak malé zvýšenie rizika nemožno vylúčiť. Zatiaľ čo nie sú kontrolované epidemiologické údaje o riziku pri ARB, podobné riziko môže existovať pri tejto skupine liekov. Pokiaľ sa ďalšia liečba ARB nepovažuje za nevyhnutnú, pacientky plánujúce graviditu majú prejsť na alternatívne spôsoby liečby hypertenzie, ktoré majú potvrdený profil bezpečnosti pri užívaní počas gravidity. Keď sa diagnostikuje gravidita, liečba ARB sa má okamžite ukončiť a ak je to vhodné, má sa začať alternatívna liečba. Je známe, že expozícia ARB pri liečbe počas druhého a tretieho trimestra vyvoláva u ľudí má fetotoxicitu (znížená funkcia obličiek, oligohydramnión, spomalenie osifikácie lebky) a neonatálnu toxicitu (zlyhanie obličiek, hypotenzia, hyperkaliémia).
Ak dôjde k expozícii ARB od druhého trimestra gravidity, odporúča sa ultrazvukové vyšetrenie funkcie obličiek a lebky. Dojčatá, ktorých matky užívali ARB, je potrebné dôsledne sledovať pre hypotenziu (pozri časť 4.3).
Sakubitril
Nie sú k dispozícii údaje o použití sakubitrilu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3).
Sakubitril/valsartan
Nie sú k dispozícii údaje o použití sakubitrilu/valsartanu u gravidných žien. Štúdie so sakubitrilom/valsartanom na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3).
Dojčenie
Obmedzené údaje ukazujú, že sakubitril a jeho aktívny metabolit LBQ657 sa vylučujú do ľudského mlieka vo veľmi malých množstvách s odhadovanou relatívnou dávkou u dojčiat 0,01 % pre sakubitril a 0,46 % pre aktívny metabolit LBQ657, keď sa podávajú dojčiacim ženám v dávke 24 mg/26 mg sakubitrilu/valsartanu dvakrát denne. V rovnakých údajoch bol valsartan pod hranicou detekcie. Nie sú dostatočné informácie o účinkoch sakubitrilu/valsartanu u novorodencov/dojčiat. Pre možné riziko nežiaducich reakcií u dojčených novorodencov/dojčiat sa Savatil neodporúča dojčiacim ženám.
Fertilita
Nie sú dostupné žiadne údaje o účinku sakubitrilu/valsartanu na fertilitu ľudí. Zhoršenie fertility sa nepreukázalo v štúdiách na samcoch a samiciach potkana (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Sakubitril/valsartan má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pri vedení vozidiel alebo obsluhe strojov je potrebné vziať do úvahy, že sa príležitostne môže vyskytnúť závrat alebo únava.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie u dospelých počas liečby sakubitrilom/valsartanom boli hypotenzia (17,6 %), hyperkaliémia (11,6 %) a porucha funkcie obličiek (10,1 %) (pozri časť 4.4). U pacientov liečených sakubitrilom/valsartanom sa zaznamenal angioedém (0,5 %) (pozri popis vybraných nežiaducich reakcií).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie sú zoradené podľa triedy orgánových systémov a potom podľa frekvencie, pričom najčastejšie sú uvedené ako prvé, podľa nasledujúcej konvencie: veľmi časté (≥1/10); časté (≥1/100 až <1/10); menej časté (≥1/1 000 až <1/100); zriedkavé (≥1/10 000 až <1/1 000); veľmi zriedkavé (<1/10 000); neznáme (z dostupných údajov). V každej skupine frekvencií sú nežiaduce reakcie zoradené podľa klesajúcej závažnosti.
Tabuľka 1 Zoznam nežiaducich reakcií
| Trieda orgánových systémov | Uprednostňovaný názov | Kategória frekvencie |
|---|---|---|
| Poruchy krvi a lymfatického systému | anémia | časté |
| Poruchy imunitného systému | hypersenzitivita | menej časté |
| Poruchy metabolizmu a výživy | hyperkaliémia* | veľmi časté |
| hypokaliémia | časté | |
| hypoglykémia | časté | |
| hyponatriémia | menej časté | |
| Psychické poruchy | halucinácie** | zriedkavé |
| poruchy spánku | zriedkavé | |
| paranoja | veľmi zriedkavé | |
| Poruchy nervového systému | závrat | časté |
| bolesť hlavy | časté | |
| synkopa | časté | |
| posturálny závrat | menej časté | |
| myoklónia | neznáme | |
| Poruchy ucha a labyrintu | vertigo | časté |
| Poruchy ciev | hypotenzia* | veľmi časté |
| ortostatická hypotenzia | časté | |
| Poruchy dýchacej sústavy, hrudníka a mediastína | kašeľ | časté |
| Poruchy gastrointestinálneho traktu | hnačka | časté |
| nevoľnosť | časté | |
| gastritída | časté | |
| intestinálny angioedém | veľmi zriedkavé | |
Poruchy kože a podkožného tkaniva | pruritus | menej časté |
| vyrážka | menej časté | |
| angioedém* | menej časté | |
Poruchy obličiek a močových ciest | porucha funkcie obličiek* | veľmi časté |
zlyhávanie obličiek (zlyhávanie obličiek, akútne zlyhanie obličiek) | časté | |
| Celkové poruchy a reakcie v | únava | časté |
| mieste podania | asténia | časté |
*Pozri opis vybraných nežiaducich reakcií.
**Vrátane sluchových a zrakových halucinácií
Opis vybraných nežiaducich reakcií
Angioedém
U pacientov liečených sakubitrilom/valsartanom bol hlásený angioedém. V klinickom skúšaní PARADIGM-HF bol angioedém hlásený u 0,5 % pacientov liečených sakubitrilom/valsartanom v porovnaní s 0,2 % pacientov liečených enalaprilom. Vyššia incidencia angioedému sa pozorovala u černošských pacientov liečených sakubitrilom/valsartanom (2,4 %) a enalaprilom (0,5 %) (pozri časť 4.4).
Hyperkaliémia a draslík v sére
V klinickom skúšaní PARADIGM-HF boli hyperkaliémia a koncentrácie draslíka v sére >5,4 mmol/l hlásené u 11,6 % a 19,7 % pacientov liečených sakubitrilom/valsartanom a u 14,0 % a 21,1 % pacientov liečených enalaprilom.
Tlak krvi
V klinickom skúšaní PARADIGM-HF boli hypotenzia a klinicky významný nízky systolický tlak krvi (<90 mmHg a pokles oproti východiskovej hodnote o >20 mmHg) hlásené u 17,6 % a 4,76 % pacientov liečených sakubitrilom/valsartanom v porovnaní s 11,9 % a 2,67 % pacientov liečených enalaprilom.
Porucha funkcie obličiek
V klinickom skúšaní PARADIGM-HF sa porucha funkcie obličiek zaznamenala u 10,1 % pacientov liečených sakubitrilom/valsartanom a u 11,5 % pacientov liečených enalaprilom.
Pediatrická populácia
V štúdii PANORAMA-HF sa stanovila bezpečnosť sakubitrilu/valsartanu v randomizovanom klinickom skúšaní s aktívnym komparátorom trvajúcom 52 týždňov u 375 pediatrických pacientov so zlyhávaním srdca (Heart Failure, HF) vo veku od 1 mesiaca do <18 rokov v porovnaní s enalaprilom. 215 pacientov, ktorí prešli do dlhodobej otvorenej predĺženej štúdie (PANORAMA-HF OLE), bolo liečených s mediánom sledovania 2,5 roka, najdlhšie 4,5 roka. Profil bezpečnosti pozorovaný v oboch štúdiách bol podobný, aký sa pozoroval u dospelých pacientov. Údaje o bezpečnosti u pacientov vo veku od 1 mesiaca do <1 roka boli obmedzené.
Obmedzené údaje o bezpečnosti sú dostupné u pediatrických pacientov so stredne ťažkou poruchou funkcie pečene alebo stredne ťažkou až ťažkou poruchou funkcie obličiek.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie prostredníctvom národného systému hlásenia uvedeného v Prílohe V.
4.9 Predávkovanie
V súvislosti s predávkovaním u ľudí sú dostupné iba obmedzené údaje. Jednorazová dávka 583 mg sakubitrilu/617 mg valsartanu a opakované podávanie dávok 437 mg sakubitrilu/463 mg valsartanu (14 dní) sa skúmali u zdravých dospelých dobrovoľníkov, ktorí ich dobre znášali.
Najpravdepodobnejší príznak predávkovania je hypotenzia následkom poklesu krvného tlaku vyvolaného sakubitrilom/valsartanom. Má sa poskytnúť symptomatická liečba.
Je nepravdepodobné, že sa liek odstráni hemodialýzou vzhľadom na jeho vysokú mieru väzby na bielkoviny (pozri časť 5.2).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: liečivá s účinkom na renín-angiotenzínový systém; blokátory receptora angiotenzínu II (ARB), iné kombinácie, ATC kód: C09DX04
Mechanizmus účinku
Sakubitril/valsartan má mechanizmus účinku blokátora receptora angiotenzínu a inhibítora neprilyzínu, keď súčasne inhibuje neprilyzín (neutrálna endopeptidáza; NEP) prostredníctvom LBQ657, aktívneho metabolitu prekurzora sakubitrilu, a blokuje typ 1 receptora angiotenzínu II (AT1) prostredníctvom valsartanu. Vzájomne sa dopĺňajúce kardiovaskulárne prínosy sakubitrilu/valsartanu u pacientov so srdcovým zlyhávaním sa pripisujú vzostupu peptidov, ktoré sa odbúravajú neprilyzínom, napr. nátriuretických peptidov (NP), prostredníctvom LBQ657, a simultánnej inhibícii účinkov angiotenzínu II valsartanom. NP účinkujú aktiváciou membránových receptorov spojených s guanylylcyklázou, čo má za následok zvýšenie koncentrácie druhého posla, cyklického guanozínmonofosfátu (cGMP), čo môže spôsobiť vazodilatáciu, nátriurézu a diurézu, zvýšenie glomerulárnej filtrácie a prietoku krvi obličkami, inhibíciu uvoľňovania renínu a aldosterónu, zníženie aktivity sympatikových nervov, ako aj antihypertrofické a antifibrotické účinky.
Valsartan inhibuje škodlivé účinky angiotenzínu II na srdce, cievy a obličky selektívnym blokovaním receptora AT1, a tiež inhibuje uvoľňovanie aldosterónu závislé od angiotenzínu II. Tým sa zabráni pretrvávajúcej aktivácii systému renín-angiotenzín-aldosterón, ktorý by mal za následok vazokonstrikciu, retenciu sodíka a vody obličkami, aktiváciu bunkového rastu a proliferácie a následnú maladaptívnu remodeláciu kardiovaskulárneho systému.
Farmakodynamické účinky
Farmakodynamické účinky sakubitrilu/valsartanu sa vyhodnotili po jednorazových a opakovaných dávkach podaných zdravým osobám a pacientom so zlyhávaním srdca a zodpovedajú simultánnej inhibícii neprilyzínu a blokáde RAAS. V klinickom skúšaní kontrolovanom valsartanom trvajúcom 7 dní u pacientov so zníženou ejekčnou frakciou (HFrEF) vyvolalo podávanie sakubitrilu/valsartanu v porovnaní s valsartanom počiatočné zvýšenie nátriurézy, zvýšenie cGMP v moči a zníženie plazmatickej koncentrácie úseku strednej časti proátriového nátriuretického peptidu (MR-proANP) a N-terminálnej časti prohormónu mozgového nátriuretického peptidu (NT-proBNP). V klinickom skúšaní trvajúcom 21 dní u pacientov s HFrEF sakubitril/valsartan oproti východiskovým hodnotám významne zvýšil ANP a cGMP v moči a cGMP v plazme a znížil NT-proBNP, aldosterón a endotelín-1 v plazme. Receptor AT1 bol tiež blokovaný, čo preukázala zvýšená aktivita plazmatického renínu a koncentrácie renínu v plazme. V klinickom skúšaní PARADIGM-HF sakubitril/valsartan v porovnaní s enalaprilom znížil NT-proBNP v plazme a zvýšil BNP v plazme a cGMP v moči.
V klinickom skúšaní PANORAMA-HF sa pozorovalo zníženie NT-proBNP po 4 a 12 týždňoch pri sakubitrile/valsartane (40,2 % a 49,8 %) a enalaprile (18,0 % a 44,9 %) v porovnaní s východiskovými hodnotami. Koncentrácie NT-proBNP sa počas trvania klinického skúšania naďalej znižovali, s poklesom o 65,1 % pri sakubitrile/valsartane a 61,6 % pri enalaprile po 52 týždňoch v porovnaní s východiskovými hodnotami. BNP nie je u pacientov liečených sakubitrilom/valsartanom vhodný biomarker srdcového zlyhávania, pretože BNP je substrát neprilyzínu (pozri časť 4.4). NT-proBNP nie je substrát neprilyzínu, preto je vhodnejším biomarkerom.
V podrobnom klinickom skúšaní zameranom na QTc u zdravých mužov nemali jednorazové dávky sakubitrilu/valsartanu 194 mg sakubitrilu/206 mg valsartanu a 583 mg sakubitrilu/617 mg valsartanu žiadny vplyv na repolarizáciu srdca.
Neprilyzín je jedným z viacerých enzýmov podieľajúcich sa na klírense amyloidu-β (Aβ) z mozgu a mozgovomiechového moku (Cerebrospinal Fluid, CSF). Podávanie sakubitrilu/valsartanu 194 mg sakubitrilu/206 mg valsartanu jedenkrát denne počas dvoch týždňov zdravým osobám sa v porovnaní s placebom spájalo so zvýšením Aβ1-38 v CSF; koncentrácie Aβ1-40 a 1-42 v CSF sa nezmenili. Klinický význam tohto zistenia nie je známy (pozri časť 5.3).
Klinická účinnosť a bezpečnosť
Liekové sily 24 mg/26 mg, 49 mg/51 mg a 97 mg/103 mg sa v niektorých publikáciách uvádzajú ako 50 mg, 100 mg alebo 200 mg.
PARADIGM-HF
PARADIGM-HF, pivotné skúšanie 3. fázy, bolo medzinárodné, randomizované, dvojito zaslepené klinické skúšanie s 8 442 pacientmi porovnávajúce sakubitril/valsartan s enalaprilom, ktoré sa oba podávali dospelým pacientom s chronickým zlyhávaním srdca triedy II-IV podľa NYHA a zníženou ejekčnou frakciou (ejekčná frakcia ľavej komory [LVEF] ≤40 %, neskôr zmenená na ≤35 %) okrem inej liečby zlyhávania srdca. Primárny cieľový ukazovateľ sa skladal z úmrtia z kardiovaskulárnej (CV) príčiny alebo hospitalizácie pre zlyhávanie srdca (HF). Pacienti s STK <100 mmHg, závažnou poruchou funkcie obličiek (eGFR <30 ml/min/1,73 m2) a závažnou poruchou funkcie pečene boli pri skríningu vylúčení, preto neboli prospektívne sledovaní.
Pred účasťou v klinickom skúšaní boli pacienti náležite liečení štandardnou liečbou, ktorá zahŕňala inhibítory ACE alebo ARB (>99 %), betablokátory (94 %), antagonisty mineralokortikoidov (58 %) a diuretiká (82 %). Medián trvania ďalšieho sledovania bol 27 mesiacov a pacienti boli liečení najdlhšie 4,3 roka.
Pacienti museli ukončiť dovtedajšiu liečbu inhibítorom ACE alebo ARB a začať sekvenčnú, jednoducho zaslepenú úvodnú fázu, počas ktorej dostali liečbu enalaprilom 10 mg dvakrát denne, po ktorej nasledovala jednoducho zaslepená liečba sakubitrilom/valsartanom 100 mg dvakrát denne a zvýšenie dávky na 200 mg dvakrát denne (údaje o ukončeniach liečby v tomto období pozri v časti 4.8). Potom boli randomizovaní do dvojito zaslepenej fázy klinického skúšania, počas ktorej dostávali buď sakubitril/valsartan 200 mg, alebo enalapril 10 mg dvakrát denne [sakubitril/valsartan (n=4 209); enalapril (n=4 233)].
Priemerný vek skúmanej populácie bol 64 rokov a 19 % bolo vo veku 75 rokov alebo viac. Pri randomizácii malo 70 % pacientov triedu II podľa NYHA, 24 % triedu III a 0,7 % malo triedu IV. Priemerná LVEF bola 29 % a 963 pacientov (11,4 %) malo východiskovú hodnotu LVEF >35 % a ≤40 %.
V skupine sakubitrilu/valsartanu ostalo 76 % pacientov na konci klinického skúšania na cieľovej dávke 200 mg dvakrát denne (priemerná denná dávka 375 mg). V skupine enalaprilu ostalo 75 % pacientov na konci klinického skúšania na cieľovej dávke 10 mg dvakrát denne (priemerná denná dávka 18,9 mg).
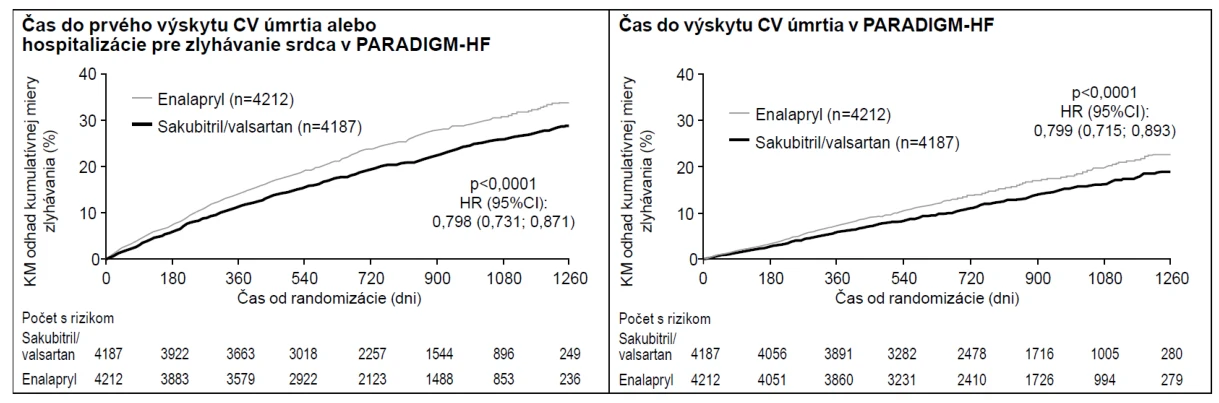
Sakubitril/valsartan bol superiórny voči enalaprilu, keďže v porovnaní s enalaprilom znížil riziko úmrtia z kardiovaskulárnej príčiny alebo hospitalizácie pre zlyhávanie srdca na 21,8 % v porovnaní s 26,5 % pacientov liečených enalaprilom. Zníženie absolútneho rizika bolo 4,7 % pri kombinácii úmrtia z CV príčiny alebo hospitalizácie pre HF, 3,1 % pri samotnom úmrtí z CV príčiny a 2,8 % pri samotnej prvej hospitalizácii pre HF. Zníženie relatívneho rizika bolo 20 % oproti enalaprilu (pozri tabuľku 3). Tento účinok sa pozoroval skoro a pretrval počas celého trvania klinického skúšania (pozri obrázok 1). Obe zložky prispeli k zníženiu rizika. Náhla smrť predstavovala 45 % úmrtí z kardiovaskulárnej príčiny a u pacientov liečených sakubitrilom/valsartanom v porovnaní s pacientmi liečenými enalaprilom sa znížila o 20 % (pomer rizík [HR] 0,80; p=0,0082). Zlyhanie srdca ako pumpy bolo príčinou 26 % úmrtí z kardiovaskulárnej príčiny a u pacientov liečených sakubitrilom/valsartanom sa v porovnaní s pacientmi liečenými enalaprilom znížilo o 21 % (HR 0,79; p=0,0338).
Toto zníženie rizika sa zhodne pozorovalo vo všetkých podskupinách vrátane pohlavia, veku, rasy, zemepisnej polohy, triedy NYHA (II/III), ejekčnej frakcie, funkcie obličiek, diabetu alebo hypertenzie v anamnéze, predchádzajúcej liečby zlyhávania srdca a fibrilácie predsiení.
Sakubitril/valsartan zlepšil prežívanie a výrazne znížil mortalitu z akejkoľvek príčiny o 2,8 % (sakubitril/valsartan 17 %, enalapril 19,8 %). Relatívne zníženie rizika bolo 16 % v porovnaní s enalaprilom (pozri tabuľku 2).
Tabuľka 2 Účinok liečby na primárny zložený cieľový ukazovateľ, jeho zložky a mortalitu z akejkoľvek príčiny počas mediánu sledovania 27 mesiacov
Sakubitril/ valsartan N=4 187♯ n (%) | Enalapril N=4 212♯ n (%) | Pomer rizík (95 % IS) | Relatívne zníženie rizika | Hodnota p*** | |
|---|---|---|---|---|---|
| Primárny zložený cieľový ukazovateľ CV úmrtia a hospitalizácie pre zlyhávanie srdca* | 914 (21,83) | 1 117 (26,52) | 0,80 (0,73; 0,87) | 20 % | 0,0000002 |
| Jednotlivé zložky primárneho zloženého cieľového ukazovateľa | |||||
| CV úmrtie** | 558 (13,33) | 693 (16,45) | 0,80 (0,71; 0,89) | 20 % | 0,00004 |
| Prvá hospitalizácia pre zlyhávanie srdca | 537 (12,83) | 658 (15,62) | 0,79 (0,71; 0,89) | 21 % | 0,00004 |
| Sekundárny cieľový ukazovateľ | |||||
Mortalita z akejkoľvek príčiny | 711 (16,98) | 835 (19,82) | 0,84 (0,76; 0,93) | 16 % | 0,0005 |
*Primárny cieľový ukazovateľ bol definovaný ako čas do prvej udalosti úmrtia z CV príčiny alebo hospitalizácie pre HF.
**CV úmrtie zahŕňa všetkých pacientov, ktorí zomreli do dátumu ukončenia zberu údajov, bez ohľadu na predošlú hospitalizáciu.
***Jednostranná hodnota p
♯Celkový analyzovaný súbor
Obrázok 1 Kaplanove-Meierove krivky primárneho zloženého cieľového ukazovateľa a zložky
CV úmrtia
U pacientov, ktorí v súčasnosti neužívajú ACE inhibítor alebo ARB, alebo užívajú nízke dávky týchto liekov (ekvivalent < 10 mg enalaprilu denne), sú skúsenosti obmedzené. U týchto pacientov sa majú používať iné lieky obsahujúce sakubitril/valsartan (pozri tiež časť 4.2).
Pediatrická populácia
U pediatrických pacientov sa majú použiť iné lieky obsahujúce sakubitril/valsartan.
5.2 Farmakokinetické vlastnosti
Valsartan, ktorý obsahuje sakubitril/valsartan, je biologicky dostupnejší ako valsartan v iných formách tabliet, ktoré sú na trhu; 26 mg, 51 mg a 103 mg valsartanu v sakubitrile/valsartane zodpovedá v uvedenom poradí 40 mg, 80 mg a 160 mg valsartanu v iných formách tabliet na trhu.
Dospelá populácia
Absorpcia
Po perorálnom podaní sa sakubitril/valsartan rozkladá na valsartan a prekurzor sakubitril. Sakubitril sa ďalej metabolizuje na aktívny metabolit LBQ657. Tieto dosahujú maximálne plazmatické koncentrácie po 2 hodinách, 1 hodine a po 2 hodinách, uvedenom poradí. Absolútna biologická dostupnosť perorálne podávaného sakubitrilu sa odhaduje na viac ako 60 % a valsartanu na 23 %.
Po podávaní sakubitrilu/valsartanu dvakrát denne sa rovnovážne koncentrácie sakubitrilu, LBQ657 a valsartanu dosahujú za tri dni. V rovnovážnom stave sa sakubitril a valsartan významne neakumulujú, zatiaľ čo LBQ657 sa akumuluje 1,6-násobne. Podávanie s jedlom nemá klinicky významný vplyv na systémovú expozíciu sakubitrilu, LBQ657 a valsartanu. Sakubitril/valsartan sa môže podávať s jedlom alebo bez jedla.
Distribúcia
Sakubitril, LBQ657 a valsartan sa vo veľkej miere viažu na bielkoviny plazmy (94-97 %). Na základe porovnania expozície v plazme a CSF, LBQ657 prestupuje cez hematoencefalickú bariéru v obmedzenom množstve (0,28 %). Priemerný zdanlivý distribučný objem valsartanu a sakubitrilu bol 75 litrov až 103 litrov, v uvedenom poradí.
Biotransformácia
Sakubitril sa rýchlo premieňa na LBQ657 pôsobením karboxylesteráz 1b a 1c; LBQ657 sa ďalej významnejšie nemetabolizuje. Valsartan sa metabolizuje minimálne, keďže len asi 20 % dávky sa nájde vo forme metabolitov. V plazme sa v nízkych koncentráciách (<10 %) identifikoval hydroxymetabolit valsartanu.
Pretože metabolizmus sakubitrilu a valsartanu sprostredkovaný enzýmami CYP450 je minimálny, nepredpokladá sa, že súbežné podávanie s liekmi, ktoré ovplyvňujú enzýmy CYP450, má vplyv na farmakokinetiku.
Štúdie metabolizmu in vitro ukazujú, že potenciál pre liekové interakcie sprostredkované CYP 450 je nízky, pretože metabolizmus sakubitrilu/valsartanu prostredníctvom enzýmov CYP 450 je obmedzený. Sakubitril/valsartan neindukuje ani neinhibuje enzýmy CYP 450.
Eliminácia
Po perorálnom podávaní sa 52-68 % sakubitrilu (predovšetkým ako LBQ657) a ~13 % valsartanu a jeho metabolitov vylučuje močom; 37-48 % sakubitrilu (predovšetkým ako LBQ657) a 86 % valsartanu a jeho metabolitov sa vylučuje stolicou.
Sakubitril, LBQ657 a valsartan sa eliminujú z plazmy s priemerným polčasom eliminácie (T½) približne 1,43 hodiny, 11,48 hodiny a 9,90 hodiny, v uvedenom poradí.
Linearita/nelinearita
Farmakokinetika sakubitrilu, LBQ657 a valsartanu bola približne lineárna v rozmedzí dávok sakubitrilu/valsartanu od 24 mg sakubitrilu/26 mg valsartanu do 97 mg sakubitrilu/103 mg valsartanu.
Osobitné populácie
Staršie osoby
U osôb vo veku nad 65 rokov je expozícia LBQ657 zvýšená o 42 % a valsartanu o 30 % v porovnaní s mladšími osobami.
Porucha funkcie obličiek
Medzi funkciou obličiek a systémovou expozíciou LBQ657 sa pozorovala korelácia u pacientov s ľahkou až ťažkou poruchou funkcie obličiek. Expozícia LBQ657 u pacientov so stredne ťažkou poruchou funkcie obličiek (30 ml/min/1,73 m2 ≤ eGFR <60 ml/min/1,73 m2) bola 1,4-násobne vyššia a u pacientov s ťažkou poruchou funkcie obličiek (15 ml/min/1,73 m2 ≤ eGFR <30 ml/min/1,73 m2) 2,2-násobne vyššia v porovnaní s pacientmi s ľahkou poruchou funkcie obličiek (60 ml/min/1,73 m2 ≤ eGFR <90 ml/min/1,73 m2), najväčšou skupinou pacientov zaradenou do klinického skúšania PARADIGM-HF. Expozícia valsartanu bola podobná u pacientov so stredne ťažkou a ťažkou poruchou funkcie obličiek v porovnaní s pacientmi s ľahkou poruchou funkcie obličiek. Žiadne štúdie sa neuskutočnili u dialyzovaných pacientov. Avšak LBQ657 a valsartan sa vo veľkej miere viažu na plazmatické bielkoviny, preto je nepravdepodobné, že sa účinne odstránia dialýzou.
Porucha funkcie pečene
U pacientov s ľahkou až stredne ťažkou poruchou funkcie pečene sa expozícia sakubitrilu v porovnaní so zodpovedajúcimi zdravými osobami zvýšila 1,5-násobne a 3,4- násobne, expozícia LBQ657 sa zvýšila 1,5-násobne a 1,9-násobne a expozícia valsartanu sa zvýšila 1,2-násobne a 2,1-násobne. Avšak u pacientov s ľahkou až stredne ťažkou poruchou funkcie pečene sa v porovnaní so zodpovedajúcimi zdravými osobami expozícia voľným koncentráciám LBQ657 zvýšila 1,47-násobne a 3,08-násobne a expozícia voľným koncentráciám valsartanu sa zvýšila 1,09-násobne a 2,20-násobne.
Sakubitril/valsartan sa neskúmal u pacientov s ťažkou poruchou funkcie pečene, biliárnou cirhózou alebo cholestázou (pozri časti 4.3 a 4.4).
Vplyv pohlavia
Farmakokinetika sakubitrilu/valsartanu (sakubitrilu, LBQ657 a valsartanu) je podobná u mužov a žien.
Pediatrická populácia
Farmakokinetika sakubitrilu/valsartanu sa vyhodnotila u pediatrických pacientov so zlyhávaním srdca vo veku od 1 mesiaca do <1 roka a od 1 roka do <18 rokov a ukázala, že farmakokinetický profil sakubitrilu/valsartanu u pediatrických a dospelých pacientov je podobný.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje (vrátane štúdií so zložkami sakubitrilom a valsartanom a/alebo sakubitrilom/valsartanom) získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní, genotoxicity, karcinogénneho potenciálu a fertility neodhalili žiadne osobitné riziko pre ľudí.
Fertilita, reprodukcia a vývin
Podávanie sakubitrilu/valsartanu počas organogenézy spôsobilo zvýšenú embryofetálnu úmrtnosť pri potkanoch pri dávkach ≥49 mg sakubitrilu/51 mg valsartanu/kg/deň (≤0,72-násobok maximálnej odporúčanej dávky u ľudí [Maximum Recommended Human Dose, MRHD] podľa AUC) a pri králikoch pri dávkach ≥4,9 mg sakubitrilu/5,1 mg valsartanu/kg/deň (2-násobok MRHD podľa AUC valsartanu a 0,03-násobok MRHD podľa AUC LBQ657). Je teratogénne, ako vyplýva z nízkej incidencie hydrocefalu u plodov pri dávkach toxických pre matky, čo sa pozorovalo pri králikoch pri dávke sakubitrilu/valsartanu ≥4,9 mg sakubitrilu/5,1 mg valsartanu/kg/deň. Kardiovaskulárne abnormality (hlavne kardiomegália) sa pozorovali pri plodoch králikov pri dávke, ktorá nebola toxická pre matky (1,46 mg sakubitrilu/1,54 mg valsartanu/kg/deň). Mierne zvýšenie pri dvoch odchýlkach skeletu u plodov (znetvorenie sternebry, rozdvojená osifikácia sternebry) sa pozorovali pri králikoch pri dávke sakubitrilu/valsartanu 4,9 mg sakubitrilu/5,1 mg valsartanu/kg/deň. Nežiaduce embryofetálne účinky sakubitrilu/valsartanu sa pripisujú jeho aktivite antagonistu receptora angiotenzínu (pozri časť 4.6).
Podávanie sakubitrilu počas organogenézy spôsobilo embryofetálnu úmrtnosť a embryofetálnu toxicitu (zníženie hmotnosti plodu a malformácie skeletu) pri králikoch pri dávkach spojených s toxicitou pre matky (500 mg/kg/deň; 5,7-násobok MRHD podľa AUC LBQ657). Mierne celkové oneskorenie osifikácie sa pozorovalo pri dávkach >50 mg/kg/deň. Tento nález sa nepovažuje za nežiaduci.
Pri potkanoch, ktorým sa podával sakubitril, sa nepozoroval dôkaz embryofetálnej toxicity alebo teratogenity. Veľkosť dávky, pri ktorej sa nepozorovali žiadne embryofetálne nežiaduce účinky (No-Observed Adverse Effect Level, NOAEL), bola pre sakubitril najmenej 750 mg/kg/deň pri potkanoch a 200 mg/kg/deň pri králikoch (2,2- násobok MRHD podľa AUC LBQ657).
Štúdie prenatálneho a postnatálneho vývinu na potkanoch, ktoré sa vykonali s vysokými dávkami sakubitrilu až do 750 mg/kg/deň (2,2-násobok MRHD podľa AUC) a s dávkami valsartanu až do 600 mg/kg/deň (0,86-násobok MRHD podľa AUC), ukazujú, že liečba sakubitrilom/valsartanom počas organogenézy, gestácie a laktácie môže mať vplyv na vývin a prežitie mláďat.
Iné predklinické nálezy
Sakubitril/valsartan
Účinky sakubitrilu/valsartanu na koncentrácie amyloidu-β v CSF a v mozgovom tkanive sa hodnotili na mladých (2- až 4-ročných) makakoch krabožravých, ktorým sa dva týždne podával sakubitril/valsartan (24 mg sakubitrilu/26 mg valsartanu/kg/deň). V tejto štúdii sa znížil klírens Aβ v CSF pri makakoch krabožravých, čo v CSF zvýšilo koncentrácie Aβ1-40, 1-42 a 1-38; k zodpovedajúcemu zvýšeniu koncentrácií Aβ v mozgu nedošlo. V dvojtýždňovej štúdii so zdravými dobrovoľníkmi sa zvýšenie Aβ1-40 a 1-42 v CSF ľudí nepozorovalo (pozri časť 5.1). Okrem toho v toxikologickej štúdii s makakmi krabožravými, ktorým sa podával sakubitril/valsartan 146 mg sakubitrilu/154 mg valsartanu/kg/deň počas 39 týždňov, neboli žiadne dôkazy prítomnosti amyloidných plakov v mozgu. Obsah amyloidov sa však v tomto klinickom skúšaní kvantitatívne nestanovil.
Sakubitril
Pri mladých potkanoch, ktorým sa podával sakubitril (7 až 70 dní po narodení), sa znížil vývin kostnej hmoty súvisiaci s vekom a spomalilo sa predlžovanie kostí pri približne 2-násobku AUC expozície aktívnemu metabolitu sakubitrilu, LBQ657, pri pediatrickej klinickej dávke sakubitrilu/valsartanu 3,1 mg/kg dvakrát denne. Mechanizmus týchto nálezov pri mladých potkanoch a tým aj ich významnosť pre ľudskú pediatrickú populáciu nie je známy. Štúdia na dospelých potkanoch ukázala iba minimálny prechodný inhibičný účinok na minerálnu hustotu kostí, ale neukázala účinok na žiadne iné parametre týkajúce sa rastu kostí, čo nenaznačuje významný účinok sakubitrilu na kosti u populácie dospelých pacientov za normálnych podmienok. Nemožno však vylúčiť mierny prechodný vplyv sakubitrilu vo včasnej fáze hojenia zlomenín u dospelých. Klinické údaje u pediatrických pacientov (klinické skúšanie PANORAMA-HF) nepriniesli dôkazy o tom, že by sakubitril/valsartan mal vplyv na telesnú hmotnosť, výšku, obvod hlavy a výskyt zlomenín. Hustota kostí sa v štúdii nestanovila. Dlhodobé údaje u pediatrických pacientov (PANORAMA-HF OLE) nepreukázali žiadne nežiaduce účinky sakubitrilu/valsartanu na rast (kostí) alebo mieru zlomenín.
Valsartan
Pri mladých potkanoch, ktorým sa podával valsartan (7 až 70 dní po narodení), už také nízke dávky ako 1 mg/kg/deň spôsobili trvalé ireverzibilné zmeny v obličkách zahŕňajúce tubulárnu nefropatiu (niekedy sprevádzanú tubulárnou epiteliálnou nekrózou) a rozšírenie obličkovej panvičky. Tieto zmeny obličiek predstavujú očakávaný vystupňovaný farmakologický účinok inhibítorov enzýmu konvertujúceho angiotenzín a blokátorov receptorov typu 1 angiotenzínu II; tieto účinky sa pozorujú pri potkanoch pri podávaní počas prvých 13 dní života. Toto obdobie sa zhoduje s 36 týždňami gestácie u ľudí, čo sa môže u ľudí príležitostne predĺžiť až na 44 týždňov od počatia. Funkčné dozrievanie obličiek je proces, ktorý pokračuje počas prvého roka života u ľudí. Nemožno preto vylúčiť klinickú významnosť u pediatrických pacientov vo veku menej ako 1 rok, zatiaľ čo predklinické údaje nenaznačujú bezpečnostný problém pre pediatrických pacientov starších ako 1 rok.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
mikrokryštalická celulóza
čiastočne substituovaná hydroxypropylcelulóza
krospovidón typu A a typu B
mastenec
koloidný bezvodý oxid kremičitý
stearát horečnatý
Filmový obal
Savatil 24 mg/26 mg filmom obalené tablety
polyvinylalkohol - čiastočne hydrolyzovaný
oxid titaničitý
makrogol
mastenec
Savatil 49 mg/51 mg filmom obalené tablety
polyvinylalkohol - čiastočne hydrolyzovaný
oxid titaničitý
makrogol
mastenec
červený oxid železitý (e172)
žltý oxid železitý (e172)
Savatil 97 mg/103 mg filmom obalené tablety
polyvinylalkohol - čiastočne hydrolyzovaný
oxid titaničitý
makrogol
mastenec
červený oxid železitý (e172)
žltý oxid železitý (e172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne teplotné podmienky na uchovávanie. Uchovávajte v pôvodnom obale na ochranu pred vlhkosťou.
6.5 Druh obalu a obsah balenia
oPA/Al/PVC-Al blister
Savatil 24 mg/26 mg filmom obalené tablety
Blistrové balenia obsahujúce 14, 20, 28, 56 alebo 196 filmom obalených tabliet a multibalenia obsahujúce 196 (7 balení po 28) filmom obalených tabliet.
Savatil 49 mg/51 mg a 97 mg/103 mg filmom obalené tablety
Blistrové balenia obsahujúce 14, 20, 28, 56, 168 alebo 196 filmom obalených tabliet a multibalenia obsahujúce 168 (3 balenia po 56) alebo 196 (7 balení po 28) filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Zakłady Farmaceutyczne POLPHARMA S.A.
ul. Pelplińska 19, 83-200 Starogard Gdański
Poľsko
8. REGISTRAČNÉ ČÍSLA
Savatil 24 mg/26 mg: 41/0034/26-S
Savatil 49 mg/51 mg: 41/0035/26-S
Savatil 97 mg/103 mg: 41/0036/26-S
9. DÁTUM PRVEJ REGISTRÁCIE/ PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 18. februára 2026
10. DÁTUM REVÍZIE TEXTU
06/2026