


Súhrn charakteristických vlastností lieku (SPC) - Teizeild
1. NÁZOV LIEKU
Teizeild 1 mg/ml koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jeden ml koncentrátu na infúzny roztok obsahuje 1 mg teplizumabu.
Jedna injekčná liekovka obsahuje 2 mg teplizumabu v 2 ml koncentrátu (2 mg/2 ml). Jedna injekčná liekovka obsahuje 0,5 mg teplizumabu v 0,5 ml koncentrátu (0,5 mg/0,5 ml).
Teplizumab je monoklonálna protilátka (humanizovaná protilátka IgG1 kappa) produkovaná v bunkách ovárií čínskeho škrečka (Chinese hamster ovary, CHO) technológiou rekombinantnej DNA.
Pomocné látky so známym účinkom
Jedna injekčná liekovka s 2 ml koncentrátu na infúzny roztok teplizumabu obsahuje 7,45 mg sodíka a 0,10 mg polysorbátu 80.
Jedna injekčná liekovka s 0,5 ml koncentrátu na infúzny roztok teplizumabu obsahuje 1,86 mg sodíka a 0,025 mg polysorbátu 80.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Koncentrát na infúzny roztok (sterilný koncentrát)
Číry, bezfarebný roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Teizeild je indikovaný na oddialenie nástupu 3. štádia diabetu 1. typu (type 1 diabetes, T1D) u dospelých a pediatrických pacientov vo veku 8 rokov a starších s T1D v 2. štádiu.
4.2 Dávkovanie a spôsob podávania
Teizeild má podávať zdravotnícky pracovník s prístupom k vhodnému lekárskemu vybaveniu na zvládnutie možných závažných nežiaducich reakcií.
Laboratórne vyšetrenie a očkovanie pred začatím liečby
- Pred začatím liečby Teizeildom sa majú vykonať vyšetrenia kompletného krvného obrazu a pečeňových enzýmov.
Používanie Teizeildu sa neodporúča u pacientov s/so (pozri časť 4.4):
- počtom lymfocytov nižším ako 1,0 x 10⁹ lymfocytov/l
- hemoglobínom nižším ako 100 g/l
- počtom trombocytov nižším ako 100 x 109 trombocytov/l
- absolútnym počtom neutrofilov nižším ako 1,5 x 10⁹ neutrofilov/l
- zvýšenou alanínaminotransferázou (ALT) alebo aspartátaminotransferázou (AST) vyššou ako 2-násobok hornej hranice normálu (upper limit of normal, ULN), alebo bilirubínom vyšším ako 1,5-násobok ULN
- laboratórnym alebo klinickým dôkazom akútnej infekcie Epstein-Barrovej (EBV) vírusom alebo cytomegalovírusom (CMV)
- aktívnou závažnou infekciou alebo chronickou aktívnou infekciou inou ako lokalizované kožné infekcie.
- Pred začatím liečby Teizeildom sa majú vykonať všetky očkovania primerané veku (podrobné pokyny, pozri časť 4.4).
Premedikácia
Pred podaním infúzie Teizeildu sa má počas prvých 5 dní podať premedikácia: (1) nesteroidný protizápalový liek (nonsteroidal anti-inflammatory drug, NSAID) alebo paracetamol, (2) antihistaminikum a (3) možno zvážiť použitie antiemetika (pozri časť 4.4). V prípade potreby sa majú podať dodatočné dávky premedikácie.
Dávkovanie
Teizeild sa má podávať intravenóznou infúziou (počas minimálne 30 minút) s použitím dávkovania založenom na ploche povrchu tela (body surface area, BSA) jedenkrát denne počas 14 po sebe nasledujúcich dní nasledovne:
- 1. deň: 65 mikrogramov/m2
- 2. deň: 125 mikrogramov/m2
- 3. deň: 250 mikrogramov/m2
- 4. deň: 500 mikrogramov/m2
- 5. až 14. deň: 1 030 mikrogramov/m2
Vynechaná dávka (dávky)
Ak sa vynechá podanie plánovanej infúzie Teizeildu, dávkovanie sa má obnoviť podávaním všetkých zostávajúcich dávok v po sebe nasledujúcich dňoch, aby sa dokončil 14-dňový cyklus liečby.
Ukončenie liečby
V závislosti od závažnosti laboratórnych abnormalít môže byť potrebné dočasné prerušenie liečby. Na základe klinického úsudku sa má liečba pozastaviť, ak sa počet trombocytov, počet neutrofilov alebo hladina hemoglobínu významne zníži.
Prerušenie liečby nemá presiahnuť 3 dni. Dávkovanie sa môže obnoviť podaním všetkých zostávajúcich dávok v po sebe nasledujúcich dňoch, aby sa dokončil 14-dňový cyklus liečby (napr. ak sa dávka vynechá na 4. a 5. deň, podávanie sa môže znova obnoviť na 6. deň s dávkovaním stanoveným pre 4. deň).
Liečba sa má natrvalo ukončiť, ak:
- sú zvýšené pečeňové enzýmy (ALT alebo AST vyššie ako 5-násobok ULN) alebo je bilirubín vyšší ako 3-násobok ULN
- je dlhodobá závažná lymfopénia (< 0,5 x 10⁹ lymfocytov/l trvajúce 1 týždeň alebo dlhšie)
- je klinicky významný (rozhodnutie lekára na základe individuálnych údajov pacienta) pokles počtu trombocytov, počtu neutrofilov alebo hladiny hemoglobínu počas 3 po sebe nasledujúcich dní
- sa vyvinie závažná infekcia.
Ďalšie informácie nájdete v častiach 4.4 a 4.8.
Osobitné populácie
Starší ľudia
Klinické štúdie nezahŕňali starších pacientov (vo veku 65 rokov a starších).
Porucha funkcie obličiek
S pacientmi s poruchou funkcie obličiek sa nevykonali žiadne štúdie (pozri časť 5.2).
Porucha funkcie pečene
S pacientmi s poruchou funkcie pečene sa nevykonali žiadne štúdie (pozri časť 5.2).
Telesná hmotnosť
Na normalizáciu expozície Teizeildu v závislosti od telesnej hmotnosti sa vyžaduje dávkovanie lieku na základe BSA (pozri Dávkovanie a časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Teizeild u detí mladších ako 8 rokov neboli stanovené.
Spôsob podávania
Teizeild sa má podávať intravenóznou infúziou počas minimálne 30 minút. Dve dávky sa nemajú podať v ten istý deň.
Pokyny na prípravu lieku pred podaním, pozri časť 6.6 a na konci písomnej informácie pre používateľa.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Syndróm uvoľňovania cytokínov
V klinických štúdiách s pacientmi liečenými teplizumabom sa počas obdobia liečby a počas 28 dní po poslednom podaní pozoroval syndróm uvoľňovania cytokínov (cytokine release syndrome, CRS) (pozri časť 4.8). Medzi príznaky CRS patrí horúčka, nevoľnosť, únava, bolesť hlavy, myalgia, artralgia, zvýšená hladina ALT, zvýšená hladina AST a zvýšený celkový bilirubín. Tieto príznaky sa zvyčajne vyskytli počas prvých 5 dní liečby (pozri časť 4.8).
Na zmiernenie CRS:
- Pred liečbou sa majú podať antipyretiká, antihistaminiká a/alebo antiemetiká (pozri časť 4.2).
- Počas liečby sa majú monitorovať pečeňové enzýmy a bilirubín, častejšie počas prvého týždňa. U pacientov, u ktorých sa vyvinie zvýšenie ALT alebo AST o viac ako 5-násobok hornej hranice normálu (ULN) alebo bilirubínu o viac ako 3-násobok ULN sa má liečba ukončiť.
- Príznaky CRS sa majú liečiť antipyretikami, antihistaminikami a/alebo antiemetikami. Ak sa vyvinie závažný CRS, má sa zvážiť dočasné prerušenie podávania na 1–2 dni (a zostávajúce dávky na dokončenie celého 14-dňového cyklu sa majú podávať v po sebe nasledujúcich dňoch). Ak sa CRS nezlepší alebo, ak sa CRS napriek prestávke v liečbe vráti, môže byť potrebné liečbu ukončiť.
Závažné infekcie
U pacientov liečených Teizeildom sa vyskytli bakteriálne a vírusové infekcie vrátane gastroenteritídy, celulitídy, pneumónie, abscesu a sepsy (pozri časť 4.8). Použitie Teizeildu sa neodporúča u pacientom s aktívnou závažnou infekciou alebo chronickou infekciou inou ako lokalizované kožné infekcie. U pacientov je potrebné sledovať prejavy a príznaky infekcie počas liečby a po nej. Ak sa vyvinie závažná infekcia, má sa poskytnúť vhodná liečba a liečba Teizeildom sa má ukončiť.
Lymfopénia
V klinických štúdiách sa u 75 % pacientov liečených Teizeildom vyvinula lymfopénia. U väčšiny pacientov, u ktorých sa vyskytla lymfopénia, sa hladiny lymfocytov začali zlepšovať po piatom dni liečby a vrátili sa na hodnoty pred liečbou do dvoch týždňov po ukončení liečby a bez prerušenia dávky (pozri časť 4.8).
Počas liečby sa majú sledovať počty bielych krviniek. Ak sa vyvinie dlhotrvajúca závažná lymfopénia (< 0,5 x 10⁹ buniek/l trvajúca 1 týždeň alebo dlhšie), liečba sa má ukončiť (pozri časť 4.8).
Reakcie z precitlivenosti
U pacientov liečených Teizeildom sa vyskytli akútne reakcie z precitlivenosti vrátane sérovej choroby, angioedému, urtikárie, vyrážky, vracania a bronchospazmu. U minimálne jedného pacienta sa vyskytli generalizované kožné reakcie a anafylaxia (pozri časť 4.8). Ak sa vyskytnú závažné reakcie z precitlivenosti, liečba Teizeildom sa má ukončiť a okamžite sa má poskytnúť liečba.
Očkovania
Bezpečnosť očkovania živými atenuovanými očkovacími látkami sa u pacientov liečených Teizeildom neskúmala. Okrem toho môže Teizeild ovplyvniť imunitnú odpoveď na očkovanie a znížiť účinnosť očkovacej látky.
- Všetky očkovania primerané veku sa majú podať pred začatím liečby Teizeildom (pozri časť 4.2).
- Očkovania inaktivovanými alebo mRNA vakcínami sa neodporúčajú v priebehu 2 týždňov pred liečbou, počas liečby alebo až do 6 týždňov po ukončení liečby.
- Podanie živých atenuovaných očkovacích látok sa neodporúča v priebehu 8 týždňov pred začiatkom liečby, počas liečby, alebo až do 52 týždňov po ukončení posledného cyklu liečby.
Monitorovanie glukózy
Glykémia, ako aj prejavy a príznaky hypoglykémie alebo hyperglykémie sa majú monitorovať a diabetes sa má liečiť podľa súčasných štandardných terapeutických postupov.
Ďalšie uváženia
Pacienti nesmú mať diabetes 2. typu (T2D) alebo sekundárnu poruchu glykémie súvisiacu s iným ochorením ako T1D (napr. sekundárny diabetes následkom užívania liekov alebo po chirurgickom výkone, monogénny diabetes).
Edukačné/bezpečnostné nástroje poradenstva
Zdravotnícki pracovníci podieľajúci sa na liečbe pacientov liečených Teizeildom musia byť oboznámení s dostupnými príručkami na bezpečné používanie tohto lieku a informovať pacientov
o možných rizikách súvisiacich s používaním Teizeildu.
- Príručka na minimalizáciu rizika pre zdravotníckych pracovníkov: Príručka pre zdravotníckych pracovníkov
- Príručka na minimalizáciu rizika pre pacientov: Príručka pre pacientov – pacientom ju poskytnú zdravotnícki pracovníci
Pomocné látky so známym účinkom
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v injekčnej liekovke, t.j. v podstate zanedbateľné množstvo sodíka. Teizeild sa podáva v 0,9 % intravenóznom roztoku chloridu sodného (pozri časť 6.6).
Polysorbát 80
Tento liek obsahuje 0,10 mg polysorbátu 80 v každej 2 ml injekčnej liekovke a 0,025 mg polysorbátu 80 v každej 0,5 ml injekčnej liekovke, čo zodpovedá 0,05 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
Teizeild sa má podávať s opatrnosťou u pacientov, ktorí súbežne užívajú lieky, ktoré sa spájajú s významnými abnormalitami pečene, cytopéniami a inými imunomodulátormi.
Pri používaní Teizeildu sa môže vyskytnúť syndróm uvoľňovania cytokínov sprevádzaný miernym a prechodným zvýšením koncentrácií IL-6.
Neočakáva sa, že Teizeild má nejaké významné liekové interakcie sprostredkované cytochrómom P450.
Teizeild môže ovplyvniť imunitnú odpoveď na očkovanie (pozri časť 4.4).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku musia počas liečby teplizumabom a do 30 dní po poslednej dávke liečby používať účinnú antikoncepciu. Teizeild sa neodporúča ženám vo fertilnom veku, ktoré nepoužívajú antikoncepciu.
Gravidita
Nie sú k dispozícii žiadne údaje o použití teplizumabu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Teizeild sa neodporúča používať počas gravidity.
Dojčenie
Nie je známe, či sa teplizumab vylučuje do ľudského mlieka. Toxikologické údaje u zvierat naznačujú vylučovanie teplizumabu do mlieka dojčiacich myší (pozri časť 5.3). Riziko pre novorodencov/dojčatá nemožno vylúčiť. Dojčenie sa má počas liečby Teizeildom a do 30 dní po poslednej dávke liečby prerušiť.
Fertilita
Nie sú k dispozícii žiadne klinické údaje o účinkoch teplizumabu na fertilitu. Fertilita a reprodukčná výkonnosť neboli ovplyvnené u samíc a samcov myší liečených náhradnou protilátkou proti myšiemu CD3 (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Teizeild má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Bola hlásená únava (pozri časť 4.8).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásenými nežiaducimi reakciami boli lymfopénia (75 %), leukopénia (58 %), neutropénia (37 %), vyrážka (36 %). Najčastejšou závažnou nežiaducou reakciou bol syndróm uvoľňovania cytokínov (0,9 %). Medzi ďalšie závažné nežiaduce reakcie patrili zvýšená hladina alanínaminotransferázy (0,2 %), zvýšená hladina aspartátaminotransferázy (0,2 %), lymfopénia (0,2 %), neutropénia (0,2 %) a infekcia (0,2 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie vyskytujúce sa u pacientov v súhrnnej analýze bezpečnosti klinických štúdií a po uvedení lieku na trh sú uvedené v tabuľke 1 podľa triedy orgánových systémov MedDRA, zoradené podľa kategórií frekvencie: veľmi časté: (≥ 1/10), časté: (≥ 1/100 až < 1/10), menej časté: (≥ 1/1 000 až < 1/100), zriedkavé: (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé: (< 1/10 000), neznáme: (z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie zoradené podľa klesajúcej závažnosti.
Tabuľka 1. Nežiaduce reakcie
Trieda orgánových systémov | Frekvencia | |||
| Veľmi časté | Časté | Menej časté | Neznáme | |
| Infekcie a nákazy | Infekcie1 | Reaktivácia Epstein- Barrovej vírusu | ||
Poruchy krvi a lymfatického systému | Lymfopénia, trombocytopénia, leukopénia, neutropénia, znížený hemoglobín | Eozinofília | ||
| Poruchy imunitného systému | Syndróm uvoľňovania cytokínov | Precitlivenosť1 | ||
| Poruchy nervového systému | Bolesť hlavy | |||
Poruchy gastrointestinálneho traktu | Vracanie, nevoľnosť | Hnačka, bolesť brucha | ||
| Poruchy pečene a žlčových ciest | Zvýšená hladina alanínaminotransfer ázy, zvýšená hladina aspartátaminotransf erázy | |||
| Poruchy kože a podkožného tkaniva | Vyrážka, svrbenie | Makulopapulárna vyrážka, svrbivá vyrážka, žihľavka, exfoliácia kože | ||
| Celkové poruchy a reakcie v mieste podania | Pyrexia, únava | Zimnica | Bolesť, ochorenie |
1 Hlásené ako závažné – pozri „Opis vybraných nežiaducich reakcií“.
Opis vybraných nežiaducich reakcií
Syndróm uvoľňovania cytokínov (CRS)
V štúdii TN-10 bol CRS hlásený u 2 % pacientov liečených Teizeildom.
V súhrne 7 klinických štúdií sa CRS vyvinul u 6 % pacientov liečených Teizeildom. U 14 % z týchto pacientov bol CRS hlásený ako závažný (pozri časť 4.4). Zvýšenia hladiny pečeňovej transaminázy sa pozorovali častejšie u pacientov liečených Teizeildom, u ktorých sa vyskytol CRS.
Závažné infekcie
V štúdii TN-10 boli závažné infekcie (celulitída, gastroenteritída, pneumónia, infekcia rany) hlásené u 9 % pacientov liečených Teizeildom.
V súhrne 7 klinických štúdií boli závažné infekcie hlásené u 3,1 % pacientov liečených Teizeildom vrátane gastroenteritídy, celulitídy, pneumónie, abscesu, sepsy a infekčnej mononukleózy.
Lymfopénia
V štúdii TN-10 bola lymfopénia hlásená u 73 % pacientov liečených Teizeildom. Priemerný počet lymfocytov klesol na 5. deň liečby, pričom sa do 6. týždňa upravil a vrátil na východiskovú hodnotu (pozri časť 4.4).
V súhrne 7 klinických štúdií sa závažná lymfopénia (< 0,5 x 10⁹ buniek/l) trvajúca 1 týždeň alebo dlhšie vyskytla u 2 % pacientov liečených Teizeildom a 0,5 % pacientov liečbu natrvalo ukončilo z dôvodu lymfopénie.
Vyrážka a reakcie z precitlivenosti
V štúdii TN-10 boli hlásené reakcie z precitlivenosti pri používaní Teizeildu. Sérová choroba sa pozorovala u 2 % pacientov liečených Teizeildom.
V súhrne 7 klinických štúdií s pacientmi:
U jedného pacienta liečeného Teizeildom, ktorý bol hospitalizovaný, sa pozorovala anafylaxia
(s hypoxiou a bronchospazmom).
- U 0,2 % pacientov liečených Teizeildom sa pozoroval angioedém (periorbitálny a tvárový).
- U 1,2 % pacientov liečených Teizeildom bol hlásený periférny a generalizovaný opuch.
U 36 % pacientov liečených Teizeildom sa pozorovala vyrážka. 0,3 % pacientov liečených
Teizeildom malo závažnú vyrážku.
- U 2,7 % pacientov liečených Teizeildom bola hlásená žihľavka.
- U 1 % pacientov liečených Teizeildom boli hlásené reakcie z precitlivenosti. Menej ako 0,1 % pacientov liečených Teizeildom malo závažnú reakciu z precitlivenosti.
Znížený hemoglobín a trombocytopénia
V súhrne 7 klinických štúdií bol u 23 % pacientov liečených Teizeildom hlásený pokles hemoglobínu a u 17 % pacientov liečených Teizeildom bola hlásená trombocytopénia. K úprave došlo v priebehu 2 až 4 týždňov liečby. V klinických štúdiách 1,2 % pacientov liečených Teizeildom ukončilo liečbu z dôvodu hemoglobínu nižšieho ako 85 g/l (alebo poklesu o viac ako 20 g/l na hodnotu nižšiu ako 100 g/l) a 1 % ukončilo liečbu Teizeildom z dôvodu počtu trombocytov nižšieho ako 50 x 109 trombocytov/l.
Zvýšené hodnoty pečeňových enzýmov a bilirubínu
U pacientov liečených Teizeildom sa pozorovali zvýšenia hodnôt pečeňových enzýmov a bilirubínu, a to ako v súvislosti s CRS, tak aj u pacientov bez CRS. V laboratórnych analýzach sa u 7,8 % pacientov liečených Teizeildom dosiahla maximálna hodnota ALT vyššia ako 3-násobok hornej hranice normy (ULN). V prípade AST sa u 5,3 % pacientov liečených Teizeildom dosiahla maximálna hodnota AST vyššia ako 3-násobok ULN. Väčšina zvýšených hodnôt pečeňových enzýmov bola prechodná a ustúpila 1–2 týždne po liečbe.
Imunogenita
Pozorovaný výskyt protilátok proti lieku (anti-drug antibody, ADA) je značne závislý od citlivosti a špecifickosti testu. Rozdiely v metódach testovania bránia odôvodnenému porovnaniu výskytu protilátok proti lieku v štúdiách opísaných nižšie s výskytom protilátok proti lieku v iných štúdiách.
V placebom kontrolovanej štúdii s pacientmi vo veku 8 rokov a staršími s T1D v 2. štádiu (štúdia TN-
- 10) (pozri časť 5.1) sa u približne 57 % pacientov liečených Teizeildom vyvinuli protilátky proti teplizumabu, ktoré sa vyskytli počas liečby, z nich sa u 46 % vyvinuli neutralizujúce protilátky.
Na základe dostupných údajov nie je možné vyvodiť definitívny záver charakterizujúci účinky ADA na farmakokinetiku, farmakodynamiku alebo účinnosť Teizeildu.
Pediatrická populácia
Údaje o imunogenite u detí vo veku do 8 rokov neboli stanovené.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
S predávkovaním teplizumabom nie sú žiadne klinické skúsenosti.
Nie je známe žiadne špecifické antidotum pri predávkovaní Teizeildom. V prípade predávkovania má byť pacient sledovaný na akékoľvek prejavy alebo príznaky nežiaducich reakcií a majú sa okamžite prijať všetky vhodné opatrenia. Má sa vykonať klinické posúdenie.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: iné antidiabetiká, ATC kód: A10XX01
Mechanizmus účinku
Teplizumab sa viaže na CD3 (antigén na povrchu bunky prítomný na T-lymfocytoch) a spomaľuje progresiu ochorenia u pacientov s T1D v 2. štádiu. Mechanizmus môže zahŕňať čiastočnú agonistickú signalizáciu vedúcu k deaktivácii autoreaktívnych CD8+ T-lymfocytov a zníženiu imunitne sprostredkovanej deštrukcie beta buniek. Teplizumab vedie k zvýšeniu podielu CD8+ T-buniek s prejavmi vyčerpania v periférnej krvi.
Farmakodynamické účinky
Klinické štúdie preukázali, že teplizumab sa počas liečby viaže na molekuly CD3 na povrchu CD4+ aj CD8+ T buniek, pričom dochádza k internalizácii komplexu teplizumab/CD3 z povrchu T buniek. Farmakodynamické účinky zahŕňajú prechodnú lymfopéniu so znížením počtu cirkulujúcich T buniek s najnižším počtom na 5. deň podávania počas 14-dňového cyklu liečby teplizumabom (pozri časť 4.4). Vzťah medzi expozíciou a odpoveďou na teplizumab a časový priebeh farmakodynamickej odpovede na bezpečnosť a účinnosť teplizumabu neboli úplne charakterizované.
Cieľová populácia pacientov
Teplizumab je indikovaný dospelým a pediatrickým pacientom vo veku 8 rokov a starším, ktorí majú diagnostikovaný diabetes T1D v 2. štádiu.
T1D v 2. štádiu potvrdený:
- Minimálne dvomi pozitívnymi autoprotilátkami proti bunkám pankreatických ostrovčekov
- Poruchou glykémie bez zjavnej hyperglykémie
Klinická účinnosť a bezpečnosť
Účinnosť teplizumabu bola skúmaná v nasledovnej klinickej štúdii:
Štúdia TN-10
Randomizovaná, dvojito zaslepená, placebom kontrolovaná štúdia riadená udalosťami so 76 pacientmi vo veku 8 až 49 rokov s T1D v 2. štádiu. T1D v 2. štádiu bol definovaný ako výskyt oboch nasledovných príznakov:
- 1.
Dve alebo viac z nasledovných autoprotilátok proti pankreatickým ostrovčekom:
- Autoprotilátky proti dekarboxyláze 65 kyseliny glutámovej (glutamic acid decarboxylase, GAD)
- Autoprotilátka proti inzulínu (insulin autoantibody, IAA)
- Autoprotilátka proti antigénu 2 asociovanému s inzulinómom (insulinoma-associated antigen 2 autoantibody, IA-2A)
Autoprotilátka proti zinkovému transportéru 8 (zinc transporter 8 autoantibody,
ZnT8)
- Autoprotilátka proti bunkám ostrovčekov (islet cell autoantibody, ICA)
- 2. Dysglykémia pri perorálnom glukózovom tolerančnom teste
V tejto štúdii boli pacienti randomizovaní v pomere 1:1 na podávanie teplizumabu alebo placeba jedenkrát denne intravenóznou infúziou počas 14 dní. Boli 2 liečené skupiny:
1. skupina: Denné intravenózne dávky 51 mikrogramov/m2, 103 mikrogramov/m2,
207 mikrogramov/m2 a 413 mikrogramov/m2 na 0. až 3. deň štúdie, v uvedenom poradí a 1 dávka 826 mikrogramov/m2 na každý 4. až 13. deň štúdie. Celková dávka počas 14-dňového cyklu bola približne 9 034 mikrogramov/m2.
- 2. skupina: Iba placebo intravenózne.
Pacienti v skupine s teplizumabom mali celkovú expozíciu liečiva porovnateľnú s celkovou expozíciou liečiva dosiahnutou pri odporúčanej celkovej dávke teplizumabu (pozri časť 4.2). V tejto štúdii bol primárnym koncovým ukazovateľom účinnosti čas od randomizácie do vzniku diagnózy T1D v 3. štádiu.
Východiskové charakteristiky pacientov
V tejto štúdii bolo 45 % žien a medián veku bol 14 rokov (72 % bolo vo veku < 18 rokov). Charakteristiky pacientov sú uvedené v tabuľke 2.
Tabuľka 2. Východiskové charakteristiky dospelých a pediatrických pacientov vo veku 8 rokov a starších s T1D v 2. štádiu (štúdia TN-10)1
Teplizumab N=44 | Placebo N=32 | |
| Veková skupina | ||
| ≥ 18 rokov | 34 % | 19 % |
| < 18 rokov | 66 % | 81 % |
| Kvartily vekovej skupiny detí | ||
| 8 až < 11 rokov | 21 % | 25 % |
| 11 až < 14 rokov | 27 % | 31 % |
| 14 až < 18 rokov | 18 % | 25 % |
| Glukóza, mg/dl2 | ||
| medián (min., max.) | 165 (115, 207) | 154 (103, 200) |
| OGTT 30 minút, medián (min., max.) | 161 (99, 237) | 165 (121, 223) |
| OGTT 60 minút, medián (min., max.) | 186 (97, 244) | 173 (77, 233) |
| OGTT 90 minút, medián (min., max.) | 175 (98, 242) | 159 (82, 244) |
| OGTT 120 minút, medián (min., max.) | 152 (87, 240) | 144 (81, 217) |
| HbA1c, % | ||
| medián (min., max.) | 5,2 (4,6; 6,1) | 5,3 (4,3; 5,6) |
| HLA-DR3/DR4 | ||
| DR3 aj DR4 | 25 % | 22 % |
| Iba DR3 | 23 % | 25 % |
| Iba DR4 | 36 % | 44 % |
| Ani DR3, ani DR4 | 11 % | 9 % |
| Neanalyzované | 5 % | 0 |
| Pozitívny typ autoprotilátky | ||
| GAD65 | 91 % | 88 % |
| IAA | 43 % | 34 % |
| IA-2A | 59 % | 75 % |
| ICA | 66 % | 88 % |
| ZnT8 | 73 % | 75 % |
| Pozitívne autoprotilátky (N) | ||
| 1 | 2 % | 0 |
| 2 | 27 % | 22 % |
| 3 | 25 % | 16 % |
| 4 | 27 % | 44 % |
Teplizumab N=44 | Placebo N=32 | |
| 5 | 18 % | 19 % |
1 Populácia so zámerom liečiť (ITT)
2 Údaje o glukóze predstavujú hodnoty plochy pod krivkou závislosti koncentrácie od času (AUC) z perorálneho glukózového tolerančného testu.
Skratky: HbA1c = hemoglobín A1c, SD = smerodajná odchýlka, HLA = ľudský leukocytový antigén, GAD65 = autoprotilátka proti dekarboxyláze 65 kyseliny glutámovej (GAD), IAA = autoprotilátka proti inzulínu, IA-2A = autoprotilátka proti antigénu 2 asociovanému s inzulinómom, ZnT8A = autoprotilátka proti zinkovému transportéru 8, ICA = autoprotilátka proti bunkám ostrovčekov.
Výsledky účinnosti
V štúdii TN-10 bol T1D v 3. štádiu diagnostikovaný u 20 (45 %) pacientov liečených teplizumabom a u 23 (72 %) pacientov liečených placebom. Coxov model proporcionálnych rizík, stratifikovaný podľa veku a stavu perorálneho glukózového tolerančného testu pri randomizácii, preukázal, že medián času od randomizácie do diagnózy T1D v 3. štádiu bol 50 mesiacov v skupine s teplizumabom a 25 mesiacov v skupine s placebom, s rozdielom 25 mesiacov. Pri mediáne času následného sledovania 51 mesiacov viedla liečba teplizumabom k štatisticky významnému oneskoreniu rozvoja T1D v 3. štádiu, pomer rizika 0,41 (95 % IS: 0,22 až 0,78; p=0,0066) (Obrázok 1).
Štúdia TN-10 nebola navrhnutá na hodnotenie, či existovali rozdiely v účinnosti medzi podskupinami na základe demografických charakteristík alebo charakteristík ochorenia na začiatku liečby.
Obrázok 1: Kaplanova-Meierova krivka času do diagnózy T1D v 3. štádiu u dospelých a pediatrických pacientov vo veku 8 rokov a starších s T1D v 2. štádiu podľa liečenej skupiny (štúdia TN-10)1
1 Populácia ITT
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s Teizeildom s obsahom teplizumabu v jednej alebo vo viacerých podskupinách pediatrickej populácie v prevencii
- 3. štádia diabetu mellitus 1. typu v súlade so schváleným výskumným pediatrickým plánom (PIP) EMEA-000524-PIP02-24, pre schválenú indikáciu (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Neočakáva sa, že sa rovnovážne koncentrácie teplizumabu dosiahnu počas 14-dňového cyklu liečby teplizumabom.
Absorpcia
Nie sú k dispozícii žiadne informácie o absorpcii, pretože teplizumab sa podáva intravenózne.
Distribúcia
Nevykonali sa žiadne štúdie väzby na proteíny, pretože teplizumab je monoklonálna protilátka.
Biotransformácia
1,0
0,8
0,0 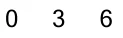
0 3 6 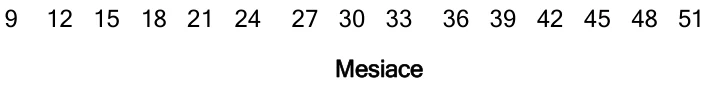 9 12 15 18 21 24 27 30 33 36 39 42 45 48 51
Mesiace 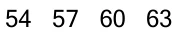
54 57 60 63 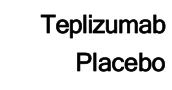
Teplizumab
Placebo 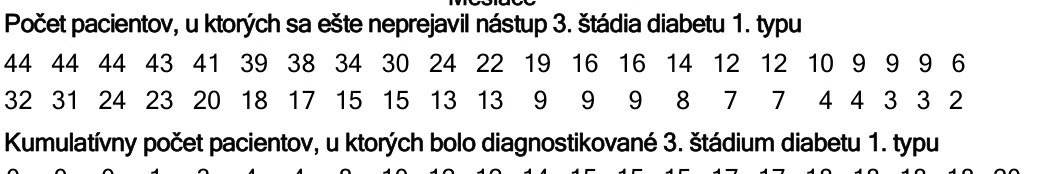
Počet pacientov, u ktorých sa ešte neprejavil nástup 3. štádia diabetu 1. typu 44 44 44 43 41 39 38 34 30 24 22 19 16 16 14 12 12 10 9 9 9 6 32 31 24 23 20 18 17 15 15 13 13 9 9 9 8 7 7 4 4 3 3 2
Kumulatívny počet pacientov, u ktorých bolo diagnostikované 3. štádium diabetu 1. typu  Teplizumab 0 0 0 1 3 4 4 8 10 12 12 14 15 15 15 17 17 18 18 18 18 20
Placebo 0 1 8 9 11 13 14 15 15 16 16 19 19 19 19 20 20 21 21 22 22 23 
Cenzorované Teplizumab Placebo 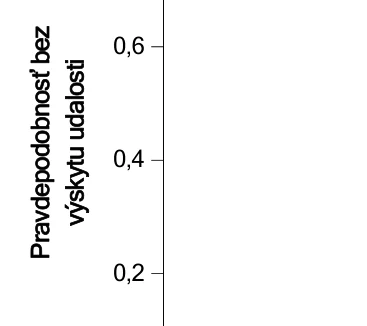
Predpokladá sa, že teplizumab sa bude metabolizovať na malé peptidy katabolickými cestami.
Eliminácia
Zdanlivý eliminačný polčas teplizumabu je približne 3 dni.
Osobitné populácie
Vek
Nepozorovali sa žiadne klinicky významné rozdiely vo farmakokinetike teplizumabu v závislosti od veku (8 až 35 rokov).
Pohlavie
Nepozorovali sa žiadne klinicky významné rozdiely vo farmakokinetike teplizumabu v závislosti od pohlavia.
Rasa
Nepozorovali sa žiadne klinicky významné rozdiely vo farmakokinetike teplizumabu v závislosti od rasových skupín (biela, ázijská).
Telesná hmotnosť
Dávkovanie založené na BSA normalizuje expozíciu teplizumabu v rámci telesnej hmotnosti.
Porucha funkcie obličiek
Nevykonali sa žiadne špecifické štúdie na hodnotenie farmakokinetiky teplizumabu u pacientov s poruchou funkcie obličiek.
Porucha funkcie pečene
Nevykonali sa žiadne špecifické štúdie na hodnotenie farmakokinetiky teplizumabu u pacientov s poruchou funkcie pečene.
Pediatrická populácia
Farmakokinetika teplizumabu u detí vo veku do 8 rokov nebola stanovená.
5.3 Predklinické údaje o bezpečnosti
Nevykonali sa žiadne štúdie na posúdenie genotoxického, vrátane mutagénneho, potenciálu teplizumabu. Keďže teplizumab je protilátka, neočakáva sa, že bude priamo interagovať s DNA. Nevykonali sa žiadne dlhodobé štúdie na posúdenie karcinogénneho potenciálu teplizumabu. Na základe posúdenia závažnosti dôkazov a navrhovaného dlhodobého imunomodulačného mechanizmu účinku nemožno úplne vylúčiť veľmi nízke potenciálne riziko karcinogenity.
Vývin a reprodukčná toxicita
Predklinické štúdie vykonané na myšiach s použitím náhradnej protilátky zameranej na myší CD3 naznačujú priame alebo nepriame škodlivé účinky na tehotenstvo a embryonálny/fetálny vývin.
V štúdii embryofetálnej vývinovej toxicity na brezivých myšiach, ktorým sa podávali subkutánne injekcie v dávkach 0; 0,03; 0,3 alebo 20 mg/kg na 6., 10. a 14. deň brezivosti sa v skupine s dávkou 20 mg/kg vyskytlo zvýšenie postimplantačných strát v prítomnosti toxicity u matky.
V štúdii prenatálnej a postnatálnej vývinovej toxicity na gravidných myšiach, ktorým sa podávali každé 3 dni od 6. dňa gravidity do 19. dňa laktácie dávky 0; 0,3; 3 alebo 20 mg/kg, sa nepozorovala žiadna toxicita u matky ani zvýšený výskyt postimplantačných strát. U potomstva sa v 35. a 84. deň po narodení pri dávke 20 mg/kg pozorovalo zníženie populácií T buniek a zvýšenie počtu B buniek a pokles adaptívnej imunitnej odpovede na hemocyanín kuželnatky (keyhole limpet hemocyanin, KLH). Náhradná protilátka bola prítomná v sére potomstva na úrovni nižšej ako 1,5 % v porovnaní s materským sérom pri vysokej dávke. U potomstva samíc s dávkou 20 mg/kg sa pozoroval trend smerom k zníženiu fertility.
Fertilita a reprodukčná výkonnosť neboli ovplyvnené u samíc a samcov myší, ktorým bola subkutánne podaná myšacia náhradná protilátka proti myšaciemu CD3 v dávkach až do 20 mg/kg.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
dibázický fosforečnan sodný
monobázický fosforečnan sodný
polysorbát 80 (E 433)
chlorid sodný
voda na injekcie
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi. Teizeild sa nemá podávať súbežne tou istou intravenóznou súpravou s inými liekmi.
Nekompatibilné materiály
- Intravenózne infúzne vaky z etylén-propylénového kopolyméru (EPC) a polypropylénu (PP)
- Infúzne súpravy chránené pred svetlom
- Pri dávke Teizeildu < 68 mikrogramov: zmes polyetylénu (PE) a polyolefínu (PO).
- Pri dávke Teizeildu < 240 mikrogramov: vaky z etylén-vinylacetátu (EVA).
- Sklenené injekčné liekovky alebo sklenené injekčné striekačky na prípravu finálneho riedenia a infúziu.
Tento liek sa má pripraviť a podávať podľa pokynov v časti 4.2 a v časti 6.6.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
3 roky
Po zriedení
Infúzne vaky na i.v.
Chemická, fyzikálna a mikrobiálna stabilita počas používania bola preukázaná počas 6 hodín pri izbovej teplote (15 °C až 25 °C).
Z mikrobiologického hľadiska sa odporúča, aby sa liek použil okamžite. Ak sa nepoužije okamžite, za čas a podmienky uchovávania pred použitím zodpovedá používateľ a nemajú byť dlhšie ako 6 hodín pri izbovej teplote (15 °C až 25 °C).
Infúzie na báze injekčnej striekačky
Chemická, fyzikálna a mikrobiálna stabilita počas používania bola preukázaná počas 12 hodín v chladničke (2 °C až 8 °C), za ktorou nasleduje maximálne 6 hodín pri izbovej teplote (15 °C až 25 °C).
Z mikrobiologického hľadiska sa odporúča, aby sa liek použil okamžite. Ak sa nepoužije okamžite, za čas a podmienky uchovávania pred použitím zodpovedá používateľ a nemajú byť dlhšie ako 12 hodín v chladničke (2 °C až 8 °C), za ktorou nasleduje maximálne 6 hodín pri izbovej teplote (15 °C až 25 °C).
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C až 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte injekčnú liekovku vo vonkajšom obale na ochranu pred svetlom. Uchovávajte vo zvislej polohe.
Podmienky na uchovávanie po riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Teizeild sa dodáva v:
2 ml koncentrátu obsahujúceho 2 mg teplizumabu v 2 ml injekčnej liekovke z borosilikátového skla typu 1 s butylovou gumovou zátkou a hliníkovou obrubou s modrým polypropylénovým vyklápacím viečkom. Veľkosti balenia 1, 10 alebo 14 injekčných liekoviek.
0,5 ml koncentrátu obsahujúceho 0,5 mg teplizumabu v 2 ml injekčnej liekovke z borosilikátového skla typu 1 s butylovou gumovou zátkou a hliníkovou obrubou s oranžovým polypropylénovým vyklápacím viečkom. Veľkosť balenia 1 injekčná liekovka.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Príprava na intravenózne podanie
- Teizeild sa musí pred použitím riediť. Vyžaduje si to dvojkrokový postup riedenia.
- Pri príprave na riedenie vizuálne skontrolujte injekčnú liekovku/injekčné liekovky (roztok má byť číry a bezfarebný). Nepoužívajte, ak spozorujete viditeľné častice alebo sfarbenie roztoku.
- Pripravte použitím aseptického postupu. Každá injekčná liekovka je určená len na jednorazovú dávku.
- Infúziu začnite podávať okamžite po zriedení. Ak sa nepoužije okamžite, zriedený infúzny roztok uchovávajte (pozri časť 6.3).
Výpočet dávky:
- Pred liečbou vypočítajte BSA pacienta (napr. pomocou Mostellerovho vzorca).
Dávku vypočítajte na základe dňa liečby pomocou BSA pacienta (pozri časť 4.2).
Dávka (x µg) = Denná dávka (x µg
m2 ) × BSA (m2)
- Na základe BSA pacienta a vypočítanej dávky určite injekčnú liekovku/injekčné liekovky, ktorá sa má/ktoré sa majú použiť.
- krok: Začiatočné riedenie (1:10)
- Skontrolujte štítok injekčnej liekovky pred prípravou riedenia.
Ak používate injekčnú liekovku s obsahom 2 mg/2 ml:
Pripravte 18 ml injekčného roztoku chloridu sodného s koncentráciou 9 mg/ml (0,9 %) v:
sterilnej sklenenej injekčnej liekovke
alebo
sterilnom infúznom vaku z polyvinylchloridu (PVC) s di-(2-etylhexyl)ftalátom (DEHP)
≤ 50 ml
alebo
- sterilnej injekčnej striekačke (z polypropylénu (PP), polykarbonátu (PC) alebo skla)
Ak používate injekčnú liekovku s obsahom 0,5 mg/0,5 ml:
Pripravte 4,5 ml injekčného roztoku chloridu sodného s koncentráciou 9 mg/ml (0,9 %) v:
sterilnej sklenenej injekčnej liekovke
alebo
sterilnom infúznom vaku z PVC s DEHP ≤ 25 ml
alebo
- sterilnej injekčnej striekačke (z PP, PC alebo skla)
- Odstráňte viečko z injekčnej liekovky – toto je začiatočný čas prípravy (pozri časť 6.3).
Na základe požiadaviek dávkovania podľa BSA môže byť potrebná viac než jedna injekčná liekovka Teizeildu.
V tomto prípade, aby ste sa uistili, že je celá dávka na každý deň obsiahnutá v jednom (1) infúznom vaku alebo injekčnej striekačke:
- Pre každú injekčnú liekovku pripravte osobitne roztoky na začiatočné riedenie.
- Pridajte celkový objem vypočítanej dávky do jedného infúzneho vaku alebo injekčnej striekačky
Ak používate injekčnú liekovku s obsahom 2 mg/2 ml:
- Z injekčnej liekovky odoberte 2 ml Teizeildu a pomaly ich pridajte k 18 ml injekčného roztoku chloridu sodného s koncentráciou 9 mg/ml (0,9 %). Jemne premiešajte pomalým krúžením injekčnej liekovky alebo kývaním infúzneho vaku či injekčnej striekačky. Výsledný zriedený roztok s objemom 20 ml obsahuje 100 mikrogramov (µg)/ml teplizumabu.
Ak používate injekčnú liekovku s obsahom 0,5 mg/0,5 ml:
- Z injekčnej liekovky odoberte 0,5 ml Teizeildu a pomaly pridajte k 4,5 ml injekčného roztoku chloridu sodného s koncentráciou 9 mg/ml (0,9 %). Jemne premiešajte pomalým krúžením injekčnej liekovky alebo kývaním infúzneho vaku alebo injekčnej striekačky. Výsledný zriedený roztok s objemom 5 ml obsahuje 100 mikrogramov (µg)/ml teplizumabu.
Pre obe balenia:
Vypočítajte objem roztoku Teizeildu s koncentráciou 100 µg/ml (pripraveného v 1. kroku), ktorý sa má ďalej riediť v 2. kroku.
Objem začiatočného riedenia, 1: 10 (ml) = Dávka (x µg)
100
- krok: Finálne riedenie
Existujú dva rôzne spôsoby intravenózneho podávania finálneho zriedeného roztoku: infúzne podanie pomocou infúzneho vaku alebo infúzne podanie pomocou injekčnej pumpy. Použite príslušný výpočet v závislosti od zvolenej metódy.
1. metóda: Infúzny vak na intravenózne podanie:
- Pomocou injekčnej striekačky vhodnej veľkosti odoberte objem zriedeného roztoku s koncentráciou 100 µg/ml potrebného na vypočítanú dávku v daný deň (pozri 1. krok: Začiatočné riedenie (1:10)).
- Pomaly pridajte obsah striekačky s dávkou do infúzneho vaku z PVC s DEHP, ktorý obsahuje 25 ml injekčného roztoku chloridu sodného s koncentráciou 9 mg/ml (0,9 %). Jemne pokývte infúzny vak, aby sa roztok dostatočne premiešal. Netraste.
- Minimálna dĺžka podávania infúzie je 30 minút. Rýchlosť podávania sa môže spomaliť v závislosti od znášanlivosti pacienta.
2. metóda: Striekačka (z PP alebo PC ) na intravenózne podanie infúzie pomocou injekčnej pumpy
[rozsah koncentrácie 15 µg/ml až 60 µg/ml s maximálnym objemom infúzie 60 ml]:
Vypočítajte maximálny objem, ktorý je možné podať pre vypočítanú dávku (na základe dňa liečby, dávky a BSA pacienta) s použitím minimálnej koncentrácie infúzie 15 µg/ml.
ObjemInfúzia(ml) = Dávka (x µg)
Minimálna koncentrácia infúzie 15 µg/ml
Vypočítajte objem fyziologického roztoku, ktorý sa má pridať do infúznej striekačky:
- a)
Ak je vypočítaný maximálny objem, ktorý sa má podať, ≤ 60 ml:
ObjemFyziologický roztok(ml)
= ObjemInfúzia(ml) − Objem začiatočné riedenie,1:10 (ml)
- b)
Ak vypočítaný maximálny objem, ktorý sa má podať, presiahne 60 ml – maximálny objem infúzie je obmedzený na 60 ml.
ObjemFyziologický roztok(ml) = 60 ml − Objemzačiatočné riedenie,1:10 (ml)
- a)
- Odmerajte príslušný objem fyziologického roztoku a preneste ho do infúznej striekačky.
Pomocou injekčnej striekačky vhodnej veľkosti odoberte objem zriedeného roztoku
Teizeildu vypočítaného vyššie (pozri objem začiatočného riedenia, 1:10) a pridajte ho do infúznej striekačky.
- Jemne pokývte infúznou striekačkou, aby sa roztok dostatočne premiešal. Netraste.
- Pripojte infúznu striekačku k injekčnej pumpe. Injekčná pumpa má podporovať rýchlosť podávania už od 1 ml/hodinu.
Spustite infúziu pomocou injekčnej pumpy – nestláčajte striekačku manuálne.
Vypočítajte rýchlosť infúzie (zabezpečte minimálne 30 minút). Maximálna rýchlosť infúzie má byť 2 ml/min (maximálne 120 ml/hodinu). Skutočná rýchlosť sa bude líšiť v závislosti od objemu infúzie, podľa nižšie uvedeného.
Rýcℎlosť infúzie (ml/minútu) = ObjemInfúzia(ml)
30 minút
- Minimálna dĺžka podávania infúzie je 30 minút. Rýchlosť podávania sa môže spomaliť v závislosti od znášanlivosti pacienta.
Likvidácia
Zvyšná nepoužitá časť zriedeného roztoku Teizeildu v infúznom vaku z PVC s DEHP, injekčnej striekačke alebo sterilnej sklenenej injekčnej liekovke sa má zlikvidovať.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Francúzsko
8. REGISTRAČNÉ ČÍSLA
EU/1/25/1998/001
EU/1/25/1998/002
EU/1/25/1998/003
EU/1/25/1998/004
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 8. januára 2026
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.