


Súhrn charakteristických vlastností lieku (SPC) - Tryngolza
1. NÁZOV LIEKU
Tryngolza 80 mg injekčný roztok v naplnenom pere
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každé naplnené pero s jednou dávkou obsahuje 80 mg olezarsenu (ako sodná soľ) v 0,8 ml roztoku.
Každý ml obsahuje 100 mg olezarsenu (ako sodná soľ).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok.
Číry, bezfarebný až žltý roztok s pH približne 7,4 a osmolalitou približne 290 mOsm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Tryngolza je indikovaná dospelým pacientom ako doplnok stravy na liečbu geneticky potvrdeného syndrómu familiárnej chylomikronémie (familial chylomicronemia syndrome, FCS).
4.2 Dávkovanie a spôsob podávania
Dávkovanie
Odporúčaná dávka olezarsenu je 80 mg podávaná subkutánnou injekciou raz mesačne.
Vynechaná dávka
V prípade vynechania dávky sa má Tryngolza podať čo najskôr. V podávaní sa má pokračovať v mesačných intervaloch od dátumu poslednej podanej dávky.
Osobitné populácie
Staršia populácia
U pacientov vo veku ≥ 65 rokov sa nevyžaduje žiadna úprava dávky (pozri časť 5.2).
Porucha funkcie obličiek
U pacientov s miernou až stredne závažnou poruchou funkcie obličiek (odhadovaná rýchlosť glomerulárnej filtrácie [estimated glomerular filtration rate, eGFR] ≥ 30 až < 90 ml/min/1,73 m2) nie je potrebná úprava dávky (pozri časť 5.2).
Olezarsen nebol skúmaný u pacientov so závažnou poruchou funkcie obličiek alebo v terminálnom štádiu ochorenia obličiek a u týchto pacientov sa má používať len vtedy, ak očakávaný klinický prínos preváži možné riziko.
Porucha funkcie pečene
U pacientov s miernou poruchou funkcie pečene (celkový bilirubín ≤ horná hranica normálu (upper limit of normal, ULN) a hladina aspartátaminotransferázy (AST) > ULN alebo celkový bilirubín > 1,0 až 1,5 × ULN a akákoľvek hladina AST) nie je potrebná úprava dávky (pozri časť 5.2).
Olezarsen nebol skúmaný u pacientov so stredne závažnou alebo závažnou poruchou funkcie pečene a u týchto pacientov sa má používať len vtedy, ak očakávaný klinický prínos preváži riziko.
Pediatrická populácia
Bezpečnosť a účinnosť tohto lieku u detí a dospievajúcich vo veku do 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje (pozri časť 5.1).
Spôsob podávania
Tento liek je určený len na subkutánne použitie. Nemá sa podávať intramuskulárne.
Každé naplnené pero je len na jednorazové použitie.
Pacienti a/alebo opatrovatelia sa majú vyškoliť v podávaní tohto lieku v súlade s podrobným návodom na použitie uvedeným na konci písomnej informácie pre používateľa.
Tento liek sa má podávať do brucha alebo prednej časti stehna. Ak injekciu podáva zdravotník alebo opatrovateľ, môže sa ako miesto podania injekcie použiť aj zadná časť ramena. Nemá sa podávať do kože, ktorá je pomliaždená, citlivá, červená alebo tvrdá, do jaziev alebo poškodenej kože; je potrebné sa vyhnúť oblasti okolo pupka.
Niektorí pacienti nemusia po 6 mesiacoch odpovedať na liečbu. V takom prípade má predpisujúci lekár individuálne zvážiť ukončenie liečby olezarsenom.
Pokyny na manipuláciu s liekom pred podaním pozri v časti 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Reakcie z precitlivenosti
U pacientov liečených Tryngolzou boli hlásené reakcie z precitlivenosti (vrátane príznakov difúzneho erytému a zimnice) (pozri časť 4.8). Ak sa vyskytne závažná reakcia z precitlivenosti, podávanie Tryngolzy sa musí okamžite prerušiť a musí sa začať vhodná liečba.
Všeobecné informácie
V čase rozhodnutia o registrácii boli k dispozícii obmedzené údaje o bezpečnosti týkajúce sa používania olezarsenu u pacientov s FCS. Hoci sa počas klinického vývoja nezistilo žiadne závažné riziko trombocytopénie, hepatotoxicity alebo renálnej toxicity, tieto nežiaduce reakcie sa pozorovali pri niektorých antisense oligonukleotidoch a nemožno ich úplne vylúčiť.
Použitie u pacientov s nízkym počtom trombocytov
Niektorí pacienti s FCS sú náchylní na kolísanie počtu trombocytov v priebehu času v rámci prirodzeného priebehu a progresie ochorenia. K dispozícii sú obmedzené údaje o použití olezarsenu u pacientov s FCS s počtom trombocytov < 100 000/mm3.
Pomocná látka so známym účinkom
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v 80 ml dávke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne štúdie zamerané na interakcie.
In vitro štúdie ukazujú, že olezarsen nie je substrátom ani inhibítorom transportérov, neinteraguje s liekmi s vysokou väzbou na plazmatické proteíny a nie je inhibítorom ani induktorom enzýmov cytochrómu P450 (CYP). Oligonukleotidové terapeutiká vrátane olezarsenu nie sú zvyčajne substrátmi enzýmov CYP. Preto sa neočakáva, že by olezarsen spôsoboval interakcie sprostredkované transportérmi väzbou na plazmatické bielkoviny alebo enzýmami CYP alebo bol nimi ovplyvnený.
Tryngolza sa môže používať s inými liekmi na zníženie hladiny lipidov, napríklad so statínmi a fibrátmi.
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii žiadne údaje o použití olezarsenu u gravidných žien.
Štúdie na zvieratách nepreukázali priame alebo nepriame účinky z hľadiska reprodukčnej toxicity (pozri časť 5.3).
Ako preventívne opatrenie je vhodnejšie vyhnúť sa použitiu Tryngolzy počas gravidity a ženy vo fertilnom veku majú používať účinnú antikoncepciu.
Dojčenie
Nie sú k dispozícii žiadne informácie o vylučovaní olezarsenu/metabolitov do ľudského mlieka,
o účinkoch olezarsenu na dojčených novorodencov/dojčené deti ani o účinkoch olezarsenu na tvorbu mlieka u liečených žien (pozri časť 5.3).
V mlieku dojčiacich myší bol vo veľmi nízkych hladinách prítomný nekonjugovaný antisense oligonukleotid (antisense oligonucleotide, ASO), ktorý má rovnakú nukleotidovú sekvenciu, ale neobsahuje N-acetylgalaktozamín (N-acetylgalactosamine, GalNAc). Produkty na báze oligonukleotidov majú zvyčajne nízku perorálnu biologickú dostupnosť. Vzhľadom na nízku perorálnu biologickú dostupnosť tohto lieku sa považuje za nepravdepodobné, že by nízke hladiny prítomné v ľudskom mlieku viedli ku klinicky relevantným hladinám u dojčených novorodencov/detí.
Riziko pre novorodencov/deti nemožno vylúčiť.
Rozhodnutie, či ukončiť dojčenie, alebo ukončiť/prerušiť liečbu, sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Nie sú k dispozícii žiadne klinické údaje o vplyve tohto lieku na fertilitu u ľudí.
Nepozorovali sa žiadne nežiaduce účinky olezarsenu na fertilitu u myší (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Olezarsen nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
U pacientov s FCS boli najčastejšie hlásenými nežiaducimi reakciami počas liečby olezarsenom erytém v mieste vpichu (17 %), bolesť hlavy (16 %), artralgia (15 %) a vracanie (10 %).
Zoznam nežiaducich reakcií v tabuľke
Údaje o bezpečnosti opísané nižšie zohľadňujú expozíciu olezarsenu u 89 pacientov s FCS v klinických skúšaniach, ktorí dostali aspoň jednu dávku olezarsenu. Z nich 77 pacientov bolo liečených najmenej 6 mesiacov a 65 pacientov najmenej 12 mesiacov. Priemerná dĺžka liečby týchto pacientov bola 521 dní (rozmedzie: 28 až 1 080 dní).
Nežiaduce reakcie sú uvedené podľa tried orgánových systémov v databáze MedDRA. Frekvencia nežiaducich reakcií sa definuje podľa tejto konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000); neznáme (z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 1: Nežiaduce reakcie
| Trieda orgánových systémov | Veľmi časté | Časté |
| Poruchy imunitného systému | Precitlivenosť | |
| Poruchy nervového systému | Bolesť hlavy | |
| Gastrointestinálne poruchy | Vracanie | |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Artralgia | Myalgia |
| Celkové poruchy a reakcie v mieste podania | Erytém v mieste vpichu | Zmena farby v mieste vpichu Zimnica Bolesť v mieste vpichu Opuch v mieste vpichu |
Opis vybraných nežiaducich reakcií
Precitlivenosť
Pri olezarsene bola pozorovaná precitlivenosť. Závažné reakcie z precitlivenosti (vrátane príznakov bronchospazmu, difúzneho erytému, opuchu tváre, žihľavky, zimnice a myalgie) sa pozorovali u 2 pacientov v klinických skúšaniach. U oboch pacientov bola udalosť akútna, vyžadovala si liečbu a viedla k ukončeniu liečby.
Reakcie v mieste vpichu
U pacientov s FCS liečených olezarsenom sa vyskytli reakcie v mieste vpichu. Tieto lokálne reakcie boli väčšinou mierne a zahŕňali erytém v mieste vpichu (17 %), zmenu farby (9 %), bolesť (6 %) a opuch (5 %). Tieto udalosti buď ustupujú samovoľne, alebo sa zvyčajne dajú zvládnuť pomocou symptomatickej liečby.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania je potrebné pacientov starostlivo sledovať a podľa potreby im poskytnúť podpornú liečbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: hypolipidemiká, iné látky upravujúce lipidy, ATC kód: zatiaľ nepridelený
Mechanizmus účinku
Olezarsen je konjugát antisense oligonukleotidu a trojvetvového N-acetylgalaktozamínu (GalNAc3), ktorý spôsobuje degradáciu mediátorovej ribonukleovej kyseliny (mRNA) apolipoproteínu C3 (apoC-III) prostredníctvom selektívnej väzby na jeho mRNA, čo vedie k štiepeniu mRNA apoC-III sprostredkovanému ribonukleázou H1 (RNáza H1). Olezarsen je dokonale komplementárny s miestom na chromozóme 11, pozíciami 116, 833, 046 až 116, 833, 065, čo zodpovedá génu apoC-III podľa verzie Ensembl 109 (GRCh38 build) genómu homo sapiens. Výsledkom je špecifické zníženie množstva proteínu apoC-III v sére, ktoré vedie k zníženiu hladiny triglyceridov v plazme. Štúdie naznačujú, že apoC-III reguluje metabolizmus triglyceridov aj pečeňový klírens chylomikrónov a iných lipoproteínov bohatých na triglyceridy.
Farmakodynamické účinky
Účinky olezarsenu na lipidové parametre
V klinickom skúšaní fázy 3 u pacientov s FCS (skúšanie Balance) znížilo podávanie olezarsenu hladiny apoC-III, triglyceridov (TG), chylomikrónových triglyceridov, apolipoproteínu B-48 (apoB-48), celkového cholesterolu (total cholesterol, TC) a cholesterolu v lipoproteínoch s inou ako vysokou hustotou (non-high-density lipoprotein cholesterol, non-HDL-C). Došlo aj k zvýšeniu hladiny cholesterolu v lipoproteínoch s vysokou hustotou (high-density lipoprotein cholesterol, HDL), celkového apolipoproteínu B (apoB) a cholesterolu v lipoproteínoch s nízkou hustotou (low-density lipoprotein cholesterol, LDL-C). U 74 % pacientov zostali priemerné hladiny LDL-C v normálnom rozmedzí (t. j. < 70 mg/dl).
Elektrofyziológia srdca
Pri dávke 1,5-násobku maximálnej odporúčanej dávky olezarsenu sa nepozorovalo žiadne klinicky významné predĺženie korigovaného intervalu QT.
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť olezarsenu sa skúmali v randomizovanom, multicentrickom, dvojito zaslepenom, placebom kontrolovanom klinickom skúšaní (skúšanie Balance), ktoré zahŕňalo 66 dospelých pacientov s FCS. Pacienti boli vyšetrení a zaradení na základe zdokumentovaných variantov straty funkcie v rôznych génoch, o ktorých je známe, že spôsobujú úplný alebo čiastočný nedostatok funkcie lipoproteínovej lipázy, enzýmu, ktorý hydrolyzuje TG transportované lipoproteínmi bohatými na TG na voľné mastné kyseliny. Po ≥ 4-týždňovom prípravnom období, počas ktorého pacienti naďalej dodržiavali diétu s obsahom ≤ 20 g tuku denne, boli pacienti náhodne rozdelení v pomere 1:1 do skupiny A (50 mg) alebo skupiny B (80 mg) a každá skupina bola ďalej randomizovaná v pomere 2:1 na podávanie olezarsenu alebo placeba prostredníctvom subkutánnej injekcie počas 53-týždňového obdobia liečby.
Hlavnými kritériami na zaradenie do skúšania boli: diagnóza FCS potvrdená zdokumentovaním homozygotného, zloženého heterozygotného alebo dvojitého heterozygotného stavu pre mutácie so stratou funkcie v génoch spôsobujúcich 1. typ, [ako sú lipoproteínová lipáza (lipoprotein lipase, LPL), glykozylfosfatidylinozitolom ukotvený proteín viažuci lipoproteíny s vysokou hustotou, typ 1 (glycosylphosphatidylinositol anchored high density lipoprotein binding protein 1, GPIHBP1), apolipoproteín A5 (APOA5), apolipoproteín C2 (APOC2), glycerol-3-fosfát dehydrogenáza 1 (glycerol-3-phosphate dehydrogenase 1, GPD1) alebo faktor maturácie lipázy 1 (lipase maturation factor 1, LMF1)] a s anamnézou pankreatitídy alebo bez nej. Anamnéza pankreatitídy je definovaná ako zaznamenaná diagnóza akútnej pankreatitídy alebo hospitalizácia z dôvodu silnej bolesti brucha zodpovedajúcej akútnej pankreatitíde bez alternatívnej diagnózy v priebehu 10 rokov pred skríningom. Počet pacientov bez anamnézy pankreatitídy bol obmedzený na 35 % (t. j. ≤ 21 zo 60 plánovaných pacientov).
Demografické a východiskové charakteristiky pacientov boli vo všeobecnosti podobné vo všetkých 3 liečených skupinách. Celkovo bolo do štúdie zaradených 66 pacietov. Priemerný vek bol 45 rokov, 38 (58 %) bolo žien, 56 (85 %) bolo belochov a 59 (89 %) bolo nehispánskej alebo latinskoamerickej etnickej príslušnosti. Z celkového počtu 66 pacientov malo 55 (83 %) mutáciu so stratou funkcie v géne LPL vrátane 40 (61 %) s homozygotnou mutáciou LPL a 11 (17 %) malo iné kauzálne varianty v génoch APOA5, GPIHBP1, LMF1 a APOC2. Podiel pacientov s diabetom pri zaradení do štúdie bol 32 % v skupine s olezarsenom 80 mg a 14 % v skupine s olezarsenom 50 mg v porovnaní s 26 % v skupine s placebom. Vo všetkých liečebných skupinách boli zaradení pacienti pri vstupe do skúšania liečení statínmi (24 %), omega-3 mastnými kyselinami (38 %), fibrátmi (46 %) alebo inou liečbou znižujúcou hladinu lipidov (9 %). Pacientov na liečbe znižujúcej hladinu lipidov bolo nutné udržiavať na stabilnej dávke najmenej 4 týždne pred skríningom a ponechať na stabilnej liečbe počas celého skúšania. Počas celého trvania skúšania museli všetci pacienti okrem toho dodržiavať predpísanú diétu. Sedemdesiatjeden percent (71 %) všetkých pacientov malo v predchádzajúcich 10 rokoch zdokumentovanú akútnu pankreatitídu. Priemerná hodnota (smerodajná odchýlka [standard deviation, SD]) hladiny TG nalačno na začiatku bola 2 629,5 (1 315,45) mg/dl.
Podávanie olezarsenu viedlo k štatisticky významnému zníženiu hladín triglyceridov v skupine s dávkou 80 mg v porovnaní s placebom v rámci primárneho koncového ukazovateľa účinnosti definovaného ako percentuálna zmena hladiny triglyceridov nalačno od východiskového stavu do
- 6. mesiaca (priemer 23., 25. a 27. týždňa), pozri tabuľku 2 nižšie. Olezarsen 50 mg nie je schváleným dávkovacím režimom pre FCS a ďalšie analýzy nie sú uvedené.
Tabuľka 2: Priemerné východiskové hodnoty (baseline, BL) a priemerné percentuálne (%)
zmeny podľa metódy najmenších štvorcov oproti východiskovým hodnotám v lipidových/lipoproteínových parametroch u pacientov s FCS v 6. a 12. mesiaci (skúšanie Balance)
| Parameter (mg/dl) | Olezarsen 80 mg N = 22 | Placebo N = 23 | Olezarsen 80 mg vs. placebo | |||||
| BL | % zmena v 6. me siaci | % zmena v 12. m esiaci | BL | % zmena v 6. me siaci | % zmena v 12. m esiaci | Rozdiel v liečbe (95 % IS) | ||
| v 6. mesiaci | v 12. mesiaci | |||||||
| Triglyceridy | 2 613,1 | -32 | -39 | 2 595,7 | +12 | +21 | -43,5* (-69,1; -17,9) | -59,4† (-90,7; -28,1) |
| ApoC-III | 27,5 | -66 | -64 | 27,7 | +8 | +17 | -73,7† (-94,6; -52,8) | -81,3† (-104,7; -57,9) |
| ApoB-48 | 11,6 | -59 | -79 | 14,2 | +25 | -4 | -84.0† (-137,0; -31,0) | -75,6 (-153,2; +1,9) |
| Non-HDL-C | 262,9 | -19 | -28 | 271,3 | +5 | +12 | -24,2† (-40,5; -7,9) | -39,7† (-63,1; -16,3) |
Skratky: apoB-48 = apolipoproteín B-48; apoC-III = apolipoproteín CIII; non-HDL-C = cholesterol v lipoproteínoch s inou než vysokou hustotou; N = počet pacientov; IS = interval spoľahlivosti; BL = východisková hodnota.
Poznámka: Výsledky analýz boli založené na modeli analýzy kovariancie s liečbou, dvoma randomizačnými stratifikačnými faktormi, predchádzajúcou anamnézou pankreatitídy v priebehu 10 rokov pred skríningom (áno vs. nie), predchádzajúcou liečbou nekonjugovaným ASO (áno vs. nie) ako fixnými účinkami a logaritmicky transformovanou východiskovou hodnotou ako kovariátom. Chýbajúce údaje boli nahradené pomocou metódy imputácie vyplaveného (washout) placeba. 95 % IS pre rozdiely medzi liečbami sa vypočítali pomocou odhadu rozptylu odolného voči odchýlkam.
* Dosiahnutá štatistická významnosť (p-hodnota < 0,05).
† Dosiahnutá nominálna významnosť (p-hodnota < 0,05).
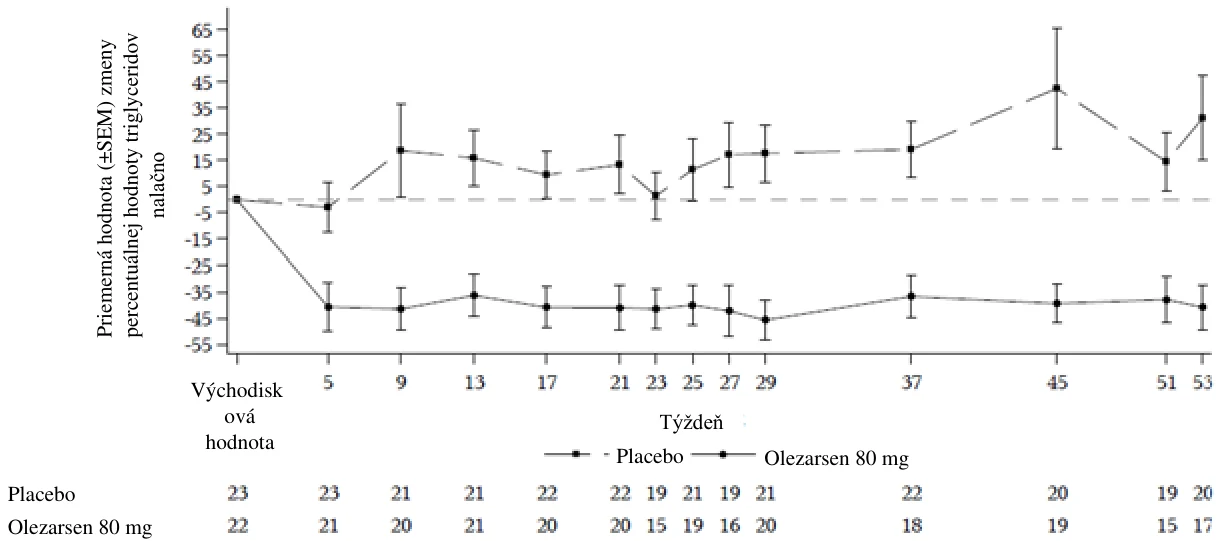
Placebom upravená zmena percentuálnej hodnoty hladín TG oproti východiskovej hodnote v 12. mesiaci v skupine liečenej olezarsenom v dávke 80 mg bola nominálne významná (Tabuľka 2). Po podávaní olezarsenu v dávke 80 mg každé 4 týždne sa pri prvom hodnotení (5. týždeň) pozoroval pokles apoC-III nalačno. Percentuálna zmena korigovaná placebom oproti východiskovej hodnote bola v 1. mesiaci -57 %, v 3. mesiaci -69 %, v 6. mesiaci -74 % a v 12. mesiaci -81 %. Zníženie hladín apoB-48 a non-HDL-C v skupine liečenej olezarsenom 80 mg sa preukázalo v 6. mesiaci a udržalo sa v 12. mesiaci. Zmeny priemernej percentuálnej hodnoty hladín TG oproti východiskovej hodnote v priebehu času preukázali konzistentný znižujúci účinok počas 12-mesačného obdobia liečby (obrázok 1).
Obrázok 1: Zmena percentuálnej hodnoty triglyceridov nalačno v priebehu času (skúšanie
Balance)
Počas 12-mesačného obdobia liečby bola numerická incidencia pankreatitídy u pacientov liečených olezarsenom 80 mg nižšia v porovnaní s placebom (u 1 pacienta sa vyskytla 1 udalosť potvrdenej akútnej pankreatitídy v skupine s olezarsenom 80 mg v porovnaní s 11 udalosťami, ktoré sa vyskytli u 7 pacientov v skupine s placebom). Čas do prvej udalosti pankreatitídy bol dlhší v skupine s olezarsenom 80 mg (357 dní) v porovnaní s placebom (9 dní). Priemerná miera udalosti pankreatitídy na 100 pacientorokov bola 4,37 v skupine s olezarsenom celkovo (skupiny s 80 mg a 50 mg) v porovnaní s 36,31 v skupine s placebom. Priemerný pomer miery udalosti pankreatitídy porovnávajúci celkovo olezarsen k placebu bol 0,12 (95 % IS: 0,022; 0,656).
Staršia populácia
V klinických skúšaniach malo 111 (38 %) pacientov liečených olezarsenom ≥ 65 rokov. Medzi týmito pacientmi a mladšími dospelými pacientmi sa nepozorovali žiadne celkové rozdiely v bezpečnosti alebo účinnosti.
Imunogenita
V skúšaní Balance s trvaním liečby do 53 týždňov sa veľmi často zistili protilátky proti lieku (anti-drug antibodies, ADA), pričom u 18 zo 43 (42 %) pacientov liečených olezarsenom sa objavili ADA vyvolané liečbou. Nepozoroval sa žiadny dôkaz o vplyve ADA na farmakodynamiku, bezpečnosť alebo účinnosť; údaje sú však obmedzené.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s olezarsenom v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe FCS (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetické vlastnosti olezarsenu sa hodnotili po subkutánnom podaní jednorazovej dávky a opakovaných dávok (raz za týždeň a raz za 4 týždne) u zdravých osôb a opakovaných dávok (raz za 4 týždne) u pacientov s FCS.
Maximálna koncentrácia olezarsenu (Cmax) a plocha pod krivkou (area under the curve, AUC) vykazovali u zdravých dobrovoľníkov mierne väčšie než dávke úmerné zvýšenie po jednorazových subkutánnych dávkach v rozmedzí od 10 do 120 mg (t. j. 0,13- až 1,5-násobok odporúčanej dávky).
Populačné odhady (priemer ± SD) Cmax a AUC v ustálenom stave počas dávkovacieho intervalu (AUCτ) boli po mesačnom podávaní 80 mg u pacientov s FCS 883 ± 662 ng/ml a 7 440 ± 3 880 ng*h/ml. Po opakovanom podávaní (raz za 4 týždne) sa nepozorovala žiadna kumulácia Cmax a AUC olezarsenu.
Absorpcia
Po subkutánnom podaní sa olezarsen rýchlo absorbuje, pričom čas do dosiahnutia maximálnej koncentrácie v plazme je podľa populačných odhadov približne 2 hodiny po podaní dávky.
Distribúcia
Očakáva sa, že po subkutánnom podaní sa olezarsen distribuuje predovšetkým do pečene a kôry obličiek. V podmienkach in vitro sa olezarsen viaže na ľudské plazmatické proteíny (> 99 %). Populačný odhad pre zdanlivý centrálny distribučný objem je 91,9 l a zdanlivý periférny distribučný objem 2 960 l.
Biotransformácia
Olezarsen nie je substrátom pre metabolizmus CYP a metabolizuje sa endo- a exonukleázami na krátke oligonukleotidové fragmenty rôznej veľkosti.
Eliminácia
Terminálny polčas eliminácie je približne 4 týždne.
Priemerná frakcia nezmeneného ASO vylúčená močom bola menej ako 1 % podanej dávky v priebehu 24 hodín.
Imunogenita
Pozorovaná incidencia ADA výrazne závisí od citlivosti a špecifickosti testu. V skúšaní Balance neovplyvnila prítomnosť ADA Cmax olezarsenu v plazme, ale zvýšila jeho minimálne koncentrácie (Ctrough).
Osobitné populácie
Porucha funkcie obličiek
Neuskutočnili sa žiadne formálne klinické skúšania, ktoré by skúmali vplyv poruchy funkcie obličiek na farmakokinetiku olezarsenu. Populačná farmakokinetická a farmakodynamická analýza nepreukázala žiadne klinicky významné rozdiely vo farmakokinetike alebo farmakodynamike olezarsenu na základe miernej a stredne závažnej poruchy funkcie obličiek (eGFR ≥ 30 až < 90 ml/min/1,73 m2).
Olezarsen nebol skúmaný u pacientov so závažnou poruchou funkcie obličiek alebo v poslednom štádiu ochorenia obličiek.
Porucha funkcie pečene
Neuskutočnili sa žiadne formálne klinické skúšania, ktoré by skúmali vplyv poruchy funkcie pečene na farmakokinetiku olezarsenu. Populačná farmakokinetická a farmakodynamická analýza nepreukázala žiadne klinicky významné rozdiely vo farmakokinetike alebo farmakodynamike olezarsenu na základe miernej poruchy funkcie pečene (celkový bilirubín ≤ horná hranica normálu (ULN) a aspartátaminotransferáza (AST) > ULN; alebo celkový bilirubín > 1 – 1,5× ULN a akákoľvek hodnota AST).
Olezarsen nebol skúmaný u pacientov s miernou alebo závažnou poruchou funkcie pečene.
Vek, pohlavie, telesná hmotnosť a rasa
Na základe populačnej farmakokinetickej a farmakodynamickej analýzy nemajú telesná hmotnosť (od 45 do 131 kg), pohlavie a rasa klinicky významný vplyv na expozíciu olezarsenu alebo zníženie apoC-III a triglyceridov v ustálenom stave.
Medzi dospelými a staršími pacientmi (vek ≥ 65 rokov) sa nepozorovali žiadne celkové rozdiely vo farmakokinetike.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní, genotoxicity, karcinogénneho potenciálu, reprodukčnej toxicity a vývinu neodhalili žiadne osobitné riziko pre ľudí.
V štúdiách nekonjugovanej formy olezarsenu a volanesorsenu na zvieratách dostupné údaje preukázali vylučovanie veľmi nízkych množstiev volanesorsenu do mlieka. Vzhľadom na slabú perorálnu biologickú dostupnosť volanesorsenu sa považuje za nepravdepodobné, že by tieto nízke koncentrácie v mlieku viedli k systémovej expozícii pri dojčení.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Dihydrogenfosforečnan sodný (E339)
Hydrogenfosforečnan sodný (E339)
Chlorid sodný
Voda na injekciu
Hydroxid sodný (na úpravu pH) (E524)
Kyselina chlorovodíková (na úpravu pH) (E507)
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
4 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Tryngolza sa môže skladovať v pôvodnom balení mimo chladničky (pri teplote do 30 °C) až 6 týždňov. Ak sa nepoužije do 6 týždňov, je potrebné ju zlikvidovať.
6.5 Druh obalu a obsah balenia
0,8 ml injekčného roztoku v injekčnej striekačke zo skla typu I s ihlou z nehrdzavejúcej ocele, pevným chráničom ihly a silikónovou zátkou piestu z chlórbutylového elastoméru. Injekčná striekačka je zostavená do jednorazového naplneného pera s jednou dávkou.
Balenie s jedným naplneným perom.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Naplnené pero s jednou dávkou sa má vybrať z chladničky (2 °C až 8 °C) najmenej 30 minút pred použitím, aby pred podaním injekcie dosiahlo izbovú teplotu (do 30 °C). Iné spôsoby zahrievania (napr. voda alebo mikrovlnná rúra) sa nemajú používať.
Pred podaním sa má liek vizuálne skontrolovať. Roztok má byť číra a bezfarebná až žltá tekutina. Je bežné, že sa v roztoku objavia vzduchové bubliny. Ak je roztok zakalený alebo obsahuje viditeľné častice, obsah sa nesmie podať injekciou a liek sa má vrátiť do lekárne. Nepoužívajte, ak sa roztok zdá byť zmrazený.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Swedish Orphan Biovitrum AB (publ)
SE-112 76
Stockholm
Švédsko
8. REGISTRAČNÉ ČÍSLO/ČÍSLA
EU/1/25/1969/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 17. septembra 2025.
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú k dispozícii na webovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.