


Súhrn charakteristických vlastností lieku (SPC) - Uplizna
1. NÁZOV LIEKU
Uplizna 100 mg koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá injekčná liekovka obsahuje 100 mg inebilizumabu v 10 ml v koncentrácii 10 mg/ml. Konečná koncentrácia po zriedení je 1,0 mg/ml.
Inebilizumab je humanizovaná monoklonálna protilátka vytvorená v bunkovej línii vaječníkov čínskeho škrečka technológiou rekombinantnej DNA.
Pomocné látky so známym účinkom
Tento liek obsahuje 16,1 mg sodíka v injekčnej liekovke.
Tento liek obsahuje 1 mg polysorbátu 80 v injekčnej liekovke, čo zodpovedá 0,1 mg/ml.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Koncentrát na infúzny roztok (sterilný koncentrát).
Číry až mierne opalizujúci, bezfarebný až svetložltý roztok. Roztok má pH približne 6,0 a osmolalitu približne 280 mOsm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Spektrum ochorení neuromyelitis optica (neuromyelitis optica spectrum disorders, NMOSD)
Uplizna je indikovaná ako monoterapia na liečbu dospelých pacientov s NMOSD, ktorí sú séropozitívni na imunoglobulín G proti akvaporínu-4 (AQP4-IgG) (pozri časť 5.1).
Imunoglobulín G4 asociované ochorenie (immunoglobulin G4-related disease, IgG4-RD)
Uplizna je indikovaná na liečbu dospelých pacientov s aktívnym IgG4-RD (pozri časť 5.1).
Generalizovaná myasténia gravis (gMG)
Uplizna je indikovaná ako prídavná terapia k štandardnej liečbe gMG u dospelých pacientov, ktorí sú pozitívni na protilátky proti acetylcholínovému receptoru (anti-acetylcholine receptor antibody positive, anti-AChR-Ab+) alebo proti svalovo špecifickej tyrozín-kináze (anti-muscle-specific tyrosine kinase antibody positive, anti-MuSK-Ab+) (pozri časť 5.1).
4.2 Dávkovanie a spôsob podávania
Liečba sa má začať pod dohľadom lekára, ktorý má skúsenosti s liečbou NMOSD alebo IgG4-RD alebo gMG a prístup k príslušnej zdravotníckej pomoci na liečbu potenciálnych závažných reakcií, ako sú závažné reakcie súvisiace s infúziou.
Pacient má byť sledovaný kvôli reakciám na infúziu počas infúzie a aspoň jednu hodinu do skončení infúzie (pozri časť 4.4).
Vyšetrenia pred prvou dávkou inebilizumabu
Pred začatím liečby je potrebné vykonať tieto vyšetrenia:
kvantitatívna sérová hladina imunoglobulínov, počet B-buniek a kompletný krvný obraz
(complete blood count, CBC) vrátane diferenciálov (pozri časti 4.3 a 4.4),
- skríning na vírus hepatitídy B (HBV) (pozri časti 4.3 a 4.4),
- skríning na vírus hepatitídy C (HCV), pričom liečbu je potrebné začať pred začatím liečby inebilizumabom (pozri časť 4.4),
- vyšetrenie na zistenie aktívnej tuberkulózy a latentnej infekcie (pozri časti 4.3 a 4.4).
Pre živé alebo živé atenuované vakcíny platí, že všetky imunizácie je potrebné podať podľa usmernení pre imunizáciu aspoň 4 týždne pred začatím liečby inebilizumabom (pozri časť 4.4).
Ak sa predpokladá, že strata účinnosti je spôsobená imunogenitou, je potrebné, aby lekár sledoval počet B-buniek ako priamu mieru klinického vplyvu (pozri časť 5.1).
Dávkovanie
Začiatočné dávky
Odporúčaná úvodná dávka je 300 mg (3 injekčné liekovky po 100 mg) intravenózna infúzia, po ktorej
o 2 týždne nasleduje druhá 300 mg intravenózna infúzia.
Udržiavacie dávky
Odporúčaná udržiavacia dávka je 300 mg intravenózna infúzia každých 6 mesiacov. Inebilizumab je určený na dlhodobú liečbu.
Na základe chronickej povahy IgG4-RD sa má liečba trvajúca dlhšie ako 52 týždňov riadiť aktivitou ochorenia, uvážením lekára a voľbou pacienta.
Presunuté alebo vynechané dávky
Ak sa infúzia inebilizumabu vynechá, má sa podať čo najskôr a nemá sa presúvať do ďalšej plánovanej dávky.
Premedikácia na reakcie súvisiace s infúziou
Posúdenie infekcie
Pred každou infúziou inebilizumabu je potrebné určiť, či je prítomná klinicky významná infekcia. V prípade infekcie je potrebné infúziu inebilizumabu presunúť, kým infekcia neodznie.
Požadovaná premedikácia
Približne 30 minút pred každou infúziou inebilizumabu je potrebné podať premedikáciu kortikosteroidom (napr. metylprednizolón 80 – 125 mg intravenózne alebo ekvivalent) a približne 30 – 60 minút pred každou infúziou inebilizumabu sa má podať antihistaminikum (napr. difenhydramín 25 – 50 mg perorálne alebo ekvivalent) a antipyretikum (napr. paracetamol 500 – 650 mg perorálne alebo ekvivalent) (pozri časť 4.4).
Osobitné populácie
Starší ľudia
Inebilizumab sa podával v klinických štúdiách 72 starším pacientom (vo veku ≥ 65 rokov). Na základe dostupných údajov sa u pacientov starších ako 65 rokov nepovažuje za potrebné upraviť dávku (pozri časť 5.2).
Porucha funkcie obličiek a pečene
Inebilizumab sa neskúmal u pacientov so závažnou poruchou funkcie obličiek alebo pečene. Úprava dávky na základe funkcie obličiek alebo pečene však nie je opodstatnená, pretože monoklonálne protilátky imunoglobulínu (Ig) G sa neodstraňujú primárne obličkami ani pečeňou (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť inebilizumabu u detí a dospievajúcich vo veku 0 až 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Na intravenózne použitie.
Injekčnými liekovkami sa nemá triasť.
Injekčné liekovky je potrebné uchovávať vo vzpriamenej polohe.
Pripravený roztok sa má podať intravenózne pomocou infúznej pumpy so zvyšujúcou sa rýchlosťou až do konca (približne 90 minút) cez intravenóznu hadičku obsahujúcu sterilný 0,2 alebo 0,22-mikrónový zabudovaný filter s nízkou väzbou proteínov podľa schémy v tabuľke 1.
Tabuľka 1. Odporúčaná rýchlosť infúzie na podanie po zriedení v 250 ml intravenóznom vaku
| Uplynutý čas (minúty) | Rýchlosť infúzie (ml/hodina) |
| 0 – 30 | 42 |
| 31 – 60 | 125 |
| 61 – koniec | 333 |
Pokyny na riedenie lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo (liečivá) alebo na ktorúkoľvek z pomocných látok uvedených v časti
6.1.
- Závažná aktívna infekcia vrátane aktívnej chronickej infekcie, ako je hepatitída B
- Aktívna alebo neliečená latentná tuberkulóza
- Anamnéza progresívnej multifokálnej leukoencefalopatie (PML)
- Závažný imunokompromitovaný stav
- Aktívne malignity
4.4 Osobitné upozornenia a opatrenia pri používaní
Pokyny pre pacientov v čase predpisovania
Patientom liečených Upliznou treba poskytnúť kartu pacienta obsahujúcu informácie, že liečba inebilizumabom môže zvýšiť riziko infekcií vrátane závažných infekcií, vírusovej reaktivácie, oportúnnych infekcií a progresívnej multifokálnej leukoencefalopatie (PML) a ako vyhľadať včasnú lekársku starostlivosť v prípade prejavov a príznakov infekcie a PML.
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Reakcie súvisiace s infúziou a precitlivenosť
Inebilizumab môže spôsobiť reakcie súvisiace s infúziou a reakcie z precitlivenosti, ktoré môžu zahŕňať bolesť hlavy, nauzeu, somnolenciu, dyspnoe, horúčku, myalgiu, vyrážku, palpitácie alebo iné príznaky. Reakcie súvisiace s infúziou boli najčastejšie pri prvej infúzii, ale pozorovali sa aj počas ďalších infúzií. Hoci boli závažné infúzne reakcie zriedkavé, pozorovali sa v klinických skúšaniach inebilizumabu (pozri časť 4.8).
Pred infúziou
Je potrebné podať premedikáciu kortikosteroidom (napr. metylprednizolón 80 – 125 mg intravenózne alebo ekvivalent), antihistaminikom (napr. difenhydramín 25 – 50 mg perorálne alebo ekvivalent) a antipyretikom (napr. paracetamol 500 – 650 mg perorálne alebo ekvivalent) (pozri časť 4.2).
Počas infúzie
Pacienta je potrebné monitorovať na reakcie súvisiace s infúziou. Odporúčania týkajúce sa liečby infúznych reakcií závisia od typu a závažnosti reakcie. V prípade život ohrozujúcich infúznych reakcií sa má liečba zastaviť okamžite a natrvalo a je potrebné podať príslušnú podpornú liečbu. V prípade menej závažných infúznych reakcií môže riešenie zahŕňať dočasné zastavenie infúzie, zníženie rýchlosti infúzie a/alebo podanie symptomatickej liečby.
Po infúzii
Pacienta je potrebné monitorovať kvôli reakciám na infúziu aspoň jednu hodinu po skončení infúzie.
Infekcie
Inebilizumab spôsobuje zníženie počtu lymfocytov a hladín Ig v periférnej krvi, čo je v súlade s mechanizmom účinku deplécie B-buniek. Bolo hlásené aj zníženie počtu neutrofilov. Inebilizumab môže preto zvýšiť náchylnosť na infekcie (pozri časť 4.8).
Pred začatím liečby inebilizumabom je potrebné získať nedávny (t. j. do 6 mesiacov) kompletný krvný obraz (CBC) vrátane diferenciálov a hladiny imunoglobulínov. Kompletný krvný obraz vrátane diferenciálov a hladiny imunoglobulínov sa odporúča získavať aj pravidelne počas liečby a po skončení liečby až do obnovy B-buniek. Pred každou infúziou inebilizumabu je potrebné určiť, či je prítomná klinicky významná infekcia. V prípade infekcie je potrebné infúziu inebilizumabu presunúť, kým infekcia neodznie. Pacientov je potrebné informovať, aby svojmu lekárovi okamžite nahlásili príznaky infekcie. Ak sa u pacienta vyvinie závažná oportúnna infekcia alebo opakujúce sa infekcie a hladiny Ig naznačujú poruchu funkcie imunitného systému, je potrebné zvážiť ukončenie liečby.
Najčastejšie infekcie, ktoré hlásili pacienti s NMOSD liečení inebilizumabom počas randomizovaného kontrolovaného obdobia (randomised controlled period, RCP) a otvoreného obdobia (open-label period, OLP), zahŕňali infekciu močových ciest (26,2 %), nazofaryngitídu (20,9 %), infekciu horných dýchacích ciest (15,6 %), chrípku (8,9 %) a bronchitídu (6,7 %). Počas RCP a OLP boli v prípade IgG4-RD najčastejšie hlásenými infekciami u pacientov liečených inebilizumabom infekcia horných dýchacích ciest (10,7 %), nazofaryngitída (9,8 %), infekcia močových ciest (8,9 %) a chrípka (6,3 %). Počas RCP a OLP boli v prípade gMG najčastejšie hlásenými infekciami u pacientov liečených inebilizumabom nazofaryngitída (6,9 %) a infekcia horných dýchacích ciest (6,9 %).
Reaktivácia vírusu hepatitídy B
V prípade iných protilátok spôsobujúcich depléciu B-buniek sa pozorovalo riziko reaktivácie HBV. Jeden prípad reaktivácie HBV sa pozoroval u pacienta liečeného inebilizumabom počas klinického skúšania zameraného na gMG. Pacienti s chronickou infekciou HBV boli vylúčení z klinických skúšaní s inebilizumabom. Pred začatím liečby inebilizumabom sa má u všetkých pacientov vykonať skríning na HBV. Inebilizumab sa nemá podávať pacientom s aktívnou hepatitídou v dôsledku HBV, ktorí sú pozitívni na povrchový antigén vírusu hepatitídy B (HBsAg) alebo na jadrovú protilátku proti hepatitíde B (HBcAb). Je potrebné, aby sa pacienti, ktorí sú dlhodobými nosičmi vírusu HBV [HBsAg+], poradili pred začatím liečby a počas liečby s odborníkom na ochorenia pečene (pozri časť 4.3).
Vírus hepatitídy C
Pacienti pozitívni na HCV boli vylúčení z klinických skúšaní s inebilizumabom. Vyžaduje sa východiskový skríning na HCV s cieľom detekcie a nasadenia liečby pred začatím liečby inebilizumabom.
Tuberkulóza
Pred začatím liečby inebilizumabom je potrebné pacientov vyšetriť na aktívnu tuberkulózu a latentnú infekciu. V prípade pacientov s aktívnou tuberkulózou alebo pozitívnym skríningom na tuberkulózu bez anamnézy príslušnej liečby je pred začatím liečby inebilizumabom potrebné poradiť sa s odborníkmi na infekčné choroby.
Progresívna multifokálna leukoencefalopatia (PML)
PML je oportúnna vírusová infekcia mozgu spôsobená vírusom Johna Cunninghama (JCV), ktorá sa zvyčajne vyskytuje u imunokompromitovaných pacientov a ktorá môže viesť k smrti alebo závažnému postihnutiu. U pacientov liečených inými protilátkami spôsobujúcimi depléciu B-buniek sa pozorovala infekcia JCV vedúca k PML.
V klinických skúšaniach inebilizumabu neboli identifikované žiadne potvrdené prípady PML. V klinických skúšaniach inebilizumabu jeden účastník (skúšanie NMOSD) zomrel po vzniku nových lézií v mozgu, pre ktoré nemohla byť stanovená definitívna diagnóza. Diferenciálna diagnostika však zahŕňala atypický atak NMOSD, PML alebo akútnu diseminovanú encefalomyelitídu.
Je potrebné, aby boli lekári ostražití v prípade klinických príznakov alebo nálezov z vyšetrenia magnetickou rezonanciou (MR), ktoré môžu naznačovať PML. Nálezy MR môžu byť viditeľné ešte pred vznikom klinických prejavov alebo príznakov. Typické príznaky spojené s PML sú rozmanité, vyvíjajú sa počas niekoľkých dní až týždňov a zahŕňajú progresívnu slabosť na jednej strane tela alebo nemotornosť končatín, poruchu videnia a zmeny v myslení, pamäti a orientácii, ktoré vedú k zmätenosti a zmenám osobnosti.
Pri prvom prejave alebo príznaku naznačujúcom PML je potrebné liečbu inebilizumabom pozastaviť, kým sa PML nevylúči. Je potrebné zvážiť ďalšie vyšetrenia vrátane konzultácie s neurológom, vyšetrenie MR podľa možnosti s kontrastnou látkou, vyšetrenie mozgovomiechového moku na DNA vírusu JCV a zopakovanie neurologických vyšetrení. V prípade potvrdenia je potrebné liečbu inebilizumabom ukončiť.
Neskorá neutropénia
Boli hlásené prípady neskorého nástupu neutropénie (pozri časť 4.8). Hoci niektoré prípady boli
- 3. stupňa, väčšina prípadov bola 1. alebo 2. stupňa. Prípady neskorého nástupu neutropénie boli hlásené najmenej 4 týždne po poslednej infúzii inebilizumabu. U pacientov s prejavmi a príznakmi infekcie sa odporúča zmerať počet neutrofilov v krvi.
Liečba závažne imunokompromitovaných pacientov
Pacienti so závažne imunokompromitovaným stavom sa nesmú liečiť, kým tento stav neodznie (pozri časť 4.3).
Ak sa inebilizumab kombinuje s inou imunosupresívnou liečbou, je potrebné zohľadniť možné zvýšenie imunosupresívnych účinkov.
Pacienti so známou vrodenou alebo získanou imunodeficienciou vrátane infekcie HIV alebo so splenektómiou sa neskúmali.
Vakcinácie
Všetky imunizácie je potrebné podať podľa usmernení pre imunizáciu aspoň 4 týždne pred začatím liečby inebilizumabom. Účinnosť a bezpečnosť imunizácie živými alebo živými atenuovanými vakcínami po liečbe inebilizumabom sa neskúmali a vakcinácia živými atenuovanými alebo živými vakcínami sa neodporúča počas liečby a až do obnovenia B-buniek.
Dojčatám matiek vystavených inebilizumabu počas gravidity sa nemajú podávať živé ani živé atenuované vakcíny pred potvrdením obnovenia počtu B-buniek u dojčaťa. Deplécia B-buniek u týchto vystavených dojčiat môže zvýšiť riziká spojené so živými alebo živými atenuovanými vakcínami. Neživé vakcíny sa môžu podľa indikácie podať pred obnovou po deplécii B-buniek a hladiny Ig, je však potrebné zvážiť konzultáciu s kvalifikovaným špecialistom na posúdenie, či sa dosiahla ochranná imunitná odpoveď.
Čas obnovy B-buniek
Čas do obnovy B-buniek po podaní inebilizumabu nie je známy (pozri časť 5.1).
Gravidita
Ako preventívne opatrenie je vhodnejšie vyhnúť sa používaniu inebilizumabu počas gravidity a u žien vo fertilnom veku nepoužívajúcich antikoncepciu (pozri časť 4.6). Pacientky je potrebné poučiť, že ak sú gravidné alebo plánujú otehotnieť počas používania inebilizumabu, musia o tom informovať svojho poskytovateľa zdravotnej starostlivosti. Ženy vo fertilnom veku musia používať účinnú antikoncepciu (metódy, ktoré vedú k miere gravidít menej ako 1 %) počas podávania Uplizny a 6 mesiacov po poslednom podaní Uplizny.
Malignita
Imunomodulačné lieky môžu zvýšiť riziko malignity. Nezdá sa, že by súčasné údaje naznačovali zvýšené riziko malignity. Možné riziko vzniku solídnych nádorov však v súčasnosti nemožno vylúčiť (pozri časť 4.8).
Pacienti s gMG v štádiu V podľa Americkej nadácie pre myasténiu gravis (Myasthenia Gravis Foundation of America, MGFA)
Inebilizumab sa neskúmal u pacientov s gMG v štádiu V podľa MGFA.
Pomocné látky so známym účinkom
Obsah sodíka
Tento liek obsahuje 48,3 mg sodíka na dávku, čo zodpovedá 2 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelú osobu.
Polysorbát
Tento liek obsahuje 1 mg polysorbátu 80 v injekčnej liekovke, čo zodpovedá 0,1 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
Primárnou dráhou eliminácie terapeutických protilátok je odstraňovanie retikuloendoteliálnym systémom. Na odstraňovaní terapeutických protilátok sa nepodieľajú enzýmy cytochrómu P450, efluxné pumpy ani mechanizmy naviazania proteínov. Potenciálne riziko farmakokinetických interakcií medzi inebilizumabom a inými liekmi je preto nízke.
Vakcinácie
Účinnosť a bezpečnosť imunizácie živými alebo živými atenuovanými vakcínami po liečbe inebilizumabom sa neskúmali. Odpoveď na vakcináciu by po deplécii B-buniek mohla byť narušená. Odporúča sa, aby pacienti absolvovali imunizácie pred začatím liečby inebilizumabom (pozri časť 4.4).
Imunosupresíva
V hlavnej štúdii NMOSD absolvovali počas RCP všetci účastníci po prvom podaní inebilizumabu 2-týždňový cyklus podávania perorálnych kortikosteroidov (plus 1-týždňové obdobie znižovania dávky). V hlavnej štúdii IgG4-RD dostávali účastníci počas RCP jednotnú dávku glukokortikoidov (GK) v čase začatia podávania inebilizumabu a následne začali vopred špecifikované znižovanie dávky na účely ukončenia liečby na konci 8 týždňov. V hlavnej štúdii gMG boli účastníci v čase začatia liečby inebilizumabom na perorálnych kortikosteroidoch alebo stabilnej dávke iných imunosupresív. Účastníci začali od 4. týždňa do 24. týždňa vopred špecifikované znižovanie dávky kortikosteroidov na 5 mg/deň, ale zatiaľ čo dostávali inebilizumab, bolo v ich prípade povolené pokračovať v podávaní iných imunosupresív (pozri časť 5.1).
Súbežné použitie inebilizumabu s imunosupresívami vrátane systémových kortikosteroidov môže zvýšiť riziko infekcie. Účinky inebilizumabu na B-bunky a imunoglobulíny môžu po jeho podaní pretrvávať 6 mesiacov alebo dlhšie.
Keď sa začne liečba inebilizumabom po iných imunosupresívnych liečbach s dlhodobými účinkami na imunitný systém alebo keď sa začnú iné imunosupresívne liečby s dlhodobými účinkami na imunitný systém po liečbe inebilizumabom, trvanie a spôsob účinku týchto liekov je potrebné vziať do úvahy s ohľadom na potenciálne aditívne imunosupresívne účinky (pozri časť 5.1).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku musia používať účinnú antikoncepciu (metódy, ktoré vedú k miere gravidít menej ako 1 %) počas podávania Uplizny a 6 mesiacov po poslednom podaní Uplizny.
Gravidita
Je iba obmedzené množstvo údajov o použití inebilizumabu u gravidných žien. Inebilizumab je humanizovaná monoklonálna protilátka IgG1 a je známe, že imunoglobulíny prechádzajú cez placentárnu bariéru. U dojčiat narodených matkám, ktoré boli počas gravidity vystavené iným protilátkam spôsobujúcim depléciu B-buniek, bola hlásená prechodná deplécia periférnych B-buniek a lymfocytopénia.
Štúdie na zvieratách nepreukázali priame ani nepriame škodlivé účinky z hľadiska reprodukčnej toxicity, preukázali však depléciu B-buniek vo fetálnych pečeniach potomstva (pozri časť 5.3).
Liečbe inebilizumabom počas gravidity sa treba vyhnúť, pokiaľ potenciálny prínos pre matku neprevyšuje potenciálne riziko pre plod.
V prípade expozície počas gravidity možno vzhľadom na farmakologické vlastnosti lieku a zistenia zo štúdií na zvieratách očakávať depléciu B-buniek u novorodencov (pozri časť 5.3). Úrovne B-buniek u dojčiat po expozícii inebilizumabu u matiek sa v klinických skúšaniach neskúmali. Potenciálne trvanie deplécie B-buniek u dojčiat vystavených inebilizumabu in utero a vplyv deplécie B-buniek na bezpečnosť a účinnosť vakcín nie sú známe (pozri časti 4.4 a 5.1). Preto je potrebné novorodencov monitorovať na depléciu B-buniek a vakcinácie vakcínami obsahujúcimi živé vírusy, ako je vakcína Bacillus Calmette-Guérin (BCG), je potrebné presunúť, kým sa u dojčaťa neobnoví počet B-buniek (pozri časť 4.4).
Dojčenie
Použitie inebilizumabu u žien počas laktácie sa neskúmalo. Nie je známe, či sa inebilizumab vylučuje do ľudského mlieka. U ľudí dochádza počas prvých dní po pôrode k vylučovaniu protilátok IgG do mlieka, pričom ich hladina krátko nato klesá na nízke koncentrácie.
Riziko u dojčeného dieťaťa počas tohto krátkeho obdobia preto nemožno vylúčiť. Uplizna sa následne môže používať počas dojčenia, ak je to z klinického hľadiska potrebné. Ak však bola pacientka liečená Upliznou až do niekoľkých posledných mesiacov gravidity, dojčenie sa môže začať okamžite po pôrode.
Fertilita
K dispozícii je iba obmedzené množstvo údajov o účinku inebilizumabu na fertilitu ľudí, v štúdiách na zvieratách sa však preukázala znížená fertilita. Klinický význam týchto predklinických zistení nie je známy (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Farmakologická aktivita a doteraz hlásené nežiaduce reakcie naznačujú, že inebilizumab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie nežiaduce reakcie, ktoré počas randomizovaného kontrolovaného obdobia (randomised controlled period, RCP) aj otvoreného obdobia (open-label period, OLP) hlásili pacienti liečení inebilizumabom v 3 hlavných klinických skúšaniach NMOSD, IgG4-RD a gMG, boli infekcia močových ciest (26,2 %), nazofaryngitída (20,9 %), infekcia horných dýchacích ciest (15,6 %), artralgia (17,3 %), bolesť chrbta (13,8 %), lymfopénia (10,7 %) a bolesť hlavy (10,3 %).
Najčastejšie závažné nežiaduce reakcie, ktoré počas RCP a OLP hlásili pacienti liečení inebilizumabom, boli infekcie (11,1 %) (vrátane infekcií močových ciest (4,0 %) a pneumónie (1,8 %)) a NMOSD (1,8 %).
Zoznam nežiaducich reakcií v tabuľke
Nežiaduce reakcie hlásené v klinických skúšaniach inebilizumabu a v rámci skúseností po liečbe po uvedení lieku na trh sú uvedené v tabuľke 2 podľa nasledujúcich kategórií frekvencie: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (z dostupných údajov).
Tabuľka 2. Nežiaduce reakcie hlásené v klinických skúšaniach inebilizumabu zahŕňajúcich pacientov s NMOSD, gMG a IgG4-RD, ako aj v rámci skúseností po uvedení lieku na trh
| Trieda orgánových systémov podľa MedDRA | Veľmi časté (≥ 1/10) | Časté (≥ 1/100 až < 1/10) | Menej časté (≥ 1/1 000 až < 1/100) |
| Infekcie a nákazy | infekcia močových ciest, infekcia dýchacích ciest, nazofaringitída, chrípka | pneumónia, celulitída, herpes zoster, sinusitída | sepsa, subkutánny absces, bronchiolitída |
| Poruchy krvi a lymfatického systému | lymfopénia* | neutropénia, neutropénia s neskorým nástupom | |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | artralgia, bolesť chrbta | myalgia | |
| Celkové poruchy a reakcie v mieste podania | pyrexia | ||
| Poruchy nervového systému | bolesť hlavy | ||
Laboratórne a funkčné vyšetrenia | znížená hladina imunoglobulínov | ||
Úrazy, otravy a komplikácie liečebného postupu | reakcie súvisiace s infúziou | ||
| Poruchy dýchacej sústavy, hrudníka a mediastína | kašeľ |
*Lymfopénia zahŕňa znížený počet lymfocytov
Opis vybraných nežiaducich reakcií
Reakcie súvisiace s infúziou
Inebilizumab môže spôsobiť reakcie súvisiace s infúziou, ktoré môžu zahŕňať bolesť hlavy, nauzeu, somnolenciu, dyspnoe, horúčku, myalgiu, vyrážku, palpitácie alebo iné príznaky. Všetkým pacientom bola podaná premedikácia. Reakcie súvisiace s infúziou sa pozorovali u 9,2 % pacientov s NMOSD počas prvého cyklu inebilizumabu v porovnaní s 10,7 % pacientov užívajúcich placebo. Reakcie súvisiace s infúziou na inebilizumab sa počas RCP pozorovali u 7,4 % pacientov s IgG4-RD v porovnaní so 14,9 % pacientov užívajúcich placebo. Reakcie súvisiace s infúziou na inebilizumab sa počas RCP pozorovali u 10,1 % pacientov s gMG v porovnaní s 5,9 % pacientov užívajúcich placebo. Reakcie súvisiace s infúziou boli najčastejšie pri prvej infúzii, ale pozorovali sa aj počas ďalších infúzií. Väčšina reakcií súvisiacich s infúziou hlásených u pacientov liečených inebilizumabom bola mierna alebo stredne závažná.
Infekcie
V klinických skúšaniach hlásilo infekciu počas RCP a OLP 74,7 % pacientov s NMOSD, 70,5 % pacientov s IgG4-RD a 42,9 % pacientov s gMG liečených inebilizumabom. Najčastejšie infekcie u pacientov s NMOSD zahŕňali infekciu močových ciest (26,2 %), nazofaryngitídu (20,9 %), infekciu horných dýchacích ciest (15,6 %), chrípku (8,9 %) a bronchitídu (6,7 %). Závažné infekcie, ktoré uviedol viac ako jeden pacient s NMOSD liečený inebilizumabom, boli infekcia močových ciest (4,0 %) a pneumónia (1,8 %). Najčastejšie hlásené infekcie u pacientov s IgG4-RD zahŕňali infekciu horných dýchacích ciest (10,7 %), nazofaryngitídu (9,8 %), infekciu močových ciest (8,9 %) a chrípku (6,3 %). Závažné infekcie hlásené viac ako jedným pacientom s IgG4-RD liečeným inebilizumabom zahŕňali pneumóniu (1,8 %). Najčastejšie infekcie u pacientov s gMG zahŕňali nazofaryngitídu (6,9 %) a infekciu horných dýchacích ciest (6,9 %). Závažné infekcie hlásené viac ako jedným pacientom s gMG liečeným inebilizumabom zahŕňali pneumóniu (1,5 %). Opatrenia, ktoré je potrebné vykonať v prípade infekcie, sú uvedené v časti 4.4.
Oportúnne a závažné infekcie
V štúdii NMOSD sa počas RCP nevyskytli nijaké oportúnne infekcie v žiadnej liečebnej skupine a jedna infekčná nežiaduca reakcia 4. stupňa (atypická pneumónia) sa vyskytla u pacienta liečeného inebilizumabom. Počas OLP sa u 2 pacientov liečených inebilizumabom (0,9 %) vyskytla oportúnna infekcia (jedna z nich nebola potvrdená) a u 3 pacientov liečených inebilizumabom (1,4 %) sa vyskytla infekčná nežiaduca reakcia 4. stupňa. Opatrenia, ktoré je potrebné vykonať v prípade infekcie, sú uvedené v časti 4.4. V štúdii IgG4-RD sa počas RCP a OLP vyskytla u 3 pacientov liečených inebilizumabom (2,7 %) oportúnna infekcia (všetko nezávažný herpes zoster). V štúdii gMG sa počas RCP vyskytla u 1 pacienta liečeného inebilizumabom (0,8 %) závažná udalosť 3. stupňa (diseminovaný herpes zoster).
Laboratórne abnormality
Znížená hladina imunoglobulínov
Pri použití inebilizumabu sa znížili priemerné hladiny imunoglobulínov v súlade s jeho mechanizmom účinku. V štúdii NMOSD bol na konci 6,5-mesačného RCP podiel pacientov s hladinou nižšou ako dolný limit normálu takýto: IgA 9,8 % inebilizumab a 3,1 % placebo, IgE 10,6 % inebilizumab a 12,5 % placebo, IgG 3,8 % inebilizumab a 9,4 % placebo a IgM 29,3 % inebilizumab a 15,6 % placebo. Bola hlásená jedna nežiaduca reakcia poklesu IgG (2. stupňa, počas OLP). Podiel pacientov liečených inebilizumabom s hladinou IgG nižšou ako dolný limit normálu v 1. roku bol 7,4 % a v 2. roku bol 9,9 %. Pri mediáne expozície 3,2 roka bola frekvencia stredne závažného zníženia hladiny IgG (300 až < 500 mg/dl) 14,2 % a frekvencia závažného zníženia hladiny IgG (< 300 mg/dl) bola 3,6 %. V štúdii IgG4-RD došlo na konci 12-mesačného RCP k zníženiu celkovej hladiny imunoglobulínu o približne 12 % oproti východiskovej hodnote u pacientov liečených inebilizumabom v porovnaní so zvýšením o 21 % u pacientov užívajúcich placebo. Priemerný pokles oproti východiskovej hodnote predstavoval u pacientov liečených inebilizumabom v prípade imunoglobulínu G (IgG) približne 9 % a v prípade imunoglobulínu M (IgM) približne 32 %, zatiaľ čo sa u pacientov užívajúcich placebo zvýšil IgG o 26 % a IgM približne o 3 %. V štúdii gMG došlo na konci 6-mesačného RCP k zníženiu celkovej hladiny imunoglobulínu o 13,3 % oproti východiskovej hodnote u pacientov liečených inebilizumabom v porovnaní so zvýšením o 14,5 % u pacientov užívajúcich placebo. Priemerný pokles oproti východiskovej hodnote predstavoval u pacientov liečených inebilizumabom v prípade imunoglobulínu G (IgG) 8,4 % a v prípade imunoglobulínu M (IgM) 30 %, zatiaľ čo sa u pacientov užívajúcich placebo zvýšil IgG o 17,8 % a IgM o 4,9 %.
Znížený počet neutrofilov
V štúdii NMOSD sa po 6,5 mesiaca liečby počet neutrofilov 1,0 – 1,5 × 10⁹/l (2. stupeň) pozoroval u 7,5 % pacientov liečených inebilizumabom v porovnaní s 1,8 % pacientov užívajúcich placebo. Počet neutrofilov 0,5 – 1,0 × 10⁹/l (3. stupeň) sa pozoroval u 1,7 % pacientov liečených inebilizumabom v porovnaní s 0 % pacientov užívajúcich placebo. V štúdii IgG4-RD sa počas 12-mesačného RCP pozoroval počet neutrofilov 1,0 – 1,5 × 10⁹/l u 7,5 % pacientov liečených inebilizumabom v porovnaní s 3 % pacientov užívajúcich placebo. Počet neutrofilov 0,5 – 1,0 × 10⁹/l sa pozoroval u 0 % pacientov liečených inebilizumabom v porovnaní s 1,5 % pacientov užívajúcich placebo. Neutropénia bola zvyčajne prechodná a nebola spojená so závažnými infekciami.
Znížený počet lymfocytov
V štúdii NMOSD sa počas 6,5 mesiaca liečby zníženie počtu lymfocytov pozorovalo častejšie u pacientov liečených inebilizumabom v porovnaní s placebom: počet lymfocytov 500 – < 800/mm3 (2. stupeň) sa pozoroval u 21,4 % pacientov liečených inebilizumabom v porovnaní s 12,5 % pacientov užívajúcich placebo. Počet lymfocytov 200 – < 500/mm3 (3. stupeň) sa pozoroval u 2,9 % pacientov liečených inebilizumabom v porovnaní s 1,8 % pacientov užívajúcich placebo. V štúdii IgG4-RD sa počas 12 mesiacov liečby v prípade RCP zníženie počtu lymfocytov pozorovalo častejšie u pacientov liečených inebilizumabom v porovnaní s placebom: počet lymfocytov 500 – < 800/mm3 (2. stupeň) sa pozoroval u 26,9 % pacientov liečených inebilizumabom aj užívajúcich placebo. Počet lymfocytov 200 – < 500/mm3 (3. stupeň) sa pozoroval u 10,4 % pacientov liečených inebilizumabom v porovnaní s 3,0 % pacientov užívajúcich placebo. V štúdii gMG sa na konci 6-mesačného RCP pozorovalo zníženie počtu lymfocytov u 35 % pacientov liečených inebilizumabom v porovnaní s 30,8 % pacientov užívajúcich placebo. Počet lymfocytov 500 – < 800/mm3 (2. stupeň) sa pozoroval u 21,4 % pacientov liečených inebilizumabom v porovnaní s 12,8 % pacientov užívajúcich placebo. Počet lymfocytov 200 – < 500/mm3 (3. stupeň) sa pozoroval u 10,3 % pacientov liečených inebilizumabom v porovnaní so 7,7 % pacientov užívajúcich placebo. Toto zistenie je v súlade s mechanizmom účinku deplécie B-buniek, pretože B-bunky sú podskupinou populácie lymfocytov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Najvyššia dávka inebilizumabu testovaná u pacientov s autoimunitným ochorením bola 1 200 mg podaná ako dve 600 mg intravenózne infúzie v odstupe 2 týždňov. Nežiaduce reakcie boli podobné tým, ktoré sa pozorovali v hlavnej klinickej štúdii inebilizumabu.
V prípade predávkovania nie je k dispozícii žiadne špecifické antidotum. Infúzia sa má okamžite prerušiť a pacienta je potrebné sledovať na reakcie súvisiace s infúziou (pozri časť 4.4). Pacienta je potrebné pozorne monitorovať na prejavy alebo príznaky nežiaducich reakcií a podľa potreby zaviesť podpornú starostlivosť.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresíva, monoklonálne protilátky, ATC kód: L04AG10
Mechanizmus účinku
Inebilizumab je monoklonálna protilátka, ktorá sa špecificky viaže na CD19, čo je antigén na bunkovom povrchu prítomný na pre-B a zrelých B-bunkových lymfocytoch vrátane plazmablastov a niektorých plazmatických buniek. Po naviazaní na B-lymfocyty na bunkovom povrchu inebilizumab podporuje bunkovú cytolýzu závislú od protilátok (antibody-dependent cellular cytolysis, ADCC) a bunkovú fagocytózu závislú od protilátok (antibody-dependent cellular phagocytosis, ADCP). Predpokladá sa, že B-bunky hrajú hlavnú úlohu v patogenéze NMOSD, IgG4-RD a gMG. Predpokladá sa, že mechanizmus, ktorým inebilizumab uplatňuje terapeutické účinky pri týchto ochoreniach, zahŕňa depléciu B-buniek a môže zahŕňať supresiu vylučovania protilátok, prezentácie antigénu, interakcie B-buniek a T-buniek a produkciu zápalových mediátorov.
Farmakodynamické účinky
Farmakodynamika inebilizumabu sa hodnotila pomocou testu pre CD20+ B-bunky, pretože inebilizumab môže interferovať s testom pre CD19+ B-bunky. Liečba inebilizumabom znižuje počet CD20+ B-buniek v krvi do 8 dní po infúzii. V klinickej štúdii zahŕňajúcej 174 pacientov s NMOSD sa počet CD20+ B-buniek znížil na úroveň pod dolným limitom normálu do 4 týždňov u 100 % pacientov liečených inebilizumabom a ostal pod dolným limitom normálu u 94 % pacientov počas 28 týždňov po začatí liečby. V klinickej štúdii zahŕňajúcej 68 pacientov s IgG4-RD sa počet CD20+ B-buniek znížil na úroveň pod dolným limitom normálu do 2 týždňov u 100 % pacientov liečených inebilizumabom a pri 6-mesačnom intervale liečby ostal pod dolným limitom normálu u 82 % pacientov v 26. týždni a u 79 % pacientov v 52. týždni. V štúdii gMG sa počet CD20+ B-buniek znížil na úroveň pod dolným limitom normálu do 4. týždňa u ≥ 99 % pacientov liečených inebilizumabom v celkovej populácii (anti-AChR-Ab+ a anti-MuSK-Ab+). Počet B-buniek zostal na konci 6-mesačného randomizovaného kontrolovaného obdobia (RCP) na úrovni pod dolným limitom normálu u ≥ 96 % pacientov v celkovej populácii. Po 1 roku liečby inebilizumabom u pacientov s gMG s anti-AChR-Ab+ malo 92 % pacientov počet B-buniek na úrovni pod dolným limitom normálu. Čas do obnovy B-buniek po podaní inebilizumabu nie je známy.
Zdalo sa, že pozitívny stav protilátok proti lieku (anti-drug antibodies, ADA) nemá klinicky významný vplyv na farmakokinetické a farmakodynamické (B-bunkové) parametre a neovplyvnil profil dlhodobej účinnosti. Nepozoroval sa zjavný účinok stavu ADA na výsledok účinnosti, tento vplyv však nemožno úplne posúdiť vzhľadom na nízku incidenciu ADA spojených s liečbou inebilizumabom.
Klinická účinnosť a bezpečnosť
Spektrum ochorení neuromyelitis optica (NMOSD)
Účinnosť inebilizumabu pri liečbe NMOSD sa skúmala v randomizovanom (3:1), dvojito zaslepenom, placebom kontrolovanom klinickom skúšaní u dospelých s NMOSD séropozitívnym alebo séronegatívnym na AQP4-IgG. Štúdia zahŕňala pacientov, u ktorých sa vyskytol aspoň jeden akútny atak NMOSD v predchádzajúcom roku alebo aspoň 2 ataky v predchádzajúcich 2 rokoch, ktoré vyžadovali záchrannú liečbu (napr. steroidy, výmenu plazmy, intravenózny imunoglobulín), a ktorí mali skóre na rozšírenej stupnici stavu postihnutia (Expanded Disability Severity Scale, EDSS) ≤ 7,5 (pacienti so skóre 8,0 boli spôsobilí, ak bol pacient odôvodnene schopný zúčastniť sa). Pacienti boli vylúčení, ak boli predtým liečení imunosupresívnymi liečbami v intervale špecifikovanom pre každú takúto liečbu. Základné imunosupresívne liečby na prevenciu atakov NMOSD neboli povolené. Hlavná štúdia zahŕňala na začiatku liečby inebilizumabom 2-týždňový cyklus podávania perorálnych kortikosteroidov (plus 1-týždňové obdobie znižovania dávky).
Pacienti boli liečení intravenóznymi infúziami inebilizumabu 300 mg v 1. deň a 15. deň alebo zodpovedajúcim placebom a potom boli sledovaní počas obdobia až 197 dní alebo do potvrdeného ataku, čo sa nazývalo randomizované kontrolované obdobie (randomized-controlled period, RCP). Všetky potenciálne ataky vyhodnotila zaslepená nezávislá rozhodovacia komisia (Adjudication Committee, AC), ktorá určila, či atak spĺňa kritériá definované v protokole. Kritériá pre atak rozpoznávali ataky vo všetkých oblastiach ovplyvnených ochorením NMOSD (optická neuritída, myelitída, mozog a mozgový kmeň) a zahŕňali kritériá výlučne na základe podstatných klinických prejavov, ako aj kritériá, ktoré rozšírili skromnejšie klinické nálezy o použitie MR (pozri tabuľku 3).
Tabuľka 3. Prehľad kritérií pre atak NMOSD definovaných v protokole
| Oblasť | Reprezentatívne príznaky | Len klinické nálezy | Klinické PLUS rádiologické nálezy |
| Optický nerv | Rozmazané videnie Strata videnia Bolesť oka | 8 kritérií na základe zmien v zrakovej ostrosti alebo relatívnom aferentnom pupilárnom defekte (RAPD) | 3 kritériá na základe zmien v zrakovej ostrosti alebo RAPD plus prítomnosť zodpovedajúcich nálezov MR na optickom nerve |
| Miecha | Hlboká alebo radikulárna bolesť Parestézia končatiny Slabosť Dysfunkcia zvierača Lhermittov príznak (nie v izolácii) | 2 kritériá na základe zmien v skóre funkcie pyramidálnych nervov, močového mechúra/čriev alebo senzorickej funkcie | 2 kritériá na základe zmien v skóre funkcie pyramidálnych nervov, močového mechúra/čriev alebo senzorickej funkcie PLUS zodpovedajúce nálezy MR na mieche |
| Mozgový kmeň | Nauzea Neovládateľné vracanie Neovládateľné čkanie Iné neurologické prejavy (napr. dvojité videnie, dyzartria, dysfágia, vertigo, okulomotorická obrna, slabosť, nystagmus, iná abnormalita kraniálnych nervov) | Žiadne | 2 kritériá na základe príznakov alebo zmien v skóre funkcie mozgového kmeňa/mozočku PLUS zodpovedajúce nálezy MR na mozgovom kmeni |
| Mozog | Encefalopatia Hypotalamická dysfunkcia | Žiadne | 1 kritérium na základe zmien v skóre funkcie mozgu/senzorickej funkcie/funkcie pyramidálnych nervov PLUS zodpovedajúce nálezy MR na mozgu |
Pacienti, u ktorých sa vyskytol atak určený AC počas RCP alebo ktorí absolvovali návštevu v 197. deň bez ataku, vystúpili z RCP a mali možnosť zaradiť sa do OLP a začať liečbu inebilizumabom alebo v nej pokračovať.
Celkovo bolo zaradených 230 pacientov: 213 zaradených pacientov bolo séropozitívnych a 17 pacientov bolo séronegatívnych na AQP4-IgG, 174 pacientov bolo liečených inebilizumabom a 56 pacientov bolo užívajúcich placebo v RCP štúdie. Z 213 pacientov séropozitívnych na AQP4-IgG bolo 161 pacientov liečených inebilizumabom a 52 pacientov bolo užívajúcich placebo v RCP štúdie. Východiskové výsledky a výsledky účinnosti sú uvedené pre pacientov séropozitívnych na AQP4-IgG.
Východiskové demografické charakteristiky a charakteristiky ochorenia boli v týchto 2 liečebných skupinách vyvážené (pozri tabuľku 4).
Tabuľka 4. Demografické a východiskové charakteristiky pacientov s NMOSD séropozitívnych na AQP4-IgG
| Charakteristika | Placebo N = 52 | Inebilizumab N = 161 | Celkovo N = 213 |
| Vek (roky): priemer (štandardná odchýlka [standard deviation, SD]) | 42,4 (14,3) | 43,2 (11,6) | 43,0 (12,3) |
| Vek ≥ 65 rokov, n (%) | 4 (7,7) | 6 (3,7) | 10 (4,7) |
| Pohlavie: Muži, n (%) | 3 (5,8) | 10 (6,2) | 13 (6,1) |
| Pohlavie: Ženy, n (%) | 49 (94,2) | 151 (93,8) | 200 (93,9) |
| Rozšírená stupnica stavu postihnutia (EDSS): priemer (SD) | 4,35 (1,63) | 3,81 (1,77) | 3,94 (1,75) |
| Trvanie ochorenia (roky): priemer (SD) | 2,92 (3,54) | 2,49 (3,39) | 2,59 (3,42) |
| Počet predchádzajúcich relapsov: ≥ 2, n (%) | 39 (75,0) | 137 (85,1) | 176 (82,6) |
| Anualizovaná miera relapsov: priemer (SD) | 1,456 (1,360) | 1,682 (1,490) | 1,627 (1,459) |
Podľa potreby bola začatá záchranná liečba atakov NMOSD. Všetci pacienti boli pred podaním skúšaného lieku premedikovaní na zníženie rizika reakcií súvisiacich s infúziou.
Primárnym ukazovateľom účinnosti bol čas (dni) od 1. dňa do nástupu ataku NMOSD určeného AC v 197. deň alebo skôr. Ďalšie kľúčové sekundárne ukazovatele zahŕňali zhoršenie EDSS oproti východiskovej hodnote pri poslednej návšteve počas RCP, zmenu oproti východiskovej hodnote v binokulárnom skóre zrakovej ostrosti pri nízkom kontraste meranom pomocou nízko kontrastnej Landoltovej schémy s nalomenými prstencami v tvare C pri poslednej návšteve počas RCP, kumulatívne celkové aktívne lézie na MR (nové gadolíniom zvýraznené lézie alebo nové/zväčšujúce sa T2 lézie) počas RCP a počet hospitalizácií súvisiacich s NMOSD. U pacienta sa za zhoršenie skóre EDSS považovalo, ak bolo splnené jedno z nasledujúcich kritérií: 1) zhoršenie o 2 alebo viac bodov v skóre EDSS u pacientov s východiskovým skóre 0, 2) zhoršenie o 1 alebo viac bodov v skóre EDSS u pacientov s východiskovým skóre 1 až 5, 3) zhoršenie o 0,5 bodu alebo viac v skóre EDSS u pacientov s východiskovým skóre 5,5 alebo vyšším. Hoci počas OLP nebol k dispozícii žiadny komparátor, určila sa anualizovaná miera atakov pre randomizovanú aj otvorenú liečbu.
Výsledky u pacientov séropozitívnych na AQP4-IgG sú uvedené v tabuľke 5 a na obrázku 1. V tejto štúdii liečba inebilizumabom štatisticky významne znížila riziko ataku NMOSD určeného AC v porovnaní s užívaním placeba (pomer rizika: 0,227, p < 0,0001; 77,3 % zníženie rizika ataku NMOSD určeného AC) u pacientov séropozitívnych na AQP4-IgG. U pacientov séronegatívnych na AQP4-IgG sa nepozoroval žiadny prínos liečby.
V skupine s inebilizumabom bolo zhoršenie EDDS významne nižšie ako v skupine s placebom (14,9 % oproti 34,6 % účastníkov). Medzi skupinami štúdie sa nepozorovali žiadne rozdiely v binokulárnom skóre zrakovej ostrosti pri nízkom kontraste. Priemerný kumulatívny počet celkových aktívnych lézií na MR (1,7 oproti 2,3) a priemerný kumulatívny počet hospitalizácií súvisiacich s NMOSD (1,0 oproti 1,4) boli nižšie v skupine štúdie s inebilizumabom.
Tabuľka 5. Výsledky účinnosti v hlavnom skúšaní pri NMOSD séropozitívnom na AQP4-IgG
| Liečebná skupina | ||
| Placebo N = 52 | Inebilizumab N = 161 | |
| Čas do ataku určeného rozhodovacou komisiou (primárny ukazovateľ účinnosti) | ||
| Počet (%) pacientov s atakom | 22 (42,3 %) | 18 (11,2 %) |
| Pomer rizika (95 % IS)a | 0,227 (0,1214, 0,4232) | |
| Hodnota pa | < 0,0001 | |
a Coxova regresná metóda s placebom ako referenčnou skupinou.
Obrázok 1. Kaplanov-Meierov graf času do prvého ataku NMOSD určeného AC počas RCP u pacientov séropozitívnych na AQP4-IgG
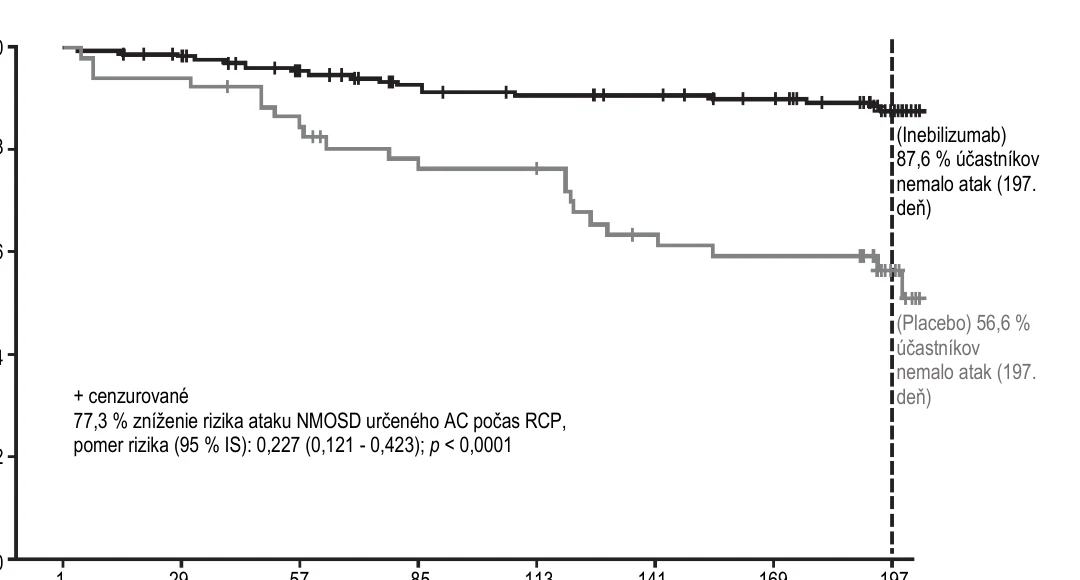
AC = rozhodovacia komisia, AQP4-IgG = imunoglobulín G proti akvaporínu-4, IS = interval spoľahlivosti, NMOSD = spektrum ochorení neuromyelitis optica, RCP = randomizované kontrolné obdobie.
Počas RCP a OLP sa anualizovaná miera atakov NMOSD určených AC analyzovala ako sekundárny ukazovateľ a u pacientov séropozitívnych na AQP4-IgG liečených inebilizumabom bol výsledok 0,09.
Imunoglobulín G4 asociované ochorenie (immunoglobulin G4-related disease, IgG4-RD)
Účinnosť inebilizumabu pri liečbe IgG4-RD sa skúmala v randomizovanom (1 : 1), dvojito zaslepenom, multicentrickom, 52-týždňovom, placebom kontrolovanom klinickom skúšaní, do ktorého bolo zaradených 135 dospelých pacientov s aktívnym IgG4-RD. Pacienti mali aktívne ochorenie, definované klinickými, zobrazovacími, laboratórnymi charakteristikami alebo charakteristikami z biopsie a vyžadovala sa u nich liečba na základe posúdenia lekára. Vhodní pacienti mali novo diagnostikované alebo opakujúce sa ochorenie IgG4-RD, ktoré pri skríningu vyžadovalo liečbu glukokortikoidmi (GK), u ktorých sa kedykoľvek v priebehu ochorenia potvrdilo orgánové postihnutie a spĺňali klasifikačné kritériá 2019 ACR/EULAR.
Všetky potenciálne vzplanutia počas štúdie posúdil skúšajúci a následne ich zhodnotila zaslepená, nezávislá rozhodovacia komisia, ktorá určila, či vzplanutie spĺňalo jedno alebo viaceré z protokolom definovaných kritérií pre diagnostiku vzplanutia špecifického pre príslušný orgán. Vzplanutie
Počet pacientov v riziku Čas do ataku (dni)
1,0
0,8
0,6
0,4
0,2
0,0
P
ra
vde
pod
ob
no
sť
n
ep
ríto
mn
o
sti a
ta
ku
Inebilizumab 161 157 146 135 129 127 122 88 Placebo 52 49 44 38 37 29 27 16
1 29 57 85 113 141 169 197 ochorenia sa definovalo ako nové/zhoršujúce sa prejavy alebo príznaky, ktoré skúšajúci pozitívne zhodnotil a odôvodnil potrebu ich liečby. Vyžadovala sa absencia alternatívnych diagnóz.
Pacienti dostali 300 mg i.v. inebilizumabu alebo placeba v 1., 15. a 183. deň RCP. Pacienti dostávali v čase randomizácie jednotnú dávku glukokortikoidov (GK) (ekvivalent 20 mg prednizónu na deň) a následne začali vopred špecifikované znižovanie o 5 mg na deň po každých 2 týždňoch až do prerušenia liečby na konci 8. týždňa. Použitie GK počas skúšania bolo povolené pri liečbe vzplanutí IgG4-RD a na iné účely zahŕňajúce premedikáciu pre skúšanú liečbu, perorálnu liečbu GK až do 2 týždňov alebo pri dávke prednizónu alebo ekvivalentu až do 2,5 mg na deň na liečbu nadobličkovej nedostatočnosti. Súbežné použitie biologických a nebiologických imunosupresív bolo počas skúšania zakázané. Pacienti, ktorí dokončili RCP, mali možnosť zaradiť sa do OLP a začať alebo pokračovať v liečbe inebilizumabom.
Na účely zistenia vhodnosti podstúpilo skríning 227 pacientov. Zo 135 zaradených pacientov s IgG4-RD bolo 68 pacientov randomizovaných do skupiny s inebilizumabom a 67 bolo randomizovaných do skupiny s placebom. Východiskové demografické charakteristiky a charakteristiky ochorenia boli počas RCP u pacientov s IgG4-RD v týchto liečebných skupinách vyvážené (pozri tabuľku 6). Hoci nebol počas OLP k dispozícii žiadny komparátor, počas otvoreného obdobia liečby sa stanovili liečené vzplanutia a vzplanutia určené AC.
Tabuľka 6. Demografické a východiskové charakteristiky pacientov s IgG4-RD
| Charakteristika | Placebo N = 67 | Inebilizumab N = 68 | Celkovo N = 135 |
| Vek (roky): priemer (štandardná odchýlka [SD]) | 58,2 (12,2) | 58,2 (11,5) | 58,2 (11,8) |
| Vek ≥ 65 rokov, n (%) | 21 (31,3 %) | 21 (30,9 %) | 42 (31,1 %) |
| Pohlavie: muži, n (%) | 49 (73,1 %) | 39 (57,4 %) | 88 (65,2 %) |
| Trvanie ochorenia (roky): priemer (SD) | 2,54 (3,06) | 2,64 (3,73) | 2,59 (3,40) |
Prejav Ig-G4 Novo diagnostikované | 31 (46,3 %) | 31 (45,6 %) | 62 (45,9 %) |
| Skóre podľa kritérií klasifikácie ACR/EULAR Priemer (SD) | 38,3 (11,7) | 40,1 (12,1) | 39,2 (11,9) |
Predchádzajúca iná liečba IgG4-RD ako glukokortikoidmi Áno | 20 (29,9 %) | 17 (25,0 %) | 37 (27,4 %) |
Východiskové skóre podľa indexu respondéra s IgG4-RD Priemer (SD) | 6,0 (4,0) | 5,4 (4,0) | 5,7 (4,0) |
Výsledky u pacientov s IgG4-RD sú uvedené na obrázku 2 a v tabuľke 7.
Štúdia splnila primárny koncový ukazovateľ účinnosti, čas do prvého liečeného a AC určeného vzplanutia IgG4-RD, ktorý bol dlhší v skupine s inebilizumabom v porovnaní so skupinou s placebom (pomer rizík: 0,13; p < 0,0001; pozri obrázok 2). Splnili sa aj kľúčové sekundárne koncové ukazovatele so štatistickým významom (pozri tabuľku 7).
Obrázok 2. Primárny koncový ukazovateľ – Kaplanov-Meierov graf času do prvého liečeného a AC určeného vzplanutia IgG4-RD počas randomizovaného kontrolovaného obdobia
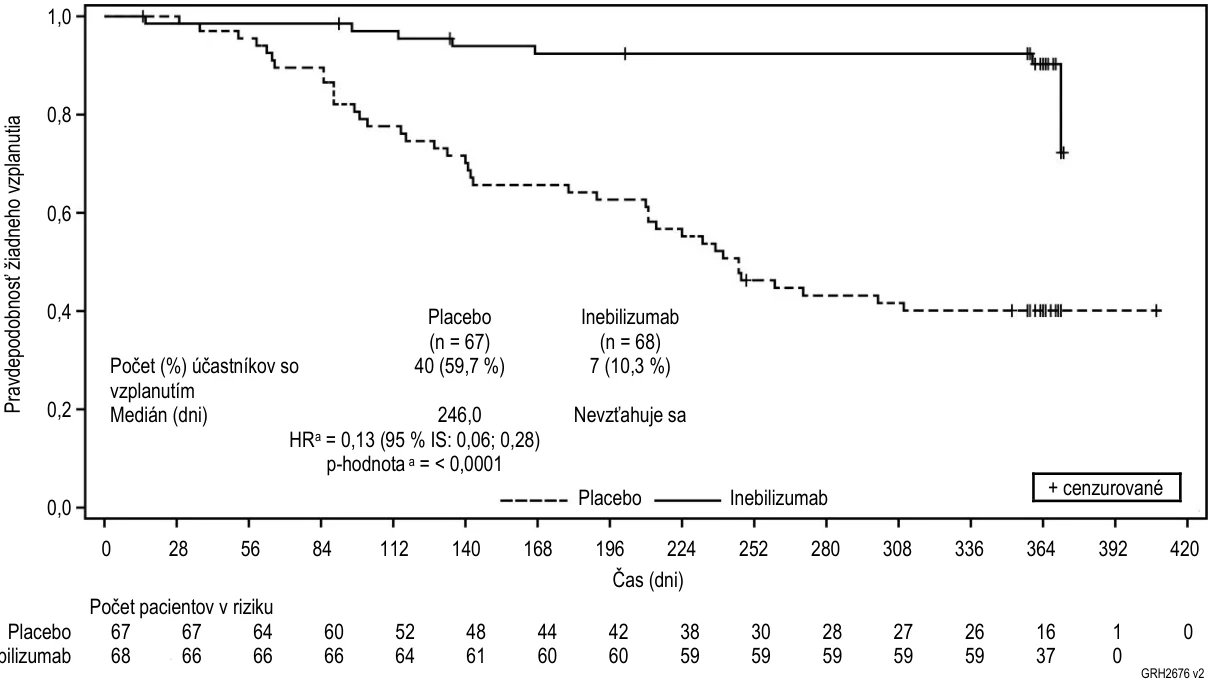
a Na základe Coxovej regresnej metódy s placebom ako referenčnou skupinou.
Pacienti, ktorí nedokončili RCP a u ktorých nebolo liečené a AC určené vzplanutie počas RCP, boli v čase ukončenia liečby cenzurovaní.
Tabuľka 7. Výsledky kľúčových sekundárnych ukazovateľov účinnosti u pacientov s IgG4-RD
| Liečebná skupina | ||
Inebilizumab N = 68 | Placebo N = 67 | |
| Anualizovaná miera vzplanutí pre liečené vzplanutia a AC určené vzplanutia IgG4-RD | 0,10 | 0,71 |
| Miera výskytu (95 % IS)a | 0,14 (0,06; 0,31) | |
| p-hodnotaa | < 0,0001 | |
| Podiel účastníkov, ktorí dosiahli úplnú remisiu bez liečby a bez vzplanutia v 52. týždnib | 39 (57,4 %) | 15 (22,4 %) |
| Miera pravdepodobnosti (95 % IS)c | 4,68 (2,21; 9,91) | |
| p-hodnotac | < 0,0001 | |
| Podiel účastníkov, ktorí dosiahli úplnú remisiu bez kortikoidov a bez vzplanutia v 52. týždnid | 40 (58,8 %) | 15 (22,4 %) |
| Miera pravdepodobnosti (95 % IS)c | 4,96 (2,34; 10,52) | |
| p-hodnotac | < 0,0001 | |
a Odhadované z negatívnej binomickej regresie s placebom ako referenčnou skupinou. b Definované ako nedostatok zjavnej aktivity ochorenia (IgG4-RD RI = 0 alebo rozhodnutie skúšajúceho) v 52. týždni, bez vzplanutia určeného AC počas RCP a bez liečby vzplanutia alebo kontroly ochorenia, s výnimkou požadovaného 8-týždňového znižovania dávky GK.
c Na základe logistického regresného modelu s placebom ako referenčnou skupinou. d Definované ako nedostatok zjavnej aktivity ochorenia (IgG4-RD RI = 0 alebo rozhodnutie skúšajúceho) v 52. týždni, bez vzplanutia určeného AC počas RCP a bez kortikoidovej liečby vzplanutia alebo kontroly ochorenia, s výnimkou požadovaného 8-týždňového znižovania dávky GK.
Inebilizumab
GRH2676 v2 Priemer (SD) celkového použitia GK na kontrolu ochorenia IgG4-RD na jedného pacienta bol nižší v skupine s inebilizumabom v porovnaní so skupinou s placebom, s priemerom (SD) 118,25 (438,97) mg ekvivalentu prednizónu oproti 1 384,53 (1 723,26) mg ekvivalentu prednizónu počas RCP, v uvedenom poradí. Priemer (SD) denného použitia GK počas RCP na jedného pacienta užívajúceho GK predstavoval 3,34 (2,09) mg ekvivalentu prednizónu v skupine s inebilizumabom oproti 5,97 (4,20) mg ekvivalentu prednizónu v skupine s placebom. Priemer (SD) celkového použitia GK počas RCP na jedného pacienta užívajúceho GK bol 1 148,71 (877,92) mg ekvivalentu prednizónu v skupine s inebilizumabom oproti 2 208,65 (1 707,56) mg ekvivalentu prednizónu v skupine s placebom.
Dostupné údaje z OLP, kedy pacienti pokračovali v používaní inebilizumabu, podporujú pretrvávajúci účinok liečby inebilizumabom.
Generalizovaná myasténia gravis (gMG)
Účinnosť inebilizumabu pri liečbe gMG sa skúmala v randomizovanom, dvojito zaslepenom, multicentrickom, placebom kontrolovanom klinickom skúšaní. RCP trvalo 52 týždňov u populácie anti-AChR-Ab+, ktorá dostávala 300 mg i.v. inebilizumabu alebo placeba v 1., 15. a 183. deň. RCP trvalo 26 týždňov u populácie anti-MuSK-Ab+, ktorá dostávala 300 mg i.v. inebilizumabu alebo placeba v 1. a 15. deň. Primárna analýza sa u oboch populácií vykonala po 26. týždni.
Pacienti spĺňali nasledovné kritériá zaradenia:
- prítomnosť autoprotilátok proti AChR alebo MuSK,
- štádium II až IV podľa klinickej klasifikácie Americkej nadácie pre myasténiu gravis (MGFA),
skóre každodenných činností pri myasténii gravis (Myasthenia Gravis-Activities of Daily Living,
MG-ADL) v rozmedzí 6 až 10, pričom > 50 % tohto skóre sa pripisovalo položkám nesúvisiacim s očami, alebo skóre MG-ADL ≥ 11,
- kvantitatívne skóre myasténie gravis (Quantitative Myasthenia Gravis, QMG) ≥ 11,
- pred randomizáciou boli na stabilnej dávke kortikosteroidov alebo na špecifikovanej nesteroidovej imunosupresívnej liečbe (non-steroidal immunosuppressive therapy, NSIST), prípadne na kombinácii oboch.
Stabilná dávka kortikosteroidov (> 5 mg/deň prednizónu alebo ekvivalentu) sa od 4. týždňa do
- 24. týždňa znížila na 5 mg/deň (prednizón alebo ekvivalent). Záchranná liečba zahŕňala IVIg a výmenu plazmy.
Inebilizumab sa podával podľa odporúčanej schémy dávkovania (pozri časť 4.2).
Pacienti boli randomizovaní v pomere 1 : 1, pričom z 238 zaradených pacientov s gMG bolo randomizovaných 95 pacientov s anti-AChR-Ab+ a 24 pacientov s anti-MuSK-Ab+ na podávanie inebilizumabu a 95 pacientov s anti-AChR-Ab+ a 24 pacientov s anti-MuSK-Ab+ bolo randomizovaných na podávanie placeba.
Východiskové demografické charakteristiky a charakteristiky ochorenia boli počas RCP u pacientov s gMG v týchto liečebných skupinách vyvážené (pozri tabuľku 8).
Tabuľka 8. Demografické a východiskové charakteristiky pacientov s gMG pre celkovú populáciu
| Charakteristika | Placebo N = 117 | Inebilizumab N = 119 | Celkovo N = 236 |
| Vek (roky): priemer (štandardná odchýlka [SD]) | 47,9 (15,0) | 47,1 (15,7) | 47,5 (15,3) |
| Vek ≥ 65 rokov, n (%) | 16 (13,7) | 22 (18,5) | 38 (16,1) |
| Pohlavie: Muži, n (%) | 52 (44,4) | 40 (33,6) | 92 (39,0) |
| Charakteristika | Placebo N = 117 | Inebilizumab N = 119 | Celkovo N = 236 |
| Pohlavie: Ženy, n (%) | 65 (55,6) | 79 (66,4) | 144 (61,0) |
| Rasa, (%) | |||
| Aziati | 46,2 | 38,7 | 42,4 |
| Černosi alebo Afroameričania | 2,6 | 1,7 | 2,1 |
| Belosi | 47,9 | 58 | 53 |
| Trvanie ochorenia (roky): priemer (SD) | 6,73 (7,28) | 5,94 (6,96) | 6,34 (7,12) |
| Východiskové skóre MG-ADL: priemer (SD) | |||
| Celková populácia | 9,1 (2,8) | 9,0 (2,8) | 9,1 (2,8) |
| Populácia s AChR+ | 9,3 (2,8) | 9,1 (2,7) | 9,2 (2,7) |
| Populácia s MuSK+ | 8,3 (2,5) | 8,8 (3,1) | 8,5 (2,8) |
| Východiskové skóre QMG: priemer (SD) | |||
| Celková populácia | 17,3 (4,2) | 16,7 (4,2) | 17,0 (4,2) |
| Populácia s AChR+ | 17,4 (4,3) | 16,9 (4,1) | 17,1 (4,2) |
| Populácia s MuSK+ | 17,2 (3,9) | 16,1 (4,8) | 16,7 (4,3) |
| Počet pacientov dostávajúcich stabilnú imunosupresívnu liečbu vo východiskovej fáze: n (%) | |||
| Len kortikosteroidy | 68 (58,1) | 82 (68,9) | 150 (63,6) |
| Len NSIST | 9 (7,7) | 8 (6,7) | 17 (7,2) |
| Kortikosteroid plus 1 NSIST | 39 (33,3) | 29 (24,4) | 68 (28,8) |
| Inhibítor acetylcholinesterázy: n (%) | 93 (79,5) | 94 (79,0) | 187 (79,2) |
Výsledky primárnych a sekundárnych koncových ukazovateľov sú uvedené v tabuľke 9 a na obrázkoch 3 až 5.
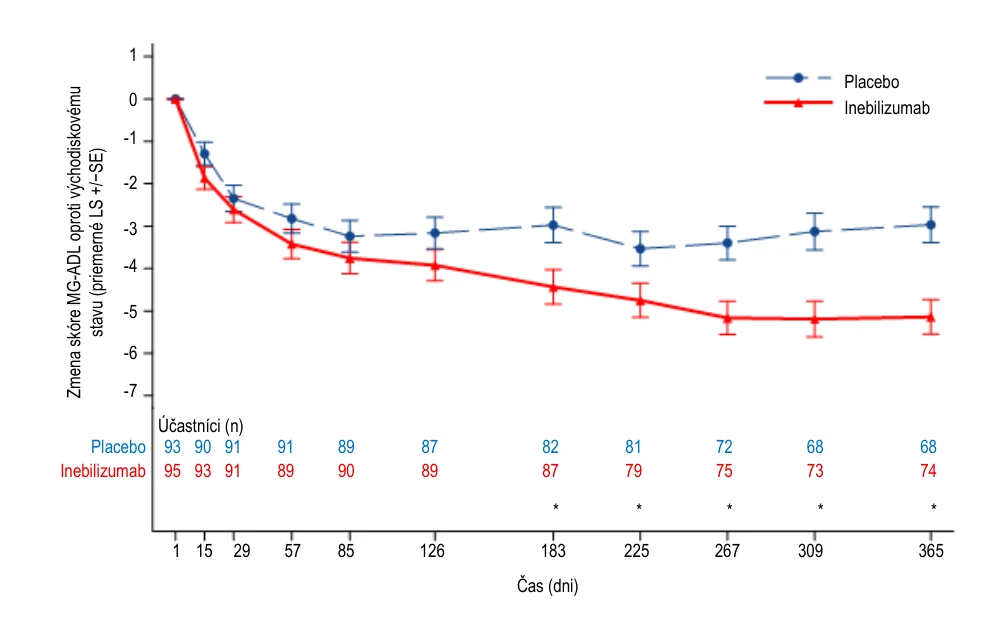
Účinnosť inebilizumabu sa merala pomocou stupnice MG-ADL, ktorá posudzovala dopad gMG pomocou dotazníka s 8 položkami zameraného na relevantné príznaky a funkčný výkon pri vykonávaní každodenných činností u pacienta s MG. Každá položka sa posudzovala na 4-bodovej stupnici, kde skóre 0 predstavovalo normálnu funkciu a skóre 3 predstavovalo najzávažnejší dopad ochorenia. Celkové skóre MG-ADL bolo v rozsahu 0 až 24, pričom vyššie skóre indikuje väčšie poškodenie.
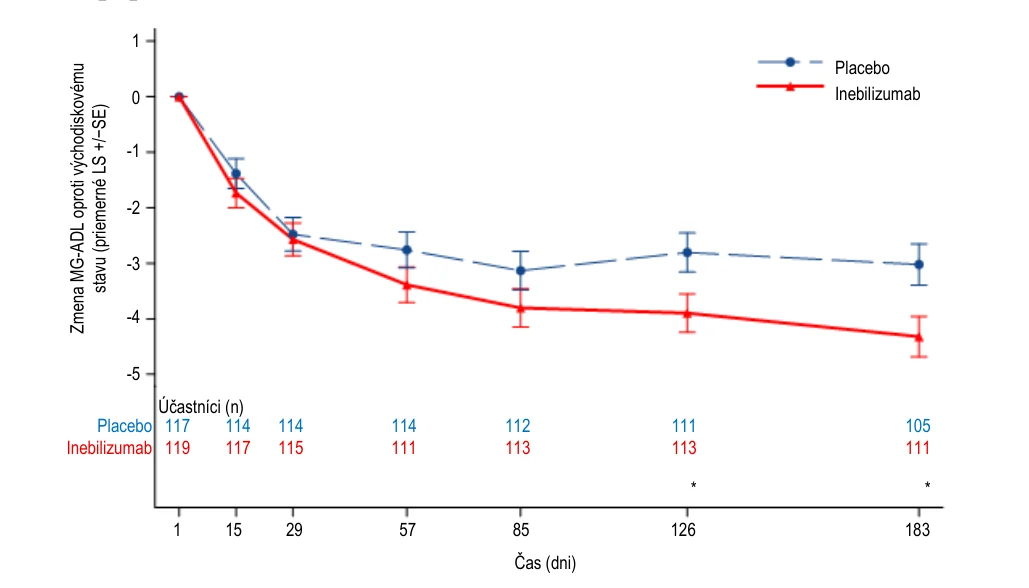
Primárnym koncovým ukazovateľom účinnosti bola zmena skóre MG-ADL oproti východiskovej hodnote v 26. týždni u celkovej populácie. Štatisticky významný rozdiel v prospech inebilizumabu sa pozoroval pri priemernej zmene celkového skóre MG-ADL oproti východiskovej hodnote (−4,3 pre inebilizumab oproti −3,0 pre placebo, rozdiel −1,3; 95 % IS: -2,2; −0,4; p-hodnota: < 0,0067). Podiel pacientov, ktorí dostali do 26. týždňa záchrannú liečbu, bol nižší v skupine s inebilizumabom oproti skupine s placebom (8,4 % pre inebilizumab oproti 23,9 % pre placebo).
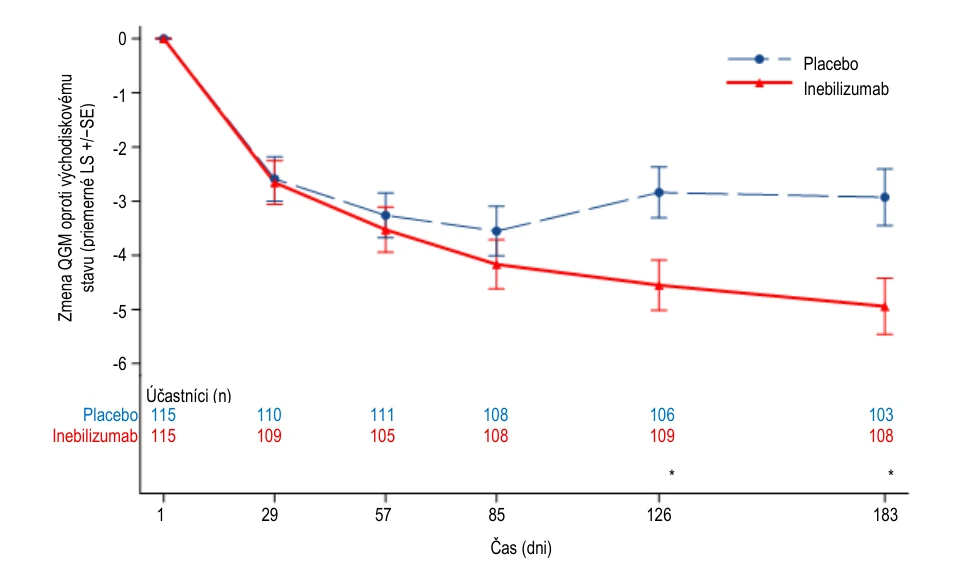
Sekundárnym koncovým ukazovateľom bola zmena skóre QMG oproti východiskovej hodnote v 26. týždni u celkovej populácie. Skóre QMG je kategorický hodnotiaci systém s 13 položkami, pomocou ktorého sa kvantitatívne meria zhoršenie ochorenia najmä na základe posudzovania svalovej slabosti. Každá položka sa posudzovala na 4-bodovej stupnici, kde skóre 0 predstavovalo žiadne zhoršenie a skóre 3 predstavovalo závažné zhoršenie. Celkové možné skóre bolo v rozsahu 0 až 39, pričom vyššie skóre indikuje závažnejšie zhoršenie. Štatisticky významný rozdiel v prospech inebilizumabu sa pozoroval pri priemernej zmene celkového skóre QMG oproti východiskovej hodnote (−4,9 pre inebilizumab oproti −2,9 pre placebo, rozdiel −2,0; 95 % IS: -3,3; −0,7).
Tabuľka 9. Zmena skóre MG-ADL a QMG oproti východiskovej hodnote v 26. týždni u dospelých pacientov s gMG, ktorí majú anti-AChR-Ab+ alebo anti-MuSK-Ab+
| Celková populácia | ||
Inebilizumab N = 119 | Placebo N = 117 | |
| Skóre MG-ADL | ||
| Priemerné LS | –4,3 | –3,0 |
| Rozdiel | –1,3 | |
| 95 % IS | (–2,2; –0,4) | |
| p-hodnota | 0,0067 | |
| Skóre QMG | ||
| Priemerné LS | –4,9 | –2,9 |
| Rozdiel | –2,0 | |
| 95 % IS | (–3,3; –0,7) | |
| p-hodnota | 0,0028 | |
IS = interval spoľahlivosti; LS = najmenšie štvorce
Podiel pacientov, ktorí v rámci skóre MG-ADL dosiahli ≥ 3-bodové zlepšenie v 26. týždni bez použitia záchrannej liečby medzi 28. dňom a 26. týždňom, predstavoval 68,7 % v skupine s inebilizumabom a 48,2 % v skupine s placebom.
Obrázok 3. Priemerná zmena skóre MG-ADL oproti východiskovej hodnote do 26. týždňa pre celkovú populáciu
Obrázok 4. Priemerná zmena skóre QMG oproti východiskovej hodnote do 26. týždňa pre celkovú populáciu
Pacienti, ktorí mali gMG s anti-AChR-Ab+, pokračovali v RCP až do 52. týždňa. Výsledky u týchto pacientov preukázali, že sa v porovnaní s placebom časom rozdiel v liečbe zvýšil v prospech inebilizumabu. V 52. týždni bola v populácii s anti-AChR-Ab+ zmena skóre MG-ADL oproti východiskovému stavu na úrovni −5,1 pre inebilizumab oproti −3,0 pre placebo.
Obrázok 5. Priemerná zmena skóre MG-ADL oproti východiskovej hodnote do 52. týždňa pre pacientov s anti-AChR-Ab+
V čase primárnej analýzy dostalo aspoň jednu dávku inebilizumabu počas OLP celkovo 94 pacientov (79,0 %) v skupine s inebilizumabom a 84 pacientov (70,6 %) v skupine s placebom. Spomedzi pacientov, ktorí spočiatku dostali inebilizumab počas RCP, boli počas 78. týždňa OLP pozorované pokračujúce zlepšenia MG-ADL a QMG v subpopulácii s anti-AChR-Ab+ a v subpopulácii s anti-MuSK-Ab+, v uvedenom poradí. Spomedzi pacientov, ktorí spočiatku dostali placebo a zahájili liečbu inebilizumabom počas OLP, pokračovali počas 78. týždňa OLP zlepšenia MG-ADL a QMG v subpopulácii s anti-AChR-Ab+ a v subpopulácii s anti-MuSK-Ab+, v uvedenom poradí.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s inebilizumabom v jednej alebo vo viacerých podskupinách pediatrickej populácie pre NMOSD, IgG4-RD a gMG (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Inebilizumab sa podáva ako intravenózna infúzia. V štúdii NMOSD bola priemerná maximálna koncentrácia 108 μg/ml (300 mg, druhá dávka v 15. deň) a kumulatívna plocha pod krivkou ( area under the curve, AUC) 26-týždňového obdobia liečby, počas ktorého dostali pacienti s NMOSD dve intravenózne podané dávky s 2-týždňovým odstupom, predstavovala 2 980 μg×d/ml. V štúdii IgG4-RD bola priemerná maximálna koncentrácia 127 μg/ml (300 mg, druhá dávka v 15. deň) a kumulatívna AUC 52-týždňového obdobia liečby, počas ktorého dostali pacienti s IgG4-RD dve intravenózne podané dávky s 2-týždňovým odstupom, po ktorých nasledovala tretia dávka v 26. týždni, ktorá predstavovala 4 290 μg×d/ml.
V štúdii gMG bola priemerná maximálna koncentrácia (300 mg, druhá dávka v 15. deň) 126 μg/ml pre subpopuláciu s anti-AChR-Ab+ (n = 90) a 159 μg/ml pre subpopuláciu s anti-MuSK-Ab+ (n = 20). Kumulatívna AUC 26-týždňového liečebného obdobia, počas ktorého dostali pacienti s anti-AChR-Ab+ (n = 82) dve intravenózne podania s 2-týždňovým odstupom, bola 3 120 μg×d/ml. Kumulatívna AUC 26-týždňového liečebného obdobia, počas ktorého dostali pacienti s anti-MuSK-Ab+ (n = 17) dve intravenózne podania s 2-týždňovým odstupom, bola 3 740 μg×d/ml. Navyše, kumulatívna AUC 52-týždňového liečebného obdobia, počas ktorého dostali pacienti s anti-AChR-Ab+ (n = 84) dve intravenózne podania s 2-týždňovým odstupom, po ktorých nasledovala v 26. týždni tretia dávka, bola 4 240 μg×d/ml.
Distribúcia
Na základe populačnej farmakokinetickej analýzy bol odhadovaný typický centrálny objem distribúcie inebilizumabu 2,95 l, a periférny objem distribúcie inebilizumabu 2,57 l.
Biotransformácia
Inebilizumab je humanizovaná monoklonálna protilátka IgG1, ktorú rozkladajú proteolytické enzýmy bežne prítomné v tele.
Eliminácia
U dospelých pacientov s NMOSD, IgG4-RD a gMG bol terminálny polčas eliminácie približne 18 dní. Na základe populačnej farmakokinetickej analýzy bol odhadovaný systémový klírens inebilizumabu pre eliminačnú dráhu prvého rádu 0,19 l/deň. Pri nízkych úrovniach farmakokinetickej expozície inebilizumab pravdepodobne podliehal odstraňovaniu sprostredkovanému receptorom (CD19), ktoré sa znižovalo s časom zrejme v dôsledku deplécie B-buniek pri liečbe inebilizumabom.
Osobitné populácie
Pediatrická populácia
Inebilizumab sa neskúmal u dospievajúcich ani u detí.
Starší ľudia
Na základe populačnej farmakokinetickej analýzy vek neovplyvnil klírens inebilizumabu.
Pohlavie, rasa
Z populačnej farmakokinetickej analýzy vyplýva, že pohlavie ani rasa nemali významný vplyv na klírens inebilizumabu.
Porucha funkcie obličiek
Neuskutočnili sa žiadne formálne klinické štúdie na preskúmanie vplyvu poruchy funkcie obličiek na inebilizumab. Vzhľadom na veľkú molekulovú hmotnosť a hydrodynamickú veľkosť monoklonálnej protilátky IgG sa neočakáva, že sa inebilizumab bude filtrovať cez glomerulus. Na základe populačnej farmakokinetickej analýzy bol klírens inebilizumabu u pacientov s rôznymi stupňami poruchy funkcie obličiek porovnateľný s pacientmi s normálnou odhadovanou rýchlosťou glomerulárnej filtrácie.
Porucha funkcie pečene
Neuskutočnili sa žiadne formálne klinické štúdie na preskúmanie vplyvu poruchy funkcie pečene na inebilizumab. V klinických štúdiách neboli nijakí účastníci so závažnou poruchou funkcie pečene vystavení inebilizumabu. Monoklonálne protilátky IgG sa neodstraňujú primárne pečeňou, preto sa neočakáva, že zmena vo funkcii pečene ovplyvní klírens inebilizumabu. Na základe populačnej farmakokinetickej analýzy nemali východiskové biomarkery funkcie pečene (AST, ALP a bilirubín) klinicky významný vplyv na klírens inebilizumabu.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, toxicity po opakovanom podávaní, genotoxicity a karcinogénneho potenciálu neodhalili žiadne osobitné riziko pre ľudí.
Inebilizumab sa hodnotil v kombinovanej štúdii fertility a embryofetálneho vývinu u samíc a samcov myší huCD19 Tg pri intravenóznych dávkach 3 a 30 mg/kg. Nepozoroval sa žiadny účinok na embryofetálny vývin, v obidvoch testovaných dávkach sa však pozorovalo zníženie indexu fertility súvisiace s liečbou. Význam tohto zistenia pre ľudí nie je známy. Ďalej sa pozorovalo zníženie populácií B-buniek v mieste vývinu B-buniek u plodov myší narodených zvieratám liečeným inebilizumabom v porovnaní s potomstvom kontrolných zvierat, z čoho vyplýva, že inebilizumab prechádza cez placentu a spôsobuje depléciu B-buniek.
V kombinovanej štúdii fertility a embryofetálneho vývinu bolo odobratých len málo toxikokinetických vzoriek. Na základe maximálnej koncentrácie prvej dávky (Cmax) bola expozícia u samíc myší huCD19 Tg pri dávkach 3 mg/kg 0,4-násobná a pri dávkach a 30 mg/kg 4-násobná oproti klinickej terapeutickej dávke 300 mg.
V štúdii prenatálneho/postnatálneho vývinu u transgénnych myší viedlo podávanie inebilizumabu matkám od 6. dňa gestácie do 20. dňa laktácie k deplécii populácií B-buniek u potomstva v 50. deň po narodení. Populácie B-buniek u potomstva sa obnovili do 357. dňa po narodení. Imunitná odpoveď na neoantigén u potomstva zvierat liečených inebilizumabom bola znížená v porovnaní s potomstvom kontrolných zvierat, čo naznačuje poruchu normálnej funkcie B-buniek.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
histidín
histidínium-chlorid, monohydrát
chlorid sodný
trehalóza, dihydrát
polysorbát 80 [E433]
voda na injekcie
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
5 rokov
Čas použiteľnosti po riedení
Pripravený infúzny roztok sa má podať okamžite. Ak sa nepodá okamžite, pred začatím infúzie ho uchovávajte do 24 hodín v chladničke pri teplote 2 °C – 8 °C alebo 4 hodiny pri izbovej teplote.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
Podmienky na uchovávanie po riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
10 ml koncentrátu v injekčnej liekovke zo skla typu 1 s elastomérovou zátkou a hmlovo sivým odklápacím hliníkovým viečkom.
Veľkosť balenia: po 3 injekčné liekovky.
6.6 Špeciálne opatrenia na likvidáciu
Príprava infúzneho roztoku
Pred začatím intravenóznej infúzie má byť pripravený infúzny roztok pri izbovej teplote od 20 °C do 25 °C.
Koncentrát je potrebné vizuálne skontrolovať, či neobsahuje častice alebo zmenu zafarbenia. Ak je roztok zakalený, zmenil farbu alebo obsahuje cudzie častice, injekčnú liekovku je potrebné zlikvidovať.
- Injekčnou liekovkou sa nemá triasť.
- Injekčnú liekovku je potrebné uchovávať vo vzpriamenej polohe.
Zaobstarajte intravenózny vak obsahujúci 250 ml injekčného roztoku chloridu sodného 9 mg/ml
(0,9 %). Na riedenie inebilizumabu nepoužívajte iné riediace roztoky, pretože ich použitie nebolo testované.
- Na prepichnutie zátky injekčnej liekovky použite výhradne ihlu s vnútorným priemerom 21 G alebo menším (napr. 22 alebo 23 G). Nepoužívajte prepichovače injekčných liekoviek ani pomôcky na prenos lieku s uzavretým systémom, pretože by ste nimi mohli poškodiť zátku a narušiť integritu injekčnej liekovky.
- Natiahnite 10 ml Uplizny z každej z 3 injekčných liekoviek, ktoré sa nachádzajú v škatuli, a preneste celkovo 30 ml do 250 ml intravenózneho vaku. Zriedený roztok zamiešajte jemným prevrátením. Roztokom netraste.
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Holandsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/21/1602/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 25. apríla 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.