


Súhrn charakteristických vlastností lieku (SPC) - Vanflyta
1. NÁZOV LIEKU
VANFLYTA 17,7 mg filmom obalené tablety
VANFLYTA 26,5 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
VANFLYTA 17,7 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 17,7 mg kvizartinibu (ako dihydrochlorid).
VANFLYTA 26,5 mg filmom obalené tablety
Každá filmom obalená tableta obsahuje 26,5 mg kvizartinibu (ako dihydrochlorid).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta)
VANFLYTA 17,7 mg filmom obalené tablety
Biele, okrúhle, filmom obalené tablety s priemerom 8,9 mm a na jednej strane s potlačou „DSC 511“.
VANFLYTA 26,5 mg filmom obalené tablety
Žlté, okrúhle, filmom obalené tablety, s priemerom 10,2 mm a na jednej strane s potlačou „DSC 512“.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
VANFLYTA je indikovaná dospelým pacientom s novodiagnostikovanou, FLT3-ITD pozitívnou, akútnou myeloidnou leukémiou (acute myeloid leukaemia, AML) v kombinácii so štandardnou indukčnou chemoterapiou cytarabínom a antracyklínom a štandardnou konsolidačnou chemoterapiou cytarabínom, po ktorých nasleduje udržiavacia liečba VANFLYTOU v monoterapii.
4.2 Dávkovanie a spôsob podávania
Liečbu VANFLYTOU majú začať lekári so skúsenosťami s používaním protinádorovej liečby.
Pred užitím VANFLYTY sa u pacientov s AML musí potvrdiť FLT3-ITD pozitívna AML pomocou in vitro diagnostickej (in vitro diagnostic, IVD) zdravotníckej pomôcky s označením CE, so zodpovedajúcim zamýšľaným účelom. Ak nie je k dispozícii IVD test s označením CE, potvrdenie FLT3-ITD pozitívnej AML sa má vyhodnotiť alternatívnym validovaným testom. Pred začatím liečby sa má urobiť vyšetrenie EKG a majú sa upraviť abnormality elektrolytov (pozri časť 4.4).
Dávkovanie
VANFLYTA sa má podávať v kombinácii so štandardnou chemoterapiou v dávke 35,4 mg (2 × 17,7 mg) jedenkrát denne počas dvoch týždňov v každom indukčnom cykle. U pacientov, ktorí dosiahli úplnú remisiu (complete remission,CR) alebo úplnú remisiu s neúplným hematologickým zotavením (CRi) sa má VANFLYTA podávať v dávke 35,4 mg jedenkrát denne počas dvoch týždňov v každom cykle konsolidačnej chemoterapie, po ktorej nasleduje udržiavacia liečba VANFLYTOU v monoterapii začatá dávkou 26,5 mg jedenkrát denne. Po dvoch týždňoch sa má udržiavacia dávka zvýšiť na 53 mg (2 × 26,5 mg) jedenkrát denne, ak je QT interval korigovaný podľa Fridericia (QTcF) ≤ 450 ms (pozri tabuľku 2 a časť 4.4). V udržiavacej liečbe jediným liekom sa môže pokračovať až 36 cyklov.
Ďalšie informácie o dávkovaní nájdete v tabuľkách 1 až 3.
Tabuľka 1: Režim dávkovania
| Začatie liečby VANFLYTOU | Indukcia a | Konsolidácia b | Udržiavanie |
Od 8. dňa (v rámci režimu 7 + 3) c | Od 6. dňa | Prvý deň udržiavacej liečby | |
| Dávka | 35,4 mg jedenkrát denne | 35,4 mg jedenkrát denne |
|
| Dĺžka liečby (28-denný cyklus) | Dva týždne v každom cykle | Dva týždne v každom cykle | Jedenkrát denne bez prestávky medzi cyklami počas až 36 cyklov. |
a Pacientom môžu byť podané až 2 cykly indukčnej liečby.
a Pacientom môžu byť podané až 4 cykly konsolidačnej liečby.
c V rámci režimu 5 + 2 pri druhom indukčnom cykle sa VANFLYTA začína užívať 6. deň.
Transplantácia hematopoetických kmeňových buniek
U pacientov, ktorí majú podstúpiť transplantáciu hematopoetických kmeňových buniek (haematopoietic stem cell transplantation, HSCT) sa liečba VANFLYTOU má ukončiť 7 dní pred začiatkom prípravného režimu. Liečbu VANFLYTOU je možné obnoviť po transplantácii na základe počtu bielych krviniek (white blood cell count, WBC) a podľa uváženia ošetrujúceho lekára u pacientov s dostatočným hematologickým zotavením a so stupňom choroby štepu proti hostiteľovi (graft versus host disease, GVHD) ≤ 2, ktorá v priebehu 21 dní nevyžaduje začatie novej systémovej liečby GVHD, s dodržaním odporúčaní na dávkovanie uvedených vyššie.
Úpravy dávky
Liečba VANFLYTOU sa má začať len vtedy, ak je QTcF ≤ 450 ms (pozri časť 4.4).
Odporúčané úpravy dávky vzhľadom na nežiaduce reakcie sú uvedené v tabuľke 2. Úpravy dávky vzhľadom na nežiaduce reakcie a/alebo súbežné používanie so silnými inhibítormi CYP3A, pozri tabuľku 3.
Tabuľka 2: Odporúčané úpravy dávky vzhľadom na nežiaduce reakcie
| Nežiaduca reakcia | Odporúčané opatrenie |
| QTcF 450 – 480 ms (stupeň 1) |
|
| Nežiaduca reakcia | Odporúčané opatrenie |
| QTcF 481 – 500 ms (stupeň 2) |
|
| QTcF ≥ 501 ms (stupeň 3) |
|
| Opätovne QTcF ≥ 501 ms (stupeň 3) |
|
Torsade de pointes; polymorfná komorová tachykardia; prejavy/príznaky život ohrozujúcej arytmie (stupeň 4) |
|
| Nehematologické nežiaduce reakcie stupňa 3 alebo 4 |
|
| Pretrvávajúca neutropénia alebo trombocytopénia stupňa 4 bez aktívneho ochorenia kostnej drene |
|
Stupne sú v súlade so Spoločnými terminologickými kritériami pre nežiaduce udalosti Národného onkologického inštitútu, verzia 4.03 (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE v4.03).
Úpravy dávky vzhľadom na nežiaduce reakcie a/alebo súbežné používanie so silnými inhibítormi CYP3A
Tabuľka 3: Úpravy dávky vzhľadom na nežiaduce reakcie a/alebo súbežné používanie so silnými inhibítormi CYP3A počas liečby VANFLYTOU, podľa fázy liečby
| Fáza liečby | Plná dávka | Zníženia dávky | ||
| Nežiaduca reakcia | Súbežne podávané inhibítory CYP3A | Nežiaduca reakcia a súbežne podávané silné inhibítory CYP3A | ||
| Indukcia alebo konsolidácia | 35,4 mg | 26,5 mg | 17,7 mg | Prerušiť |
| Udržiavanie (prvé dva týždne) | 26,5 mg | Prerušiť | 17,7 mg | Prerušiť |
| Udržiavanie (po dvoch týždňoch) | 53 mg | 35,4 mg | 26,5 mg | 17,7 mg |
Vynechaná dávka alebo vracanie
Ak pacient vynechá dávku VANFLYTY alebo ju neužije vo zvyčajnom čase, má dávku užiť v čo najskoršom čase v ten istý deň a nasledujúci deň sa vrátiť k zvyčajnej schéme podávania. Pacient nemá v jeden deň užiť dve dávky.
Ak po užití VANFLYTY pacient vracia, nemá v ten istý deň užiť dodatočnú dávku, ale má užiť dávku nasledujúci deň vo zvyčajnom čase.
Osobitné skupiny pacientov
Starší pacienti
U starších pacientov nie je potrebná žiadna úprava dávky.
Porucha funkcie pečene
U pacientov s miernou alebo stredne ťažkou poruchou funkcie pečene sa úprava dávky neodporúča.
Použitie VANFLYTY sa neodporúča u pacientov s ťažkou poruchou funkcie pečene (Childova-Pughova trieda C), keďže u tejto skupiny pacientov neboli bezpečnosť a účinnosť stanovené.
Porucha funkcie obličiek
U pacientov s miernou alebo stredne ťažkou poruchou funkcie obličiek sa úprava dávky neodporúča.
Použitie VANFLYTY sa neodporúča u pacientov s ťažkou poruchou funkcie obličiek (CLcr < 30 ml/min, odhadované podľa Cockcrofta-Gaulta), keďže u tejto skupiny pacientov neboli bezpečnosť a účinnosť stanovené.
Pediatrická populácia
Bezpečnosť a účinnosť VANFLYTY u detí a dospievajúcich vo veku menej ako 18 rokov neboli stanovené (pozri časť 5.1). K dispozícii nie sú žiadne údaje.
Spôsob podávania
VANFLYTA je na perorálne použitie.
Tablety sa majú užívať každý deň približne v tom istom čase, s jedlom alebo bez jedla.
4.3 Kontraindikácie
- Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Vrodený syndróm dlhého QT (pozri časť 4.4).
- Dojčenie (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Predĺženie QT intervalu
Použitie kvizartinibu sa spája s predĺžením QT intervalu (pozri časť 4.8). Predĺženie QT intervalu môže zvýšiť riziko komorových arytmií alebo torsade de pointes. Pacienti s vrodeným syndrómom dlhého QT a/alebo s torsade de pointes v anamnéze boli z vývojového programu kvizartinibu vylúčení. VANFLYTA sa nesmie používať u pacientov s vrodeným syndrómom dlhého QT.
U pacientov s významným rizikom rozvoja predĺženia QT intervalu sa má VANFLYTA používať s opatrnosťou. To zahŕňa pacientov s nekontrolovaným alebo významným kardiovaskulárnym ochorením (napr. srdcovou blokádou druhého alebo tretieho stupňa (bez implantácie kardiostimulátora) v anamnéze, infarktom myokardu v priebehu uplynulých 6 mesiacov, nekontrolovanou angínou pectoris, nekontrolovanou hypertenziou, kongestívnym srdcovým zlyhaním, klinicky závažnou komorovou arytmiou alebo torsade de pointes v anamnéze) a pacientov súbežne užívajúcich lieky, o ktorých je známe, že predlžujú QT interval. Je potrebné udržiavať hladiny elektrolytov v normálnom rozmedzí (pozri časť 4.2).
Liečbu VANFLYTOU nezačínajte, ak je QTcF interval väčší ako 450 ms.
Počas indukcie a konsolidácie sa má EKG robiť pred začiatkom liečby a potom jedenkrát za týždeň počas liečby kvizartinibom alebo častejšie, podľa klinickej indikácie.
Počas udržiavacej fázy liečby sa má EKG vyšetriť pred začiatkom liečby a počas prvého mesiaca po iniciácii a zvýšení dávky jedenkrát za týždeň, ďalej podľa klinickej indikácie. Začiatočná udržiavacia dávka sa nemá zvyšovať, ak je QTcF interval väčší ako 450 ms (pozri tabuľku 1).
Ak sa u pacienta vyvinie predĺženie QT intervalu s prejavmi a príznakmi život ohrozujúcej arytmie, ukončite liečbu VANFLYTOU natrvalo (pozri časť 4.2).
EKG sledovanie QT intervalu sa má robiť častejšie u pacientov s významným rizikom rozvoja predĺženia QT intervalu alebo torsade de pointes.
Sledovanie a úprava hypokaliémie a hypomagneziémie sa majú robiť pred liečbou aj počas liečby VANFLYTOU. Častejšie sledovanie elektrolytov a EKG sa má robiť u pacientov s hnačkou alebo vracaním.
Sledovanie EKG pri podávaní liekov predlžujúcich QT interval
Ak sa vyžaduje súbežné podávanie VANFLYTY s liekmi, o ktorých je známe, že predlžujú QT interval, pacienti majú byť častejšie monitorovaní pomocou EKG (pozri časť 4.5).
Súbežné podávanie so silnými inhibítormi CYP3A
Dávka VANFLYTY sa má pri súbežnom použití silných inhibítorov CYP3A znížiť, pretože inhibítory CYP3A môžu zvýšiť expozíciu kvizartinibu (pozri časti 4.2 a 4.5).
Infekcie u starších pacientov
Fatálne infekcie sa vyskytli pri kvizartinibe častejšie u starších pacientov (t. j. starších ako 65 rokov) v porovnaní s mladšími pacientmi, najmä na začiatku liečby. Pacienti starší ako 65 rokov majú byť počas indukcie starostlivo sledovaní kvôli výskytu závažných infekcií.
Ženy vo fertilnom veku/antikoncepcia u mužov a žien
Na základe poznatkov získaných na zvieratách môže kvizartinib pri podávaní tehotným ženám spôsobiť poškodenie embrya a plodu. V priebehu 7 dní pred začatím liečby VANFLYTOU sa majú u žien vo fertilnom veku vykonať testy na tehotenstvo. Počas liečby VANFLYTOU a najmenej 7 mesiacov po poslednej dávke majú ženy vo fertilnom veku používať účinnú antikoncepciu. Pacienti, ktorí majú partnerky vo fertilnom veku, majú počas liečby VANFLYTOU a najmenej 4 mesiace po poslednej dávke používať účinnú antikoncepciu (pozri časť 4.6).
Karta pacienta
Predpisujúci lekár musí s pacientom prediskutovať riziká liečby VANFLYTOU. Pacient dostane ku každému predpisu kartu pacienta (je súčasťou balenia lieku).
4.5 Liekové a iné interakcie
In vitro sú kvizartinib a jeho aktívny metabolit AC886 primárne metabolizované CYP3A.
Účinok iných liekov na VANFLYTU
Silné inhibítory CYP3A/inhibítory P-glykoproteínu (P-gp)
Súbežné podávanie ketokonazolu (200 mg dvakrát denne počas 28 dní), silného inhibítora CYP3A/P-gp, s jednorazovou dávkou VANFLYTY zvýšilo maximálnu plazmatickú koncentráciu kvizartinibu (Cmax) a plochu pod krivkou (area under the curve, AUCinf) o 1,17-násobok, resp. 1,94-násobok a znížilo Cmax a AUCinf AC886 o 2,5-násobok, resp. 1,18-násobok v porovnaní so samotnou VANFLYTOU. V rovnovážnom stave sa expozícia kvizartinibu (Cmax a AUC0-24h) podľa odhadov zvýšila o 1,86-násobok, resp. 1,96-násobok a expozícia AC886 (Cmax a AUC0-24h) sa znížila o 1,22-násobok. resp. 1,17-násobok. Zvýšená expozícia kvizartinibu môže zvýšiť riziko toxicity.
Ak sa nedá vyhnúť súbežnému používaniu so silnými inhibítormi CYP3A, dávka VANFLYTY sa má znížiť podľa nižšie uvedenej tabuľky. Podrobnejšie informácie týkajúce sa úprav dávky nájdete v tabuľke 3 v časti 4.2.
| Plná dávka | Zníženia dávky pri súbežnom používaní so silnými inhibítormi CYP3A |
| 26,5 mg | 17,7 mg |
| 35,4 mg | |
| 53 mg | 26,5 mg |
Medzi silné inhibítory CYP3A/P-gp patria napríklad itrakonazol, posakonazol, vorikonazol, klaritromycín, nefazodón, telitromycín a antiretrovírusové lieky (niektoré lieky používané na liečbu HIV môžu zvýšiť riziko vedľajších účinkov (napr. ritonavir) alebo znížiť účinnosť VANFLYTY (napr. efavirenz alebo etravirín)).
Stredne silné inhibítory CYP3A
Súbežné podávanie flukonazolu (200 mg dvakrát denne počas 28 dní), stredne silného inhibítora CYP3A, s jednorazovou dávkou VANFLYTY zvýšilo Cmax kvizartinibu o 1,11-násobok a Cmax AC886
o 1,02-násobok, AUCinf kvizartinibu o 1,20-násobok a AUCinf AC886 o 1,14-násobok. Táto zmena sa nepovažovala za klinicky relevantnú. Neodporúča sa žiadna modifikácia dávky.
Silné a stredne silné induktory CYP3A
Súbežné podávanie efavirenzu (úvodná liečba 600 mg jedenkrát denne počas 14 dní), stredne silného induktora CYP3A, s jednorazovou dávkou VANFLYTY znížilo Cmax kvizartinibu približne o 1,81-násobok a AUCinf kvizartinibu o 9,7-násobok, v porovnaní so samotnou VANFLYTOU. Cmax a AUCinf AC886 sa znížili približne o 3,1-násobok a o 26-násobok, v uvedenom poradí (pozri časť 5.2).
Znížená expozícia kvizartinibu môže viesť k zníženej účinnosti. Súbežnému podávaniu VANFLYTY so silnými alebo stredne silnými induktormi CYP3A je potrebné sa vyhnúť.
Medzi silné induktory CYP3A4 patria napríklad apalutamid, karbamazepín, enzalutamid, mitotan, fenytoín, rifampicín a niektoré rastlinné lieky, napríklad ľubovník bodkovaný (známy tiež ako Hypericum perforatum). Medzi stredne silné induktory CYP3A4 patria napríklad efavirenz, bosentan, etravirín, fenobarbital a primidón.
Slabé induktory CYP3A
Súbežné podávanie rufinamidu (úvodná liečba 400 mg dvakrát denne počas 11 dní) s jednorazovou dávkou VANFLYTY u zdravých účastníkov znížilo hodnoty Cmax a AUCinf kvizartinibu približne
o 1,24-násobok a o 1,52-násobok v uvedenom poradí a znížilo hodnoty Cmax a AUCinf aktívneho metabolitu AC886 približne o 1,88-násobok a o 2,12-násobok v uvedenom poradí. Pri súbežnom podávaní slabého induktora CYP3A nedošlo k žiadnym klinicky významným zmenám v expozícii kvizartinibu. Neodporúča sa žiadna úprava dávky.
Lieky predlžujúce QT interval
Súbežné podávanie VANFLYTY s inými liekmi predlžujúcimi QT interval môže ešte zvýšiť výskyt predĺženia QT. Medzi lieky predlžujúce QT interval patria okrem iného azolové antimykotiká, ondansetron, granisetron, azitromycín, pentamidín, doxycyklín, moxifloxacín, atovachón, prochlorperazín a takrolimus. Pri súbežnom podávaní VANFLYTY s liekmi predlžujúcimi QT interval je potrebná opatrnosť (pozri časť 4.4).
Látky na zníženie množstva žalúdočnej kyseliny
Inhibítor protónovej pumpy lanzoprazol znížil Cmax kvizartinibu o 1,16-násobok a AUCinf o 1,05-násobok. Toto zníženie absorpcie kvizartinibu sa nepovažovalo za klinicky relevantné. Neodporúča sa žiadna úprava dávky.
Účinok VANFLYTY na iné lieky
Substráty P-glykoproteínu (P-gp)
Súbežné podávanie kvizartinibu a dabigatran-etexilátu (substrátu P-gp) zvýšilo Cmax celkového dabigatranu o 1,12-násobok a Cmax voľného dabigatranu o 1,13-násobok a zvýšilo AUCinf celkového a voľného dabigatranu o 1,13-násobok, resp. 1,11-násobok (pozri časť 5.2). Kvizartinib je slabý inhibítor P-gp a pri súbežnom podávaní substrátov P-gp s VANFLYTOU sa neodporúča žiadna úprava dávky.
Substráty proteínu rezistencie buniek karcinómu prsníka (breast cancer resistance protein, BCRP) Údaje in vitro naznačujú, že kvizartinib je inhibítorom BCRP. Klinická relevancia nie je v súčasnosti známa. Pri súbežnom podávaní kvizartinibu s liekmi, ktoré sú substrátmi BCRP, je potrebné postupovať opatrne. Má sa zvážiť zníženie dávky lieku, ktorá je substrátom BCRP, keď sa používa súbežne s kvizartinibom.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u mužov a žien
V priebehu 7 dní pred začatím liečby VANFLYTOU sa majú u žien vo fertilnom veku vykonať testy na tehotenstvo.
VANFLYTA môže pri podávaní tehotným ženám spôsobiť poškodenie embrya a plodu (pozri časť 5.3); počas liečby VANFLYTOU a najmenej 7 mesiacov po poslednej dávke majú preto ženy vo fertilnom veku používať účinnú antikoncepciu.
Pacienti, ktorí majú partnerky vo fertilnom veku, majú počas liečby VANFLYTOU a najmenej 4 mesiace po poslednej dávke používať účinnú antikoncepciu.
Gravidita
Nie sú k dispozícii žiadne údaje o použití kvizartinibu u gravidných žien. Na základe poznatkov získaných na zvieratách môže byť kvizartinib pri podávaní tehotným ženám toxický pre embryo a plod (pozri časť 5.3).
VANFLYTA sa počas gravidity a u žien vo fertilnom veku, ktoré nepoužívajú antikoncepciu, nemá používať, pokiaľ klinický stav ženy nevyžaduje liečbu. Gravidné ženy majú byť poučené
o potenciálnom riziku pre plod.
Dojčenie
Nie je známe, či sa kvizartinib alebo jeho aktívne metabolity vylučujú do ľudského mlieka. Riziko u dojčiat nemôže byť vylúčené. Kvôli možnosti závažných nežiaducich reakcií u dojčiat nesmú počas liečby VANFLYTOU a najmenej 5 týždňov po poslednej dávke ženy dojčiť (pozri časť 4.3).
Fertilita
Neexistujú žiadne údaje o účinku VANFLYTY na fertilitu u človeka. Na základe poznatkov získaných na zvieratách môže byť fertilita žien a mužov pri liečbe VANFLYTOU zhoršená (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
VANFLYTA nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšími nežiaducimi reakciami boli zvýšená hladina alanínaminotransferázy (58,9 %), znížený počet krvných doštičiek (40,0 %), znížená hladina hemoglobínu (37,4 %), hnačka (37,0 %), nevoľnosť (34,0 %), bolesť brucha (29,4 %), bolesť hlavy (27,5 %), vracanie (24,5 %) a znížený počet neutrofilov (21,9 %).
Najčastejšími nežiaducimi reakciami stupňa 3 alebo 4 boli znížený počet krvných doštičiek (40 %), znížená hladina hemoglobínu (35,5 %), znížený počet neutrofilov (21,5 %), zvýšená hladina alanínaminotransferázy (12,1 %), bakteriémia (7,2 %) a mykotické infekcie (5,7 %). Najčastejšími závažnými nežiaducimi reakciami v ramene užívajúcom VANFLYTU boli neutropénia (3,0 %), mykotické infekcie (2,3 %) a herpetické infekcie (2,3 %). Nežiaduce reakcie s fatálnymi následkami boli mykotické infekcie (0,8 %) a zástava srdca (0,4 %).
Najčastejšie nežiaduce reakcie, pri ktorých bola prerušená liečba VANFLYTOU, boli neutropénia (10,6 %), trombocytopénia (4,5 %) a predĺženie QT intervalu na EKG (2,6 %). Najčastejšie nežiaduce reakcie, pri ktorých bola znížená dávka, boli neutropénia (9,1 %), trombocytopénia (4,5 %) a predĺženie QT intervalu na EKG (3,8 %).
Najčastejšia nežiaduca reakcia, pri ktorej bola liečba VANFLYTOU trvalo ukončená, bola trombocytopénia (1,1 %).
Zoznam nežiaducich reakcií v tabuľke
Bezpečnosť VANFLYTY sa skúmala v randomizovanej, dvojito zaslepenej, placebom kontrolovanej štúdii QuANTUM-First u dospelých pacientov s novodiagnostikovanou FLT3-ITD pozitívnou AML.
Nežiaduce reakcie sú zoradené podľa tried orgánových systémov (system organ class, SOC) databázy MedDRA. Pri každej SOC sú nežiaduce reakcie zoradené podľa frekvencie, s najčastejšími reakciami ako prvými, podľa nasledovnej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (z dostupných údajov). V každej skupine frekvencie sú nežiaduce účinky uvedené v poradí klesajúcej závažnosti.
Tabuľka 4: Nežiaduce reakcie
| Nežiaduca reakcia | Všetky stupne % | Stupeň 3 alebo 4 % | Kategória frekvencie (Všetky stupne) |
| Infekcie a nákazy | |||
| Infekcie horných dýchacích ciesta | 18,1 | 1,9 | Veľmi časté |
| Mykotické infekcieb | 15,1 | 5,7 | Veľmi časté |
| Herpetické infekciec | 14,0 | 3,0 | Veľmi časté |
| Bakteriémiad | 11,3 | 7,2 | Veľmi časté |
| Poruchy krvi a lymfatického systému | |||
| Trombocytopéniae | 40,0 | 40,0 | Veľmi časté |
| Nežiaduca reakcia | Všetky stupne % | Stupeň 3 alebo 4 % | Kategória frekvencie (Všetky stupne) |
| Anémiae | 37,4 | 35,5 | Veľmi časté |
| Neutropéniae | 21,9 | 21,5 | Veľmi časté |
| Pancytopénia | 2,6 | 2,3 | Časté |
| Poruchy metabolizmu a výživy | |||
| Znížená chuť do jedla | 17,4 | 4,9 | Veľmi časté |
| Poruchy nervového systému | |||
| Bolesť hlavyf | 27,5 | 0 | Veľmi časté |
| Poruchy srdca a srdcovej činnosti | |||
| Zástava srdcag | 0,8 | 0,4 | Menej časté |
| Komorová fibriláciag | 0,4 | 0,4 | Menej časté |
| Poruchy dýchacej sústavy, hrudníka a mediastína | |||
| Epistaxa | 15,1 | 1,1 | Veľmi časté |
| Poruchy gastrointestinálneho traktu | |||
| Hnačkah | 37,0 | 3,8 | Veľmi časté |
| Nevoľnosť | 34,0 | 1,5 | Veľmi časté |
| Bolesť bruchai | 29,4 | 2,3 | Veľmi časté |
| Vracanie | 24,5 | 0 | Veľmi časté |
| Dyspepsia | 11,3 | 0,4 | Veľmi časté |
| Poruchy pečene a žlčových ciest | |||
| Zvýšená hladina ALTe | 58,9 | 12,1 | Veľmi časté |
| Celkové poruchy a reakcie v mieste podania | |||
| Edémj | 18,9 | 0,4 | Veľmi časté |
| Laboratórne a funkčné vyšetrenia | |||
| Predĺžený interval QTk na EKG | 14,0 | 3,0 | Veľmi časté |
Štandardná chemoterapia = cytarabín (cytozín arabinozid) a antracyklín (daunorubicín alebo idarubicín). a Infekcie horných dýchacích ciest zahŕňajú infekcie horných dýchacích ciest, nazofaryngitídu, sinusitídu, rinitídu, tonzilitídu, laryngofaryngitídu, bakteriálnu faryngitídu, faryngotonzilitídu, vírusovú faryngitídu a akútnu sinusitídu.
b Medzi mykotické infekcie patrí orálna kandidóza, bronchopulmonálna aspergilóza, mykotická infekcia, vulvovaginálna kandidóza, aspergilová infekcia, mykotická infekcia dolných dýchacích ciest, mykotická infekcia ústnej dutiny, kandidová infekcia, mykotická infekcia kože, mukormykóza, orofaryngeálna kandidóza, orálna aspergilóza, mykotická infekcia pečene, hepatosplenická kandidóza, onychomykóza, fungémia, systémová kandidóza a systémová mykóza.
c Herpetické infekcie zahŕňajú orálny herpes, herpes zoster, herpetické vírusové infekcie, herpes simplex, infekciu ľudským herpesvírusom 6, genitálny herpes a herpetickú dermatitídu.
d Bakteriémia zahŕňa bakteriémiu, bakteriémiu spôsobenú baktériami rodu Klebsiella, stafylokokovú bakteriémiu, enterokokovú bakteriémiu, streptokokovú bakteriémiu, bakteriémiu súvisiacu so zdravotníckymi pomôckami, bakteriémiu spôsobenú baktériami rodu Escherichia, bakteriémiu spôsobenú baktériami rodu Corynebacterium a pseudomonádovú bakteriémiu.
e Termíny sú založené na laboratórnych údajoch.
f Bolesť hlavy zahŕňa bolesť hlavy, tenznú bolesť hlavy a migrénu.
g U jedného účastníka sa vyskytli dve udalosti (komorová fibrilácia a zástava srdca). h Hnačka zahŕňa hnačku a hemoragickú hnačku.
i Bolesť brucha zahŕňa bolesť brucha, bolesť hornej časti brucha, abdominálny diskomfort, bolesť dolnej časti brucha a bolesť v oblasti gastrointestinálneho traktu.
j Edém zahŕňa periférny edém, edém tváre, edém, preťaženie tekutinami, generalizovaný edém, periférny opuch, lokalizovaný edém a opuch tváre.
k Predĺženie QT intervalu na EKG zahŕňa predĺženie QT intervalu na EKG a abnormálny QT interval na EKG.
Popis vybraných nežiaducich reakcií
Poruchy srdca a srdcovej činnosti
Kvizartinib predlžuje QT interval na EKG. Nežiaduce reakcie akéhokoľvek stupňa súvisiace s predĺžením QT intervalu spojené s liečbou boli hlásené u 14,0 % pacientov liečených VANFLYTOU a u 3,0 % pacientov sa vyskytli reakcie stupňa 3 alebo vyššej závažnosti. Predĺženie QT intervalu bolo spojené so znížením dávky u 10 (3,8 %) pacientov, prerušením dávky u 7 (2,6 %) pacientov a ukončením liečby u 2 (0,8 %) pacientov. Hodnoty QTcF > 500 ms sa podľa centrálneho hodnotenia EKG údajov vyskytli u 2,3 % pacientov. U dvoch (0,8 %) pacientov liečených VANFLYTOU došlo k zástave srdca so zaznamenanou komorovou fibriláciou, z toho u jedného s fatálnym následkom, pričom oba prípady sa vyskytli pri závažnej hypokaliémii. EKG, sledovanie a úprava hypokaliémie a hypomagneziémie sa majú robiť pred liečbou aj počas liečby VANFLYTOU. Informácie o úprave dávky u pacientov s predĺžením QT intervalu, pozri časť 4.2.
Iné osobitné skupiny pacientov
Starší pacienti
Fatálne infekcie sa vyskytli pri kvizartinibe častejšie u starších pacientov (t. j. starších ako 65 rokov) v porovnaní s mladšími pacientmi (13 % oproti 5,7 %), najmä na začiatku liečby.
Pacienti starší ako 65 rokov majú byť počas indukčnej liečby starostlivo sledovaní kvôli výskytu závažných infekcií.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Na predávkovanie VANFLYTOU nie je známe žiadne antidotum. V prípade značného predávkovania sa majú podľa potreby vykonať podporné opatrenia spočívajúce v prerušení liečby, vyhodnotení hematologických vyšetrení a monitorovaní EKG, ako aj v sledovaní hladiny elektrolytov v sére a súbežne podávaných liekov, ktoré môžu predisponovať pacientov na predĺženie QT intervalu a/alebo torsade de pointes. Pacienti majú podstúpiť symptomatickú a podpornú liečbu (pozri časti 4.2 a 4.4).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatiká, iné inhibítory proteínkinázy, ATC kód: L01EX11
Mechanizmus účinku
Kvizartinib je inhibítor receptoru tyrozínkinázy FLT3. Kvizartinib a jeho hlavný metabolit AC886 sa s vysokou afinitou kompetitívne viažu na väzobné miesto FLT3 adenozíntrifosfátu (adenosine triphosphate, ATP). Kvizartinib a AC886 inhibujú aktivitu FLT3 kinázy, predchádzajú autofosforylácii receptoru a tak inhibujú ďalšiu downstream signalizáciu FLT3 receptora a blokujú bunkovú proliferáciu závislú od FLT3-ITD.
Farmakodynamické účinky
Kardiálna elektrofyziológia
Počas udržiavacej terapie analýza vzťahu expozície a odpovede v štúdii QuANTUM-First predpovedala predĺženie intervalu QTcF v závislosti od koncentrácie o 24,1 ms [horná hranica obojstranného 90 % intervalu spoľahlivosti (CI): 26,6 ms] pri Cmax kvizartinibu (53 mg) v rovnovážnom stave.
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť kvizartinibu v porovnaní s placebom sa skúmali v randomizovanej, dvojito zaslepenej, placebom kontrolovanej štúdii fázy III QuANTUM-First. Do štúdie bolo zaradených 539 dospelých pacientov vo veku od 18 do 75 rokov (25 % malo 65 rokov alebo viac), u ktorých bola novodiagnostikovaná FLT3-ITD pozitívna AML, stanovená prospektívne pomocou klinického testu. Pacienti boli randomizovaní (1:1) na podávanie VANFLYTY 35,4 mg jedenkrát denne (n = 268) alebo placeba (n = 271) počas dvoch týždňov v každom cykle v kombinácii so štandardnou chemoterapiou (indukcia nasledovaná konsolidáciou pre pacientov s odpoveďou), po ktorej nasledovala udržiavacia liečba VANFLYTOU v monoterapii (26,5 mg jedenkrát denne počas dvoch týždňov a potom 53 mg jedenkrát denne) alebo placebom počas až 36 cyklov (28 dní/cyklus).
Pacientom boli podané až 2 cykly indukčnej chemoterapie s daunorubicínom v 1., 2. a 3. deň alebo s idarubicínom v 1., 2. a 3. deň a cytarabínom počas 7 dní, po ktorých nasledovala liečba po remisii, ktorá pozostávala až zo 4 cyklov konsolidačnej chemoterapie a/alebo HSCT. Konsolidačná chemoterapia pozostávala z cytarabínu v 1., 3. a 5. deň. Pacientom, ktorí mali podstúpiť HSCT, bola liečba v rámci štúdie ukončená 7 dní pred začiatkom prípravného režimu. Odporúčania na dávkovanie daunorubicínu, idarubicínu a cytarabínu nájdete v súhrne charakteristických vlastností lieku.
Obidve randomizované liečebné skupiny boli dobre vyvážené, pokiaľ ide o základné demografické údaje, charakteristiky ochorenia a stratifikačné faktory. Spomedzi 539 pacientov bol medián veku 56 rokov (rozmedzie 20 – 75 rokov), 26,1 % pacientov v ramene s kvizartinibom a 24 % pacientov v ramene s placebom malo 65 rokov alebo viac; 54,5 % tvorili ženy a 45,5 % muži; 59,7 % boli belosi, 29,3 % Ázijci, 1,3 % černosi alebo Afroameričania a 9,7 % iné rasy. Osemdesiatštyri percent malo východiskový výkonnostný stav Východnej kooperatívnej onkologickej skupiny (Eastern Cooperative Oncology Group, ECOG) 0 alebo 1. Väčšina pacientov (72,4 %) mala na začiatku štúdie stredný stupeň cytogenetického rizika. Frekvencia variantných alel FLT3-ITD (variant allele frequency, VAF) bola 3 – 25 % u 35,6 % pacientov, viac ako 25 – 50 % u 52,1 % pacientov a viac ako 50 % u 12,1 % pacientov.
Primárnym ukazovateľom účinnosti bolo celkové prežitie (overall survival, OS) definované ako čas od randomizácie do úmrtia z akejkoľvek príčiny.
Štúdia preukázala štatisticky významné zlepšenie OS v ramene s kvizartinibom (pozri tabuľku 5 a obrázok 1). Medián sledovania v rámci štúdie bol 39,2 mesiaca.
Medzi ramenom s kvizartinibom a ramenom s placebom bol pozorovaný rozdiel v odhadoch miery prežitia (95 % CI) v orientačných časových bodoch 12, 24, 36 a 48 mesiacov (pozri tabuľku 5).
Miera kompletnej remisie (CR) [95 % CI] kvizartinibu bola 54,9 % (147/268) [48,7; 60,9] vs. 55,4 % (150/271) [49,2; 61,4] pre placebo.
Tabuľka 5: Výsledky účinnosti zo štúdie QuANTUM-First (populácia so zámerom liečby)
| Kvizartinib n = 268 | Placebo n = 271 | |
| OS (mesiace) | ||
| Medián (95 % CI )a | 31,9 (21,0; NE) | 15,1 (13,2; 26,2) |
| HRb v porovnaní s placebom (95 % CI) | 0,776 (0,615; 0,979) | |
| p-hodnota (dvojstranný stratifikovaný log-rank test)c | 0,0324 | |
| Miera OS (%) (95 % CI)a | ||
| 12 mesiacov | 67,4 (61,3; 72,7) | 57,7 (51,6; 63,4) |
| 24 mesiacov | 54,7 (48,4; 60,5) | 44,7 (38,7; 50,6) |
| 36 mesiacov | 49,9 (43,7; 55,9) | 41,1 (35,0; 47,0) |
| 48 mesiacov | 48,4 (41,9; 54,5) | 37,0 (29,8; 44,2) |
CI = interval spoľahlivosti; NE = nedá sa odhadnúť
a Odhad podľa Kaplana-Meiera
b Pomer rizika (HR) bol založený na stratifikovanom Coxovom regresnom modeli.
Obrázok 1: Kaplanove-Meierove krivky celkového prežívania v QuANTUM-First
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s VANFLYTOU v jednej alebo vo viacerých podskupinách pediatrickej populácie v liečbe akútnej myeloidnej leukémie (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika kvizartinibu a jeho aktívneho metabolitu AC886 bola hodnotená u zdravých dobrovoľníkov (jednorazová dávka) a u pacientov s novodiagnostikovanou AML (ustálený stav).
Absorpcia
Absolútna biologická dostupnosť kvizartinibu v tabletovej forme bola 71 %. Po perorálnom podaní nalačno u zdravých dobrovoľníkov bola doba do vrcholovej koncentrácie (medián tmax) kvizartinibu a AC886 stanovená po podaní dávky približne 4 hodiny (rozmedzie 2 až 8 hodín) a 5 až 6 hodín (rozmedzie 4 až 120 hodín), v tomto poradí.
Podávanie kvizartinibu s jedlom u zdravých osôb znížilo Cmax kvizartinibu o 1,09-násobok, zvýšilo AUCinf o 1,08-násobok a tmax sa oneskorilo o dve hodiny. Tieto zmeny v expozícii sa nepovažovali za klinicky významné. VANFLYTA sa môže podávať s jedlom alebo bez jedla.
Na základe populačného farmakokinetického modelovania v ustálenom stave počas indukčnej liečby u novodiagnostikovaných pacientov s AML bol pri podávaní 35,4 mg/deň geometrický priemer (%CV) Cmax kvizartinibu a AC886 odhadnutý na 140 ng/ml (71 %), resp. 163 ng/ml (52 %) a geometrický priemer (%CV) AUC0-24h bol 2 680 ng•h/ml (85 %), resp. 3 590 ng•h/ml (51 %). 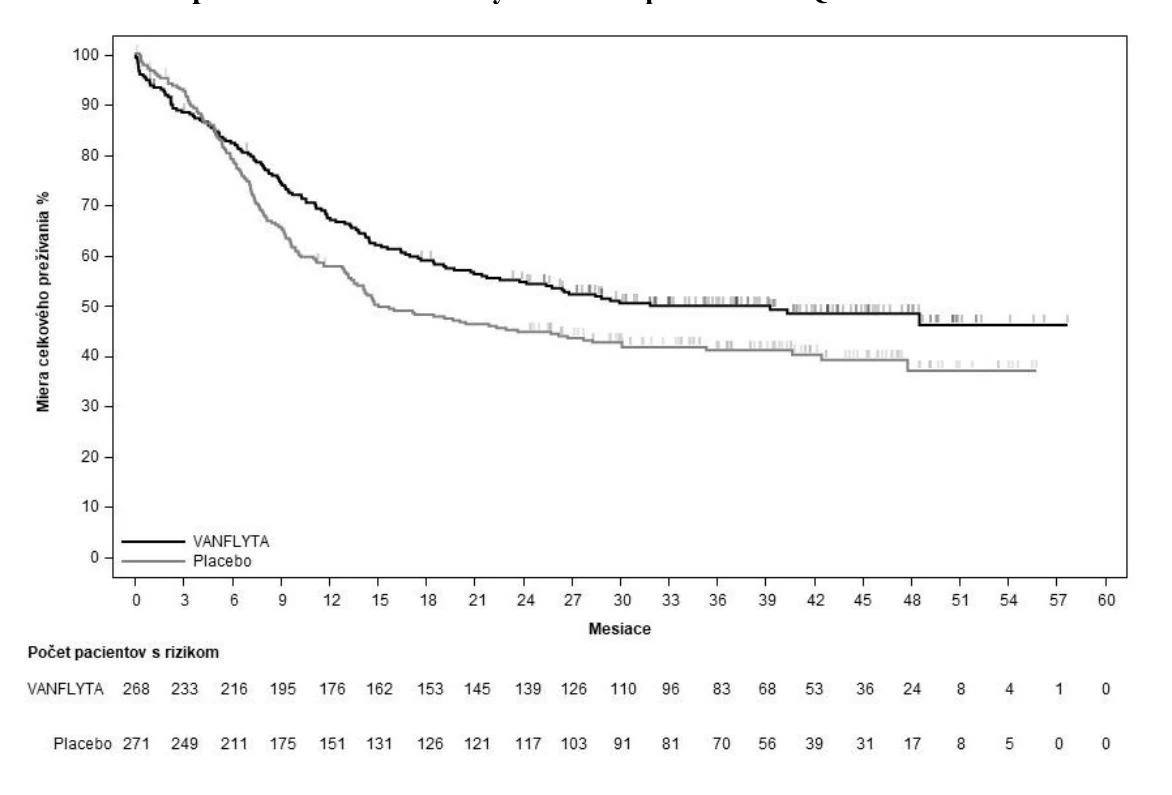
Počas konsolidačnej liečby pri podávaní 35,4 mg/deň bol v ustálenom stave geometrický priemer (%CV) Cmax kvizartinibu a AC886 odhadnutý na 204 ng/ml (64 %), resp. 172 ng/ml (47 %) a geometrický priemer (%CV) AUC0-24h bol 3 930 ng•h/ml (78 %), resp. 3 800 ng•h/ml (46 %).
Počas udržiavacej liečby pri podávaní 53 mg/deň bol v ustálenom stave geometrický priemer (%CV) Cmax kvizartinibu a AC886 odhadnutý na 529 ng/ml (60 %), resp. 262 ng/ml (48 %) a geometrický priemer (%CV) AUC0-24h bol 10 200 ng•h/ml (75 %), resp. 5 790 ng•h/ml (46 %).
Distribúcia
Väzba kvizartinibu a AC886 na plazmatické proteíny u človeka in vitro je väčšia alebo rovná 99 %.
Pomer kvizartinibu a AC886 v krvi a plazme závisí od koncentrácie, čo naznačuje nasýtenie distribúcie do erytrocytov. Pri klinicky relevantných plazmatických koncentráciách je pomer koncentrácie v krvi a plazme približne 1,3 pre kvizartinib a približne 2,8 pre AC886. Pomer AC886 v krvi a plazme závisí aj od hematokritu, pričom pri vyšších hodnotách hematokritu má stúpajúcu tendenciu.
Geometrický priemer (%CV) distribučného objemu kvizartinibu u zdravých osôb bol odhadnutý na 275 l (17 %).
Biotransformácia
In vitro sa kvizartinib primárne metabolizuje oxidačnými cestami pomocou CYP3A4 a CYP3A5, ktorými vznikne aktívny metabolit AC886, ktorý sa ďalej metabolizuje pomocou CYP3A4 a CYP3A5. Pomer AUC0-24h AC886 ku kvizartinibu v rovnovážnom stave počas udržiavacej liečby bol 0,57.
Eliminácia
U pacientov s novodiagnostikovanou AML je priemerný (SD) efektívny polčas (t1/2) kvizartinibu 81 hodín (73) a AC886 136 hodín (113). Priemerné (SD) pomery akumulácie (AUC0-24h) kvizartinibu a AC886 boli 5,4 (4,4) a 8,7 (6,8) v uvedenom poradí.
Kvizartinib a jeho metabolity sa vylučujú predovšetkým hepatobiliárnou cestou s vylučovaním najmä stolicou (76,3 % perorálne podanej rádioaktívnej dávky). Nezmenený kvizartinib predstavoval približne 4 % perorálne podanej rádioaktívnej dávky v stolici. Renálna exkrécia je menej významná cesta eliminácie podanej radioaktívnej dávky (< 2 %).
Geometrický priemer (%CV) celkového telesného klírensu (CL) kvizartinibu u zdravých jedincov bol odhadnutý na 2,23 l/hod (29 %).
Linearita/nelinearita
Kvizartinib a AC886 vykazovali lineárnu kinetiku v rozsahu dávok 26,5 mg až 79,5 mg u zdravých osôb a 17,7 mg až 53 mg u pacientov s AML.
Farmakokinetické/farmakodynamé vzťahy
Vek (18 až 91 rokov), rasa, pohlavie, telesná hmotnosť alebo porucha funkcie obličiek (CLcr 30 až 89 ml/min, odhadnuté podľa Cockcrofta-Gaulta) nemali na základe populačnej farmakokinetickej analýzy klinicky zmysluplný vplyv na expozíciu kvizartinibu a AC886.
Interakčné štúdie s inými liekmi
Transportéry
In vitro štúdie ukázali, že kvizartinib je substrátom pre P-gp, ale nie pre BCRP, OATP1B1, OATP1B3, OCT1, OAT2, MATE1 ani MRP2. AC886 je substrátom pre BCRP, ale nie pre OATP1B1, OATP1B3, MATE1 ani MRP2. Avšak jednorazové podanie kvizartinibu s ketokonazolom, silným inhibítorom CYP3A aj P-gp, zvýšilo Cmax kvizartinibu približne o 1,17-násobok, čo naznačuje, že účinok P-gp je minimálny. Keďže sa vyžaduje úprava dávky pri súbežnom používaní so silnými inhibítormi CYP3A, z ktorých mnohé inhibujú aj P-gp, pri inhibítoroch P-gp sa nevyžaduje žiadna špecifická úprava dávky.
Substráty proteínu rezistencie buniek karcinómu prsníka (BCRP)
Kvizartinib inhibuje BCRP s odhadovanou in vitro IC50 0,813 μM. Keďže nie sú k dispozícii žiadne klinické údaje, nie je možné vylúčiť, že by kvizartinib mohol pri odporúčaných dávkach inhibovať tento transportér.
Substráty uridíndifosfátglukuronozyltransferázy (UGT)1A1
Kvizartinib inhibuje UGT1A1 s odhadovanou in vitro Ki 0,78 μM. Na základe farmakokinetickej analýzy založenej na fyziológii (PBPK) sa predpokladalo, že kvizartinib zvýši Cmax a AUCinf raltegraviru (substrátu UGT1A1) o 1,03-násobok, čo sa nepovažovalo za klinicky relavantné.
Osobitné skupiny pacientov
Porucha funkcie pečene
V štúdii fázy 1 s jednorazovou dávkou (26,5 mg) sa hodnotila farmakokinetika kvizartinibu a AC886 u jedincov s miernou (Childova-Pughova trieda A) alebo stredne ťažkou (Childova-Pughova trieda B) poruchou funkcie pečene a porovnávala sa s farmakokinetikou u osôb s normálnou funkciou pečene. Expozície (Cmax a AUCinf) kvizartinibu a AC886 boli podobné (rozdiel ≤ 30 %) vo všetkých skupinách. Väzba kvizartinibu a AC886 na bielkoviny nie je poruchou funkcie pečene ovplyvnená. Preto porucha funkcie pečene nemala klinicky významný vplyv na expozíciu kvizartinibu a AC886.
U pacientov s miernou alebo stredne ťažkou poruchou funkcie pečene sa úprava dávky neodporúča.
Pacienti s ťažkou poruchou funkcie pečene (Childova-Pughova trieda C) neboli do klinických štúdií zaradení a preto sa použitie VANFLYTY u týchto pacientov neodporúča.
Porucha funkcie obličiek
Populačná farmakokinetická analýza u pacientov s AML, s miernou až stredne ťažkou poruchou funkcie obličiek (CLcr 30 až 89 ml/min) ukázala, že funkcia obličiek neovplyvňuje klírens kvizartinibu a AC886. Preto mierna a stredne ťažká porucha funkcie obličiek nemala klinicky významný vplyv na expozíciu kvizartinibu a AC886. U pacientov s miernou alebo stredne ťažkou poruchou funkcie obličiek sa úprava dávky neodporúča.
Pacienti s ťažkou poruchou funkcie obličiek (CLcr < 30 m/min) neboli do klinických štúdií zaradení a preto sa použitie VANFLYTY u týchto pacientov neodporúča.
5.3 Predklinické údaje o bezpečnosti
V štúdiách genotoxicity bol v bakteriálnom reverznom mutačnom teste kvizartinib mutagénny, ale v mutačnom teste na cicavčích bunkách (tymidínkináza myšacieho lymfómu) ani v mutačnom transgennom teste na hlodavcoch in vivo mutagénny nebol. Kvizartinib nebol klastogénny a neindukoval polyploidiu v teste chromozómových aberácií a nebol klastogénny ani aneugénny v mikronukleovom teste s jednorazovou dávkou v kostnej dreni potkanov. Mikronukleový test in vivo v kostnej dreni u potkanov bol po 28 dňoch opakovaného podávania nejednoznačný. Po jednorazovej vyššej dávke bol výsledok negatívny.
Štúdie fertility na zvieratách s kvizartinibom sa neuskutočnili. Avšak v štúdiách toxicity s opakovanou dávkou na potkanoch a opiciach sa pozorovali nežiaduce nálezy na reprodukčných systémoch samcov a samíc. U samíc potkanov sa pri dávkach zodpovedajúcich približne 10-násobku odporúčanej dávky pre človeka (recommended human dose, RHD) na základe AUC pozorovali ovariálne cysty a zmeny vaginálnej sliznice. Nálezy u samíc opíc zahŕňali atrofiu uteru, ovárií a pošvy, ktoré sa pozorovali pri dávkach zodpovedajúcich približne 0,3-násobku RHD na základe AUC. Zodpovedajúce hladiny bez pozorovaného nepriaznivého účinku (no observed adverse effect levels, NOAEL) pre tieto zmeny boli na základe AUC 1,5-násobok, resp. 0,1-násobok RHD. U samcov potkanov sa pri dávkach zodpovedajúcich približne 8-násobku RHD na základe AUC pozorovali degenerácia tubulov semenníkových semenovodov a zlyhanie uvoľňovania spermií. Nálezy u samcov opíc zahŕňali úbytok zárodočných buniek v semenníkoch; pozorovali sa pri dávkach zodpovedajúcich približne 0,5-násobku RHD na základe AUC. Zodpovedajúce NOAEL pre tieto zmeny boli na základe AUC 1,4-násobok a 0,1-násobok RHD. Všetky tieto nálezy, okrem zmien vaginálnej sliznice u samíc potkanov, sa po štvortýždňovom zotavovacom období upravili.
V štúdiách embryofetálnej toxicity sa pri dávkach toxických pre matku pozorovali embryofetálna úmrtnosť a zvýšené postimplantačné straty. Fetotoxicita (nižšia hmotnosť plodu, vplyv na osifikáciu skeletu) a teratogenicita (fetálne abnormality vrátane edému) sa pozorovali pri dávkach zodpovedajúcich približne 3-násobku RHD na základe AUC. Hodnota NOAEL bola na základe AUC 0,5-násobok RHD. Kvizartinib sa považuje za potenciálne teratogénny.
Toxikologické štúdie na zvieratách
V štúdiách toxicity po opakovanom podaní sa pozorovala toxicita pre krvotvorné a lymfatické orgány vrátane zníženia počtu krviniek v periférnej krvi a hypocelularity kostnej drene; toxicita pre pečeň vrátane zvýšených hladín aminotransferáz, hepatocelulárnej nekrózy a ukladania dvojlomných kryštálov (u psov); a toxicita pre obličky vrátane tubulárnej bazofílie a ukladania dvojlomných kryštálov (u potkaních samcov). Tieto zmeny boli zaznamenané pri približne 0,4-násobku, 0,4-násobku a 9-násobku RHD na základe AUC v uvedenom poradí. Zodpovedajúce hodnoty NOAEL boli zaznamenané pri približne 0,1-násobku, 0,1-násobku a 1,5-násobku RHD na základe AUC v uvedenom poradí.
Štúdie hodnotenia environmentálnych rizík ukázali, že kvizartinib môže predstavovať riziko pre vodný ekosystém.
In vitro a farmakologické štúdie bezpečnosti na zvieratách
V kardiovaskulárnych farmakologických štúdiách bezpečnosti vykonaných na opiciach cynomolgus viedol kvizartinib pri dávkach približne 2-násobne vyšších ako RHD 53 mg/deň na základe Cmax k predĺženiu QT. Hodnota NOAEL bola približne 0,4-násobok RHD na základe Cmax. Kvizartinib primárne inhiboval IKs s maximálnou inhibíciou 67,5 % pri 2,9 µM. Maximálna inhibícia IKs pomocou AC886 bola 26,9 % pri 2,9 µM. Kvizartinib a AC886 pri 3 μM štatisticky významne inhibovali prúdy v hERG o 16,4 % a 12,0 % v uvedenom poradí. Kvizartinib ani AC886 neinhibovali INa, INa-L ani ICa-L pri žiadnej testovanej koncentrácii.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
VANFLYTA 17,7 mg filmom obalené tablety
Jadro tablety:
Hydroxypropylbetadex
Mikrokryštalická celulóza (E460)
Stearát horečnatý
Filmový obal
Hypromelóza (E464)
Mastenec (E553b)
Triacetín (E1518)
Oxid titaničitý (E171)
VANFLYTA 26,5 mg filmom obalené tablety
Jadro tablety:
Hydroxypropylbetadex
Mikrokryštalická celulóza (E460)
Stearát horečnatý
Filmový obal
Hypromelóza (E464)
Mastenec (E553b)
Triacetín (E1518)
Oxid titaničitý (E171)
Žltý oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
5 rokov.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Hliníkovo/hliníkové, perforované blistre s jednotlivými dávkami.
VANFLYTA 17,7 mg filmom obalené tablety
Škatuľka obsahuje 14 × 1 alebo 28 × 1 filmom obalených tabliet.
VANFLYTA 26,5 mg filmom obalené tablety
Škatuľka obsahuje 14 × 1, 28 × 1 alebo 56 × 1 filmom obalených tabliet.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Tento liek môže predstavovať riziko pre životné prostredie. Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 Munich
Nemecko
8. REGISTRAČNÉ ČÍSLA
EU/1/23/1768/001-005
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 6. november 2023
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.