


Súhrn charakteristických vlastností lieku (SPC) - Vihuma 2000 IU prášok a rozpúšťadlo na injekčný roztok
1. NÁZOV LIEKU
Vihuma 250 IU prášok a rozpúšťadlo na injekčný roztok
Vihuma 500 IU prášok a rozpúšťadlo na injekčný roztok
Vihuma 1000 IU prášok a rozpúšťadlo na injekčný roztok
Vihuma 2000 IU prášok a rozpúšťadlo na injekčný roztok
Vihuma 2500 IU prášok a rozpúšťadlo na injekčný roztok
Vihuma 3000 IU prášok a rozpúšťadlo na injekčný roztok
Vihuma 4000 IU prášok a rozpúšťadlo na injekčný roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Vihuma 250 IU prášok a rozpúšťadlo na injekčný roztok
Každá injekčná liekovka obsahuje nominálne 250 IU ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Po rekonštitúcii Vihuma 250 IU obsahuje približne 100 IU/ml ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Vihuma 500 IU prášok a rozpúšťadlo na injekčný roztok
Každá injekčná liekovka obsahuje nominálne 500 IU ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Po rekonštitúcii Vihuma 500 IU obsahuje približne 200 IU/ml ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Vihuma 1000 IU prášok a rozpúšťadlo na injekčný roztok
Každá injekčná liekovka obsahuje nominálne 1000 IU ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Po rekonštitúcii Vihuma 1000 IU obsahuje približne 400 IU/ml ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Vihuma 2000 IU prášok a rozpúšťadlo na injekčný roztok
Každá injekčná liekovka obsahuje nominálne 2000 IU ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Po rekonštitúcii Vihuma 2000 IU obsahuje približne 800 IU/ml ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Vihuma 2500 IU prášok a rozpúšťadlo na injekčný roztok
Každá injekčná liekovka obsahuje nominálne 2500 IU ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Po rekonštitúcii Vihuma 2500 IU obsahuje približne 1000 IU/ml ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Vihuma 3000 IU prášok a rozpúšťadlo na injekčný roztok
Každá injekčná liekovka obsahuje nominálne 3000 IU ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Po rekonštitúcii Vihuma 3000 IU obsahuje približne 1200 IU/ml ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Vihuma 4000 IU prášok a rozpúšťadlo na injekčný roztok
Každá injekčná liekovka obsahuje nominálne 4000 IU ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Po rekonštitúcii Vihuma 4000 IU obsahuje približne 1600 IU/ml ľudského koagulačného faktora VIII (rDNA), simoktokog alfa.
Účinnosť (IU) sa určuje chromogénnym spôsobom stanovenia podľa Európskeho liekopisu. Merná aktivita Vihumau je približne 9500 IU/mg proteínu.
Simoktokog alfa (ľudský koagulačný faktor VIII (rDNA)) je purifikovaný proteín, ktorý má 1440 aminokyselín. Sekvencia aminokyselín je porovnateľná s formou 90 + 80 kDa ľudského plazmatického faktora VIII (t. j. doména B odstránená). Vihuma sa vyrába rekombinantnou DNA technológiou v bunkách geneticky upravenej ľudskej embryonálnej obličky (HEK) 293F. Počas výrobného procesu a ani do finálneho lieku sa nepridávajú žiadne materiály zo zvierat a ľudí.
Pomocná látka so známym účinkom
1 ml rekonštituovaného roztoku obsahuje 7,35 mg sodíka (18,4 mg sodíka na injekčnú liekovku). Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok a rozpúšťadlo na injekčný roztok.
Prášok: biely až takmer biely sypký prášok.
Rozpúšťadlo: číra, bezfarebná kvapalina.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liečba a prevencia krvácania u pacientov s hemofíliou typu A (vrodený nedostatok faktora VIII). Vihuma sa môže používať u všetkých vekových skupín.
4.2 Dávkovanie a spôsob podávania
Liečba musí byť pod dohľadom lekára, ktorý má skúsenosti s liečbou hemofílie.
Monitorovanie liečby
V priebehu liečby sa odporúča vhodným spôsobom zisťovať hladiny faktora VIII kvôli stanoveniu dávky, ktorá sa má podávať, a frekvencii opakovaných infúzií. Jednotliví pacienti sa môžu líšiť na základe ich reakcie na faktor VIII, preukázaných rôznych polčasov rozpadu a zotavení. Dávka podľa telesnej hmotnosti môže vyžadovať úpravu u podvyživených alebo obéznych pacientov. Predovšetkým v prípade veľkých chirurgických zákrokov je nevyhnutné presné monitorovanie substitučnej terapie pomocou koagulačnej analýzy (plazmatickej aktivity faktora VIII).
Pri používaní jednostupňovej analýzy zrážania na základe tromboplastínového času (aPTT, z anglického výrazu activated parcial tromboplastine time) in vitro na stanovenie aktivity faktora VIII vo vzorkách krvi pacientov môžu byť výsledné aktivity faktora VIII v plazme významne ovplyvnené typom reagencie aPTT a referenčným štandardom použitým pri analýze. Taktiež sa môžu vyskytnúť významné odlišnosti medzi výsledkom analýzy pomocou jednostupňovej analýzy zrážania aPTT a pomocou chromogénneho spôsobu stanovenia podľa Ph. Eur. Je to dôležité obzvlášť pri výmene laboratória a/alebo reagencií používaných v analýze.
Dávkovanie
Dávka a trvanie substitučnej terapie závisí od závažnosti nedostatku faktora VIII, od miesta a rozsahu krvácania a od klinického stavu pacienta.
Počet podávaných jednotiek faktora VIII sa vyjadruje v medzinárodných jednotkách (IU), čo súvisí s aktuálnym štandardom pre koncentráty podľa WHO pre lieky s faktorom VIII. Aktivita faktora VIII v plazme sa vyjadruje buď ako percento (v pomere k normálnej ľudskej plazme) alebo pokiaľ možno v medzinárodných jednotkách (v pomere k medzinárodnej norme pre faktor VIII v plazme).
Jedna medzinárodná jednotka (IU) aktivity faktora VIII zodpovedá množstvu faktora VIII v jednom ml normálnej ľudskej plazmy.
Liečba na základe potreby
Výpočet potrebnej dávky faktora VIII vychádza z empirického zistenia, že 1 medzinárodná jednotka (IU) faktora VIII na kg telesnej hmotnosti zvyšuje plazmatickú aktivitu faktora VIII o približne 2 % normálnej aktivity alebo 2 IU/dl. Potrebná dávka sa stanoví pomocou nasledovného vzorca:
Potrebné jednotky = telesná hmotnosť (kg) x potrebné zvýšenie faktora VIII (%) (IU/dl) x 0,5 (IU/kg na IU/dl)
Očakávané zvýšenie faktora VIII (% normálu) = __2 x podávané IU__
telesná hmotnosť (kg)
Množstvo, ktoré sa má podať, a frekvencia podávania musí byť vždy orientovaná na klinickú účinnosť v danom individuálnom prípade.
V prípade nasledujúcich krvácaní aktivita faktora VIII nesmie klesnúť pod uvedenú úroveň plazmatickej aktivity (v % normálu alebo IU/dl) v zodpovedajúcom období. Ako pomôcku dávkovania pri epizódach krvácania a chirurgickej operácii je možné použiť nasledovnú tabuľku.
Stupeň krvácania/ typ chirurgického postupu | Požadovaná úroveň faktora VIII (%) (IU/dl) | Frekvencia dávok (hodiny)/trvanie terapie (dni) |
| Krvácanie | ||
| Počiatočná hemartróza, svalové krvácanie alebo krvácanie v ústach | 20 – 40 | Opakujte každých 12 až 24 hodín. Najmenej 1 deň, kým krvácanie, ktoré sa prejavuje bolesťou, neprestane alebo kým sa nedosiahne zahojenie. |
| Rozsiahlejšia hemartróza, svalové krvácanie alebo hematóm | 30 – 60 | Opakujte infúziu každých 12 až 24 hodín 3 až 4 dni alebo viac, kým bolesť a akútna porucha neustúpia. |
| Život ohrozujúce krvácania | 60 – 100 | Opakujte infúziu každých 8 až 24 hodín, kým sa ohrozenie neodstráni. |
| Chirurgická operácia | ||
Menšia operácia vrátane vytrhnutia zuba | 30 – 60 | Každých 24 hodín, najmenej 1 deň, kým sa nedosiahne zahojenie. |
| Väčšia operácia | 80 – 100 (pred operáciou a po operácii) | Opakujte infúziu každých 8 – 24 hodín až do primeraného zahojenia rany, potom terapia najmenej ďalších 7 dní na udržanie aktivity faktora VIII na úrovni 30 % až 60 % (IU/dl). |
Prevencia
Na dlhodobú prevenciu pred krvácaním u pacientov so silnou hemofíliou typu A sú zvyčajné dávky 20 až 40 IU faktora VIII na kg telesnej hmotnosti v intervaloch 2 až 3 dní. Režim sa môže prispôsobiť na základe pacientovej reakcie.
V niektorých prípadoch, najmä u mladších pacientov, však môžu byť potrebné kratšie intervaly dávok alebo vyššie dávky.
Pediatrická populácia
Dávkovanie je rovnaké u dospelých aj u detí a dospievajúcich, avšak u detí a dospievajúcich môžu byť potrebné kratšie intervaly dávok alebo vyššie dávky. V súčasnosti dostupné údaje sú popísané v častiach 4.8, 5.1 a 5.2.
Spôsob podávania
Vihuma je na intravenózne použitie.
Odporúča sa podávať maximálne 4 ml za minútu.
Pokyny na rekonštitúciu lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Precitlivenosť
Rovnako ako v prípade akéhokoľvek intravenózneho proteínového lieku sú možné reakcie precitlivenosti alergického typu. Vihuma obsahuje stopy iných ľudských proteínov hostiteľských buniek než faktor VIII. Ak sa vyskytnú symptómy precitlivenosti, pacienti musia liek ihneď prestať používať a musia sa obrátiť na svojho lekára. Pacienti musia byť informovaní o skorých prejavoch reakcií precitlivenosti vrátane žihľavky, generalizovanej žihľavky, pocitu zvierania v hrudi, sipotu, hypotenzie a anafylaxie.
V prípade šoku je nutné vykonať štandardné lekárske ošetrenie šoku.
Inhibítory
Známou komplikáciou liečby jedincov s hemofíliou A je vznik neutralizujúcich protilátok (inhibítorov) faktora VIII. Tieto inhibítory sú zvyčajne imunoglobulíny IgG zamerané proti prokoagulačnej aktivite faktora VIII, ktoré sú kvantifikované v Bethesdových jednotkách (BU, z anglického výrazu Bethesda Units) na ml plazmy použitím modifikovanej skúšky. Riziko vzniku inhibítorov koreluje so závažnosťou ochorenia, ako aj s expozíciou faktoru VIII, toto riziko býva najvyššie počas prvých 50 dní expozície, ale pretrváva počas celého života, aj keď je menej časté.
Boli pozorované prípady opakovaného výskytu inhibítorov (nízky titer) po prechode z jedného lieku s faktorom VIII na iný u predtým liečených pacientov s viac ako 100 dňami expozície, ktorí majú v anamnéze vznik inhibítorov. Odporúča sa preto, aby všetci pacienti po prechode z jedného lieku na iný boli pozorne sledovaní na vznik inhibítorov.
Klinický význam tvorby inhibítorov bude závisieť od titra inhibítora, pričom menšie riziko nedostatočnej klinickej odpovede hrozí v prípade inhibítorov nízkeho titra, ktoré sú prítomné dočasne alebo zostávajú trvalo nízkeho titra, než v prípade vysokého titra inhibítorov.
Vo všeobecnosti všetci pacienti liečení liekmi s koagulačným faktorom VIII majú byť pomocou náležitých klinických pozorovaní a laboratórnych vyšetrení pozorne sledovaní na vznik inhibítorov. Ak sa očakávané hladiny aktivity faktora VIII v plazme nedosiahnu, alebo ak krvácanie nie je kontrolované vhodnou dávkou, má sa vykonať testovanie prítomnosti inhibítorov faktora VIII. U pacientov s vysokými hladinami inhibítora, terapia faktorom VIII nemusí byť účinná a treba zvážiť iné možnosti liečby. Liečba takých pacientov má byť riadená lekármi, ktorí majú skúsenosti s liečbou hemofílie a s inhibítormi faktora VIII.
Kardiovaskulárne udalosti
U pacientov s existujúcimi kardiovaskulárnymi rizikovými faktormi môže substitučná liečba s FVIII zvýšiť kardiovaskulárne riziko.
Komplikácie súvisiace s katétrom
Ak je potrebné zariadenie na centrálny žilový prístup (CVAD), treba vziať do úvahy komplikácie súvisiace so zariadením CVAD vrátane lokálnych infekcií, bakterémie a trombózy v mieste zavedenia katétra.
Pediatrická populácia
Uvedené upozornenia a opatrenia sa týkajú dospelých aj detí a dospievajúcich.
Informácie o pomocných látkach (obsah sodíka)
Tento liek obsahuje 18,4 mg sodíka v jednej injekčnej liekovke, čo zodpovedá 0,92 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelú osobu.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
4.6 Fertilita, gravidita a laktácia
S faktorom VIII sa nevykonali reprodukčné štúdie na zvieratách.
Na základe zriedkavého výskytu hemofílie typu A u žien nie sú k dispozícii skúsenosti týkajúce sa použitia faktora VIII počas gravidity a dojčenia. Preto by sa faktor VIII mal používať počas gravidity a dojčenia iba vtedy, ak je na toto použitie jasne indikovaný. Nie sú k dispozícii žiadne údaje o fertilite.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Vihuma nemá vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
U prípravkov FVIII bola zriedkavo pozorovaná precitlivenosť alebo alergické reakcie (ktoré môžu zahŕňať angioedém, pálenie a štípanie v mieste podania infúzie, zimnicu, začervenanie, bolesť hlavy, žihľavku, hypotenziu, letargiu, nevoľnosť, vyrážku, nepokoj, tachykardiu, zvieranie v hrudi, mravčenie, urtikáriu, vrátane generalizovanej urtikárie, vracanie, sipot), ktoré v niektorých prípadoch môžu prejsť do závažnej anafylaxie (vrátane šoku).
U pacientov s hemofíliou A, ktorí sú liečení pomocou faktora VIII vrátane Nuwigu, môžu vzniknúť neutralizačné protilátky (inhibítory). Ak sa takéto inhibítory vyskytnú, stav sa prejaví ako nedostatočná klinická odpoveď. V takýchto prípadoch sa odporúča obrátiť sa na špecializované pracovisko zamerané na liečbu hemofílie.
Tabuľkový zoznam nežiaducich reakcií
Tabuľka 1 uvedená nižšie je podľa triedy orgánových systémov podľa databázy MedDRA (SOC, z anglického výrazu system organ classification a preferovaných termínov). Frekvencie výchadzajúzo správ z klinických skúšaní s celkovo 355 jednotlivými subjektami so závažnou hemofíliou typu A, z ktorých 247 boli predtým liečení pacienti (PTP, z anglického výrazu previously-treated patients) a 108 boli predtým neliečení pacienti (PUP, z anglického výrazu previously-untreated patients).
Frekvencie boli posudzované podľa nasledovných konvencií: veľmi časté (≥1/10), časté (≥1/100 až <1/10), menej časté (≥1/1 000 až <1/100), zriedkavé (≥1/10 000 až <1/1 000), veľmi zriedkavé (<1/10 000), neznáme (z dostupných údajov).
V každej skupine frekvencií sú uvedené nežiaduce reakcie podľa klesajúcej závažnosti.
Tabuľka 1. Frekvencia výskytu nežiaducich reakcií na liek (ADR, z anglického výrazu adverse drug reactions) v klinických štúdiách
| Trieda orgánových systémov podľa databázy MedDRA | Nežiaduce reakcie | Frekvencia |
| Poruchy krvi a lymfatického systému | Anémia Inhibícia faktora VIII Hemoragická anémia | Menej časté* Menej časté (PTP) # Veľmi časté (PUP) # Menej časté* |
| Poruchy imunitného systému | Precitlivenosť | Časté* |
| Poruchy nervového systému | Točenie hlavy Bolesť hlavy Parestézia | Menej časté* Menej časté* Menej časté* |
| Poruchy ucha a labyrintu | Závrat | Menej časté* |
| Poruchy dýchacej sústavy, hrudníka a mediastína | Dyspnoe | Menej časté* |
| Poruchy gastrointestinálneho traktu | Sucho v ústach | Menej časté* |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Bolesť chrbta | Menej časté* |
| Celkové poruchy a reakcie v mieste podania | Pyrexia Bolesť hrudníka Zápal miesta vpichu Bolesť na mieste vpichu Malátnosť | Časté* Menej časté* Menej časté* Menej časté* Menej časté* |
| Laboratórne a funkčné vyšetrenia | Pozitívny nález neneutralizačnej protilátky (u PTP) | Menej časté* |
*Vypočítané ako pacienti s ADR na celkový počet 355 pacientov, ktorí sa zúčastnili štúdie, z ktorých 247 pacientov bolo predtým liečených (PLP) a 108 predtým neliečených pacientov (PUP). # Frekvencia vychádza zo štúdií so všetkými liekmi FVIII, ktoré zahŕňali pacientov so závažnou hemofíliou A. PTP = predtým liečení pacienti (z anglického výrazu previously-treated patients), PUP = predtým neliečení pacienti (z anglického výrazu previously-untreated patients)
Popis vybraných nežiaducich reakcií
U jedného dospelého pacienta bola zistená neneutralizačná protilátka faktora VIII (pozri Tabuľka 1). Vzorku testovalo centrálne laboratórium v ôsmich riedeniach. Výsledok bol pozitívny iba v zrieďovacom pomere 1 a titer protilátky bol veľmi nízky. Inhibičná aktivita, meraná pomocou upraveného Bethesdovho testu, nebola u tohto pacienta zistená. Klinická účinnosť Vihumau a jeho obnova in vivo nebola u tohto pacienta ovplyvnená.
Pediatrická populácia
Predpokladá sa, že frekvencia, typ a závažnosť nežiaducich reakcií u detí a dospievajúcich je rovnaká ako u dospelých.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Neboli zaznamenané žiadne prípady predávkovania.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antihemoragiká, koagulačný faktor VIII, ATC kód: B02BD02.
Komplex faktora VIII/von Willebrandovho faktora tvoria dve molekuly (faktor VIII a von Willebrandov faktor) s odlišnými fyziologickými funkciami. Po infúzii pacientovi s hemofíliou sa faktor VIII naviaže na von Willebrandov faktor v krvnom obehu pacienta. Aktivovaný faktor VIII pôsobí ako kofaktor pre aktivovaný faktor IX a urýchľuje premenu faktora X na aktivovaný faktor X. Aktivovaný faktor X premieňa protrombín na trombín. Trombín potom premieňa fibrinogén na fibrín a tým sa môže vytvoriť krvná zrazenina. Hemofília typu A je pohlavne viazaná dedičná porucha zrážavosti krvi z dôvodu zníženej úrovne faktora VIII:C a spôsobuje profúzne krvácanie do kĺbov, svalov alebo vnútorných orgánov, buď spontánne alebo v dôsledku úrazovej alebo chirurgickej traumy. Plazmatické úrovne faktora VIII sa zvyšujú substitučnou liečbou, čo dočasne umožňuje korekciu nedostatku faktora VIII a korekciu tendencií krvácania.
Dospelá a adolescentná populácia vo veku 12 – 65 rokov
Profylaxia: V klinickej štúdii u 32 dospelých pacientov so závažnou hemofíliou typu A bol medián spotreby Vihumau na prevenciu 468,7 IU/kg/mesiac.
Ošetrenie krvácania: Medián dávky na liečbu epizódy krvácania bol 33,0 IU/kg v prípade nečakaných krvácaní u pacientov, ktorí sa liečili preventívne. V ďalšej klinickej štúdii sa 22 dospelých pacientov liečilo podľa potreby. Celkovo sa liečilo 986 epizód krvácania s mediánom dávky 30,9 IU/kg. Vo všeobecnosti si menšie krvácania vyžadovali o niečo nižšie a silnejšie krvácania až trojnásobne vyššie mediány dávok.
Individualizovaná profylaxia: Individualizovaná profylaxia založená na farmakokinetických parametroch bola vyhodnotená u 66 dospelých PTP pacientoch s ťažkou hemofíliou typu A. Po 1-3-mesačnej štandardnej profylaktickej fáze (dávkovanie každý ďalší deň alebo 3 x do týždňa), 44 (67 %) pacientov prešlo na dávkovací režim založený na vyhodnotení ich farmakokinetických parametrov a 40 pacientov dokončilo 6-mesačnú profylaxiu podľa pridelenej dávkovacej a liečebnej schémy. Z týchto pacientov 34 (85 %) boli ošetrení dva razy týždenne alebo zriedkavejšie. 33 (82,5 %) pacientov nezažilo žiadne krvácanie a 36 (90,0 %) pacientov nemalo spontánne krvácania. Priemerná ± SD ročná miera krvácania bola 1,2 ± 3,9 a priemerná ± SD dávka bola 52,2 ± 12,2 IU/kg na injekciu a 99,7 ± 25,6 IU/kg na týždeň.
Poznámka: ročná miera krvácania (angl. ABR – annual bleeding rate) sa nemôže porovnávať medzi rôznymi koncentráciami faktorov a medzi rôznymi klinickými štúdiami.
Pediatrická populácia
Údaje sa získali od 29 predtým liečených detí vo veku 2 až 5 rokov, 31 detí vo veku 6 až 12 rokov a jedného dospievajúceho vo veku 14 rokov. Medián dávky na preventívnu infúziu bol 37,8 IU/kg. Dvadsať pacientov používalo medián dávok viac ako 45 IU/kg. Medián spotreby Vihumau na prevenciu na mesiac bol 521,9 IU/kg. Na liečbu krvácania u detí bol potrebný vyšší medián dávky Vihumau (43,9 IU/kg) než u dospelých (33,0 IU/kg) a na liečbu stredných až silnejších krvácaní bol tiež potrebný vyšší medián dávky než na liečbu slabších krvácaní (78,2 IU/kg oproti 41,7 IU/kg). U mladších detí bol vo všeobecnosti potrebný vyšší medián dávok (6 – 12 rokov: 43,9 IU/kg; 2 – 5 rokov: 52,6 IU/kg). Tieto údaje boli potvrdené dlhodobým sledovaním 49 z týchto detí, ktoré boli liečené po dodatočnú priemernú dobu približne 30 mesiacov (rozpätie od 9,5 do 52 mesiacov); počas tohto obdobia 45 % detí nemalo spontánne krvácania.
Údaje od 108 predtým neliečených pacientov so závažnou hemofíliou typu A (<1 % FVIII:C) sa získali z prospektívnej, otvorenej klinickej štúdie. U väčšiny pacientov bolapo výskyte prvej epizódy krvácania vyžadujúcej liečbu zahájená profylaktická liečba.
5.2 Farmakokinetické vlastnosti
Dospelá populácia
Tabuľka 2. Farmakokinetické parametre pre Vihuma (dávka: 50 IU/kg) u dospelých, predtým liečených pacientov (vek 18 – 65 rokov) so závažnou hemofíliou typu A (n = 20)
| Farmakokinetický parameter | Chromogénny spôsob stanovenia | |
| Priemer ± SD | Medián (rozsah) | |
| AUC (hod*IU/ml) | 22,6 ± 8,0 | 22,3 (8,4 – 38,1) |
| T1/2 (hod) | 14,7 ± 10,4 | 12,5 (5,4 – 55,6) |
| IVR (%/IU/kg) | 2,5 ± 0,4 | 2,5 (1,7 – 3,2) |
| CL (ml/hod/kg) | 3,0 ± 1,2 | 2,7 (1,5-6,4) |
AUC = plocha pod krivkou (FVIII:C), T1/2 = terminálny polčas rozpadu,
IVR = prírastková obnova in vivo, CL = klírens, SD = Štandardná odchýlka
Tabuľka 3. Farmakokinetické parametre pre Vihuma (dávka: 50 IU/kg) u predtým liečených detí vo veku 6 až 12 rokov so závažnou hemofíliou typu A (n = 12)
| Farmakokinetický parameter | Chromogénny spôsob stanovenia | |
| Priemer ± SD | Medián (rozsah) | |
| AUC (hod*IU/ml) | 13,2 ± 3,4 | 12,8 (7,8 – 19,1) |
| T1/2 (hod) | 10,0 ± 1,9 | 9,9 (7,6 – 14,1) |
| IVR (%/IU/kg) | 1,9 ± 0,4 | 1,9 (1,2 – 2,6) |
| CL (ml/hod/kg) | 4,3 ± 1,2 | 4,2 (2,8 - 6,9) |
AUC = plocha pod krivkou (FVIII:C), T1/2 = terminálny polčas rozpadu,
IVR = prírastková obnova in vivo, CL = klírens, SD = Štandardná odchýlka
Tabuľka 4. Farmakokinetické parametre pre Vihuma (dávka: 50 IU/kg) u predtým liečených detí vo veku 2 až 5 rokov so závažnou hemofíliou typu A (n = 13)
| Farmakokinetický parameter | Chromogénny spôsob stanovenia | |
| Priemer ± SD | Medián (rozsah) | |
| AUC (hod*IU/ml) | 11,7 ± 5,3 | 10,5 (4,9 – 23,8) |
| T1/2 (hod) | 9,5 ± 3,3 | 8,2 (4,3 – 17,3) |
| IVR (%/IU/kg) | 1,9 ± 0,3 | 1,8 (1,5 – 2,4) |
| CL (ml/hod/kg) | 5,4 ± 2,4 | 5,1 ( 2,3 – 10,9) |
AUC = plocha pod krivkou (FVIII:C), T1/2 = terminálny polčas rozpadu,
IVR = prírastková obnova in vivo, CL = klírens, SD = Štandardná odchýlka
Pediatrická populácia
Ako je známe z literatúry, obnova a polčas rozpadu bol kratší u mladých detí než u dospelých a klírens vyšší, čo môže byť spôsobené čiastočne známym vyšším objemom plazmy na kilogram telesnej hmotnosti u mladších pacientov.
Podskupiny s upravenou hmotnosťou
Tabuľka 5. Farmakokinetické parametre pre Vihuma s upravenou hmotnosťou (dávka: 50 IU/kg) u dospelých, predtým liečených pacientov (vek 18 – 65 rokov) so závažnou hemofíliou typu A (n = 20)
Farmakokinetický parameter | Všetci (n=20) | Normálna hmotnosť (n=14) | Mierne adipózni (n=4) | Adipózni (n=2) |
| Chromogénny spôsob stanovenia, Priemer ± SD | ||||
| AUC (hod*IU/ml) | 22,6 ± 8,0 | 20,4 ± 6,9 | 24,9 ± 8,9 | 33,5 ± 6,5 |
| T1/2 (hod) | 14,7 ± 10,4 | 14,7 ± 12,1 | 13,4 ± 5,9 | 17,2 ± 4,8 |
| IVR (%/IU/kg) | 2,5 ± 0,4 | 2,4 ± 0,4 | 2,7 ± 0,4 | 2,8 ± 0,3 |
| CL (ml/hod/kg) | 3,0 ± 1,2 | 3,2 ± 1,3 | 2,6 ± 1,0 | 1,8 ± 0,4 |
| Chromogénny spôsob stanovenia, medián (rozsah) | ||||
| AUC (hod*IU/ml) | 22,3 (8,4 – 38,1) | 21,2 (8,4 – 32,6) | 23,3 (17,4 – 35,5) | 33,5 (28,9 – 38,1) |
| T1/2 (hod) | 12,5 (5,4 – 55,6) | 12,3 (5,4 – 55,6) | 11,2 (9,3 – 22,0) | 17,2 (13,8 – 20,6) |
| IVR (%/IU/kg) | 2,5 (1,7 – 3,2) | 2,4 (1,7 – 3,1) | 2,8 (2,3 – 3,2) | 2,8 (2,6 – 3,0) |
| CL (ml/hod/kg) | 2,7 (1,5 – 6,4) | 2,8 (1,7 – 6,4) | 2,5 (1,6 – 3,7) | 1,8 (1,5 – 2,0) |
Normálna hmotnosť: BMI 18,5 – 25 kg/m2, mierne adipózni: BMI 25 – 30 kg/m2, adipózni: BMI > 30 kg/m2, SD = Štandardná odchýlka
5.3 Predklinické údaje o bezpečnosti
V predklinických štúdiách sa Vihuma používal na bezpečnú a účinnú obnovu hemostázy u psov s hemofíliou. Toxikologické štúdie preukázali, že lokálne intravenózne podávanie a systémová expozícia boli u laboratórnych zvierat (potkany a makaky dlhochvosté) dobre tolerované.
Osobitné štúdie s dlhodobým opakovaným podávaním ako štúdie reprodukčnej toxicity, chronickej toxicity a karcinogenity sa s Vihumaom nevykonali z dôvodu imunitnej reakcie na heterológne proteíny u všetkých neľudských cicavčích druhov.
Nevykonali sa žiadne štúdie mutagénneho potenciálu Vihumau.
Hodnotenia ex vivo pomocou komerčnej testovacej súpravy na stanovenie reakcie T buniek na proteínovú terapiu naznačujú nízke riziko imunogenity.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Prášok
sacharóza
chlorid sodný
dihydrát chloridu vápenatého
arginínium-chlorid
dihydrát citrónanu sodného
poloxamér 188
Rozpúšťadlo
voda na injekcie
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
Môžu sa používať iba injekčné súpravy, ktoré sú súčasťou balenia, pretože adsorpcia ľudského koagulačného faktora VIII na vnútorné povrchy niektorých injekčných zariadení môže spôsobiť zlyhanie liečby.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
2 roky
Počas času použiteľnosti môže byť liek uchovávaný pri izbovej teplote (do 25 °C) počas jedného nepretržitého obdobia nie dlhšie ako 1 mesiac. Ak bol liek už raz vybratý z chladničky, nesmie sa už do chladničky vrátiť. Zaznačte si, prosím, na škatuľke dátum, kedy ste začali liek uchovávať pri izbovej teplote.
Po rekonštitúcii
Po rekonštitúcii bola preukázaná chemická a fyzikálna stabilita pre použitie počas 24 hodín pri skladovaní pri izbovej teplote.
Z mikrobiologického hľadiska sa liek musí použiť ihneď po rekonštitúcii. Ak sa nepoužije ihneď, za čas skladovania po otvorení a za podmienky pred použitím je zodpovedný používateľ. Rekonštituovaný roztok skladujte pri izbovej teplote. Neuchovávajte v chladničke po rekonštitúcii.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte injekčnú liekovku v pôvodnom obale na ochranu pred svetlom.
Uchovávanie pri izbovej teplote a podmienky uchovávania lieku po rekonštitúcii, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Každé balenie obsahuje:
- 1 injekčnú liekovku s práškom s 250, 500, 1000, 2000, 2500, 3000 alebo 4000 IU simoktokogu alfa v sklenenej injekčnej liekovke typu 1, uzatvorenej obalenou brómbutylovou zátkou a utesnenej hliníkovým vyklápacím viečkom
- Rozpúšťadlo: 1 naplnená injekčná striekačka z borokremičitého skla obsahuje 2,5 ml vody na injekcie
- 1 sterilný adaptér injekčnej liekovky na rekonštitúciu s 1 motýlikovou ihlou a 2 alkoholovými tampónmi
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Prášok rekonštituujte iba s rozpúšťadlom (2,5 ml vody na injekcie), ktoré je súčasťou balenia, pomocou dodávanej injekčnej súpravy. Injekčnú liekovku pozvoľna otáčajte, kým sa všetok prášok nerozpustí. Po rekonštitúcii naberte roztok späť do injekčnej striekačky.
Pred podávaním vizuálne skontrolujte, či v rekonštituovanom roztoku nie sú cudzorodé častice a zafarbenie. Rekonštituovaný liek je číry, bezfarebný roztok, bez prítomnosti cudzorodých častíc, ktorý má pH 6,5 až 7,5. Nepoužívajte roztoky, ktoré sú zakalené alebo majú usadeniny.
Pokyny na prípravu a podávanie
- 1. Počkajte, kým injekčná striekačka s rozpúšťadlom (voda na injekcie) a prášok v uzatvorenej injekčnej liekovke dosiahnu izbovú teplotu. Môžete ich podržať v rukách, kým nebudete cítiť, že sú rovnako teplé ako vaše ruky. Injekčnú liekovku a naplnenú injekčnú striekačku nezohrievajte iným spôsobom. Táto teplota sa má zachovať počas rekonštitúcie.
- 2. Odstránením plastového viečka z injekčnej liekovky s práškom odkryte stredové časti gumenej zátky. Neodstraňujte sivú zátku ani kovový krúžok okolo vrchu injekčnej liekovky.
- 3. Utrite vrch injekčnej liekovky alkoholovým tampónom. Nechajte alkohol uschnúť.
- 4. Stiahnite papierový kryt z obalu adaptéra injekčnej liekovky. Nechajte adaptér v obale.
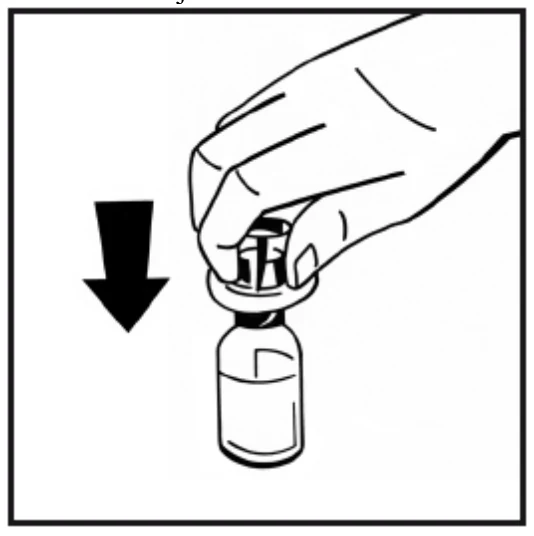
- 5. Položte injekčnú liekovku s práškom na rovný povrch a chyťte ju. Zoberte obal adaptéra a umiestnite adaptér injekčnej liekovky na stred gumenej zátky injekčnej liekovky s práškom. Silno zatlačte obal adaptéra, kým hrot adaptéra neprejde cez gumenú zátku. Adaptér nakoniec zacvakne na injekčnú liekovku.
- 6. Stiahnite papierový kryt z obalu naplnenej injekčnej striekačky. Držte tyčinku piestu na konci
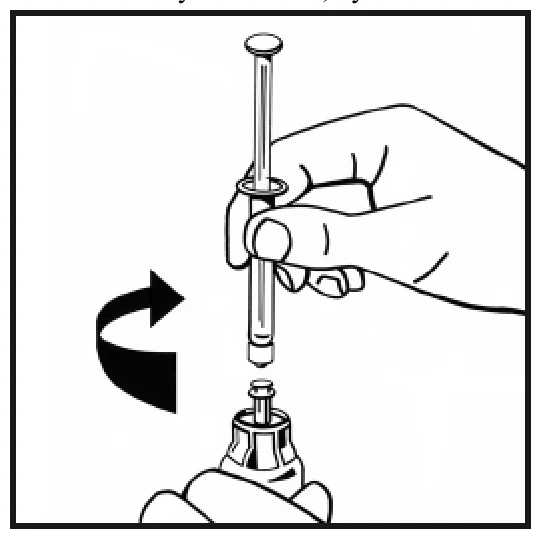
a nedotýkajte sa tela. Zaskrutkujte závitový koniec tyčinky piestu do piestu injekčnej striekačky s rozpúšťadlom otáčaním piestu v smere hodinových ručičiek, kým nebudete cítiť slabý odpor. 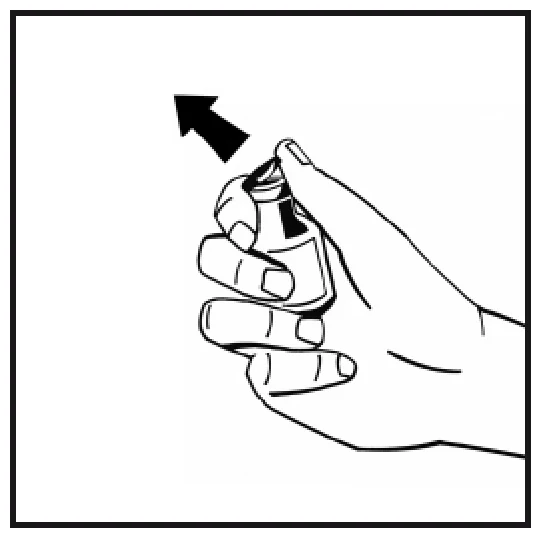
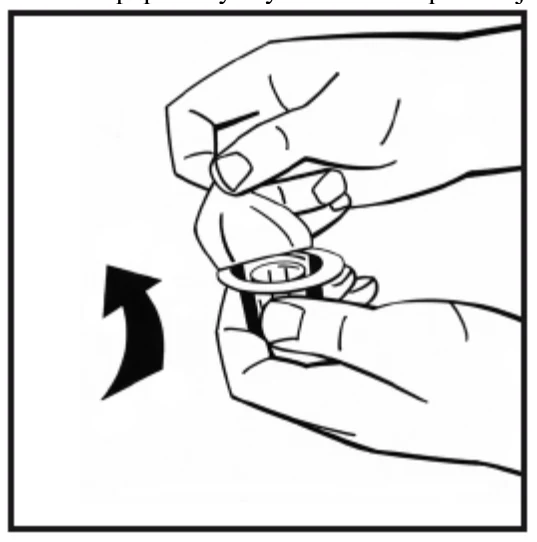
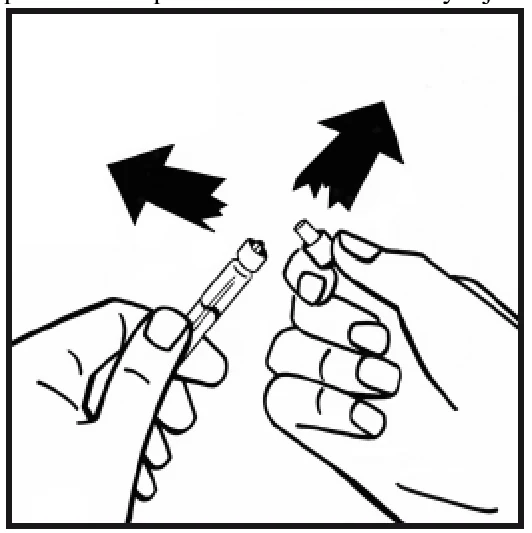
- 7. Odlomte ochranný plastový hrot od druhého konca injekčnej striekačky s rozpúšťadlom prelomením perforácie viečka. Nedotýkajte sa vnútra viečka ani hrotu injekčnej striekačky.
- 8. Odstráňte obal adaptéra z hornej časti injekčnej liekovky a zahoďte ho.
- 9. Pevne spojte injekčnú striekačku s rozpúšťadlom s adaptérom injekčnej liekovky otočením v smere hodinových ručičiek, kým nebudete cítiť odpor.
- 10. Pomaly vstreknite všetko rozpúšťadlo do injekčnej liekovky s práškom zatlačením tyčinky
piestu. 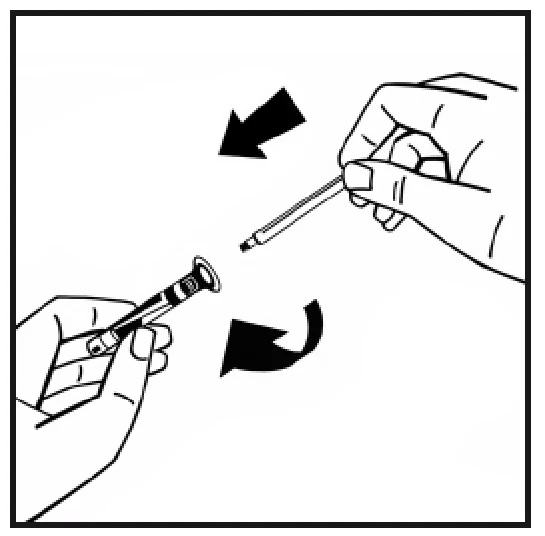
- 11. Bez odstránenia injekčnej striekačky rozpustite prášok jemným pohybom alebo viacnásobným krúžením s injekčnou liekovkou. Netrepte. Počkajte, kým sa všetok prášok úplne nerozpustí.
- 12. Pred podávaním skontrolujte, či v konečnom roztoku nie sú žiadne častice. Roztok musí byť číry a bezfarebný, prakticky bez viditeľných častíc. Nepoužívajte roztoky, ktoré sú zakalené alebo majú usadeniny.
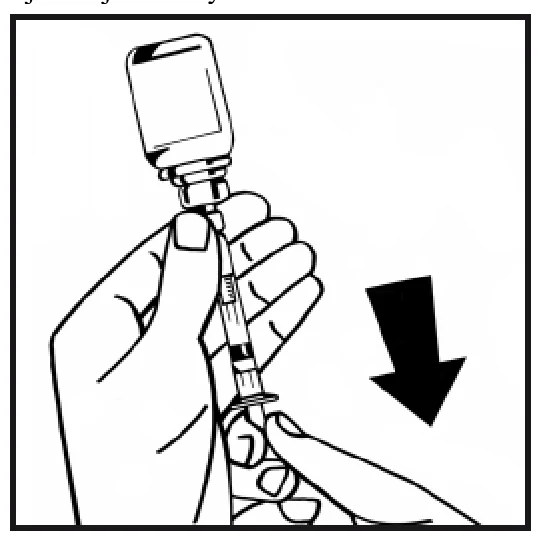
- 13. Obráťte injekčnú liekovku pripojenú k injekčnej striekačke hore dnom a pomaly vtiahnite konečný roztok do injekčnej striekačky. Do injekčnej striekačky musí prejsť celý obsah injekčnej liekovky.
- 14. Odpojte naplnenú injekčnú striekačku od adaptéra injekčnej liekovky otočením injekčnej liekovky proti smeru hodinových ručičiek a prázdnu injekčnú liekovku zahoďte.
- 15. Roztok je teraz pripravený a má sa ihneď použiť. Neuchovávajte v chladničke.
- 16. Očistite zvolené miesto vpichu jedným z alkoholových tampónov, ktoré sú súčasťou balenia.
- 17.
Pripojte k injekčnej striekačke infúznu súpravu, ktorá je súčasťou balenia.
Vsuňte ihlu infúznej súpravy do zvolenej žily, ako vás to naučili. Ak ste použili škrtidlo, aby bola žila lepšie vidieť, pred začatím vstrekovania roztoku toto škrtidlo uvoľnite. Dajte pozor, aby do injekčnej striekačky nevtekala naspäť žiadna krv, pretože by sa mohla zraziť a upchať injekčnú striekačku, čo by vám zabránilo podať injekčne správnu dávku.
- 18. Roztok vstrekujte do žily pomalou rýchlosťou, nie rýchlejšie než 4 ml za minútu.
Ak použijete viac ako jednu injekčnú liekovku s práškom na jedno ošetrenie, môžete znova použiť tú istú injekčnú ihlu z infúznej súpravy. Adaptér injekčnej liekovky a injekčná striekačka sú určené len na jedno použitie.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami. 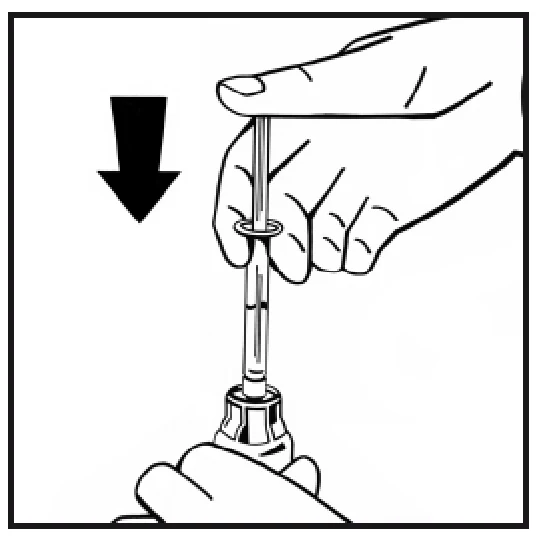
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Octapharma AB
Lars Forssells gata 23
112 75 Stockholm
Švédsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/16/1168/001
EU/1/16/1168/002
EU/1/16/1168/003
EU/1/16/1168/004
EU/1/16/1168/005
EU/1/16/1168/006
EU/1/16/1168/007
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 13. februára 2017
Dátum posledného predĺženia registrácie: 22. septembra 2021
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu.