


Súhrn charakteristických vlastností lieku (SPC) - Vyloy
1. NÁZOV LIEKU
Vyloy 100 mg prášok na koncentrát na infúzny roztok
Vyloy 300 mg prášok na koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Vyloy 100 mg prášok na koncentrát na infúzny roztok
Každá injekčná liekovka prášku na koncentrát na infúzny roztok obsahuje 100 mg zolbetuximabu.
Vyloy 300 mg prášok na koncentrát na infúzny roztok
Každá injekčná liekovka prášku na koncentrát na infúzny roztok obsahuje 300 mg zolbetuximabu.
Po rekonštitúcii každý ml roztoku obsahuje 20 mg zolbetuximabu.
Zolbetuximab sa produkuje v bunkách vaječníkov čínskeho škrečka technológiou rekombinantnej DNA.
Pomocná látka so známym účinkom
Každý ml koncentrátu obsahuje 0,21 mg polysorbátu 80.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok na koncentrát na infúzny roztok.
Biely až sivobiely lyofilizovaný prášok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Vyloy je v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny indikovaný v prvej línii liečby dospelých pacientov s lokálne pokročilým neresekovateľným alebo metastázujúcim HER2-negatívnym adenokarcinómom žalúdka alebo gastroezofageálnej junkcie (gastro-oesophageal junction, GEJ), ktorých nádory sú claudin (CLDN) 18.2-pozitívne (pozri časť 4.2).
4.2 Dávkovanie a spôsob podávania
Liečbu má predpísať, začať a viesť lekár so skúsenosťami s používaním protinádorovej liečby. Majú byť dostupné zdroje na zvládnutie reakcií z precitlivenosti a/alebo anafylaktických reakcií.
Výber pacientov
Vhodní pacienti majú mať CLDN18.2-pozitívny stav nádoru definovaný ako ≥ 75 % nádorových buniek preukazujúcich stredné až silné imunohistochemické farbenie CLDN18 v membráne na základe hodnotenia IVD s označením CE s príslušným určeným použitím. Ak nie je dostupná IVD s označením CE, má sa použiť alternatívny validovaný test.
Dávkovanie
Pred podaním
Ak sa u pacienta pred podaním zolbetuximabu vyskytuje nevoľnosť a/alebo vracanie, pred podaním prvej infúzie má byť závažnosť príznakov znížená na stupeň ≤ 1.
Pred každou infúziou zolbetuximabu majú pacienti dostať premedikáciu kombináciou antiemetík (napr. blokátory receptora NK-1 a blokátory receptora 5-HT3, ako aj iné lieky, ako je indikované).
Premedikácia kombináciou antiemetík je dôležitá na zvládnutie nevoľnosti a vracania, aby sa predišlo predčasnému ukončeniu liečby zolbetuximabom (pozri časť 4.4). Môže sa tiež zvážiť premedikácia systémovými kortikosteroidmi podľa miestnych usmernení o liečbe, najmä pred prvou infúziou zolbetuximabu.
Odporúčaná dávka
Odporúčaná nasycovacia dávka a udržiavacie dávky zolbetuximabu sa majú vypočítať podľa povrchovej plochy tela (body surface area, BSA), ako uvádza tabuľka 1.
Tabuľka 1. Odporúčaná dávka zolbetuximabu na základe BSA
Jednorazová nasycovacia dávka | Udržiavacie dávky | Trvanie liečby |
Zolbetuximab podávajte v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny (pozri časť 5.1).b | Začínajúc 3 týždne po jednorazovej nasycovacej dávke 600 mg/m2 intravenózne každé 3 týždne alebo Začínajúc 2 týždne po jednorazovej nasycovacej dávke 400 mg/m2 intravenózne každé 2 týždne Zolbetuximab podávajte v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny (pozri časť 5.1).b | Do progresie ochorenia alebo neprijateľnej toxicity. |
a. Trvanie cyklu zolbetuximabu je stanovené na základe príslušnej základnej chemoterapie (pozri časť 5.1).
b. Informácie o dávkovaní chemoterapie nájdete v informáciách o predpisovaní chemoterapie s obsahom fluoropyrimidínu alebo platiny.
Úpravy dávky
Neodporúča sa znižovanie dávky zolbetuximabu. Nežiaduce reakcie na zolbetuximab sa manažujú znížením rýchlosti, prerušením a/alebo ukončením infúzie, ako je uvedené v tabuľke 2.
Tabuľka 2. Úpravy dávky zolbetuximabu
| Nežiaduca reakcia | Závažnosťa | Úprava dávky |
| Reakcie z precitlivenosti | Anafylaktická reakcia, podozrenie na anafylaxiu, stupeň 3 alebo 4 | Ihneď zastavte infúziu a liečbu natrvalo ukončite. |
| stupeň 2 | Prerušte infúziu do ≤ stupňa 1, potom ju obnovte pri zníženej rýchlosti infúzieb pre zvyšok infúzie. Pri ďalšej infúzii podajte premedikáciu antihistaminikami a podajte podľa rýchlostí infúzií v tabuľke 3. | |
| Reakcia súvisiaca s infúziou | stupeň 3 alebo 4 | Ihneď zastavte infúziu a liečbu natrvalo ukončite. |
| stupeň 2 | Prerušte infúziu do ≤ stupňa 1, potom ju obnovte pri zníženej rýchlosti infúzieb pre zvyšok infúzie. Pri ďalšej infúzii podajte premedikáciu antihistaminikami a podajte podľa rýchlostí infúzií v tabuľke 3. | |
| Nevoľnosť | stupeň 2 alebo 3 | Prerušte infúziu do ≤ stupňa 1, potom ju obnovte pri zníženej rýchlosti infúzieb pre zvyšok infúzie. Pri ďalšej infúzii podajte podľa rýchlostí infúzií v tabuľke 3. |
| Vracanie | stupeň 4 | Liečbu natrvalo ukončite. |
| stupeň 2 alebo 3 | Prerušte infúziu do ≤ stupňa 1, potom ju obnovte pri zníženej rýchlosti infúzieb pre zvyšok infúzie. Pri ďalšej infúzii podajte podľa rýchlostí infúzií v tabuľke 3. |
a. Toxicita bola hodnotená podľa National Cancer Institute Common Terminology Criteria for
Adverse Events, verzia 4.03 (NCI-CTCAE v 4.03), kde stupeň 1 je mierny, stupeň 2 je stredne závažný, stupeň 3 je závažný a stupeň 4 je život ohrozujúci.
b. Znížená rýchlosť infúzie sa má stanoviť na základe klinického posúdenia lekárom podľa znášanlivosti pacienta, závažnosti toxicity a predtým tolerovanej rýchlosti infúzie (odporúčania na monitorovanie pacientov, pozri časť 4.4).
Osobitné populácie
Starší pacienti
U pacientov vo veku ≥ 65 rokov sa nevyžaduje žiadna úprava dávky (pozri časť 5.2). Údaje
o pacientoch vo veku 75 rokov a starších, ktorí dostali zolbetuximab, sú obmedzené.
Porucha funkcie obličiek
U pacientov s miernou (klírens kreatinínu [CrCL] ≥ 60 až < 90 ml/min) alebo stredne závažnou (CrCL ≥ 30 až < 60 ml/min) poruchou funkcie obličiek sa nevyžaduje žiadna úprava dávky. U pacientov so závažnou poruchou funkcie obličiek (CrCL ≥ 15 až < 30 ml/min) neboli stanovené žiadne odporúčania týkajúce sa dávky (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou poruchou funkcie pečene (hladina celkového bilirubínu [TB] ≤ horný limit normálu [upper limit normal, ULN] a aspartátaminotransferázy [AST] > ULN alebo TB > 1 až 1,5 × ULN a akákoľvek hladina AST) sa nevyžaduje žiadna úprava dávky. Neboli stanovené žiadne odporúčania týkajúce sa dávky u pacientov so stredne závažnou (TB > 1,5 až 3 × ULN a akoukoľvek hladinou AST) alebo závažnou (TB > 3 až 10 × ULN a akákoľvek hladina AST) poruchou funkcie pečene (pozri časť 5.2).
Pediatrická populácia
Neexistuje žiadne relevantné použitie zolbetuximabu v pediatrickej populácii na liečbu adenokarcinómu žalúdka alebo gastroezofageálnej junkcie.
Spôsob podávania
Zolbetuximab je na intravenózne použitie. Odporúčaná dávka sa podáva intravenóznou infúziou v trvaní minimálne 2 hodín. Tento liek sa nesmie podávať ako intravenózny push alebo bolusová injekcia.
Ak sa zolbetuximab a chemoterapia s obsahom fluoropyrimidínu a platiny podávajú v rovnaký deň, zolbetuximab sa musí podávať prvý.
Aby sa minimalizovali potenciálne nežiaduce reakcie, odporúča sa začať každú infúziu pri nižšej rýchlosti počas 30 – 60 minút a postupne jej rýchlosť podľa tolerancie zvyšovať v priebehu infúzie (pozri tabuľku 3).
Ak doba infúzie prekračuje odporúčanú dobu uchovávania pri izbovej teplote (≤ 25 °C po dobu 8 hodín od konca prípravy infúzneho roztoku), infúzny vak sa musí zlikvidovať a musí sa pripraviť nový infúzny vak, aby sa mohlo pokračovať s infúziou (odporúčané doby uchovávania, pozri časť 6.3).
Tabuľka 3. Rýchlosti infúzie odporúčané pre každú infúziu zolbetuximabu
| Dávka zolbetuximabu | Rýchlosť infúzie | ||
Prvých 30 - 60 minút | Zostávajúca doba infúzieb | ||
Jedna nasycovacia dávka (1. cyklus,
| 800 mg/m2 | 75 mg/m2/h | 150 – 300 mg/m2/h |
| Udržiavacie dávky | 600 mg/m2 každé 3 týždne alebo 400 mg/m2 každé 2 týždne | 75 mg/m2/h alebo 50 mg/m2/h | 150 – 300 mg/m2/h alebo 100 – 200 mg/m2/h |
a. Trvanie cyklu zolbetuximabu je stanovené na základe príslušného chemoterapeutického základu (pozri časť 5.1).
b. Ak sa po 30 – 60 minútach nevyskytnú nežiaduce reakcie, rýchlosť infúzie sa môže podľa tolerancie zvýšiť.
Pokyny na rekonštitúciu a riedenie lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Reakcie z precitlivenosti
U pacientov liečených zolbetuximabom v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny sa počas klinických štúdií vyskytli reakcie z precitlivenosti vrátane anafylaktickej reakcie a precitlivenosti na liek (pozri časť 4.8).
Pacienti majú byť monitorovaní počas infúzie zolbetuximabu a po nej (aspoň 2 hodiny alebo dlhšie, ak je to klinicky indikované) kvôli reakciám z precitlivenosti s príznakmi a prejavmi, ktoré silne naznačujú anafylaxiu (žihľavka, opakovaný kašeľ, sipot a stiahnuté hrdlo/zmeny hlasu).
Reakcie z precitlivenosti sa majú manažovať podľa úprav dávok, ako sa odporúča v tabuľke 2.
Reakcie súvisiace s infúziou
V klinických štúdiách zolbetuximabu v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny sa vyskytli reakcie súvisiace s infúziou (infusion-related reactions, IRR) (pozri časť 4.8).
U pacientov sa majú sledovať prejavy a príznaky reakcií súvisiacich s infúziou vrátane nevoľnosti, vracania, bolesti brucha, hypersekrécie slín, pyrexie, nepríjemného pocitu na hrudníku, zimnice, bolesti chrbta, kašľa a hypertenzie. Tieto prejavy a príznaky sú obvykle reverzibilné po prerušení infúzie.
Reakcie súvisiace s infúziou sa majú manažovať podľa úprav dávok, ako sa odporúča v tabuľke 2.
Nevoľnosť a vracanie
Počas klinických štúdií boli najčastejšie pozorovanými gastrointestinálnymi nežiaducimi reakciami pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny nevoľnosť a vracanie (pozri časť 4.8).
Na prevenciu nevoľnosti a vracania sa odporúča premedikácia kombináciou antiemetík pred každou infúziou zolbetuximabu (pozri časť 4.2).
Počas infúzie a po nej majú byť pacienti monitorovaní a manažovaní štandardnou starostlivosťou vrátane antiemetík alebo náhrady tekutín, ako je klinicky indikované.
Nevoľnosť a vracanie majú byť manažované podľa úprav dávok, ako sa odporúča v tabuľke 2.
Podporné opatrenia pred začiatkom liečby zolbetuximabom
Pred liečbou zolbetuximabom v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny by mali predpisujúci lekári zhodnotiť individuálne riziko gastrointestinálnej toxicity u pacienta. Je dôležitý proaktívny manažment nevoľnosti a vracania, aby sa zmiernilo potenciálne riziko zníženej expozície zolbetuximabu a/alebo chemoterapii.
Na prevenciu nevoľnosti a vracania sa odporúča premedikácia kombináciou antiemetík pred každou infúziou zolbetuximabu. Počas infúzie je dôležité dôkladne monitorovať pacientov a manažovať gastrointestinálnu toxicitu prerušením infúzie a/alebo znížením rýchlosti infúzie, aby sa minimalizovalo riziko závažných nežiaducich reakcií alebo predčasného ukončenia liečby. Počas infúzie a po nej majú byť pacienti monitorovaní a manažovaní štandardnou starostlivosťou vrátane antiemetík alebo náhrady tekutín, ako je klinicky indikované.
Pacienti vylúčení z klinických štúdií
Pacienti boli vylúčení z klinických štúdií, ak mali plné alebo čiastočné zlyhanie evakuácie žalúdka, pozitívny test na infekciu vírusom ľudskej imunitnej nedostatočnosti (HIV) alebo známou infekciou aktívnym vírusom hepatitídy B alebo C, významné kardiovaskulárne ochorenie (napr. kongestívne srdcové zlyhávanie triedy III alebo IV podľa NYHA (New York Heart Association), anamnézu významných komorových arytmií, interval QTc > 450 ms u mužov alebo > 470 ms u žien) alebo anamnézu metastáz do centrálneho nervového systému.
Informácie o pomocných látkach
Tento liek obsahuje 1,05 mg polysorbátu 80 v každej 100 mg injekčnej liekovke a 3,15 mg polysorbátu 80 v každej 300 mg injekčnej liekovke. Polysorbáty môžu vyvolať alergické reakcie.
Tento liek neobsahuje sodík, ale na riedenie zolbetuximabu pred podaním sa používa infúzny roztok chloridu sodného 9 mg/ml (0,9 %), čo je potrebné vziať do úvahy v súvislosti s denným príjmom sodíka pacientom.
4.5 Liekové a iné interakcie
So zolbetuximabom sa nevykonali žiadne formálne farmakokinetické štúdie liekových interakcií. Keďže sa zolbetuximab vylučuje z obehu katabolizmom, neočakávajú sa žiadne metabolické liekové interakcie.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ako preventívne opatrenie by ženy vo fertilnom veku mali byť poučené, aby používali účinnú antikoncepciu na prevenciu gravidity počas liečby.
Gravidita
Nie sú k dispozícii údaje o použití zolbetuximabu u gravidných žien. V reprodukčnej a vývojovej štúdii na zvieratách s intravenóznym podávaním zolbetuximabu gravidným myšiam počas organogenézy neboli pozorované žiadne nežiaduce účinky (pozri časť 5.3). Zolbetuximab sa má podávať gravidným ženám len ak prínos prevyšuje možné riziko.
Dojčenie
Nie sú k dispozícii údaje o prítomnosti zolbetuximabu v ľudskom mlieku, účinkoch na dojčené dieťa ani účinkoch na tvorbu mlieka. Keďže je známe, že sa protilátky môžu vylučovať do ľudského mlieka, a vzhľadom na možné závažné nežiaduce reakcie u dojčeného dieťaťa sa dojčenie počas liečby zolbetuximabom neodporúča.
Fertilita
Štúdie na hodnotenie účinku zolbetuximabu na fertilitu neboli vykonané. Účinok zolbetuximabu na mužskú a ženskú fertilitu teda nie je známy.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Zolbetuximab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšími nežiaducimi reakciami pri zolbetuximabe boli nevoľnosť (77,2 %), vracanie (66,9 %), znížená chuť do jedla (42 %), neutropénia (30,7 %), znížený počet neutrofilov (28,4 %), úbytok hmotnosti (21,9 %), pyrexia (17,4 %), hypoalbuminémia (17,1 %), periférny edém (13,9 %), , hypertenzia (9 %), dyspepsia (7,8 %), zimnica (5,2 %), hypersekrécia slín (3,8 %), reakcia súvisiaca s infúziou (3,2 %) a precitlivenosť na liek (1,6 %).
Závažné nežiaduce reakcie sa vyskytli u 45 % pacientov liečených zolbetuximabom. Najčastejšími závažnými nežiaducimi reakciami boli vracanie (6,8 %), nevoľnosť (4,9 %) a znížená chuť do jedla (1,9 %).
Dvadsať percent pacientov natrvalo ukončilo liečbu zolbetuximabom kvôli nežiaducim reakciám. Najčastejšie nežiaduce reakcie vedúce k ukončeniu dávkovania boli vracanie (3,8 %) a nevoľnosť (3,3 %).
Nežiaduce reakcie vedúce k prerušeniu dávky zolbetuximabu sa vyskytli u 60,9 % pacientov. Najčastejšími nežiaducimi reakciami, ktoré viedli k prerušeniu dávky boli vracanie (26,6 %), nevoľnosť (25,5 %), neutropénia (9,8 %), znížený počet neutrofilov (5,9 %), hypertenzia (3,2 %), zimnica (2,2 %), reakcia súvisiaca s infúziou (1,6 %), znížená chuť do jedla (1,6 %) a dyspepsia (1,1 %).
Zoznam nežiaducich reakcií v tabuľke
Frekvencie nežiaducich reakcií sú založené na dvoch štúdiách fázy 2 a dvoch štúdiách fázy 3 u 631 pacientov, ktorí dostali aspoň jednu dávku zolbetuximabu 800 mg/m2 ako nasycovaciu dávku nasledovanú udržiavacími dávkami 600 mg/m2 každé 3 týždne v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny. Pacienti boli vystavení zolbetuximabu s mediánom trvania 174 dní (rozsah: 1 až 1 791 dní).
Nežiaduce reakcie pozorované počas klinických štúdií sú uvedené v tejto časti podľa kategórie frekvencie. Kategórie frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (z dostupných údajov). V rámci jednotlivých skupín frekvencií sú nežiaduce reakcie usporiadané v poradí klesajúcej závažnosti.
Tabuľka 4. Nežiaduce reakcie
| Medra trieda orgánových systémov | Nežiaduca reakcia | Kategória frekvencie |
| Poruchy krvi a lymfatického systému | Neutropénia | Veľmi časté |
| Znížený počet neutrofilov | ||
| Poruchy imunitného systému | Precitlivenosť na liek | Časté |
| Anafylaktická reakcia | Menej časté | |
| Poruchy metabolizmu a výživy | Hypoalbuminémia | Veľmi časté |
| Znížená chuť do jedla | ||
| Poruchy ciev | Hypertenzia | Časté |
| Poruchy gastrointestinálneho traktu | Vracanie | Veľmi časté |
| Nevoľnosť | ||
| Dyspepsia | Časté | |
| Hypersekrécia slín | ||
| Gastritída | Menej časté | |
| Gastroenteropatia so stratou bielkovín | Neznáme | |
| Celkové poruchy a reakcie v mieste podania | Pyrexia | Veľmi časté |
| Periférny edém | ||
| Zimnica | Časté | |
| Laboratórne a funkčné vyšetrenia | Úbytok hmotnosti | Veľmi časté |
| Úrazy, otravy a komplikácie liečebného postupu | Reakcia súvisiaca s infúziou | Časté |
Popis vybraných nežiaducich reakcií
Reakcie z precitlivenosti
V integrovanej analýze bezpečnosti pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny sa všetky stupne anafylaktickej reakcie a precitlivenosti na liek vyskytli s frekvenciou 0,5 % a 1,6 %, v tomto poradí.
Pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny sa závažná anafylaktická reakcia (stupeň 3) vyskytla s frekvenciou 0,5 % a precitlivenosť na liek s frekvenciou 0,2 %.
Anafylaktická reakcia viedla k trvalému ukončeniu liečby zolbetuximabom u 0,3 % pacientov. K prerušeniu dávky zolbetuximabu došlo kvôli precitlivenosti na liek u 0,3 % pacientov. Kvôli precitlivenosti na liek bola rýchlosť infúzie zolbetuximabu alebo chemoterapie s obsahom fluoropyrimidínu a platiny znížená u 0,2 % pacientov.
Reakcia súvisiaca s infúziou
V integrovanej analýze bezpečnosti sa pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny vyskytli reakcie súvisiace s infúziou (IRR) všetkých stupňov s frekvenciou 3,2 %.
Závažné IRR (stupeň 3) sa vyskytli u 0,5 % pacientov liečených zolbetuximabom v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny.
IRR viedla k trvalému ukončeniu liečby zolbetuximabom u 0,5 % pacientov a k prerušeniu dávky u 1,6 % pacientov. Kvôli IRR bola rýchlosť infúzie zolbetuximabu alebo chemoterapie s obsahom fluoropyrimidínu a platiny znížená u 0,3 % pacientov.
Nevoľnosť a vracanie
V integrovanej analýze bezpečnosti sa pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny vyskytli nevoľnosť s frekvenciou 77,2 % a vracanie s frekvenciou 66,9 %. Nevoľnosť a vracanie sa vyskytovali častejšie počas prvého cyklu liečby, ale ich incidencia sa znížila v ďalších cykloch liečby. Medián času do nástupu nevoľnosti a vracania bol pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny zhodne 1 deň. Pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny bol medián trvania nevoľnosti 3 dni a vracania 1 deň.
Pri zolbetuximabe v kombinácii s chemoterapiou s obsahom fluoropyrimidínu a platiny sa vyskytli závažné prípady (stupeň 3) nevoľnosti s frekvenciou 11,6 % a vracania s frekvenciou 13,6 %.
Nevoľnosť viedla k trvalému ukončeniu liečby zolbetuximabom u 3,3 % pacientov a k prerušeniu dávky u 25,5 % pacientov. Vracanie viedlo k trvalému ukončeniu liečby zolbetuximabom u 3,8 % pacientov a k prerušeniu dávky u 26,6 % pacientov. Kvôli nevoľnosti bola rýchlosť infúzie zolbetuximabu alebo chemoterapie s obsahom fluoropyrimidínu a platiny znížená u 9,7 % pacientov a kvôli vracaniu u 7,8 % pacientov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa má podrobne monitorovať výskyt nežiaducich reakcií u pacienta a má sa podať vhodná podporná liečba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antineoplastiká, ostatné monoklonálne protilátky a konjugáty protilátok a liekov, ATC kód: L01FX31
Mechanizmus účinku
Zolbetuximab je chimérická (myšia/ľudská IgG1) monoklonálna protilátka cielená proti molekule tesného spoja CLDN18.2. Predklinické údaje naznačujú, že sa zolbetuximab selektívne viaže na bunkové línie transfekované CLDN18.2 alebo tie, ktoré endogénne exprimujú CLDN18.2. Zolbetuximab vyčerpáva CLDN18.2-pozitívne bunky prostredníctvom bunkovej cytotoxicity závislej od protilátok (antibody-dependent cellular cytotoxicity, ADCC) a cytotoxicity závislej od komplementu (complement-dependent cytotoxicity, CDC). Cytotoxické lieky vykazovali zvýšenie expresie CLDN18.2 na ľudských nádorových bunkách a zlepšovali zolbetuximabom indukované ADCC a CDC aktivity.
Farmakodynamické účinky
Na základe analýz vystavenia-odpovede účinnosti a bezpečnosti u pacientov s lokálne pokročilým neresekovateľným alebo metastázujúcim HER2-negatívnym adenokarcinómom žalúdka alebo GEJ, ktorých nádory sú CLDN18.2-pozitívne, nie sú predpokladané klinicky významné rozdiely v účinnosti alebo bezpečnosti medzi dávkami zolbetuximabu 800/400 mg/m2 každé 2 týždne a 800/600 mg/m2 každé 3 týždne.
Imunogenita
Na základe súhrnnej analýzy údajov z dvoch štúdií fázy 3 bola celková incidencia imunogenity 9,5 % (46 z celkového počtu 485 pacientov liečených zolbetuximabom 800/600 mg/m2 každé 3 týždne v kombinácii s mFOLFOX6/CAPOX bolo pozitívne testovaných na protilátky proti lieku (anti-drug antibodies, ADA). Výskyt neutralizujúcich protilátok bol 3,3 % (16 zo všetkých 485 pacientov). Kvôli nízkemu výskytu ADA je účinok týchto protilátok na farmakokinetiku, bezpečnosť a/alebo účinnosť zolbetuximabu neistý.
Klinická účinnosť a bezpečnosť
Adenokarcinóm žalúdka alebo GEJ
SPOTLIGHT (8951-CL-0301) a GLOW (8951-CL-0302)
Bezpečnosť a účinnosť zolbetuximabu v kombinácii s chemoterapiou boli hodnotené v dvoch dvojito zaslepených, randomizovaných, multicentrických štúdiách fázy 3, do ktorých bolo zaradených 1 072 pacientov s CLDN18.2-pozitívnymi, HER2-negatívnymi nádormi s lokálne pokročilými neresekovateľnými alebo metastázujúcimi adenokarcinómami žalúdka alebo GEJ. CLDN18.2-pozitivita (definovaná ako ≥ 75 % nádorových buniek preukazujúcich stredné až silné farbenie CLDN18 v membráne) bola stanovená imunohistochemicky na vzorkách nádorového tkaniva žalúdka alebo GEJ od všetkých pacientov pomocou testu VENTANA CLDN18 (43-14A) RxDx vykonaného v centrálnom laboratóriu.
Pacienti boli randomizovaní v pomere 1 : 1 na podávanie zolbetuximabu v kombinácii s chemoterapiou (n = 283 v štúdii SPOTLIGHT, n = 254 v štúdii GLOW) alebo placeba v kombinácii s chemoterapiou (n = 282 v štúdii SPOTLIGHT, n = 253 v štúdii GLOW). Zolbetuximab bol podávaný intravenózne s nasycovacou dávkou 800 mg/m2 (1. deň 1. cyklu) a následnými udržiavacími dávkami 600 mg/m2 každé 3 týždne v kombinácii buď s mFOLFOX6 (oxaliplatina, kyselina folínová a fluorouracil) alebo CAPOX (oxaliplatina a kapecitabín).
Pacienti v štúdii SPOTLIGHT dostali 1 – 12 liečebných cyklov mFOLFOX6 [oxaliplatina 85 mg/m2, kyselina folínová (leukovorín alebo miestny ekvivalent) 400 mg/m2, fluorouracil 400 mg/m2 podávaný ako bolus a fluorouracil 2 400 mg/m2 podávaný ako kontinuálna infúzia] podávaný v 1., 15. a 29. deň 42-dňového cyklu. Po 12 liečebných cykloch mohli pacienti pokračovať liečbou zolbetuximabom, 5-fluorouracilom a kyselinou folínovou (leukovorín alebo miestny ekvivalent) podľa rozhodnutia skúšajúceho do progresie ochorenia alebo neprijateľnej toxicity.
Pacienti v štúdii GLOW dostali 1 – 8 liečebných cyklov CAPOX podaných v 1. deň (oxaliplatina 130 mg/m2) a 1. až 14. deň (kapecitabín 1 000 mg/m2) 21-dňového cyklu. Po 8 liečebných cykloch oxaliplatinou mohli pacienti pokračovať liečbou zolbetuximabom a kapecitabínom podľa rozhodnutia skúšajúceho do progresie ochorenia alebo neprijateľnej toxicity.
Východiskové charakteristiky boli vo všeobecnosti medzi štúdiami podobné okrem podielu pacientov patriacich k Aziatom a neaziatom v každej štúdii.
Medián veku v štúdii SPOTLIGHT bol 61 rokov (rozsah: 20 až 86), 62 % bolo mužského pohlavia, 53 % bolo belochov, 38 % bolo Aziatov, 31 % bolo z Ázie a 69 % nebolo z Ázie. U pacientov bola východisková hodnota výkonnostného stavu podľa Východnej kooperatívnej onkologickej skupiny (Eastern Cooperative Oncology Group, ECOG) na úrovni 0 (43 %) alebo 1 (57 %). Pacienti mali priemernú povrchovú plochu tela 1,7 m2 (rozsah: 1,1 až 2,5). Medián času od diagnózy bol 56 dní (rozsah: 2 až 5 366), 36 % nádorov bolo difúzneho typu, 24 % bolo črevných, 76 % malo adenokarcinóm žalúdka, 24 % malo adenokarcinóm GEJ, 16 % malo lokálne pokročilé ochorenie a 84 % malo metastázujúce ochorenie.
Medián veku v štúdii GLOW bol 60 rokov (rozsah: 21 až 83), 62 % bolo mužského pohlavia, 37 % bolo belochov, 63 % bolo Aziatov, 62 % bolo z Ázie a 38 % nebolo z Ázie. Pacienti mali východiskový stav výkonnosti ECOG 0 (43 %) alebo 1 (57 %). Pacienti mali priemernú povrchovú plochu tela 1,7 m2 (rozsah: 1,1 až 2,3). Medián času od diagnózy bol 44 dní (rozsah: 2 až 6 010), 37 % nádorov bolo difúzneho typu, 15 % bolo črevných, 84 % malo adenokarcinóm žalúdka, 16 % malo adenokarcinóm GEJ, 12 % malo lokálne pokročilé ochorenie a 88 % malo metastázujúce ochorenie.
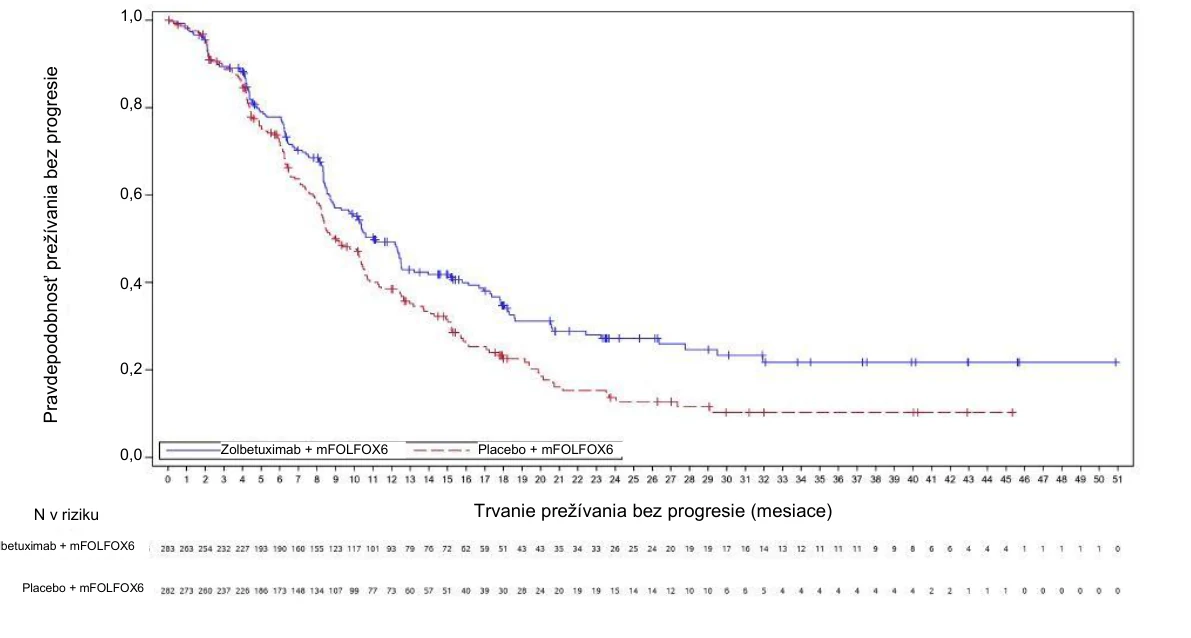
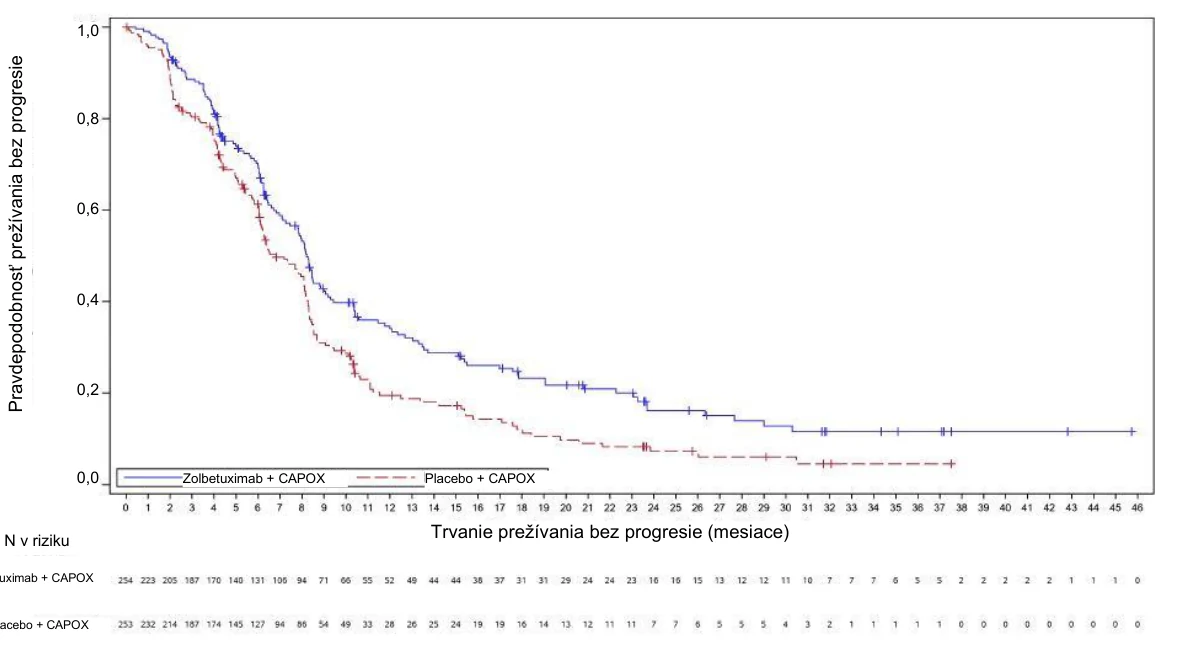
Primárnym ukazovateľom účinnosti bolo prežívanie bez progresie (progression-free survival, PFS) podľa hodnotenia nezávislou kontrolnou komisiou (independent review committee, IRC) na základe kritérií RECIST v1.1. Kľúčovým sekundárnym ukazovateľom účinnosti bolo celkové prežívanie (overall survival, OS). Ďalšími sekundárnymi ukazovateľmi účinnosti boli objektívna miera odpovede (objective response rate, ORR) a trvanie odpovede (duration of response, DOR) hodnotené IRC podľa kritérií RECIST v1.1.
V primárnej analýze (finálne PFS a priebežné OS) štúdia SPOTLIGHT preukázala štatisticky významný prínos v PFS (podľa hodnotenia IRC) a OS u pacientov, ktorí dostali zolbetuximab v kombinácii s mFOLFOX6 oproti pacientom, ktorí dostali placebo v kombinácii s liečbou mFOLFOX6. PFS HR bol 0,751 (95 % interval spoľahlivosti (CI, confidence interval): 0,598; 0,942; 1-stranná p-hodnota = 0,0066) a OS HR bol 0,750 (95 % CI: 0,601; 0,936; 1-stranná p-hodnota = 0,0053).
Aktualizovaná analýza PFS a finálna analýza OS pre štúdiu SPOTLIGHT je uvedená v tabuľke 5 a obrázky 1 – 2 zobrazujú Kaplanove-Meierove krivky.
V primárnej analýze (finálne PFS a priebežné OS) štúdia GLOW preukázala štatisticky významný prínos v PFS (podľa hodnotenia IRC) a OS u pacientov, ktorí dostali zolbetuximab v kombinácii s CAPOX oproti pacientom, ktorí dostali placebo v kombinácii s liečbou CAPOX. PFS HR bol 0,687 (95 % CI: 0,544; 0,866; 1-stranná p-hodnota = 0,0007) a OS HR bol 0,771 (95 % CS: 0,615; 0,965; 1-stranná p-hodnota = 0,0118).
Aktualizovaná analýza PFS a finálna analýza OS pre štúdiu GLOW je uvedená v tabuľke 5 a obrázky 3 – 4 zobrazujú Kaplanove-Meierove krivky.
Tabuľka 5. Výsledky účinnosti v štúdiách SPOTLIGHT a GLOW
| Cieľový ukazovateľ | SPOTLIGHTa | GLOWb | ||
Zolbetuximab s mFOLFOX6 n = 283 | Placebo s mFOLFOX6 n = 282 | Zolbetuximab s CAPOX n = 254 | Placebo s CAPOX n = 253 | |
| Prežívanie bez progresie | ||||
| Počet (%) pacientov s udalosťami | 159 (56,2) | 187 (66,3) | 153 (60,2) | 182 (71,9) |
| Medián v mesiacoch (95 % CI)c | 11,0 (9,7; 12,5) | 8,9 (8,2; 10,4) | 8,2 (7,3; 8,8) | 6,8 (6,1; 8,1) |
Pomer rizík (95 % CI)d, e | 0,734 (0,591; 0,910) | 0,689 (0,552; 0,860) | ||
| Celkové prežívanie | ||||
| Počet (%) pacientov s udalosťami | 197 (69,6) | 217 (77,0) | 180 (70,9) | 207 (81,8) |
| Medián v mesiacoch (95 % CI)c | 18,2 (16,1; 20,6) | 15,6 (13,7; 16,9) | 14,3 (12,1; 16,4) | 12,2 (10,3; 13,7) |
Pomer rizík (95 % CI)d, e | 0,784 (0,644; 0,954) | 0,763 (0,622; 0,936) | ||
| Objektívna miera odpovede (ORR), trvanie odpovede (DOR) | ||||
| ORR (%) (95 % CI) | 48,1 (42,1; 54,1) | 47,5 (41,6; 53,5) | 42,5 (36,4; 48,9) | 39,1 (33,1; 45,4) |
Medián DOR v mesiacoch (95 % CI) | 9,0 (7,5; 10,4) | 8,1 (6,5; 11,4) | 6,3 (5,4; 8,3) | 6,1 (4,4; 6,3) |
a. Ukončenie zberu dát pre štúdiu SPOTLIGHT: 8. september 2023, medián času sledovania v ramene zolbetuximabu v kombinácii s mFOLFOX6 bol 18,0 mesiaca. b. Ukončenie zberu dát pre štúdiu GLOW: 12. január 2024, medián času sledovania v ramene zolbetuximabu v kombinácii s CAPOX bol 20,6 mesiaca.
c. Na základe Kaplanovho-Meierovho odhadu.
d. Stratifikačnými faktormi boli oblasť, počet metastatických miest, predchádzajúca gastrektómia z technológie interaktívnej odpovede a ID štúdie (SPOTLIGHT/GLOW). e. Na základe Coxovho proporčného modelu rizík s liečbou, oblasťou, počtom orgánov s metastatickými miestami, predchádzajúcou gastrektómiou ako vysvetľujúcimi premennými a ID štúdie (SPOTLIGHT/GLOW).
f. Na základe hodnotenia IRC a nepotvrdených odpovedí.
Kombinovaná analýza účinnosti štúdií SPOTLIGHT a GLOW finálneho OS a aktualizovaného PFS viedla k mediánu PFS (podľa hodnotenia IRC) 9,2 mesiaca (95 % CI: 8,4; 10,4) pre zolbetuximab v kombinácii s mFOLFOX6/CAPOX oproti 8,2 mesiaca (95 % CI: 7,6; 8,4) pre placebo s mFOLFOX6/CAPOX [HR 0,712, 95 % CI: 0,610; 0,831] a mediánu OS pre zolbetuximab v kombinácii s mFOLFOX6/CAPOX 16,4 mesiaca (95 % CI: 15,0; 17,9) oproti 13,7 mesiaca (95 % CI: 12,3; 15,3) pre placebo s mFOLFOX6/CAPOX [HR 0,774, 95 % CI: 0,672; 0,892].
Obrázok 1. Kaplanova-Meierova krivka prežívania bez progresie, SPOTLIGHT
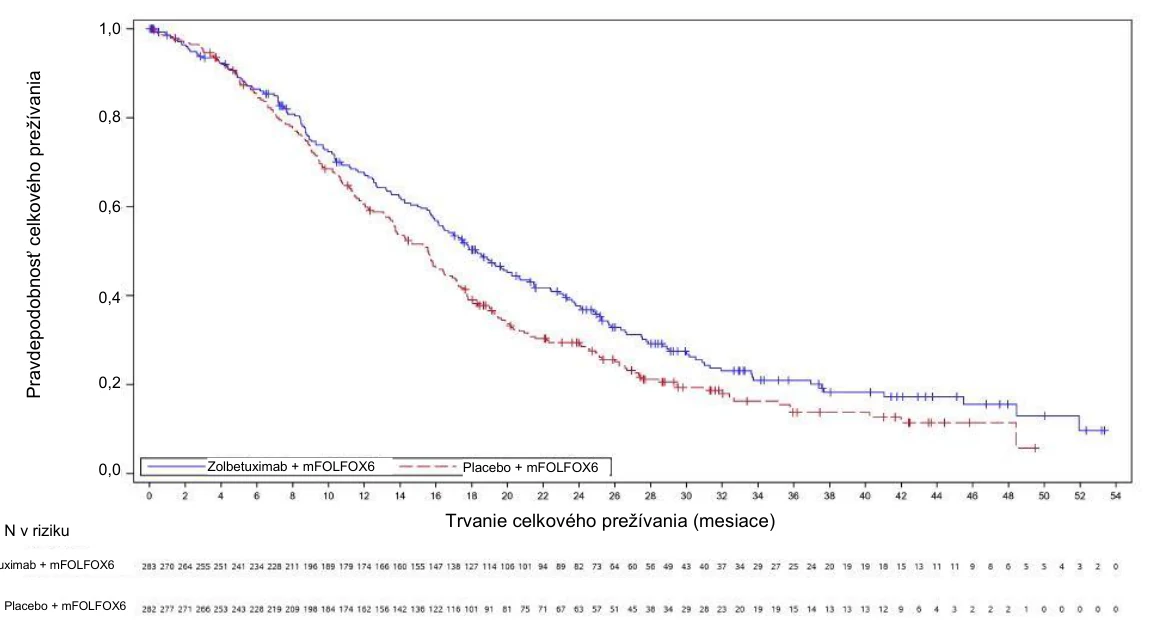
Obrázok 2. Kaplanova-Meierova krivka celkového prežívania, SPOTLIGHT
| Zolbetuximab + mFOLFOX6 |
Zolbetuximab + mFOLFOX6
Obrázok 3. Kaplanova-Meierova krivka prežívania bez progresie, GLOW
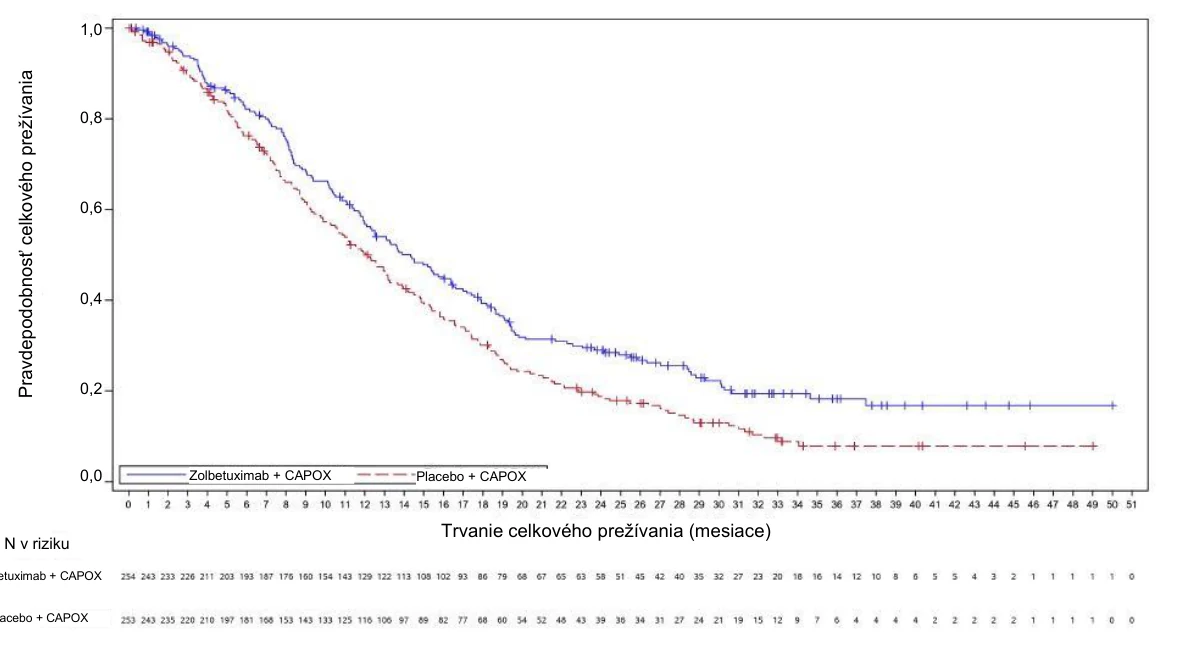
Obrázok 4. Kaplanova-Meierova krivka celkového prežívania, GLOW
Prieskumná analýza v podskupinách pre štúdie SPOTLIGHT a GLOW ukázala rozdiel PFS a OS pre belošských pacientov oproti aziatskym.
V štúdii SPOTLIGHT to u belošských pacientov viedlo k PFS (podľa hodnotenia IRC) s HR 0,872 [95 % CI: 0,653; 1,164] a OS HR 0,940 [95 % CI: 0,718; 1,231] pre zolbetuximab v kombinácii s mFOLFOX6 oproti placebu s mFOLFOX6. U aziatskych pacientov to viedlo k PFS (podľa hodnotenia IRC) s HR 0,526 [95 % CI: 0,354; 0,781] a OS HR 0,636 [95 % CI: 0,450; 0,899] pre zolbetuximab v kombinácii s mFOLFOX6 oproti placebu s mFOLFOX6. V štúdii GLOW to u belošských pacientov viedlo k PFS (podľa hodnotenia IRC) s HR 0,891 [95 % CI: 0,622; 1,276] a OS HR 0,805 [95 % CI: 0,579; 1,120] pre zolbetuximab v kombinácii s CAPOX oproti placebu s CAPOX. U aziatskych pacientov to viedlo k PFS (podľa hodnotenia IRC) s HR 0,616 Zolbetuximab + CAPOX
Placebo + CAPOX
Zolbetuximab + CAPOX
Placebo + CAPOX
[95 % CI: 0,467; 0,813] a OS HR 0,710 [95 % CI: 0,549; 0,917] pre zolbetuximab v kombinácii s CAPOX oproti placebu s CAPOX.
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií so zolbetuximabom vo všetkých podskupinách pediatrickej populácie pre adenokarcinóm žalúdka alebo GEJ (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Po intravenóznom podaní vykazoval zolbetuximab pri dávkach v rozsahu 33 mg/m2 až 1 000 mg/m2 farmakokinetiku priamo úmernú dávke. Pri podávaní 800/600 mg/m2 každé 3 týždne bol ustálený stav na základe populačnej farmakokinetickej analýzy dosiahnutý do 24 týždňov s priemerom (SD) Cmax 453 (82) µg/ml a AUCtau 4 125 (1 169) deň•µg/ml. Pri podávaní v dávke 800/400 mg/m2 každé 2 týždne sa očakáva dosiahnutie rovnovážneho stavu na základe populačnej farmakokinetickej analýzy do 22 týždňov s priemerom (SD) Cmax a AUCtau pri 359 (68) µg/ml a 2 758 (779) deň•µg/ml.
Distribúcia
Odhad priemerného distribučného objemu v ustálenom stave zolbetuximabu bol 5,5 l.
Biotransformácia
Očakáva sa, že zolbetuximab bude katabolizovaný na malé peptidy a aminokyseliny.
Eliminácia
Klírens (CL) zolbetuximabu sa v čase znižoval s maximálnym znížením od východiskových hodnôt
o 57,6 %, čo viedlo k populačnému priemernému klírensu v ustálenom stave (CLss) 0,0117 l/h. Polčas rozpadu zolbetuximabu bol počas liečby v rozsahu od 7,6 do 15,2 dňa.
Osobitné populácie
Starší pacienti
Analýza populačnej farmakokinetiky naznačuje, že vek [rozsah: 22 až 83 rokov, 32,2 % (230/714) malo > 65 rokov, 5,0 % (36/714) malo > 75 rokov] nemal klinicky významný vplyv na farmakokinetiku zolbetuximabu.
Rasa a pohlavie
Na základe populačnej farmakokinetickej analýzy neboli identifikované žiadne klinicky významné rozdiely vo farmakokinetike zolbetuximabu na základe pohlavia [62,3 % mužské pohlavie, 37,7 % ženské pohlavie] alebo rasy [50,1 % belosi, 42,2 % Aziati, 4,2 % chýbajúci údaj, 2,7 % iná a 0,8 % černosi].
Porucha funkcie obličiek
Na základe populačnej farmakokinetickej analýzy využívajúcej údaje z klinických štúdií u pacientov s adenokarcinómom žalúdka alebo GEJ neboli identifikované žiadne klinicky významné rozdiely vo farmakokinetike zolbetuximabu u pacientov s miernou (CrCL ≥ 60 až < 90 ml/min, n = 298) až stredne závažnou (CrCL ≥ 30 až <60 ml/min, n = 109) poruchou funkcie obličiek na základe odhadu CrCL podľa Cockcroftovho-Gaultovho vzorca. Zolbetuximab bol hodnotený len u obmedzeného počtu pacientov so závažnou poruchou funkcie obličiek (CrCL ≥ 15 až < 30 ml/min, n = 1). Účinok závažnej poruchy funkcie obličiek na farmakokinetiku zolbetuximabu nie je známy.
Porucha funkcie pečene
Na základe populačnej farmakokinetickej analýzy využívajúcej údaje z klinických štúdií u pacientov s adenokarcinómom žalúdka alebo GEJ neboli identifikované žiadne klinicky významné rozdiely vo farmakokinetike zolbetuximabu u pacientov s miernou poruchou funkcie pečene na základe meraní TB a AST (TB ≤ ULN a AST > ULN alebo TB > 1 až 1,5 × ULN a akákoľvek hodnota AST, n = 108). Zolbetuximab bol hodnotený iba u obmedzeného počtu pacientov so stredne závažnou poruchou funkcie pečene (TB > 1,5 až 3 × ULN a akákoľvek hodnota AST, n = 4) a nebol hodnotený u pacientov so závažnou poruchou funkcie pečene (TB > 3 až 10 × ULN a akákoľvek hodnota AST). Účinok stredne závažnej alebo závažnej poruchy funkcie pečene na farmakokinetiku zolbetuximabu nie je známy.
5.3 Predklinické údaje o bezpečnosti
Nevykonali sa žiadne štúdie na zvieratách na hodnotenie karcinogenity a mutagenicity.
U myší, ktorým bol podávaný zolbetuximab po dobu 13 týždňov pri systémových expozíciách až do 7,0-násobku expozície u ľudí pri odporúčanej dávke 600 mg/m2 (na základe AUC), alebo makakov, ktorým bol podávaný zolbetuximab po dobu 4 týždňov pri systémových expozíciách až do 6,1-násobku expozície u ľudí pri odporúčanej dávke 600 mg/m2 (na základe AUC), sa nepozorovala toxicita ani iné nežiaduce účinky na kardiovaskulárny, dýchací ani centrálny nervový systém, ktoré by súviseli so zolbetuximabom.
V štúdii toxicity embryo-fetálneho vývoja, kde bol zolbetuximab podávaný gravidným myšiam počas obdobia organogenézy pri systémových expozíciách do približne 6,2-násobku expozície u ľudí pri odporúčanej dávke 600 mg/m2 (na základe AUC), zolbetuximab prechádzal cez placentárnu bariéru. Výsledná koncentrácia zolbetuximabu v sére plodu v 18. gestačný deň bola vyššia ako v sére matky v 16. gestačný deň. Zolbetuximab neviedol k žiadnym externým ani viscerálnym abnormalitám plodu (malformácie alebo variácie).
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
arginín
kyselina fosforečná (E338)
sacharóza
polysorbát 80 (E433)
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
4 roky.
Rekonštituovaný roztok v injekčnej liekovke
Rekonštituované injekčné liekovky sa môžu uchovávať pri izbovej teplote (≤ 25 °C) po dobu až 6 hodín. Neuchovávajte ich v mrazničke ani ich nevystavujte priamemu slnečnému žiareniu. Nepoužité injekčné liekovky s rekonštituovaným roztokom po odporúčanom čase uchovávania zlikvidujte.
Zriedený roztok v infúznom vaku
Z mikrobiologického hľadiska sa má zriedený roztok vo vaku podávať ihneď. Ak sa nepodáva okamžite, pripravený infúzny vak sa má uchovávať:
- V chladničke (2 °C až 8 °C) po dobu nie dlhšiu ako 24 hodín vrátane času potrebného na infúziu od konca prípravy infúzneho vaku. Neuchovávajte v mrazničke.
- Pri izbovej teplote (≤ 25 °C) nie dlhšie ako 8 hodín vrátane času potrebného na infúziu od vybratia pripraveného infúzneho vaku z chladničky.
Nevystavujte priamemu slnečnému žiareniu. Nepoužité pripravené infúzne vaky po odporúčanom čase skladovania zlikvidujte.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
Podmienky na uchovávanie po rekonštitúcii a riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Vyloy 100 mg prášok na koncentrát na infúzny roztok v injekčnej liekovke
20 ml sklenená injekčná liekovka typu I s európskou spätnou záklopkou, sivou brómbutylovou gumovou zátkou s etyléntetrafluóretylénovým filmom a hliníkovým tesnením so zeleným uzáverom.
Vyloy 300 mg prášok na koncentrát na infúzny roztok v injekčnej liekovke
50 ml sklenená injekčná liekovka typu I s európskou spätnou záklopkou, sivou brómbutylovou gumovou zátkou s etyléntetrafluóretylénovým filmom a hliníkovým tesnením so zeleným uzáverom.
Veľkosti balenia 100 mg: jedna škatuľa obsahujúca 1 alebo 3 injekčné liekovky.
Veľkosť balenia 300 mg: jedna škatuľa obsahujúca 1 liekovku.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pokyny na prípravu a podávanie
Rekonštitúcia v jednodávkovej injekčnej liekovke
- Postupujte podľa pokynov na správnu manipuláciu a likvidáciu liekov proti rakovine.
- Na rekonštitúciu a prípravu roztokov použite vhodnú aseptickú techniku.
- Vypočítajte odporúčanú dávku na základe plochy povrchu tela pacienta, aby ste stanovili počet potrebných injekčných liekoviek.
Každú injekčnú liekovku rekonštituujte nasledovne. Ak je to možné, nasmerujte prúd sterilnej vody na injekcie na steny injekčnej liekovky, a nie priamo na lyofilizovaný prášok: a. 100 mg liekovka: pomaly pridajte 5 ml sterilnej vody na injekcie pre výslednú koncentráciu 20 mg/ml zolbetuximabu.
b. 300 mg liekovka: pomaly pridajte 15 ml sterilnej vody na injekcie pre výslednú koncentráciu 20 mg/ml zolbetuximabu.
- Pomalým krúživým pohybom premiešajte každú injekčnú liekovku, kým sa obsah úplne nerozpustí. Rekonštituované injekčné liekovky nechajte ustáliť. Vizuálne skontrolujte, či sa v roztoku nenachádzajú bubliny. Injekčnou liekovkou netraste.
Vizuálne skontrolujte, či sa v roztoku nenachádzajú čiastočky a či nedošlo k zmene sfarbenia.
Rekonštituovaný roztok musí byť číry až mierne opaleskujúci, bezfarebný až bledožltý a bez viditeľných čiastočiek. Zlikvidujte všetky injekčné liekovky, v ktorých sú viditeľné čiastočky alebo v ktorých došlo k zmene sfarbenia.
Na základe vypočítaného množstva dávky sa musí rekonštituovaný roztok z injekčnej liekovky
(liekoviek) okamžite pridať do infúzneho vaku. Tento liek neobsahuje konzervačnú látku. Ak sa nepoužije okamžite, pre informácie o uchovávaní rekonštituovaných injekčných liekoviek pozri časť 6.3.
Zriedenie v infúznom vaku
Odoberte vypočítané množstvo dávky rekonštituovaného roztoku z injekčnej liekovky
(liekoviek) a preneste ho do infúzneho vaku.
- Zrieďte pomocou infúzneho roztoku chloridu sodného 9 mg/ml (0,9 %). Veľkosť infúzneho vaku musí umožniť vstreknutie dostatočného množstva rozpúšťadla na dosiahnutie konečnej koncentrácie 2 mg/ml zolbetuximabu.
Zriedený dávkovací roztok zolbetuximabu je kompatibilný s intravenóznymi infúznymi vakmi zloženými z polyetylénu (PE), polypropylénu (PP), polyvinylchloridu (PVC) so zmäkčovadlom [di-(2-etylhexyl)ftalát (DEHP) alebo trioktyltrimelitát (TOTM)], etylén-propylénového kopolyméru, etylén-vinylacetátového (EVA) kopolyméru, PP a styrén-etylén-butylén-styrénového kopolyméru alebo skla (fľaša na použitie pri podávaní) a infúznymi hadičkami zloženými z PE, polyuretánu (PU), PVC so zmäkčovadlom [DEHP, TOTM alebo di(2-etylhexyl)tereftalát], polybutadiénu (PB) alebo elastomérom modifikovaného PP s in-line filtračnými membránami (veľkosť póru 0,2 μm) zloženými z polyétersulfónu (PES) alebo polysulfónu.
- Zriedený roztok premiešajte jemným obracaním. Vak nepretrepávajte.
- Pred použitím vizuálne skontrolujte infúzny vak, či sa v ňom nenachádzajú čiastočky. Zriedený roztok nemá obsahovať viditeľné čiastočky. Nepoužívajte infúzny vak, ak sa v ňom nachádzajú čiastočky.
- Nepoužitý roztok, ktorý zostane v jednodávkovej injekčnej liekovke, zlikvidujte.
Podávanie
- Nepodávajte ďalšie lieky rovnakou infúznou linkou.
- Infúziu podajte ihneď intravenóznou linkou v trvaní minimálne 2 hodín. Nepodávajte ako intravenózny push alebo bolus.
Pri uzatvorenom systéme prenosového zariadenia zloženého z PP, PE, nehrdzavejúcej ocele, silikónu (guma/ropa/živica), polyizoprénu, PVC alebo so zmäkčovadlom [TOTM], akrylonitril-butadién-styrénového (ABS) kopolyméru, metylmetakrylát-ABS kopolyméru, termoplastického elastoméru, polytetrafluóretylénu, polykarbonátu, PES, akrylového kopolyméru, polybutyléntereftalátu, PB alebo EVA kopolyméru neboli pozorované žiadne inkompatibility.
Pri centrálnom porte zloženom zo silikónovej gumy, titánovej zliatiny alebo PVC so zmäkčovadlom [TOTM] neboli pozorované žiadne inkompatibility.
- Počas podávania sa odporúča použiť in-line filtre (veľkosť pórov 0,2 μm s materiálmi uvedenými vyššie).
- Ak sa nepodáva okamžite, pre informácie o uchovávaní pripraveného infúzneho vaku pozri časť 6.3.
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Holandsko
8. REGISTRAČNÉ ČÍSLA
EU/1/24/1856/001
EU/1/24/1856/002
EU/1/24/1856/003
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 19. septembra 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.