


Súhrn charakteristických vlastností lieku (SPC) - Willfact
1. NÁZOV LIEKU
Willfact
1000 IU, prášok a rozpúšťadlo na injekčný roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Willfact sa dodáva vo forme prášku a rozpúšťadla na injekčný roztok, ktorý obsahuje nominálne 1000 IU ľudského von Willebrandovho faktora (VWF) v jednej injekčnej liekovke.
Po rekonštitúcii s 10 ml (1000 IU) vody na injekciu liek obsahuje približne 100 IU/ml ľudského von Willebrandovho faktora.
Pred pridaním albumínu je špecifická aktivita Willfactu vyššia alebo rovná 60 IU VWF:RCo/mg proteínu.
Účinnosť VWF (IU) sa meria podľa aktivity ristocetín kofaktora (VWF:RCo) oproti medzinárodnému štandardu pre koncentrát von Willebrandovho faktora (WHO).
Množstvo ľudského faktora VIII (FVIII) vo Willfacte je ≤ 10 IU / 100 IU VWF:RCo.
Účinnosť FVIII (IU) sa stanovuje pomocou chromogénneho testu podľa Európskeho liekopisu.
Pomocná látka so známym účinkom:
Tento liek obsahuje sodík:
Jedna 10 ml injekčná liekovka (1000 IU) obsahuje 0,3 mmol (6,9 mg) sodíka.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok a rozpúšťadlo na injekčný roztok.
Prášok: Biely až svetložltý, lyofilizovaný prášok alebo drobivá pevná hmota.
Rozpúšťadlo: Číre a bezfarebné.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Willfact je indikovaný na prevenciu a liečbu hemorágií alebo krvácania pri chirurgických zákrokoch u pacientov s von Willebrandovou chorobou (von Willebrand disease (VWD)), keď je monoterapia dezmopresínom (DDAVP) neúčinná alebo kontraindikovaná.
Willfact sa môže používať vo všetkých vekových skupinách.
Willfact sa nemá používať na liečbu hemofílie A.
4.2 Dávkovanie a spôsob podávania
Na liečbu von Willebrandovej choroby má dohliadať lekár so skúsenosťami v liečbe hemostatických porúch.
Dávkovanie
Vo všeobecnosti, 1 IU/kg von Willebrandovho faktora zvýši cirkulujúcu hladinu VWF:RCo o 0,02 IU/ml (2 %).
Je potrebné dosiahnuť hladiny VWF:RCo > 0,6 IU/ml (60 %) a FVIII:C > 0,4 IU/ml (40 %).
Hemostázu nie je možné zabezpečiť, kým koagulačná aktivita faktora VIII (FVIII:C) nedosiahne 0,4 IU/ml (40 %). Jednorazová injekcia samotného von Willebrandovho faktora nevyvolá maximálne zvýšenie FVIII:C aspoň na 6-12 hodín. Nemôže okamžite upraviť hladinu FVIII:C. Ak je teda východisková plazmatická hladina FVIII:C pacienta nižšia ako kritická hladina, je nevyhnutné podať liek s faktorom VIII spolu s prvou injekciou von Willebrandovho faktora vo všetkých situáciách, kedy je potrebné dosiahnuť rýchlu úpravu hemostázy, ako je liečba hemorágie, závažnej traumy alebo urgentný chirurgický zákrok, aby sa dosiahla hemostatická plazmatická hladina FVIII:C.
Ak nie je nevyhnutné okamžité zvýšenie FVIII:C, napr. pri plánovanom chirurgickom zákroku alebo ak je východisková hladina FVIII:C dostatočná na zabezpečenie hemostázy, lekár môže rozhodnúť o vynechaní súbežného podania FVIII pri prvej injekcii VWF.
- Začiatok liečby:
Prvá dávka Willfactu je 40 až 80 IU/kg na liečbu hemorágie alebo traumy v kombinácii s potrebným množstvom lieku s faktorom VIII vypočítaným podľa východiskovej plazmatickej hladiny FVIII:C pacienta, na dosiahnutie vhodnej plazmatickej hladiny FVIII:C bezprostredne pred zákrokom alebo čo najskôr po nástupe krvácavej epizódy alebo závažnej traumy. V prípade chirurgického zákroku sa má podať 1 hodinu pred zákrokom.
Keď udržanie adekvátnych hladín vyžaduje vyššie dávky než u iných typov VWD, môže byť potrebná úvodná dávka 80 IU/kg Willfactu, predovšetkým u pacientov s von Willebrandovou chorobou 3. typu.
Pri elektívnom chirurgickom zákroku sa má liečba Willfactom začať 12-24 hodín pred chirurgickým zákrokom a má sa zopakovať 1 hodinu pred zákrokom. V tomto prípade nie je potrebné súbežné podanie lieku s faktorom VIII, pretože endogénny FVIII:C zvyčajne dosahuje kritickú hladinu 0,4 IU/ml (40 %) pred chirurgickým zákrokom. Je to však potrebné overiť u každého pacienta.
- Následné injekcie:
V prípade potreby má liečba pokračovať s vhodnou dávkou Willfactu, 40 – 80 IU/kg na deň v 1 alebo 2 injekciách denne počas jedného až niekoľkých dní. Dávka a trvanie liečby závisia od klinického stavu pacienta, od typu a závažnosti krvácania a od oboch hladín VWF:RCo a FVIII:C.
- Dlhodobá profylaxia:
Willfact sa môže podávať na dlhodobú profylaxiu v dávke, ktorá je určená individuálne pre každého pacienta. Dávky Willfactu v rozmedzí 40 a 60 IU/kg podávané dvakrát až trikrát týždenne znížia počet hemoragických epizód.
- Ambulantná liečba:
So súhlasom ošetrujúceho lekára sa môže začať domáca liečba, najmä v prípadoch mierneho až stredne ťažkého krvácania alebo počas dlhodobej profylaxie na prevenciu krvácania. Lekár má zabezpečiť primerané zaškolenie a prehodnocovanie liečby vo vopred stanovených intervaloch.
Pediatrická populácia
Pri každej indikácii je dávkovanie založené na telesnej hmotnosti. Dávka a trvanie liečby sa majú prispôsobiť klinickému stavu pacienta a jeho plazmatickým hladinám VWF:RCo a FVIII:C.
Začiatok liečby:
- U detí vo veku do 6 rokov sa môže počiatočná dávka riadiť prírastkovým zotavením pacienta (incremental recovery, IR), alebo ak nie sú k dispozícii údaje o IR, môže byť potrebná počiatočná dávka medzi 60 a 100 IU/kg s cieľom zvýšiť u pacientov hladinu VWF:RCo na 100 IU/dl.
- U detí vo veku nad 6 rokov a dospievajúcich je dávkovanie rovnaké ako u dospelých pacientov.
- Následné injekcie:
U detí a dospievajúcich sa majú následné dávky individualizovať podľa klinického stavu a hladín VWF:RCo a upraviť podľa klinickej odpovede.
Pri elektívnom chirurgickom zákroku
- U detí vo veku do 6 rokov sa po prvej dávke podanej 12 až 24 hodín pred zákrokom môže opakovaná dávka podať 30 minút pred zákrokom.
- U detí vo veku nad 6 rokov a dospievajúcich je dávkovanie rovnaké ako u dospelých pacientov.
- Profylaxia:
U detí a dospievajúcich sa má dávka a frekvencia opakovaného podania individualizovať podľa prírastkového zotavenia pacienta (incremental recovery, IR) a hladín VWF:RCo a upraviť podľa klinickej odpovede.
Spôsob podávania
Liek rozpustite podľa pokynov v časti 6.6.
Willfact sa má podávať intravenózne, maximálnou rýchlosťou 4 ml/minúta.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek zo zložiek uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
U pacientov s aktívnym krvácaním sa odporúča podávať liek s FVIII súbežne s von Willebrandovým faktorom s nízkym obsahom FVIII v samostatnej injekčnej striekačke ako liečba prvej línie.
Precitlivenosť
Podobne ako pri každom intravenóznom podaní proteínu vyrobeného z plazmy, môžu sa vyskytnúť reakcie precitlivenosti. Pacienti musia byť dôkladne monitorovaní a má sa u nich starostlivo sledovať výskyt akýchkoľvek príznakov počas obdobia podávania injekcie. Pacienti majú byť informovaní o prvotných prejavoch reakcií precitlivenosti vrátane žihľavky, generalizovanej urtikárie, pocit tlaku na hrudníku, sipotu, hypotenzie a anafylaxie. Ak sa vyskytnú tieto príznaky, podávanie sa má okamžite prerušiť. V prípade anafylaktického šoku sa má začať štandardná medikamentózna liečba.
Prenosné agens
Štandardné opatrenia na prevenciu infekcií spôsobených používaním liekov vyrobených z ľudskej krvi alebo plazmy zahŕňajú výber darcov, skríning jednotlivých odberov a zásob plazmy zameraný na špecifické markery infekcií a zaradenie účinných výrobných krokov na inaktiváciu/elimináciu vírusov.
Napriek tomu, pri podávaní liekov vyrobených z ľudskej krvi alebo plazmy nie je možné úplne vylúčiť možnosť prenosu infekčných agensov. Platí to aj pre neznáme alebo nové vírusy a iné patogény.
Prijaté opatrenia sa považujú za účinné pri obalených vírusoch, ako sú vírus nedostatku ľudskej imunity (HIV), vírus hepatitídy typu B (HBV) a vírus hepatitídy typu C (HCV). Prijaté opatrenia môžu mať obmedzenú účinnosť proti neobaleným vírusom, ako je vírus hepatitídy typu A a parvovírus B19. Infekcia spôsobená parvovírusom B19 môže byť závažná u gravidných žien (fetálna infekcia) a u osôb s imunodeficienciou alebo so zvýšenou erytropoézou (napr. hemolytická anémia).
U pacientov, ktorí pravidelne dostávajú von Willebrandov faktor vyrobený z ľudskej plazmy, sa má zvážiť vhodné očkovanie (hepatitída A a hepatitída B).
Dôrazne sa odporúča, aby sa pri každom podaní Willfactu pacientovi zaznamenali názov a číslo šarže lieku, aby sa zachovala súvislosť medzi pacientom a šaržou lieku.
Tromboembolizmus
Willfact je liek obsahujúci von Willebrandov faktor s nízkym obsahom FVIII. Napriek tomu existuje riziko výskytu tromboembolických udalostí, najmä u pacientov so známymi klinickými alebo laboratórnymi rizikovými faktormi. Z tohto dôvodu sa majú u rizikových pacientov sledovať prvotné prejavy trombózy. Podľa súčasných odporúčaní sa má začať profylaxia proti venóznej tromboembólii.
Pri používaní Willfactu si má byť ošetrujúci lekár vedomý, že pokračujúca liečba môže spôsobiť nadmerné zvýšenie FVIII:C. Preto u pacientov vyžadujúcich časté dávkovanie Willfactu, najmä pri kombinácii s liekom obsahujúcim faktor VIII, sa majú sledovať plazmatické hladiny FVIII:C, aby sa predišlo pretrvávajúcim nadmerným plazmatickým hladinám FVIII:C, ktoré môžu zvýšiť riziko tromboembolických udalostí.
Imunogenicita
U pacientov s von Willebrandovou chorobou, predovšetkým u pacientov s 3. typom, sa môžu vyvinúť neutralizujúce protilátky (inhibítory) proti von Willebrandovmu faktoru. Ak sa nedosiahnu očakávané plazmatické hladiny aktivity VWF:RCo, alebo ak krvácanie nie je kontrolované vhodnou dávkou, má sa vykonať príslušný test na zistenie, či je prítomný inhibítor von Willebrandovho faktora. U pacientov s vysokými hladinami inhibítora nemusí byť liečba von Willebrandovým faktorom účinná a majú sa zvážiť iné možnosti liečby.
Pomocná látka, ktorú treba vziať do úvahy (obsah sodíka)
Tento liek obsahuje sodík.
Má sa to vziať do úvahy pri injekčnom podávaní viac ako 3300 IU (viac ako 1 mmol sodíka) u pacientov na diéte s kontrolovaným príjmom sodíka (množstvo na injekčnú liekovku, pozri časť 2).
4.5 Liekové a iné interakcie
Nie sú známe žiadne interakcie ľudského von Willebrandovho faktora s inými liekmi.
4.6 Fertilita, gravidita a laktácia
Štúdie na zvieratách neposkytujú dostatok údajov na posúdenie bezpečnosti Willfactu z hľadiska fertility, reprodukcie, gravidity, embryonálneho/fetálneho vývoja alebo perinatálneho a postnatálneho vývoja.
Bezpečnosť Willfactu v období gravidity a laktácie sa neskúmala v klinických štúdiách.
Willfact sa má podávať gravidným a dojčiacim ženám s deficitom von Willebrandovho faktora len v prípade jednoznačnej indikácie.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Neboli pozorované žiadne účinky na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Počas liečby Willfactom sa môžu vyskytnúť nasledujúce nežiaduce reakcie:
Alergické reakcie a anafylaktické reakcie (vrátane šoku v zriedkavých prípadoch), tromboembolické udalosti (väčšinou u pacientov s rizikovými faktormi), tvorba inhibítorov proti VWF a reakcie v mieste podania.
Tabuľkový zoznam nežiaducich reakcií
Nižšie uvedená tabuľka poskytuje prehľad nežiaducich reakcií lieku pozorovaných v 6 klinických štúdiách a jednej neintervenčnej štúdii po uvedení lieku na trh a z iných zdrojov po uvedení lieku na trh. Počas štúdií bolo 226 pacientov vystavených účinku Willfactu počas celkových 16 640 dní expozície.
Nežiaduce liekové reakcie boli kategorizované podľa triedy orgánových systémov (SOC) MedDRA, úrovne preferovaných termínov (PT) a frekvencie.
Frekvencia výskytu nežiaducich udalostí bola odhadnutá podľa nasledujúcich pravidiel: veľmi časté (≥1/10), časté (≥1/100 až <1/10), menej časté (≥1/1 000 až <1/100), zriedkavé (≥1/10 000 až <1/1 000), veľmi zriedkavé (<1/10 000), neznáme (z dostupných údajov).
Pre spontánne hlásené nežiaduce reakcie po uvedení lieku na trh je frekvencia hlásení kategorizovaná ako neznáma.
| Trieda orgánových systémov podľa databázy MedDRA | Nežiaduce liekové reakcie (preferované termíny) | Frekvencia podľa počtu pacientov |
|---|---|---|
| Poruchy krvi a lymfatického systému | Inhibícia von Willebrandovho faktora* | Neznáme |
| Poruchy imunitného systému | Hypersenzitivita | Menej časté |
| Anafylaktický šok* | Neznáme | |
| Poruchy nervového systému | Závraty | Menej časté |
| Parestézia, hypestézia | Menej časté | |
| Poruchy ciev | Nával horúčavy | Menej časté |
| Tromboembolické udalosti* | Neznáme | |
| Poruchy kože a podkožného tkaniva | Pruritus | Menej časté |
| Celkové poruchy a reakcie v mieste podania | Reakcie v mieste podania** (vrátane reakcie v mieste podania infúzie, zápalu v mieste podania infúzie a zápalu v mieste punkcie cievy) | Časté |
| Pocit tlaku na hrudníku | Menej časté | |
| Zimnica, pocit chladu | Menej časté | |
| Pyrexia* | Neznáme |
* Hlásené na základe skúseností po uvedení lieku na trh/sledovania s frekvenciou podľa pravidla „neznáme“.
** Skupina termínov vysokej úrovne MedDRA.
Popis vybraných nežiaducich reakcií
Zriedkavo sa pozorovali reakcie precitlivenosti alebo alergické reakcie (ktoré môžu zahŕňať angioedém, pálenie a pichanie v mieste podania infúzie, zimnicu, začervenanie, generalizovanú urtikáriu, bolesť hlavy, žihľavku, hypotenziu, lipotýmiu/malátnosť, letargiu, nauzeu, nepokoj, tachykardiu, tlak na hrudníku, mravčenie, vracanie, dýchavičnosť) a v niektorých prípadoch sa môžu rozvinúť do závažnej anafylaxie (vrátane šoku).
U pacientov s von Willebrandovou chorobou, predovšetkým u pacientov s 3. typom, sa môžu veľmi zriedkavo vyvinúť neutralizujúce protilátky (inhibítory) proti von Willebrandovmu faktoru. Ak sa takéto inhibítory objavia, bude sa to prejavovať ako nedostatočná klinická odpoveď. Tieto protilátky sa môžu vyskytovať v úzkej súvislosti s anafylaktickými reakciami. Preto je potrebné u pacientov s anafylaktickou reakciou vyšetriť prítomnosť inhibítora.
Vo všetkých týchto prípadoch sa odporúča kontaktovať špecializované centrum pre hemofíliu.
Willfact je liek s obsahom von Willebrandovho faktora s nízkym obsahom FVIII. Napriek tomu existuje riziko výskytu tromboembolických udalostí, najmä u pacientov so známymi klinickými alebo laboratórnymi rizikovými faktormi. Rizikoví pacienti preto musia byť sledovaní.
Bezpečnostné informácie týkajúce sa prenosných agens, pozri časť 4.4.
Pediatrická populácia
Willfact bol hodnotený u 56 pacientov vo veku do 18 rokov, z ktorých bolo 23 vo veku do 6 rokov, 21 bolo vo veku od 6 do 11 rokov a 12 bolo vo veku nad 11 rokov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Neboli hlásené žiadne príznaky predávkovania s von Willebrandovým faktorom. V prípade závažného predávkovania sa môžu vyskytnúť tromboembolické udalosti.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: koagulačné faktory, ľudský von Willebrandov faktor
ATC kód: B02BD10
Mechanizmus účinku
Willfact sa správa rovnakým spôsobom ako endogénny von Willebrandov faktor.
Podávanie von Willebrandovho faktora umožňuje úpravu hemostatických abnormalít u pacientov, ktorí majú deficit von Willebrandovho faktora (von Willebrandová choroba) na dvoch úrovniach:
Von Willebrandov faktor obnovuje adhéziu krvných doštičiek k vaskulárnemu subendotelu v mieste vaskulárneho poškodenia (pretože sa viaže na vaskulárny subendotel aj na membránu krvnej doštičky), čo zabezpečuje primárnu hemostázu, čo sa prejaví skrátením doby krvácania.
Tento účinok sa prejaví okamžite a je známe, že do značnej miery závisí od úrovne multimerizácie liečiva.
- Von Willebrandov faktor vyvoláva oneskorenú úpravu súvisiaceho deficitu faktora VIII. Po intravenóznom podaní sa von Willebrandov faktor viaže na endogénny faktor VIII (ktorý sa u pacienta normálne vytvára) a stabilizáciou tohto faktora zabraňuje jeho rýchlej degradácii. Z toho dôvodu podávanie čistého von Willebrandovho faktora (VWF liek s nízkou hladinou FVIII) obnovuje hladinu FVIII:C na normálnu úroveň ako sekundárny účinok po prvej infúzii. Podávaním VWF lieku obsahujúceho FVIII:C sa vráti hladina FVIII:C na normálnu úroveň ihneď po prvej infúzii.
5.2 Farmakokinetické vlastnosti
Farmakokinetická štúdia s Willfactom sa uskutočnila na 8 dospelých pacientoch s von Willebrandovou chorobou 3. typu. Preukázala, že pre VWF:RCo:
- Priemerné AUC0-∞ je 3 444 IU h/dl po jednorazovej dávke 100 IU/kg Willfactu,
- Priemerné obnovenie je 2,1 [IU/dl]/[IU/kg] injikovaného lieku,
- Polčas je v rozmedzí 8 až 14 hodín s priemerom 12 hodín,
- Priemerný klírens je 3,0 ml/h/kg.
Maximálne plazmatické hladiny von Willebrandovho faktora sa zvyčajne dosiahnu do 30 minút a 1 hodiny po podaní injekcie.
Normalizácia hladiny FVIII je postupná, mení sa a zvyčajne si vyžaduje 6 až 12 hodín. Tento účinok pretrváva po dobu 2 až 3 dní.
Zvýšenie hladiny FVIII je postupné a vráti sa na normálnu úroveň po 6 až 12 hodinách. Hladina FVIII sa zvyšuje priemerne o 6 % (IU/dl) za hodinu. Preto aj u pacientov s počiatočnou hladinou FVIII:C nižšou ako 5 % (IU/dl) sa hladina FVIII:C zvyšuje na približne 40 % (IU/dl) 6 hodín po injekcii a táto hladina sa udržiava počas 24 hodín.
Pediatrické údaje
Úplný farmakokinetický profil (Cmax, Tmax, AUC, klírens, biologický polčas a priemerný rezidenčný čas) po podaní injekcie Willfactu nie je v pediatrickej populácii vo veku <18 rokov charakterizovaný.
U 7 detí vo veku do 6 rokov (2 vo veku medzi 28 dňami a 23 mesiacmi a 5 vo veku medzi 24 mesiacmi a 6 rokmi) so závažnou von Willebrandovou chorobou (5 s typom 3, 1 s typom 1 a 1 s typom 2) bolo po strednej dávke infúzie 101,1 ± 5,0 IU/kg pozorované priemerné prírastkové zotavenia (incremental recovery, IR) VWF:RCo 1,75 ± 0,35 (IU/dl)/(IU/kg) po 15 minútach po infúzii s veľkou interindividuálnou variabilitou (rozsah od 1,14 do 2,03). Iba štyri z týchto detí mali hodnotiteľné počiatočné aj kontrolné testy zotavenia po 6 mesiacoch po expozícii 3 až 9 dní liečby. Pozorovaný priemerný pomer zotavenia bol 0,87 ± 0,12 (IU/dl)/(IU/kg) (rozsah od 0,7 do 1,0).
5.3 Predklinické údaje o bezpečnosti
Na základe údajov získaných z niekoľkých predklinických štúdií so zvieracími modelmi neexistuje žiadny dôkaz o iných toxických účinkoch Willfactu ako sú tie, ktoré sa týkajú imunogenicity ľudských proteínov u laboratórnych zvierat. Skúmanie toxicity po opakovaných dávkach je neuskutočniteľné z dôvodu rozvoja protilátok proti heterológnemu proteínu na zvieracích modeloch.
Predklinické údaje o bezpečnosti nenaznačujú, že by Willfact vykazoval akýkoľvek mutagénny potenciál.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Prášok:
ľudský albumín
arginíniumchlorid
glycín
nátriumcitrát
dihydrát chloridu vápenatého
Rozpúšťadlo:
voda na injekciu
6.2 Inkompatibility
Willfact sa nesmie miešať s inými liekmi v tej istej injekčnej striekačke okrem koagulačného faktora VIII vyrobeného z plazmy od spoločnosti LFB-BIOMEDICAMENTS, s ktorým bola vykonaná štúdia kompatibility. Tento koagulačný faktor FVIII však nie je dostupný na trhu všetkých krajín.
Majú sa používať len oficiálne schválené polypropylénové injekčné súpravy, pretože môže dôjsť ku zlyhaniu liečby ako následok adsorpcie ľudského von Willebrandovho faktora na vnútorný povrch niektorého injekčného zariadenia.
6.3 Čas použiteľnosti
3 roky.
Chemická a fyzikálna stabilita pri používaní bola preukázaná na dobu 24 hodín pri 25 °C.
Z mikrobiologického hľadiska sa liek má použiť ihneď.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte pri teplote neprevyšujúcej 25 °C. Uchovávajte v pôvodnom obale na ochranu pred svetlom. Neuchovávajte v mrazničke.
Podmienky na uchovávanie po rekonštitúcii lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
1 balenie obsahuje: prášok v injekčnej liekovke (sklo typu I) s brómbutylovou zátkou, rozpúšťadlo v injekčnej liekovke (sklo typu I) s chlórbutylovou (5, 10 a 20 ml) zátkou a prenosný systém.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
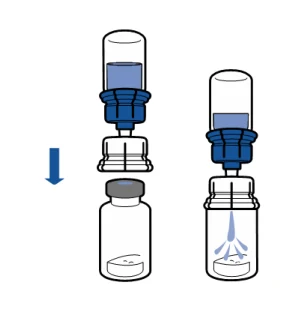
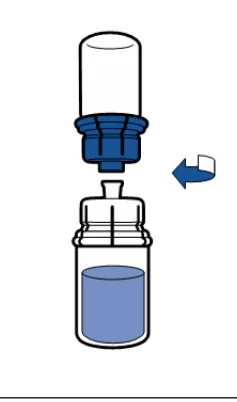
Rekonštitúcia
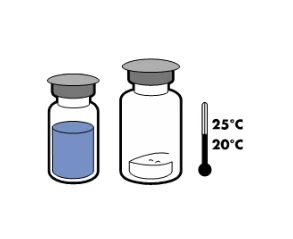
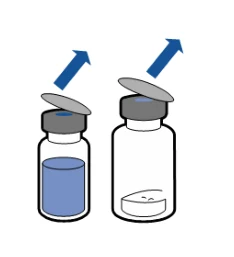
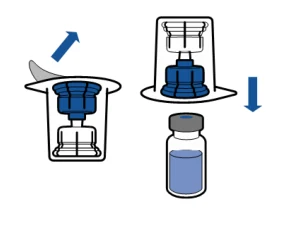
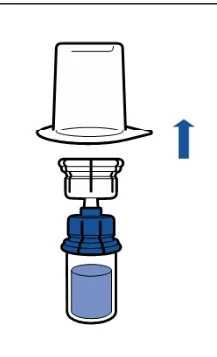
Je nevyhnutné postupovať podľa v súčasnosti platných smerníc pre aseptické postupy. Prenosný systém sa používa len na rekonštitúciu liečiva tak, ako je to popísané nižšie. Nie je určený na podávanie lieku pacientovi.
   |
|
   |
|
Prášok sa zvyčajne rozpúšťa okamžite a mal by sa rozpustiť za menej ako 5 minút.
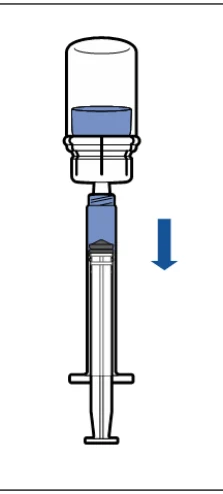
Podávanie
 |
|
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
Rekonštituovaný liek sa má pred podaním vizuálne skontrolovať na prítomnosť častíc a zmenu farby. Roztok má byť číry alebo mierne opaleskujúci, bezfarebný alebo svetložltý.
Nepoužívajte roztoky, ktoré sú zakalené alebo obsahujú usadeniny.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
LFB BIOMEDICAMENTS
3, Avenue des Tropiques
ZA de Courtaboeuf
91940 Les Ulis
Francúzsko
8. REGISTRAČNÉ ČÍSLO
16/0171/11-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 28.február 2011
Dátum posledného predĺženia registrácie: 07.apríl 2014
10. DÁTUM REVÍZIE TEXTU
12/2024