


Súhrn charakteristických vlastností lieku (SPC) - Zilbrysq
Zilbrysq 16,6 mg injekčný roztok v naplnenej injekčnej striekačkeZilbrysq 23 mg injekčný roztok v naplnenej injekčnej striekačkeZilbrysq 32,4 mg injekčný roztok v naplnenej injekčnej striekačke
1. NÁZOV LIEKU
Zilbrysq 16,6 mg injekčný roztok v naplnenej injekčnej striekačke
Zilbrysq 23 mg injekčný roztok v naplnenej injekčnej striekačke
Zilbrysq 32,4 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Zilbrysq 16,6 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje sodnú soľ zilukoplanu zodpovedajúcu 16,6 mg zilukoplanu v 0,416 ml roztoku (40 mg/ml).
Zilbrysq 23 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje sodnú soľ zilukoplanu zodpovedajúcu 23 mg zilukoplanu v 0,574 ml roztoku (40 mg/ml).
Zilbrysq 32,4 mg injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje sodnú soľ zilukoplanu zodpovedajúcu 32,4 mg zilukoplanu v 0,810 ml roztoku (40 mg/ml).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Roztok je číry až mierne opalescenčný a bezfarebný, bez viditeľných častíc. Hodnota pH roztoku je približne 7,0 a osmolalita približne 300 mOsm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Zilbrysq je indikovaný ako prídavná terapia k štandardnej liečbe generalizovanej myasténie gravis (gMG) u dospelých pacientov, ktorí sú pozitívni na protilátky proti acetylcholínovým receptorom (AChR).
4.2 Dávkovanie a spôsob podávania
Zilbrysq je určený na použitie pod vedením a dohľadom odborných zdravotníckych pracovníkov so skúsenosťami s liečbou pacientov s neuromuskulárnymi poruchami.
Pred začatím liečby musia byť pacienti očkovaní proti Neisseria meningitidis. Ak je potrebné začať liečbu skôr ako 2 týždne po vakcinácii, pacient musí dostať vhodnú profylaktickú antibiotickú liečbu až 2 týždne po prvej vakcinačnej dávke (pozri časti 4.3 a 4.4).
Dávkovanie
Odporúčaná dávka sa má podávať subkutánnou injekciou jedenkrát denne, a to približne v rovnakom čase každý deň.
Tabuľka č. 1: Celková denná dávka podľa rozsahu telesnej hmotnosti
| Telesná hmotnosť | Dávka* | Počet naplnených injekčných striekačiek podľa farby piestu |
| < 56 kg | 16,6 mg | 1 (rubínová červená) |
| ≥ 56 až < 77 kg | 23 mg | 1 (oranžová) |
| ≥ 77 | 32,4 mg | 1 (tmavomodrá) |
*Odporúčaná dávka zodpovedá približne 0,3 mg/kg.
Zilukoplan sa neskúmal u pacientov s gMG triedy V podľa americkej nadácie pre myasténiu gravis (Myasthenia Gravis Foundation of America, MGFA).
Vynechaná dávka
Ak sa vynechá dávka, má sa podať v ten istý deň, potom sa má pokračovať v normálnom dávkovaní v nasledujúci deň. Nesmie sa podávať viac ako jedna dávka denne.
Osobitné skupiny pacientov
Staršia populácia
U starších pacientov nie je potrebná žiadna úprava dávky (pozri časť 5.2). Skúsenosti s používaním zilukoplanu u starších pacientov v klinických štúdiách sú obmedzené.
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek (klírens kreatinínu ≥ 15 ml/min) nie je potrebná žiadna úprava dávky. Nie sú k dispozícii žiadne údaje o pacientoch vyžadujúcich dialýzu.
Porucha funkcie pečene
U pacientov s miernou a stredne závažnou poruchou funkcie pečene (skóre 9 alebo menej, podľa Childa-Pugha) nie je potrebná žiadna úprava dávky.
Bezpečnosť a účinnosť Zilbrysqu u pacientov so závažnou poruchou funkcie pečene nebola doteraz stanovená. Nie je možné odporučiť žiadnu dávku (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť Zilbrysqu u detí mladších ako 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Tento liek sa podáva subkutánnou injekciou.
Medzi vhodné miesta podania injekcie patrí predná časť stehien, brucho a zadná časť horných ramien.
Miesta podania injekcie sa majú striedať a injekcie sa nemajú podávať do miest, kde je koža citlivá, erytematózna, pomliaždená, indurovaná alebo kde sa na koži nachádzajú jazvy alebo strie.
Zilbrysq si má pacient podávať sám a/alebo má podávanie vykonávať iná osoba, ktorá bola riadne vyškolená na podávanie subkutánnych injekcií, pričom sa musia dodržiavať podrobné pokyny uvedené v návode na použitie na konci písomnej informácie pre používateľa.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Pacienti, ktorí nie sú v súčasnosti očkovaní proti Neisseria meningitidis (pozri časť 4.4).
Pacienti s nevyliečenou infekciou Neisseria meningitidis.
4.4 Osobitné upozornenia a opatrenia pri používaní
Infekcie spôsobené baktériami rodu Neisseria
Meningokoková infekcia
Vďaka mechanizmu účinku môže použitie zilukoplanu zvýšiť citlivosť pacienta na infekcie meningokokom Neisseria meningitidis. V rámci preventívnych opatrení musia byť všetci pacienti očkovaní proti meningokokovým infekciám najmenej 2 týždne pred začatím liečby.
Ak je potrebné začať liečbu skôr ako 2 týždne po vakcinácii proti meningokokovej infekcii, pacient musí dostať vhodnú profylaktickú antibiotickú liečbu až 2 týždne po prvej vakcinačnej dávke. Vakcíny proti meningokokom znižujú, ale úplne neeliminujú riziko meningokokových infekcií. Na prevenciu bežne patogénnych meningokokových séroskupín sa odporúčajú vakcíny proti séroskupinám A, C, Y, W a tam, kde je to možné, proti séroskupine B. Vakcinačná a profylaktická antibiotická liečba sa musí vykonávať podľa najaktuálnejších príslušných smerníc.
Počas liečby sa u pacientov majú sledovať prejavy a príznaky meningokokovej infekcie a v prípade podozrenia na infekciu sa musia okamžite vyhodnotiť. V prípade podozrenia na meningokokovú infekciu sa musia prijať vhodné opatrenia, ako je liečba antibiotikami a prerušenie liečby, až kým sa meningokoková infekcia nevylúči. Pacienti musia byť poučení, aby okamžite vyhľadali lekársku pomoc, ak sa u nich vyskytnú prejavy alebo príznaky meningokokových infekcií.
Predpisujúci lekári sa musia oboznámiť s edukačnými materiálmi týkajúcimi sa liečby meningokokových infekcií a poskytnúť pacientom liečeným zilukoplanom kartu pacienta a príručku pre pacienta/opatrovateľa.
Infekcie inými druhmi rodu Neisseria
Okrem druhu Neisseria meningitidis môžu byť pacienti liečení zilukoplanom náchylní na infekcie spôsobené inými druhmi rodu Neisseria, ako sú gonokokové infekcie. Pacienti musia byť informovaní
o dôležitosti prevencie a liečby kvapavky.
Imunizácia
Odporúča sa, aby sa pred začatím liečby zilukoplanom začala imunizácia pacientov podľa aktuálnych odporúčaní pre imunizáciu.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v naplnenej injekčnej striekačke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie. Na základe výsledkov testovania in vitro zilukoplan nebude inhibovať ani indukovať enzýmy metabolizujúce liečivá (CYP a UGT) a bežné transportéry klinicky relevantným spôsobom.
Na základe potenciálneho inhibičného účinku zilukoplanu na cytotoxicitu rituximabu závislú od komplementu môže zilukoplan znížiť očakávané farmakodynamické účinky rituximabu.
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii údaje o použití zilukoplanu u gravidných žien.
| Štúdie na zvieratách nepreukázali priame alebo nepriame účinky z hľadiska reprodukčnej toxicity | |
| (pozri časť 5.3). | |
Liečba gravidných žien Zilbrysqom sa má zvážiť iba v prípade, ak klinický prínos prevyšuje riziká.
Dojčenie
Nie je známe, či sa zilukoplan vylučuje do ľudského mlieka alebo či ho novorodenci/dojčatá po požití mlieka dokážu systémovo absorbovať. Riziko u novorodencov/dojčiat nemôže byť vylúčené.
Rozhodnutie, či ukončiť dojčenie alebo či ukončiť liečbu zilukoplanom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Účinok zilukoplanu na fertilitu u ľudí nebol hodnotený. V niektorých štúdiách zameraných na fertilitu a toxicitu po opakovanej dávke u primátov iných ako človek boli v samčích a samičích reprodukčných orgánoch pozorované nálezy neurčitej klinickej relevantnosti (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Zilbrysq nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásenými nežiaducimi reakciami boli reakcie v mieste podania injekcie (tvorba modrín v mieste podania injekcie (13,9 %) a bolesť v mieste podania injekcie (7,0 %)) a infekcie horných dýchacích ciest (nazofaryngitída (5,2 %), infekcia horných dýchacích ciest (3,5 %) a sinusitída (3,5 %)).
Tabuľkový zoznam nežiaducich reakcií
V tabuľke č. 2 je uvedený súhrn nežiaducich reakcií z placebom kontrolovaných klinických (n = 115) a otvorených rozšírených (n = 213) štúdií gMG spolu s klasifikáciou frekvencie u pacientov liečených zilukoplanom pomocou nasledujúcej konvencie: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (frekvencia sa nedá odhadnúť z dostupných údajov). V rámci jednotlivých skupín frekvencií sú nežiaduce reakcie usporiadané v poradí klesajúcej závažnosti.
Tabuľka č. 2: Nežiaduce reakcie
| Trieda orgánových systémov | Frekvencia | Nežiaduca reakcia |
| Infekcie a nákazy | Veľmi časté | Infekcie horných dýchacích ciest* |
| Poruchy gastrointestinálneho traktu | Časté | Hnačka |
| Poruchy kože a podkožného tkaniva | Časté | Morfea*a |
| Celkové poruchy a reakcie v mieste podania | Veľmi časté | Reakcie v mieste podania injekcie* |
| Laboratórne a funkčné vyšetrenia | Časté | Zvýšená lipáza* |
| Časté | Zvýšená amyláza* | |
| Menej časté | Zvýšená hladina eozinofilov v krvi* |
*Pozri odsek Opis vybraných nežiaducich reakcií.
a Morfea bola hlásená iba v dlhodobých otvorených klinických štúdiách. Maximálna dĺžka expozície ZLP počas dlhodobých otvorených klinických štúdií bola viac ako 4 roky.
Opis vybraných nežiaducich reakcií
Reakcie v mieste podania injekcie
Najčastejšie reakcie boli podliatiny, bolesť, hrčky, pruritus a hematóm v mieste vpichu. Všetky prípady boli mierne alebo stredne závažné a menej ako 3 % reakcií viedlo k prerušeniu liečby.
Infekcia horných dýchacích ciest
Najčastejšie infekcie boli zápal sliznice nosohltana, infekcie horných dýchacích ciest a sinusitída. Viac ako 95 % prípadov bolo miernych alebo stredne závažných a neviedlo k prerušeniu liečby. V súhrnných placebom kontrolovaných klinických štúdiách boli infekcie horných dýchacích ciest hlásené u 13,0 % pacientov liečených zilukoplanom a u 7,8 % pacientov liečených placebom.
Zvýšená hladina pankreatických enzýmov
Pozorovali sa prípady zvýšenej hladiny lipázy (5,2 %) a/alebo zvýšenej amylázy (6,1 %). Tieto zvýšenia boli prechodné a zriedkavo viedli k prerušeniu liečby. Väčšina z nich sa vyskytla do 2 mesiacov od začatia podávania zilukoplanu a znormalizovala sa do 2 mesiacov.
Zvýšená hladina eozinofilov v krvi
Pozorovali sa zvýšené hladiny eozinofilov v krvi. Boli prechodné a neviedli k prerušeniu liečby. Väčšina z nich sa vyskytla do 2 mesiacov od začatia podávania zilukoplanu a znormalizovala sa do 1 mesiaca.
Morfea
Po dlhodobej liečbe počas otvorených rozšírených štúdií boli pozorované prípady morfey. Vo väčšine prípadov bola dĺžka času po prepuknutie viac ako jeden rok po začatí liečby, boli mierne alebo stredne závažné a neviedli k prerušeniu liečby.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V klinickej štúdii so zdravými dobrovoľníkmi, v ktorom bolo 32 účastníkov vystavených dávkam dvojnásobne vyšším, ako je odporúčaná dávka (čo zodpovedá približne 0,6 mg/kg, tabuľka č. 1), podávaným subkutánne po dobu najviac 7 dní, boli údaje o bezpečnosti konzistentné s profilom bezpečnosti odporúčanej dávky.
V prípade predávkovania sa odporúča, aby sa u pacientov pozorne sledovali akékoľvek nežiaduce reakcie a ihneď sa majú zaviesť vhodné podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresíva, inhibítory komplementu, ATC kód: L04AJ06
Mechanizmus účinku
Zilukoplan je syntetický 15-aminokyselinový makrocyklický peptid, ktorý inhibuje účinky proteínového komplementu C5 prostredníctvom dvojitého mechanizmu účinku. Špecificky sa viaže na C5, čím inhibuje štiepenie C5-konvertázou na C5a a C5b, čo vedie k regulácii zostavenia a cytolytickej aktivity komplexu atakujúceho membrány (membrane attack complex, MAC) nadol. Okrem toho, naviazaním na C5b funkčnú časť proteínu C5 zilukoplan stéricky bráni viazaniu C5b na C6, čím zabraňuje následnému zostaveniu a aktivite MAC, ak by sa vytvoril akýkoľvek fragment C5b.
Farmakodynamické účinky
Farmakodynamický účinok zilukoplanu sa analyzoval prostredníctvom schopnosti inhibovať ex vivo lýzu ovčích červených krviniek vyvolanú komplementom (sheep red blood cell, sRBC).
Údaje zo štúdií fázy 2 a fázy 3 preukazujú rýchlu, úplnú (> 95 %) a trvalú inhibíciu komplementu zilukoplanu, ktorý sa podával v dávkach podľa tabuľky č. 1.
Klinická účinnosť a bezpečnosť
Bezpečnosť a účinnosť zilukoplanu sa hodnotila v 12-týždňovej, multicentrickej, randomizovanej, dvojito zaslepenej, placebom kontrolovanej klinickej štúdii MG0010 (RAISE) a v otvorenej rozšírenej klinickej štúdii MG0011 (RAISE-XT).
Klinická štúdia MG0010 (RAISE)
Celkovo bolo zaradených 174 pacientov vo veku najmenej 18 rokov, ktorí mali generalizovanú myasténiu gravis a boli pozitívni na protilátky proti acetylcholínovým receptorom, mali skóre každodenných činností s myasténiou gravis (Myasthenia Gravis-Activities of Daily Living, MG-ADL) ≥ 6 a kvantitatívne skóre myasténie gravis (Quantitative Myasthenia Gravis, skóre QMG) ≥ 12 (pozri tabuľku č. 3).
Pacienti boli liečení jedenkrát denne buď zilukoplanom (podávaným v dávkach podľa tabuľky č. 1), alebo placebom, pričom do každej liečebnej skupiny bolo randomizovaných 86 (zilukoplan) a 88 pacientov (placebo). Bola povolená stabilná štandardná liečba (Stable standard of care, SOC). Väčšina pacientov dostávala liečbu gMG pri východiskovom stave, čo zahŕňalo parasympatomimetiká (84,5 %), systémové kortikosteroidy (63,2 %) a nesteroidné imunosupresíva (51,1 %).
Primárnym cieľovým ukazovateľom bola zmena celkového skóre MG-ADL voči východiskovej hodnote po 12. týždeň.
Kľúčovými sekundárnymi cieľovými ukazovateľmi boli zmena voči východiskovej hodnote do
- 12. týždňa v celkovom skóre QMG, v celkovom kompozitnom skóre Myasthenia Gravis Composite (MGC) a v celkovom skóre kvality života MG Quality of Life (MG‐QoL15r) (Tabuľka č. 4). Pacienti s klinickou odpoveďou podľa MG-ADL boli definovaní ako tí, u ktorých bol pokles najmenej
o 3 body, a pacienti s klinickou odpoveďou podľa QMG boli definovaní ako tí, u ktorých bol pokles najmenej o 5 bodov bez záchrannej liečby.
Tabuľka č. 3: Východiskové demografické údaje a charakteristiky ochorenia pacientov zaradených do štúdie MG0010
| Zilukoplan (n = 86) | Placebo (n = 88) | |
| Vek, v rokoch, priemer (SD) | 52,6 (14,6) | 53,3 (15,7) |
| Vek pri nástupe, v rokoch, priemer (SD) | 43,5 (17,4) | 44,0 (18,7) |
| Vek ≥ 65 | 22 (25,6) | 26 (29,5) |
| Pohlavie, mužské, n (%) | 34 (39,5) | 41 (46,6) |
| Priemerné východiskové skóre MG-ADL (SD) | 10,3 (2,5) | 10,9 (3,4) |
| Priemerné východiskové skóre QMG (SD) | 18,7 (3,6) | 19,4 (4,5) |
| Priemerné východiskové skóre MGC (SD) | 20,1 (6,0) | 21,6 (7,2) |
| Priemerné východiskové skóre MG-QoL15r (SD) | 18,6 (6,6) | 18,9 (6,8) |
| Trvanie ochorenia, roky, priemer (SD) | 9,3 (9,5) | 9,0 (10,4) |
| Trieda MGFA pri skríningu, n (%) Trieda II | 22 (25,6) | 27 (30,7) |
| Trieda MGFA pri skríningu, n (%) Trieda III | 60 (69,8) | 57 (64,8) |
| Trieda MGFA pri skríningu, n (%) Trieda IV | 4 (4,7) | 4 (4,5) |
V tabuľke č. 4 sa uvádza zmena voči východiskovej hodnote v 12. týždni v celkových skóre pre MG-ADL, QMG, MGC a MG-QoL15r. Stredná hodnota východiskových skóre bola 10,9 a 10,3 pri MG-ADL, 19,4 a 18,7 pri QMG, 21,6 a 20,1 pri MGC a 18,9 a 18,6 pri MG-QoL15r v skupinách užívajúcich placebo a zilukoplan, v uvedenom poradí.
Tabuľka č. 4: Zmena voči východiskovej hodnote v 12. týždni v celkovom skóre pre MG‐ADL, QMG, MGC a MG‐QoL15r
Cieľové ukazovatele: Zmena voči východiskovej hodnote v celkovom skóre v 12. týždni: Priemer najmenších štvorcov (95 % IS) | Zilukoplan (n = 86) | Placebo (n = 88) | Rozdiel priemeru najmenších štvorcov v zmene pri užívaní zilukoplanu v porovnaní s placebom (95 % IS) | Hodnota p* |
| MG-ADL | –4,39 (–5,28; –3,50) | –2,30 (–3,17; –1,43) | –2,09 (–3,24; –0,95) | < 0,001 |
| QMG | –6,19 (–7,29; –5,08) | –3,25 (–4,32; –2,17) | –2,94 (–4,39; –1,49) | < 0,001 |
| MGC | –8,62 (–10,22; –7,01) | –5,42 (–6,98; –3,86) | –3,20 (–5,24; –1,16) | 0,0023 |
| MG-QoL15r | –5,65 (–7,17; –4,12) | –3,16 (–4,65; –1,67) | –2,49 (–4,45; –0,54) | 0,0128 |
* Analýza založená na modeli MMRM ANCOVA
Účinok liečby v skupine užívajúcej zilukoplan pre všetky 4 cieľové ukazovatele nastúpil rýchlo v 1. týždni, ďalej sa zvyšoval do 4. týždňa a pretrvával až do 12. týždňa.
V 12. týždni bolo pozorované klinicky významné a vysoko štatisticky významné zlepšenie celkového skóre MG-ADL (obrázok 1) a celkového skóre QMG v prípade zilukoplanu v porovnaní s placebom.
Obrázok 1: Zmena voči východiskovej hodnote v celkovom skóre MG‐ADL
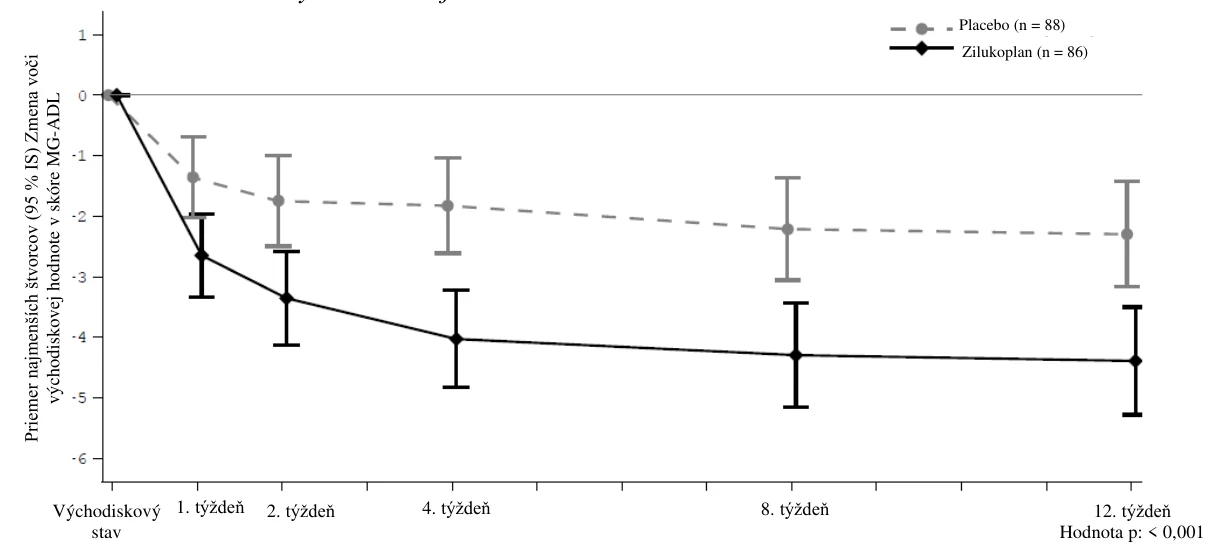
Analýza založená na modeli MMRM ANCOVA
Klinicky významná zmena = 2-bodová zmena v skóre MG-ADL
V 12. týždni zaznamenalo 73,1 % pacientov v skupine používajúcej zilukoplan klinickú odpoveď v rámci MG-ADL bez použitia záchrannej liečby v porovnaní so 46,1 % pacientov v skupine používajúcej placebo (p < 0,001). Päťdesiatosem percent (58 %) pacientov v skupine používajúcej zilukoplan zaznamenalo klinickú odpoveď v rámci QMG bez použitia záchrannej liečby v porovnaní s 33,0 % pacientov v skupine používajúcej placebo (p = 0,0012).
V 12. týždni bol kumulatívny podiel pacientov, ktorí potrebovali záchrannú liečbu, 5 % v skupine používajúcej zilukoplan a 11 % v skupine používajúcej placebo. Záchranná liečba bola definovaná ako intravenózny imunoglobulín G (IVIG) alebo výmena plazmy (plasma exchange, PLEX).
Klinická štúdia MG0011 (RAISE-XT)
Dvesto pacientov, ktorí dokončili placebom kontrolovanú štúdiu fázy 2 (MG0009) alebo štúdiu fázy 3 (MG0010), pokračovalo v otvorenej rozšírenej klinickej štúdii MG0011, v ktorej všetci pacienti používali zilukoplan (podávaný v dávkach podľa tabuľky č. 1) denne. Primárnym cieľom bola dlhodobá bezpečnosť. Sekundárne cieľové ukazovatele účinnosti boli zmeny oproti východiskovému stavu v dvojito zaslepenej štúdii v skóre MG-ADL, QMG, MGC a MG-QoL15r v 24. týždni. Ďalej sú uvedené výsledky u bývalých účastníkov štúdie MG0010 (tabuľka č. 5).
Hodnota p: < 0,001
Tabuľka č. 5: Priemerná zmena v celkovom skóre pre MG-ADL, QMG, MGC a MG-QoL15r od začiatku dvojito zaslepenej štúdie (MG0010) po 24. týždeň (12. týždeň v MG0011) a 60. týždeň (48. týždeň v MG0011).
| Cieľové ukazovatele: Zmena voči východiskovej hodnote v celkovom skóre v 24. a 60. týždni: Stredná hodnota LS (SE) | Zilukoplan (n = 82) | Placebo/zilukoplan (n = 84) |
| MG-ADL | ||
| -5,46 (0,59) | -5,20 (0,52) |
| -5,16 (0,61) | -4,37 (0,54) |
| QMG | ||
| -7,10 (0,80) | -7,19 (0,69) |
| -6,44 (0,83) | -6,15 (0,71) |
| MGC | ||
| -10,37 (1,15) | -11,12 (1,00) |
| -8,89 (1,20) | -9,01 (1,04) |
| MG-QoL15r | ||
| -8,09 (0,96) | -7,96 (0,89) |
| -7,22 (0,99) | -6,09 (0,91) |
Analýza založená na modeli MMRM ANCOVA, pri ktorom sa záchranná liečba a prerušenie pričítavajú ako neúspešná liečba; úmrtie sa pričítava ako najhoršie možné skóre (napr. skóre 24 pri MG-ADL).
SE = smerodajná odchýlka
Obrázok 2: Stredná hodnota zmeny v celkovom skóre MG-ADL od východiskového stavu v dvojito zaslepenej klinickej štúdii po 60. týždeň
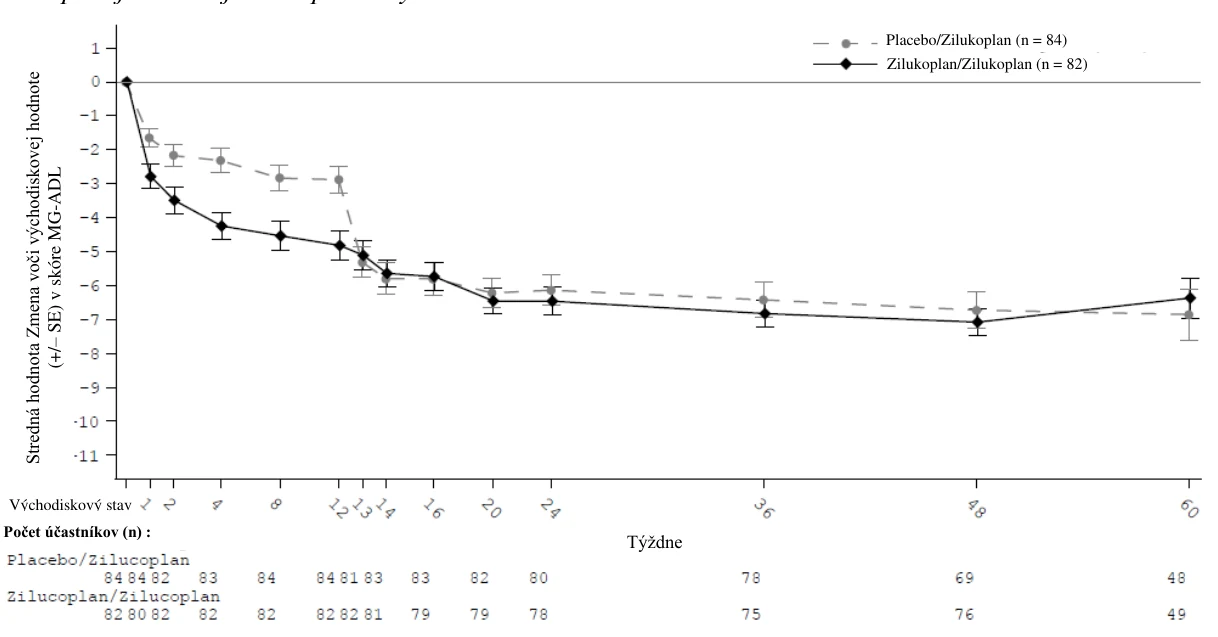
Imunogenita
V klinických štúdiách MG0010 a MG0011 (RAISE-XT) sa u pacientov testovala pozitivita na protilátky proti liečivu (anti-drug antibody, ADA) a pozitivita na protilátky proti polyetylénglykolu (PEG).
V obidvoch štúdiách boli titre protilátok nízke a nebol preukázaný žiaden vplyv na farmakokinetiku alebo farmakodynamiku a žiadny klinicky významný vplyv na účinnosť alebo bezpečnosť.
V štúdiách MG0010 a MG0011 boli 2 pacienti (2,4 %) v skupine užívajúcej zilukoplan/zilukoplan a v skupine užívajúcej placebo/zilukoplan pozitívni na ADA, ktoré sa objavili počas liečby, a na protilátky anti-PEG. Trinásť účastníkov (16 %) v každom ramene bolo pozitívnych na protilátky anti-PEG, ktoré sa objavili počas liečby, a negatívnych na ADA. Dvaja pacienti (2,4 %) v každom ramene boli negatívni na anti-PEG a pozitívni na ADA, ktoré sa objavili počas liečby.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií so zilukoplanom v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe myasténie gravis. Informácie o použití v pediatrickej populácii, pozri časť 4.2.
5.2 Farmakokinetické vlastnosti
Absorpcia
Po jednorazovom a viacnásobnom dennom subkutánnom podaní odporúčanej dávky (tabuľka č. 1) zilukoplanu zdravým účastníkom dosiahol zilukoplan maximálnu plazmatickú koncentráciu vo všeobecnosti 3 až 6 hodín po podaní dávky.
V štúdii MG0010 u pacientov s gMG boli po každodennom opakovanom subkutánnom podaní odporúčanej dávky (tabuľka č. 1) zilukoplanu plazmatické koncentrácie zilukoplanu konzistentné, pričom najnižšie koncentrácie v ustálenom stave boli dosiahnuté do 4. týždňa a udržiavané do
- 12. týždňa.
Expozície po subkutánnom podaní jednej dávky zilukoplanu do brucha, stehna alebo hornej časti ramena boli porovnateľné.
Distribúcia
Zilukoplan a aktívne (RA103488) a hlavné neaktívne (RA102758) cirkulujúce metabolity sú vo vysokej miere naviazané na plazmatické proteíny (>99 %). Priemerný distribučný objem zilukoplanu (Vc/F) získaný z populačnej farmakokinetickej analýzy je 3,51 l. Zilukoplan nie je substrátom pre bežné transportéry liekov.
Metabolizmus
Zilukoplan nie je substrátom hlavných enzýmov CYP. V plazme boli zistené 2 metabolity, aktívny (RA103488) a hlavný neaktívny metabolit (RA102758). Tvorba RA103488 je spôsobená najmä cytochrómom CYP450 4F2. RA103488 má farmakologickú aktivitu podobnú zilukoplanu, ale v porovnaní so zilukoplanom je prítomný v oveľa nižšej koncentrácii. Podiel RA103488 na farmakologickej aktivite je nízky. Ďalej sa očakáva, že zilukoplan ako peptid sa katabolickými cestami rozloží na menšie peptidy a aminokyseliny.
Zilukoplan inhibuje MRP3 in vitro v terapeutických koncentráciách; klinický význam tejto inhibície nie je známy.
Eliminácia
Očakáva sa, že zilukoplan ako peptid sa katabolickými cestami rozloží na menšie peptidy a aminokyseliny. Priemerný plazmatický terminálny polčas eliminácie bol približne 172 hodín (7 – 8 dní). Polčas rozpadu bol 220 hodín pre aktívny (RA103488) a 96 hodín pre hlavný neaktívny metabolit (RA102758). Vylučovanie zilukoplanu a jeho metabolitov (RA103488 a RA102758) merané v moči aj stolici bolo zanedbateľné. Predpokladá sa, že pegylovaná časť zilukoplanu sa vylučuje hlavne obličkami a hlavná degradácia časti mastnej kyseliny prebieha prostredníctvom β-oxidácie na acetyl-CoA.
Linearita/nelinearita
V populačnej farmakokinetickej analýze (dávky zodpovedajúce 0,05 až 0,6 mg/kg) je farmakokinetika zilukoplanu charakterizovaná dispozíciou liečiva závislou od cieľa s menej ako dávke úmerným nárastom expozície so zvyšujúcimi sa dávkami a po viacnásobných dávkach v porovnaní s jednorazovou dávkou.
Protilátky
Výskyt protilátok ADA a anti-PEG v štúdii fázy 3 u pacientov s gMG bol porovnateľný medzi liečebnou skupinou so zilukoplanom a liečebnou skupinou s placebom (pozri časť 5.1). Stav protilátok ADA a anti-PEG u pacientov liečených zilukoplanom neovplyvnil koncentrácie zilukoplanu.
Osobitné skupiny pacientov
Telesná hmotnosť
Populačná farmakokinetická analýza údajov zhromaždených v rámci štúdií s gMG ukázala, že telesná hmotnosť významne ovplyvňuje farmakokinetiku zilukoplanu. Dávkovanie zilukoplanu je založené na rozsahoch telesnej hmotnosti (pozri časť 4.2), žiadna ďalšia úprava dávky nie je potrebná.
Starší pacienti
Na základe populačnej farmakokinetickej analýzy vek neovplyvnil farmakokinetiku zilukoplanu. Nie je potrebná úprava dávky.
Porucha funkcie obličiek
Vplyv poruchy funkcie obličiek na farmakokinetiku zilukoplanu a jeho metabolitov sa skúmal v otvorenej klinickej štúdii fázy 1, v ktorej sa podala jednorazová dávka odporúčanej dávky zilukoplanu (tabuľka č. 1) zdravým účastníkom a účastníkom so závažnou poruchou funkcie obličiek (klírens kreatinínu od 15 do < 30 ml/min).
Systémová expozícia zilukoplanu a hlavnému neaktívnemu metabolitu RA102758 sa nelíšila u účastníkov so závažnou poruchou funkcie obličiek v porovnaní s účastníkmi s normálnou funkciou obličiek. Expozícia aktívnemu metabolitu RA103488 bola približne 1,5-násobne vyššia u účastníkov so závažnou poruchou funkcie obličiek v porovnaní s účastníkmi s normálnou funkciou obličiek. Na základe farmakokinetických výsledkov nie je u pacientov s poruchou funkcie obličiek potrebná žiadna úprava dávky.
Porucha funkcie pečene
Vplyv stredne závažnej poruchy funkcie pečene (definovanej ako skóre medzi 7 a 9 podľa Childa-Pugha) na farmakokinetiku zilukoplanu a jeho metabolitov sa skúmal v otvorenej klinickej štúdii fázy 1, v ktorej sa podala jednorazová dávka odporúčanej dávky (tabuľka č. 1) zilukoplanu zdravým účastníkom a účastníkom so závažnou poruchou funkcie pečene.
Systémová expozícia zilukoplanu bola o 24 % nižšia u jedincov so stredne závažnou poruchou funkcie pečene v porovnaní so zdravými účastníkmi, čo bolo v súlade s vyššou systémovou a maximálnou expozíciou oboch metabolitov u účastníkov s poruchou funkcie pečene v porovnaní so zdravými účastníkmi. Maximálna expozícia zilukoplanu, ako aj konečný polčas rozpadu boli porovnateľné medzi oboma skupinami. V ďalšej farmakodynamickej analýze sa neidentifikovali významné rozdiely v hladinách komplementu ani v inhibícii aktivity komplementu medzi oboma skupinami. Na základe týchto výsledkov nie je u pacientov s miernou a stredne závažnou poruchou funkcie pečene potrebná žiadna úprava dávky.
Rasové a etnické skupiny
V klinickej štúdii fázy 1 u zdravých účastníkov kaukazského a japonského pôvodu sa farmakokinetický profil zilukoplanu a jeho dvoch metabolitov (RA102758 a RA103488) porovnával po jednorazovej dávke (tabuľka č. 1) a po viacnásobnom dávkovaní počas 14 dní. Výsledky boli v oboch skupinách vo všeobecnosti podobné. Populačná farmakokinetická analýza zilukoplanu preukázala, že neexistujú žiadne rozdiely medzi rôznymi rasami (černosi/Afroameričania, Ázijčania/Japonci a belosi). Nie je potrebná úprava dávky.
Pohlavie
V populačnej farmakokinetickej analýze nebol pozorovaný žiadny rozdiel vo farmakokinetike medzi pohlaviami. Nie je potrebná úprava dávky.
5.3 Predklinické údaje o bezpečnosti
V štúdiách zameraných na toxicitu po opakovanej dávke u primátov iných ako človek sa pri klinicky významnej expozícii vyskytla vezikulárna degenerácia/hyperplázia epitelových buniek a mononukleárnych bunkových infiltrátov v rôznych tkanivách. V pankrease sa to niekedy prejavovalo ako degenerácia acinárnych buniek pankreasu, niekedy spolu s fibrózou a duktálnou degeneráciou/regeneráciou a bolo to sprevádzané zvýšenými plazmatickými koncentráciami amylázy a lipázy. V samičích reprodukčných orgánoch (vagína, krčok maternice, maternica) sa pozorovali mononukleárne bunkové infiltráty s degeneráciou epitelu a cervikálnou skvamóznou metapláziou. V štúdii fertility opičích samcov sa pri klinicky relevantných expozíciách pozorovala minimálna až mierna degenerácia/deplécia zárodočnej línie, ale závažnosť sa nezvyšovala s dávkou. Nebol pozorovaný žiadny vplyv na spermatogenézu. Nálezy u primátov iných ako človek majú neistý klinický význam a niektoré pravdepodobne súvisia so sekundárnymi infekciami v dôsledku farmakologického účinku zilukoplanu, ale iné mechanizmy nemožno vylúčiť. Nálezy nekorelovali so žiadnymi účinkami na embryofetálny vývoj ani s výsledkami gravidity (strata tehotenstva, pôrod, výsledky gravidity alebo postnatálny vývoj dojčiat) u primátov iných ako človek pri podobných veľkostiach dávok.
So zilukoplanom sa neuskutočnili žiadne štúdie karcinogenity.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Dihydrogenfosforečnan sodný, monohydrát
Fosforečnan disodný (bezvodý)
Chlorid sodný
Voda na injekcie
6.2 Inkompatibility
Neaplikovateľné
6.3 Čas použiteľnosti
4 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Naplnenú injekčnú striekačku uchovávajte vo vonkajšom obale na ochranu pred svetlom.
Pacienti môžu naplnenú injekčnú striekačku uchovávať pri izbovej teplote v pôvodnom obale pri teplote do 30 °C počas jedného obdobia, maximálne 3 mesiace. Po uchovaní Zilbrysqu pri izbovej teplote sa nesmie vložiť späť do chladničky a musí sa zlikvidovať, ak sa nepoužije do 3 mesiacov alebo do dátumu exspirácie, podľa toho, čo nastane skôr.
6.5 Druh obalu a obsah balenia
Naplnená injekčná striekačka (sklo typu I) s tenkostennou ihlou veľkosti 29 G ½” uzavretá sivou brómbutylovou gumovou zátkou laminovanou fluoropolymérom. Ihla je chránená pevným krytom ihly pozostávajúcim z termoplastického elastomérového krytu ihly a polypropylénového pevného krytu. Každá naplnená injekčná striekačka je vopred zmontovaná s bezpečnostným zariadením na ihlu, pätkou na palec a farebným piestom:
Zilbrysq 16,6 mg injekčný roztok v naplnenej injekčnej striekačke
0,416 ml injekčného roztoku v naplnenej injekčnej striekačke s rubínovo červeným piestom
Zilbrysq 23 mg injekčný roztok v naplnenej injekčnej striekačke
0,574 ml injekčného roztoku v naplnenej injekčnej striekačke s oranžovým piestom
Zilbrysq 32,4 mg injekčný roztok v naplnenej injekčnej striekačke
0,810 ml injekčného roztoku v naplnenej injekčnej striekačke s tmavomodrým piestom
Veľkosť balenia – 7 naplnených injekčných striekačiek pre 16,6 mg, 23 mg a 32,4 mg injekčný roztok. Multibalenie obsahujúce 28 (4 balenia po 7) naplnených injekčných striekačiek.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
UCB Pharma S.A.
Allée de la Recherche 60
B-1070 Brusel
Belgicko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
Zilbrysq 16,6 mg injekčný roztok v naplnenej injekčnej striekačke EU/1/23/1764/001
EU/1/23/1764/002
Zilbrysq 23 mg injekčný roztok v naplnenej injekčnej striekačke EU/1/23/1764/003
EU/1/23/1764/004
Zilbrysq 32,4 mg injekčný roztok v naplnenej injekčnej striekačke EU/1/23/1764/005
EU/1/23/1764/006
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 1. december 2023
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Zilbrysq 16,6 mg injekčný roztok v naplnenom pereZilbrysq 23 mg injekčný roztok v naplnenom pereZilbrysq 32,4 mg injekčný roztok v naplnenom pere
1. NÁZOV LIEKU
Zilbrysq 16,6 mg injekčný roztok v naplnenom pere
Zilbrysq 23 mg injekčný roztok v naplnenom pere
Zilbrysq 32,4 mg injekčný roztok v naplnenom pere
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Zilbrysq 16,6 mg injekčný roztok v naplnenom pere
Každé naplnené pero obsahuje sodnú soľ zilukoplanu zodpovedajúcu 16,6 mg zilukoplanu v 0,416 ml roztoku (40 mg/ml).
Zilbrysq 23 mg injekčný roztok v naplnenom pere
Každé naplnené pero obsahuje sodnú soľ zilukoplanu zodpovedajúcu 23 mg zilukoplanu v 0,574 ml roztoku (40 mg/ml).
Zilbrysq 32,4 mg injekčný roztok v naplnenom pere
Každé naplnené pero obsahuje sodnú soľ zilukoplanu zodpovedajúcu 32,4 mg zilukoplanu v 0,810 ml roztoku (40 mg/ml).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Roztok je číry až mierne opalescenčný a bezfarebný, bez viditeľných častíc. Hodnota pH roztoku je približne 7,0 a osmolalita približne 300 mOsm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Zilbrysq je indikovaný ako prídavná terapia k štandardnej liečbe generalizovanej myasténie gravis (gMG) u dospelých pacientov, ktorí sú pozitívni na protilátky proti acetylcholínovým receptorom (AChR).
4.2 Dávkovanie a spôsob podávania
Zilbrysq je určený na použitie pod vedením a dohľadom odborných zdravotníckych pracovníkov so skúsenosťami s liečbou pacientov s neuromuskulárnymi poruchami.
Pred začatím liečby musia byť pacienti očkovaní proti Neisseria meningitidis. Ak je potrebné začať liečbu skôr ako 2 týždne po vakcinácii, pacient musí dostať vhodnú profylaktickú antibiotickú liečbu až 2 týždne po prvej vakcinačnej dávke (pozri časti 4.3 a 4.4).
Dávkovanie
Odporúčaná dávka sa má podávať subkutánnou injekciou jedenkrát denne, a to približne v rovnakom čase každý deň.
Tabuľka č. 6: Celková denná dávka podľa rozsahu telesnej hmotnosti
| Telesná hmotnosť | Dávka* | Počet naplnených pier podľa farby označenia |
| < 56 kg | 16,6 mg | 1 (malinová) |
| ≥ 56 až < 77 kg | 23 mg | 1 (oranžová) |
| ≥ 77 | 32,4 mg | 1 (tmavomodrá) |
*Odporúčaná dávka zodpovedá približne 0,3 mg/kg.
Zilukoplan sa neskúmal u pacientov s gMG triedy V podľa americkej nadácie pre myasténiu gravis (Myasthenia Gravis Foundation of America, MGFA).
Vynechaná dávka
Ak sa vynechá dávka, má sa podať v ten istý deň, potom sa má pokračovať v normálnom dávkovaní v nasledujúci deň. Nesmie sa podávať viac ako jedna dávka denne.
Osobitné skupiny pacientov
Staršia populácia
U starších pacientov nie je potrebná žiadna úprava dávky (pozri časť 5.2). Skúsenosti s používaním zilukoplanu u starších pacientov v klinických štúdiách sú obmedzené.
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek (klírens kreatinínu ≥ 15 ml/min) nie je potrebná žiadna úprava dávky. Nie sú k dispozícii žiadne údaje o pacientoch vyžadujúcich dialýzu.
Porucha funkcie pečene
U pacientov s miernou a stredne závažnou poruchou funkcie pečene (skóre 9 alebo menej, podľa Childa-Pugha) nie je potrebná žiadna úprava dávky.
Bezpečnosť a účinnosť Zilbrysqu u pacientov so závažnou poruchou funkcie pečene nebola doteraz stanovená. Nie je možné odporučiť žiadnu dávku (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť Zilbrysqu u detí mladších ako 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Tento liek sa podáva subkutánnou injekciou.
Medzi vhodné miesta podania injekcie patrí predná časť stehien, brucho a zadná časť horných ramien.
Miesta podania injekcie sa majú striedať a injekcie sa nemajú podávať do miest, kde je koža citlivá, erytematózna, pomliaždená, indurovaná alebo kde sa na koži nachádzajú jazvy alebo strie.
Zilbrysq si má pacient podávať sám a/alebo má podávanie vykonávať iná osoba, ktorá bola riadne vyškolená na podávanie subkutánnych injekcií, pričom sa musia dodržiavať podrobné pokyny uvedené v návode na použitie na konci písomnej informácie pre používateľa.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Pacienti, ktorí nie sú v súčasnosti očkovaní proti Neisseria meningitidis (pozri časť 4.4).
Pacienti s nevyliečenou infekciou Neisseria meningitidis.
4.4 Osobitné upozornenia a opatrenia pri používaní
Infekcie spôsobené baktériami rodu Neisseria
Meningokoková infekcia
Vďaka mechanizmu účinku môže použitie zilukoplanu zvýšiť citlivosť pacienta na infekcie meningokokom Neisseria meningitidis. V rámci preventívnych opatrení musia byť všetci pacienti očkovaní proti meningokokovým infekciám najmenej 2 týždne pred začatím liečby.
Ak je potrebné začať liečbu skôr ako 2 týždne po vakcinácii proti meningokokovej infekcii, pacient musí dostať vhodnú profylaktickú antibiotickú liečbu až 2 týždne po prvej vakcinačnej dávke. Vakcíny proti meningokokom znižujú, ale úplne neeliminujú riziko meningokokových infekcií. Na prevenciu bežne patogénnych meningokokových séroskupín sa odporúčajú vakcíny proti séroskupinám A, C, Y, W a tam, kde je to možné, proti séroskupine B. Vakcinačná a profylaktická antibiotická liečba sa musí vykonávať podľa najaktuálnejších príslušných smerníc.
Počas liečby sa u pacientov majú sledovať prejavy a príznaky meningokokovej infekcie a v prípade podozrenia na infekciu sa musia okamžite vyhodnotiť. V prípade podozrenia na meningokokovú infekciu sa musia prijať vhodné opatrenia, ako je liečba antibiotikami a prerušenie liečby, až kým sa meningokoková infekcia nevylúči. Pacienti musia byť poučení, aby okamžite vyhľadali lekársku pomoc, ak sa u nich vyskytnú prejavy alebo príznaky meningokokových infekcií.
Predpisujúci lekári sa musia oboznámiť s edukačnými materiálmi týkajúcimi sa liečby meningokokových infekcií a poskytnúť pacientom liečeným zilukoplanom kartu pacienta a príručku pre pacienta/opatrovateľa.
Infekcie inými druhmi rodu Neisseria
Okrem druhu Neisseria meningitidis môžu byť pacienti liečení zilukoplanom náchylní na infekcie spôsobené inými druhmi rodu Neisseria, ako sú gonokokové infekcie. Pacienti musia byť informovaní
o dôležitosti prevencie a liečby kvapavky.
Imunizácia
Odporúča sa, aby sa pred začatím liečby zilukoplanom začala imunizácia pacientov podľa aktuálnych odporúčaní pre imunizáciu.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v naplnenom pere, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie. Na základe výsledkov testovania in vitro zilukoplan nebude inhibovať ani indukovať enzýmy metabolizujúce liečivá (CYP a UGT) a bežné transportéry klinicky relevantným spôsobom.
Na základe potenciálneho inhibičného účinku zilukoplanu na cytotoxicitu rituximabu závislú od komplementu môže zilukoplan znížiť očakávané farmakodynamické účinky rituximabu.
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii údaje o použití zilukoplanu u gravidných žien.
| Štúdie na zvieratách nepreukázali priame alebo nepriame účinky z hľadiska reprodukčnej toxicity | |
| (pozri časť 5.3). | |
Liečba gravidných žien Zilbrysqom sa má zvážiť iba v prípade, ak klinický prínos prevyšuje riziká.
Dojčenie
Nie je známe, či sa zilukoplan vylučuje do ľudského mlieka alebo či ho novorodenci/dojčatá po požití mlieka dokážu systémovo absorbovať. Riziko u novorodencov/dojčiat nemôže byť vylúčené.
Rozhodnutie, či ukončiť dojčenie alebo či ukončiť liečbu zilukoplanom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Účinok zilukoplanu na fertilitu u ľudí nebol hodnotený. V niektorých štúdiách zameraných na fertilitu a toxicitu po opakovanej dávke u primátov iných ako človek boli v samčích a samičích reprodukčných orgánoch pozorované nálezy neurčitej klinickej relevantnosti (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Zilbrysq nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásenými nežiaducimi reakciami boli reakcie v mieste podania injekcie (tvorba modrín v mieste podania injekcie (13,9 %) a bolesť v mieste podania injekcie (7,0 %)) a infekcie horných dýchacích ciest (nazofaryngitída (5,2 %), infekcia horných dýchacích ciest (3,5 %) a sinusitída (3,5 %)).
Tabuľkový zoznam nežiaducich reakcií
V tabuľke č. 2 je uvedený súhrn nežiaducich reakcií z placebom kontrolovaných klinických (n = 115) a otvorených rozšírených (n = 213) štúdií gMG spolu s klasifikáciou frekvencie u pacientov liečených zilukoplanom pomocou nasledujúcej konvencie: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (frekvencia sa nedá odhadnúť z dostupných údajov). V rámci jednotlivých skupín frekvencií sú nežiaduce reakcie usporiadané v poradí klesajúcej závažnosti.
Tabuľka č. 7: Nežiaduce reakcie
| Trieda orgánových systémov | Frekvencia | Nežiaduca reakcia |
| Infekcie a nákazy | Veľmi časté | Infekcie horných dýchacích ciest* |
| Poruchy gastrointestinálneho traktu | Časté | Hnačka |
| Poruchy kože a podkožného tkaniva | Časté | Morfea*a |
| Celkové poruchy a reakcie v mieste podania | Veľmi časté | Reakcie v mieste podania injekcie* |
| Laboratórne a funkčné vyšetrenia | Časté | Zvýšená lipáza* |
| Časté | Zvýšená amyláza* | |
| Menej časté | Zvýšená hladina eozinofilov v krvi* |
*Pozri odsek Opis vybraných nežiaducich reakcií.
a Morfea bola hlásená iba v dlhodobých otvorených klinických štúdiách. Maximálna dĺžka expozície ZLP počas dlhodobých otvorených klinických štúdií bola viac ako 4 roky.
Opis vybraných nežiaducich reakcií
Reakcie v mieste podania injekcie
Najčastejšie reakcie boli podliatiny, bolesť, hrčky, pruritus a hematóm v mieste vpichu. Všetky prípady boli mierne alebo stredne závažné a menej ako 3 % reakcií viedlo k prerušeniu liečby.
Infekcia horných dýchacích ciest
Najčastejšie infekcie boli zápal sliznice nosohltana, infekcie horných dýchacích ciest a sinusitída. Viac ako 95 % prípadov bolo miernych alebo stredne závažných a neviedlo k prerušeniu liečby. V súhrnných placebom kontrolovaných klinických štúdiách boli infekcie horných dýchacích ciest hlásené u 13,0 % pacientov liečených zilukoplanom a u 7,8 % pacientov liečených placebom.
Zvýšená hladina pankreatických enzýmov
Pozorovali sa prípady zvýšenej hladiny lipázy (5,2 %) a/alebo zvýšenej amylázy (6,1 %). Tieto zvýšenia boli prechodné a zriedkavo viedli k prerušeniu liečby. Väčšina z nich sa vyskytla do 2 mesiacov od začatia podávania zilukoplanu a znormalizovala sa do 2 mesiacov.
Zvýšená hladina eozinofilov v krvi
Pozorovali sa zvýšené hladiny eozinofilov v krvi. Boli prechodné a neviedli k prerušeniu liečby. Väčšina z nich sa vyskytla do 2 mesiacov od začatia podávania zilukoplanu a znormalizovala sa do 1 mesiaca.
Morfea
Po dlhodobej liečbe počas otvorených rozšírených štúdií boli pozorované prípady morfey. Vo väčšine prípadov bola dĺžka času po prepuknutie viac ako jeden rok po začatí liečby, boli mierne alebo stredne závažné a neviedli k prerušeniu liečby.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V klinickej štúdii so zdravými dobrovoľníkmi, v ktorom bolo 32 účastníkov vystavených dávkam dvojnásobne vyšším, ako je odporúčaná dávka (čo zodpovedá približne 0,6 mg/kg, tabuľka č. 1), podávaným subkutánne po dobu najviac 7 dní, boli údaje o bezpečnosti konzistentné s profilom bezpečnosti odporúčanej dávky.
V prípade predávkovania sa odporúča, aby sa u pacientov pozorne sledovali akékoľvek nežiaduce reakcie a ihneď sa majú zaviesť vhodné podporné opatrenia.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresíva, inhibítory komplementu, ATC kód: L04AJ06
Mechanizmus účinku
Zilukoplan je syntetický 15-aminokyselinový makrocyklický peptid, ktorý inhibuje účinky proteínového komplementu C5 prostredníctvom dvojitého mechanizmu účinku. Špecificky sa viaže na C5, čím inhibuje štiepenie C5-konvertázou na C5a a C5b, čo vedie k regulácii zostavenia a cytolytickej aktivity komplexu atakujúceho membrány (membrane attack complex, MAC) nadol. Okrem toho, naviazaním na C5b funkčnú časť proteínu C5 zilukoplan stéricky bráni viazaniu C5b na C6, čím zabraňuje následnému zostaveniu a aktivite MAC, ak by sa vytvoril akýkoľvek fragment C5b.
Farmakodynamické účinky
Farmakodynamický účinok zilukoplanu sa analyzoval prostredníctvom schopnosti inhibovať ex vivo lýzu ovčích červených krviniek vyvolanú komplementom (sheep red blood cell, sRBC).
Údaje zo štúdií fázy 2 a fázy 3 preukazujú rýchlu, úplnú (> 95 %) a trvalú inhibíciu komplementu zilukoplanu, ktorý sa podával v dávkach podľa tabuľky č. 1.
Klinická účinnosť a bezpečnosť
Bezpečnosť a účinnosť zilukoplanu sa hodnotila v 12-týždňovej, multicentrickej, randomizovanej, dvojito zaslepenej, placebom kontrolovanej klinickej štúdii MG0010 (RAISE) a v otvorenej rozšírenej klinickej štúdii MG0011 (RAISE-XT).
Klinická štúdia MG0010 (RAISE)
Celkovo bolo zaradených 174 pacientov vo veku najmenej 18 rokov, ktorí mali generalizovanú myasténiu gravis a boli pozitívni na protilátky proti acetylcholínovým receptorom, mali skóre každodenných činností s myasténiou gravis (Myasthenia Gravis-Activities of Daily Living, MG-ADL) ≥ 6 a kvantitatívne skóre myasténie gravis (Quantitative Myasthenia Gravis, skóre QMG) ≥ 12 (pozri tabuľku č. 3).
Pacienti boli liečení jedenkrát denne buď zilukoplanom (podávaným v dávkach podľa tabuľky č. 1), alebo placebom, pričom do každej liečebnej skupiny bolo randomizovaných 86 (zilukoplan) a 88 pacientov (placebo). Bola povolená stabilná štandardná liečba (Stable standard of care, SOC). Väčšina pacientov dostávala liečbu gMG pri východiskovom stave, čo zahŕňalo parasympatomimetiká (84,5 %), systémové kortikosteroidy (63,2 %) a nesteroidné imunosupresíva (51,1 %).
Primárnym cieľovým ukazovateľom bola zmena celkového skóre MG-ADL voči východiskovej hodnote po 12. týždeň.
Kľúčovými sekundárnymi cieľovými ukazovateľmi boli zmena voči východiskovej hodnote do
- 12. týždňa v celkovom skóre QMG, v celkovom kompozitnom skóre Myasthenia Gravis Composite (MGC) a v celkovom skóre kvality života MG Quality of Life (MG‐QoL15r) (tabuľka č. 4). Pacienti s klinickou odpoveďou podľa MG-ADL boli definovaní ako tí, u ktorých bol pokles najmenej
o 3 body, a pacienti s klinickou odpoveďou podľa QMG boli definovaní ako tí, u ktorých bol pokles najmenej o 5 bodov bez záchrannej liečby.
Tabuľka č. 8: Východiskové demografické údaje a charakteristiky ochorenia pacientov zaradených do štúdie MG0010
| Zilukoplan (n = 86) | Placebo (n = 88) | |
| Vek, v rokoch, priemer (SD) | 52,6 (14,6) | 53,3 (15,7) |
| Vek pri nástupe, v rokoch, priemer (SD) | 43,5 (17,4) | 44,0 (18,7) |
| Vek ≥ 65 | 22 (25,6) | 26 (29,5) |
| Pohlavie, mužské, n (%) | 34 (39,5) | 41 (46,6) |
| Priemerné východiskové skóre MG-ADL (SD) | 10,3 (2,5) | 10,9 (3,4) |
| Priemerné východiskové skóre QMG (SD) | 18,7 (3,6) | 19,4 (4,5) |
| Priemerné východiskové skóre MGC (SD) | 20,1 (6,0) | 21,6 (7,2) |
| Priemerné východiskové skóre MG-QoL15r (SD) | 18,6 (6,6) | 18,9 (6,8) |
| Trvanie ochorenia, roky, priemer (SD) | 9,3 (9,5) | 9,0 (10,4) |
| Trieda MGFA pri skríningu, n (%) Trieda II | 22 (25,6) | 27 (30,7) |
| Trieda MGFA pri skríningu, n (%) Trieda III | 60 (69,8) | 57 (64,8) |
| Trieda MGFA pri skríningu, n (%) Trieda IV | 4 (4,7) | 4 (4,5) |
V tabuľke č. 4 sa uvádza zmena voči východiskovej hodnote v 12. týždni v celkových skóre pre MG-ADL, QMG, MGC a MG-QoL15r. Stredná hodnota východiskových skóre bola 10,9 a 10,3 pri MG-ADL, 19,4 a 18,7 pri QMG, 21,6 a 20,1 pri MGC a 18,9 a 18,6 pri MG-QoL15r v skupinách užívajúcich placebo a zilukoplan, v uvedenom poradí.
Tabuľka č. 9: Zmena voči východiskovej hodnote v 12. týždni v celkovom skóre pre MG‐ADL, QMG, MGC a MG‐QoL15r
Cieľové ukazovatele: Zmena voči východiskovej hodnote v celkovom skóre v 12. týždni: Priemer najmenších štvorcov (95 % IS) | Zilukoplan (n = 86) | Placebo (n = 88) | Rozdiel priemeru najmenších štvorcov v zmene pri užívaní zilukoplanu v porovnaní s placebom (95 % IS) | Hodnota p* |
| MG-ADL | –4,39 (–5,28; –3,50) | –2,30 (–3,17; –1,43) | –2,09 (–3,24; –0,95) | < 0,001 |
| QMG | –6,19 (–7,29; –5,08) | –3,25 (–4,32; –2,17) | –2,94 (–4,39; –1,49) | < 0,001 |
| MGC | –8,62 (–10,22; –7,01) | –5,42 (–6,98; –3,86) | –3,20 (–5,24; –1,16) | 0,0023 |
| MG-QoL15r | –5,65 (–7,17; –4,12) | –3,16 (–4,65; –1,67) | –2,49 (–4,45; –0,54) | 0,0128 |
*Analýza založená na modeli MMRM ANCOVA
Účinok liečby v skupine užívajúcej zilukoplan pre všetky 4 cieľové ukazovatele nastúpil rýchlo v 1. týždni, ďalej sa zvyšoval do 4. týždňa a pretrvával až do 12. týždňa.
V 12. týždni bolo pozorované klinicky významné a vysoko štatisticky významné zlepšenie celkového skóre MG-ADL (obrázok 1) a celkového skóre QMG v prípade zilukoplanu v porovnaní s placebom.
Obrázok 3: Zmena voči východiskovej hodnote v celkovom skóre MG‐ADL
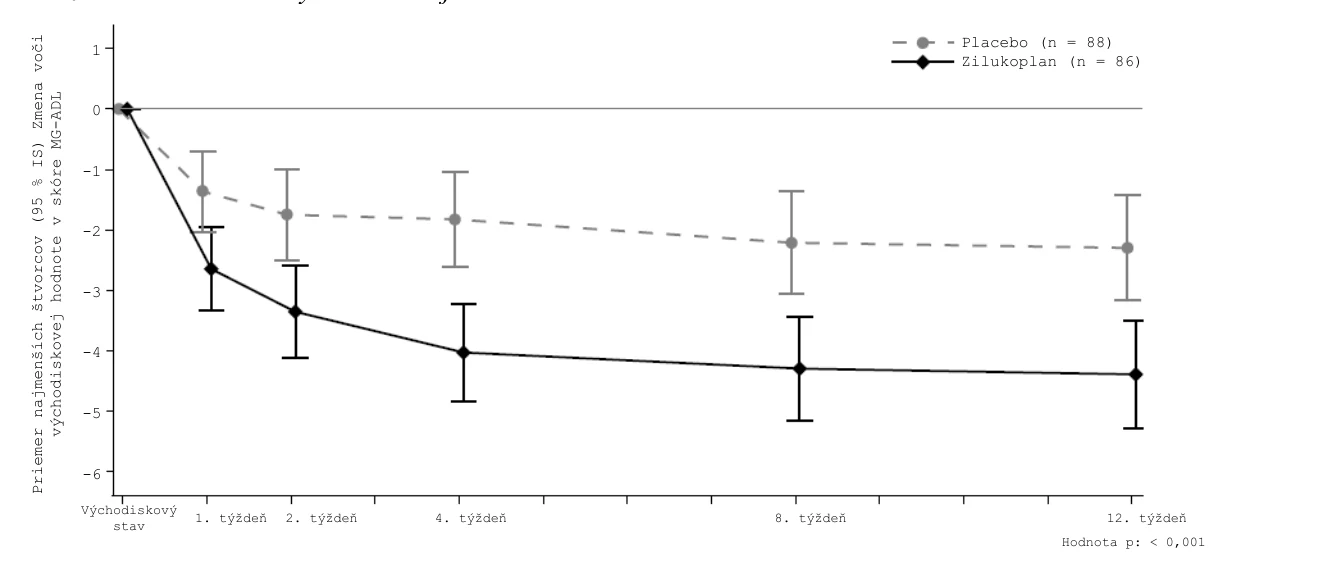
Analýza založená na modeli MMRM ANCOVA
Klinicky významná zmena = 2-bodová zmena v skóre MG-ADL
V 12. týždni zaznamenalo 73,1 % pacientov v skupine používajúcej zilukoplan klinickú odpoveď v rámci MG-ADL bez použitia záchrannej liečby v porovnaní so 46,1 % pacientov v skupine používajúcej placebo (p < 0,001). Päťdesiatosem percent (58 %) pacientov v skupine používajúcej zilukoplan zaznamenalo klinickú odpoveď v rámci QMG bez použitia záchrannej liečby v porovnaní s 33,0 % pacientov v skupine používajúcej placebo (p = 0,0012).
V 12. týždni bol kumulatívny podiel pacientov, ktorí potrebovali záchrannú liečbu, 5 % v skupine používajúcej zilukoplan a 11 % v skupine používajúcej placebo. Záchranná liečba bola definovaná ako intravenózny imunoglobulín G (IVIG) alebo výmena plazmy (plasma exchange, PLEX).
Klinická štúdia MG0011 (RAISE-XT)
Dvesto pacientov, ktorí dokončili placebom kontrolovanú štúdiu fázy 2 (MG0009) alebo štúdiu fázy 3 (MG0010), pokračovalo v otvorenej rozšírenej klinickej štúdii MG0011, v ktorej všetci pacienti používali zilukoplan (podávaný v dávkach podľa tabuľky č. 1) denne. Primárnym cieľom bola dlhodobá bezpečnosť. Sekundárne cieľové ukazovatele účinnosti boli zmeny oproti východiskovému stavu v dvojito zaslepenej štúdii v skóre MG-ADL, QMG, MGC a MG-QoL15r v 24. týždni. Ďalej sú uvedené výsledky u bývalých účastníkov štúdie MG0010 (tabuľka č. 5).
Tabuľka č. 10: Priemerná zmena v celkovom skóre pre MG-ADL, QMG, MGC a MG-QoL15r od začiatku dvojito zaslepenej štúdie (MG0010) po 24. týždeň (12. týždeň v MG0011) a 60. týždeň (48. týždeň v MG0011).
| Cieľové ukazovatele: Zmena voči východiskovej hodnote v celkovom skóre v 24. a 60. týždni: Stredná hodnota LS (SE) | Zilukoplan (n = 82) | Placebo/zilukoplan (n = 84) |
| MG-ADL | ||
| -5,46 (0,59) | -5,20 (0,52) |
| -5,16 (0,61) | -4,37 (0,54) |
| QMG | ||
| -7,10 (0,80) | -7,19 (0,69) |
| -6,44 (0,83) | -6,15 (0,71) |
| Cieľové ukazovatele: Zmena voči východiskovej hodnote v celkovom skóre v 24. a 60. týždni: Stredná hodnota LS (SE) | Zilukoplan (n = 82) | Placebo/zilukoplan (n = 84) |
| MGC | ||
| -10,37 (1,15) | -11,12 (1,00) |
| -8,89 (1,20) | -9,01 (1,04) |
| MG-QoL15r | ||
| -8,09 (0,96) | -7,96 (0,89) |
| -7,22 (0,99) | -6,09 (0,91) |
Analýza založená na modeli MMRM ANCOVA, pri ktorom sa záchranná liečba a prerušenie pričítavajú ako neúspešná liečba; úmrtie sa pričítava ako najhoršie možné skóre (napr. skóre 24 pri MG-ADL).
SE = smerodajná odchýlka
Obrázok 4: Stredná hodnota zmeny v celkovom skóre MG-ADL od východiskového stavu v dvojito zaslepenej klinickej štúdii po 60. týždeň
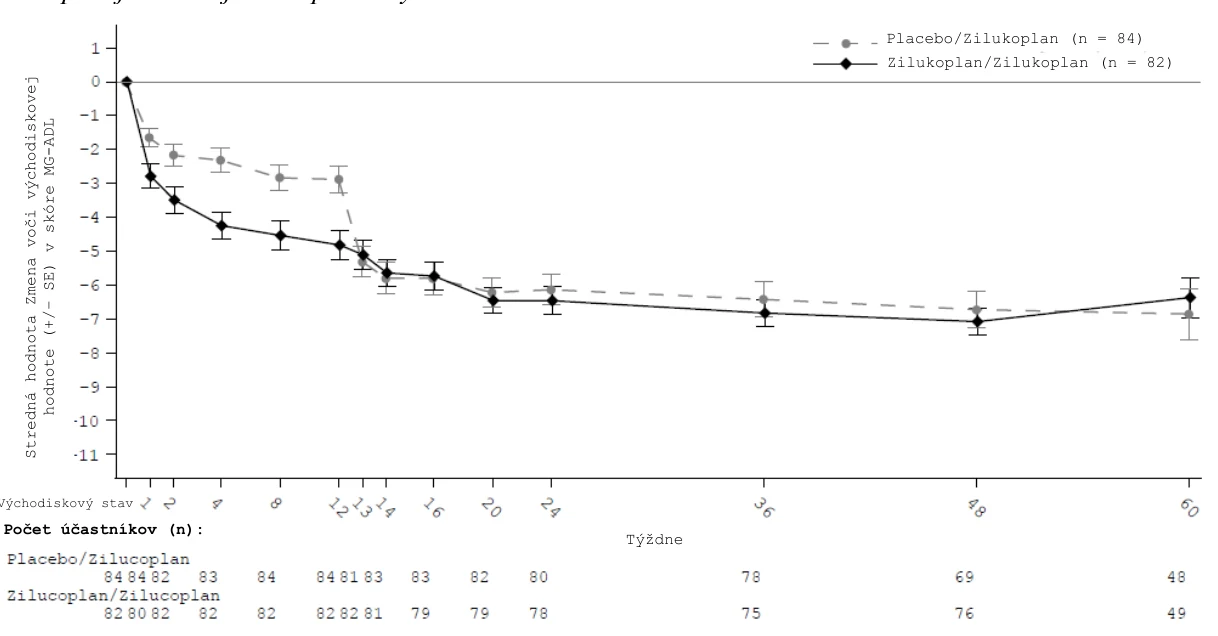
Imunogenita
V klinických štúdiách MG0010 a MG0011 (RAISE-XT) sa u pacientov testovala pozitivita na protilátky proti liečivu (anti-drug antibody, ADA) a pozitivita na protilátky proti polyetylénglykolu (PEG).
V obidvoch štúdiách boli titre protilátok nízke a nebol preukázaný žiaden vplyv na farmakokinetiku alebo farmakodynamiku a žiadny klinicky významný vplyv na účinnosť alebo bezpečnosť.
V štúdiách MG0010 a MG0011 boli 2 pacienti (2,4 %) v skupine užívajúcej zilukoplan/zilukoplan a v skupine užívajúcej placebo/zilukoplan pozitívni na ADA, ktoré sa objavili počas liečby, a na protilátky anti-PEG. Trinásť účastníkov (16 %) v každom ramene bolo pozitívnych na protilátky anti-PEG, ktoré sa objavili počas liečby, a negatívnych na ADA. Dvaja pacienti (2,4 %) v každom ramene boli negatívni na anti-PEG a pozitívni na ADA, ktoré sa objavili počas liečby.
Východiskový stav
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií so zilukoplanom v jednej alebo vo viacerých podskupinách pediatrickej populácie pri liečbe myasténie gravis. Informácie o použití v pediatrickej populácii, pozri časť 4.2.
5.2 Farmakokinetické vlastnosti
Absorpcia
Po jednorazovom a viacnásobnom dennom subkutánnom podaní odporúčanej dávky (tabuľka č. 1) zilukoplanu zdravým účastníkom dosiahol zilukoplan maximálnu plazmatickú koncentráciu vo všeobecnosti 3 až 6 hodín po podaní dávky.
V štúdii MG0010 u pacientov s gMG boli po každodennom opakovanom subkutánnom podaní odporúčanej dávky (tabuľka č. 1) zilukoplanu plazmatické koncentrácie zilukoplanu konzistentné, pričom najnižšie koncentrácie v ustálenom stave boli dosiahnuté do 4. týždňa a udržiavané do
- 12. týždňa.
Expozície po subkutánnom podaní jednej dávky zilukoplanu do brucha, stehna alebo hornej časti ramena boli porovnateľné.
Distribúcia
Zilukoplan a aktívne (RA103488) a hlavné neaktívne (RA102758) cirkulujúce metabolity sú vo vysokej miere naviazané na plazmatické proteíny (>99 %). Priemerný distribučný objem zilukoplanu (Vc/F) získaný z populačnej farmakokinetickej analýzy je 3,51 l. Zilukoplan nie je substrátom pre bežné transportéry liekov.
Metabolizmus
Zilukoplan nie je substrátom hlavných enzýmov CYP. V plazme boli zistené 2 metabolity, aktívny (RA103488) a hlavný neaktívny metabolit (RA102758). Tvorba RA103488 je spôsobená najmä cytochrómom CYP450 4F2. RA103488 má farmakologickú aktivitu podobnú zilukoplanu, ale v porovnaní so zilukoplanom je prítomný v oveľa nižšej koncentrácii. Podiel RA103488 na farmakologickej aktivite je nízky. Ďalej sa očakáva, že zilukoplan ako peptid sa katabolickými cestami rozloží na menšie peptidy a aminokyseliny.
Zilukoplan inhibuje MRP3 in vitro v terapeutických koncentráciách; klinický význam tejto inhibície nie je známy.
Eliminácia
Očakáva sa, že zilukoplan ako peptid sa katabolickými cestami rozloží na menšie peptidy a aminokyseliny. Priemerný plazmatický terminálny polčas eliminácie bol približne 172 hodín (7 – 8 dní). Polčas rozpadu bol 220 hodín pre aktívny (RA103488) a 96 hodín pre hlavný neaktívny metabolit (RA102758). Vylučovanie zilukoplanu a jeho metabolitov (RA103488 a RA102758) merané v moči aj stolici bolo zanedbateľné. Predpokladá sa, že pegylovaná časť zilukoplanu sa vylučuje hlavne obličkami a hlavná degradácia časti mastnej kyseliny prebieha prostredníctvom β-oxidácie na acetyl-CoA.
Linearita/nelinearita
V populačnej farmakokinetickej analýze (dávky zodpovedajúce 0,05 až 0,6 mg/kg) je farmakokinetika zilukoplanu charakterizovaná dispozíciou liečiva závislou od cieľa s menej ako dávke úmerným nárastom expozície so zvyšujúcimi sa dávkami a po viacnásobných dávkach v porovnaní s jednorazovou dávkou.
Protilátky
Výskyt protilátok ADA a anti-PEG v štúdii fázy 3 u pacientov s gMG bol porovnateľný medzi liečebnou skupinou so zilukoplanom a liečebnou skupinou s placebom (pozri časť 5.1). Stav protilátok ADA a anti-PEG u pacientov liečených zilukoplanom neovplyvnil koncentrácie zilukoplanu.
Osobitné skupiny pacientov
Telesná hmotnosť
Populačná farmakokinetická analýza údajov zhromaždených v rámci štúdií s gMG ukázala, že telesná hmotnosť významne ovplyvňuje farmakokinetiku zilukoplanu. Dávkovanie zilukoplanu je založené na rozsahoch telesnej hmotnosti (pozri časť 4.2), žiadna ďalšia úprava dávky nie je potrebná.
Starší pacienti
Na základe populačnej farmakokinetickej analýzy vek neovplyvnil farmakokinetiku zilukoplanu. Nie je potrebná úprava dávky.
Porucha funkcie obličiek
Vplyv poruchy funkcie obličiek na farmakokinetiku zilukoplanu a jeho metabolitov sa skúmal v otvorenej klinickej štúdii fázy 1, v ktorej sa podala jednorazová dávka odporúčanej dávky zilukoplanu (tabuľka č. 1) zdravým účastníkom a účastníkom so závažnou poruchou funkcie obličiek (klírens kreatinínu od 15 do < 30 ml/min).
Systémová expozícia zilukoplanu a hlavnému neaktívnemu metabolitu RA102758 sa nelíšila u účastníkov so závažnou poruchou funkcie obličiek v porovnaní s účastníkmi s normálnou funkciou obličiek. Expozícia aktívnemu metabolitu RA103488 bola približne 1,5-násobne vyššia u účastníkov so závažnou poruchou funkcie obličiek v porovnaní s účastníkmi s normálnou funkciou obličiek. Na základe farmakokinetických výsledkov nie je u pacientov s poruchou funkcie obličiek potrebná žiadna úprava dávky.
Porucha funkcie pečene
Vplyv stredne závažnej poruchy funkcie pečene (definovanej ako skóre medzi 7 a 9 podľa Childa-Pugha) na farmakokinetiku zilukoplanu a jeho metabolitov sa skúmal v otvorenej klinickej štúdii fázy 1, v ktorej sa podala jednorazová dávka odporúčanej dávky (tabuľka č. 1) zilukoplanu zdravým účastníkom a účastníkom so závažnou poruchou funkcie pečene.
Systémová expozícia zilukoplanu bola o 24 % nižšia u jedincov so stredne závažnou poruchou funkcie pečene v porovnaní so zdravými účastníkmi, čo bolo v súlade s vyššou systémovou a maximálnou expozíciou oboch metabolitov u účastníkov s poruchou funkcie pečene v porovnaní so zdravými účastníkmi. Maximálna expozícia zilukoplanu, ako aj konečný polčas rozpadu boli porovnateľné medzi oboma skupinami. V ďalšej farmakodynamickej analýze sa neidentifikovali významné rozdiely v hladinách komplementu ani v inhibícii aktivity komplementu medzi oboma skupinami. Na základe týchto výsledkov nie je u pacientov s miernou a stredne závažnou poruchou funkcie pečene potrebná žiadna úprava dávky.
Rasové a etnické skupiny
V klinickej štúdii fázy 1 u zdravých účastníkov kaukazského a japonského pôvodu sa farmakokinetický profil zilukoplanu a jeho dvoch metabolitov (RA102758 a RA103488) porovnával po jednorazovej dávke (tabuľka č. 1) a po viacnásobnom dávkovaní počas 14 dní. Výsledky boli v oboch skupinách vo všeobecnosti podobné. Populačná farmakokinetická analýza zilukoplanu preukázala, že neexistujú žiadne rozdiely medzi rôznymi rasami (černosi/Afroameričania, Ázijčania/Japonci a belosi). Nie je potrebná úprava dávky.
Pohlavie
V populačnej farmakokinetickej analýze nebol pozorovaný žiadny rozdiel vo farmakokinetike medzi pohlaviami. Nie je potrebná úprava dávky.
5.3 Predklinické údaje o bezpečnosti
V štúdiách zameraných na toxicitu po opakovanej dávke u primátov iných ako človek sa pri klinicky významnej expozícii vyskytla vezikulárna degenerácia/hyperplázia epitelových buniek a mononukleárnych bunkových infiltrátov v rôznych tkanivách. V pankrease sa to niekedy prejavovalo ako degenerácia acinárnych buniek pankreasu, niekedy spolu s fibrózou a duktálnou degeneráciou/regeneráciou a bolo to sprevádzané zvýšenými plazmatickými koncentráciami amylázy a lipázy. V samičích reprodukčných orgánoch (vagína, krčok maternice, maternica) sa pozorovali mononukleárne bunkové infiltráty s degeneráciou epitelu a cervikálnou skvamóznou metapláziou. V štúdii fertility opičích samcov sa pri klinicky relevantných expozíciách pozorovala minimálna až mierna degenerácia/deplécia zárodočnej línie, ale závažnosť sa nezvyšovala s dávkou. Nebol pozorovaný žiadny vplyv na spermatogenézu. Nálezy u primátov iných ako človek majú neistý klinický význam a niektoré pravdepodobne súvisia so sekundárnymi infekciami v dôsledku farmakologického účinku zilukoplanu, ale iné mechanizmy nemožno vylúčiť. Nálezy nekorelovali so žiadnymi účinkami na embryofetálny vývoj ani s výsledkami gravidity (strata tehotenstva, pôrod, výsledky gravidity alebo postnatálny vývoj dojčiat) u primátov iných ako človek pri podobných veľkostiach dávok.
So zilukoplanom sa neuskutočnili žiadne štúdie karcinogenity.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Dihydrogenfosforečnan sodný, monohydrát
Fosforečnan disodný (bezvodý)
Chlorid sodný
Voda na injekcie
6.2 Inkompatibility
Neaplikovateľné
6.3 Čas použiteľnosti
4 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Naplnené pero uchovávajte vo vonkajšom obale na ochranu pred svetlom.
Pacienti môžu naplnené pero uchovávať pri izbovej teplote v pôvodnom obale pri teplote do 30 °C počas jedného obdobia, maximálne 3 mesiace. Po uchovaní Zilbrysqu pri izbovej teplote sa nesmie vložiť späť do chladničky a musí sa zlikvidovať, ak sa nepoužije do 3 mesiacov alebo do dátumu exspirácie, podľa toho, čo nastane skôr.
6.5 Druh obalu a obsah balenia
Naplnená injekčná striekačka s objemom 1 ml (sklo typu I) s tenkostennou ihlou veľkosti 29 G ½” uzavretá sivou brómbutylovou gumovou zátkou laminovanou fluoropolymérom. Ihla je chránená pevným krytom ihly pozostávajúcim z termoplastického elastomérového krytu ihly a polypropylénového pevného krytu.
Každé naplnené pero pozostáva z naplnenej injekčnej striekačky zmontovanej s jednorazovým naplneným perom.
Zilbrysq 16,6 mg injekčný roztok v naplnenom pere
0,416 ml injekčného roztoku v naplnenom pere
Zilbrysq 23 mg injekčný roztok v naplnenom pere
0,574 ml injekčného roztoku v naplnenom pere
Zilbrysq 32,4 mg injekčný roztok v naplnenom pere
0,810 ml injekčného roztoku v naplnenom pere
Veľkosť balenia – 7 alebo 28 naplnených pier pre 16,6 mg, 23 mg a 32,4 mg injekčný roztok.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
UCB Pharma S.A.
Allée de la Recherche 60
B-1070 Brusel
Belgicko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
Zilbrysq 16,6 mg injekčný roztok v naplnenom pere
EU/1/23/1764/007
EU/1/23/1764/008
Zilbrysq 23 mg injekčný roztok v naplnenom pere
EU/1/23/1764/009
EU/1/23/1764/010
Zilbrysq 32,4 mg injekčný roztok v naplnenom pere
EU/1/23/1764/011
EU/1/23/1764/012
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.