


Súhrn charakteristických vlastností lieku (SPC) - Azacitidine Accord
Azacitidine Accord 25 mg/ml prášok na injekčnú suspenziu
1. NÁZOV LIEKU
Azacitidine Accord 25 mg/ml prášok na injekčnú suspenziu
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
100 mg / injekčná liekovka:
Každá injekčná liekovka obsahuje 100 mg azacitidínu. Po rekonštitúcii obsahuje každý ml suspenzie 25 mg azacitidínu.
150 mg / injekčná liekovka:
Každá injekčná liekovka obsahuje 150 mg azacitidínu. Po rekonštitúcii obsahuje každý ml suspenzie 25 mg azacitidínu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok na injekčnú suspenziu.
Biely lyofilizovaný prášok alebo solidifikovaný lyofilizát.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Azacitidine Accord je indikovaný na liečbu dospelých pacientov, ktorí nie sú spôsobilí na transplantáciu hematopoetických kmeňových buniek (haematopoetic stem cell transplantation, HSCT):
- so stredne-2 a vysokorizikovým myelodysplastickým syndrómom (MDS) podľa medzinárodného prognostického hodnotiaceho systému (International Prognostic Scoring System, IPSS),
- s chronickou myelomonocytovou leukémiou (CMML) s 10-29 % blastov v kostnej dreni bez myeloproliferatívnej poruchy,
- s akútnou myeloblastovou leukémiou (AML) s 20-30 % blastov a viacrodovou dyspláziou podľa klasifikácie Svetovej zdravotníckej organizácie (WHO),
- s AML s > 30 % blastov v kostnej dreni podľa klasifikácie WHO.
4.2 Dávkovanie a spôsob podávania
Liečbu liekom Azacitidine Accord má začať a sledovať lekár skúsený v oblasti používania chemoterapeutík. Pacientom sa majú pred liečbou podať antiemetiká proti nevoľnosti a vracaniu.
Dávkovanie
Odporúčaná úvodná dávka pre prvý liečebný cyklus je u všetkých pacientov bez ohľadu na začiatočné hematologické laboratórne hodnoty 75 mg/m2 povrchu tela a podáva sa denne subkutánnou injekciou po dobu 7 dní, po ktorých nasleduje 21-dňová prestávka (28-dňový liečebný cyklus).
Odporúča sa liečiť pacientov minimálne počas 6 cyklov. Liečba má pokračovať dovtedy, kým je pre pacienta prospešná, alebo do progresie ochorenia.
U pacientov sa má sledovať hematologická odpoveď/toxicita a renálne toxicity (pozri časť 4.4). Je možné, že v súlade s nižšie uvedenými informáciami bude potrebné odložiť nasledujúci cyklus na neskôr alebo znížiť dávku.
Azacitidine Accord sa nemá zamieňať za perorálnú formu azacitidínu. Z dôvodu rozdielov v expozícii, sú odporúčania dávkovania a schéma podávania perorálneho azacitidínu rozdielne od odporúčaní pre injekčný azacitidín. Zdravotníckym pracovníkom sa odporúča overiť si názov lieku, dávku a cestu podávania.
Laboratórne testy
Pred začatím liečby a pred každým liečebným cyklom je potrebné stanoviť hodnoty pečeňových testov, kreatinínu v sére a bikarbonátu v sére. Pred začatím liečby a v prípade potreby (minimálne však pred každým liečebným cyklom) sa má stanoviť kompletný krvný obraz s cieľom sledovania odpovede a toxicity.
Úprava dávky z dôvodu hematologickej toxicity
Hematologická toxicita je definovaná ako najnižší počet krvných buniek dosiahnutý (nadir) v danom cykle, ak je počet trombocytov ≤ 50,0 x 10⁹/l a/alebo absolútny počet neutrofilov (absolute neutrophil count, ANC) ≤ 1 x 10⁹/l.
Obnovenie je definované ako nárast v bunkovej línii (bunkových líniách), v ktorej (v ktorých) bola pozorovaná hematologická toxicita, na hodnotu nadir plus najmenej polovica absolútneho rozdielu medzi začiatočným počtom a počtom nadir (t. j. počet krvných buniek pri obnovení ≥ počet nadir + (0,5 x [začiatočný počet – počet nadir]).
Pacienti bez znížených začiatočných počtov krvných buniek (t. j. počet leukocytov (white blood cells, WBC) ≥ 3,0 x 10⁹/l a ANC ≥ 1,5 x 10⁹/l a počet trombocytov ≥ 75,0 x 10⁹/l) pred prvou liečbou Ak sa po liečbe liekom Azacitidine Accord zistí hematologická toxicita, má sa ďalší cyklus liečby odložiť dovtedy, kým sa neobnoví počet trombocytov a ANC. Ak sa obnovenie dosiahne do 14 dní, nevyžaduje sa žiadna úprava dávky. Ak sa však obnovenie nedosiahne do 14 dní, dávka sa má znížiť podľa nasledujúcej tabuľky. Po úprave dávky sa má trvanie cyklu vrátiť späť na 28 dní.
| Počet nadir v cykle | Dávka v nasledujúcom cykle, ak sa obnovenie* nedosiahne do 14 dní (%) | |
| ANC (x 109/l) | Trombocyty (x 109/l) | |
| ≤ 1,0 | ≤ 50,0 | 50 % |
| > 1,0 | > 50,0 | 100 % |
*Obnovenie = počty krvných buniek ≥ počet nadir + (0,5 x [začiatočný počet – počet nadir])
Pacienti so zníženými začiatočnými počtami krvných buniek (t. j. počet leukocytov < 3,0 x 10⁹/l alebo ANC < 1,5 x 10⁹/l alebo počet trombocytov < 75,0 x 10⁹/l) pred prvou liečbou Ak je pokles počtu leukocytov, ANC alebo počtu trombocytov po liečbe liekom Azacitidine Accord v porovnaní s hodnotou pred liečbou ≤ 50 % alebo vyšší ako 50 % so súčasným zlepšením diferenciácie ktorejkoľvek bunkovej línie, nemá sa ďalší cyklus oneskoriť a dávka sa nemusí upraviť.
Ak počet leukocytov, ANC alebo trombocytov klesol o viac ako 50 % v porovnaní s hodnotou pred liečbou a nedôjde k zlepšeniu diferenciácie bunkových línií, má sa ďalší cyklus liečby liekom Azacitidine Accord odložiť dovtedy, kým sa neobnoví počet trombocytov a ANC. Ak sa obnovenie dosiahne do 14 dní, nevyžaduje sa žiadna úprava dávky. Ak sa však obnovenie nedosiahne do 14 dní, má sa stanoviť celularita kostnej drene. Ak je hodnota celularity kostnej drene > 50 %, dávka sa nemusí upraviť. Ak je hodnota celularity kostnej drene ≤ 50 %, má sa liečba odložiť a dávka znížiť podľa nasledujúcej tabuľky:
| Celularita kostnej drene | Dávka v nasledujúcom cykle, ak sa obnovenie nedosiahne do 14 dní (%) | |
| Obnovenie* ≤ 21 dní | Obnovenie* > 21 dní | |
| 15 – 50 % | 100 % | 50 % |
| < 15 % | 100 % | 33 % |
*Obnovenie = počty krvných buniek ≥ počet nadir + (0,5 x [začiatočný počet – počet nadir])
Po úprave dávky sa má trvanie ďalšieho cyklu vrátiť späť na 28 dní.
Osobitné populácie
Starší pacienti
U starších pacientov sa neodporúčajú žiadne špecifické úpravy dávky. Keďže u starších pacientov je vyššia pravdepodobnosť zníženej funkcie obličiek, môže byť vhodné sledovať ich funkciu.
Pacienti s poruchou funkcie obličiek
Azacitidín môže byť podávaný pacientom s poruchou funkcie obličiek bez úpravy úvodnej dávky (pozri časť 5.2). Ak sa vyskytne nevysvetliteľný pokles bikarbonátu v sére na menej ako 20 mmol/l, dávka sa má v nasledujúcom cykle znížiť o 50 %. Ak sa vyskytne nevysvetliteľný vzostup kreatinínu alebo močovinového dusíka v krvi (blood urea nitrogen, BUN) na úroveň ≥ 2-násobne vyššiu, ako sú začiatočné hodnoty a nad horný limit normálnej hodnoty (upper limit of normal, ULN), ďalší cyklus sa má odložiť dovtedy, kým sa hodnoty nevrátia na normálnu alebo začiatočnú úroveň a v nasledujúcom liečebnom cykle sa má znížiť dávka o 50 % (pozri časť 4.4).
Pacienti s poruchou funkcie pečene
U pacientov s poruchou funkcie pečene neboli vykonané žiadne oficiálne štúdie (pozri časť 4.4). Pacienti so závažnou poruchou funkcie pečene sa majú pozorne sledovať na výskyt nežiaducich účinkov. U pacientov s poruchou funkcie pečene pred začatím liečby sa neodporúča žiadna špecifická úprava úvodnej dávky a následné úpravy dávky majú vychádzať z hematologických laboratórnych hodnôt. Azacitidine Accord je kontraindikovaný u pacientov s malígnymi pečeňovými nádormi v pokročilom štádiu (pozri časti 4.3 a 4.4).
Pediatrická populácia
Bezpečnosť a účinnosť azacitidínu u detí vo veku 0-17 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje. V súčasnosti dostupné údaje sú opísané v častiach 4.8, 5.1 a 5.2, ale neumožňujú uviesť odporúčania týkajúce sa dávkovania.
Spôsob podávania
Rekonštituovaný Azacitidine Accord sa má podávať subkutánnou injekciou do ramena, stehna alebo brucha. Miesta injekčnej aplikácie sa majú meniť. Nové injekcie sa majú aplikovať najmenej 2,5 cm od predchádzajúceho miesta vpichu a nikdy nie do oblastí, v ktorých je miesto vpichu bolestivé, s podliatinami, začervenané alebo stvrdnuté.
Po rekonštitúcii sa suspenzia nemá filtrovať. Pokyny na rekonštitúciu lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Malígne pečeňové nádory v pokročilom štádiu (pozri časť 4.4).
Dojčenie (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Hematologická toxicita
Liečba azacitidínom je spojená s anémiou, neutropéniou a trombocytopéniou, najmä počas prvých 2 cyklov (pozri časť 4.8). V prípade potreby (avšak aspoň pred každým liečebným cyklom) sa má stanoviť kompletný krvný obraz s cieľom sledovania odpovede a toxicity. Po podaní odporúčanej dávky v prvom cykle sa má dávka na základe hodnoty nadir a hematologickej odpovede pre následné cykly znížiť alebo jej podanie odložiť na neskôr (pozri časť 4.2). Pacienti majú byť poučení, aby ihneď hlásili prípady horúčky. Pacienti a lekári majú sledovať známky a príznaky krvácania.
Porucha funkcie pečene
U pacientov s poruchou funkcie pečene neboli vykonané žiadne oficiálne štúdie. U pacientov s rozsiahlou nádorovou záťažou z dôvodu metastatického ochorenia bola hlásená progresívna pečeňová kóma a úmrtie počas liečby azacitidínom, a to najmä u pacientov so začiatočnými hodnotami albumínu v sére < 30 g/l. Azacitidín je kontraindikovaný u pacientov s malígnymi pečeňovými nádormi v pokročilom štádiu (pozri časť 4.3).
Porucha funkcie obličiek
Obličkové abnormality počínajúc od zvýšených hodnôt kreatinínu v sére až po zlyhanie obličiek a úmrtie boli pozorované u pacientov intravenózne liečených azacitidínom v kombinácii s inými chemoterapeutikami. Okrem toho sa u 5 pacientov s chronickou myeloidnou leukémiou (CML), ktorí boli liečení azacitidínom a etopozidom, vyvinula renálna tubulárna acidóza, definovaná ako pokles hladiny bikarbonátu v sére na < 20 mmol/l spojený s alkalickým močom a hypokaliémiou (draslík v sére < 3 mmol/l). Ak sa vyskytne nevysvetliteľný pokles bikarbonátu v sére (< 20 mmol/l) alebo vzostup sérového kreatinínu alebo BUN, dávka sa má znížiť alebo jej podanie odložiť na neskôr (pozri časť 4.2).
Pacientom sa má odporučiť, aby okamžite hlásili oligúriu a anúriu poskytovateľovi zdravotnej starostlivosti.
Hoci neboli zaznamenané žiadne klinicky významné rozdiely vo frekvencii nežiaducich reakcií medzi pacientmi s normálnou funkciou obličiek v porovnaní s pacientmi s poruchou funkcie obličiek, pacienti s poruchou funkcie obličiek sa majú dôkladne sledovať na toxicitu, pretože azacitidín a/alebo jeho metabolity sa primárne vylučujú obličkami (pozri časť 4.2).
Laboratórne testy
Pred začatím liečby a pred každým liečebným cyklom je potrebné stanoviť hodnoty pečeňových testov, kreatinínu v sére a bikarbonátu v sére. Pred začatím liečby a v prípade potreby (minimálne však pred každým liečebným cyklom) sa má stanoviť kompletný krvný obraz s cieľom sledovania odpovede a toxicity, pozri tiež časť 4.8.
Ochorenie srdca a pľúc
Pacienti s anamnézou závažného kongestívneho zlyhania srdca, klinicky nestabilného ochorenia srdca alebo pľúc boli vylúčení z pivotných registračných štúdií (AZA PH GL 2003 CL 001 a AZA-AML-001), a preto nebola u týchto pacientov stanovená bezpečnosť a účinnosť azacitidínu. Posledné údaje z klinickej štúdie u pacientov so známou anamnézou kardiovaskulárneho alebo pľúcneho ochorenia preukázali významné zvýšenie výskytu srdcových príhod v súvislosti s azacitidínom (pozri časť 4.8). Preto sa odporúča opatrnosť pri predpisovaní azacitidínu týmto pacientom. Pred liečbou a počas liečby je potrebné zvážiť kardiopulmonálne vyšetrenie.
Nekrotizujúca fasciitída
U pacientov liečených azacitidínom bola hlásená nekrotizujúca fasciitída, vrátane fatálnych prípadov. U pacientov, u ktorých sa rozvíja nekrotizujúca fasciitída, sa má liečba azacitidínom ukončiť a má sa okamžite začať s vhodnou liečbou.
Syndróm z rozpadu nádoru
Pacienti vykazujúci pred liečbou vysokú nádorovú záťaž sú ohrození syndrómom z rozpadu nádoru. Títo pacienti sa majú dôkladne sledovať a majú byť vykonané vhodné preventívne opatrenia.
Diferenciačný syndróm
U pacientov, ktorí dostávali injekčne podávaný azacitidín, sa hlásili prípady diferenciačného syndrómu (známy aj ako syndróm kyseliny retinovej). Diferenciačný syndróm môže byť smrteľný a symptómy a klinické nálezy zahŕňajú ťažkosti s dýchaním, pľúcne infiltráty, horúčku, vyrážku, edém pľúc, periférny edém, rýchly prírastok telesnej hmotnosti, pleurálne výpotky, perikardiálne výpotky, hypotenziu a renálnu dysfunkciu (pozri časť 4.8). Pri prvom nástupe symptómov alebo prejavov naznačujúcich diferenciačný syndróm sa má zvážiť liečba vysokými dávkami kortikosteroidov i.v. a sledovanie hemodynamiky. Do vymiznutia príznakov sa má zvážiť dočasné prerušenie liečby injekčne podávaným azacitidínom, a ak sa liečba obnoví, odporúča sa opatrnosť.
4.5 Liekové a iné interakcie
Na základe údajov in vitro sa metabolizmus azacitidínu nezdá byť sprostredkovaný izoenzýmami cytochrómu P450 (CYP), UDP-glukuronosyltransferázami (UGT), sulfotransferázami (SULT) ani glutationtransferázami (GST). Interakcie súvisiace s týmito metabolickými enzýmami in vivo sú preto považované za nepravdepodobné.
Klinicky významné inhibičné alebo indukčné účinky azacitidínu na enzýmy cytochrómu P450 sú nepravdepodobné (pozri časť 5.2).
Neuskutočnili sa žiadne formálne klinické štúdie liekových interakcií s azacitidínom.
4.6 Fertilita, gravidita a laktácia
Ženy, ktoré môžu otehotnieť/Antikoncepcia u mužov a žien
Ženy, ktoré môžu otehotnieť musia používať účinnú antikoncepciu počas liečby a a minimálne 6 mesiacov po liečbe. Mužom sa má odporučiť, aby nesplodili dieťa počas liečby a musia používať účinnú antikoncepciu v priebehu liečby a minimálne 3 mesiace po jej ukončení.
Gravidita
Nie sú k dispozícii dostatočné údaje o použití azacitidínu u gravidných žien. Štúdie u myší preukázali reprodukčnú toxicitu (pozri časť 5.3). Nie je známe potenciálne riziko u ľudí. Na základe výsledkov zo štúdií na zvieratách a mechanizmu jeho účinku sa azacitidín nemá používať počas gravidity, najmä počas prvého trimestra, pokiaľ jeho použitie nie je jednoznačne nevyhnutné. Prínos liečby sa má individuálne zvážiť vzhľadom na možné riziko pre plod.
Dojčenie
Nie je známe, či sa azacitidín/metabolity vylučujú do ľudského mlieka. Z dôvodu potenciálne závažných nežiaducich reakcií u dojčeného dieťaťa, je dojčenie počas liečby azacitidínom kontraindikované.
Fertilita
Nie sú k dispozícii žiadne údaje o vplyve azacitidínu na plodnosť u ľudí. U zvierat boli pri použití azacitidínu dokumentované nežiaduce reakcie na plodnosť samcov (pozri časť 5.3). Pred začatím liečby sa má mužom odporučiť, aby navštívili poradňu ohľadne uchovania spermií.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Azacitidín má malý alebo mierny vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pri používaní azacitidínu sa zaznamenala únava. Preto sa pri vedení vozidla alebo obsluhovaní strojov odporúča opatrnosť.
4.8 Nežiaduce účinky
Súhrn profilu bezpečnosti
Dospelá populácia s MDS, CMML a AML (20-30 % blastov v kostnej dreni) Nežiaduce reakcie považované za možno alebo pravdepodobne súvisiace s podávaním azacitidínu sa vyskytli u 97 % pacientov.
Najčastejšie závažné nežiaduce reakcie pozorované v rámci pivotnej štúdie
(AZA PH GL 2003 CL 001), ktoré boli tiež pozorované v podporných štúdiách (CALGB 9221 a CALGB 8921), zahŕňali febrilnú neutropéniu (8,0 %) a anémiu (2,3 %). Ďalšie závažné nežiaduce reakcie z týchto 3 štúdií zahŕňali infekcie, ako je neutropenická sepsa (0,8 %) a zápal pľúc (2,5 %) (niektoré prípady s fatálnym výsledkom), trombocytopénia (3,5 %), reakcie precitlivenosti (0,25 %) a prípady krvácania (napr. mozgové krvácanie [0,5 %], gastrointestinálne krvácanie [0,8 %] a inrakraniálne krvácanie [0,5 %]).
Najčastejšie uvádzané nežiaduce reakcie počas liečby azacitidínom boli hematologické reakcie (71,4 %) vrátane trombocytopénie, neutropénie a leukopénie (zvyčajne 3.-4. stupňa), gastrointestinálne reakcie (60,6 %) vrátane nevoľnosti, vracania (zvyčajne 1.-2. stupňa) alebo reakcie v mieste vpichu (77,1 %, zvyčajne 1.-2. stupňa).
Dospelá populácia vo veku 65 rokov alebo starší s AML s > 30 % blastov v kostnej dreni Najčastejšie závažné nežiaduce reakcie (≥ 10%) pozorované z AZA-AML-001 v rámci skupiny s azacitidínom zahŕňali febrilnú neutropéniu (25,0 %), zápal pľúc (20,3 %) a pyrexiu (10,6 %). Iné menej často hlásené závažné nežiaduce reakcie v skupine s azacitidínom zahŕňali sepsu (5,1 %), anémiu (4,2 %), neutropenickú sepsu (3,0 %), infekciu močových ciest (3,0 %), trombocytopéniu (2,5 %), neutropéniu (2,1 %), celulitídu (2,1 %), závrat (2,1 %) a dyspnoe (2,1 %).
Najčastejšie hlásené nežiaduce reakcie (≥ 30 %) počas liečby azacitidínom boli gastrointestinálne príhody vrátane zápchy (41,9 %), nevoľnosti (39,8 %) a hnačky (36,9 %; zvyčajne 1.-2. stupňa), celkové poruchy a reakcie v mieste podania vrátane pyrexie (37,7 %; zvyčajne 1.-2.stupňa) a hematologické príhody vrátane febrilnej neutropénie (32,2 %) a neutropénie (30,1 %; zvyčajne 3.-4. stupňa).
Zoznam nežiaducich reakcií v tabuľke
Nižšie uvedená tabuľka 1 obsahuje nežiaduce reakcie súvisiace s liečbou azacitidínom získané z hlavných klinických štúdií s MDS a AML a zo sledovania po uvedení lieku na trh.
Frekvencie výskytu sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (z dostupných údajov). V rámci jednotlivých skupín frekvencií sú nežiaduce účinky usporiadané v poradí klesajúcej závažnosti. Nežiaduce reakcie sú uvedené v tabuľke nižšie podľa najvyššej frekvencie pozorovanej v akejkoľvek z hlavných klinických štúdií.
Tabuľka 1: Nežiaduce reakcie hlásené u pacientov s MDS alebo AML liečených azacitidínom
(klinické štúdie a informácie po uvedení lieku na trh)
Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Neznáme |
| Infekcie a nákazy | zápal pľúc* (vrátane bakteriálneho, vírusového a plesňového), nazofaryngitída | sepsa* (vrátane bakteriálnej, vírusovej a plesňovej), neutropenická sepsa*, infekcia dýchacích ciest (vrátane horných dýchacích ciest a bronchitídy), infekcia močových ciest, celulitída, divertikulitída, orálna plesňová infekcia, sinusitída, faryngitída, rinitída, herpes simplex, kožná infekcia | nekrotizujú ca fasciitída* | ||
Benígne a malígne nádory, vrátane nešpecifikovanýc h novotvarov (cysty a polypy) | diferenciač ný syndróm*, a | ||||
| Poruchy krvi a lymfatického systému | febrilná neutropénia*, neutropénia, leukopénia, trombocytopéni a, anémia | pancytopénia*, zlyhanie kostnej drene |
Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Neznáme |
| Poruchy imunitného systému | reakcie z precitliveno sti | ||||
Poruchy metabolizmu a výživy | anorexia, znížená chuť do jedla, hypokaliémia | dehydratácia | syndróm z rozpadu nádoru | ||
| Psychické poruchy | Nespavosť | zmätenosť, úzkosť | |||
| Poruchy nervového systému | závrat, bolesť hlavy | intrakraniálne krvácanie*, synkopa, somnolencia, letargia | |||
| Poruchy oka | krvácanie do oka, krvácanie do spojiviek | ||||
| Poruchy srdca a srdcovej činnosti | perikardiálny výpotok | perikarditída | |||
| Poruchy ciev | hypotenzia*, hypertenzia, ortostatická hypotenzia, hematóm | ||||
Poruchy dýchacej sústavy, hrudníka a mediastína | dyspnoe, epistaxa | pleurálny výpotok, námahové dyspnoe, faryngolaryngeá lna bolesť | intersticiál ne ochorenie pľúc | ||
Poruchy gastrointestináln eho traktu | hnačka, vracanie, zápcha, nevoľnosť, bolesť brucha (vrátane bolestí hornej časti brucha a abdominálneh o dyskomfortu) | gastrointestináln e krvácanie* (vrátane krvácania z úst), krvácanie z hemoroidov, stomatitída, krvácanie ďasien, dyspepsia | |||
| Poruchy pečene a žlčových ciest | zlyhanie pečene*, progresívna hepatálna kóma | ||||
| Poruchy kože a podkožného tkaniva | petechie, svrbenie (vrátane generalizovanéh o), vyrážky, ekchymóza | purpura, alopécia, urtikária, erytém, makulárne vyrážky | akútna febrilná neutrofilná dermatóza, pyoderma gangrenosum | Kožná vaskulitída |
Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé | Neznáme |
Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | artralgia, muskuloskeletál na bolesť (vrátane chrbta, kostí a bolesti končatín) | svalové spazmy, myalgia | |||
| Poruchy obličiek a močových ciest | renálne zlyhanie*, hematúria, zvýšená hladina sérového kreatinínu | renálna tubulárna acidóza | |||
Celkové poruchy a reakcie v mieste podania | pyrexia*, únava, asténia, bolesť na hrudi, erytém v mieste vpichu injekcie, bolesť v mieste vpichu injekcie, reakcia v mieste vpichu injekcie (nešpecifikovan á) | podliatiny, hematóm, stvrdnutie, vyrážky, svrbenie, zápal, zmena sfarbenia pokož ky, uzlíky a krvácanie (v mieste vpichu injekcie), nevoľnosť, zimnica, krvácanie v mieste zavedenia katétra | nekróza v mieste injekcie (v mieste vpichu) | ||
| Laboratórne a funkčné vyšetrenia | pokles telesnej hmotnosti |
*= zriedkavo sa zaznamenali fatálne prípady
a = pozri časť 4.4
Popis vybraných nežiaducich reakcií
Hematologické nežiaduce reakcie
Najčastejšie pozorované (≥ 10%) hematologické nežiaduce reakcie súvisiace s liečbou azacitidínom zahŕňajú anémiu, trombocytopéniu, neutropéniu, febrilnú neutropéniu a leukopéniu, zvyčajne 3. alebo 4. stupňa. V priebehu prvých 2 cyklov existuje vyššie riziko výskytu týchto reakcií, potom sa u pacientov tieto reakcie vyskytujú s menšou frekvenciou a obnovuje sa hematologická funkcia. Väčšina hematologických nežiaducich reakcií bola kontrolovaná bežným sledovaním kompletného krvného obrazu a oneskorením podania azacitidínu v ďalšom cykle, profylaktickými antibiotikami a/alebo podľa potreby podpornou liečbou neutropénie rastovým faktorom (napr. G-CSF) a anémie alebo trombocytopénie transfúziami.
Infekcie
Myelosupresia môže viesť k neutropénii a zvýšenému riziku infekcie. U pacientov dostávajúcich azacitidín boli hlásené závažné nežiaduce reakcie ako sú sepsa, vrátane neutropenickej sepsy, a zápal pľúc, pričom niektoré mali fatálny výsledok. Infekcie možno kontrolovať použitím liekov proti infekcii a podpornou liečbou neutropénie rastovým faktorom (napríklad G-CSF).
Krvácanie
U pacientov dostávajúcich azacitidín sa môže vyskytnúť krvácanie. Boli hlásené závažné nežiaduce reakcie ako napríklad gastrointestinálne krvácanie a intrakraniálne krvácanie. U pacientov sa majú sledovať známky a príznaky krvácania, a to najmä u pacientov s existujúcou alebo s liečbou súvisiacou trombocytopéniou.
Precitlivenosť
U pacientov dostávajúcich azacitidín boli hlásené závažné reakcie z precitlivenosti. V prípade reakcie podobnej anafylaktickému šoku sa má liečba azacitidínom ihneď ukončiť a má sa začať vhodná symptomatická liečba.
Nežiaduce reakcie kože a podkožného tkaniva
Väčšina nežiaducich reakcií kože a podkožného tkaniva súvisela s miestom vpichu injekcie. Žiadna z uvedených nežiaducich reakcií neviedla k prerušeniu podávania azacitidínu, ani k zníženiu dávky azacitidínu počas pivotných štúdií. Väčšina nežiaducich reakcií sa vyskytla počas prvých 2 cyklov liečby a v následných cykloch sa ich počet znižoval. Subkutánne nežiaduce reakcie, ako napríklad vyrážky, zápal a svrbenie v mieste vpichu injekcie, vyrážky, erytém a kožné lézie, môžu vyžadovať súbežnú liečbu napríklad antihistaminikami, kortikosteroidmi a nesteroidnými protizápalovými liekmi (non-steroidal anti-inflammatory drugs, NSAID). Tieto kožné reakcie sa musia odlíšiť od infekcií mäkkých tkanív, ktoré sa niekedy objavujú v mieste vpichu injekcie. Po uvedení lieku na trh boli pri liečbe azacitidínom hlásené infekcie mäkkých tkanív, vrátane infekčnej celulitídy a nekrotizujúcej fasciitídy, ktoré v zriedkavých prípadoch viedli k smrti. Pre postup pri liečbe infekčných nežiaducich reakcií pozri časť 4.8 Infekcie.
Gastrointestinálne nežiaduce reakcie
Najčastejšie hlásené nežiaduce gastrointestinálne reakcie súvisiace s liečbou azacitidínom zahŕňali zápchu, hnačku, nevoľnosť a vracanie. Tieto nežiaduce reakcie boli liečené symptomaticky antiemetikami v prípade nevoľnosti a vracania, prípravkami proti hnačke v prípade hnačky a laxatívami a/alebo prípravkami na zmäkčenie stolice v prípade zápchy.
Renálne nežiaduce reakcie
U pacientov liečených azacitidínom sa zaznamenali renálne abnormality v rozsahu od zvýšenej hladiny kreatinínu v sére a hematúrie po renálnu tubulárnu acidózu, renálne zlyhanie a úmrtie (pozri časť 4.4).
Hepatálne nežiaduce reakcie
U pacientov s výraznou nádorovou záťažou z dôvodu metastázujúceho ochorenia sa počas liečby azacitidínom zaznamenalo zlyhanie pečene, progresívna hepatálna kóma a úmrtie (pozri časť 4.4).
Srdcové príhody
Údaje z klinickej štúdie, ktoré povolilo zaradenie pacientov so známou anamnézou kardiovaskulárneho alebo pľúcneho ochorenia, preukázali zvýšenie srdcových príhod u pacientov s novodiagnostikovanou AML liečenou azacitidínom (pozri časť 4.4).
Staršia populácia
K dispozícii je obmedzené množstvo informácií o bezpečnosti použitia azacitidínu u pacientov ≥85 rokov (so 14 [5,9 %] pacientmi ≥ 85 rokov liečených v štúdii AZA-AML-001).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum uvedené v Prílohe V.
Pediatrická populácia
V klinickej štúdii AZA-JMML-001 užívalo 28 pediatrických pacientov (vo veku od 1 mesiaca do menej ako 18 rokov) azacitidín na liečbu MDS (n = 10) alebo liečbu juvenilnej myelo-monocytárnej leukémie (JMML) (n = 18) (pozri časť 5.1).
U všetkých 28 pacientov sa vyskytla najmenej 1 nežiaduca udalosť a u 17 (60,7 %) sa vyskytla najmenej 1 udalosť súvisiaca s liečbou. Najčastejšie hlásenými nežiaducimi udalosťami v celej pediatrickej populácii boli pyrexia, hematologické udalosti vrátane anémie, trombocytopénie a febrilnej neutropénie a gastrointestinálne udalosti vrátane zápchy a vracania.
U troch (3) účastníkov sa vyskytol náhly liečebný prípad, ktorý viedol k prerušeniu podávania skúšaného lieku (pyrexia, progresia ochorenia a bolesť brucha).
V štúdii AZA-AML-004 sa 7 pediatrických pacientov (vo veku od 2 do 12 rokov) liečilo azacitidínom na AML pri molekulárnom relapse po prvej úplnej remisii [CR1] (pozri časť 5.1).
U všetkých 7 pacientov sa vyskytla minimálne 1 nežiaduca udalosť súvisiaca s liečbou. Najčastejšie hlásenými nežiaducimi udalosťami boli neutropénia, nauzea, leukopénia, trombocytopénia, hnačka a zvýšená hladina alanínaminotransferázy (ALT). U dvoch pacientov sa vyskytla nežiaduca udalosť súvisiaca s liečbou, ktorá viedla k prerušeniu podávania dávok (febrilná neutropénia, neutropénia).
U obmedzeného počtu pediatrických pacientov liečených azacitidínom neboli počas klinického skúšania zistené žiadne nové signály týkajúce sa bezpečnosti. Celkový profil bezpečnosti zodpovedal profilu v dospelej populácii.
4.9 Predávkovanie
Počas klinických štúdií sa vyskytol jeden prípad predávkovania azacitidínom. U tohto pacienta sa vyskytla hnačka, nevoľnosť a vracanie po podaní jednej intravenóznej dávky približne 290 mg/m2, čo je takmer 4-násobok odporúčanej úvodnej dávky.
V prípade predávkovania sa má u pacienta sledovať krvný obraz a podľa potreby sa mu má podať podporná liečba. Nie je známa žiadna špecifická protilátka na predávkovanie azacitidínom.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antineoplastické látky, analógy pyrimidínu; ATC kód: L01BC07
Mechanizmus účinku
U azacitidínu sa predpokladá, že vykazuje svoje antineoplastické účinky pomocou viacerých mechanizmov vrátane cytotoxicity pôsobiacej na abnormálne hematopoetické bunky v kostnej dreni a hypometylácie DNA. Cytotoxické účinky azacitidínu môžu byť výsledkom viacerých mechanizmov vrátane inhibície syntézy DNA, RNA a proteínov, inkorporácie do RNA a DNA a aktivácie dráh vedúcich k poškodeniu DNA. Neproliferujúce bunky sú relatívne necitlivé na azacitidín. Inkorporácia azacitidínu do DNA má za následok inaktiváciu DNA metyltransferáz, čo vedie k hypometylácii DNA. Hypometylácia DNA u aberantne metylovaných génov zapojených do regulácie normálneho bunkového cyklu, diferenciácie a dráh bunkovej smrti, môže spôsobiť opätovnú exprimáciu týchto génov a obnovenie funkcií potláčajúcich tvorbu nádorov v nádorových bunkách. Relatívny význam hypometylácie DNA v porovnaní s cytotoxicitou alebo inými účinkami azacitidínu na klinické výsledky nebola stanovená.
Klinická účinnosť a bezpečnosť
Dospelá populácia (MDS, CMML a AML [20-30 % blastov v kostnej dreni]) Účinnosť a bezpečnosť azacitidínu boli sledované v medzinárodnej, multicentrickej, kontrolovanej, otvorenej, randomizovanej, komparatívnej štúdii fázy 3 s paralelnými skupinami (AZA PH GL 2003 CL 001) u dospelých pacientov so stredne-2 a vysokorizikovým MDS podľa medzinárodného prognostického hodnotiaceho systému (IPSS), u pacientov s refraktérnou anémiou s prevahou blastov (refractory anaemia with excess blasts, RAEB), u pacientov s refraktérnou anémiou s prevahou blastov v transformácii (refractory anaemia with excess blasts in transformation, RAEB-T) a u pacientov s modifikovanou chronickou myelomonocytovou leukémiou (mCMML) podľa francúzsko-americko-britského (FAB) klasifikačného systému. Pacienti s RAEB-T (21-30 % blastov) sa podľa aktuálneho klasifikačného systému WHO považujú za pacientov s AML. Azacitidín spolu s najlepšou podpornou liečbou (best supportive care, BSC); (n = 179) sa porovnával s konvenčnými režimami liečby (conventional care regimens, CCR). CCR sa skladali zo samostatnej BSC (n = 105), nízkej dávky cytarabínu a BSC (n = 49) alebo zo štandardnej indukčnej chemoterapie a BSC (n = 25). Pacienti boli pred randomizáciou vyberaní svojím lekárom do 1 z 3 režimov CCR. Ak neboli pacienti randomizovaní na liečbu azacitidínom, boli liečení týmto vopred vybraným režimom. Ako súčasť kritérií pre zaradenie museli pacienti dosiahnuť výkonnostný stav podľa kritérií Eastern Cooperative Oncology Group (ECOG) na úrovni 0-2. Pacienti so sekundárnym MDS boli vylúčení zo štúdie. Primárnym cieľom štúdie bola celková doba prežívania. Azacitidín sa podával vo forme subkutánnej dávky 75 mg/m2 denne po dobu 7 dní, po ktorých nasledovala 21-dňová prestávka (28-dňový liečebný cyklus), pričom medián počtu cyklov bol 9 (rozsah = 1-39) a priemerný počet cyklov bol 10,2. V rámci populácie intent to treat (ITT, populácia všetkých randomizovaných pacientov) bol stredný vek 69 rokov (rozsah bol 38 až 88 rokov).
V rámci ITT analýzy 358 pacientov (179 pacientov liečených azacitidínom a 179 liečených CCR), viedla liečba azacatidínom k mediánu prežívania 24,46 mesiacov oproti 15,02 mesiacom u pacientov liečených CCR, čo je rozdiel 9,4 mesiacov, so stratifikovanou log-rank p-hodnotou = 0,0001. Miera rizika (HR) pre liečebný účinok bola 0,58 (95 % CI: 0,43; 0,77). Dvojročné miery prežívania boli 50,8 % u pacientov dostávajúcich azacitidín oproti 26,2 % u pacientov dostávajúcich CCR (p < 0,0001).
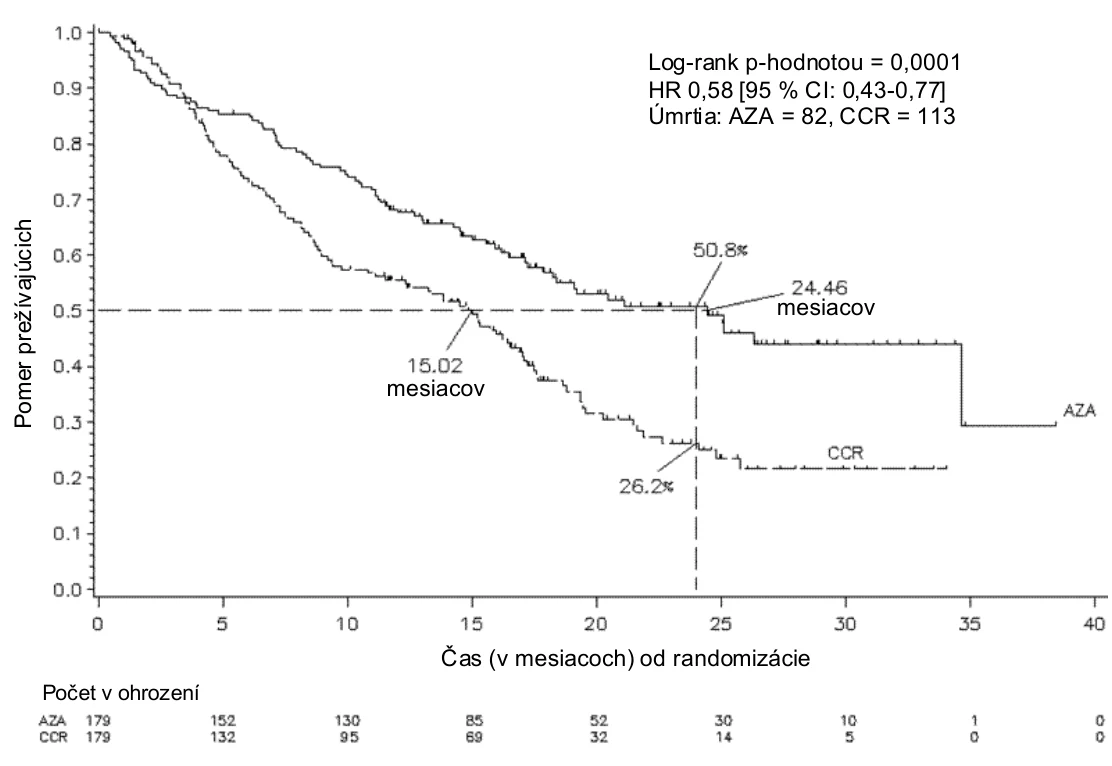
LEGENDA: AZA = azacitidín, CCR = konvenčné režimy liečby (conventional care regimens), CI = interval spoľahlivosti (confidence interval), HR = miera rizika (hazard ratio)
Prínosy liečby azacitidínom v dĺžke prežívania boli konzistentné oproti všetkým možnostiam liečby CCR (samostatne BSC, nízke dávky cytarabínu s BSC alebo štandardná indukčná chemoterapia s BSC) použitými v kontrolnej skupine.
Pri analýze cytogenetických podskupín IPSS bol zistený podobný medián celkovej doby prežívania vo všetkých skupinách (priaznivá, intermediálna, nepriaznivá cytogenetika, vrátane monozómie 7).
V rámci analýz vekových podskupín bol vo všetkých skupinách (< 65 rokov, ≥ 65 rokov a ≥ 75 rokov) zistený nárast mediánu celkovej doby prežívania.
Liečba azacitidínom bola spojená s mediánom doby do úmrtia alebo do transformácie na AML 13,0 mesiaca oproti 7,6 mesiaca u pacientov podstupujúcich liečbu CCR, čo je zlepšenie
o 5,4 mesiaca so stratifikovanou log-rank p-hodnotou = 0,0025.
Liečba azacitidínom bola tiež spojená s poklesom cytopénií a s nimi súvisiacich príznakov. Liečba azacitidínom viedla k zníženej potrebe transfúzie erytrocytov a trombocytov. Z pacientov v skupine liečenej azacitidínom, ktorí boli na začiatku liečby závislí od transfúzie erytrocytov, sa 45,0 % počas liečby stalo nezávislými od transfúzie erytrocytov v porovnaní s 11,4 % pacientov v kombinácii skupín CCR (štatisticky významný (p < 0,0001) rozdiel bol 33,6 % (95 % CI: 22,4; 44,6)). U pacientov v skupine liečenej azacitidínom, ktorí boli na začiatku závislí od transfúzie erytrocytov a stali sa od nej nezávislými, bol medián doby nezávislosti od transfúzie erytrocytov 13 mesiacov.
Odpoveď bola vyhodnotená skúšajúcim alebo nezávislou komisiou (Independet Review Committee, IRC). Celková odpoveď (úplná remisia [CR] + čiastočná remisia [PR]) stanovená skúšajúcim bola 29 % v skupine liečenej azacitidínom a 12 % v kombinácii skupín CCR (p = 0,0001). Celková odpoveď (CR + PR) stanovená IRC v štúdii AZA PH GL 2003 CL 001 bola 7 % (12/179) v skupine liečenej azacitidínom v porovnaní s 1 % (2/179) v kombinácii skupín CCR (p = 0,0113). Rozdiely medzi hodnotením IRC a hodnotením skúšajúceho boli dôsledkom kritérií medzinárodnej pracovnej skupiny (International Working Group, IWG), vyžadujúcimi zlepšenie periférneho krvného obrazu a zachovanie tohto zlepšenia po dobu najmenej 56 dní. Prínos v prežívaní bol preukázaný aj u pacientov, ktorí nedosiahli úplnú/čiastočnú odpoveď na liečbu azacitidínom. Hematologické zlepšenie (veľké alebo malé) stanovené IRC sa dosiahlo u 49 % pacientov dostávajúcich azacitidín v porovnaní s 29 % pacientov v kombinácii skupín CCR (p < 0,0001).
U pacientov s jednou alebo viacerými cytogenetickými abnormalitami na začiatku liečby bolo percento pacientov s veľkou cytogenetickou odpoveďou podobné v skupine s azacitidínom a v kombinácii skupín CCR. Malá cytogenetická odpoveď bola štatisticky významne (p = 0,0015) vyššia v skupine s azacitidínom (34 %) v porovnaní s kombináciou skupín CCR (10 %).
Dospelá populácia vo veku 65 rokov alebo staršia s AML s > 30 % blastov v kostnej dreni Nižšie uvedené výsledky reprezentujú populáciu všetkých randomizovaných pacientov (ITT) študovanú v AZA-AML-001 (pozri časť 4.1 pre schválené indikácie).
Účinnosť a bezpečnosť azacitidínu boli sledované v medzinárodnej, multicentrickej, kontrolovanej, otvorenej štúdii fázy 3 s paralelnými skupinami u pacientov vo veku 65 rokov a starších s novodiagnostikovanou AML alebo sekundárnou AML s > 30 % blastov v kostnej dreni podľa klasifikácie WHO, ktorí neboli spôsobilí na HSCT. Azacitidín spolu s BSC (n=241) sa porovnával s CCR. CCR pozostával zo samotnej BSC (n=45), nízkej dávky cytarabínu spolu s BSC (n=158) alebo zo štandardnej intenzívnej chemoterapie s cytarabínom a antracyklínom spolu s BSC (n=44). Pred randomizáciou lekár vybral pacientom 1 z 3 režimov CCR. Ak pacienti neboli randomizovaní na liečbu azacatidínom, boli liečení vopred vybraným režimom. Ako súčasť kritérií pre zaradenie museli pacienti dosiahnuť výkonnostný stav podľa ECOG na úrovni 0-2 a vykazovať stredne alebo málo rizikové cytogenetické abnormality. Primárnym cieľom štúdie bola celková doba prežívania.
Azacitidín sa podával subkutánne v dávke 75 mg/m2 /deň po dobu 7 dní, po ktorých nasledovala 21-dňová prestávka (28-dňový liečebný cyklus), pričom medián počtu cyklov bol 6 (rozsah: 1 až 28), u pacientov iba s BSC bol medián počtu cyklov 3 (rozsah: 1 až 20), u pacientov s nízkou dávkou cytarabínu bol medián počtu cyklov 4 (rozsah: 1 až 25) a u pacientov so štandardnou intenzívnou chemoterapiou bol medián počtu cyklov 2 (rozsah 1 až 3, indukčný cyklus plus 1 alebo 2 konsolidačné cykly).
Jednotlivé východiskové parametre boli porovnateľné medzi skupinami s azacitidínom a CCR. Medián veku pacientov bol 75,0 rokov (rozsah: 64 až 91 rokov), 75,2 % boli bielej rasy a 59,0 % boli muži.
Na začiatku bolo 60,7 % pacientov klasifikovaných ako AML inak nešpecifikovaná, 32,4 % ako AML so zmenami podobnými myelodysplázii, 4,1% myeloidné neoplazmy súvisiace s terapiou a 2,9 % pacientov ako AML s rekurentnými genetickými abnormalitami podľa klasifikácie WHO.
V rámci ITT analýzy 488 pacientov (241 na azacitidínu a 247 na CCR) bola liečba azacitidínom spojená s mediánom prežívania 10,4 mesiacov verzus 6,5 mesiacov u pacientov liečených CCR, čo je rozdiel 3,8 mesiacov, so stratifikovanou log-rank p-hodnotou 0,1009 (obojstranná). Miera rizika pre liečebný účinok bola 0,85 (95 % CI=0,69; 1,03). Ročné miery prežívania boli 46,5 % u pacientov liečených azacitidínom verzus 34,3 % u pacientov na CCR.
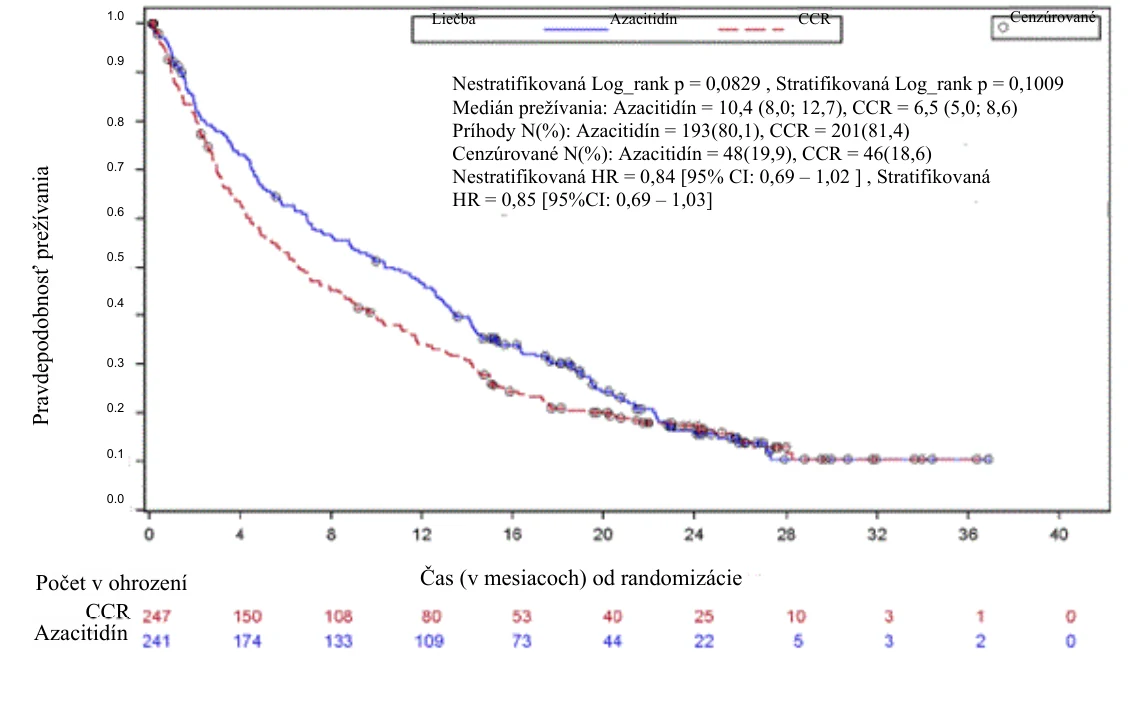
Coxov model proporcionálneho rizika upravený pre vopred špecifikované východiskové prognostické faktory definovaný ako HR azacitidínu oproti CCR 0,80 (95% CI= 0,66; 0,99; p = 0,0355).
Navyše, hoci cieľom štúdie nebolo preukázanie štatisticky významného rozdielu pri porovnaní azacitidínu a vopred vybraných CCR terapeutických skupín, pri liečbe pacientov azacitidínom bola dĺžka prežívania väčšia v porovnaní s liečbou CCR - BSC samostatne a nízkou dávkou cytarabínu s BSC, a bola podobná v porovnaní so štandardnou intenzívnou chemoterapiou s BSC.
Vo všetkých vopred definovaných podskupinách veku (˂ 75 rokov a ≥ 75 rokov), pohlavia, rasy, výkonnostného stavu ECOG (0 alebo 1 a 2), východiskového cytogenetického rizika (stredné a malé), geografického regiónu, WHO klasifikácie AML (vrátane AML so zmenami podobnými myelodysplázii), východiskového počtu WBC (≤ 5 x10⁹/l a > 5 x 10⁹/l), východiskového počtu blastov v kostnej dreni (≤ 50 % a > 50 %) a predchádzajúcej MDS v anamnéze, bola tendencia k prínosu k celkovej dobe prežitia (OS) v prospech azacitidínu. V niektorých vopred definovaných podskupinách pomer rizika celkovej doby prežitia bola štatistického významu, vrátane pacientov s malým cytogenetickým rizikom, pacientov s AML so zmenami súvisiacimi s myelodyspláziou, pacientov <75 rokov, žien a pacientov bielej rasy.
Hematologické a cytogenetické odpovede boli vyhodnotené skúšajúcim a IRC s podobnými výsledkami. Celková miera odpovede (úplná remisia [CR] + úplná remisia s neúplným obnovením krvného obrazu [CRi]), ktorú stanovila IRC, bola 27,8 % v skupine liečenej azacitidínom a 25,1 % v kombinácii skupín CCR (p = 0,5384). U pacientov, ktorí dosiahli CR alebo CRi, bola stredná doba trvania remisie u pacientov liečených azacitidínom 10,4 mesiacov (95% CI = 7,2; 15,2) a 12,3 mesiacov (95% CI = 9,0; 17,0) u pacientov liečených CCR. Prínos v prežívaní bol taktiež preukázaný u pacientov, ktorí nedosiahli kompletnú odpoveď pri liečbe azacitidínom v porovnaní s CCR.
Liečba azacitidínom zlepšila periférny krvný obraz a viedla k zníženiu potreby transfúzií erytrocytov a trombocytov. Pacient bol považovaný za závislého na transfúzii erytrocytov alebo trombocytov na začiatku liečby, ak mal jednu alebo viac transfúzií erytrocytov alebo trombocytov počas 56 dní (8 týždňov) pri alebo pred randomizáciou, v tomto poradí. Pacient bol považovaný za nezávislého na transfúzii erytrocytov alebo trombocytov počas obdobia liečby, ak nemal žiadnu transfúziu erytrocytov alebo trombocytov počas ktorýchkoľvek 56 po sebe idúcich dní počas sledovaného obdobia.
Z pacientov v skupine s azacitidínom, ktorí boli na začiatku liečby závislí na transfúzii erytrocytov, sa počas obdobia liečby stalo 38,5 % (95% CI = 31,1; 46,2) nezávislých na transfúzii erytrocytov, v porovnaní s 27,6 % (95% CI = 20,9; 35,1) pacientov v kombinácii skupín CCR. U pacientov, ktorí boli závislí na transfúzii erytrocytov na začiatku liečby a počas liečby dosiahli nezávislosť na transfúzii, bola stredná doba trvania nezávislosti na transfúzii erytrocytov v skupine s azacitidínom 13,9 mesiacov a v skupine CCR sa nezávislosť nedosiahla.
Z pacientov v skupine s azacitidínom, ktorí boli na začiatku liečby závislí na transfúzii trombocytov, sa počas obdobia liečby stalo 40,6 % (95% CI = 30,9; 50,8) nezávislých na transfúzii trombocytov, v porovnaní s 29,3 % (95% CI = 19,7; 40,4) pacientov v kombinácii skupín CCR. U pacientov, ktorí boli závislí na transfúzii trombocytov na začiatku liečby a počas liečby dosiahli nezávislosť na transfúzii, bola stredná doba trvania nezávislosti na transfúzii trombocytov v skupine s azacitidínom 10,8 mesiacov a 19,2 mesiacov v skupine s CCR.
Kvalita života súvisiaca so zdravím (Health-Related Quality of Life, HRQoL) sa hodnotila pomocou dotazníka kvality života Európskej organizácie pre výskum a liečbu rakoviny (European Organization for Research and Treatment of Cancer Core Quality of Life Questionnaire, EORTC QLQ-C30). HRQoL údaje sa mohli analyzovať v podskupine celej populácie klinickej štúdie. Napriek tomu, že v analýze existujú obmedzenia, dostupné údaje naznačujú, že pacienti počas liečby azacitidínom nepociťujú významné zhoršenie kvality života.
Pediatrická populácia
Klinická štúdia AZA-JMML-001 bola medzinárodná, multicentrická, nezaslepená klinická štúdia fázy 2 na vyhodnotenie farmakokinetiky, farmakodynamiky, bezpečnosti a aktivity azacitidínu pred HSCT u pediatrických pacientov s novodiagnostikovanými pokročilými MDS alebo JMML. Primárnym cieľom klinickej štúdie bolo vyhodnotiť účinok azacitidínu na mieru odpovede v 28. deň 3. cyklu.
Pacienti (MDS, n = 10; JMML, n = 18, 3 mesiace až 15 rokov; 71 % muži) boli liečení intravenóznou azacitidínom 75 mg/m² podávanou denne v 1. až 7. deň 28-dňového cyklu počas minimálne 3 cyklov a maximálne 6 cyklov.
Zaraďovanie do ramena v rámci štúdie s MDS bolo zastavené po zaradení 10 pacientov s MDS pre nedostatočnú účinnosť: u týchto 10 pacientov neboli zaznamenané žiadne potvrdené odpovede.
Do ramena v rámci štúdie s JMML bolo zaradených 18 pacientov (13 so somatickou mutáciou génu PTPN11, 3 so somatickou mutáciou génu NRAS, 1 so somatickou mutáciou génu KRAS a s 1 klinickou diagnózou neurofibromatózy typu 1 [NF1]). Šestnásť pacientov dokončilo 3 cykly liečby a 5 z nich dokončili 6 cyklov. Celkovo 11 pacientov s JMML preukázalo klinickú odpoveď v 28. deň 3. cyklu, pričom z týchto 11 účastníkov 9 účastníkov (50 %) preukázalo potvrdenú klinickú odpoveď (3 účastníci s cCR a 6 účastníkov s cPR). V rámci kohorty pacientov s JMML liečených azacitidínom 7 (43,8 %) pacientov malo pretrvávajúcu odpoveď týkajúcu sa krvných doštičiek (počet ≥ 100 × 109/l) a u 7 (43,8 %) pacientov sa vyžadovala transfúzia pri HSCT. 17/18 pacientov podstúpilo HSCT.
Vzhľadom na dizajn skúšania (malý počet pacientov a rôzne mätúce faktory) na základe tejto klinickej štúdie nemožno dospieť k záveru, či azacitidín pred HSCT zlepšuje výsledok prežívania u pacientov s JMML.
Štúdia AZA-AML-004 bola multicentrická, otvorená štúdia fázy 2 na vyhodnotenie bezpečnosti, farmakodynamiky a účinnosti azacitidínu porovnávajúca protinádorovú liečbu u detí a mladých dospelých pacientov s AML pri molekulárnom relapse po CR1.
Sedem pacientov (medián veku 6,7 rokov [rozsah 2 až 12 rokov]; 71,4 % muži) sa liečilo azacitidínom intravenózne v dávke 100 mg/m² podávanou denne na 1. až 7. deň 28-dňového cyklu počas maximálne 3 cyklov.
Päť pacientov malo na 84. deň hodnotenia minimálne reziduálne ochorenie (MRD, minimal residual disease), pričom 4 pacienti dosiahli molekulárnu stabilizáciu (n = 3) alebo molekulárne zlepšenie (n =
- 1) a u 1 pacienta došlo ku klinickému relapsu. Šiesti zo 7 pacientov (90 % [95 % CI = 0,4; 1,0]) liečených azacitidínom podstúpilo HSCT.Vzhľadom na malú veľkosť vzorky nemožno stanoviť účinnosť azacitidínu pri pediatrickej AML. Informácie o bezpečnosti, pozri časť 4.8.
5.2 Farmakokinetické vlastnosti
Absorpcia
Po subkutánnom podaní jednorazovej dávky 75 mg/m2, sa azacitidín rýchlo absorboval s maximálnymi plazmatickými koncentráciami 750 ± 403 ng/ml vyskytujúcimi sa po 0,5 h od podania dávky (prvý bod odberu). Absolútna biologická dostupnosť azacitidínu po subkutánnom podaní v porovnaní s intravenóznym podaním (jednorazové dávky 75 mg/m2) bola na základe plochy pod krivkou (AUC) približne 89 %.
Plocha pod krivkou a maximálna plazmatická koncentrácia (Cmax) subkutánneho podania azacitidínu boli približne priamo úmerné v medziach dávky 25 až 100 mg/m2.
Distribúcia
Po intravenóznom podaní bol priemerný objem distribúcie 76 ± 26 l a systémový klírens bol 147 ± 47 l/h.
Biotransformácia
Na základe údajov in vitro sa metabolizmus azacitidínu nezdá byť sprostredkovaný izoenzýmami cytochrómu P450 (CYP), UDP-glukuronosyltransferázami (UGT), sulfotransferázami (SULT) ani glutationtransferázami (GST).
Azacitidín podlieha spontánnej hydrolýze a deaminácii sprostredkovanej cytidín-deaminázou. V S9 frakciách z ľudskej pečene bolo vytváranie metabolitov nezávislé od NADPH, čo naznačuje, že metabolizmus azacitidínu nebol sprostredkovaný izoenzýmami cytochrómu P450. In vitro štúdia azacitidínu s kultivovanými ľudskými hepatocytmi naznačuje, že koncentrácie od 1,0 µM až 100 µM (t. j. až do 30-násobku hodnôt klinicky dosiahnuteľných koncentrácií) azacitidínu neindukuje CYP 1A2, 2C19, 3A4 ani 3A5. V štúdiách zameraných na vyhodnotenie inhibície série izoenzýmov P450 (CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 a 3A4) azacitidín v koncentrácii až do 100 µM nespôsoboval inhibíciu. Preto je indukcia alebo inhibícia CYP enzýmov azacitidínom pri klinicky dosiahnuteľných plazmatických koncentráciách nepravdepodobná.
Eliminácia
Azacitidín sa rýchlo vylučuje z plazmy so stredným polčasom eliminácie (t½) 41 ± 8 minút po subkutánnom podaní. Po subkutánnom podaní 75 mg/m2 azacitidínu jedenkrát denne počas 7 dní nedochádza k jeho akumulácii. Vylučovanie močom je primárnou cestou eliminácie azacitidínu a/alebo jeho metabolitov. Po intravenóznom a subkutánnom podaní 14C-azacitidínu sa 85 a 50 % (v závislosti od spôsobu podania) podanej rádioaktivity vylúčilo močom a < 1 % sa vylúčilo stolicou.
Osobitné populácie
Vplyv poruchy funkcie pečene (pozri časť 4.2), pohlavia, veku alebo rasy na farmakokinetické vlastnosti azacitidínu sa oficiálne neskúmali.
Pediatrická populácia
V klinickej štúdii AZA-JMML-001 farmakokinetická analýza vychádzala z údajov u 10 pediatrických pacientov s MDS a 18 pediatrických pacientov s JMML v 7. deň 1. cyklu (pozri časť 5.1). Medián veku (rozmedzie) pacientov s MDS bol 13,3 (1,9 – 15) rokov a 2,1 (0,2 – 6,9) rokov u pacientov s JMML.
Po intravenóznom podaní dávky 75 mg/m2 azacitidínu rýchlo dosiahla Cmax do 0,083 hodín u populácie s MDS aj u populácie s JMML. U pacientov s MDS bol geometrický priemer Cmax 1797,5 ng/ml a geometrický priemer AUC0-∞ bol 606,9 ng∙h/ml. U pacientov s JMML bol geometrický priemer Cmax 1066,3 ng/ml a geometrický priemer AUC0-∞ bol 240,2 ng∙h/ml. U pacientov s MDS bol geometrický priemer distribučného objemu 103,9 l a u pacientov s JMMl bol geometrický priemer distribučného objemu 61,1 l. Ukázalo sa, že celková plazmatická expozícia azacitidínu bola vyššia u pacientov s MDS, avšak pri AUC aj pri Cmax bola zaznamenaná stredná až vysoká medzipacientska variabilita.
U pacientov s MDS bol geometrický priemer t½ 0,4 hodín a geometrický priemer klírensu bol 166,4 l/h. U pacientov s JMML bol geometrický priemer t½ 0,3 hodiny a geometrický priemer klírensu bol 148,3 l/h.
Farmakokinetické údaje zo štúdie AZA-JMML-001 sa zozbierali a porovnali s farmakokinetickými údajmi od 6 dospelých účastníkov s MDS, ktorým bol azacitidín podávaný intravenózne v dávke 75 mg/m2 v štúdii AZA 2002-BA-002. Priemerné hodnoty Cmax a AUC0-t azacitidínu boli u dospelých a pediatrických pacientov podobné po intravenóznom podaní (2 750 ng/ml oproti 2 841 ng/ml a 1 025 ng∙h/ml oproti 882,1 ng∙h/ml v príslušnom poradí).
V štúdii AZA-AML-004 bola farmakokinetická analýza stanovená u 6 zo 7 pediatrických pacientov, ktorí mali minimálne jednu merateľnú farmakokinetickú koncentráciu po podaní dávky (pozri časť 5.1). Medián veku (rozsah) pacientov s AML bol 6,7 (2 – 12) rokov.
Po opakovaných dávkach 100 mg/m2 boli geometrické priemerné hodnoty Cmax a AUC0- tau na 7. deň 1. cyklu 1557 ng/ml a 899,6 ng∙h/ml v uvedenom poradí, s pozorovanou vysokou variabilitou medzi jednotlivými jedincami (CV % 201,6 % a 87,8 %, v uvedenom poradí). Azacitidín rýchlo dosiahol Cmax, pričom medián času bol 0,090 hodín po intravenóznom podaní a klesal, pričom geometrický priemer t1/2 bol 0,380 hodín. Geometrické priemery klírensu a distribučného objemu boli 127,2 l/h a 70,2 l, v uvedenom poradí.
Farmakokinetická expozícia (azacitidínu) pozorovaná u detí s AML pri molekulárnom relapse po CR1 bola porovnateľná s expozíciou zo súhrnných údajov10 detí s MDS a 18 detí s JMML a bola porovnateľná aj s expozíciou azacitidínu u dospelých s MDS.
Porucha funkcie obličiek
Porucha funkcie obličiek nemá významný vplyv na farmakokinetickú expozíciu azacitidínu po jednorazovom a mnohonásobnom subkutánnom podaní. Po subkutánnom podaní jednorazovej dávky 75 mg/m2, sa priemerné hodnoty expozície (AUC a Cmax) u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek zvýšili o 11-21 %, 15-27 %, a 41-66 %, v porovnaní s pacientmi s normálnou funkciou obličiek. Avšak, expozícia bola v rámci rovnakého všeobecného rozmedzia expozícií pozorovaná u pacientov s normálnou funkciou obličiek. Azacitidín môže byť podávaný pacientom s poruchou funkcie obličiek bez úpravy úvodnej dávky za predpokladu, že títo pacienti sú sledovaní na toxicitu, pretože azacitidín a/alebo jeho metabolity sa primárne vylučujú obličkami.
Farmakogenomika
Účinok známeho polymorfizmu cytidín-deaminázy na metabolizmus azacitidínu sa oficiálne neskúmal.
5.3 Predklinické údaje o bezpečnosti
Azacitidín indukuje génové mutácie aj chromozómové aberácie v bunkových systémoch baktérií a cicavcov in vitro. Potenciálna karcinogenita azacitidínu bola hodnotená u myší a potkanov. Azacitidín vyvolával nádory hematopoetického systému u samíc myší pri intraperitoneálnom podávaní 3-krát týždenne po dobu 52 týždňov. Zvýšený výskyt nádorov v lymforetikulárnom systéme, pľúcach, mliečnych žľazách a koži bol pozorovaný u myší, ktorým bol podávaný azacitidín intraperitoneálne po dobu 50 týždňov. Štúdia tumorigenicity u potkanov odhalila zvýšený výskyt testikulárnych nádorov.
Štúdie zamerané na skorú embryotoxicitu u myší odhalili 44 % výskyt vnútromaternicových embryonálnych úmrtí (zvýšená resorpcia) po podaní jednej intraperitoneálnej injekcie azacitidínu počas organogenézy. U myší, ktorým sa podával azacitidín v čase uzatvorenia tvrdého podnebia alebo pred ním, boli zistené vývojové abnormality mozgu. U potkanov azacitidín nespôsobil žiadne nežiaduce reakcie pri podávaní pred uhniezdením oplodneného vajíčka, bol však jednoznačne embryotoxický pri podávaní počas organogenézy. Abnormality plodu počas organogenézy u potkanov zahŕňajú anomálie centrálneho nervového systému (exencefália/encefalokéla), anomálie končatín (mikromélia, vbočená noha, syndaktýlia, oligodaktýlia) a iné (mikroftalmia, mikrognatia, gastroschíza, edém a abnormality rebier).
Podávanie azacitidínu samcom myší pred párením s neliečenými samicami myší viedlo k zníženiu plodnosti a strate potomstva počas následného embryonálneho a postnatálneho vývoja. Liečba samcov potkanov viedla k zníženiu hmotnosti semenníkov a nadsemenníkov, zníženiu počtu spermií, zníženiu frekvencie gravidity, zvýšeniu počtu abnormálnych embryí a k zvýšeným stratám embryí u oplodnených samíc (pozri časť 4.4).
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Manitol (E421)
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
3 roky
Po rekonštitúcii
Keď sa Azacitidine Accord rekonštituuje pomocou vody na injekciu, ktorá sa neuchovávala v chladničke, chemická a fyzikálna stabilita rekonštituovaného lieku bola preukázaná pri teplote 25 °C po dobu 60 minút a pri teplote 2 °C až 8 °C po dobu 8 hodín.
Čas použiteľnosti rekonštituovaného lieku sa môže predĺžiť rekonštitúciou pomocou chladenej (2 °C až 8 °C) vody na injekciu. Keď sa Azacitidine Accord rekonštituuje pomocou chladenej (2 °C až 8 °C) vody na injekciu, chemická a fyzikálna stabilita rekonštituovaného lieku počas používania bola preukázaná pri teplote 2 °C až 8 °C po dobu 22 hodín.
Z mikrobiologického hľadiska sa má rekonštituovaný liek použiť okamžite. Ak sa nepoužije okamžite, za čas a podmienky uchovávania pred použitím zodpovedá používateľ, tento však nesmie byť dlhší ako 8 hodín pri teplote 2 °C až 8 °C, keď sa rekonštituoval pomocou vody na injekciu, ktorá sa neuchovávala v chladničke a nie dlhší ako 22 hodín, keď sa rekonštituoval chladenou (2 °C až 8 °C) vodou na injekciu.
6.4 Špeciálne upozornenia na uchovávanie
Neotvorené injekčné liekovky
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
Rekonštituovaná suspenzia
Podmienky na uchovávanie po rekonštitúcii lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Bezfarebná sklenená (typ I) injekčná liekovka uzatvorená zátkou z butylovej gumy s hliníkovým tesnením a plastovým viečkom obsahujúca 100 mg alebo 150 mg azacitidínu.
Veľkosti balenia:
1 injekčná liekovka obsahujúca 100 mg azacitidínu
1 injekčná liekovka obsahujúca 150 mg azacitidínu
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Odporúčania na bezpečné zaobchádzanie s liekom
Azacitidine Accord je cytotoxický liek a rovnako ako v prípade iných potenciálne toxických zlúčenín sa počas manipulácie a prípravy suspenzie azacitidínu musí postupovať opatrne. Je potrebné dodržiavať postupy na bezpečnú manipuláciu a likvidáciu protinádorových liekov. Ak dôjde ku kontaktu rekonštituovaného azacitidínu s pokožkou, zasiahnuté miesto okamžite a dôkladne umyte mydlom a vodou. Ak sa dostane do kontaktu so sliznicami, zasiahnuté miesto dôkladne opláchnite vodou.
Postup rekonštitúcie
Azacitidine Accord sa má rekonštituovať vodou na injekciu. Čas použiteľnosti rekonštituovaného lieku sa môže predĺžiť rekonštitúciou pomocou chladenej (2 °C až 8 °C) vody na injekciu. Podrobnosti
o uchovávaní rekonštituovaného lieku sú uvedené nižšie.
- 1.
Pripravte si nasledovné pomôcky:
Injekčnú liekovku (injekčné liekovky) s azacitidínom, injekčnú liekovku (injekčné liekovky) s vodou na injekciu, nesterilné chirurgické rukavice; alkoholové tampóny, 5 ml injekčnú striekačku (injekčné striekačky) s ihlou (ihlami).
- 2. Odoberte odpovedajúce množstvo vody na injekciu (pozri tabuľku nižšie) do injekčnej striekačky a dbajte na vytlačenie všetkého vzduchu zo striekačky.
Injekčná liekovka obsahujúca | Množstvo vody na injekciu | Konečná koncentrácia |
| 100 mg | 4 ml | 25 mg/ml |
| 150 mg | 6 ml | 25 mg/ml |
- 3. Zasuňte ihlu injekčnej striekačky obsahujúcej vodu na injekciu cez gumené viečko do injekčnej liekovky s azacitidínom a vstreknite vodu na injekciu do injekčnej liekovky.
- 4. Vytiahnite injekčnú striekačku a ihlu a silno pretrepte injekčnú liekovku, až kým sa nevytvorí homogénna zakalená suspenzia. Po rekonštitúcii obsahuje každý ml suspenzie 25 mg azacitidínu (100 mg/4 ml alebo 150 mg/6 ml). Rekonštituovaný liek je homogénna, zakalená suspenzia, bez aglomerátov. Ak suspenzia obsahuje veľké častice alebo aglomeráty, treba ju zlikvidovať. Po rekonštitúcii suspenziu nefiltrujte, mohlo by sa tým odstrániť liečivo. Musí sa zohľadniť, že filtre sa nachádzajú v niektorých adaptéroch, ihlách a uzatvorených systémoch; preto na podanie lieku po rekonštitúcii sa takéto systémy nemajú používať.
- 5.
Očistite gumené viečko a zasuňte novú injekčnú striekačku s ihlou do injekčnej liekovky.
Prevráťte injekčnú liekovku hore dnom, pričom dbajte na to, aby bol hrot ihly pod hladinou tekutiny. Potiahnutím piesta dozadu natiahnite množstvo lieku požadované pre správnu dávku a dbajte na vytlačenie všetkého vzduchu zo striekačky. Vytiahnite injekčnú striekačku s ihlou z injekčnej liekovky a ihlu zlikvidujte.
- 6. Pevne nasaďte novú subkutánnu ihlu (odporúča sa kaliber 25) na injekčnú striekačku. Ihla sa nemá plniť pred injekčnou aplikáciou, aby sa znížil výskyt lokálnych reakcií v mieste vpichu.
- 7. Ak je potrebné viac ako 1 injekčná liekovka, zopakujte všetky vyššie uvedené kroky na prípravu suspenzie. V prípade dávok, ktoré vyžadujú viac ako 1 injekčnú liekovku, treba dávku rovnomerne rozdeliť, napríklad dávka 150 mg = 6 ml, 2 injekčné striekačky s 3 ml v každej injekčnej striekačke. V dôsledku retencie v injekčnej liekovke a ihle nemusí byť možné natiahnuť všetku suspenziu z injekčnej liekovky.
- 8. Obsah dávkovacej injekčnej striekačky sa musí premiešať tesne pred podaním. Injekčná striekačka naplnená rekonštituovanou suspenziou sa má pred podaním ponechať pri teplote približne 20 °C-25 °C po dobu do 30 minút. Ak uplynie viac než 30 minút, suspenzia sa musí príslušným spôsobom zlikvidovať a musí sa pripraviť nová dávka. Na premiešanie rýchlo rolujte injekčnú striekačku medzi dlaňami dovtedy, kým sa nevytvorí homogénna, zakalená suspenzia. Ak suspenzia obsahuje veľké častice alebo aglomeráty, treba ju zlikvidovať.
Uchovávanie rekonštituovaného lieku
Podmienky na uchovávanie po rekonštitúcii lieku, pozri časť 6.3.
Výpočet individuálnej dávky
Celkovú dávku podľa povrchu tela (body surface area, BSA) možno vypočítať nasledovne:
Celková dávka (mg) = dávka (mg/m2) x BSA (m2)
Nasledujúca tabuľka je uvedená iba ako príklad výpočtu individuálnych dávok azacitidínu na základe priemernej hodnoty BSA na úrovni 1,8 m2.
| Dávka mg/m2 (% odporúčanej úvodnej dávky) | Celková dávka na základe hodnoty BSA 1,8 m2 | Požadovaný počet injekčných liekoviek | Celkový potrebný objem rekonštituovanej suspenzie | |
| 100 mg injekčná liekovka | 150 mg injekčná liekovka | |||
| 75 mg/m2 (100 %) | 135 mg | 2 injekčné liekovky | 1 injekčná liekovka | 5,4 ml |
| 37,5 mg/m2 (50 %) | 67,5 mg | 1 injekčná liekovka | 1 injekčná liekovka | 2,7 ml |
| 25 mg/m2 (33 %) | 45 mg | 1 injekčná liekovka | 1 injekčná liekovka | 1,8 ml |
Spôsob podávania
Rekonštituovaný Azacitidine Accord sa má podávať subkutánnou injekciou (ihlu zaveďte pod uhlom 45 – 90°) do ramena, stehna alebo brucha použitím injekčnej ihly s veľkosťou 25 G.
Dávky väčšie než 4 ml sa majú injekčne aplikovať do dvoch rôznych miest vpichu.
Miesta injekčnej aplikácie sa majú meniť. Nové injekcie sa majú aplikovať najmenej 2,5 cm od predchádzajúceho miesta vpichu a nikdy nie do oblastí, v ktorých je miesto vpichu bolestivé, s podliatinami, začervenané alebo stvrdnuté.
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Accord Healthcare S.L.U.
World Trade Center,
Moll de Barcelona, s/n,
Edifici Est 6ª planta,
08039 Barcelona, Španielsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/19/1413/001
EU/1/19/1413/002
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 13. februára 2020
Dátum posledného obnovenia: 19. decembra 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Azacitidine Accord 200 mg filmom obalené tabletyAzacitidine Accord 300 mg filmom obalené tablety
1. NÁZOV LIEKU
Azacitidine Accord 200 mg filmom obalené tablety
Azacitidine Accord 300 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Azacitidine Accord 200 mg filmom obalené tablety
Každá tableta obsahuje 200 mg azacitidínu.
Pomocná látka so známym účinkom
Každá tableta obsahuje 4,5 mg laktózy (vo forme monohydrátu laktózy).
Azacitidine Accord 300 mg filmom obalené tablety
Každá tableta obsahuje 300 mg azacitidínu.
Pomocná látka so známym účinkom
Každá tableta obsahuje 6,7 mg laktózy (vo forme monohydrátu laktózy).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta).
Azacitidine Accord 200 mg filmom obalené tablety
Ružová filmom obalená tableta oválneho tvaru s veľkosťou približne 17 × 7,6 mm s vyrazeným označením „MA1“ na jednej strane a hladká na druhej strane.
Azacitidine Accord 300 mg filmom obalené tablety
Hnedá filmom obalená tableta oválneho tvaru s veľkosťou približne 19 × 9 mm s vyrazeným označením „MA2“ na jednej strane a hladká na druhej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Azacitidine Accord je indikovaný dospelým pacientom s akútnou myeloblastovou leukémiou (acute myeloid leukaemia, AML), u ktorých sa po indukčnej liečbe s konsolidačnou liečbou alebo bez nej dosiahla kompletná remisia (complete remission,CR) alebo kompletná remisia bez neúplnej úpravy krvného obrazu (incomplete remission, CRi) a ktorí nie sú spôsobilí na transplantáciu hematopoetických kmeňových buniek (hematopoietic stem cell transplantation, HSCT) vrátane tých pacientov, ktorí sa rozhodnú transplantáciou nepokračovať, ako udržiavacia liečba.
4.2 Dávkovanie a spôsob podávania
Liečbu liekom Azacitidine Accord má začať a sledovať lekár skúsený v oblasti používania chemoterapeutík.
Pri prvých 2 liečebných cykloch pacienti musia 30 minút pred každou dávkou lieku Azacitidine Accord užiť antiemetikum. Profylaxia antiemetikom sa po 2 cykloch môže vynechať, ak nevoľnosť a vracanie nie sú prítomné (pozri časť 4.4).
Dávkovanie
Odporúčaná dávka je 300 mg azacitidínu perorálne raz denne. Každý opakovaný cyklus pozostáva zo 14-dňového liečebného obdobia, po ktorom nasleduje 14-dňové obdobie bez podávania liečby (28-dňový liečebný cyklus).
V liečbe liekom Azacitidine Accord sa má pokračovať dovtedy, kým sa v periférnej krvi alebo kostnej dreni nepozoruje viac ako 15 % blastov alebo do výskytu neprijateľnej toxicity (pozri pokyn o úprave dávkovacieho režimu pri relapse ochorenia).
Azacitidine Accord sa nemá zamieňať za injekčnú formu azacitidínu z dôvodu rozdielov v expozícii, dávke a liečebnom režime. Zdravotníckym pracovníkom sa odporúča overiť si názov lieku, dávku a cestu podávania.
Laboratórne testy
Pred začatím liečby sa má vykonať vyšetrenie vykonať kompletného krvného obrazu. Sledovanie kompletného krvného obrazu sa odporúča aj každý druhý týždeň počas prvých 2 cyklov (56 dní), každý druhý týždeň počas ďalších 2 cyklov po úprave dávky, a potom pred začatím nasledujúcich liečebných cyklov mesačne (pozri časť 4.4).
Úprava dávkovacieho režimu pri relapse ochorenia AML
V prípade relapsu ochorenia s prítomnosťou 5 % až 15 % blastov v periférnej krvi alebo v kostnej dreni sa spolu s klinickým zhodnotením môže zvážiť predĺženie dávkovacieho režimu zo 14 na 21 dní v rámci opakovaných 28-dňových cyklov. Počas akéhokoľvek 28-dňového obdobia sa dávka nesmie podávať dlhšie ako 21 dní. Liečba liekom Azacitidine Accord sa má ukončiť, ak sa v periférnej krvi alebo v kostnej dreni pozoruje viac ako 15 % blastov alebo na základe rozhodnutia lekára.
Úprava dávky z dôvodu nežiaducich reakcií
Usmernenia na úpravu dávky z dôvodu hematologických a nehematologických nežiaducich reakcií sa odporúčajú na základe klinických alebo laboratórnych nálezov (pozri tabuľku 1).
Tabuľka 1: Úpravy dávky z dôvodu hematologických a nehematologických nežiaducich reakcií
| Kritérium* | Odporúčaný postup |
| Neutropénia 4. stupňa alebo neutropénia 3. stupňa s horúčkou | Prvý výskyt
Výskyt v 2 po sebe nasledujúcich cykloch
|
Trombocytopénia 4. stupňa alebo trombocytopénia
| Prvý výskyt
|
| Kritérium* | Odporúčaný postup |
| Nevoľnosť, vracanie alebo hnačka 3. alebo vyššieho stupňa |
|
| Iné nehematologické udalosti 3. alebo vyššieho stupňa |
|
* 1. stupeň je mierny, 2. stupeň je stredne závažný, 3. stupeň je závažný, 4. stupeň je život ohrozujúci. Stupne toxicity sú v súlade so všeobecnými kritériami pre terminológiu nežiaducich udalostí, verzie 4.3, podľa Národného inštitútu pre rakovinu (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI-CTCAE v4.3).
Vynechané alebo oneskorené dávky
Ak dôjde k vynechaniu dávky lieku Azacitidine Accord alebo ak sa dávka neužije vo zvyčajnom čase, dávka sa má užiť čo najskôr v ten istý deň. Nasledujúca naplánovaná dávka sa má potom užiť vo zvyčajnom čase nasledujúci deň. Počas toho istého dňa sa nemajú užiť dve dávky.
Ak dôjde k vyvráteniu dávky, v ten istý deň sa nesmie užiť ďalšia dávka. Namiesto toho sa vráťte k zvyčajnému času podania dávky nasledujúci deň.
Osobitné populácie
Starší pacienti
U pacientov vo veku nad 65 rokov sa neodporúčajú žiadne úpravy dávky (pozri časť 5.2).
Porucha funkcie obličiek
Azacitidine Accord sa môže podávať pacientom s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek bez úpravy dávky na začiatku liečby (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou poruchou funkcie pečene (celkový bilirubín (BIL) ≤ horný limit normálnej hodnoty (upper limit of normal, ULN) a hladinou aspartátaminotransferázy (AST) > ULN alebo BIL 1 až 1,5 × ULN a akoukoľvek hladinou AST) sa neodporúča žiadna úprava dávky (pozri časť 5.2).
U pacientov so stredne závažnou (BIL > 1,5 až 3 × ULN) a závažnou poruchou funkcie pečene (BIL > 3 × ULN) sa majú častejšie sledovať nežiaduce reakcie a má sa vykonať príslušná úprava dávky (pozri tabuľku 1).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Azacitidine Accord u detí a dospievajúcich mladších ako 18 rokov neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Azacitidine Accord je na perorálne použitie.
Azacitidine Accord sa môže užívať s jedlom alebo bez jedla. Tablety sa majú prehĺtať vcelku a zapíjať pohárom vody v približne rovnakom čase každý deň. Nemajú sa deliť, drviť, rozpúšťať ani žuvať (pozri časť 6.6).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Dojčenie (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Hematologická toxicita
Liečba liekom Azacitidine Accord sa môže spájať s neutropéniou, trombocytopéniou a febrilnou neutropéniou (frekvencie pozri v časti 4.8). Na zvládnutie hematologických toxicít môže byť nevyhnutné prerušenie podávania, zníženie dávky alebo ukončenie liečby liekom Azacitidine Accord. Pacientov je potrebné poučiť, aby ihneď hlásili febrilné epizódy. Pacientov s nízkym počtom trombocytov je potrebné poučiť, aby hlásili včasné prejavy alebo symptómy krvácania. Na základe individuálnych charakteristík pacienta, odpovede na liečbu a v súlade s aktuálnymi klinickými usmerneniami sa má poskytnúť podporná liečba, ako sú antibiotiká a/alebo antipyretiká na liečbu infekcie/horúčky a pri neutropénii sa má podať GCSF (pozri časti 4.2 tabuľka 1).
Gastrointestinálna toxicita
Gastrointestinálne toxicity boli najčastejšími nežiaducimi reakciami u pacientov liečených liekom Azacitidine Accord (pozri časť 4.8). Pacientom sa má podávať profylaktická antiemetická liečba počas prvých 2 cyklov liečby liekom Azacitidine Accord (pozri časť 4.2). Hnačka sa má liečiť okamžite pri nástupe symptómov. Na zvládnutie gastrointestinálnych toxicít môže byť nevyhnutné prerušenie podávania, zníženie dávky alebo ukončenie liečby liekom Azacitidine Accord (pozri časť 4.2).
Ženy vo fertilnom veku/Antikoncepcia u mužov a žien
Ženy vo fertilnom veku musia používať účinnú antikoncepciu počas liečby a až do 6 mesiacov po liečbe. Muži musia používať účinnú antikoncepciu počas liečby a až do 3 mesiacov po liečbe (pozri časť 4.6).
Intolerancia laktózy
Tablety lieku Azacitidine Accord obsahujú laktózu. Pacienti so zriedkavými dedičnými problémami galaktózovej intolerancie, celkovým deficitom laktázy alebo glukózo-galaktózovou malabsorpciou nesmú užívať tento liek.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne formálne klinické štúdie liekových interakcií s azacitidínom.
V prípade súbežného podania s inými antineoplastickými látkami sa odporúča opatrnosť a sledovanie, keďže nemožno vylúčiť antagonistický, aditívny ani synergický farmakodynamický účinok. Tieto účinky môžu závisieť od dávky, poradia alebo režimu dávkovania.
Pri súbežnom podávaní s inhibítorom protónovej pumpy (omeprazolom) bola expozícia lieku Azacitidine Accord ovplyvnená minimálne. Pri súbežnom podávaní lieku Azacitidine Accord s inhibítormi protónovej pumpy alebo s inými liečivami upravujúcimi pH sa preto nevyžaduje úprava dávky.
Štúdia azacitidínu in vitro s ľudskými pečeňovými frakciami naznačila, že azacitidín nebol metabolizovaný izoformami cytochrómu P450 (CYP). Interakcie s induktormi alebo inhibítormi CYP sa preto považujú za nepravdepodobné (pozri časť 5.2).
Klinicky významné inhibičné alebo indukčné účinky azacitidínu na metabolizmus substrátov cytochrómu P450 nie sú pravdepodobné (pozri časť 5.2). Pri súbežnom podávaní lieku Azacitidine Accord so substrátmi P-glykoproteínu (P-gp), proteínu rezistencie proti karcinómu prsníka (breast cancer resistance protein, BCRP), prenášačov organických aniónov (organic anion transporters, OAT) OAT1 a OAT3, polypeptidov prenášajúcich organické anióny (organic anion transporting polypeptides, OATP) OATP1B1 a OATP1B3 alebo prenášačov organických katiónov (organic cation transporter, OCT) OCT2 sa neočakávajú žiadne klinicky významné liekové interakcie.
Azacitidín nie je substrátom P-gp, preto sa neočakáva, že bude interagovať s induktormi alebo inhibítormi P-gp.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/Antikoncepcia u mužov a žien
Ženy vo fertilnom veku musia používať účinnú antikoncepciu počas liečby a až do 6 mesiacov po liečbe. Muži majú byť poučení, aby sa vyhli splodeniu dieťaťa počas liečby a že musia počas liečby a ešte 3 mesiace po ukončení liečby používať účinnú antikoncepciu (pozri časti 4.4 a 5.3).
Gravidita
Nie sú k dispozícii dostatočné údaje o použití lieku Azacitidine Accord u gravidných žien. Štúdie na myšiach a potkanoch preukázali reprodukčnú a vývinovú toxicitu (pozri časť 5.3). Nie je známe potenciálne riziko pre ľudí. Na základe výsledkov zo štúdií na zvieratách a jeho mechanizmu účinku sa Azacitidine Accord neodporúča počas gravidity (najmä počas prvého trimestra, ak to nie je jednoznačne nevyhnutné) a u žien vo fertilnom veku, ktoré nepoužívajú antikoncepciu. Prínosy liečby sa majú v každom individuálnom prípade zvážiť vzhľadom na možné riziko pre plod. Ak pacientka alebo partnerka otehotnie počas užívania lieku Azacitidine Accord, má byť informovaná o možnom riziku pre plod.
Dojčenie
Nie je známe, či sa azacitidín alebo jeho metabolity vylučujú do materského mlieka. Z dôvodu potenciálne závažných nežiaducich reakcií u dojčeného dieťaťa je dojčenie počas liečby liekom Azacitidine Accord kontraindikované (pozri časť 4.3).
Fertilita
Nie sú k dispozícii žiadne údaje o vplyve azacitidínu na plodnosť ľudí. U zvierat boli dokumentované nežiaduce účinky azacitidínu na plodnosť samcov (pozri časť 5.3). Pacientom, ktorí si želajú splodiť dieťa, sa má odporučiť, aby pred začatím liečby liekom Azacitidine Accord vyhľadali reprodukčné poradenstvo a využili uchovanie vajíčok alebo spermií zmrazením.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Azacitidine Accord má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Pri používaní lieku Azacitidine Accord sa hlásila únava. Preto sa pri vedení vozidiel alebo obsluhovaní strojov odporúča opatrnosť.
4.8 Nežiaduce účinky
Súhrn profilu bezpečnosti
Najčastejšie nežiaduce reakcie sú nevoľnosť (64,8 %), vracanie (59,7 %), hnačka (50,4 %), neutropénia (44,5 %), únava/asténia (44,1 %)5, zápcha (38,6 %), trombocytopénia (33,5 %), bolesť brucha (21,6 %)4, infekcia dýchacích ciest (17 %)2, artralgia (13,6 %), znížená chuť do jedla (12,7 %), febrilná neutropénia (11,9 %), bolesť chrbta (11,9 %), leukopénia (10,6 %), bolesť v končatine (10,6 %) a pneumónia (10,2 %)1.
Závažné nežiaduce reakcie sa vyskytli u 16,1 % pacientov užívajúcich Azacitidine Accord. Najčastejšie závažné nežiaduce reakcie sú febrilná neutropénia (6,8 %) a pneumónia (5,1 %)1.
K trvalému ukončeniu liečby liekom Azacitidine Accord z dôvodu nežiaducej reakcie došlo u 6,8 % pacientov. Najčastejšími nežiaducimi reakciami vyžadujúcimi si trvalé ukončenie liečby sú nevoľnosť (2,1 %), hnačka (1,7 %) a vracanie (1,3 %).
K prerušeniam podávania z dôvodu nežiaducej reakcie došlo u 36,4 % pacientov užívajúcich Azacitidine Accord. Nežiaduce reakcie vyžadujúce si prerušenie podávania zahŕňajú neutropéniu (19,9 %), trombocytopéniu (8,5 %), nevoľnosť (5,5 %), hnačku (4,2 %), vracanie (3,8 %), pneumóniu (3,4 %)1, leukopéniu (2,5 %), febrilnú neutropéniu (2,1 %) a bolesť brucha (2,1 %)4.
K zníženiu dávky z dôvodu obdobia výskytu nežiaducej reakcie došlo u 14 % pacientov užívajúcich Azacitidine Accord. Nežiaduce reakcie vyžadujúce si zníženie dávky zahŕňali neutropéniu (5,5 %), hnačku (3,4 %), trombocytopéniu (1,7 %) a nevoľnosť (1,7 %).
Zoznam nežiaducich reakcií v tabuľke
V tabuľke 2 sú uvedené kategórie frekvencií nežiaducich reakcií hlásených v pivotnej štúdii s liekom Azacitidine Accord fázy 3. Azacitidine Accord užívalo celkovo 236 pacientov. V skupine s liekom Azacitidine Accord bol medián dĺžky liečby 11,6 mesiacov (rozmedzie: 0,5 až 74,3 mesiacov).
Frekvencie sú definované ako: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000); neznáme (z dostupných údajov). V rámci každej skupiny frekvencie sú nežiaduce účinky uvedené v poradí klesajúcej závažnosti. Nežiaduce reakcie sú uvedené v tabuľke podľa najvyššej pozorovanej frekvencie.
Tabuľka 2: Nežiaduce reakcie u pacientov s AML užívajúcich udržiavaciu liečbu liekom
Azacitidine Accord
| Trieda orgánových systémov | Frekvencia všetkých stupňova |
| Infekcie a nákazy | Veľmi časté pneumónia1, 6, infekcia dýchacích ciest2 Časté chrípka, infekcia močových ciest3, bronchitída, rinitída |
| Poruchy krvi a lymfatického systému | Veľmi časté neutropénia, trombocytopénia6, febrilná neutropénia6, leukopénia |
| Poruchy metabolizmu a výživy | Veľmi časté znížená chuť do jedla |
| Psychické poruchy | Časté Úzkosť |
| Poruchy gastrointestinálneho traktu | Veľmi časté nevoľnosť, vracanie, hnačka, zápcha, bolesť brucha4 |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Veľmi časté artralgia, bolesť chrbta, bolesť v končatine |
| Trieda orgánových systémov | Frekvencia všetkých stupňova |
| Celkové poruchy a reakcie v mieste podania | Veľmi časté únava/asténia5 |
| Laboratórne a funkčné vyšetrenia | Časté pokles telesnej hmotnosti |
a Všetky nežiaduce udalosti s minimálne 5 % pacientov v skupine s liekom Azacitidine Accord a s frekvenciou o minimálne 2 % vyššou ako v skupine s placebom.
1 Skupinové pojmy zahŕňajú pneumóniu, bronchopulmonálnu aspergilózu, infekciu pľúc, pneumóniu spôsobenú hubou Pneumocystis jirovecii, atypickú pneumóniu, bakteriálnu pneumóniu a mykotickú pneumóniu. 2 Skupinové pojmy zahŕňajú infekciu horných dýchacích ciest, infekciu dýchacích ciest a vírusovú infekciu dýchacích ciest. 3 Skupinové pojmy zahŕňajú infekciu močových ciest, bakteriálnu infekciu močových ciest, infekciu močových ciest spôsobenú baktériou Escherichia a cystitídu.
4 Skupinové pojmy zahŕňajú bolesť brucha, bolesť v hornej časti brucha, nepríjemný pocit v bruchu a gastrointestinálnu bolesť.
5 Skupinové pojmy zahŕňajú únavu a asténiu.
6 Nežiaduce reakcie, z ktorých sa minimálne jedna považovala za život ohrozujúcu (ak bola výsledkom reakcie smrť, je zahrnutá do prípadov smrti).
Opis vybraných nežiaducich reakcií
Hematologická toxicita
U pacientov liečených liekom Azacitidine Accord boli často hlásenými nežiaducimi reakciami nový výskyt neutropénie alebo jej zhoršenie na 3. alebo vyšší stupeň (41,1 %), nový výskyt trombocytopénie alebo jej zhoršenie na 3. alebo vyšší stupeň (22,5 %) alebo nový výskyt febrilnej neutropénie alebo jej zhoršenie na 3. alebo vyšší stupeň (11,4 %). U pacientov užívajúcich Azacitidine Accord sa prvý výskyt neutropénie 3. alebo 4. stupňa počas prvých 2 cyklov objavil u 19,9 % pacientov, prvý výskyt trombocytopénie 3. alebo 4. stupňa počas prvých 2 cyklov u 10,6 % pacientov a prvý výskyt febrilnej neutropénie 3. alebo 4. stupňa počas prvých 2 cyklov u 1,7 % pacientov. Pozri časť 4.2 ohľadom usmernení týkajúcich sa sledovania a liečby.
Gastrointestinálna toxicita
Gastrointestinálne toxicity boli najčastejšími nežiaducimi reakciami u pacientov liečených liekom Azacitidine Accord. U pacientov liečených liekom Azacitidine Accord sa vyskytla nevoľnosť (64,8 %), vracanie (59,7 %) a hnačka (50,4 %). U pacientov liečených liekom Azacitidine Accord sa hnačka 3. alebo vyššieho stupňa objavila u 5,1 % pacientov, vracanie 3. alebo vyššieho stupňa u 3,0 % pacientov a nevoľnosť 3. alebo vyššieho stupňa u 2,5 % pacientov. U pacientov užívajúcich Azacitidine Accord sa prvý výskyt nevoľnosti 3. alebo 4. stupňa počas prvých 2 cyklov objavil u 1,7 % pacientov, prvý výskyt vracania 3. alebo 4. stupňa počas prvých 2 cyklov u 3,0 % pacientov a prvý výskyt hnačky 3. alebo 4. stupňa počas prvých 2 cyklov u 1,3 % pacientov. Pozri časť 4.2 ohľadom usmernení týkajúcich sa sledovania a liečby.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa má u pacienta náležite sledovať krvný obraz a podľa potreby sa mu má poskytnúť podporná liečba v súlade s miestnymi odporúčaniami. Nie je známe žiadne špecifické antidotum na predávkovanie liekom Azacitidine Accord.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antineoplastické látky, antimetabolity, analógy pyrimidínu; ATC kód: L01BC07
Mechanizmus účinku
Azacitidín je inhibítor DNA metyltransferázy a epigenetický modifikátor. Po absorpcii bunkami a enzymatickej biostransformácii na nukleotidové trifosfáty sa azacitidín inkorporuje do DNA a RNA. Inkorporáciou azacitidínu do DNA AML buniek došlo prostredníctvom inhibície DNA metyltransferáz a znížením metylácie DNA k modifikácii epigenetických dráh. To viedlo k zmene v expresii génov vrátane opätovnej expresie génov regulujúcich potláčanie nádoru, imunitné dráhy, bunkový cyklus a diferenciáciu buniek. Inkorporáciou azacitidínu do RNA AML buniek dochádza k inhibícii RNA metyltransferázy, zníženiu metylácie RNA, zníženiu stability RNA a k zníženiu syntézy proteínov.
Klinická účinnosť a bezpečnosť
Účinnosť a bezpečnosť lieku Azacitidine Accord boli skúmané v multicentrickej, placebom kontrolovanej štúdii 3. fázy QUAZAR AML-001 (CC-486-AML-001) s dvojito zaslepeným, randomizovaným dizajnom s paralelnými skupinami, ktorá hodnotila Azacitidine Accord ako udržiavaciu liečbu u pacientov s AML v porovnaní s placebom. Zaradení boli pacienti s AML de novo, s AML vyskytujúcou sa sekundárne po predchádzajúcej diagnóze myelodysplastických syndrómov (MDS) alebo chronickej myelomonocytickej leukémie (CMML); pacienti boli vo veku ≥ 55 rokov a dosiahli prvú kompletnú remisiu (CR) alebo kompletnú remisiu s neúplnou úpravou krvného obrazu (incomplete remission, CRi) počas 4 mesiacov (+/- 7 dní) po intenzívnej indukčnej chemoterapii s konsolidačnou liečbou alebo bez nej. Pacienti neboli v čase randomizácie vhodní na HSCT, čo zahŕňalo pacientov, ktorí nemali darcu transplantátu alebo ktorí si vybrali nepokračovať s HSCT.
V oboch liečených skupinách dostávali pacienti najlepšiu podpornú starostlivosť podľa uváženia jej nevyhnutnosti skúšajúcim. Najlepšia podporná starostlivosť okrem iného zahŕňala liečbu transfúziami erytrocytov (red blood cell, RBC), transfúziami trombocytov, použitie látky stimulujúcej erytropoézu, antibiotickú, protivírusovú a/alebo antimykotickú liečbu, GCSF, antiemetickú liečbu a podporu výživy.
Pacientom, ktorí po intenzívnej indukčnej liečbe s konsolidačnou liečbou alebo bez nej dosiahli CR/CRi, bol podaný Azacitidine Accord v dávke 300 mg (N = 236) alebo placebo (N = 233) jedenkrát denne počas 1. až 14. dňa každého 28-dňového cyklu. V prípade relapsu ochorenia (5 % až 15 % blastov v periférnej krvi alebo kostnej dreni), došlo na základe rozhodnutia lekára k predĺženiu dávkovacieho režimu na 21 dní v rámci opakujúcich sa 28-dňových liečebných cyklov. Liečba pokračovala do progresie ochorenia (viac ako 15 % blastov pozorovaných v periférnej krvi alebo kostnej dreni) alebo do neprijateľnej toxicity.
Do skupiny liečenej liekom Azacitidine Accord a placebom bolo v pomere 1:1 randomizovaných celkovo 472 pacientov. Základné demografické charakteristiky a charakteristiky ochorenia v populácii pacientov s AML boli medzi liečenými skupinami vyrovnané, ako je uvedené v tabuľke 3. Medián dĺžky liečby bol 11,6 mesiacov (rozmedzie: 0,5 až 74,3 mesiacov) v skupine s liekom Azacitidine Accord oproti 5,7 mesiacom (rozmedzie: 0,7 až 68,5 mesiacov) v skupine s placebom. U celkovo 51 pacientov (21 %) užívajúcich Azacitidine Accord a 40 pacientov (17 %) užívajúcich placebo došlo z dôvodu relapsu ochorenia AML k predĺženiu ich dávkovacieho režimu na 300 mg denne počas 21 dní.
Zo 469 liečených pacientov v štúdie fázy 3 bolo 61 % (285/469) vo veku 65 rokov alebo starších a 11 % (51/469) bolo vo veku 75 rokov alebo starších. Medzi týmito pacientmi a mladšími pacientmi sa celkovo nepozorovali žiadne rozdiely v bezpečnosti alebo účinnosti lieku Azacitidine Accord.
Tabuľka 3: Východiskové demografické charakteristiky a charakteristiky týkajúce sa ochorenia v štúdii CC-486-AML-001
| Parameter | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Vek (roky) | ||
| Medián (min., max.) | 68,0 (55; 86) | 68,0 (55; 82) |
| Veková kategória, n (%) | ||
| < 65 rokov | 66 (27,7) | 68 (29,1) |
| ≥ 65 rokov až < 75 rokov | 144 (60,5) | 142 (60,7) |
| ≥ 75 rokov | 28 (11,8) | 24 (10,3) |
| Pohlavie, n (%) | ||
| Muži | 118 (49,6) | 127 (54,3) |
| Ženy | 120 (50,4) | 107 (45,7) |
| Rasa, n (%) | ||
| Belosi | 216 (90,8) | 197 (84,2) |
| Černosi alebo Afroameričania | 2 (0,8) | 6 (2,6) |
| Aziati | 6 (2,5) | 20 (8,5) |
| Iná | 12 (5,0) | 11 (4,7) |
| Nezískané alebo nenahlásené | 2 (0,8) | 0 (0) |
| Stav výkonnosti podľa ECOG, n (%) | ||
| 0 | 116 (48,7) | 111 (47,4) |
| 1 | 101 (42,4) | 106 (45,3) |
| 2 | 21 (8,8) | 15 (6,4) |
| 3 | 0 (0) | 2 (0,9) |
| Stav cytogenetického rizika pri diagnóze, n (%) | ||
| Stredné riziko1 | 203 (85,3) | 203 (86,6) |
| Nízke riziko2 | 35 (14,7) | 31 (13,2) |
| Úvodná klasifikácia AML, n (%) | ||
| AML s opakujúcimi sa genetickými poruchami | 39 (16,4) | 46 (19,7) |
| AML so zmenami súvisiacimi s myelodyspláziou | 49 (20,6) | 42 (17,9) |
| Myeloidné novotvary súvisiace s liečbou | 2 (0,8) | 0 (0) |
| AML bez inej špecifikácie | 148 (62,2) | 145 (62,0) |
| Chýbajúci údaj | 0 (0) | 1 (0,4) |
| Typ AML, n (%) | ||
| Primárna (de novo) | 213 (89,5) | 216 (92,3) |
| Sekundárna | 25 (10,5) | 18 (7,7) |
| Stav MRD pri randomizácii3, n (%) | ||
| Negatívny | 133 (55,9) | 111 (47,4) |
| Pozitívny | 103 (43,3) | 116 (49,6) |
| Chýbajúci údaj | 2 (0,8) | 7 (3,0) |
AML = akútna myelogénna leukémia, MDS = myelodysplastický syndróm, CMML = chronická myelomonocytická leukémia, ECOG = Východná spolupracujúca onkologická skupina (Eastern cooperative oncology group), CR = morfologická CR, CRi = morfologická kompletná remisia s neúplnou úpravou krvného obrazu 1 Stredné riziko bolo definované ako normálna cytogenetika +8, t(9; 11), inak nedefinované. 2 Nízke riziko bolo definované ako komplex (≥ 3 porúch): -5; 5q-; -7; 7q-; 11q23 - non t(9; 11); inv(3); t(3; 3); t(6; 9); alebo t(9; 22). Zdroj pre stredné a nízke riziko: Usmernenia Národnej komplexnej onkologickej siete pre klinickú prax v onkológii pri AML.
3 Stav MRD v kostnej dreni bol meraný počas skríningového obdobia pomocou prietokovej cytometrie s citlivosťou 0,1 %.
Väčšina pacientov v skupine liečenej liekom Azacitidine Accord (78 %) a aj v skupine liečenej placebom (82 %) po indukčnej liečbe užívala konsolidačnú liečbu; viac ako 90 % z týchto pacientov v každej liečenej skupine užilo po indukčnej liečbe 1 alebo 2 cykly konsolidačnej liečby (tabuľka 4).
Tabuľka 4: Konsolidačná liečba v štúdii CC-486-AML-001
| Parameter | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Užívanie konsolidačnej liečby po indukčnej liečbe | ||
| Áno, n (%) | 186 (78,2) | 192 (82,1) |
| 1 cyklus, n (%) | 110 (46,2) | 102 (43,6) |
| 2 cykly, n (%) | 70 (29,4) | 77 (32,9) |
| 3 cykly, n (%) | 6 (2,5) | 13 (5,6) |
| Nie, n (%) | 52 (21,8) | 42 (17,9) |
| Stav CR / CRi pri randomizácii | ||
| CR, n (%) | 183 (76,9) | 177 (75,6) |
| CRi, n (%) | 50 (21,0) | 44 (18,8) |
| Bez CR/CRi a, n (%) | 5 (2,1) | 11 (4,7) |
| Chýbajúci údaj, n (%) | 0 (0) | 2 (0,9) |
CR = kompletná remisia; CRi = morfologická CR s neúplnou úpravou krvného obrazu.
a Títo pacienti mali na začiatku menej ako 5 % blastov v kostnej dreni a počet ANC < 1 x 10⁹ ako aj počet trombocytov < 100 x 109.
Účinnosť lieku Azacitidine Accord u dospelých pacientov s AML bola stanovená na základe celkového prežívania (overall survival, OS) a prežívania bez relapsu (relapse-free survival, RFS).
Výsledky účinnosti sú zhrnuté v tabuľke 5.
Tabuľka 5: Výsledky účinnosti v štúdii CC-486-AML-001 (populácia ITT)
| Koncové ukazovatele | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Celkové prežívanie | ||
| Udalosti OS, n (%) | 158 (66,4) | 171 (73,1) |
| Medián OS, v mesiacoch (95 % IS) | 24,7 (18,7; 30,5) | 14,8 (11,7; 17,6) |
| Pomer rizika (95 % IS) Hodnota p | 0,69 (0,55; 0,86) 0,0009 | |
| Prežívania bez relapsu | ||
| Udalosti, n (%) | 164 (68,9) | 181 (77,4) |
| Medián RFS, v mesiacoch (95 % IS) | 10,2 (7,9; 12,9) | 4,8 (4,6; 6,4) |
| Pomer rizika (95 % IS) hodnota p | 0,65 (0,52; 0,81) 0,0001 | |
| Čas do relapsu | ||
| V relapse, n (%) | 154 (64,7) | 179 (76,5) |
| Medián času do relapsu v mesiacoch, (95 % IS) | 10,2 (8,3; 13,4) | 4,9 (4,6; 6,4) |
| Koncové ukazovatele | Azacitidine Accord (N = 238) | Placebo (N = 234) |
| Čas do ukončenia liečby | ||
| Ukončenie liečby, n (%) | 193 (81,1) | 208 (88,9) |
| Medián času do ukončenia liečby, v mesiacoch (95 % IS) | 11,4 (9,8; 13,6) | 6,1 (5,1; 7,4) |
| Ukončenie liečby – relaps ochorenia, n (%) | 143 (60,1) | 180 (76,9) |
IS = interval spoľahlivosti
V analýzach OS a RFS vykonaných vo vopred špecifikovanej podskupine sa preukázal konzistentný účinok liečby pri lieku Azacitidine Accord naprieč demografickými podskupinami a podskupinami súvisiacimi s ochorením vrátane východiskového cytogenetického rizika, počtu absolvovaných predchádzajúcich cyklov konsolidačnej liečby a stavu CR/CRi.
Výsledky OS (pozri obrázok 1) a RFS (pozri obrázok 2) znázorňujú Kaplanove-Meierove krivky.
Obrázok 1: Kaplanova-Meierova krivka celkového prežívania: Azacitidine Accord oproti placebu (populácia ITT)
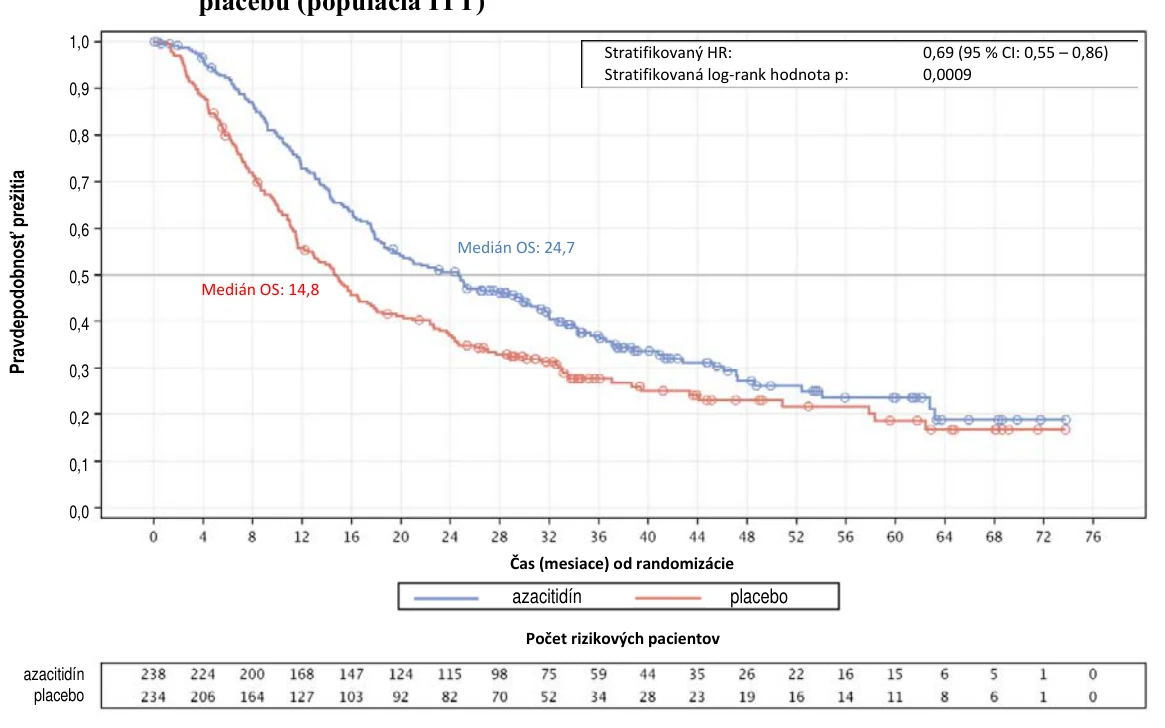
Obrázok 2: Kaplanova-Meierova krivka prežívania bez relapsu: Azacitidine Accord oproti placebu (populácia ITT)
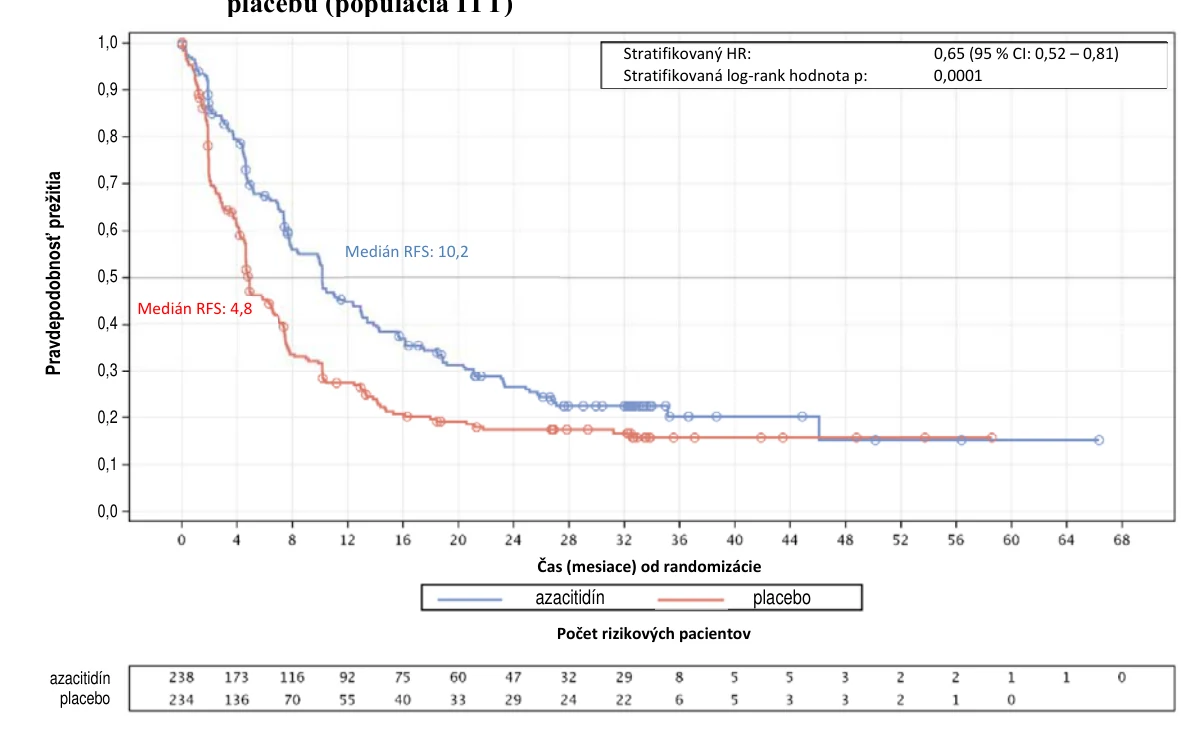
U pacientov s dávkovacím režimom predĺženým na 300 mg počas 21 dní z dôvodu relapsu ochorenia bol medián OS (22,8 mesiacov pri lieku Azacitidine Accord a 14,6 mesiacov pri placebe) a medián RFS (7,4 mesiacov pri lieku Azacitidine Accord a 4,6 mesiacov pri placebe) porovnateľný s celkovými výsledkami štúdie.
Azacitidine Accord preukázal priaznivý účinok liečby na OS v porovnaní s placebom u pacientov, ktorí dosiahli minimálne reziduálne ochorenie (minimal residual disease, MRD) a aj u pacientov, ktorí nedosiahli MRD. Účinok liečby na OS bol výraznejší u pacientov, ktorí dosiahli MRD(HR = 0,69; 95 % IS: 0,51; 0,93) ako u pacientov, ktorí nedosiahli MRD (HR = 0,81; 95 % IS: 0,59; 1,12).
Kvalita života súvisiaca so zdravím (Health related quality of life, HRQoL)
HRQoL bola hodnotená pomocou škály únavy na funkčné zhodnotenie liečby chronického ochorenia (Functional assessment of chronic illness therapy-fatigue scale, škála únavy-FACIT) a indexu utility zdravia (Five Dimensions Three Levels, EQ-5D-3L) a vizuálnej analógovej stupnice (visual analogue scale, VAS). Na začiatku mali pacienti nízku úroveň únavy a dobrú úroveň HRQoL, ktoré boli vo všeobecnosti porovnateľné s úrovňami v celkovej populácii podobného veku. V porovnaní s východiskovým stavom ako aj s placebom sa táto úroveň HRQoL v priebehu času pri lieku Azacitidine Accord udržiavala. Zistilo sa, že čas do definitívneho zhoršenia a aj podiel pacientov pociťujúcich klinicky významné zhoršenie je medzi pacientmi užívajúcimi Azacitidine Accord a placebo podobný. Celkovo zistenia preukazujú, že HRQoL bola medzi skupinou liečenou liekom Azacitidine Accord a skupinou liečenou placebom podobná, bez klinicky významného zhoršenia v priebehu času.
5.2 Farmakokinetické vlastnosti
Absorpcia
Expozícia bola vo všeobecnosti lineárna so zvýšeniami systémovej expozície priamo úmernými dávke; pozorovala sa vysoká interindividuálna variabilita. Geometrický priemer (koeficient zmeny [%CV]) hodnoty Cmax po perorálnom podaní 300 mg jednorazovej dávky bol 145,1 ng/ml (63,7) a hodnota AUC 241,6 ng h/ml (64,5). Opakované podávanie dávky v odporúčanom dávkovacom režime neviedlo k akumulácii liečiva. Absorpcia azacitidínu bola rýchla s mediánom Tmax 1 hodina po podaní dávky. Priemerná biologická dostupnosť po perorálnom užití bola v porovnaní so subkutánnym (s.c.) podaním približne 11 %.
Vplyv potravy
Vplyv potravy na expozíciu lieku Azacitidine Accord bol minimálny. Azacitidine Accord sa preto môže podávať s jedlom alebo bez jedla.
Distribúcia
Po perorálnom podaní osobe s telesnou hmotnosťou 70 kg bol geometrický priemer zdanlivého distribučného objemu 12,6 l/kg. Väzba azacitidínu na plazmatické bielkoviny bola 6 až 12 %.
Biotransformácia
Na základe údajov in vitro sa nezdá, že je metabolizmus azacitidínu sprostredkovaný izoenzýmami cytochrómu P450 (CYP). Azacitidín podlieha spontánnej hydrolýze a deaminácii prostredníctvom cytidíndeaminázy.
Eliminácia
Geometrický priemer zdanlivého klírensu bol 1 242 l/h a geometrický priemer biologického polčasu bol približne 0,5 hodín. Po intravenóznom podaní azacitidínu značeného 14C 5 pacientom s nádorovým ochorením sa kumulatívne močom vylúčilo 85 % rádioaktívne značenej dávky. Stolicou sa vylúčilo < 1 % podanej rádioaktívne značenej dávky počas 3 dní. V priemere 50 % rádioaktívne značenej dávky sa po subkutánnom podaní 14C-azacitidínu vylúčilo močom. Množstvo nezmeneného azacitidínu vylúčeného močom v porovnaní s dávkou bolo < 2 % buď po subkutánnom (s.c.) alebo perorálnom podaní. Vylučovanie stolicou po perorálnom podaní sa nestanovovalo.
Farmakodynamické účinky
Epigenetický regulačný účinok azacitidínu na zníženie celkovej metylácie DNA v krvi sa udržiaval pri predĺženej expozícii 300 mg denne podávanej počas 14 alebo 21 dní v rámci 28-dňového cyklu pri myeloidných nádorových ochoreniach vrátane pacientov s AML zo štúdie 1./2. fázy. Medzi plazmatickou expozíciou azacitidínu a farmakodynamickým účinkom zníženia celkovej metylácie DNA v krvi sa pozorovala pozitívna korelácia.
Osobitné populácie
Starší pacienti
V analýze populačnej farmakokinetiky (PK) 286 pacientov s AML nemal vek (46 až 93 rokov) klinicky významné účinky na PK lieku Azacitidine Accord. Bez ohľadu na vek sa preto úprava dávky lieku Azacitidine Accord nevyžaduje.
Porucha funkcie pečene
U pacientov s poruchou funkcie pečene sa neuskutočnili žiadne formálne štúdie. Nie je pravdepodobné, že porucha funkcie pečene ovplyvňuje PK v klinicky významnom rozsahu, keďže azacitidín podlieha spontánnej hydrolýze a deaminácii prostredníctvom cytidíndeaminázy. V analýze populačnej PK sa stanovilo, že AST (8 až 155 U/l), ALT (5 až 185 U/l) a mierna porucha funkcie pečene (BIL ≤ ULN a AST > ULN alebo BIL 1 až 1,5 × ULN a akákoľvek hladina AST) nemá žiadne klinicky významné účinky na PK azacitidínu. Účinky stredne závažnej až závažnej poruchy funkcie pečene (BIL > 1,5 × ULN a akákoľvek hladina AST) na PK azacitidínu nie sú známe.
Porucha funkcie obličiek
U pacientov s nádorovým ochorením sa porovnávala PK azacitidínu po subkutánnom podávaní dávky 75 mg/m2/deň (1. až 5. deň) u 6 pacientov s normálnou funkciou obličiek (CLcr > 80 ml/min) a u 6 pacientov so závažnou poruchou obličiek (CLcr < 30 ml/min). Závažná porucha funkcie obličiek zvýšila expozíciu azacitidínu o približne 70 % po jednorazovom podaní a o 41 % po opakovaných subkutánnych podaniach. Toto zvýšenie expozície nekorelovalo so zvýšením miery výskytu nežiaducich udalostí.
V analýze populačnej PK po podaní lieku Azacitidine Accord v dávke 300 mg sa stanovilo, že pacienti s miernou poruchou funkcie obličiek (CLcr: ≥ 60 až < 90 ml/min) mali plazmatickú AUC azacitidínu zvýšenú o 19 %, pacienti so stredne závažnou poruchou funkcie obličiek (CLcr: ≥ 30 až < 60 ml/min)
o 25 % a pacienti so závažnou poruchou funkcie obličiek (CLcr: < 30 ml/min) o 38 %. Vplyv závažnej poruchy funkcie obličiek na Azacitidine Accord bol podobný ako vo vyššie uvedenej klinickej štúdii s poruchou funkcie obličiek s injekčne podávaným azacitidínom (~40 % zvýšenie AUC). Expozícia azacitidínu (AUC) je približne o 75 % nižšia po perorálnom podaní v porovnaní s expozíciou dosiahnutou po s.c. podaní; zvýšenie expozície o približne 40 % po perorálnom podaní sa preto stále považuje za bezpečné a znesiteľné. Preto sa u pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek neodporúča žiadna úprava dávky lieku Azacitidine Accord.
Rasa/etnický pôvod
Vplyvy rasy/etnického pôvodu na PK lieku Azacitidine Accord nie sú známe.
5.3 Predklinické údaje o bezpečnosti
V 14-dňovej štúdii perorálnej toxicity na psoch sa mortalita objavila pri dávkach 8 a 16 mg/m2/deň. Maximálna tolerovaná dávka (maximum tolerated dose, MTD) bola 4 mg/m2/deň. Pri 1 alebo všetkých dávkach sa pozorovala pancytopénia, ktorá korelovala s hypopláziou kostnej drene, lymfoidná deplécia, dilatácia žľazy/lúmenu a jednobunková nekróza v kryptách sliznice tenkého a hrubého čreva a/alebo centrilobulárna hepatocelulárna vakuolizácia. Pri MTD sa tieto nálezy čiastočne alebo úplne upravili po 3 týždňoch. Po parenterálnych podaniach azacitidínu v porovnateľných rozmedziach dávky sa mortalita a toxicita v podobných cieľových orgánoch pozorovala u hlodavcov, psov a opíc. Predklinické údaje zo štúdií toxicity opakových dávok s azacitidínom neodhalili žiadne osobitné riziko pre ľudí.
Azacitidín indukuje génové mutácie aj chromozómové aberácie v bunkových systémoch baktérií a cicavcov in vitro. Potenciálna karcinogenita azacitidínu sa hodnotila na myšiach a potkanoch. Azacitidín vyvolával vznik nádorov hematopoetického systému u samíc myší pri intraperitoneálnom podávaní 3-krát týždenne počas 52 týždňov. Zvýšený výskyt nádorov v lymforetikulárnom systéme, pľúcach, mliečnych žľazách a koži sa pozoroval u myší liečených azacitidínom podávaným intraperitoneálne počas 50 týždňov. Štúdia tumorogenicity na potkanoch odhalila zvýšený výskyt testikulárnych nádorov.
Štúdie zamerané na skorú embryotoxicitu u myší odhalili 44 % výskyt vnútromaternicových embryonálnych úmrtí (zvýšená resorpcia) po podaní jednej intraperitoneálnej injekcie azacitidínu počas organogenézy. U myší, ktorým sa podával azacitidín v čase uzatvorenia tvrdého podnebia alebo pred ním, sa zistili vývojové poruchy mozgu. U potkanov azacitidín nespôsobil žiadne nežiaduce reakcie pri podávaní pred uhniezdením oplodneného vajíčka, bol však jednoznačne embryotoxický pri podávaní počas organogenézy. Poškodenia plodu počas organogenézy u potkanov zahŕňali: anomálie centrálneho nervového systému (CNS) (exencefália/encefalokéla), anomálie končatín (mikromélia, vbočená noha, syndaktýlia, oligodaktýlia) a iné (mikroftalmia, mikrognatia, gastroschíza, edém a poruchy rebier).
Podávanie azacitidínu samcom myší pred párením s neliečenými samicami myší viedlo k zníženiu plodnosti a strate potomstva počas následného embryonálneho a postnatálneho vývinu. Liečba samcov potkanov viedla k zníženiu hmotnosti semenníkov a nadsemenníkov, zníženiu počtu spermií, zníženiu frekvencie gravidity, zvýšeniu počtu poškodených embryí a k zvýšeným stratám embryí u oplodnených samíc (pozri časť 4.6).
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
Manitol
Silicifikovaná mikrokryštalická celulóza
Sodná soľ kroskarmelózy
Stearát horečnatý
Obal lieku
Pre 200 mg:
Hypromelóza (E464)
Laktóza, monohydrát
Polyetylénglykol (E1521)
Triacetín (E1518)
Oxid titaničitý (E171)
Červený oxid železitý (E172)
Pre 300 mg:
Hypromelóza (E464)
Laktóza, monohydrát
Polyetylénglykol (E1521)
Triacetín (E1518)
Oxid titaničitý (E171)
Červený oxid železitý (E172)
Žltý oxid železitý (E172)
Čierny oxid železitý (E172)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Azacitidine Accord 200 mg, 300 mg filmom obalené tablety
Filmom obalené tablety sú k dispozícii v škatuli obsahujúcej 7 a 14 filmom obalených tabliet v Al-Al blistroch alebo v Al/PVC/PCTFE blistri s pretláčacou hliníkovou fóliou a v škatuli obsahujúcej 7 × 1 a 14 × 1 filmom obalenú tabletu v perforovaných jednodávkových blistroch.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Azacitidine Accord je cytotoxický liek. Ak sa prášok z filmom obalených tabliet dostane do kontaktu s kožou, koža sa má ihneď dôkladne umyť mydlom a vodou. Ak sa prášok dostane do kontaktu so sliznicami, miesto sa má dôkladne opláchnuť vodou.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n Edifici Est, 6a Planta
08039 Barcelona
Španielsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
Azacitidine Accord 200 mg filmom obalené tablety
Al-Al blister
EU/1/19/1413/003 7 tabliet
EU/1/19/1413/004 14 tabliet
EU/1/19/1413/005 7 x 1 tableta (jednotlivá dávka) EU/1/19/1413/006 14 x 1 tableta (jednotlivá dávka)
Al/PVC/PCTFE blister
EU/1/19/1413/007 7 tabliet
EU/1/19/1413/008 14 tabliet
EU/1/19/1413/009 7 x 1 tableta (jednotlivá dávka) EU/1/19/1413/010 14 x 1 tableta (jednotlivá dávka)
Azacitidine Accord 300 mg filmom obalené tablety
Al-Al blister
EU/1/19/1413/011 7 tabliet
EU/1/19/1413/012 14 tabliet
EU/1/19/1413/013 7 x 1 tableta (jednotlivá dávka) EU/1/19/1413/014 14 x 1 tableta (jednotlivá dávka)
Al/PVC/PCTFE blister
EU/1/19/1413/015 7 tabliet
EU/1/19/1413/016 14 tabliet
EU/1/19/1413/017 7 x 1 tableta (jednotlivá dávka) EU/1/19/1413/018 14 x 1 tableta (jednotlivá dávka)
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 17 september 2025
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.