


Súhrn charakteristických vlastností lieku (SPC) - Immunate 1000 IU FVIII/750 IU VWF
1. NÁZOV LIEKU
Immunate 1000 IU FVIII/750 IU VWF
prášok a rozpúšťadlo na injekčný roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Liečivá: Ľudský koagulačný faktor VIII / Ľudský von Willebrandov faktor
Každá liekovka obsahuje nominálne 1000 IU ľudského koagulačného faktora VIII1 a 750 IU ľudského von Willebrandovho faktora2 (VWF:RCo).
Po rekonštitúcii obsahuje Immunate 1000 IU FVIII/750 IU VWF približne 100 IU/ml ľudského koagulačného faktora VIII a 75 IU/ml ľudského von Willebrandovho faktora.
Účinnosť faktora VIII (IU) sa stanovuje podľa chromogénneho testu v súlade s Európskym liekopisom. Špecifická aktivita Immunate 1000 IU FVIII/750 IU VWF je 70 ± 30 IU FVIII/mg proteínu3. Účinnosť VWF (IU) sa stanovuje podľa Európskeho liekopisu ristocetín kofaktorovým testom (VWF:RCo).
Vyrobené z plazmy ľudských darcov.
Pomocná látka (pomocné látky) so známym účinkom
Sodík (19,6 mg na injekčnú liekovku).
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok a rozpúšťadlo na injekčný roztok.
Biely alebo žltkastý prášok alebo drobivá tuhá látka.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liečba a profylaxia krvácania u pacientov s vrodeným nedostatkom faktora VIII (hemofília A) alebo so získaným nedostatkom faktora VIII.
Liečba krvácania u pacientov s von Willebrandovou chorobou s nedostatkom faktora VIII, ak nie je k dispozícii žiadny podobný liek účinný proti von Willebrandovej chorobe a ak je samotná liečba desmopresínom (DDAVP) neúčinná alebo kontraindikovaná.
1 Účinnosť faktora VIII bolo stanovená oproti medzinárodnému štandardu Svetovej zdravotníckej organizácie (WHO) pre koncentráty faktora VIII.
2 Aktivita ristocetín kofaktora ľudského von Willebrandovho faktora bola stanovená oproti medzinárodnému štandardu Svetovej zdravotníckej organizácie pre von Willebrandov faktor, koncentrát.
3 Bez stabilizátora (albumín); Maximálna špecifická aktivita, pri pomere aktivity faktora VIII k antigénu von
Willebrandovho faktora 1:1, je 100 IU faktora VIII v mg proteínu. bez stabilizátora (albumín); Maximálna špecifická aktivita, pri pomere aktivity faktora VIII k antigénu von Willebrandovho faktora 1:1, je 100 IU faktora VIII v mg proteínu.
4.2 Dávkovanie a spôsob podávania
Liečba sa má byť pod dohľadom lekára skúseného v liečbe hemostatických porúch.
Monitorovanie liečby
V priebehu liečby sa odporúča stanovovať hladiny faktora VIII, aby sa prispôsobila veľkosť dávok a frekvencia opakovania infúzií. Hlavne v prípade veľkých chirurgických výkonov je nevyhnutné presné sledovanie substitučnej terapie prostredníctvom koagulačnej analýzy (aktivita faktora VIII v plazme). U jednotlivých pacientov môže byť odpoveď na liečbu faktorom VIII rozdielna, v závislosti od rôzneho biologického polčasu a zotavenia. Dávkovanie založené na telesnej hmotnosti môže vyžadovať úpravu u pacientov s podváhou alebo nadváhou.
Dávkovanie
Dávkovanie pri hemofílii A
Dávkovanie a dĺžka substitučnej terapie závisí od závažnosti nedostatku faktora VIII, miesta a rozsahu krvácania a od klinického stavu pacienta.
Počet podaných jednotiek faktora VIII sa vyjadruje v medzinárodných jednotkách (IU), ktoré sú stanovené oproti súčasnému štandardu WHO pre lieky s faktorom VIII. Aktivita faktora VIII v plazme sa vyjadruje buď percentuálne (vzhľadom k normálnej ľudskej plazme) alebo v medzinárodných jednotkách (vzhľadom k medzinárodnému štandardu pre faktor VIII v plazme).
Jedna medzinárodná jednotka (IU) aktivity faktora VIII, zodpovedá množstvu faktora VIII, ktoré je obsiahnuté v jednom ml normálnej ľudskej plazmy.
Výpočet požadovanej dávky faktora VIII, vychádza z empirického predpokladu, že 1 IU (International Unit) faktora VIII na kg telesnej hmotnosti zvýši aktivitu faktora VIII v plazme približne o 2 % normálnej aktivity.
Požadovaná dávka sa stanoví podľa nasledujúceho vzorca:
Požadované jednotky = telesná hmotnosť (kg) x požadovaný vzostup faktora VIII (%) x 0,5
Množstvo, ktoré sa má podať a frekvencia podávania sa má vždy riadiť podľa klinickej účinnosti v jednotlivých prípadoch.
Krvácanie a chirurgické výkony
V prípade nasledujúcich krvácavých príhod aktivita faktora VIII nemá počas zodpovedajúceho obdobia klesnúť pod danú hladinu aktivity v plazme (v % normálu alebo IU/dl).
Ako návod na dávkovanie pri krvácaní alebo pri chirurgických výkonoch možno použiť nasledujúcu tabuľku:
Stupeň krvácania/ Typ chirurgického výkonu | Požadovaná hladina faktora VIII (% normálu) (IU/dl) | Frekvencia dávkovania (hodiny)/ Dĺžka trvania terapie (dni) |
| Krvácanie | ||
| Začínajúci hemartros, krvácanie do svalstva alebo krvácanie do ústnej dutiny | 20 – 40 | Infúziu opakovať každých 12 až 24 hodín. Najmenej 1 deň, pokiaľ nedôjde k ústupu bolesti alebo k zahojeniu. |
| Rozsiahlejší hemartros, krvácanie do svalstva alebo hematóm | 30 – 60 | Infúziu opakovať každých 12 až 24 hodín, počas 3 – 4 alebo viacerých dní, pokiaľ nedôjde k ústupu bolesti a neobnoví sa funkčnosť. |
| Život ohrozujúce krvácanie | 60 – 100 | Infúziu opakovať každých 8 až 24 hodín, pokiaľ nepominie ohrozenie života. |
| Chirurgické výkony | ||
| Malé Vrátane extrakcie zuba | 30 – 60 | Každých 24 hodín, najmenej 1 deň, do zahojenia. |
| Veľké | 80 – 100 (pred a po operácii) | Infúziu opakovať každých 8 –24 hodín, pokiaľ nedôjde k uspokojivému zahojeniu rany, potom po dobu najmenej 7 dní udržiavať aktivitu faktora VIII medzi 30 % až 60 % (IU/dl). |
Za určitých podmienok (napr. prítomnosť nízkeho titra inhibítora) môžu byť potrebné vyššie dávky ako dávky vypočítané podľa vzorca.
Dlhodobá profylaxia
Na dlhodobú profylaxiu krvácania u pacientov s ťažkou hemofíliou A sa zvyčajne odporúčajú dávky 20 až 40 IU faktora VIII na kg telesnej hmotnosti v intervaloch 2 až 3 dní. V niektorých prípadoch, obzvlášť u mladších pacientov, môžu byť potrebné kratšie intervaly dávkovania alebo vyššie dávky.
Dávkovanie pri von Willebrandovej chorobe
Substitučná terapia s Immunate 1000 IU FVIII/750 IU VWF na kontrolu krvácania sa riadi pokynmi pre hemofíliu A.
Vzhľadom k tomu, že Immunate 1000 IU FVIII/750 IU VWF obsahuje pomerne vysoké množstvo faktora VIII vo vzťahu k vWF, má mať ošetrujúci lekár na vedomí, že pokračujúca liečba môže spôsobiť nadmerný vzostup faktora VIII:C, čo môže viesť k zvýšenému riziku trombózy.
Pediatrická populácia
Liek sa má používať s opatrnosťou u detí mladších ako 6 rokov, ktoré majú obmedzenú expozíciu na lieky s faktorom VIII, pretože pre túto skupinu pacientov sú k dispozícii obmedzené údaje.
Dávkovanie pri hemofílii A u detí a dospievajúcich vo veku < 18 rokov je založené na telesnej hmotnosti, a preto vo všeobecnosti vychádza z rovnakých usmernení ako u dospelých. Množstvo a frekvencia podávania sa majú vždy orientovať podľa klinickej účinnosti v jednotlivom prípade (pozri časť 4.4).
V niektorých prípadoch, zvlášť u mladších pacientov, môžu byť potrebné kratšie intervaly dávkovania alebo vyššie dávky.
Spôsob podávania
Intravenózne podanie.
Immunate 1000 IU FVIII/750 IU VWF sa má podávať pomaly intravenózne. Maximálna rýchlosť podávania nemá presiahnuť 2 ml za minútu.
Opatrenia pred zaobchádzaním alebo podaním lieku
Pokyny na rekonštitúciu lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivá alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Hypersenzitivita
Pri podávaní Immunate 1000 IU FVIII/750 IU VWF sa môžu vyskytnúť reakcie z precitlivenosti alergického typu. Pacienti majú byť poučení, že ak sa vyskytnú príznaky hypersenzitivity, musia podávanie lieku okamžite prerušiť a kontaktovať svojho lekára. Pacienti majú byť informovaní o prvotných príznakoch reakcií z precitlivenosti, ako je žihľavka, generalizovaná urtikária, vyrážka, začervenanie, svrbenie, edém (vrátane edému tváre a viečok), pocit tiesne na hrudníku, sipot, dýchavičnosť, bolesť na hrudi, tachykardia, hypotenzia a anafylaktický až alergický šok. V prípade šoku sa majú dodržiavať všeobecné medicínske postupy na liečbu šoku.
Inhibítory (pacienti s hemofíliou A)
Známou komplikáciou liečby jedincov s hemofíliou A je vznik neutralizujúcich protilátok (inhibítorov) faktora VIII. Tieto inhibítory sú zvyčajne imunoglobulíny IgG zamerané proti prokoagulačnej aktivite faktora VIII, ktoré sú kvantifikované v Bethesdových jednotkách (BU, z anglického výrazu Bethesda Units) na ml plazmy použitím modifikovanej skúšky. Riziko vzniku inhibítorov koreluje so závažnosťou ochorenia, ako aj s expozíciou faktoru VIII, toto riziko býva najvyššie počas prvých 50 dní expozície, ale pokračuje po celý život, aj keď sú riziká menej časté.
Klinický význam tvorby inhibítorov bude závisieť od titra inhibítora, pričom menšie riziko nedostatočnej klinickej odpovede hrozí v prípade inhibítorov nízkeho titra, ktoré sú prítomné dočasne alebo zostávajú trvalo nízkeho titra, než v prípade vysokého titra inhibítorov.
Vo všeobecnosti všetci pacienti liečení liekmi s koagulačným faktorom VIII majú byť pomocou náležitých klinických pozorovaní a laboratórnych vyšetrení pozorne sledovaní na vznik inhibítorov. Ak sa očakávané hladiny aktivity faktora VIII v plazme nedosiahnu, alebo ak krvácanie nie je kontrolované vhodnou dávkou, má sa vykonať testovanie prítomnosti inhibítorov faktora VIII. U pacientov s vysokými hladinami inhibítora, terapia faktorom VIII nemusí byť účinná a treba zvážiť iné možnosti liečby. Liečba takých pacientov má byť riadená lekármi, ktorí majú skúsenosti s liečbou hemofílie a s inhibítormi faktora VIII.
Kardiovaskulárne udalosti
U pacientov s existujúcimi kardiovaskulárnymi rizikovými faktormi môže substitučná terapia FVIII zvýšiť kardiovaskulárne riziko.
Inhibítory (pacienti s von Willebrandovou chorobou)
U pacientov s von Willebrandovou chorobou, obzvlášť s typom 3, sa môžu vytvoriť neutralizujúce protilátky (inhibítory) proti von Willebrandovmu faktoru. Ak sa nedosiahnu očakávané hladiny aktivity plazmy VWF:RCo alebo ak nie je krvácanie zvládnuté primeranou dávkou, má sa vykonať príslušné vyšetrenie na určenie prítomnosti inhibítorov von Willebrandovho faktora. U pacientov s vysokými hladinami inhibítora môže byť liečba von Willebrandovým faktorom neúčinná a majú sa zvážiť ďalšie terapeutické možnosti.
Trombotické udalosti
Existuje riziko vzniku trombotických udalostí, najmä u pacientov so známymi klinickými alebo laboratórnymi rizikovými faktormi. Preto majú byť pacienti sledovaní na výskyt skorých príznakov trombózy. Profylaxia venózneho tromboembolizmu má byť zahájená podľa súčasných odporúčaní. Nakoľko Immunate 1000 IU FVIII/750 IU VWF obsahuje relatívne vysoké množstvo faktora VIII vo vzťahu k VWF, má si byť ošetrujúci lekár vedomý, že pokračovanie liečby môže spôsobiť nadmerné zvýšenie FVIII:C. U pacientov, ktorým je podávaný Immunate 1000 IU FVIII/750 IU VWF, majú byť sledované plazmatické hladiny FVIII:C, aby sa zabránilo nepretržitým excesívnym plazmatickým hladinám FVIII:C, čo môže zvýšiť riziko trombotických udalostí.
Štandardné opatrenia na predchádzanie infekciám, ktoré sú následkom používania liekov pripravených z ľudskej krvi alebo plazmy, zahŕňajú výber darcov, kontrolu jednotlivých odberov darovanej krvi a zmesných jednotiek plazmy zameranú na špecifické markery infekcie a vykonanie efektívnych výrobných krokov na inaktiváciu/ odstránenie vírusov. Napriek tomu nie je možné úplne vylúčiť možnosť prenosu infekčných agensov, ak sú podávané lieky pripravené z ľudskej krvi alebo plazmy. Platí to aj pre neznáme alebo nové vírusy a iné patogény.
Vykonané opatrenia sa považujú za efektívne pre obalené vírusy, ako sú vírusy ľudskej imunodeficiencie (HIV), hepatitídy B (HBV) a hepatitídy C (HCV) a pre neobalený vírus hepatitídy A (HAV). Vykonané opatrenia môžu mať obmedzený význam pre neobalené vírusy, ako je parvovírus B19. Infekcia spôsobená parvovírusom B19 môže byť závažná u gravidných žien (infekcia plodu) a jedincov s oslabeným imunitným systémom alebo tých, ktorí majú zvýšenú erytropoézu (napr. hemolytická anémia).
U pacientov s pravidelným alebo opakovaným užívaním liekov obsahujúcich faktor VIII, ktorý sa získava z ľudskej plazmy, sa má zvážiť vhodné očkovanie (hepatitída A a B).
Immunate 1000 IU FVIII/750 IU VWF obsahuje izoaglutinín krvných skupín (anti-A a anti-B). U pacientov s krvnou skupinou A, B alebo AB sa môže vyskytnúť hemolýza po opakovaných podaniach v krátkych časových intervaloch alebo po podaní veľmi vysokých dávok.
Obsah sodíka
Tento liek obsahuje 19,6 mg sodíka na injekčnú liekovku, čo zodpovedá 1 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelú osobu.
Pediatrická populácia
Liek sa má používať s opatrnosťou u detí mladších ako 6 rokov, ktoré boli len minimálne liečené liekom s faktorom VIII, pretože pre túto vekovú skupinu pacientov neexistujú dostatočné klinické údaje.
Uvedené upozornenia a opatrenia sa vzťahujú na dospelých aj pediatrických pacientov.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
Nie sú hlásené žiadne interakcie liekov s ľudským koagulačným faktorom VIII s inými liekmi.
4.6 Fertilita, gravidita a laktácia
Nevykonali sa reprodukčné štúdie u zvierat s ľudským koagulačným faktorom VIII. Vzhľadom k zriedkavému výskytu hemofílie A u žien, nie sú dostupné skúsenosti týkajúce sa použitia faktora VIII počas gravidity a dojčenia. Preto sa má Immunate 1000 IU FVIII/750 IU VWF používať počas gravidity a dojčenia iba v prípade, ak je to jednoznačne indikované.
Pozri časť 4.4 pre informácie o infekcii parvovírusom B19.
Účinky Immunate 1000 IU FVIII/750 IU VWF na fertilitu neboli stanovené.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Neexistujú informácie o účinkoch Immunate 1000 IU FVIII/750 IU VWF na schopnosť viesť vozidlá alebo obsluhovať stroje.
4.8 Nežiaduce účinky
Nežiaduce účinky, ktoré sú možné u liekov s faktorom VIII získaným z ľudskej plazmy:
Zhrnutie bezpečnostného profilu
Precitlivenosť alebo alergické reakcie (ktoré môžu zahŕňať angioedém, pálenie alebo štípanie v mieste infúzie, triašku, návaly horúčavy, generalizovanú urtikáriu, vyrážku, bolesť hlavy, žihľavku, pruritus, hypotenziu, letargiu, nevoľnosť, nepokoj, tachykardiu, pocit tlaku na hrudníku, dýchavičnosť, mravenčenie, dávenie a sipot), boli pozorované zriedkavo a v niektorých prípadoch môžu progredovať do ťažkej anafylaxie (vrátane šoku). Pacienti majú byť poučení, že majú kontaktovať svojho lekára ak sa vyskytnú tieto príznaky (pozri časť 4.4.).
U pacientov s hemofíliou A, ktorí sú liečení pomocou faktora VIII vrátane lieku Immunate, môžu vzniknúť neutralizačné protilátky (inhibítory), (pozri časť 5.1). Ak sa takéto inhibítory vyskytnú, stav sa prejaví ako nedostatočná klinická odpoveď. V takýchto prípadoch sa odporúča obrátiť sa na špecializované pracovisko zamerané na liečbu hemofílie.
U pacientov s von Willebrandovou chorobou, obzvlášť s typom 3, sa môžu veľmi zriedkavo vytvoriť neutralizujúce protilátky (inhibítory) proti von Willebrandovmu faktoru. Ak sa tieto inhibítory objavia, prejaví sa to ako nedostatočná klinická odpoveď. Tieto protilátky sa môžu objaviť v úzkej asociácii s anafylaktickými reakciami. Preto sa má u pacientov, ktorí prekonali anafylaktickú reakciu vyšetriť prítomnosť inhibítora. Vo všetkých týchto prípadoch sa odporúča kontaktovať špecializované pracovisko na liečenie hemofílie.
Po podaní veľkých dávok pacientom s krvnou skupinou A, B alebo AB môže dôjsť k hemolýze.
Pre informácie o bezpečnosti s ohľadom na prenosné agensy nájdete v časti 4.4.
Nežiaduce účinky sú založené na hláseniach z klinických štúdií a z postmarketingových skúseností pre Immunate 1000 IU FVIII/750 IU VWF:
Zoznam nežiaducich účinkov
Tabuľka uvedená nižšie je podľa klasifikácie tried orgánových systémov MedDRA
veľmi časté (≥1/10), časté (≥1/100 až <1/10), menej časté (≥1/1 000 až <1/100), zriedkavé (≥1/10 000 až <1/1 000) a veľmi zriedkavé (< 1/10 000), neznáme (častosť sa nedá z dostupných údajov).
Z nežiaducich účinkov uvedených v tabuľke nižšie bola hlásená hypersenzitivita z klinickej štúdii, všetky ostatné nežiaduce účinky boli hlásené z postmarketingových skúseností.
| Trieda orgánových systémov | Nežiaduci reakcia | Frekvencia |
| Porucha imunitného systému | hypersenzitivita | menej časté* |
| Porucha krvi a lymfatického systému | inhibícia faktora VIII | menej časté (PTP)* veľmi časté (PUP)* |
| koagulopatia | neznáme | |
| Psychické poruchy | nepokoj | neznáme |
| Poruchy nervového systému | parestézia | neznáme |
| závrat | neznáme | |
| bolesť hlavy | neznáme | |
| Poruchy oka | konjunktivitída | neznáme |
| Poruchy srdca a srdcovej činnosti | tachykardia | neznáme |
| palpitácie | neznáme | |
| Poruchy ciev | hypotenzia | neznáme |
| nával horúčavy | neznáme | |
| bdelosť | neznáme | |
| Poruchy dýchacej sústavy, hrudníka a mediastína | dýchavičnosť | neznáme |
| kašeľ | neznáme | |
| Poruchy gastrointestinálneho traktu | vracanie | neznáme |
| nauzea | neznáme | |
| Poruchy kože a podkožného tkaniva | urtikária | neznáme |
| vyrážka (erytematózna a papulárna) | neznáme | |
| pruritus | neznáme |
| erytém | neznáme | |
| hyperhidróza | neznáme | |
| neurodermatitída | neznáme | |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | myalgia | neznáme |
| Celkové poruchy a reakcie v mieste podania | bolesť na hrudi | neznáme |
| nepríjemný pocit na hrudi | neznáme | |
| edém (periférny opuch viečok a tváre) | neznáme | |
| horúčka | neznáme | |
| zimnica | neznáme | |
| reakcie v mieste vpichu (pálenie) | neznáme | |
| bolesť | neznáme |
1* jedna reakcia z precitlivenosti pri 329 infúziách v jednej klinickej štúdii u 5 pacientov
2* Frekvencia vychádza zo štúdií so všetkými liekmi FVIII, ktoré zahŕňali pacientov so závažnou hemofíliou A. PTP = predtým liečení pacienti (previously-treated patients), PUP = predtým neliečení pacienti (previously-untreated patients)
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Nebol hlásený žiaden prípad predávkovania.
Môžu sa vyskytnúť tromboembolické príhody. Pozri časť 4.4.
Hemolýza sa môže vyskytnúť u pacientov s krvnou skupinou A, B alebo AB. Pozri časť 4.4:
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antihemoragikum: von Willebrandov faktor a krvný koagulačný faktor VIII v kombinácii.
ATC kód: B02BD06
Mechanizmus účinku
Komplex faktora VIII/von Willebrandovho faktora sa skladá z dvoch molekúl (faktor VIII a von Willebrandov faktor) s odlišnými fyziologickými funkciami.
Po podávaní infúziou hemofilickému pacientovi sa, faktor VIII viaže na von Willebrandov faktor v krvnom obehu pacienta.
Aktivovaný faktor VIII pôsobí ako kofaktor aktivovaného faktora IX, urýchľuje konverziu faktora X na faktor Xa. Aktivovaný faktor Xa premieňa protrombín na trombín. Trombín následne premieňa fibrinogén na fibrín a môže vzniknúť krvná zrazenina. Hemofília A je dedičná porucha koagulácie krvi viazaná na pohlavie spôsobená zníženou hladinou faktora VIII:C, ktorá vyvoláva ťažké krvácanie do kĺbov, svalov a vnútorných orgánov, a to buď spontánne, alebo v dôsledku úrazu alebo pri chirurgickom výkone. Plazmatické hladiny faktora VIII sa pri substitučnej terapii zvyšujú a týmto spôsobom umožňujú prechodnú úpravu nedostatku faktora a sklonu ku krvácaniu.
Okrem toho, že von Willebrandov faktor (vWF) je proteín chrániaci faktor VIII, sprostredkuje adhéziu krvných doštičiek v mieste poranenia cievy a hrá úlohu v agregácii krvných doštičiek.
5.2 Farmakokinetické vlastnosti
Všetky farmakokinetické parametre pre Immunate 1000 IU FVIII/750 IU VWF boli merané u jedincov s ťažkou hemofíliou A (hladina faktora VII ≤ 1 %). Analýza vzoriek plazmy sa uskutočnila v centrálnom laboratóriu pomocou chromogénneho testu FVIII. Farmakokinetické parametre získané zo štúdie so skríženou terapiou (tzv. „crossover“) Immunate 1000 IU FVIII/750 IU VWF, u 18 v minulosti liečených pacientov, starších ako 12 rokov, sú nižšie uvedené v tabuľke.
Súhrn farmakokinetických parametrov pre Immunate 1000 IU FVIII/750 IU VWF u 18 pacientov s ťažkou hemofíliou typu A (Dávka = 50 IU/kg):
5.3 Predklinické údaje o bezpečnosti
Ľudský krvný koagulačný faktor VIII obsiahnutý v Immunate 1000 IU FVIII/750 IU VWF je normálnou zložkou ľudskej plazmy a pôsobí ako endogénny faktor VIII.
Predklinické údaje na základe obvyklých štúdií farmakologickej bezpečnosti, toxicity po opakovanom podaní, lokálnej tolerancie a imunogenity neodhalili žiadne osobitné riziko pre ľudí.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Prášok
| Parameter | |||||||||||
| Priemer | SD | Stredná hodnota | 90 % Cl | ||||||||
| AUC0-∞ ([IUxh]/ml) | 12,2 | 3,1 | 12,4 | 11,1 až 13,2 | |||||||
| Cmax (IU/ml) | 1,0 | 0,3 | 0,9 | 0,8 až 1,0 | |||||||
| Tmax (h) | 0,3 | 0,1 | 0,3 | 0,3 až 0,3 | |||||||
| Konečný biologický polčas (h) | 12,7 | 3,2 | 12,2 | 10,8 až 15,3 | |||||||
| Klírens (ml/h) | 283 | 146 | 232 | 199 až 254 | |||||||
| MRT (h) | 15,3 | 3,6 | 15,3 | 12,1 až 17,2 | |||||||
| Vss (ml) | 4166 | 2021 | 3613 | 2815 až 403 | |||||||
| Prírastková obnova ([IU/ml]/[IU/kg]) | 0,020 | 0,006 | 0,019 | 0,016 až 0,020 | |||||||
Ľudský albumín
Glycín
Chlorid sodný
Nátriumcitrát
Lyzíniumhydrochlorid
Chlorid vápenatý
Rozpúšťadlo
Voda na injekciu
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
Použiť sa majú len poskytnuté infúzne súpravy, pretože zlyhanie liečby môže byť dôsledkom adsorpcie ľudského koagulačného faktora VIII na vnútorné povrchy niektorých infúznych zariadení.
6.3 Čas použiteľnosti
2 roky.
Chemická a fyzikálna stabilita lieku pripraveného na použitie bola dokázaná na dobu 3 hodín pri izbovej teplote. Z mikrobiologického hľadiska sa má liek použiť okamžite, s výnimkou ak metóda rozpúšťania zabráni mikrobiálnej kontaminácii (kontrolované a overené aseptické podmienky). Ak sa nepoužije okamžite, za čas a podmienky skladovania je zodpovedný užívateľ. Rekonštituovaný liek sa nesmie uložiť späť do chladničky.
Počas uvedeného času použiteľnosti sa liek môže uchovávať pri izbovej teplote (do 25°C) počas obdobia, ktoré nepresahuje 6 mesiacov. Začiatok doby uchovávania pri izbovej teplote zaznamenajte na obal lieku. Na konci tejto doby sa liek nesmie znovu uložiť do chladničky, ale má sa okamžite použiť alebo znehodnotiť.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte a transportujte v chladničke pri teplote (2°C – 8°C). Neuchovávajte v mrazničke.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
Uchovávajte mimo dosahu a dohľadu detí.
Podmienky na uchovávanie po rekonštitúcií lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Prášok aj rozpúšťadlo sa dodávajú v jednorazových sklenených injekčných liekovkách, Ph.Eur. (prášok: hydrolytický typ II; rozpúšťadlo: hydrolytický typ I) uzatvorených gumovými zátkami z butylkaučuku, Ph.Eur.
Každé balenie obsahuje:
1 injekčnú liekovku Immunate 1000 IU FVIII/750 IU VWF
1 injekčnú liekovku s vodou na injekciu (5 ml)
1 prenosovú/filtračnú súpravu
1 injekčnú striekačku na jednorazové použitie (5 ml)
1 injekčnú ihlu na jednorazové použitie
1 infúznu súpravu s krídelkovou ihlou
Veľkosť balenia: 1 x 1000 IU
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Na rekonštitúciu použite len pribalenú infúznu súpravu na podávanie. Immunate 1000 IU FVIII/750 IU VWF je určený na rekonštitúciu bezprostredne pred podaním, pretože liek neobsahuje konzervačné látky.
Pred a po podaní infúzie Immunate 1000 IU FVIII/750 IU VWF je vhodné prepláchnuť implantované cievne prístupové zariadenia izotonickým fyziologickým roztokom.
Rekonštitúcia prášku na prípravu injekčného roztoku
Použite aseptickú techniku!
- 1. Neotvorenú injekčnú liekovku, ktorá obsahuje rozpúšťadlo (vodu na injekciu), zahrejte na izbovú teplotu (najviac 37°C).
- 2. Odstráňte ochranné viečko z injekčnej liekovky s práškom a z liekovky s rozpúšťadlom (obr. A) a očistite gumové zátky obidvoch injekčných liekoviek.
- 3. Zvlnený okraj prenosovej súpravy umiestnite a zatlačte do injekčnej liekovky s rozpúšťadlom (obr. B).
- 4. Odstráňte ochranný kryt z druhého konca prenosovej súpravy bez toho, aby ste sa dotkli odkrytého zakončenia.
- 5. Obráťte prenosovú súpravu spolu s pripojenou injekčnou liekovkou s rozpúšťadlom nad injekčnú liekovku s práškom a voľným koncom ihly prepichnite gumovú zátku injekčnej liekovky s práškom (obr. C). Vákuum v injekčnej liekovke s práškom nasaje rozpúšťadlo.
- 6. Po približne jednej minúte oddeľte obidve injekčné liekovky tak, že oddelíte prenosovú súpravu s pripojenou injekčnou liekovkou s rozpúšťadlom od injekčnej liekovky s práškom (obr. D). Keďže liek sa ľahko rozpúšťa, injekčnú liekovku s koncentrátom stačí veľmi jemne – ak vôbec – premiešať. NEPRETREPTE OBSAH INJEKČNEJ LIEKOVKY. INJEKČNÚ LIEKOVKU S PRÁŠKOM NEOBRACAJTE, KÝM NIE STE PRIPRAVENÝ ODOBRAŤ JEJ OBSAH.
- 7. Po rekonštitúcii sa má pred podaním pripravený roztok vizuálne skontrolovať, či neobsahuje pevné čiastočky alebo zmenu sfarbenia. Roztok musí byť číry alebo mierne opalescentný. Aj v prípade striktného dodržiavania postupu rekonštitúcie je niekedy možné pozorovať niekoľko malých čiastočiek. Priložená filtračná súprava odstráni čiastočky a nedôjde k zníženiu uvedenej účinnosti. Roztoky rekonštituovaného lieku, ktoré sú zakalené alebo obsahujú usadeniny, sa nesmú použiť.
Podávanie:
Použite aseptickú techniku!
- 1. Aby nedošlo k podaniu čiastočiek z gumovej zátky spolu s liekom (nebezpečenstvo mikroembólie), použite priloženú filtračnú súpravu. Rozpustený liek natiahnete tak, že filtračnú súpravu pripevníte na priloženú injekčnú striekačku na jednorazové použitie a prepichnete ňou gumovú zátku (obr. E).
- 2. Injekčnú striekačku odpojte na chvíľu od filtračnej súpravy. Do injekčnej liekovky s práškom sa dostane vzduch a pena úplne zmizne. Potom natiahnite roztok do injekčnej striekačky cez filtračnú súpravu (obr. F).
- 3. Injekčnú striekačku odpojte od filtračnej súpravy a roztok pomaly aplikujte intravenózne (maximálna rýchlosť injekcie: 2 ml za minútu) pomocou priloženej infúznej súpravy s krídelkovou ihlou (alebo pomocou priloženej ihly na jednorazové použitie).
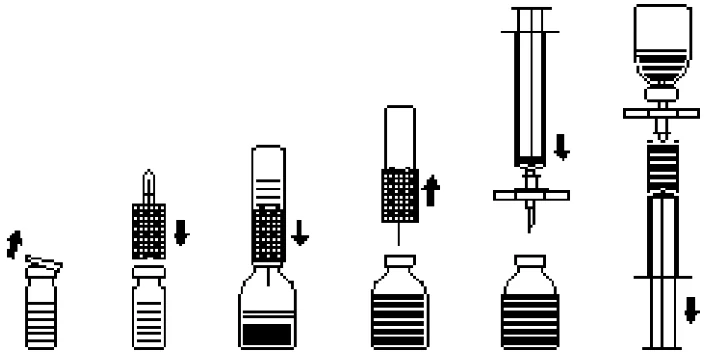
Obr. A Obr. B Obr. C Obr. D Obr. E Obr. F
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Baxalta Innovations GmbH
Industriestrasse 67
A-1221 Viedeň
Rakúsko
8. REGISTRAČNÉ ČÍSLO
16/0142/06-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 27.marca 2006
Dátum posledného predĺženia registrácie: 12.marca 2008
10. DÁTUM REVÍZIE TEXTU
December 2021
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke www.sukl.sk