


Súhrn charakteristických vlastností lieku (SPC) - Oxlumo
1. NÁZOV LIEKU
Oxlumo 94,5 mg/0,5 ml injekčný roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každý ml roztoku obsahuje sodnú soľ lumasiranu zodpovedajúcu 189 mg lumasiranu.
Každá injekčná liekovka obsahuje 94,5 mg lumasiranu v 0,5 ml.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok.
Číry, bezfarebný až žltý roztok (pH približne 7; osmolalita: 240 až 360 mOsm/kg).
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Oxlumo je indikovaný na liečbu primárnej hyperoxalúrie typu 1 (PH1) vo všetkých vekových skupinách.
4.2 Dávkovanie a spôsob podávania
Liečba sa má začať a má byť vedená pod dohľadom lekára so skúsenosťami s liečbou hyperoxalúrie.
Dávkovanie
Oxlumo sa podáva subkutánnou injekciou.
Odporúčaná dávka Oxluma pozostáva z úvodných dávok podávaných raz mesačne v celkovom počte 3 dávky, po ktorých nasledujú udržiavacie dávky, ktoré sa začnú podávať jeden mesiac po poslednej úvodnej dávke, ako je uvedené v tabuľke 1. Dávkovanie vychádza z telesnej hmotnosti.
Dávka (v mg) a objem (v ml) pre pacienta sa majú vypočítať nasledovne:
Telesná hmotnosť pacienta (kg) × dávka (mg/kg) = celkové množstvo (mg) lieku, ktoré sa má podať.
Celkové množstvo (mg) vydelené koncentráciou (189 mg/ml) = celkový objem (ml) lieku, ktorý sa má podať injekčne.
Tabuľka 1: Dávkovací režim Oxluma na základe hmotnosti
| Telesná hmotnosť | Úvodná dávka | Udržiavacia dávka (začne sa podávať jeden mesiac po poslednej úvodnej dávke) |
| menej ako 10 kg | 6 mg/kg raz mesačne, spolu 3 dávky | 3 mg/kg raz mesačne, začne sa podávať jeden mesiac po poslednej úvodnej dávke |
| od 10 kg do menej ako 20 kg | 6 mg/kg raz mesačne, spolu 3 dávky | 6 mg/kg každé 3 mesiace (štvrťročne), začne sa podávať jeden mesiac po poslednej úvodnej dávke |
| 20 kg a viac | 3 mg/kg raz mesačne, spolu 3 dávky | 3 mg/kg každé 3 mesiace (štvrťročne), začne sa podávať jeden mesiac po poslednej úvodnej dávke |
Pacienti na hemodialýze
Ak sa Oxlumo podáva v dňoch dialýzy, podajte ho po hemodialýze.
Vynechanie dávky
V prípade oneskorenia alebo vynechania dávky sa má liek podať čo najskôr. V predpísanom mesačnom alebo štvrťročnom dávkovaní sa má pokračovať od poslednej podanej dávky.
Osobitné skupiny pacientov
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek (s odhadovanou rýchlosťou glomerulárnej filtrácie (estimated glomerular filtration rate, eGFR) < 90 ml/min/1,73 m²) vrátane ochorenia obličiek v terminálnom štádiu (ESRD, end-stage renal disease) alebo u pacientov na dialýze nie je potrebná žiadna úprava dávky. V prípade pacientov s ESDR a pacientov na dialýze sú k dispozícii len obmedzené údaje a týchto pacientov je potrebné liečiť opatrne (pozri časti 4.4 a 5.2).
Porucha funkcie pečene
Oxlumo sa neskúmal u pacientov s poruchou funkcie pečene. U pacientov s prechodným zvýšením celkového bilirubínu (celkový bilirubín > 1 až 1,5 × ULN) nie je potrebná úprava dávky. Pri liečbe pacientov so stredne závažnou alebo závažnou poruchou funkcie pečene je potrebné postupovať opatrne (pozri časti 4.4 a 5.2).
Pediatrická populácia
U pacientov do prvého roku života je k dispozícii len obmedzené množstvo údajov. Pri liečbe týchto pacientov je potrebné postupovať opatrne (pozri časť 5.2).
Starší pacienti
U pacientov vo veku ≥ 65 rokov nie je potrebná úprava dávky (pozri časť 5.2).
Spôsob podávania
Len na subkutánne použitie.
Tento liek sa dodáva ako roztok pripravený na použitie v jednorazovej injekčnej liekovke.
- Požadovaný objem Oxluma sa má vypočítať na základe odporúčanej dávky stanovenej podľa telesnej hmotnosti, ako je uvedené v tabuľke 1.
- Ak je dávka väčšia ako 0,5 ml (94,5 mg), bude potrebná viac ako jedna injekčná liekovka.
Maximálny prijateľný objem jednorazovej injekcie je 1,5 ml. Ak sú potrebné dávky väčšie ako
1,5 ml, majú sa podávať vo forme viacerých injekcií (celková dávka rovnomerne rozdelená na jednotlivé striekačky, pričom každá injekcia obsahuje približne rovnaký objem), aby sa minimalizoval nepríjemný pocit v mieste podania vyvolaný objemom podanej injekcie.
- Zabráňte tomu, aby sa liek dostal do špičky ihly skôr, ako bude ihla v subkutánnom priestore.
- Tento liek má byť podaný subkutánne injekciou do brucha, ramien alebo stehien.
- V prípade nasledujúcich injekcií alebo dávok sa odporúča striedanie miest podania.
- Tento liek sa nemá podávať do zjazveného tkaniva ani do oblastí, ktoré sú začervenané, zapálené alebo opuchnuté.
Oxlumo má podávať lekár.
Pokyny týkajúce sa prípravy lieku pred jeho podaním, pozri časť 6.6.
Návod na použitie nájdete v informácii určenej len pre zdravotníckych pracovníkov na konci písomnej informácie pre používateľa.
4.3 Kontraindikácie
Závažná precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Závažné alebo terminálne poškodenie obličiek
Liečba lumasiranom zvyšuje hladiny glykolátu v plazme, čo môže zvýšiť riziko metabolickej acidózy alebo spôsobiť zhoršenie už existujúcej metabolickej acidózy u pacientov so závažným alebo terminálnym poškodením obličiek. Z tohto dôvodu majú byť títo pacienti sledovaní, či sa u nich nevyskytujú prejavy alebo príznaky metabolickej acidózy.
Stredná alebo závažná porucha funkcie pečene
U pacientov so strednou alebo závažnou poruchou funkcie pečenie môže dôjsť ku zníženiu účinnosti. Preto sa má u týchto pacientov sledovať účinnosť (pozri časť 5.2),
Pomocná látka so známym účinkom
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednom ml, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne klinické liekové interakčné štúdie (pozri časť 5.2).
Súbežné použitie s pyridoxínom
Súbežné použitie pyridoxínu významne neovplyvnilo farmakodynamiku ani farmakokinetiku lumasiranu.
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii žiadne údaje o použití lumasiranu u gravidných žien. Štúdie na zvieratách nepreukázali priame alebo nepriame účinky z hľadiska reprodukčnej toxicity (pozri časť 5.3). O používaní Oxluma počas gravidity sa môžeuvažovať s prihliadnutím na očakávaný zdravotný prínos pre ženu a prípadné riziká pre plod.
Dojčenie
Nie je známe, či sa lumasiran/metabolity vylučujú do ľudského mlieka. Riziko u novorodencov/dojčiat nemôže byť vylúčené. Rozhodnutie, či ukončiť dojčenie alebo či ukončiť/prerušiť liečbu Oxlumom, sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Nie sú k dispozícii žiadne údaje o vplyve lumasiranu na fertilitu u ľudí. V štúdiách na zvieratách sa nezistil žiadny vplyv na fertilitu samcov ani samíc (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Oxlumo nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Najčastejšie hlásenými nežiaducimi reakciami boli reakcia v mieste podania injekcie (35 %) a bolesť brucha (16 %).
Tabuľkový prehľad nežiaducich reakcií
Nežiaduce reakcie súvisiace s lumasiranom získané z klinických štúdií a spontánneho nahlasovania sú uvedené nižšie v tabuľke. Nežiaduce reakcie sú klasifikované podľa preferovaných termínov (PTs, preferred terms) tried orgánových systémov (SOC, system organ class) databázy MedDRA a uvedené podľa frekvencie ich výskytu. Frekvencia nežiaducich reakcií je vyjadrená podľa nasledovných kategórií: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000); neznáme (z dostupných údajov).
Tabuľka 2: Nežiaduce reakcie
| Trieda orgánových systémov | Nežiaduca reakcia | Frekvencia |
| Poruchy imunitného systému | Precitlivenosťa | Neznáme |
| Poruchy gastrointestinálneho traktu | Bolesť bruchab | Veľmi časté |
| Celkové poruchy a reakcie v mieste podania | Reakcia v mieste podania injekciec | Veľmi časté |
a Nežiaduca reakcia hlásená počas používania po uvedení na trh
b Zahŕňa bolesť brucha, bolesť v hornej časti brucha, bolesť v dolnej časti brucha, nepríjemný pocit v bruchu a citlivosť brucha.
c Zahŕňa reakciu v mieste podania injekcie, erytém v mieste podania injekcie, bolesť v mieste podania injekcie, svrbenie v mieste podania injekcie, opuch v mieste podania injekcie, nepríjemný pocit v mieste podania injekcie, sfarbenie v mieste podania injekcie, hrču v mieste podania injekcie, stvrdnutie v mieste podania injekcie, vyrážku v mieste podania injekcie, podliatinu v mieste podania injekcie, hematóm v mieste podania injekcie a exfoliáciu kože v mieste podania injekcie.
Popis vybraných nežiaducich reakcií
Reakcie v mieste podania injekcie
V placebom kontrolovaných a otvorených klinických štúdiách boli reakcie v mieste podania injekcie hlásené u 34 z 98 pacientov (34,7 %). Najčastejšie hlásené príznaky boli erytém, opuch, bolesť, hematóm, pruritus a zmena sfarbenia. Väčšina reakcií v mieste podania injekcie začala v deň podania, pričom < 2 % reakcií v mieste podania injekcie sa vyskytli 5 alebo viac dní po podaní. Reakcie v mieste podania injekcie boli všeobecne mierne, vymizli do dvoch dní a nespôsobili prerušenie ani ukončenie liečby.
Bolesť brucha
V placebom kontrolovanej štúdii bola bolesť brucha hlásená u 1 z 13 (7,7 %) pacientov liečených placebom a 4 z 26 (15,4 %) pacientov liečených lumasiranom. V placebom kontrolovaných a otvorených klinických štúdiách hlásilo 16 z 98 pacientov (16,3 %) bolesť brucha vrátane bolesti v hornej alebo dolnej časti brucha, nepríjemného pocitu v bruchu alebo citlivosti brucha. Väčšina udalostí boli mierne, prechodné a vymizli bez liečby. Žiadne neviedli k prerušeniu liečby.
Dlhodobá bezpečnosť
Bezpečnostný profil lumasiranu v otvorených predĺžených obdobiach štúdií ILLUMINATE-A, ILLUMINATE-B a ILLUMINATE-C (medián doby trvaní liečby 55, 55,5 a 55 mesiacov, v uvedenom poradí) bol v súlade so známym bezpečnostným profilom lumasiranu (pozri časť 5.1).
Pediatrická populácia
Bezpečnostný profil lumasiranu bol podobný u pediatrických pacientov (vo veku od 4 mesiacov do 17 rokov) a dospelých pacientov s PH1.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa odporúča sledovanie pacienta podľa lekárskej indikácie z hľadiska akýchkoľvek prejavov a príznakov nežiaducich reakcií a začatie vhodnej symptomatickej liečby.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Rôzne liečivá ovplyvňujúce tráviaci trakt a metabolizmus, ATC kód: A16AX18
Mechanizmus účinku
Lumasiran je dvojvláknová malá interferujúca ribonukleová kyselina (siRNA, small interfering ribonucleic acid), ktorá znižuje hladiny enzýmu glykolát oxidázy (GO) zacielením na mediátorovú ribonukleovú kyselinu (mRNA, gene messenger ribonucleic acid) génu oxidázy hydroxykyseliny 1 (HAO1) v hepatocytoch prostredníctvom RNA interferencie. Znížené hladiny enzýmu GO redukujú množstvo dostupného glyoxylátu, substrátu na produkciu oxalátu. To vedie k zníženiu hladín oxalátu v moči a plazme, čo je hlavnou príčinou prejavov choroby u pacientov s PH1. Pretože je sekvencia enzýmu GO v protismere expresie génu deficientného enzýmu alanín: glyoxylátaminotransferáza (AGT), ktorý spôsobuje PH1, mechanizmus účinku lumasiranu je nezávislý od príčinnej mutácie génu AGXT.
Imunogenita
U pacientov s PH1 a zdravých dobrovoľníkov, ktorým sa podávalo Oxlumo v klinických štúdiách, sa zistili na protilátky proti liekom (ADA, anti-drug-antibodies); 7 zo 120 (5,8 %) jedincov bolo pozitívne testovaných na ADA. Titre ADA boli nízke a všeobecne prechodné a nepozoroval sa vplyv ADA na farmakokinetiku, účinnosť alebo bezpečnosť. Údaje sú však stále obmedzené.
Klinická účinnosť
Účinnosť lumasiranu sa skúmala v randomizovanej dvojito zaslepenej, placebom kontrolovanej klinickej štúdii u pacientov vo veku 6 rokov a starších s PH1 (ILLUMINATE-A), v jednoramennej klinickej štúdii u pacientov mladších ako 6 rokov s PH1 (ILLUMINATE-B) a v jednoramennej klinickej štúdii u pediatrických a dospelých pacientov s PH1 s pokročilým ochorením obličiek vrátane pacientov na hemodialýze (ILLUMINATE-C).
ILLUMINATE-A
Celkom 39 pacientov s PH1 bolo randomizovaných v pomere 2:1 a dostali subkutánne dávky lumasiranu alebo placeba počas 6-mesačného dvojito zaslepeného placebom kontrolovaného obdobia. Do štúdie boli zaradení pacienti vo veku 6 rokov a starší s eGFR ≥ 30 ml/min/1,73 m² a dostali 3 úvodné dávky 3 mg/kg lumasiranu alebo placeba podávané jedenkrát mesačne, po ktorých nasledovali štvrťročné udržiavacie dávky 3 mg/kg lumasiranu alebo placeba (pozri časť 4.2). Po 6-mesačnom dvojito zaslepenom období liečby pacienti vrátane tých, ktorí boli pôvodne zaradení do skupiny s placebom, vstúpili do predĺženého obdobia s podávaním lumasiranu po dobu až 54 mesiacov. Celková expozícia lumasiranu bola 165,7 pacientorokov.
Počas 6-mesačného dvojito zaslepeného placebom kontrolovaného obdobia 26 pacientov dostalo lumasiran a 13 pacientov dostalo placebo. Stredný vek pacientov pri prvej dávke bol 14,9 roka (v rozsahu od 6,1 do 61 rokov), 66,7 % boli muži a 76,9 % boli belosi. Medián 24-hodinového vylučovania oxalátu močom korigovaný na plochu povrchu tela (BSA, body surface area) na začiatku bol 1,72 mmol/24 h/1,73 m², medián pomeru oxalátu a kreatinínu v spotovom moči na začiatku bol 0,21 mmol/mmol a stredná hladina oxalátu v plazme na začiatku bola 13,1 µmol/l. Celkovo 33,3 % pacientov malo normálnu funkciu obličiek (eGFR ≥ 90 ml/min/1,73 m²), 48,7 % malo miernu poruchu funkcie obličiek (eGFR 60 až < 90 ml/min/1,73 m²) a 18 % malo stredne závažnú poruchu funkcie obličiek (eGFR 30 až < 60 ml/min/1,73 m²). U pacientov zaradených do štúdie bola u 84,6 % zaznamenaná anamnéza symptomatických udalosti obličkových kameňov a u 53,8 % bola zaznamenaná anamnéza nefrokalcinózy na začiatku. Liečebné ramená boli na začiatku vyvážené s ohľadom na vek, hladinu oxalátu v moči a eGFR.
Primárnym koncovým ukazovateľom bolo percentuálne zníženie 24-hodinového vylučovania oxalátu v moči korigovaného na plochu povrchu tela v priemere od 3 do 6 mesiacov v porovnaní s východiskovými hodnotami. Lumasiran bol spájaný so štatisticky významným znížením o 65,4 % v 24-hodinovom oxaláte v moči korigovanom na plochu povrchu tela v porovnaní s 11,8 % v skupine s placebom, čo predstavuje rozdiel 53,5 % (95 % IS: 44,8, 62,3; p < 0,0001). V súlade s primárnym koncovým ukazovateľom bolo v 6. mesiaci pozorované zníženie pomeru oxalátu a kreatinínu v spotovom moči v ramene s lumasiranom o 60,5 %, v porovnaní s 8,5 % zvýšením v ramene s placebom. Ďalej, pacienti liečení lumasiranom mali rýchly a trvalý pokles 24-hodinového oxalátu v moči korigovaného na plochu povrchu tela, ako je znázornené na obrázku 1.
Obrázok 1: ILLUMINATE-A: percentuálna zmena oproti východiskovej hodnote v 24-hodinovom oxaláte v moči korigovanom na plochu povrchu tela podľa mesiaca (6-mesačné dvojito zaslepené placebom kontrolované obdobie)
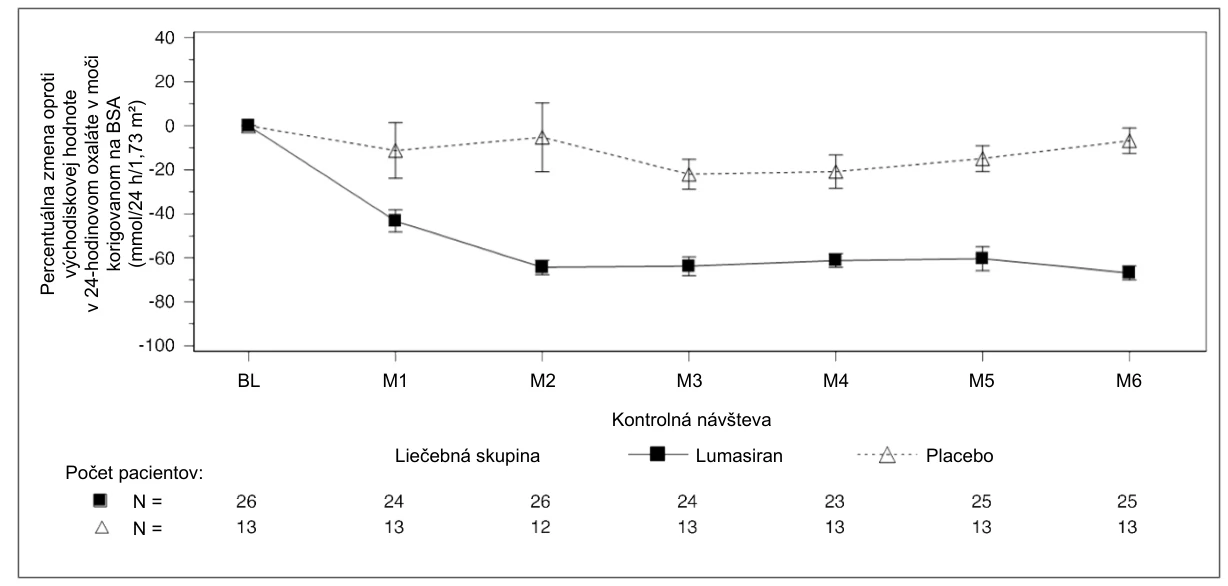
Skratky: BL (baseline) = východisková hodnota; BSA = plocha povrchu tela; M = mesiac; SEM (standard error of mean) = štandardná chyba priemeru.
Výsledky sú vykreslené ako priemer (±SEM) percentuálnej zmeny oproti východiskovej hodnote.
V 6. mesiaci dosiahol vyšší podiel pacientov liečených lumasiranom normálne alebo takmer normálne hladiny 24-hodinového oxalátu v moči korigovaného na BSA (≤ 1,5 × ULN) v porovnaní s pacientmi liečenými placebom, ako je uvedené v tabuľke 3.
Tabuľka 3: ILLUMINATE-A: výsledky sekundárneho koncového ukazovateľa počas
6-mesačného dvojito zaslepeného placebom kontrolovaného obdobia
| Koncové ukazovatele | Lumasiran (N = 26) | Placebo (N = 13) | Liečebný rozdiel (95 % IS) | p-hodnota |
Podiel pacientov s 24-hodinovými hladinami oxalátu v moči na úrovni alebo pod ULN‡ | 0,52 (0,31; 0,72)§ | 0 (0; 0,25)§ | 0,52 (0,23; 0,70)¶ | 0,001# |
Podiel pacientov s 24-hodinovými hladinami oxalátu v moči na úrovni alebo pod 1,5 × ULN‡ | 0,84 (0,64; 0,95)§ | 0 (0; 0,25)§ | 0,84 (0,55; 0,94)¶ | < 0,0001# |
| Percentuálne zníženie oxalátu v plazme oproti východiskovej hodnote*Þ | 39,8 (2,9)† | 0,3 (4,3)† | 39,5 (28,9; 50,1) | < 0,0001 |
Skratky: ULN (upper limit of normal) = horná hranica normálnych hodnôt; SEM = štandardná chyba priemeru Výsledky sú založené na teste tandemovej hmotnostnej spektrometrie s kvapalinovou chromatografiou (LC-MS/MS, liquid chromatography tandem mass spectrometry).
* Odhad na základe priemeru strednej hodnoty percentuálneho zníženia v 3., 4., 5. a 6. mesiaci vypočítaného metódou najmenších štvorcov (LS, least square) za použitia zmiešaného modelu pre opakované merania. † Stredná hodnota LS (SEM).
‡ ULN = 0,514 mmol/24 h/1,73 m² pre 24-hodinový oxalát v moči korigovaný na BSA.
§ 95 % interval spoľahlivosti na základe Clopper Pearsonovho presného intervalu spoľahlivosti. ¶ Vypočítané pomocou Newcombovej metódy na základe Wilsonovho skóre.
# p-hodnota je založená na Cochran-Mantel-Haenszelovom teste stratifikovanom podľa východiskovej hodnoty
24-hodinového oxalátu v moči korigovaného na BSA (≤ 1,70 oproti > 1,70 mmol/24 h/1,73 m²). Þ Analyzované u 23 pacientov s lumasiranom a 10 pacientov s placebom, ktorí mali východiskové hladiny, ktoré umožňovali zníženie.
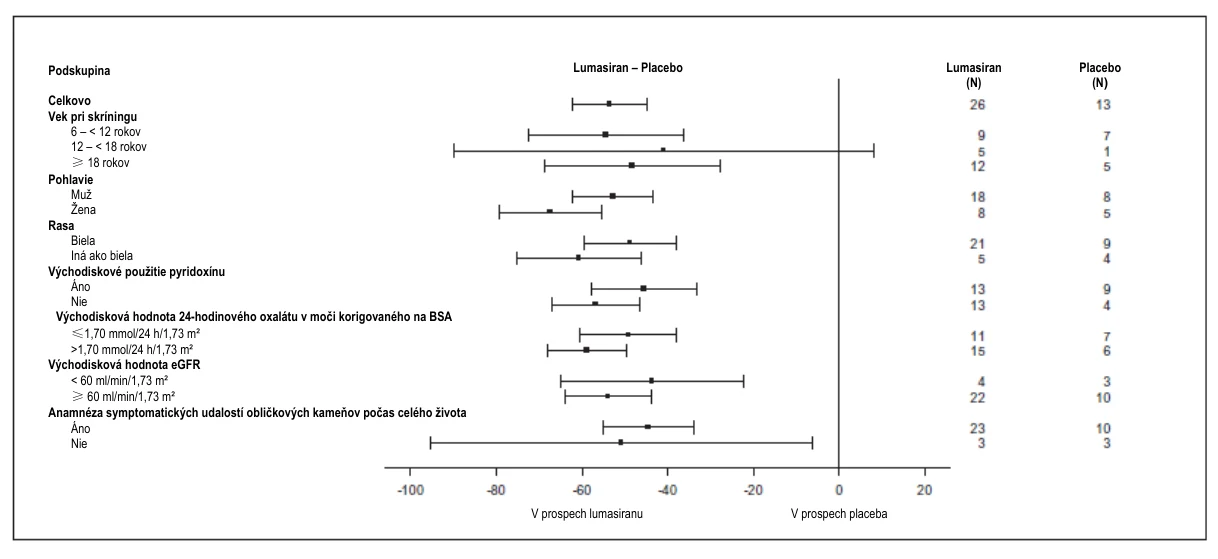
Zníženie 24-hodinového oxalátu v moči korigovaného na BSA oproti východiskovej hodnote u pacientov s PH1 užívajúcich lumasiran v porovnaní s placebom bolo podobné vo všetkých vopred určených podskupinách vrátane veku, pohlavia, rasy, poruchy funkcie obličiek, východiskového použitia pyridoxínu (vitamín B6) a anamnézy symptomatických udalostí obličkových kameňov (obrázok 2).
Obrázok 2: ILLUMINATE-A: percentuálna zmena oproti východiskovej hodnote v 24-hodinovom oxaláte v moči korigovanom na BSA, analýza podskupín
Znížené hladiny oxalátu pozorované v dvojito zaslepenom období sa udržiavali pri pokračujúcej liečbe lumasiranom až 60 mesiacov počas predĺženého obdobia štúdie. Hodnota eGFR, udalosti súvisiace s obličkovými kameňmi (hlásené podľa udalostí na osobu za rok) a medulárna nefrokalcinóza sa hodnotili prostredníctvom 6-mesačných dvojito zaslepených a predĺžených období celkovo až 60 mesiacov.
Hodnota eGFR zostala stabilná u pacientov, ktorým bol podávaný lumasiran. Priemerná ročná miera zmeny oproti východiskovej hodnote počas liečby lumasiranom po dobu až 60 mesiacov bola -0,63 ml/min/1,73 m2/rok.
Miera udalostí súvisiacich s obličkovými kameňmi na osobu za rok hlásená u pacientov randomizovaných na podávanie lumasiranu a placeba v štúdii ILLUMINATE-A je uvedená v tabuľke 4.
Tabuľka 4: Štúdia ILLUMINATE-A: Miera udalostí súvisiacich s obličkovými kameňmi na osobu za rok hlásená v skupine s lumasiranom a s placebom
| Časové obdobie | Lumasiran miera (95 % IS) | Placebo miera (95 % IS) |
12 mesiacov pred súhlasom | 3,19 (2,57; 3,96) | 0,54 (0,26; 1,13) |
| 6-mesačné dvojito zaslepené obdobie | 1,09 (0,63; 1,88) | 0,66 (0,25; 1,76) |
Počas predĺženého otvoreného obdobia liečby lumasiranom po dobu až 60 mesiacov bola miera výskytu obličkových kameňov 0,49 na osobu za rok a 53,8 % pacientov nemalo žiadne obličkové kamene.
Výsledky medulárnej nefrokalcinózy vyhodnotenej ultrazvukom obličiek od 6. mesiaca v porovnaní s východiskovým bodom sú uvedené v tabuľke 5.
Tabuľka 5: ILLUMINATE-A: pacienti s medulárnou nefrokalcinózou po 6-mesačnom dvojito zaslepenom placebom kontrolovanom období v porovnaní s východiskovým bodom*
| Časový bod | Liečba (n) | Zlepšenie | Žiadna zmena | Zhoršenie |
| Lumasiran (N = 22) | 3 | 19 | 0 |
| Placebo (N = 12) | 0 | 11 | 1 |
* Hodnotili sa pacienti s ultrazvukom obličiek vo východiskovom bode a v príslušnom časovom bode.
Vyhodnotenie medulárnej nefrokalcinózy sa vykonalo len u časti skúmanej populácie (17/26 pacientov s lumasiranom/lumasiranom a 6/13 pacientov s placebom/lumasiranom bolo vyhodnotených na začiatku aj na konci 54-mesačného obdobia predĺženia). V tejto subpopulácii bolo možné preukázať všeobecný trend zlepšovania v priebehu času.
ILLUMINATE-B
Celkovo 18 pacientov bolo zaradených a liečených lumasiranom v rámci multicentrickej jednoramennej štúdie pacientov s PH1 (ILLUMINATE-B). Do štúdie boli zaradení pacienti mladší ako 6 rokov s hodnotou eGFR > 45 ml/min/1,73 m² u pacientov vo veku 12 mesiacov a starších a s normálnym sérovým kreatinínom u pacientov mladších ako 12 mesiacov. Pri podaní prvej dávky v primárnej 6-mesačnej analýze boli 3 pacienti s hmotnosťou menšou ako 10 kg, 12 pacientov s hmotnosťou 10 kg až menej ako 20 kg a 3 pacienti s hmotnosťou 20 kg a viac. Stredný vek pacientov pri prvej dávke bol 51,4 mesiaca (v rozsahu od 4 do 74 mesiacov), 55,6 % bolo žien a 88,9 % bolo bielej rasy. Stredná hodnota bodového pomeru oxalátu a kreatinínu v moči na začiatku bola 0,47 mmol/mmol. Po 6-mesačnom období primárnej analýzy pacienti vstúpili do predĺženého obdobia, v ktorom sa lumasiran podával až 60 mesiacov. Celková expozícia lumasiranu bola 83,2 pacientorokov.
V 6. mesiaci dosiahli pacienti liečení lumasiranom zníženie o 72 % (95 % IS: 66,4; 77,5) v bodovom pomere oxalátu a kreatinínu v moči oproti východiskovej hodnote (priemer za 3. až 6. mesiac), čo je primárny koncový ukazovateľ. Lumasiran bol spojený s rýchlym a trvalým znížením bodového pomeru oxalátu a kreatinínu v moči (obrázok 3), čo bolo podobné vo všetkých hmotnostných skupinách. Percentuálne zníženie vylučovania oxalátu v moči sa pri pokračujúcej liečbe lumasiranom udržalo do 60. mesiaca, pričom priemerné (SEM) percentuálne zníženie pomeru oxalátu ku kreatinínu v náhodnej vzorke moču bolo 74,5 % (4,25) oproti východiskovej hodnote a tento účinok liečby bol v súlade s údajmi z ILLUMINATE-A.
Obrázok 3: ILLUMINATE-B: percentuálna zmena bodového pomeru oxalátu a kreatinínu v moči oproti východiskovej hodnote podľa mesiaca
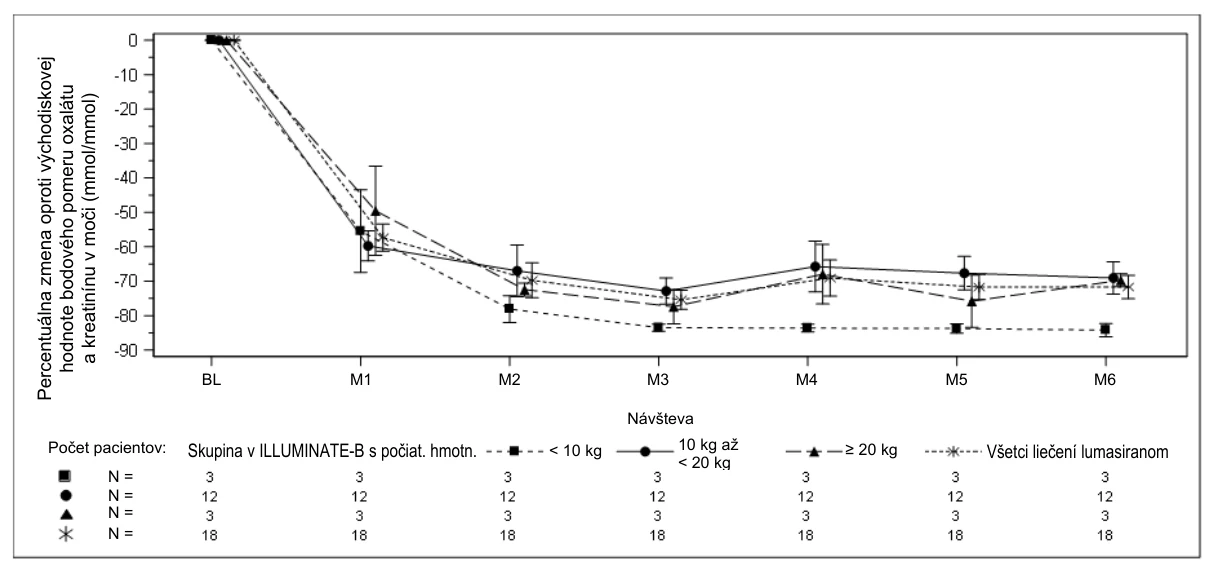
Skratky: BL (baseline) = východisková hodnota; M = mesiac; SEM (standard error of mean) = štandardná chyba priemeru. Výsledky sú znázornené v grafe ako priemer (±SEM) percentuálnej zmeny oproti východiskovej hodnote.
V 6. mesiaci dosiahlo deväť z 18 pacientov takmer normalizáciu (≤ 1,5 × ULN) vrátane 1 pacienta, ktorý dosiahol normalizáciu (≤ ULN), v bodovom pomere oxalátu a kreatinínu v moči. V 12. mesiaci dosiahlo desať z 18 pacientov takmer normalizáciu (≤ 1,5 × ULN) vrátane 2 pacientov, ktorí dosiahli normalizáciu (≤ ULN), v bodovom pomere oxalátu a kreatinínu v moči.
Okrem toho od začiatku do 6. mesiaca (priemer 3. až 6. mesiaca) bolo pozorované priemerné zníženie oxalátu v plazme o 31,7 % (95 % IS: 23,9; 39,5). Znížené hladiny oxalátu v plazme pozorované v období primárnej analýzy sa pri pokračujúcej liečbe lumasiranom udržali až do 60. mesiaca, pričom priemerné zníženie v 60. mesiaci bolo 24,8 % (95 % IS: 15,7; 59,5).
Hodnota eGFR zostala stabilná u všetkých pacientov pri pokračujúcom podávaní lieku. Ročná miera zmeny eGFR oproti východiskovej hodnote počas liečby lumasiranom v priebehu až 60 mesiacov bola 0,26 ml/min/1,73 m2/rok.
Miera udalostí súvisiacich s obličkovými kameňmi na osobu za rok hlásená v 12-mesačnom období pred poskytnutím súhlasu bola 0,24 (95 % IS: 0,09; 0,63) a počas 6-mesačného obdobia primárnej analýzy bola 0,24 (95 % IS: 0,06; 0,96). Celková miera výskytu udalostí súvisiacich s obličkovými kameňmi na osobu za rok v štúdii v 60. mesiaci bola 0,11 (95 % IS: 0,06; 0,21) a 77,8 % pacientov nezaznamenalo počas štúdie žiadnu udalosť súvisiacu s obličkovými kameňmi.
Pri hodnotení medulárnej nefrokalcinózy sa preukázal trend zlepšenia v priebehu 60 mesiacov. Z 18 pacientov liečených 60 mesiacov bola u 14 pacientov na začiatku liečby prítomná medulárna nefrokalcinóza. Spomedzi týchto 14 pacientov sa u 12 prejavilo zlepšenie, pričom u 10 pacientov nefrokalcinóza vymizla (definované ako stupeň 0 obojstranne), u 1 pacienta sa neprejavila žiadna zmena a u 1 pacienta bola zmena neurčitá (pri jednej obličke došlo k zlepšeniu, zatiaľ čo pri druhej k zhoršeniu). Zo 4 pacientov, u ktorých na začiatku nebola prítomná nefrokalcinóza, nedošlo v 60. mesiaci u žiadneho z nich k zmene.
ILLUMINATE-C
Celkovo bolo do multicentrickej jednoramennej štúdie zahŕňajúcej pacientov s PH1 a pokročilým ochorením obličiek (eGFR ≤ 45 ml/min/1,73 m2 u pacientov vo veku 12 mesiacov a starších a zvýšená hladina kreatinínu v sére u pacientov mladších ako 12 mesiacov) zaradených a liečených lumasiranom 21 pacientov vrátane pacientov na hemodialýze. Štúdia ILLUMINATE-C zahŕňa 2 kohorty: kohorta A pozostáva zo 6 pacientov, ktorí nepotrebovali dialýzu v čase zaradenia do štúdie, a kohorta B pozostáva z 15 pacientov, ktorí boli na stabilnom režime hemodialýzy. Pacienti dostávali odporúčaný dávkový režim lumasiranu na základe telesnej hmotnosti (pozri časť 4.2). Po 6 mesiacoch liečby pacienti vstúpili do predĺženého obdobia, v ktorom sa lumasiran podával až 54 mesiacov. Celková expozícia lumasiranu bola 76,9 pacientoroka.
Medián veku pacientov pri prvej dávke bol 8,9 roka (rozsah 0 až 59 rokov), 57,1 % boli muži a 76,2 % boli belosi. U pacientov v kohorte A bol medián hladiny oxalátu v plazme 57,94 µmol/l. U pacientov v kohorte B bol medián hladiny oxalátu v plazme 103,65 µmol/l.
Primárnym koncovým ukazovateľom štúdie bola percentuálna zmena hladiny oxalátu v plazme od východiskového bodu do 6. mesiaca (priemer od 3. mesiaca do 6. mesiaca) pre kohortu A (N = 6) a percentuálna zmena hladiny oxalátu v plazme pred dialýzou od východiskového bodu do 6. mesiaca (priemer od 3. mesiaca do 6. mesiaca) pre kohortu B (N = 15).
Počas 6-mesačného obdobia primárnej analýzy dosiahli pacienti v obidvoch kohortách zníženie hladiny oxalátu v plazme už v 1. mesiaci. Percentuálna zmena hladín oxalátu v plazme od východiskového bodu do 6. mesiaca (priemer od 3. mesiaca do 6. mesiaca) vypočítaná ako priemerný rozdiel metódou LS bola -33,3 % (95 % IS: -81,82; 15,16) pre kohortu A -42,4 % (95 % IS: -50,71; -34,15) pre kohortu B.
Obrázok 4: ILLUMINATE-C: Percentuálna zmena hladiny oxalátu v plazme (µmol/l) od
východiskového bodu pri každej návšteve počas obdobia primárnej analýzy 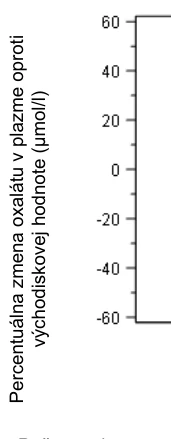






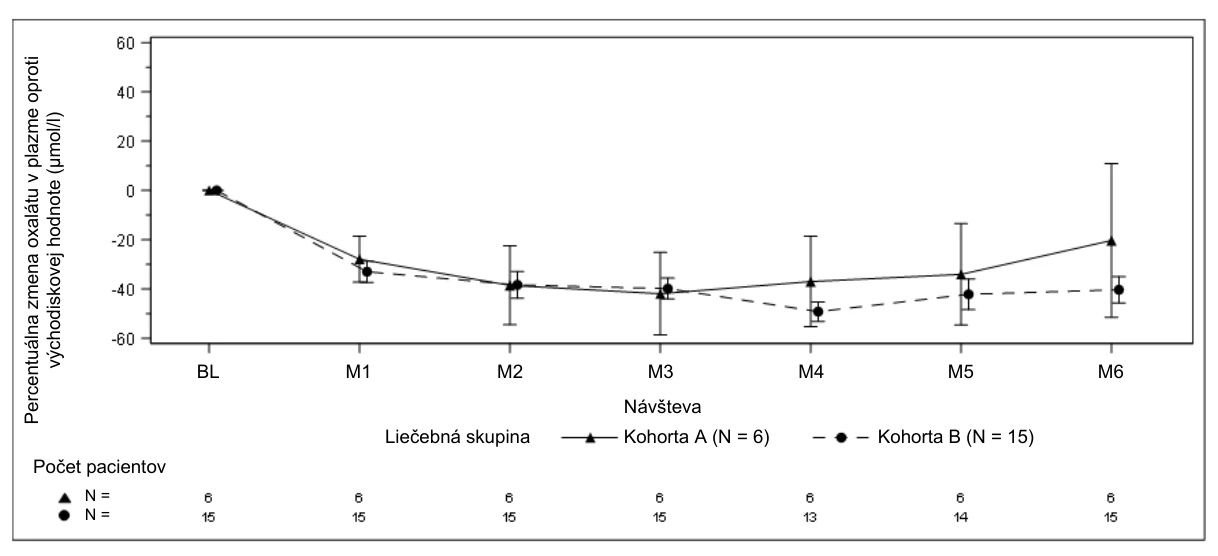
Výsledky sú znázornené ako priemer (±SEM) percentuálnej zmeny oproti východiskovej hodnote. Skratky: BL = východisková hodnota; M = mesiac; SEM = štandardná chyba priemeru.
Pre kohortu A je východisková hodnota definovaná ako priemer všetkých vzoriek oxalátu v plazme odobratých pred prvou dávkou lumasiranu. Pre kohortu B je východisková hodnota definovaná ako posledné štyri vzorky oxalátu v plazme pred dialýzou odobraté pred prvou dávkou lumasiranu. V kohorte B sú použité len vzorky pred dialýzou.
V kohorte A bola priemerná (SD) hodnota eGFR 19,85 (9,6) ml/min/1,73 m2 vo východiskovom bode a 16,43 (9,8) ml/min/1,73m2 v 6. mesiaci.
Miera udalostí súvisiacich s obličkovými kameňmi na osobu za rok hlásená 12 mesiacov pred poskytnutím súhlasu pre kohortu A bola 3,20 (95 % IS: 1,96; 5,22) a počas 6-mesačného obdobia primárnej analýzy bola 1,48 (95 % IS: 0,55; 3,92).
5.2 Farmakokinetické vlastnosti
Absorpcia
Po subkutánnom podaní sa lumasiran rýchlo absorbuje, pričom stredný čas (rozsah) na dosiahnutie maximálnej plazmatickej koncentrácie (tmax) je 4 (0,5 a
ž
- 12) hodiny. U detí a dospelých s PH1 ≥ 20 kg maximálna plazmatická koncentrácia lumasiranu (Cmax) a plocha pod krivkou koncentrácie od času nula po poslednú merateľnú koncentráciu po podaní dávky (AUC0–last) po odporúčanej dávke lumasiranu 3 mg/kg boli 529 (205 až 1 130) ng/ml a 7 400 (2 890 až 10 700) ng h/ml v uvedenom poradí. U detí s hmotnosťou menej ako 20 kg hodnoty Cmax a AUC0–last lumasiranu po odporúčanej dávke lumasiranu 6 mg/kg boli 912 (523 až 1 760) a 7 960 (5 920 až 13 300), v uvedenom poradí. Koncentrácie lumasiranu boli merateľné do 24 až 48 hodín po podaní dávky.
Distribúcia
Vo vzorkách plazmy zdravých dospelých je väzba lumasiranu na bielkoviny mierna až vysoká (77 až 85 %) pri klinicky relevantných koncentráciách. U dospelého pacienta s PH1 je populačný odhad pre zdanlivý centrálny distribučný objem (Vd/F) lumasiranu 4,9 l. Lumasiran sa po subkutánnom podaní primárne distribuuje do pečene.
Biotransformácia
Lumasiran sa metabolizuje endo- a exonukleázami na oligonukleotidy kratších dĺžok. Štúdie in vitro naznačujú, že lumasiran nie je metabolizovaný enzýmami CYP450.
Eliminácia
Podľa súhrnných údajov od zdravých dospelých jedincov a pacientov s PH1 vo veku > 6 rokov sa lumasiran primárne eliminuje z plazmy absorpciou v pečeni, pričom iba 7 až 26 % podanej dávky sa vylučuje v moči ako lumasiran. Priemerný (% CV) terminálny plazmatický polčas lumasiranu je 5,2 (47 %) hodiny. Populačný odhad pre zdanlivý plazmatický klírens bol 26,5 l/h pre typického dospelého s hmotnosťou 70 kg. Priemerný renálny klírens lumasiranu bol malý a pohyboval sa v rozmedzí od 2 do 3,4 l/h u pediatrických a dospelých pacientov s PH1.
Linearita/nelinearita
Lumasiran vykazoval lineárnu až mierne nelineárnu časovo nezávislú farmakokinetiku v plazme po jednorazových subkutánnych dávkach v rozmedzí od 0,3 do 6 mg/kg a viacnásobných dávkach 1 a 3 mg/kg raz mesačne alebo 3 mg/kg štvrťročne. Po opakovanom podávaní raz mesačne alebo štvrťročne nedošlo k hromadeniu lumasiranu v plazme.
Farmakokinetický/farmakodynamický vzťah
Plazmatické koncentrácie lumasiranu neodrážajú rozsah či trvanie farmakodynamickej aktivity lumasiranu. Rýchla a cielená absorpcia lumasiranu pečeňou vedie k rýchlemu poklesu plazmatických koncentrácií. V pečeni vykazuje lumasiran dlhý polčas, čo vedie k udržiavaniu farmakodynamického účinku počas mesačného alebo štvrťročného dávkovacieho intervalu.
Interakcie
Štúdie in vitro naznačujú, že lumasiran nie je substrátom ani inhibítorom enzýmov cytochrómu P450 (CYP). Neočakáva sa, že by lumasiran inhiboval alebo indukoval enzýmy CYP, alebo moduloval aktivitu transportérov liekov.
Osobitné skupiny pacientov
Starší pacienti
Neuskutočnili sa žiadne štúdie u pacientov vo veku ≥ 65 rokov. Vek nebol významným kovariantom vo farmakokinetike lumasiranu.
Pohlavie a rasa
V klinických štúdiách nebol žiadny rozdiel v plazmatickej expozícii ani farmakodynamike lumasiranu na základe pohlavia alebo rasy.
Porucha funkcie pečene
Neuskutočnili sa žiadne štúdie u pacientov s poruchou funkcie pečene (pozri časť 4.2). Obmedzené farmakokinetické údaje u pacientov s miernym a prechodným zvýšením celkového bilirubínu (celkový bilirubín > 1 až 1,5 × ULN) preukázali porovnateľnú plazmatickú expozíciu lumasiranu a podobnú farmakodynamiku ako u pacientov s normálnou funkciou pečene. V dosiaľ publikovanej literatúre sa uvádza znížená expresia asialoglykoproteínových receptorov v pečeni, t. j. receptorov zodpovedných za príjem lumasiranu, u pacientov s poškodením pečene. Predklinické údaje naznačujú, že táto skutočnosť pravdepodobne neovplyvňuje jeho vychytávanie pečeňou alebo jeho farmakodynamiku pri terapeutických dávkach. Klinický význam týchto údajov nie je známy.
Porucha funkcie obličiek
Pacienti s miernou poruchou funkcie obličiek (eGFR 60 až < 90 ml/min/1,73 m²) mali porovnateľnú plazmatickú expozíciu lumasiranu ako pacienti s normálnou funkciou obličiek (eGFR ≥ 90 ml/min/1,73 m²). U pacientov so strednou poruchou funkcie obličiek
(eGFR 30 až < 60 ml/min/1,73 m²) bola hodnota Cmax podobná ako u pacientov s normálnou funkciou obličiek; podľa obmedzených údajov bola hodnota AUC o 25 % vyššia. V prípade pacientov so závažnou poruchou funkcie obličiek (eGFR 15 až < 30 ml/min/1,73 m²), s ESRD (eGFR < 15 ml/min/1,73 m²) alebo pacientov na dialýze (pozri časť 4.2) v tej istej váhovej kategórii sa pozorovalo prechodné 1,8- až 3,6-násobné zvýšenie hodnoty Cmax a 1,6- až
3,1-násobne vyššia AUC0-last (pozri časť 5.2). Tieto zvýšenia boli prechodné, keďže plazmatické koncentrácie klesajú pod úroveň, ktorú je možné detegovať do 24 až 48 hodín, podobne ako u pacientov bez poruchy funkcie obličiek (pozri časť 5.2 Farmakokinetický/farmakodynamický vzťah). Farmakodynamika u pacientov s poruchou funkcie obličiek (eGFR < 90 ml/min/1,73 m2) vrátane ESRD (eGFR < 15 ml/min/1,73 m2) alebo u pacientov na dialýze bola podobná ako u pacientov s normálnou funkciou obličiek (eGFR ≥ 90 ml/min/1,73 m2) (pozri časť 4.2).
Pediatrická populácia
Pre deti mladšie ako 1 rok je k dispozícii len obmedzené množstvo údajov. U detí s hmotnosťou < 20 kg bola hodnota Cmax lumasiranu 2-násobne vyššia v dôsledku nominálne vyššej dávky 6 mg/kg a rýchlejšej absorpcie. Farmakodynamika lumasiranu bola porovnateľná u pediatrických pacientov (vo veku od 4 mesiacov do 17 rokov) a u dospelých, a to napriek prechodne vyšším plazmatickým koncentráciám u detí s hmotnosťou < 20 kg v dôsledku rýchlej a prevažujúcej distribúcie lumasiranu v pečeni.
Telesná hmotnosť
Odporúčaný režim dávkovania spôsobil až 2-dvojnásobne vyššie hodnoty Cmax u detí s hmotnosťou < 20 kg, ale hodnoty AUC boli podobné pre všetky študované hmotnosti (6,2 až 110 kg).
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti, genotoxicity a karcinogénneho potenciálu neodhalili žiadne osobitné riziko pre ľudí.
U potkanov, ale nie u opíc, sa pozorovali mikroskopické zmeny v pečeni (napríklad hepatocelulárna vakuolácia, mitóza a zväčšenie bunkového jadra), ktoré boli sprevádzané znížením úrovní plazmového fibrinogénu a inými laboratórnymi zmenami. Príčina zjavnej špecifickosti pre hlodavce nie je známa a jej význam pre ľudí je nejasný.
Lumasiran nepreukázal u potkanov žiadne nežiaduce účinky na plodnosť samcov a samíc ani na prenatálny a postnatálny vývoj. V štúdiách vývoja embryí a plodov u potkanov a králikov boli pozorované kostrové abnormality, avšak pri vystavení vysokým dávkam, ktoré bol násobkom v porovnaní s liečebnou expozíciou u ľudí. Najvyššie hladiny, pri ktorých nebol spozorovaný nežiaduci účinok (NOAEL, No Observed Adverse Effect Level) boli približne 20- až 70-krát vyššie (založené na každomesačnej expozícii).
Štúdia toxicity zameraná na zistenie rozsahu dávok u novorodencov potkanov nepreukázala zvýšenú citlivosť vyvíjajúcich sa potkanov na toxikológiu ani farmakológiu lumasiranu pri dvojnásobnej expozícii v porovnaní s liečebnou expozíciou u ľudí (založené na každomesačnej expozícii).
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
hydroxid sodný (na úpravu pH) (E 524)
kyselina fosforečná (na úpravu pH) (E 338)
voda na injekcie
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
3 roky
Po prvom otvorení
Po prvom otvorení injekčnej liekovky sa má liek ihneď použiť.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte pri teplote neprevyšujúcej 30 °C.
Injekčnú liekovku uchovávajte vo vonkajšej škatuli na ochranu pred svetlom.
Podmienky uchovávania po prvom otvorení lieku sú uvedené v časti 6.3.
6.5 Druh obalu a obsah balenia
Sklenená injekčná liekovka s gumenou zátkou potiahnutou fluoropolymérom a hliníkovým prekrytím s odklopným krytom. Každá injekčná liekovka obsahuje 0,5 ml injekčného roztoku.
Balenie obsahuje jednu liekovku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Tento liek je pripravený na použitie a určený len na jednorazové použitie.
Len na subkutánne použitie
Príprava na podanie lieku
- Pred podaním lieku si pripravte materiál, ktorý nie je súčasťou balenia, ale je potrebný na podanie, pričom bude zahŕňať sterilnú striekačku (0,3 ml, 1 ml alebo 3 ml), ihlu veľkosti 18 G a ihlu veľkosti 25 G až 31 G.
- Požadovaný objem Oxluma sa má vypočítať na základe odporúčanej dávky stanovenej podľa telesnej hmotnosti (pozri časť 4.2).
- Na vytiahnutie Oxluma z injekčnej liekovky použite ihlu veľkosti 18 G. Injekčná liekovka sa má držať vo zvislej polohe alebo naklonená v miernom uhle a plochý okraj ihly má smerovať nadol.
- Pri objemoch menších ako 0,3 ml sa odporúča sterilná striekačka 0,3 ml.
- Liek sa má podávať subkutánnou injekciou pomocou sterilnej ihly veľkosti 25 G až 31 G s dĺžkou ihly 13 mm alebo 16 mm.
- Poznámka: Tento liek sa nemá naťahovať ihlou veľkosti 25 G až 31 G.
- Injekčné striekačky, ihly na natiahnutie roztoku a injekčné ihly sa majú použiť len raz.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Alnylam Netherlands B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Holandsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/20/1496/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 19. november 2020
Dátum posledného predĺženia registrácie: 04. augusta 2025
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.