


Súhrn charakteristických vlastností lieku (SPC) - Riastap 2 g
1. NÁZOV LIEKU
Riastap 2 g
Prášok na injekčný/infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Riastap je vo forme prášku na injekčný alebo infúzny roztok s obsahom 2 g ľudského fibrinogénu v jednej injekčnej liekovke. Po rekonštitúcii so 100 ml vody na injekcie obsahuje 1 ml približne 20 mg ľudského fibrinogénu.
Kvantitatívne stanovenie koagulovateľného fibrinogénu pre ľudský fibrinogén je podľa Európskeho liekopisu. Pomocné látky so známym účinkom:
Sodík najviac 328 mg (14,3 mmol) v jednej injekčnej liekovke. Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok na injekčný/infúzny roztok
Biely prášok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liečba krvácania u pacientov s vrodeným nedostatkom fibrinogénu (hypo alebo afibrinogenémia) s tendenciou ku krvácaniu.
4.2 Dávkovanie a spôsob podávania
Liečba sa má začať pod dohľadom lekára, ktorý má skúsenosti s liečbou koagulačných ochorení.
Dávkovanie
Dávka a dĺžka substitučnej liečby závisia od závažnosti ochorenia, miesta a rozsahu krvácania a od klinického stavu pacienta.
Pre výpočet individuálnej dávky sa stanoví hladina fibrinogénu (funkčného). Množstvo a frekvencia podávania sa určí individuálne pre každého pacienta na základe pravidelného stanovenia hladín plazmatického fibrinogénu, použitej sustitučnej terapie a kontinuálneho sledovania klinického stavu pacienta.
Normálna hladina plazmatického fibrinogénu je v rozmedzí 1,5 - 4,5 g/l. Kritická hladina fibrinogénu v plazme, pri ktorej sa môže objaviť krvácanie, je približne 0,5 - 1,0 g/l. Pri závažných chirurgických zákrokoch, má podstatný význam presné sledovanie substitučnej terapie koagulačnými testami.
Úvodná dávka
Ak nie je u pacienta stanovená hladina fibrinogénu, odporúčaná dávka je 70 mg/kg telesnej hmotnosti (Body Weight, BW) podaná intravenózne.
Udržiavaca dávka
Požadovaná hladina (1 g/l) pri menšom krvácaní (napr. epistaxa, intramuskulárne krvácanie, alebo menorágia) sa má udržiavať aspoň počas troch dní. Požadovaná hladina (1,5 g/l) pri závažnom krvácaní (napr. poranenie hlavy alebo intrakraniálne krvácanie), sa má udržiavať počas siedmich dní.
Dávka fibrinogén = [Požadovaná hodnota (g/l) - stanovená hodnota (g/l)] (mg/kg telesnej hmotnosti) 0,017 (g/l na mg/kg telesnej hmotnosti)
Dávkovanie u novorodencov, dojčiat a detí
Údaje z klinických štúdií na dávkovanie Riastapu u detí sú obmedzené. Z týchto štúdií ako aj z dlhodobej klinickej skúsenosti s fibrinogénovými prípravkami vyplýva, že odporúčané dávkovanie pri liečbe detí je rovnaké ako u dospelých.
Spôsob podávania
Intravenózna infúzia alebo injekcia.
Pokyny na rekonštitúciu lieku pred podaním, pozri časť 6.6. Pred podaním sa rekonštituovaný roztok musí zohriať na izbovú teplotu alebo telesnú teplotu a podáva sa injekciou alebo infúziou pomaly intravenózne s rýchlosťou, ktorá pacientovi vyhovuje. Rýchlosť injekčného alebo infúzneho podania nemá byť vyššia ako 5 ml za minútu.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
U pacientov s vrodeným nedostatkom, ktorí sú liečení ľudským fibrinogénovým koncentrátom, je riziko trombózy a to najmä pri vysokých dávkach alebo pri opakovanom podaní. Pacienti, ktorým bol podaný ľudský fibrinogénový koncentrát, sa majú starostlivo sledovať kvôli príznakom trombózy.
U pacientov s anamnézou koronárneho ochorenia srdca alebo infarktu myokardu, u pacientov s ochorením pečene, pacientov pred alebo po operácii, u novorodencov alebo u pacientov s rizikom tromboembolických príhod alebo diseminovanej intravaskulárnej koagulácie, možný prínos liečby s ľudským plazmatickým fibrinogénovým koncentrátom musí prevážiť riziko tromboembolických komplikácií. Je potrebné postupovať opatrne a vykonávať dôkladné monitorovanie.
Ak sa objavia reakcie alergického alebo anafylaktického typu, je nutné injekčné podanie alebo infúziu okamžite zastaviť. V prípade anafylaktického šoku, sa majú dodržať zvyčajné medicínske postupy pri liečbe šoku.
Pri substitučnej terapii koagulačnými faktormi iných vrodených deficitov, boli pozorované reakcie na protilátky, ale v súčasnosti nie sú dostupné údaje týkajúce sa fibrinogénu..
Tento liek obsahuje až 328 mg sodíka v jednej injekčnej liekovke, čo zodpovedá 16,4 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelú osobu..
Vírusová bezpečnosť
Medzi štandardné opatrenia na predchádzanie infekciám, ktoré sú následkom podávaných liekov pripravených z ľudskej krvi alebo plazmy, zahŕňajú výber darcov, kontrolu jednotlivých odberov krvi a zmiešanej plazmy zameranú na špecifické markery infekcie a zaradenie účinných výrobných krokov na inaktiváciu alebo odstránenie vírusov. Napriek opatreniam, pri podávaní liekov pripravených z ľudskej krvi alebo plazmy, nie je možné úplne vylúčiť možnosť prenosu infekcie. Platí to aj pre akékoľvek neznáme alebo nové vírusy a iné patogény.
Vykonané opatrenia sú účinné proti obaleným vírusom ako je HIV, HBV a HCV a pre neobalené vírusy HAV a parvovírus B19.
U pacientov s pravidelným a opakovaným podávaním liekov pochádzajúcich z ľudskej plazmy, sa odporúča vhodná vakcinácia proti hepatitíde (hepatitída A a hepatitída B).
Dôrazne sa odporúča, aby sa pri každom podaní Riastapu pacientovi zaznamenali názov a číslo šarže lieku, aby sa zachovalo prepojenie medzi pacientom a šaržou lieku.
4.5 Liekové a iné interakcie
Nie sú známe žiadne interakcie koncentrátu ľudského plazmatického fibrinogénu s inými liekmi.
4.6 Fertilita, gravidita a laktácia
Gravidita
Reprodukčné štúdie na zvieratách neboli vykonané s Riastapom (pozri časť 5.3). Vzhľadom k tomu, že účinná látka je ľudského pôvodu, je katabolizovaná rovnakým spôsobom ako vlastné proteíny pacienta. Neočakáva sa, že tieto fyziologické zložky ľudskej krvi môžu spôsobiť nežiaduce účinky na reprodukciu alebo na plod.
Bezpečnosť lieku Riastap pre použitie v tehotenstve nebola v kontrolovaných klinických štúdiách stanovená.
Klinické skúsenosti s koncentrátom fibrinogénu v liečbe pôrodných komplikácií, naznačujú, že sa neočakávajú žiadne škodlivé účinky na priebeh tehotenstva alebo zdravie plodu alebo novorodenca.
Dojčenie
Nie je známe, či sa Riastap vylučuje do ľudského mlieka. Použitie Riastapu u dojčiacich žien v klinických štúdiach nebolo skúmané.
Riziko pre dojčené dieťa nemožno vylúčiť. Rozhodnutie, či ukončiť dojčenie alebo ukončiť/prerušiť liečbu Riastapom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Nie sú dostupné žiadne údaje o fertilite.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Riastap nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť a obsluhovať stroje.
4.8 Nežiaduce účinky
Tabuľkový zoznam nežiaducich reakcií (Adverse Drug Reactions, ADRs)
V tabuľke sú zlúčené nežiaduce reakcie zistené v klinických skúšaniach a po skúsenostiach po uvedení lieku na trh. Frekvencie uvedené v tabuľke sú založené na súhrnnej analýze dvoch spoločnosťou sponzorovaných, placebom kontrolovaných klinických skúšaní vykonaných pri operácii aorty s ďalšími chirurgickými zákrokmi alebo bez ďalších chirurgických zákrokov [BI3023-2002(N=61) a BI3023_3002(N=152)] podľa nasledujúcej konvencie: veľmi časté (≥1/10); časté (≥1/100 až <1/10); menej časté (≥1/1 000 až <1/100); zriedkavé (≥1/10 000 až <1/1 000); veľmi zriedkavé (<1/10 000). Pre spontánne post-marketingové ADR, frekvencia hlásenia je zaradená do kategórie neznáme.
Vzhľadom na skutočnosť, že tieto klinické skúšania boli vykonané iba v obmedzenej populácii pacientov podstupujúcich operáciu aorty, výskyt nežiaducich reakcií pozorovaný v týchto skúšaniach neodráža výskyt pozorovaný v klinickej praxi a nie je známy v klinických nastaveniach mimo skúmanej indikácie.
| Trieda orgánových systémov podľa databázy MedDRA | Nežiaduci účinok | Frekvencia (pri operácii aorty s ďalšími chirurgickými zákrokmi alebo bez ďalších chirurgických zákrokov) |
|---|---|---|
| Celkové poruchy a reakcie v mieste podania | Pyrexia | Veľmi časté |
| Poruchy imunitného systému | Anafylaktické reakcie (vrátane anafylaktického šoku) | Menej časté |
| Alergické reakcie (vrátane generalizovanej urtikárie, vyrážky, dýchavičnosť, tachykardia, nevoľnosť, vracanie, zimnica, pyrexia, bolesť na hrudníku, kašeľ, zníženie krvného tlaku) | Neznáme | |
| Poruchy ciev | Tromboembolické príhody* (pozri časť 4.4) | Časté** |
*Ojedinelé prípady boli smrteľné.
**Na základe výsledkov z dvoch klinických skúšaní ( operácia aorty s ďalšími chirurgickými zákrokmi alebo bez ďalších chirurgických zákrokov) bol celkový výskyt tromboembolických príhod nižší u pacientov liečených fibrinogénom (N=8, 7,4%) v porovnaní s placebom (N=11, 10,4%).
Informácie o vírusovej bezpečnosti sú uvedené v časti 4.4.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Aby sa predišlo predávkovaniu, je indikované pravidelné monitorovanie plazmatickej hladiny fibrinogénu v priebehu liečby (pozri časť 4.2).
V prípade predávkovania je zvýšené riziko vzniku tromboembolických komplikácií.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antihemoragiká (hemostatiká), ľudský fibrinogén
ATC kód: B02BB01
Ľudský fibrinogén (koagulačný faktor I) sa v prítomnosti trombínu, aktivovaného koagulačného faktora XIII (F XIIIa) a iónov vápnika premieňa na stabilné a pružné trojrozmerné fibrínové hemostatické koagulum.
Podávanie koncentrátu ľudského fibrinogénu umožňuje zvýšenie hladín fibrinogénu v plazme a dočasne upraviť poruchu koagulácie u pacientov s nedostatkom fibrinogénu.
Klúčová štúdia fázy II hodnotila farmakokinetiku (Pharmacokinetic,PK) po jednorazovej dávke (pozri časť 5.2 Farmakokinetické vlastnosti) a tiež poskytla údaje o účinnosti pomocou náhradného koncového ukazovateľa maximálnej pevnosti koagula (Maximum Clot Firmness, MCF) a dáta o bezpečnosti.
U každého pacienta, bola stanovená MCF pred podaním (východisková hodnota) a jednu hodinu po podaní jednorazovej dávky Riastapu na 70 mg/kg telesnej hmotnosti. Zistilo sa meraním pomocou thromboelastometrie, že Riastap je účinný pri zvyšovaní pevnosti koagula u pacientov s vrodeným nedostatkom fibrinogénu (afibrinogenémia). Hemostatická účinnosť pri akútnych krvácavých epizódach a jej korelácia s MCF sa overuje v postmarketingovej štúdii.
5.2 Farmakokinetické vlastnosti
Ľudský fibrinogén je normálnou zložkou ľudskej plazmy a pôsobí ako endogénny fibrinogén. Biologický polčas fibrinogénu v plazme je 3 až 4 dni. Pri odbúravaní sa Riastap chová ako endogénny fibrinogén.
Liek sa podáva intravenózne a je ihneď dostupný v plazmatickej koncentrácii zodpovedajúcej podanej dávke.
Farmakokinetická štúdia hodnotila farmakokinetiku po jednorazovej dávke pred a po podaní koncentrátu ľudského fibrinogénu u jedincov s afibrinogenémiou. Táto prospektívna, otvorená, nekontrolovaná, multicentrická štúdia zahŕňala5 žien a 10 mužov, v rozmedzí veku 8 - 61 rokov (2 deti, 3 mladiství, 10 dospelí). Medián dávky bol 77,0 mg / kg telesnej hmotnosti (v rozmedzí 76,6 až 77,4 mg / kg).
Od 15 subjektov bola odobratá krv na stanovenie aktivity fibrinogénu na začiatku a až do 14 dní po ukončení infúzie (namerané hodnoty boli u 14 pacientov). Okrem toho bolo inkrementálne zotavenie in vivo (in vivo recovery, IVR), definované ako maximálne zvýšenie hladiny fibrinogénu v plazme na mg/kg telesnej hmotnosti, určené z hodnôt získaných do 4 hodín po infúzii. Medián inkrementálnej IVR bol 1,7 (rozmedzie 1,30 do 2,73) mg/dl na mg/kg telesnej hmotnosti. Nasledujúca tabuľka uvádza farmakokinetické výsledky.
Farmakokinetické výsledky pre aktivitu fibrinogénu
| Parameter (n=14) | Priemer ± SD | Medián (rozpätie) | ||||
|---|---|---|---|---|---|---|
| t1/2 [h] | 78,7 ± 18,13 | 77,1 (55,73-117,26) | ||||
| Cmax [g/l] | 1,4 ± 0,27 | 1,3 (1,00-2,10) | ||||
| AUC pre dávku 70 mg/kg [h•mg/ml] | 124,3 ± 24,16 | 126,8 (81,73-156,40) | ||||
| Extrapolovaná časť AUC [%] | 8,4 ± 1,72 | 7,8 (6,13-12,14) | ||||
| Cl [ml/h/kg] | 0,59 ± 0,13 | 0,55 (0,45-0,86) | ||||
| MRT [h] | 92,8 ± 20,11 | 85,9 (66,14-126,44) | ||||
| Vss [ml/kg] | 52,7 ± 7,48 | 52,7 (36,22-67,67) | ||||
| IVR [mg/dl na mg/kg telesnej hmotnosti] | 1,8 ± 0,35 | 1,7 (1,30-2,73) | ||||
t1/2 = terminálny eliminačný polčas h = hodina Cmax = maximálna koncentracia počas 4 hodín AUC = plocha pod krivkou Cl = klírens MRT = priemerný retenčný čas Vss = distribučný objem v rovnovážnom stave SD = smerodajná odchylka IVR = in vivo recovery | ||||||
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti a toxicity jednorazovej dávky neodhalili žiadne osobitné riziko pre ľudí.
Predklinické štúdie s opakovaným podávaním dávok (chronická toxicita, karcinogenita a mutagenita) nie je možné vykonať na konvenčných zvieracích modeloch z dôvodu tvorby protilátok po aplikácii heterológnych ľudských proteínov.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
ľudský albumín,
L-arginínium-chlorid,
hydroxid sodný (na úpravu pH),
chlorid sodný,
citrónan sodný
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi, riedidlami alebo rozpúšťadlami okrem tých, ktoré sú uvedené v časti 6.6. Na intravenózne podanie rekonštituovaného roztoku pri izbovej teplote sa odporúča štandardná infúzna súprava.
6.3 Čas použiteľnosti
3 roky
Fyzikálno-chemická stabilita rekonštituovaného lieku bola preukázaná počas 8 hodín pri izbovej teplote (max. +25 °C). Z mikrobiologického hľadiska sa má liek použiť okamžite po rekonštitúcii. Ak sa rekonštituovaný liek nepodá okamžite, uchovávanie nesmie presiahnuť 8 hodín pri izbovej teplote (max. +25 °C). Rekonštituovaný liek sa nesmie uchovávať v chladničke.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte pri teplote neprevyšujúcej 25 °C. Neuchovávajte v mrazničke. Injekčnú liekovku uchovávajte vo vonkajšom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Injekčná liekovka z bezfarebného skla typu II, podľa Ph Eur., uzavretá zátkou bez latexu (brómbutylová guma), hliníkovým viečkom a plastovým diskom.
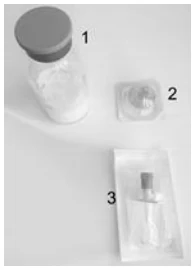
Balenie 2 g (Obrázok 1)
- 1. Jedna injekčná liekovka obsahujúca 2 g ľudského fibrinogénu
- 2. Filter: Pall® Filter injekčnej striekačky
- 3. Dávkovacia ihla: Mini-Spike® Dávkovacia ihla
 Obrázok 1
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všeobecné pokyny
- Rekonštitúcia a odoberanie sa musia vykonávať za aseptických podmienok.
- Rekonštituovaný liek sa musí pred použitím vizuálne skontrolovať na prítomnosť častíc a zmeny farby.
- Roztok musí byť takmer bezfarebný až žltkastý, číry až mierne opalescenčný a s neutrálnym pH. Nepoužívajte roztoky, ktoré sú zakalené alebo obsahujú usadeniny.
Rekonštitúcia
- Zohrejte rozpúšťadlo a prášok v neotvorenej injekčnej liekovke na izbovú teplotu alebo telesnú teplotu (nesmie presiahnuť 37 °C).
- Riastap rekonštituujte s vodou na injekcie (100 ml, nie je súčasťou balenia).
- Pred rekonštitúciou lieku si umyte ruky alebo použite rukavice.
- Odstráňte viečko z injekčnej liekovky Riastap, aby sa odkryla stredná časť infúznej zátky.
- Dezinfikujte povrch infúznej zátky antiseptickým roztokom a nechajte ju zaschnúť.
- Preneste rozpúšťadlo do liekovky s použitím vhodného zariadenia. Zabezpečte úplné zmáčanie prášku.
Jemne krúžte injekčnou liekovkou, kým sa prášok nerozpustí a roztok nebude pripravený na podávanie. Vyvarujte sa silnému pretrepávaniu, ktoré spôsobuje tvorbu peny. Zvyčajne sa prášok rozpustí približne do 5 minút. Úplné rozpustenie nemá trvať dlhšie ako 15 minút.
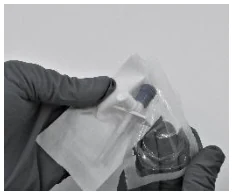
- Otvorte plastový blister obsahujúci dávkovaciu ihlu (Mini-Spike® Dávkovacia ihla) dodávanú s liekom Riastap (Obrázok 2).
 Obrázok 2
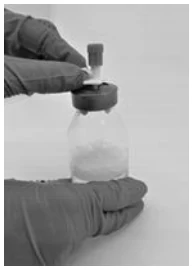
- Vezmite dávkovaciu ihlu a vložte ju do zátky injekčnej liekovky s rekonštituovaným liekom (Obrázok 3).
 Obrázok 3
- Po vložení dávkovacej ihly, odstráňte viečko. Nedotýkajte sa odkrytého povrchu po odstránení viečka.
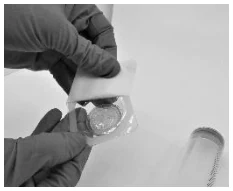
- Otvorte blister s filtrom (Pall® Filter injekčnej striekačky) dodávaným s liekom Riastap (Obrázok 4).
 Obrázok 4
- Naskrutkujte injekčnú striekačku na filter (Obrázok 5).
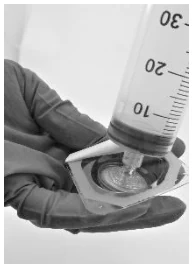 Obrázok 5
- Zaskrutkujte injekčnú striekačku s namontovaným filtrom na dávkovaciu ihlu (Obrázok 6).
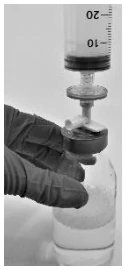 Obrázok 6
- Odoberte rekonštituovaný liek do injekčnej striekačky (Obrázok 7).
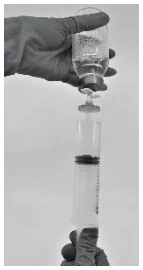 Obrázok 7
Po dokončení, vyberte z injekčnej striekačky filter, dávkovaciu ihlu a prázdnu injekčnú liekovku, riadne zlikvidujte a pokračujte v podávaní obvyklým spôsobom.
- Rekonštituovaný liek sa musí podať ihneď samostatnou injekčnou/infúznou linkou.
- Dbajte na to, aby žiadna krv nevnikla do liekom naplnenej injekčnej striekačky.
Nepoužitý liek alebo odpad vzniknutý z lieku má byť zlikvidovaný v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
CSL Behring GmbH
Emil-von-Behring-Strasse 76
35041 Marburg
Nemecko
8. REGISTRAČNÉ ČÍSLO
16/0091/26-S
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
10. DÁTUM REVÍZIE TEXTU
03/2026