


Súhrn charakteristických vlastností lieku (SPC) - Rinvoq
RINVOQ 15 mg tablety s predĺženým uvoľňovanímRINVOQ 30 mg tablety s predĺženým uvoľňovanímRINVOQ 45 mg tablety s predĺženým uvoľňovaním
1. NÁZOV LIEKU
RINVOQ 15 mg tablety s predĺženým uvoľňovaním
RINVOQ 30 mg tablety s predĺženým uvoľňovaním
RINVOQ 45 mg tablety s predĺženým uvoľňovaním
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
RINVOQ 15 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje hemihydrát upadacitinibu zodpovedajúci 15 mg upadacitinibu.
RINVOQ 30 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje hemihydrát upadacitinibu zodpovedajúci 30 mg upadacitinibu.
RINVOQ 45 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje hemihydrát upadacitinibu zodpovedajúci 45 mg upadacitinibu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tableta s predĺženým uvoľňovaním
RINVOQ 15 mg tablety s predĺženým uvoľňovaním
Fialové podlhovasté bikonvexné tablety s predĺženým uvoľňovaním s veľkosťou 14 x 8 mm s vyrazeným „a15“ na jednej strane.
RINVOQ 30 mg tablety s predĺženým uvoľňovaním
Červené podlhovasté bikonvexné tablety s predĺženým uvoľňovaním s veľkosťou 14 x 8 mm s vyrazeným „a30“ na jednej strane.
RINVOQ 45 mg tablety s predĺženým uvoľňovaním
Žlté až mramorované žlté podlhovasté bikonvexné tablety s predĺženým uvoľňovaním s veľkosťou 14 x 8 mm s vyrazeným „a45“ na jednej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Reumatoidná artritída
RINVOQ je indikovaný na liečbu stredne ťažkej až ťažkej aktívnej reumatoidnej artritídy u dospelých pacientov s nedostatočnou odpoveďou alebo intoleranciou na jedno alebo viacero chorobu modifikujúcich antireumatík (disease-modifying anti-rheumatic drugs, DMARD). RINVOQ sa môže používať v monoterapii alebo v kombinácii s metotrexátom.
Psoriatická artritída
RINVOQ je indikovaný na liečbu aktívnej psoriatickej artritídy u dospelých pacientov s nedostatočnou odpoveďou alebo intoleranciou na jedno alebo viacero chorobu modifikujúcich antireumatík. RINVOQ sa môže používať v monoterapii alebo v kombinácii s metotrexátom.
Polyartikulárna juvenilná idiopatická artritída
RINVOQ je indikovaný na liečbu aktívnej polyartikulárnej juvenilnej idiopatickej artritídy (polyartritídy pozitívnej [RF+] alebo negatívnej [RF-] na reumatoidný faktor a rozšírenej oligoartritídy) u pacientov vo veku od 2 rokov a starších s nedostatočnou odpoveďou alebo intoleranciou na jedno alebo viacero chorobu modifikujúcich antireumatík (Disease-Modifyig Antirheumatic Drugs - DMARD). RINVOQ sa môže používať v monoterapii alebo v kombinácii s metotrexátom.
Axiálna spondyloartritída
Axiálna spondyloartritída bez rádiografického dôkazu (nr-axSpA)
RINVOQ je indikovaný na liečbu aktívnej axiálnej spondyloartritídy bez rádiografického dôkazu u dospelých pacientov s objektívnymi príznakmi zápalu, ako je indikované zvýšeným C-reaktívnym proteínom (CRP) a/alebo magnetickou rezonanciou (MRI), s nedostatočnou odpoveďou na nesteroidné protizápalové lieky (NSAID).
Ankylozujúca spondylitída (AS, rádiografická axiálna spondyloartritída)
RINVOQ je indikovaný na liečbu aktívnej ankylozujúcej spondylitídy u dospelých pacientov s nedostatočnou odpoveďou na konvenčnú liečbu.
Obrovskobunková arteritída
RINVOQ je indikovaný na liečbu obrovskobunkovej arteritídy u dospelých pacientov.
Atopická dermatitída
RINVOQ je indikovaný na liečbu stredne ťažkej až ťažkej atopickej dermatitídy u dospelých a dospievajúcich vo veku 12 rokov a starších, ktorí sú kandidátmi na systémovú liečbu.
Alopécia areata
RINVOQ je indikovaný na liečbu ťažkej alopécie areata u dospelých a dospievajúcich vo veku 12 rokov a starších (pozri časť 5.1).
Vitiligo
RINVOQ je indikovaný na liečbu nesegmentálneho vitiliga u dospelých a dospievajúcich vo veku 12 rokov a starších, ktorí sú kandidátmi na systémovú liečbu.
Ulcerózna kolitída
RINVOQ je indikovaný na liečbu stredne ťažkej až ťažkej aktívnej ulceróznej kolitídy u dospelých pacientov, ktorí mali nedostatočnú odpoveď na konvenčnú alebo biologickú liečbu, stratili odpoveď na ňu alebo ju netolerovali.
Crohnova choroba
RINVOQ je indikovaný na liečbu stredne ťažkej až ťažkej aktívnej Crohnovej choroby u dospelých pacientov, ktorí mali nedostatočnú odpoveď na konvenčnú alebo biologickú liečbu, stratili odpoveď na ňu alebo ju netolerovali.
4.2 Dávkovanie a spôsob podávania
Liečbu upadacitinibom majú začať a sledovať lekári so skúsenosťami v diagnostike a liečbe ochorení, pre ktoré je upadacitinib indikovaný.
Dávkovanie
Reumatoidná artritída, psoriatická artritída a axiálna spondyloartritída
Odporúčaná dávka upadacitinibu je 15 mg jedenkrát denne.
V prípade pacientov s axiálnou spondyloartritídou, u ktorých sa nepreukázala klinická odpoveď po 16 týždňoch liečby, treba zvážiť ukončenie liečby. U niektorých pacientov s čiastočnou úvodnou odpoveďou môže dôjsť k následnému zlepšeniu pri pokračovaní liečby po 16 týždňoch.
Polyartikulárna juvenilná idiopatická artritída
Odporúčaná dávka je založená na telesnej hmotnosti.
Tabuľka 1 Dávka upadacitinibu u pacientov s polyartikulárnou juvenilnou idiopatickou artritídou vo veku od dvoch rokov alebo starších
| Hmotnosť pacienta | Režim dávkovania |
| 10 až < 20 kg | 3 mg (3 ml perorálneho roztoku) dvakrát denne |
| 20 až < 30 kg | 4 mg (4 ml perorálneho roztoku) dvakrát denne |
| ≥ 30 kg | 6 mg (6 ml perorálneho roztoku) dvakrát denne alebo 15 mg (jedna 15 mg tableta) jedenkrát denne |
RINVOQ tablety a RINVOQ perorálny roztok nie sú bioekvivalentné. Preto tieto dve liekové formy nie sú zameniteľné v pomere miligram na miligram.
Obrovskobunková arteritída
Odporúčaná dávka upadacitinibu je 15 mg jedenkrát denne v kombinácii s postupným znižovaním dávky kortikosteroidov. Upadacitinib v monoterapii sa nemá používať na liečbu akútnych relapsov (pozri časť 4.4).
Vzhľadom na chronický charakter obrovskobunkovej arteritídy sa môže po vysadení kortikosteroidov pokračovať v liečbe upadacitinibom 15 mg jedenkrát denne v monoterapii.
Atopická dermatitída
Odporúčaná dávka upadacitinibu je 15 mg alebo 30 mg jedenkrát denne na základe individuálneho stavu pacienta.
- Dávka 15 mg je odporúčaná u pacientov s vyšším rizikom venóznej tromboembólie (venous thromboembolism, VTE), závažných nežiaducich kardiovaskulárnych udalostí (major adverse cardiovascular events, MACE) a malignity (pozri časť 4.4).
- Dávka 30 mg jedenkrát denne je vhodná u pacientov s vysokou záťažou ochorenia, ktorí nemajú vyššie riziko VTE, MACE a malignity (pozri časť 4.4), alebo u pacientov s nedostatočnou odpoveďou na 15 mg jedenkrát denne.
U dospievajúcich (vo veku 12 až 17 rokov) s hmotnosťou najmenej 30 kg sa odporúča dávka
15 mg. Ak pacient nereaguje dostatočne na dávku 15 mg jedenkrát denne, dávka sa môže zvýšiť na 30 mg jedenkrát denne.
- Má sa použiť najnižšia účinná dávka potrebná na udržanie odpovede.
U pacientov vo veku 65 rokov a starších je odporúčaná dávka 15 mg jedenkrát denne (pozri časť 4.4).
Súbežné lokálne terapie
Upadacitinib sa môže používať s topickými kortikosteroidmi alebo bez nich. Lokálne kalcineurínové inhibítory sa môžu použiť na citlivé oblasti, ako je tvár, krk, intertriginózne a genitálne oblasti.
U každého pacienta, u ktorého sa neprejavia žiadne znaky terapeutického prínosu po 12 týždňoch liečby, je potrebné zvážiť ukončenie liečby upadacitinibom.
Alopécia areata
U dospelých a dospievajúcich pacientov vo veku 12 rokov a starších s telesnou hmotnosťou aspoň 30 kg je odporúčaná dávka upadacitinibu 15 mg alebo 30 mg jedenkrát denne na základe individuálneho stavu pacienta.
- Dávka 30 mg jedenkrát denne je vhodná u pacientov s vysokou záťažou ochorenia alebo u pacientov s nedostatočnou odpoveďou na 15 mg jedenkrát denne.
- Má sa použiť najnižšia účinná dávka potrebná na udržanie odpovede.
U pacientov vo veku 65 rokov a starších je odporúčaná dávka 15 mg jedenkrát denne (pozri časť 4.4).
Údaje o účinnosti sú k dispozícii pre 24 týždňov liečby. Pomer prínosov a rizík liečby sa má prehodnocovať v pravidelných intervaloch na individuálnej báze.
Vitiligo
Odporúčaná dávka upadacitinibu je 15 mg jedenkrát denne u dospelých a dospievajúcich vo veku 12 rokov a starších s hmotnosťou najmenej 30 kg.
U každého pacienta, u ktorého sa neprejavia žiadne znaky terapeutického prínosu po 48 týždňoch liečby, je potrebné zvážiť ukončenie liečby upadacitinibom.
Ulcerózna kolitída
Úvodná dávka
Odporúčaná úvodná dávka upadacitinibu je 45 mg jedenkrát denne v trvaní 8 týždňov. U pacientov, ktorí nedosiahnu primeraný liečebný prínos do 8. týždňa, je možné pokračovať podávaním upadacitinibu 45 mg jedenkrát denne počas ďalších 8 týždňov (pozri časť 5.1). U pacientov, u ktorých sa do 16. týždňa neprejavia žiadne dôkazy prínosu liečby, sa má podávanie upadacitinibu ukončiť.
Udržiavacia dávka
Odporúčaná udržiavacia dávka upadacitinibu je 15 mg alebo 30 mg jedenkrát denne na základe individuálneho stavu pacienta:
- Dávka 15 mg je odporúčaná u pacientov s vyšším rizikom VTE, MACE a malignity (pozri časť 4.4).
- Dávka 30 mg jedenkrát denne je vhodná u niektorých pacientov, napríklad u pacientov s vysokou záťažou ochorenia alebo pacientov vyžadujúcich 16-týždňovú úvodnú liečbu, ktorí nemajú vyššie riziko VTE, MACE a malignity (pozri časť 4.4), alebo ktorí nedosiahnu primeraný liečebný prínos pri podávaní dávky 15 mg jedenkrát denne.
- Má sa použiť najnižšia účinná dávka potrebná na udržanie odpovede.
U pacientov vo veku 65 rokov a starších je odporúčaná dávka 15 mg jedenkrát denne (pozri časť 4.4).
U pacientov s odpoveďou na liečbu upadacitinibom je možné znížiť dávku a/alebo ukončiť podávanie kortikosteroidov v súlade so štandardnou starostlivosťou.
Crohnova choroba
Úvodná dávka
Odporúčaná úvodná dávka upadacitinibu je 45 mg jedenkrát denne v trvaní 12 týždňov. U pacientov, ktorí nedosiahli primeraný liečebný prínos po 12-týždňovej úvodnej liečbe, sa má zvážiť predĺženie úvodnej liečby počas ďalších 12 týždňov dávkou 30 mg jedenkrát denne. Ak sa u týchto pacientov po 24 týždňoch liečby neprejavia žiadne dôkazy prínosu liečby, má sa podávanie upadacitinibu ukončiť.
Udržiavacia dávka
Odporúčaná udržiavacia dávka upadacitinibu je 15 mg alebo 30 mg jedenkrát denne na základe individuálneho stavu pacienta:
- Dávka 15 mg je odporúčaná u pacientov s vyšším rizikom VTE, MACE a malignity (pozri časť 4.4).
Dávka 30 mg jedenkrát denne môže byť vhodná u pacientov s vysokou záťažou ochorenia, ktorí nemajú vyššie riziko VTE, MACE a malignity (pozri časť 4.4), alebo ktorí nedosiahnu primeraný liečebný prínos pri podávaní dávky 15 mg jedenkrát denne.
- Má sa použiť najnižšia účinná dávka potrebná na udržanie odpovede.
U pacientov vo veku 65 rokov a starších je odporúčaná udržiavacia dávka 15 mg jedenkrát denne (pozri časť 4.4).
U pacientov s odpoveďou na liečbu upadacitinibom je možné znížiť dávku a/alebo ukončiť podávanie kortikosteroidov v súlade so štandardnou starostlivosťou.
Interakcie
U pacientov s atopickou dermatitídou, ktorí užívajú silné inhibítory cytochrómu P450 (CYP) 3A4 (napr. ketokonazol, klaritromycín) je odporúčaná dávka upadacitinibu 15 mg jedenkrát denne. U pacientov s ulceróznou kolitídou a Crohnovou chorobou, ktorí užívajú silné inhibítory CYP3A4 je odporúčaná úvodná dávka 30 mg jedenkrát denne a odporúčaná udržiavacia dávka 15 mg jedenkrát denne (pozri časť 4.5).
Iniciácia liečby
Liečba sa nemá začať u pacientov s celkovým počtom lymfocytov (ALC) < 0,5 x 10⁹ buniek/l, celkovým počtom neutrofilov (ANC) < 1 x 10⁹ buniek/l alebo u pacientov, ktorí majú hladiny hemoglobínu (Hb) < 8 g/dl (pozri časti 4.4 a 4.8).
Prerušenie liečby
Ak sa u pacienta rozvinie závažná infekcia, liečba sa má prerušiť, až kým sa infekcia nezvládne.
Na zvládnutie laboratórnych abnormalít môže byť potrebné prerušenie dávkovania, ako je uvedené v tabuľke 2.
| Tabuľka 2 Laboratórne parametre a pokyny na monitorovanie | ||
| Laboratórny parameter | Opatrenie | Pokyny na monitorovanie |
| Celkový počet neutrofilov (ANC) | Liečba sa má prerušiť, ak je ANC < 1 x 10⁹ buniek/l a môže sa opätovne začať hneď, ako sa ANC upraví nad túto hodnotu. | Vyhodnoťte na začiatku liečby a následne nie neskôr ako 12 týždňov po začatí liečby. Potom sa má vyhodnotiť v súlade s individuálnou starostlivosťou o pacienta. |
| Celkový počet lymfocytov (ALC) | Liečba sa má prerušiť, ak je ALC < 0,5 x 10⁹ buniek/l a môže sa opätovne začať hneď, ako sa ALC upraví nad túto hodnotu. | |
| Hemoglobín (Hb) | Liečba sa má prerušiť, ak je hladina Hb < 8 g/dl a môže sa opätovne začať hneď, ako sa hladina Hb upraví nad túto hodnotu. | |
Pečeňové transaminázy | Liečba sa má dočasne prerušiť, ak existuje podozrenie na poškodenie pečene vyvolané liekom. | Vyhodnoťte na začiatku liečby a následne v súlade so štandardnou starostlivosťou o pacienta. |
| Lipidy | Pacientov je potrebné liečiť v súlade s medzinárodnými klinickými usmerneniami pre hyperlipidémiu. | Vyhodnoťte 12 týždňov od začatia liečby a následne v súlade s medzinárodnými klinickými usmerneniami pre hyperlipidémiu |
Osobitné skupiny pacientov
Staršie osoby
Reumatoidná artritída, psoriatická artritída a axiálna spondyloartritída
U pacientov vo veku 65 rokov a starších nie je potrebná žiadna úprava dávky. U pacientov vo veku 75 rokov a starších je k dispozícii obmedzené množstvo údajov (pozri časť 4.4).
Atopická dermatitída
U pacientov s atopickou dermatitídou vo veku 65 rokov a starších sa neodporúčajú dávky vyššie ako 15 mg jedenkrát denne (pozri časti 4.4 a 4.8).
Alopécia areata
Bezpečnosť a účinnosť upadacitinibu u pacientov vo veku 65 rokov a starších neboli doteraz stanovené (pozri časť 4.4).
Vitiligo
U pacientov vo veku 65 rokov a starších je k dispozícii obmedzené množstvo údajov (pozri časti 4.4 a 4.8).
Ulcerózna kolitída a Crohnova choroba
Pri ulceróznej kolitíde a Crohnovej chorobe sa u pacientov vo veku 65 rokov a starších na udržiavaciu liečbu neodporúčajú dávky vyššie ako 15 mg jedenkrát denne (pozri časti 4.4 a 4.8). Bezpečnosť a účinnosť upadacitinibu u pacientov vo veku 75 rokov a starších neboli doteraz stanovené.
Porucha funkcie obličiek
U pacientov s miernou až stredne ťažkou poruchou funkcie obličiek nie je potrebná žiadna úprava dávky. Údaje o použití upadacitinibu u jedincov s ťažkou poruchou funkcie obličiek sú obmedzené (pozri časť 5.2). Upadacitinib sa má u pacientov s ťažkou poruchou funkcie obličiek používať s opatrnosťou, ako je uvedené v tabuľke 3. Použitie upadacitinibu sa neskúmalo u jedincov s konečným štádiom ochorenia obličiek, a preto sa jeho používanie u týchto pacientov neodporúča.
Tabuľka 3 Odporúčaná dávka pri ťažkej poruche funkcie obličieka
| Terapeutická indikácia | Odporúčaná dávka jedenkrát denne |
Reumatoidná artritída, psoriatická artritída, axiálna spondyloartritída, obrovskobunková arteritída, atopická dermatitída, alopécia areata a vitiligo | 15 mg |
| Ulcerózna kolitída, Crohnova choroba | Úvodná dávka: 30 mg |
| Udržiavacia dávka: 15 mg | |
| Polyartikulárna juvenilná idiopatická artritída | Nie je potrebná žiadna úprava dávky |
| a odhadovaná rýchlosť glomerulárnej filtrácie (eGFR) 15 až < 30 ml/min/1,73 m2 | |
Porucha funkcie pečene
U pacientov s miernou (trieda A podľa Childa-Pugha) alebo stredne ťažkou (trieda B podľa Childa-Pugha) poruchou funkcie pečene sa nevyžaduje žiadna úprava dávky (pozri časť 5.2). Pacienti s ťažkou poruchou funkcie pečene (trieda C podľa Childa-Pugha) nemajú upadacitinib používať (pozri časť 4.3).
Pediatrická populácia
Bezpečnosť a účinnosť lieku RINVOQ u detí s polyartikulárnou juvenilnou idiopatickou artritídou s hmotnosťou < 10 kg alebo mladších ako 2 roky neboli stanovené. K dispozícii nie sú žiadne údaje.
Bezpečnosť a účinnosť lieku RINVOQ u detí mladších ako 12 rokov s atopickou dermatitídou, alopéciou areata alebo vitiligom neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Bezpečnosť a účinnosť lieku RINVOQ u detí a dospievajúcich so psoriatickou artritídou, axiálnou spondyloartritídou, ulceróznou kolitídou alebo Crohnovou chorobou vo veku 0 až menej ako 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Použitie lieku RINVOQ v pediatrickej populácii v indikácii obrovskobunkovej arteritídy nie je relevantné.
Spôsob podávania
RINVOQ sa má užívať perorálne jedenkrát denne s jedlom alebo bez jedla a môže sa užívať kedykoľvek počas dňa. Tablety sa majú prehltnúť vcelku a nemajú sa deliť, drviť ani žuť, aby sa zabezpečilo správne podanie celej dávky.
4.3 Kontraindikácie
- Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Aktívna tuberkulóza (TBC) alebo aktívne závažné infekcie (pozri časť 4.4).
- Ťažká porucha funkcie pečene (pozri časť 4.2).
- Gravidita (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Upadacitinib sa má používať iba vtedy, ak nie sú k dispozícii žiadne vhodné liečebné alternatívy u pacientov:
- vo veku 65 rokov a starších;
- s aterosklerotickým kardiovaskulárnym ochorením v anamnéze alebo inými kardiovaskulárnymi rizikovými faktormi (ako sú súčasní alebo bývalí dlhodobí fajčiari);
- s rizikovými faktormi malignity (napr. súčasná malignita alebo malignita v anamnéze).
Použitie u pacientov vo veku 65 rokov a starších
Vzhľadom na zvýšené riziko MACE, malignít, závažných infekcií a úmrtnosti zo všetkých príčin u pacientov vo veku 65 rokov a starších, ktoré sa pozorovalo vo veľkej randomizovanej štúdii tofacitinibu (iný inhibítor Janusovej kinázy (JAK)), sa má upadacitinib používať u týchto pacientov iba vtedy, ak nie sú k dispozícii žiadne vhodné liečebné alternatívy.
U pacientov vo veku 65 rokov a starších je pri upadacitinibe 30 mg jedenkrát denne zvýšené riziko nežiaducich reakcií. V dôsledku toho je odporúčaná dávka pri dlhodobom používaní v tejto skupine pacientov 15 mg jedenkrát denne (pozri časti 4.2 a 4.8).
Imunosupresíva
Kombinácia s inými silnými imunosupresívami ako je napr. azatioprín, 6-merkaptopurín, cyklosporín, takrolimus a biologické DMARD alebo s inými inhibítormi JAK nebola v klinických štúdiách hodnotená a neodporúča sa, pretože nie je možné vylúčiť riziko aditívnej imunosupresie.
Závažné infekcie
U pacientov, ktorí užívali upadacitinib, boli hlásené závažné a niekedy fatálne infekcie. Najčastejšie závažné infekcie hlásené pri upadacitinibe zahŕňali pneumóniu (pozri časť 4.8) a celulitídu. U pacientov, ktorí užívali upadacitinib, boli hlásené prípady bakteriálnej meningitídy a sepsy. Spomedzi oportúnnych infekcií boli pri upadacitinibe hlásené tuberkulóza, multidermatomálny herpes zoster, orálna/ezofageálna kandidóza a kryptokokóza.
Upadacitinib sa nemá začať podávať pacientom s aktívnou závažnou infekciou vrátane lokalizovaných infekcií (pozri časť 4.3).
Pred začatím liečby upadacitinibom zvážte jej riziká a prínosy u pacientov:
- s chronickou alebo opakujúcou sa infekciou
- ktorí mali tuberkulózu
- so závažnou alebo oportúnnou infekciou v anamnéze
- ktorí sa zdržiavali v oblastiach alebo cestovali do oblastí endemickej tuberkulózy alebo endemických mykóz alebo
- so základnými stavmi, ktoré u nich môžu predisponovať na vznik infekcie.
Pacienti majú byť pozorne sledovaní na výskyt prejavov a príznakov infekcie počas liečby a po liečbe upadacitinibom. Ak sa u pacienta objaví závažná alebo oportúnna infekcia, liečba upadacitinibom sa má prerušiť. Pacient, u ktorého sa počas liečby upadacitinibom objaví nová infekcia, má podstúpiť
okamžité a kompletné diagnostické vyšetrenie vhodné pre pacienta s oslabeným imunitným systémom; má sa začať s vhodnou antimikrobiálnou liečbou, pacient má byť pozorne sledovaný a ak pacient nereaguje na antimikrobiálnu liečbu, liečba upadacitinibom sa má prerušiť. Liečba upadacitinibom sa má opätovne začať hneď, ako je infekcia zvládnutá.
Pri upadacitinibe 30 mg bol pozorovaný vyšší výskyt závažných infekcií v porovnaní s upadacitinibom 15 mg.
Keďže je vo všeobecnosti vyšší výskyt infekcií u starších osôb a diabetickej populácie, pri liečbe starších osôb a pacientov s diabetom sa musí postupovať opatrne. U pacientov vo veku 65 rokov a starších sa má upadacitinib použiť iba vtedy, ak nie sú k dispozícii žiadne vhodné liečebné alternatívy (pozri časť 4.2).
Tuberkulóza
Pred začatím liečby upadacitinibom je potrebné vykonať u pacientov vyšetrenie na tuberkulózu (TBC). Upadacitinib sa nemá podávať pacientom s aktívnou TBC (pozri časť 4.3). Pred začatím liečby upadacitinibom sa má u pacientov s predtým neliečenou latentnou TBC alebo u pacientov s rizikovými faktormi pre infekciu TBC zvážiť antituberkulózna liečba.
Pri rozhodovaní o tom, či je vhodné začať antituberkulóznu liečbu pacienta, sa odporúča konzultácia s lekárom so skúsenosťami s liečbou TBC.
Pred začatím liečby je potrebné pacientov sledovať na výskyt prejavov a príznakov TBC vrátane pacientov s negatívnym výsledkom vyšetrenia na latentnú infekciu TBC.
Reaktivácia vírusov
V klinických štúdiách bola hlásená reaktivácia vírusov vrátane prípadov reaktivácie herpesového vírusu (napr. herpes zoster) (pozri časť 4.8). Zdá sa, že riziko herpes zoster je vyššie u japonských pacientov liečených upadacitinibom. Ak sa u pacienta objaví herpes zoster, má sa zvážiť prerušenie liečby upadacitinibom dovtedy, kým epizóda neodznie.
Pred začatím a počas liečby upadacitinibom sa má vykonať vyšetrenie na vírusovú hepatitídu a má sa sledovať reaktivácia. Pacienti s pozitívnym výsledkom vyšetrenia na protilátky hepatitídy C a RNA vírusu hepatitídy C boli z klinických štúdií vylúčení. Pacienti s pozitívnym výsledkom vyšetrenia na povrchový antigén hepatitídy B a DNA vírusu hepatitídy B boli z klinických štúdií vylúčení. Ak sa počas užívania upadacitinibu zistí DNA vírusu hepatitídy B, je potrebné poradiť sa s hepatológom.
Vakcinácia
Nie sú dostupné žiadne údaje týkajúce sa odpovede na očkovanie živými vakcínami u pacientov užívajúcich upadacitinib. Použitie živých atenuovaných vakcín počas liečby upadacitinibom alebo krátko pred ňou sa neodporúča. Pred začatím liečby upadacitinibom sa odporúča, aby pacienti absolvovali všetky očkovania vrátane profylaktických vakcinácií proti vírusu herpes zoster v súlade so súčasnými smernicami pre imunizáciu (pozri časť 5.1).
Malignita
Lymfóm a iné malignity boli hlásené u pacientov dostávajúcich inhibítory JAK vrátane upadacitinibu.
Vo veľkej randomizovanej, aktívne kontrolovanej štúdii tofacitinibu (ďalší inhibítor JAK) u pacientov s reumatoidnou artritídou vo veku 50 rokov a starších s najmenej jedným ďalším kardiovaskulárnym rizikovým faktorom, bol u pacientov liečených tofacitinibom v porovnaní s inhibítormi tumor nekrotizujúceho faktora (tumour necrosis factor, TNF) pozorovaný vyšší výskyt malignít, najmä rakoviny pľúc, lymfómu a nemelanómovej rakoviny kože (non-melanoma skin cancer, NMSC).
Pri užívaní upadacitinibu 30 mg bol pozorovaný vyšší výskyt malignít v porovnaní s upadacitinibom 15 mg.
U pacientov vo veku 65 rokov a starších, u pacientov, ktorí sú súčasní alebo bývalí dlhodobí fajčiari, alebo u pacientov s inými malígnymi rizikovými faktormi (napr. súčasná malignita alebo malignita v anamnéze) sa má upadacitinib používať, iba ak nie sú k dispozícii žiadne vhodné liečebné alternatívy.
Nemelanómová rakovina kože (NMSC)
U pacientov liečených upadacitinibom boli hlásené prípady NMSC (pozri časť 4.8). Vyšší výskyt NMSC bol pozorovaný u pacientov liečených upadacitinibom 30 mg v porovnaní s pacientmi liečenými upadacitinibom 15 mg. U všetkých pacientov, najmä u pacientov so zvýšeným rizikom vzniku rakoviny kože sa odporúča pravidelné vyšetrenie kože.
Hematologické abnormality
V klinických skúšaniach sa u ≤ 1 % pacientov hlásil celkový počet neutrofilov (ANC) < 1 x 10⁹ buniek/l, celkový počet lymfocytov (ALC) < 0,5 x 10⁹ buniek/l a hladina hemoglobínu < 8 g/dl (pozri časť 4.8). S liečbou sa nemá začínať alebo liečba sa má dočasne prerušiť u pacientov s ANC < 1 x 10⁹ buniek/l, ALC < 0,5 x 10⁹ buniek/l alebo hladinou hemoglobínu < 8 g/dl, pozorovaných počas rutinných vyšetrení pacientov (pozri časť 4.2).
Gastrointestinálne perforácie
Prípady divertikulitídy a gastrointestinálnych perforácií boli hlásené v klinických skúšaniach a zo zdrojov po uvedení lieku na trh (pozri časť 4.8).
Upadacitinib sa má používať s opatrnosťou u pacientov s rizikom gastrointestinálnej perforácie (napr. pacientov s divertikulárnou chorobou, divertikulitídou v anamnéze alebo tých, ktorí užívajú nesteroidné protizápalové lieky (nonsteroidal anti-inflammatory drugs, NSAID), kortikosteroidy alebo opioidy). Pacienti s aktívnou Crohnovou chorobou majú zvýšené riziko vzniku črevnej perforácie. Pacienti s novým nástupom abdominálnych prejavov a symptómov majú byť ihneď vyšetrení, aby sa včas rozpoznala divertikulitída alebo gastrointestinálna perforácia.
Závažné nežiaduce kardiovaskulárne udalosti
V klinických štúdiách s upadacitinibom boli pozorované udalosti MACE.
Vo veľkej randomizovanej, aktívne kontrolovanej štúdii tofacitinibu (ďalší inhibítor JAK) u pacientov s reumatoidnou artritídou vo veku 50 rokov a starších s najmenej jedným ďalším kardiovaskulárnym rizikovým faktorom, bol u pacientov liečených tofacitinibom v porovnaní s pacientmi liečenými inhibítormi TNF pozorovaný vyšší výskyt MACE, definovaný ako kardiovaskulárne úmrtie, nefatálny infarkt myokardu (IM) a nefatálna mozgová príhoda.
U pacientov vo veku 65 rokov a starších, u pacientov, ktorí sú súčasní alebo bývalí dlhodobí fajčiari a u pacientov s aterosklerotickým kardiovaskulárnym ochorením alebo inými kardiovaskulárnymi rizikovými faktormi v anamnéze, sa má preto upadacitinib používať, iba ak nie sú k dispozícii žiadne vhodné liečebné alternatívy (pozri časť 4.2).
Lipidy
Liečba upadacitinibom bola spojená so zvýšeniami lipidových parametrov v závislosti od dávky, vrátane celkového cholesterolu, cholesterolu s nízkou hustotou lipoproteínov (LDL) a cholesterolu s vysokou hustotou lipoproteínov (HDL) (pozri časť 4.8). Zvýšené hladiny LDL cholesterolu poklesli na hladiny pred liečbou v reakcii na liečbu statínmi, aj keď sú dôkazy obmedzené. Vplyv týchto
zvýšení lipidových parametrov na kardiovaskulárnu morbiditu a mortalitu nebol stanovený (pokyny na monitorovanie pozri časť 4.2).
Zvýšenia pečeňových transamináz
Liečba upadacitinibom bola v porovnaní s placebom spojená so zvýšeným výskytom zvýšení pečeňových enzýmov (pozri časť 4.8).
Pečeňové transaminázy sa majú vyhodnotiť na začiatku liečby a následne v súlade so štandardnou starostlivosťou o pacienta. Na identifikáciu možných prípadov poškodenia pečene, vyvolaného liekom, sa odporúča bezodkladné vyšetrenie príčiny zvýšenia pečeňových enzýmov.
Ak sa počas rutinného vyšetrenia pacienta pozorujú zvýšenia ALT alebo AST a existuje podozrenie na poškodenie pečene vyvolané liekom, liečba upadacitinibom sa má prerušiť dovtedy, kým sa táto diagnóza nevylúči.
Venózna tromboembólia
V klinických skúšaniach s upadacitinibom sa pozorovali prípady hlbokej žilovej trombózy (deep venous thrombosis, DVT) a pľúcnej embólie (pulmonary embolism, PE).
Vo veľkej randomizovanej, aktívne kontrolovanej štúdii tofacitinibu (ďalší inhibítor JAK) u pacientov s reumatoidnou artritídou vo veku 50 rokov a starších s najmenej jedným ďalším kardiovaskulárnym rizikovým faktorom bol u pacientov liečených tofacitinibom v porovnaní s pacientmi liečenými inhibítormi TNF pozorovaný vyšší výskyt VTE vrátane DVT a PE v závislosti od dávky.
U pacientov s rizikovými faktormi kardiovaskulárnej udalosti alebo malignity (pozri tiež časť 4.4 „Závažné nežiaduce kardiovaskulárne udalosti“ a „Malignita”) sa má upadacitinib používať, iba ak nie sú k dispozícii žiadne vhodné liečebné alternatívy.
U pacientov so známymi rizikovými faktormi pre VTE inými ako rizikové faktory kardiovaskulárnej udalosti alebo malignity sa má upadacitinib používať s opatrnosťou. Medzi rizikové faktory VTE iné ako rizikové faktory kardiovaskulárnej udalosti alebo malignity patrí predchádzajúce VTE, pacienti podstupujúci závažný chirurgický zákrok, imobilizácia, používanie kombinovanej hormonálnej antikoncepcie alebo hormonálnej substitučnej terapie a vrodená porucha koagulácie. Počas liečby upadacitinibom je potrebné u pacientov pravidelne prehodnocovať riziko VTE. Pacientov s prejavmi a príznakmi VTE je potrebné ihneď vyšetriť a liečba sa má prerušiť u pacientov s podozrením na VTE bez ohľadu na dávku.
Oklúzia sietnicovej žily
U pacientov liečených inhibítormi JAK vrátane upadacitinibu bola hlásená oklúzia sietnicovej žily. Pacientom sa má odporučiť, aby okamžite vyhľadali lekársku pomoc v prípade, že sa u nich vyskytnú príznaky naznačujúce oklúziu sietnicovej žily.
Reakcie z precitlivenosti
U pacientov dostávajúcich upadacitinib boli hlásené závažné reakcie z precitlivenosti, ako je anafylaxia a angioedém. V prípade výskytu klinicky významnej reakcie z precitlivenosti sa musí prerušiť liečba upadacitinibom a musí sa začať vhodná liečba (pozri časti 4.3 a 4.8).
Hypoglykémia u pacientov liečených na diabetes
U pacientov, užívajúcich lieky na diabetes boli hlásené po začatí liečby inhibítormi JAK vrátane upadacitinibu prípady hypoglykémie. V prípade výskytu hypoglykémie môže byť potrebná úprava dávky antidiabetických liekov.
Zvyšky lieku v stolici
Vyskytli sa hlásenia o výskyte zvyškov lieku v stolici alebo vo vývode zo stómie u pacientov užívajúcich upadacitinib. Väčšina hlásení opisovala anatomické (napr. ileostómia, kolostómia, resekcia čreva) alebo funkčné gastrointestinálne stavy so skráteným časom gastrointestinálnej pasáže. Pacienti majú byť poučení, aby sa obrátili na svojho zdravotníckeho pracovníka, ak opakovane pozorujú zvyšky lieku. Pacienti majú byť klinicky sledovaní a v prípade nedostatočnej terapeutickej odpovede sa má zvážiť alternatívna liečba.
Obrovskobunková arteritída
Upadacitinib v monoterapii sa nemá používať na liečbu akútnych relapsov, pretože sa nestanovila účinnosť v tomto stave. Kortikosteroidy sa majú podávať podľa lekárskeho posúdenia a odporučených postupov.
4.5 Liekové a iné interakcie
Potenciál iných liekov ovplyvniť farmakokinetické vlastnosti upadacitinibu
Upadacitinib je metabolizovaný najmä prostredníctvom CYP3A4. Z tohto dôvodu môžu byť plazmatické expozície lieku ovplyvnené liekmi, ktoré silne inhibujú alebo indukujú CYP3A4.
Súbežné podávanie s inhibítormi CYP3A4
Expozícia upadacitinibu je zvýšená, ak sa súbežne podáva so silnými inhibítormi CYP3A4 (ako napr. ketokonazol, itrakonazol, pozakonazol, vorikonazol, klaritromycín a grapefruit). V klinickej štúdii viedlo súbežné podávanie upadacitinibu s ketokonazolom k 70 % zvýšeniu Cmax a 75 % zvýšeniu AUC upadacitinibu. U pacientov dlhodobo liečených silnými inhibítormi CYP3A4 sa má upadacitinib v dávke 15 mg vo forme tabliet jedenkrát denne alebo 3 mg, 4 mg alebo 6 mg vo forme perorálneho roztoku dvakrát denne používať s opatrnosťou. U pacientov s atopickou dermatitídou alebo alopéciou areata, ktorí užívajú silné inhibítory CYP3A4, je odporúčaná dávka upadacitinibu 15 mg jedenkrát denne. U pacientov s ulceróznou kolitídou alebo Crohnovou chorobou, ktorí užívajú silné inhibítory CYP3A4, je odporúčaná úvodná dávka 30 mg jedenkrát denne a odporúčaná udržiavacia dávka 15 mg jedenkrát denne (pozri časť 4.2). Pri dlhodobom používaní silných inhibítorov CYP3A4 sa má zvážiť použitie alternatívnych liečiv. Počas liečby upadacitinibom je potrebné vyhnúť sa konzumácii potravín alebo nápojov obsahujúcich grapefruit.
Súbežné podávanie s induktormi CYP3A4
Expozícia upadacitinibu je znížená, ak sa súbežne podáva so silnými induktormi CYP3A4 (ako napr. rifampicín a fenytoín), čo môže viesť k zníženému terapeutickému účinku upadacitinibu. V klinickej štúdii viedlo súbežné podanie upadacitinibu a opakovaných dávok rifampicínu (silný induktor CYP3A) k približne 50 % zníženiu Cmax a 60 % zníženiu AUC upadacitinibu. Ak sa upadacitinib podáva súbežne so silnými induktormi CYP3A4, je potrebné u pacientov sledovať zmeny v aktivite ochorenia.
Metotrexát a lieky upravujúce pH (napr. antacidá alebo inhibítory protónovej pumpy) nemajú žiadny účinok na plazmatické expozície upadacitinibu.
Potenciál upadacitinibu ovplyvniť farmakokinetické vlastnosti iných liekov
Opakované podávanie dávok upadacitinibu 30 mg alebo 45 mg jedenkrát denne zdravým jedincom malo obmedzený účinok na plazmatické expozície midazolamu (citlivý substrát pre CYP3A4) (24 - 26 % zníženie AUC a Cmax midazolamu), čo naznačuje, že upadacitinib 30 mg alebo 45 mg jedenkrát denne môže mať slabý indukčný účinok na CYP3A. V klinickej štúdii sa po opakovanom podávaní dávky upadacitinibu 30 mg jedenkrát denne zdravým jedincom znížila AUC rosuvastatínu
o 33 %, AUC atorvastatínu o 23 % a Cmax rosuvastatínu o 23 %. Upadacitinib nemal žiadny významný účinok na Cmax atorvastatínu ani na plazmatické expozície orto-hydroxyatorvastatínu (hlavný aktívny
metabolit atorvastatínu). Podanie opakovaných dávok upadacitinibu 45 mg jedenkrát denne zdravým jedincom viedlo k obmedzenému zvýšeniu AUC a Cmax dextrometorfánu (citlivý substrát CYP2D6)
o 30 % resp. 35 %, čo naznačuje, že dávka upadacitinibu 45 mg jedenkrát denne má slabý inhibičný účinok na CYP2D6. Pri súbežnom podávaní upadacitinibu a substrátov CYP3A, substrátov CYP2D6, rosuvastatínu alebo atorvastatínu sa neodporúča žiadna úprava dávky.
Upadacitinib nemá žiadne významné účinky na plazmatické expozície etinylestradiolu, levonorgestrelu, metotrexátu ani liečiv, ktoré sú substrátmi pre metabolizmus prostredníctvom CYP1A2, CYP2B6, CYP2C9 alebo CYP2C19.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú počas liečby a počas 4 týždňov od poslednej dávky upadacitinibu používať účinnú antikoncepciu. Pediatrické pacientky a/alebo ich rodičov/opatrovateľov treba informovať, aby kontaktovali ošetrujúceho lekára, ak pacientka dostane počas užívania upadacitinibu prvú menštruáciu.
Gravidita
K dispozícii nie sú žiadne alebo len obmedzené údaje týkajúce sa používania upadacitinibu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Upadacitinib bol teratogénny u potkanov a králikov s účinkami na kosti u plodov potkana a s účinkami na srdce u plodov králika pri expozícii in utero.
Upadacitinib je v gravidite kontraindikovaný (pozri časť 4.3).
Ak pacientka počas užívania upadacitinibu otehotnie, rodičia majú byť informovaní o možnom riziku pre plod.
Dojčenie
Nie je známe, či sa upadacitinib/metabolity vylučujú do materského mlieka. Dostupné farmakodynamické/toxikologické údaje u zvierat preukázali vylučovanie upadacitinibu do mlieka (pozri časť 5.3).
Nie je možné vylúčiť riziko pre novorodencov/dojčatá.
Upadacitinib sa nemá používať počas dojčenia. Rozhodnutie o tom, či sa má prerušiť dojčenie alebo ukončiť liečba upadacitinibom, sa má vykonať na základe posúdenia prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Účinok upadacitinibu na fertilitu u ľudí nebol hodnotený. Štúdie na zvieratách nepreukázali účinky s ohľadom na fertilitu (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Upadacitinib môže mať malý vplyv na schopnosť viesť vozidlá alebo obsluhovať stroje, pretože počas liečby liekom RINVOQ sa môžu vyskytnúť závraty a vertigo (pozri časť 4.8).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
V placebom kontrolovaných klinických skúšaniach s reumatoidnou artritídou, psoriatickou artritídou a axiálnou spondyloartritídou boli najčastejšie hlásenými nežiaducimi reakciami (≥ 2 % pacientov v prípade najmenej jednej indikácie s najvyššou mierou výskytu spomedzi uvedených indikácií) u upadacitinibu 15 mg infekcie horných dýchacích ciest (19,5 %), zvýšená kreatínfosfokináza (CPK) (8,6 %), zvýšená alanínaminotransferáza (4,3 %), bronchitída (3,9 %), nevoľnosť (3,5 %), neutropénia (2,8 %), kašeľ (2,2 %), zvýšená aspartátaminotransferáza (2,2 %) a hypercholesterolémia (2,2 %).
V placebom kontrolovaných klinických skúšaniach s atopickou dermatitídou boli najčastejšie hlásenými nežiaducimi reakciami (≥ 2 % pacientov) u upadacitinibu 15 mg alebo 30 mg infekcie horných dýchacích ciest (25,4 %), akné (15,1 %), herpes simplex (8,4 %), bolesť hlavy (6,3 %), zvýšená CPK v krvi (5,5 %), kašeľ (3,2 %), folikulitída (3,2 %), bolesť brucha (2,9 %), nevoľnosť (2,7 %), neutropénia (2,3 %), pyrexia (2,1 %) a chrípka (2,1 %).
V placebom kontrolovaných klinických štúdiách úvodnej a udržiavacej dávky pri ulceróznej kolitíde a Crohnovej chorobe boli najčastejšie hlásenými nežiaducimi reakciami (≥ 3 % pacientov) u upadacitinibu 45 mg, 30 mg alebo 15 mg infekcia horných dýchacích ciest (19,9 %), pyrexia (8,7 %), zvýšená hladina CPK v krvi (7,6 %), anémia (7,4 %), bolesť hlavy (6,6 %), akné (6,3 %), herpes zoster (6,1 %), neutropénia (6,0 %), vyrážka (5,2 %), pneumónia (4,1 %), hypercholesterolémia (4,0 %), bronchitída (3,9 %), zvýšenie aspartátaminotransferázy (3,9 %), únava (3,9 %), folikulitída (3,6 %), zvýšenie alanínaminotransferázy (3,5 %), herpes simplex (3,2 %) a chrípka (3,2 %).
Najčastejšie závažné nežiaduce reakcie boli závažné infekcie (pozri časť 4.4).
Bezpečnostný profil upadacitinibu pri dlhodobej liečbe bol vo všetkých indikáciách vo všeobecnosti podobný bezpečnostnému profilu počas placebom kontrolovaného obdobia.
Tabuľkový zoznam nežiaducich reakcií
Nasledujúci zoznam nežiaducich reakcií je založený na klinických štúdiách a skúsenostiach po uvedení lieku na trh u dospelých a dospievajúcich. Frekvencia nežiaducich reakcií uvedených nižšie je definovaná pomocou nasledujúcej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000). Frekvencie v tabuľke 4 sú založené na vyššej miere výskytu nežiaducich reakcií hlásených v klinických skúšaniach s liekom RINVOQ pri liečbe reumatického ochorenia (15 mg tablety), atopickej dermatitídy (15 mg a 30 mg tablety), alopécie areata (15 mg a 30 mg tablety), vitiliga (15 mg tablety), ulceróznej kolitídy (15 mg, 30 mg a 45 mg tablety) alebo Crohnovej choroby (15 mg, 30 mg a 45 mg tablety). Ak sa medzi indikáciami pozorovali výrazné rozdiely vo frekvencii, sú uvedené v poznámkach pod tabuľkou.
Tabuľka 4 Nežiaduce reakcie
Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé |
| Infekcie a nákazy | infekcie horných dýchacích ciest (upper respiratory tract infections, URTI)a | bronchitídaa,b herpes zostera herpes simplexa folikulitída chrípka infekcia močových ciest pneumóniaa,h | orálna kandidóza divertikulitída sepsa |
Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé |
| Benígne a malígne nádory, vrátane nešpecifikovaných novotvarov (cysty a polypy) | nemelanómová rakovina kožef | |||
| Poruchy krvi a lymfatického systému | anémiaa neutropéniaa lymfopénia | |||
| Poruchy imunitného systému | urtikáriac,g | závažné reakcie z precitlivenostia,e | ||
Poruchy metabolizmu a výživy | hypercholesterolémiaa,b hyperlipidémiaa,b | hypertriglyceridémia | ||
| Poruchy nervového systému | bolesť hlavya,j závraty | |||
| Poruchy ucha a labyrintu | vertigoa | |||
| Poruchy dýchacej sústavy, hrudníka a mediastína | Kašeľ | |||
Poruchy gastrointestinálneho traktu | bolesť bruchaa nevoľnosť | gastrointestinálna perforáciai | ||
| Poruchy kože a podkožného tkaniva | aknéa,c,d,g | vyrážkaa | ||
Poruchy reprodukčného systému a prsníkov | zmena farby spermyl | |||
| Celkové poruchy a reakcie v mieste podania | únava pyrexia periférny edéma,k | |||
Laboratórne a funkčné vyšetrenia | zvýšená hladina CPK v krvi zvýšená hladina ALTb zvýšená hladina ASTb zvýšenie telesnej hmotnostig | |||
a Prezentované ako zoskupený názov b V skúšaniach s atopickou dermatitídou bola frekvencia bronchitídy, hypercholesterolémie, hyperlipidémie, zvýšenej ALT a zvýšenej AST menej častá. c V skúšaniach s reumatickým ochorením bola frekvencia častá pre akné a menej častá pre urtikáriu. d V skúšaniach s ulceróznou kolitídou bola frekvencia pre akné častá. e Závažné reakcie z precitlivenosti vrátane anafylaktickej reakcie a angioedému f Väčšina udalostí hlásených ako bazocelulárny karcinóm a dlaždicovobunkový karcinóm kože. g Pri Crohnovej chorobe bola frekvencia častá pre akné a menej častá pre urtikáriu a zvýšenie telesnej hmotnosti. h Pneumónia bola častá pri Crohnovej chorobe a menej častá pri iných indikáciách. i Frekvencia je založená na klinických skúšaniach s Crohnovou chorobou j Bolesť hlavy bola v klinickom skúšaní s obrovskobunkovou arteritídou veľmi častá. k Frekvencia je založená na klinickom skúšaní s obrovskobunkovou arteritídou. l Hlásenia o zmene farby spermy, prevažne do modra a menej často do zelena, sa vyskytli prevažne u pacientov užívajúcich upadacitinib na ulceróznu kolitídu alebo Crohnovu chorobu. Klinický význam zmeny farby spermy nie je známy. | ||||
Opis vybraných nežiaducich reakcií
Reumatoidná artritída
Infekcie
V placebom kontrolovaných klinických štúdiách so sprievodnou liečbou DMARD bola frekvencia výskytu infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg 27,4 % v porovnaní s 20,9 % v skupine s placebom. V metotrexátom (MTX) kontrolovaných štúdiách bola frekvencia výskytu infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg v monoterapii 19,5 % v porovnaní s 24,0 % v skupine s placebom. Celková dlhodobá miera výskytu infekcií v skupine s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 (2 630 pacientov) bola 93,7 udalostí na 100 pacientorokov.
V placebom kontrolovaných klinických štúdiách so sprievodnou liečbou DMARD bola frekvencia výskytu závažnej infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg 1,2 % v porovnaní s 0,6 % v skupine s placebom. V metotrexátom (MTX) kontrolovaných štúdiách bola frekvencia výskytu závažnej infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg v monoterapii 0,6 % v porovnaní s 0,4 % v skupine s MTX. Celková dlhodobá miera výskytu závažných infekcií v skupine s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 (2630 pacientov) bola 3,8 udalostí na 100 pacientorokov. Najčastejšou závažnou infekciou bola pneumónia. Miera výskytu závažných infekcií pri dlhodobej expozícii zostala ustálená.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovaných klinických štúdiách so sprievodnou liečbou DMARD bola frekvencia výskytu oportúnnych infekcií počas 12/14 týždňov v skupine s upadacitinibom 15 mg 0,5 % v porovnaní s 0,3 % v skupine s placebom. V MTX kontrolovaných štúdiách sa neobjavili žiadne prípady oportúnnych infekcií počas 12/14 týždňov v skupine s upadacitinibom 15 mg a objavili sa u 0,2 % v skupine s MTX. Celková dlhodobá miera výskytu oportúnnych infekcií v skupine s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 bola 0,6 udalostí na 100 pacientorokov.
Dlhodobá miera výskytu herpes zoster v skupine s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 bola 3,7 udalostí na 100 pacientorokov. Väčšina prípadov herpes zoster zahŕňala jeden dermatóm a nebola závažná.
Zvýšenia pečeňových transamináz
V placebom kontrolovaných štúdiách so sprievodnou liečbou DMARD až do 12/14 týždňov boli u pacientov liečených upadacitinibom 15 mg pozorované zvýšenia alanínaminotransferázy (ALT)
o ≥ 3-násobok hornej hranice normálu (upper limit of normal, ULN) pri minimálne jednom stanovení u 2,1 % pacienta a aspartátaminotransferázy (AST) u 1,5 % pacienta v porovnaní s 1,5 % pre alanínaminotransferázu a 0,7 % pre aspartátaminotransferázu u pacientov, ktorí dostávali placebo. Z 22 prípadov zvýšenia pečeňových transamináz bola väčšina prípadov asymptomatická a prechodná.
V MTX kontrolovaných štúdiách až do 12/14 týždňov boli pozorované zvýšenia o ≥ 3-násobok ULN pri minimálne jednom stanovení hladiny ALT u 0,8 % pacienta a hladiny AST u 0,4 % pacienta liečených upadacitinibom 15 mg v porovnaní s 1,9 % pre ALT a 0,9 % pre AST u pacientov, ktorí dostávali placebo.
Vzorec a výskyt zvýšenia hladiny ALT/AST zostali v priebehu času ustálené vrátane dlhodobých predĺžených štúdií.
Zvýšenia hladín lipidov
Liečba upadacitinibom 15 mg bola spojená so zvýšeniami lipidových parametrov, vrátane celkového cholesterolu, triglyceridov, LDL cholesterolu a HDL cholesterolu. Neobjavila sa žiadna zmena v pomere LDL/HDL. Zvýšenia boli pozorované v 2. až 4. týždni liečby a zostali ustálené pri dlhodobej liečbe. Medzi pacientmi v kontrolovaných štúdiách s východiskovými hodnotami pod špecifikovanými limitmi sa pozorovali nasledovné frekvencie zmeny nad špecifikované limity v minimálne jednom prípade počas 12/14 týždňov (vrátane pacientov, u ktorých sa objavili izolované prípady zvýšenej hodnoty):
Celkový cholesterol ≥ 5,17 mmol/l (200 mg/dl): 62 % v skupine s upadacitinibom 15 mg vs.
31 % v skupine s placebom
- LDL cholesterol ≥ 3,36 mmol/l (130 mg/dl): 42 % v skupine s upadacitinibom 15 mg vs. 19 % v skupine s placebom
- HDL cholesterol ≥ 1,03 mmol/l (40 mg/dl): 89 % v skupine s upadacitinibom 15 mg vs. 61 % v skupine s placebom
- Triglyceridy ≥ 2,26 mmol/l (200 mg/dl): 25 % v skupine s upadacitinibom 15 mg vs. 15 % v skupine s placebom
Kreatínfosfokináza
V placebom kontrolovaných štúdiách DMARD počas najmenej 12/14 týždňov sa pozorovali zvýšenia hodnôt CPK. Zvýšenia hodnôt CPK o > 5-násobok hornej hranice normálu (ULN) boli do 12./14. týždňa hlásené u 1 % pacientov v skupine s upadacitinibom 15 mg a u 0,3 % pacienta v skupine s placebom. Väčšina zvýšení hodnôt o > 5-násobok ULN bola prechodná a nevyžadovala vysadenie liečby. Priemerné hodnoty CPK sa do 4. týždňa zvýšili s priemerným zvýšením o 60 U/l v 12. týždni a následne zostali stabilné na zvýšenej hodnote vrátane predĺženej liečby.
Neutropénia
V placebom kontrolovaných štúdiách so sprievodnou liečbou DMARD počas najmenej 12/14 týždňov došlo k poklesom počtu neutrofilov pod 1 x 10⁹ buniek/l pri minimálne jednom stanovení u 1,1 % pacienta v skupine s upadacitinibom 15 mg a < 0,1 % pacienta v skupine s placebom. V klinických štúdiách sa pri ANC < 1 x 10⁹ buniek/l liečba prerušila (pozri časť 4.2). Priemerný počet neutrofilov sa počas 4 až 8 týždňov znížil. Postupom času vrátane predĺženej liečby zostali poklesy počtu neutrofilov ustálené na hodnote nižšej, ako boli na začiatku.
Psoriatická artritída
Celkový bezpečnostný profil pozorovaný u pacientov s aktívnou psoriatickou artritídou, ktorí boli liečení upadacitinibom 15 mg, bol konzistentný s bezpečnostným profilom pozorovaným u pacientov s reumatoidnou artritídou. U pacientov liečených upadacitinibom v kombinácii s liečbou MTX bol v porovnaní s pacientmi liečenými v monoterapii pozorovaný vyšší výskyt závažných infekcií (2,6 prípadu na 100 pacientorokov resp. 1,3 prípadu na 100 pacientorokov) a zvýšenia pečeňových transamináz (zvýšenia ALT 3. stupňa a vyšší výskyt 1,4 % resp. 0,4 %).
Axiálna spondyloartritída
Celkový bezpečnostný profil pozorovaný u pacientov s aktívnou axiálnou spondyloartritídou, ktorí boli liečení upadacitinibom 15 mg, bol konzistentný s bezpečnostným profilom pozorovaným u pacientov s reumatoidnou artritídou.
Obrovskobunková arteritída
Celkový bezpečnostný profil pozorovaný u pacientov s obrovskobunkovou arteritídou, ktorí boli liečení upadacitinibom 15 mg bol konzistentný so známym bezpečnostným profilom upadacitinibu.
Závažné infekcie
V placebom kontrolovanej klinickej štúdii bola frekvencia výskytu závažných infekcií počas 52 týždňov 5,7 % v skupine s upadacitinibom 15 mg a 10,7 % v skupine s placebom. Dlhodobá miera závažných infekcií bola 5,9 prípadu na 100 pacientorokov v skupine liečenej upadacitinibom 15 mg a 10,5 prípadu na 100 pacientorokov v skupine s placebom.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovanej klinickej štúdii bola frekvencia výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) počas 52 týždňov 1,9 % v skupine s upadacitinibom 15 mg a 0,9 % v skupine s placebom. 15 mg bola. Dlhodobá miera výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) bola 1,8 prípadu na 100 pacientorokov v skupine s upadacitinibom a 1,5 prípadu na 100 pacientorokov v skupine s placebom.
V placebom kontrolovanej klinickej štúdii bola frekvencia výskytu herpes zoster počas 52 týždňov 5,3 % v skupine s upadacitinibom 15 mg a 2,7 % v skupine s placebom. Dlhodobá miera výskytu herpes zoster bola 5,9 prípadu na 100 pacientorokov v skupine s upadacitinibom 15 mg a 3,0 prípadu na 100 pacientorokov v skupine s placebom.
Atopická dermatitída
Infekcie
V placebom kontrolovanom období klinických štúdií bola počas 16 týždňov v skupinách s upadacitinibom 15 mg a 30 mg frekvencia výskytu infekcie 39 %, resp. 43 % v porovnaní s 30 % v skupine s placebom. Dlhodobá miera výskytu infekcií bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 82,6; resp. 92,7 prípadu na 100 pacientorokov.
V placebom kontrolovaných klinických štúdiách bola počas 16 týždňov v skupinách s upadacitinibom 15 mg a 30 mg frekvencia výskytu závažnej infekcie 0,8 %; resp. 0,4 % v porovnaní s 0,6 % v skupine s placebom. Dlhodobá miera výskytu závažných infekcií bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 2,2; resp. 2,6 prípadu na 100 pacientorokov.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovanom období klinických štúdií bol najčastejšie hlásenou oportúnnou infekciou (okrem tuberkulózy a herpes zoster) herpetický ekzém. Počas 16 týždňov bola v skupinách s upadacitinibom 15 mg a 30 mg frekvencia herpetického ekzému 0,7 %; resp. 0,8 % v porovnaní s 0,4 % v skupine s placebom. Dlhodobá miera výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 1,7; resp. 2,0 prípadu na 100 pacientorokov. Dlhodobá miera výskytu herpetického ekzému bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 1,5; resp. 1,9 prípadu na 100 pacientorokov.
Dlhodobá miera výskytu herpes zoster bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 3,2 prípadu; resp. 5,3 prípadu na 100 pacientorokov. Väčšina prípadov herpes zoster zahŕňala jeden dermatóm a nebola závažná.
Laboratórne abnormality
Od dávky závislé zmeny zvýšení ALT a/alebo zvýšení AST (≥ 3-násobok ULN), lipidových parametrov, hodnôt CPK (> 5-násobok ULN) a neutropénie (ANC < 1 x 10⁹ buniek/l) spojené s liečbou upadacitinibom boli podobné tým, ktoré boli pozorované v klinických štúdiách s reumatickými chorobami.
Malé zvýšenia LDL cholesterolu boli pozorované po 16. týždni v štúdiách s atopickou dermatitídou. V 52. týždni bolo priemerné zvýšenie LDL cholesterolu oproti východiskovej hodnote 0,41 mmol/l pre upadacitinib 15 mg a 0,56 mmol/l pre upadacitinib 30 mg.
Alopécia areata
Bezpečnostný profil upadacitinibu 15 mg a 30 mg pozorovaný u pacientov s alopéciou areata sa vo všeobecnosti zhodoval so známym bezpečnostným profilom u pacientov s atopickou dermatitídou. Neboli identifikované žiadne nové bezpečnostné zistenia.
Vitiligo
Bezpečnostný profil upadacitinibu 15 mg pozorovaný u pacientov s vitiligom sa vo všeobecnosti zhodoval s bezpečnostným profilom známym u pacientov s atopickou dermatitídou. Neboli identifikované žiadne nové bezpečnostné zistenia. U pacientov liečených upadacitinibom 15 mg bol pozorovaný vyšší výskyt hypercholesterolémie (3,4 %) v porovnaní s placebom (2,0 %).
Ulcerózna kolitída
Celkový bezpečnostný profil pozorovaný u pacientov s ulceróznou kolitídou sa vo všeobecnosti zhodoval s bezpečnostným profilom pozorovaným u pacientov s reumatoidnou artritídou. Pri úvodnej liečbe v trvaní 16 týždňov v porovnaní s 8 týždňami bol pozorovaný vyšší výskyt herpes zoster.
Infekcie
V placebom kontrolovaných štúdiách úvodnej dávky bola frekvencia výskytu infekcie počas 8-týždňového obdobia v skupine užívajúcej upadacitinib 45 mg 20,7 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 17,5 %. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia výskytu infekcie počas obdobia 52 týždňov v skupine užívajúcej upadacitinib 15 mg a 30 mg 40,4 % resp. 44,2 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 38,8 %. Dlhodobá miera výskytu infekcií pri podávaní dávky upadacitinibu 15 mg a 30 mg bola 64,5 resp. 77,8 udalostí na 100 pacientorokov.
V placebom kontrolovaných štúdiách úvodnej dávky bola frekvencia výskytu závažnej infekcie počas 8-týždňového obdobia v skupine užívajúcej upadacitinib 45 mg aj v skupine užívajúcej placebo 1,3 %. Počas 8-týždňového predĺženého obdobia liečby upadacitinibom 45 mg neboli pozorované žiadne ďalšie závažné infekcie. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia výskytu závažnej infekcie počas obdobia 52 týždňov v skupine užívajúcej upadacitinib 15 mg a 30 mg 3,6 % resp. 3,2 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 3,3 %. Dlhodobá miera výskytu závažných infekcií pri podávaní dávky upadacitinibu 15 mg a 30 mg bola 3,0 resp. 4,6 udalostí na 100 pacientorokov. Najčastejšie hlásenou závažnou infekciou v úvodnej a udržiavacej fáze bol zápal pľúc spôsobený infekciou COVID-19.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní 8 týždňov bola frekvencia výskytu oportúnnej infekcie (okrem tuberkulózy a herpes zoster) v skupine užívajúcej upadacitinib 45 mg 0,4 % v porovnaní so skupinou užívajúcou placebo, kde bola frekvencia výskytu 0,3 %. Počas 8-týždňového predĺženého obdobia liečby upadacitinibom 45 mg neboli pozorované žiadne ďalšie oportúnne infekcie (okrem tuberkulózy a herpes zoster). V placebom kontrolovanej štúdii udržiavacej dávky počas obdobia 52 týždňov bola frekvencia výskytu oportúnnej infekcie (okrem tuberkulózy a herpes zoster) v skupine užívajúcej upadacitinib 15 mg a 30 mg 0,8 % resp. 0,8 %, v porovnaní so skupinou užívajúcou placebo, kde bol výskyt 0,8 %. Dlhodobá miera výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) pri dávke upadacitinibu 15 mg a 30 mg bola 0,3 resp. 0,6 udalostí na 100 pacientorokov.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní 8 týždňov bola frekvencia výskytu herpes zoster v skupine užívajúcej upadacitinib 45 mg 0,6 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 0 %. Frekvencia výskytu herpes zoster počas 16-týždňovej liečby upadacitinibom 45 mg bola 3,9 %. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia výskytu herpes zoster počas obdobia 52 týždňov v skupine užívajúcej upadacitinib 15 mg a 30 mg 4,8 % resp. 5,6 %, v porovnaní so skupinou užívajúcou placebo, kde bol výskyt 0 %. Dlhodobá miera výskytu herpes zoster pri dávke upadacitinibu 15 mg a 30 mg bola 4,5 resp. 7,2 udalostí na 100 pacientorokov.
Gastrointestinálne perforácie
V placebom kontrolovanom udržiavacom období bola hlásená gastrointestinálna perforácia u 1 pacienta, ktorý užíval placebo (1,5 na 100 pacientorokov) a nebola hlásená u žiadneho pacienta liečeného upadacitinibom 15 mg alebo 30 mg. V dlhodobej predĺženej štúdii bola hlásená udalosť u 1 pacienta liečeného upadacitinibom 15 mg (0,1 na 100 pacientorokov) a u 1 pacienta liečeného upadacitinibom 30 mg (< 0,1 na 100 pacientorokov).
Laboratórne abnormality
V klinických skúšaniach úvodnej a udržiavacej dávky boli laboratórne zmeny zvýšení ALT a/alebo zvýšení AST (≥ 3 x ULN), hodnôt CPK (> 5 x ULN) a neutropénie (ANC < 1 x 10⁹ buniek/l) súvisiace s liečbou upadacitinibom vo všeobecnosti podobné zmenám pozorovaným v klinických štúdiách reumatického ochorenia a atopickej dermatitídy. Boli pozorované od dávky závislé zmeny týchto laboratórnych parametrov súvisiace s liečbou upadacitinibom 15 mg a 30 mg.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní do 8 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 2,0 % a 0,8 % pacienta v skupine užívajúcej upadacitinib 45 mg resp. placebo. V placebom kontrolovaných štúdiách udržiavacej dávky v trvaní do 52 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 1,6 %; 1,2 % a 0,8 % pacienta v skupine užívajúcej upadacitinib 15 mg, 30 mg resp. placebo. V klinických štúdiách sa liečba prerušila ako reakcia na ALC < 0,5 x 10⁹ buniek/l (pozri časť 4.2). Počas liečby upadacitinibom neboli pozorované žiadne významné zmeny priemeru počtu lymfocytov.
Počas 8-týždňovej liečby upadacitinibom 45 mg boli pozorované zvýšenia lipidových parametrov, ktoré boli pri dlhodobejšej liečbe upadacitinibom 15 mg a 30 mg vo všeobecnosti stabilné. Medzi pacientmi v placebom kontrolovaných štúdiách úvodnej dávky s východiskovými hodnotami nižšími ako stanovené limity boli pozorované nasledujúce frekvencie pacientov s posunom nad stanovené limity v minimálne jednom prípade počas 8 týždňov (vrátane pacientov, u ktorých sa objavili izolované prípady zvýšenej hodnoty):
Celkový cholesterol ≥ 5,17 mmol/l (200 mg/dl): 49 % vs. 11 % v skupine
s upadacitinibom 45 mg resp. s placebom
- LDL cholesterol ≥ 3,36 mmol/l (130 mg/dl): 27 % vs. 9 % v skupine s upadacitinibom 45 mg resp. s placebom
- HDL cholesterol ≥ 1,03 mmol/l (40 mg/dl): 79 % vs. 36 % v skupine s upadacitinibom 45 mg resp. s placebom
Triglyceridy ≥ 2,26 mmol/l (200 mg/dl): 6 % vs. 4 % v skupine s upadacitinibom 45 mg resp.
s placebom
Crohnova choroba
Celkovo bol bezpečnostný profil, ktorý sa pozoroval u pacientov s Crohnovou chorobou liečených upadacitinibom konzistentný so známym bezpečnostným profilom upadacitinibu.
Závažné infekcie
V placebom kontrolovaných štúdiách úvodnej dávky bola frekvencia závažnej infekcie počas 12 týždňov v skupinách užívajúcich upadacitinib 45 mg a placebo 1,9 % resp. 1,7 %. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia závažnej infekcie počas obdobia 52 týždňov v skupinách užívajúcich upadacitinib 15 mg a 30 mg 3,2 % resp. 5,7 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt 4,5 %. Dlhodobá miera závažných infekcií v skupinách užívajúcich upadacitinib 15 mg a 30 mg u pacientov, ktorí odpovedali na úvodnú liečbu upadacitinibom v dávke 45 mg, bola 5,1 resp. 7,3 udalostí na 100 pacientorokov. Najčastejšie hlásená závažná infekcia v štúdiách úvodnej a udržiavacej dávky boli gastrointestinálne infekcie.
Gastrointestinálne perforácie
Počas placebom kontrolovaného obdobia klinických štúdií úvodnej dávky fázy 3 bola hlásená gastrointestinálna perforácia u 1 pacienta (0,1 %) liečeného upadacitinibom 45 mg a u žiadneho pacienta, ktorý dostával placebo počas 12 týždňov. U všetkých pacientov liečených upadacitinibom 45 mg (n = 938) počas štúdií úvodnej dávky bola hlásená gastrointestinálna perforácia u 4 pacientov (0,4 %).
V dlhodobom placebom kontrolovanom období bola gastrointestinálna perforácia hlásená u 1 pacienta, ktorý dostával placebo (0,7 na 100 pacientorokov), u jedného pacienta, ktorý dostával upadacitinib 15 mg (0,4 na 100 pacientorokov) a u jedného pacienta, ktorý dostával upadacitinib 30 mg (0,4 na 100 pacientorokov). U všetkých pacientov liečených záchranným upadacitinibom 30 mg (n = 336) bola hlásená gastrointestinálna perforácia u 3 pacientov (0,8 na 100 pacientorokov) počas dlhodobej liečby.
Laboratórne abnormality
V klinických štúdiách úvodnej a udržiavacej dávky boli laboratórne zmeny zvýšenej ALT a/alebo zvýšenej AST (≥ 3 x ULN), hodnôt CPK (> 5 x ULN), neutropénie (ANC < 1 x 10⁹ buniek/l) a lipidových parametrov súvisiace s liečbou upadacitinibom vo všeobecnosti podobné tým, ktoré sa pozorovali v klinických štúdiách s reumatickým ochorením, atopickou dermatitídou a ulceróznou kolitídou. Pozorovali sa od dávky závislé zmeny týchto laboratórnych parametrov súvisiace s liečbou upadacitinibom 15 mg a 30 mg.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní do 12 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 2,2 % resp. 2,0 % pacienta v skupinách užívajúcich upadacitinib 45 mg a placebo. V placebom kontrolovaných štúdiách udržiavacej dávky v trvaní do 52 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 4,6 %; 5,2 % resp. 1,8 % pacienta v skupinách užívajúcich upadacitinib 15 mg, 30 mg a placebo. V klinických štúdiách sa liečba prerušila ako reakcia na ALC < 0,5 x 10⁹ buniek/l (pozri časť 4.2). Počas liečby upadacitinibom neboli pozorované žiadne významné zmeny priemerného počtu lymfocytov.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní do 12 týždňov sa pokles koncentrácie hemoglobínu pod 8 g/dl pri minimálne jednom meraní vyskytol u 2,7 % resp. 1,4 % pacienta v skupinách užívajúcich upadacitinib 45 mg a placebo. V placebom kontrolovanej štúdii udržiavacej dávky v trvaní do 52 týždňov sa pokles koncentrácie hemoglobínu pod 8 g/dl pri minimálne jednom meraní vyskytol u 1,4 %; 4,4 % resp. 2,8 % pacienta v skupinách užívajúcich upadacitinib 15 mg, 30 mg a placebo. V klinických štúdiách bola liečba prerušená v reakcii na hladinu Hb < 8 g/dl (pozri časť 4.2). Počas liečby upadacitinibom neboli pozorované žiadne významné zmeny priemernej koncentrácie hemoglobínu.
Staršie osoby
Na základe obmedzených údajov u pacientov vo veku 65 rokov a starších s atopickou dermatitídou, ulceróznou kolitídou a Crohnovou chorobou bola pri dávke upadacitinibu 30 mg vyššia miera výskytu nežiaducich reakcií v porovnaní s dávkou 15 mg (pozri časť 4.4).
U pacientov vo veku 65 rokov a starších s ťažkou alopéciou areata neboli k dispozícii žiadne údaje.
Zo 612 pacientov liečených v klinických štúdiách fázy 3 zameraných na vitiligo bolo 55 vo veku 65 rokov alebo starších, z ktorých bolo 36 liečených upadacitinibom 15 mg počas placebom kontrolovaného obdobia. Celkovo boli miery závažných a ťažkých nežiaducich reakcií u pacientov vo veku 65 rokov alebo starších medzi skupinami s upadacitinibom 15 mg a placebom porovnateľné.
Pediatrická populácia
Polyartikulárna juvenilná idiopatická artritída
V otvorenej, jednoramennej klinickej štúdii bolo celkovo liečených 122 pediatrických pacientov (vo veku 2 až < 18 rokov) s polyartikulárnou juvenilnou idiopatickou artritídou, čo predstavuje 254,6 pacientorokov expozície, z ktorých bolo 113 vystavených upadacitinibu najmenej jeden rok. Celkovo bol bezpečnostný profil, ktorý sa pozoroval u pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou liečených upadacitinibom, konzistentný so známym bezpečnostným profilom upadacitinibu.
Atopická dermatitída
V globálnych štúdiách fázy 3 (n = 343) a v doplnkových podštúdiách u dospievajúcich (n = 198) bolo liečených celkovo 541 dospievajúcich vo veku 12 až 17 rokov s atopickou dermatitídou, z ktorých 264 bolo vystavených dávke 15 mg a 265 bolo vystavených dávke 30 mg. Bezpečnostný profil upadacitinibu 15 mg a 30 mg u dospievajúcich bol do 260. týždňa podobný ako u dospelých. Pri dlhodobej miere výskytu bola nežiaduca reakcia kožný papilóm do 260. týždňa v skupine s upadacitinibom 15 mg a 30 mg 2,2 resp. 3,9 udalostí na 100 pacientorokov.
Alopécia areata
Celkovo 117 dospievajúcich vo veku 12 až 17 rokov s hmotnosťou aspoň 30 kg s alopéciou areata bolo liečených upadacitinibom v placebom kontrolovaných štúdiách fázy 3, z čoho 62 bolo vystavených dávke 15 mg a 57 bolo vystavených dávke 30 mg. Bezpečnostný profil upadacitinibu 15 mg a 30 mg u dospievajúcich bol podobný ako u dospelých.
Vitiligo
Celkovo bolo v klinických štúdiách fázy 3 liečených upadacitinibom 15 mg 52 dospievajúcich s vitiligom vo veku 12 až 17 rokov s hmotnosťou najmenej 30 kg, z ktorých 37 dostávalo upadacitinib 15 mg počas placebom kontrolovaného obdobia. Bezpečnostný profil upadacitinibu 15 mg pozorovaný u dospievajúcich pacientov s vitiligom sa vo všeobecnosti zhodoval so známym bezpečnostným profilom u dospievajúcich pacientov s atopickou dermatitídou. Neboli identifikované žiadne nové bezpečnostné zistenia. V populácii dospievajúcich liečených upadacitinibom v placebom kontrolovanom období neboli hlásené žiadne závažné nežiaduce udalosti.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Upadacitinib bol podávaný v klinických štúdiách až do dávok, ktoré v dennej AUC zodpovedali dávke 60 mg s predĺženým uvoľňovaním jedenkrát denne. Nežiaduce reakcie boli porovnateľné s nežiaducimi účinkami pozorovanými pri nižších dávkach a neboli zistené žiadne špecifické toxické účinky. Približne 90 % upadacitinibu v systémovom obehu sa vylúči do 24 hodín od podania dávky (v rámci rozmedzia dávok hodnoteného v klinickej štúdii). V prípade predávkovania sa odporúča sledovať pacienta na prejavy a príznaky nežiaducich reakcií. Pacienti, u ktorých sa objavia nežiaduce reakcie, majú dostať náležitú liečbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunosupresíva, inhibítory Janusových kináz (JAK). ATC kód: L04AF03
Mechanizmus účinku
Upadacitinib je selektívny a reverzibilný inhibítor Janusovej kinázy (JAK). JAK sú intracelulárne enzýmy, ktoré prenášajú signály cytokínov alebo rastových faktorov zapojených do širokej škály bunkových procesov vrátane zápalových odpovedí, hematopoézy a imunitných reakcií. Do skupiny enzýmov JAK patria štyria zástupcovia JAK1, JAK2, JAK3 a TYK2, ktoré vo dvojiciach fosforylujú a aktivujú signálne transduktory a aktivátory transkripcie (signal transducers and activators of transcription, STAT). Táto fosforylácia následne moduluje génovú expresiu a bunkovú funkciu. JAK1 má dôležitú úlohu pri prenášaní signálov zápalových cytokínov, zatiaľ čo JAK2 je dôležitá pre dozrievanie erytrocytov a signály JAK3 hrajú dôležitú úlohu pri imunitnom mechanizme a funkcii lymfocytov.
V testoch na ľudských bunkách upadacitinib prednostne inhibuje signály JAK1 alebo JAK1/3 s funkčnou selektivitou oproti cytokínovým receptorom, ktoré prenášajú signál prostredníctvom párov JAK2. Atopická dermatitída je vyvolaná prozápalovými cytokínmi (vrátane IL-4, IL-13, IL-22, TSLP, IL-31 a IFN-y), ktoré prenášajú signály cestou JAK1. Inhibícia JAK1 upadacitinibom znižuje signalizáciu mnohých mediátorov, ktoré vyvolávajú prejavy a príznaky atopickej dermatitídy, ako sú ekzematózne kožné lézie a svrbenie. Prozápalové cytokíny prenášajúce signály dráhou JAK1 sú súčasťou patológie alopécie areata, aj keď úplná patofyziológia stále nie je objasnená. Inhibícia JAK1 upadacitinibom moduluje zápal sprostredkovaný JAK, čo umožňuje opätovný rast vlasov u pacientov s alopéciou areata. Prozápalové cytokíny, ktoré prenášajú signály cestou JAK1, sú zahrnuté v patogenéze vitiliga, aj keď úplná patofyziológia nie je ešte stále plne objasnená. Inhibícia JAK1 upadacitinibom blokuje signalizáciu cytokínov závislých na JAK a chemokínov (napr. IFNγ, IL-15, IL-7, CXCL9, CXCL10) na obnovu normálnej funkcie melanocytov, čím umožňuje stabilizáciu ochorenia a repigmentáciu. Prozápalové cytokíny (primárne IL-6, IL-7, IL-15 a IFNγ) prenášajú signály dráhou JAK1 a sú súčasťou patológie zápalových ochorení čriev. Inhibícia JAK1 upadacitinibom moduluje signalizáciu cytokínov závislých na JAK, čo je základ pre zápalovú záťaž a prejavy a príznaky zápalových ochorení čriev.
Farmakodynamické účinky
Inhibícia fosforylácie STAT3 indukovanej IL-6 a fosforylácie STAT5 indukovanej IL-7
U zdravých dobrovoľníkov viedlo podanie upadacitinibu (lieková forma s okamžitým uvoľňovaním) k inhibícii fosforylácie STAT3 indukovanej IL-6 (JAK1/JAK2) a fosforylácie STAT5 indukovanej IL-7 (JAK1/JAK3) závislej od dávky a koncentrácie v krvi. Maximálna inhibícia bola pozorovaná 1 hodinu od podania dávky, do konca dávkovacieho intervalu sa upravila na takmer východiskovú úroveň.
Lymfocyty
U pacientov s reumatoidnou artritídou bola liečba upadacitinibom spojená s malým prechodným zvýšením priemerného ALC od východiskového stavu až do 36. týždňa, ktoré sa pri pokračovaní v liečbe upravilo na takmer východiskový stav.
hsCRP
U pacientov s reumatoidnou artritídou bola liečba upadacitinibom spojená s poklesmi priemerných hladín hsCRP od východiskového stavu už v 1. týždni, ktoré sa udržali pri pokračovaní v liečbe.
Vakcinačné štúdie
Vplyv upadacitinibu na humorálnu odpoveď po podaní adjuvantnej rekombinantnej vakcíny s glykoproteínom E proti herpes zoster sa hodnotil u 93 pacientov s reumatoidnou artritídou pri stabilnej liečbe upadacitinibom 15 mg. 98 % pacientov užívalo súbežne metotrexát. 49 % pacientov užívalo na začiatku liečby perorálne kortikosteroidy. Primárnym cieľovým ukazovateľom bol podiel pacientov s uspokojivou humorálnou odpoveďou definovanou ako ≥ 4-násobné zvýšenie predvakcinačnej koncentrácie titra anti-glykoproteínu E v 16. týždni (4 týždne po očkovaní druhou dávkou). Vakcinácia pacientov liečených upadacitinibom 15 mg viedla k uspokojivej humorálnej odpovedi u 79/90 (88 % [95 % CI: 81,0; 94,5]) pacientov v 16. týždni.
Vplyv upadacitinibu na humorálnu odpoveď po podaní inaktivovanej pneumokokovej polysacharidovej konjugovanej vakcíny (13-valentnej, adsorbovanej) sa hodnotil u 111 pacientov s reumatoidnou artritídou pri stabilnej liečbe upadacitinibom 15 mg (n = 87) alebo 30 mg (n = 24). 97 % pacientov (n = 108) užívalo súbežne metotrexát. Primárnym cieľovým ukazovateľom bol podiel pacientov s uspokojivou humorálnou odpoveďou definovanou ako ≥ 2-násobné zvýšenie koncentrácie protilátok od východiskovej hodnoty do 4. týždňa u najmenej 6 z 12 pneumokokových antigénov (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F a 23F). Výsledky v 4. týždni preukázali uspokojivú humorálnu odpoveď u 67,5 % (95 % CI: 57,4; 77,5) a 56,5 % (95 % CI: 36,3; 76,8) pacientov liečených upadacitinibom 15 mg resp. 30 mg.
Klinická účinnosť a bezpečnosť
Reumatoidná artritída
Účinnosť a bezpečnosť upadacitinibu 15 mg jedenkrát denne boli hodnotené v piatich randomizovaných, dvojito zaslepených, multicentrických štúdiách fázy 3 u pacientov so stredne ťažkou až ťažkou reumatoidnou artritídou a ktorí spĺňali klasifikačné kritéria ACR/EULAR 2010 (pozri tabuľku 5). Zúčastniť sa mohli pacienti vo veku 18 rokov a starší. Na začiatku sa vyžadovala prítomnosť minimálne 6 bolestivých a 6 opuchnutých kĺbov a dôkaz systémového zápalu na základe zvýšenia hladiny hsCRP. Štyri štúdie zahŕňali dlhodobé predĺženia až do 5 rokov a jedna štúdia (SELECT-COMPARE) zahŕňala dlhodobé predĺženie až do 10 rokov.
Primárna analýza pri každej z týchto štúdií zahŕňala všetkých randomizovaných jedincov, ktorí dostali aspoň 1 dávku upadacitinibu alebo placeba, a pri kategorických cieľových ukazovateľoch boli pripočítaní aj pacienti bez odpovede.
V štúdiách fázy 3 bola účinnosť pozorovaná pri upadacitinibe 15 mg jedenkrát denne vo všeobecnosti podobná účinnosti, ktorá sa pozorovala pri upadacitinibe 30 mg jedenkrát denne.
Tabuľka 5 Súhrn klinických skúšaní
| Názov štúdie | Populácia (n) | Liečebné skupiny | Kľúčové výsledné stanovenia |
| SELECT-EARLY | bez predchádzajú-cej liečby MTXa (947) |
Monoterapia |
|
SELECT- MONOTHERA-PY | MTX-IRb (648) |
Monoterapia |
|
| SELECT-NEXT | csDMARD-IRc (661) |
Základná liečba csDMARD |
|
| SELECT-COMPARE | MTX-IRd (1 629) |
Základná liečba MTX |
|
| SELECT-BEYOND | bDMARD-IRe (499) |
Základná liečba csDMARD |
|
Skratky: ACR20 (alebo 50) = zlepšenie podľa Americkej reumatologickej asociácie o ≥ 20 % (alebo o ≥ 50 %); bDMARD = biologické chorobu modifikujúce antireumatikum, CRP = C-reaktívny proteín, DAS28 = Skóre aktivity ochorenia pre 28 kĺbov, mTSS = modifikované celkové Sharpovo skóre, csDMARD = konvenčné syntetické chorobu modifikujúce antireumatikum, HAQ-DI = index postihnutia na základe dotazníka hodnotiaceho zdravotný stav a index funkčnej neschopnosti, SF-36 PCS = Stručný formulár (36) prieskumu zdravia (SF-36) - súhrn telesných komponentov, CDAI = index klinickej aktivity ochorenia, FACIT-F = Funkčné hodnotenie skóre liečby chronických ochorení – skóre únavy, IR = pacient s nedostatočnou odpoveďou, MTX = metotrexát, n = počet randomizovaných jedincov a. Pacienti predtým neužívali MTX alebo nedostali viac ako 3 týždňové dávky MTX b Pacienti mali nedostatočnú odpoveď na MTX c Pacienti, ktorí mali nedostatočnú odpoveď na csDMARD; pacienti s predchádzajúcou expozíciou najmenej jednému bDMARD boli vhodní (až do 20 % celkového počtu pacientov), ak mali buď obmedzenú expozíciu (< 3 mesiace) alebo museli vysadiť bDMARD z dôvodu intolerancie | |||
d Pacienti, ktorí mali nedostatočnú odpoveď na MTX; pacienti s predchádzajúcou expozíciou najviac jednému bDMARD (okrem adalimumabu) boli vhodní (až do 20 % celkového počtu pacientov), ak mali buď obmedzenú expozíciu (< 3 mesiace) alebo museli bDMARD ukončiť z dôvodu intolerancie
e Pacienti, ktorí mali nedostatočnú odpoveď alebo intoleranciu na minimálne jedno bDMARD
Klinická odpoveď
Remisia a nízka aktivita ochorenia
Nízku aktivitu ochorenia (DAS28-CRP ≤ 3,2) a klinickú remisiu (DAS28-CRP < 2,6) v štúdiách dosiahol významne vyšší podiel pacientov liečených upadacitinibom v porovnaní s placebom, MTX alebo adalimumabom (tabuľka 6). V štúdii SELECT-COMPARE sa v 12. týždni dosiahli významne vyššie podiely nízkej aktivity ochorenia v porovnaní s adalimumabom. Celkove bola nízka aktivita ochorenia a miera klinickej remisie konzistentné v skupinách pacientov s MTX alebo bez neho. V 3. roku ostalo 297/651 (45,6 %) a 111/327 (33,9 %) pacientov na pôvodne randomizovanej liečbe upadacitinibom 15 mg resp. adalimumabom v štúdii SELECT COMPARE a 216/317 (68,1 %) a 149/315 (47,3 %) pacientov ostalo na pôvodne randomizovanej liečbe upadacitinibom 15 mg resp. monoterapiou MTX v štúdii SELECT-EARLY. Medzi pacientmi, ktorí ostali na svojej pôvodne pridelenej liečbe, sa nízka aktivita ochorenia a klinická remisia udržali počas 3 rokov.
Odpoveď ACR
Vo všetkých štúdiách sa odpoveď ACR20, ACR50 a ACR70 v 12. týždni dosiahla u väčšieho počtu pacientov liečených upadacitinibom 15 mg v porovnaní s placebom, MTX alebo adalimumabom (tabuľka 6). Nástup účinku bol rýchly vo všetkých sledovaných parametroch s väčšou odpoveďou pozorovanou už v 1. týždni pre ACR20. Boli pozorované pretrvávajúce miery odpovede (s MTX alebo bez neho), pričom odpovede ACR20/50/70 boli zachované po dobu 3 rokov u pacientov, ktorí ostali na pôvodne pridelenej liečbe.
Liečba upadacitinibom 15 mg samostatne alebo v kombinácii s csDMARD viedla k zlepšeniam v jednotlivých zložkách ACR vrátane počtu bolestivých a opuchnutých kĺbov, celkového hodnotenia pacientom a lekárom, HAQ-DI, hodnotenia bolesti a hsCRP.
Tabuľka 6 Odpoveď na liečbu a remisia
| Štúdia | SELECT EARLY bez predchádzajú-cej liečby MTX | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND bDMARD-IR | ||||||||||||||||||||||
| MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg | |||||||||||||||||
| N | 314 | 317 | 216 | 217 | 221 | 221 | 651 | 651 | 327 | 169 | 164 | ||||||||||||||||
| Týždeň | |||||||||||||||||||||||||||
| LDA DAS28-CRP ≤ 3,2 (% pacientov) | |||||||||||||||||||||||||||
| 12a/14b | 28 | 53g | 19 | 45e | 17 | 48e | 14 | 45e,h | 29 | 14 | 43e | ||||||||||||||||
| 24c/26d | 32 | 60f | 18 | 55g,h | 39 | ||||||||||||||||||||||
| 48 | 39 | 59g | 50h | 35 | |||||||||||||||||||||||
| CR DAS28-CRP < 2,6 (% pacientov) | |||||||||||||||||||||||||||
| 12a/14b | 14 | 36g | 8 | 28e | 10 | 31e | 6 | 29e,h | 18 | 9 | 29g | ||||||||||||||||
| 24c/26d | 18 | 48e | 9 | 41g,h | 27 | ||||||||||||||||||||||
| 48 | 29 | 49g | 38i | 28 | |||||||||||||||||||||||
| ACR20 (% pacientov) | |||||||||||||||||||||||||||
| 12a/14b | 54 | 76g | 41 | 68e | 36 | 64e | 36 | 71e,j | 63 | 28 | 65e | ||||||||||||||||
| 24c/26d | 59 | 79g | 36 | 67g,i | 57 | ||||||||||||||||||||||
| Štúdia | SELECT EARLY bez predchádzajú-cej liečby MTX | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND bDMARD-IR | ||||||||||||||||||||
| 48 | 57 | 74g | 65i | 54 | |||||||||||||||||||||
| ACR50 (% pacientov) | |||||||||||||||||||||||||
| 12a/14b | 28 | 52g | 15 | 42g | 15 | 38g | 15 | 45g,h | 29 | 12 | 34g | ||||||||||||||
| 24c/26d | 33 | 60e | 21 | 54g,h | 42 | ||||||||||||||||||||
| 48 | 43 | 63g | 49i | 40 | |||||||||||||||||||||
| ACR70 (% pacientov) | |||||||||||||||||||||||||
| 12a/14b | 14 | 32g | 3 | 23g | 6 | 21g | 5 | 25g,h | 13 | 7 | 12 | ||||||||||||||
| 24c/26d | 18 | 44g | 10 | 35g,h | 23 | ||||||||||||||||||||
| 48 | 29 | 51g | 36h | 23 | |||||||||||||||||||||
| CDAI ≤ 10 (% pacientov) | |||||||||||||||||||||||||
| 12a/14b | 30 | 46g | 25 | 35 l | 19 | 40e | 16 | 40e,h | 30 | 14 | 32g | ||||||||||||||
| 24c/26d | 38 | 56g | 22 | 53g,h | 38 | ||||||||||||||||||||
| 48 | 43 | 60g | 47h | 34 | |||||||||||||||||||||
Skratky: ACR20 (alebo 50 alebo 70) = zlepšenie podľa Americkej reumatologickej spoločnosti o ≥ 20 % (alebo o ≥ 50 % alebo o ≥ 70 %); ADA = adalimumab; CDAI = index klinickej aktivity ochorenia; CR = klinická remisia; CRP = C-reaktívny proteín, DAS28 = skóre aktivity ochorenia pre 28 kĺbov; IR = pacient s nedostatočnou odpoveďou, LDA = nízka aktivita ochorenia; MTX = metotrexát; PBO = placebo; UPA = upadacitinib a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND b SELECT-MONOTHERAPY c SELECT-EARLY d SELECT-COMPARE e mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo alebo MTX f mnohonásobné porovnávanie/multiplicita p ≤ 0,01 upadacitinib vs. placebo alebo MTX g porovnanie nominálna p ≤ 0,001 upadacitinib vs. placebo alebo MTX h porovnanie nominálna p ≤ 0,001 upadacitinib vs. adalimumab i porovnanie nominálna p ≤ 0,01 upadacitinib vs. adalimumab j porovnanie nominálna p < 0,05 upadacitinib vs adalimumab k porovnanie nominálna p ≤ 0,01 upadacitinib vs. placebo alebo MTX l porovnanie nominálna p ≤ 0,05 upadacitinib vs. MTX Poznámka: Údaje v 48. týždni získané metódou Analýzy kompletného súboru (Full Analysis set, FAS) u randomizovanej skupiny vrátane pacientov bez odpovede | |||||||||||||||||||||||||
Rádiografická odpoveď
Inhibícia progresie štrukturálneho poškodenia kĺbov bola hodnotená pomocou modifikovaného celkového Sharpovho skóre (modified Total Sharp Score, mTSS) a jeho zložiek, skóre erózie a skóre zúženia kĺbnych štrbín v 24./26. týždni a 48. týždni v štúdii SELECT-EARLY a SELECT-COMPARE.
Liečba upadacitinibom 15 mg viedla k významne väčšej inhibícii progresie štrukturálneho poškodenia kĺbov v porovnaní s placebom v kombinácii s MTX v štúdii SELECT-COMPARE a v monoterapii v porovnaní s MTX v štúdii SELECT-EARLY (tabuľka 7). Analýzy skóre erózie a zúženia kĺbnych štrbín boli totožné s celkovým skóre. Podiel pacientov bez rádiografickej progresie (zmena mTSS ≤ 0) bol významne vyšší pri upadacitinibe 15 mg v obidvoch štúdiách. Inhibícia progresie štrukturálneho poškodenia kĺbov bola zachovaná až do 96. týždňa v obidvoch štúdiách u pacientov, ktorí ostali na svojej pôvodne pridelenej liečbe upadacitinibom 15 mg (na základe dostupných výsledkov od 327 pacientov v štúdii SELECT-COMPARE a 238 pacientov v SELECT-EARLY).
Tabuľka 7 Rádiografické zmeny
| Štúdia | SELECT EARLY bez predchádzajúcej liečby MTX | SELECT COMPARE MTX-IR | ||||
| Liečebná skupina | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 mg | |
| Modifikované celkové Sharpovo skóre, priemerná zmena od východiskového stavu | ||||||
| 24.b/26.c týždeň | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Podiel pacientov bez rádiografickej progresied | ||||||
| 24.b/26.c týždeň | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
Skratky: ADA = adalimumab; IR = pacient s nedostatočnou odpoveďou; MTX = metotrexát; PBO = placebo; UPA = upadacitinib a všetky údaje týkajúce sa placeba v 48. týždni boli odvodené pomocou lineárnej extrapolácie b SELECT-EARLY c SELECT-COMPARE d žiadna progresia definovaná ako zmena mTSS ≤ 0 e porovnanie nominálna p≤ 0,001 upadacitinib vs. placebo alebo MTX f mnohonásobné porovnávanie/multiplicita p ≤ 0,01 upadacitinib vs. placebo alebo MTX g mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo alebo MTX | ||||||
Odpoveď súvisiaca s fyzickými funkciami a výsledky vzťahujúce sa ku zdravotnému stavu
Liečba upadacitinibom 15 mg samostatne alebo v kombinácii s csDMARD viedla k významne väčšiemu zlepšeniu fyzických funkcií v porovnaní so všetkými porovnávanými liekmi, merané pomocou HAQ-DI (pozri tabuľku 8). Zlepšenie HAQ-DI sa udržalo počas 3 rokov u pacientov, ktorí ostali na svojej pôvodne pridelenej liečbe upadacitinibom 15 mg na základe dostupných výsledkov zo štúdií SELECT COMPARE a SELECT EARLY.
Tabuľka 8 Priemerná zmena HAQ-DI oproti východiskovému stavua,b
| Štúdia | SELECT EARLY bez predchádzajúcej liečby MTX | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND BIO-IR | ||||||
| Liečebná skupina | MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
| Skóre na začiatku, priemer | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| 12.c/14.d týždeň | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0,6g,i | -0,5 | -0,2 | -0,4g |
| 24.e/26.f týždeň | -0,6 | -0,9g | -0,3 | -0,7h,i | -0,6 | ||||||
Skratky: ADA = adalimumab; HAQ-DI = index postihnutia na základe dotazníka hodnotiaceho zdravotný stav a index funkčnej neschopnosti; IR = pacient s nedostatočnou odpoveďou; MTX = metotrexát; PBO = placebo; UPA = upadacitinib a Uvedené údaje predstavujú priemerné hodnoty b Index postihnutia na základe dotazníka hodnotiaceho zdravotný stav a index funkčnej neschopnosti: 0 = najlepší, 3 = najhorší; 20 otázok; 8 kategórií: obliekanie a starostlivosť o seba, vstávanie, stravovanie, chôdza, hygiena, dosah, stisk a aktivity. | |||||||||||
c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND d SELECT-MONOTHERAPY
e SELECT-EARLY
f SELECT-COMPARE
g mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo alebo MTX h porovnanie nominálna p ≤ 0,001 upadacitinib vs. placebo alebo MTX
i porovnanie nominálna p ≤ 0,01 upadacitinib vs. adalimumab
V štúdiách SELECT-MONOTHERAPY, SELECT-NEXT a SELECT-COMPARE viedla liečba upadacitinibom 15 mg k významne väčšiemu zlepšeniu v priemernom trvaní rannej stuhnutosti kĺbov v porovnaní s placebom alebo MTX.
V klinických štúdiách vykazovali pacienti liečení upadacitinibom významné zlepšenie v pacientmi hlásenej kvalite života, ktorá bola meraná pomocou Stručného formulára (36) prieskumu zdravia (SF-36) v súhrne fyzických zložiek v porovnaní s placebom a MTX. Okrem toho vykazovali pacienti liečení upadacitinibom významné zlepšenie, ktoré bolo hodnotené Funkčným hodnotením skóre liečby chronických ochorení – skóre únavy (FACIT-F) v porovnaní s placebom.
Psoriatická artritída
Účinnosť a bezpečnosť upadacitinibu 15 mg jedenkrát denne boli hodnotené v dvoch randomizovaných, dvojito zaslepených, multicentrických, placebom kontrolovaných štúdiách fázy 3 u pacientov vo veku 18 rokov alebo starších so stredne ťažkou až ťažkou aktívnou psoriatickou artritídou. Všetci pacienti mali podľa klasifikačných kritérií pre psoriatickú artritídu (Classification Criteria for Psoriatic Arthritis, CASPAR) aktívnu psoriatickú artritídu minimálne 6 mesiacov, minimálne 3 bolestivé kĺby a minimálne 3 opuchnuté kĺby a aktívnu ložiskovú psoriázu alebo ložiskovú psoriázu v anamnéze. Pri obidvoch štúdiách bol primárnym cieľovým ukazovateľom podiel pacientov, ktorí dosiahli odpoveď ACR20 v 12. týždni.
SELECT-PsA 1 bola 24-týždňová štúdia, ktorá skúmala 1705 pacientov s nedostatočnou odpoveďou alebo intoleranciou na aspoň jedno nebiologické DMARD. Na začiatku 1393 (82 %) pacientov používalo súbežne minimálne jedno nebiologické DMARD; 1084 (64 %) pacientov užívalo súbežne iba MTX a 311 (18 %) pacientov bolo liečených v monoterapii. Pacienti užívali upadacitinib 15 mg alebo 30 mg jedenkrát denne, adalimumab alebo placebo. V 24. týždni všetci pacienti randomizovaní do skupiny s placebom prešli zaslepenou metódou na upadacitinib 15 mg alebo 30 mg jedenkrát denne. SELECT-PsA 1 zahŕňala dlhodobé predĺženie až do 5 rokov.
SELECT-PsA 2 bola 24-týždňová štúdia, ktorá skúmala 642 pacientov s nedostatočnou odpoveďou alebo intoleranciou na aspoň jedno biologické DMARD. Na začiatku 296 (46 %) pacientov používalo súbežne minimálne jedno nebiologické DMARD; 222 (35 %) pacientov dostávalo súbežne iba MTX a 345 (54 %) pacientov bolo liečených monoterapiou. Pacienti užívali upadacitinib 15 mg alebo 30 mg jedenkrát denne alebo placebo. V 24. týždni všetci pacienti randomizovaní do skupiny s placebom prešli zaslepenou metódou na upadacitinib 15 mg alebo 30 mg jedenkrát denne. SELECT-PsA 2 zahŕňala dlhodobé predĺženie až do 3 rokov.
Klinická odpoveď
V oboch štúdiách dosiahol štatisticky významne väčší podiel pacientov liečených upadacitinibom 15 mg odpoveď ACR20 v porovnaní s placebom v 12. týždni (tabuľka 9). Nástup účinku bol rýchly vo všetkých sledovaných parametroch s väčšou odpoveďou pozorovanou už v 2. týždni pre ACR20.
Liečba upadacitinibom 15 mg viedla k zlepšeniam v jednotlivých zložkách ACR vrátane počtu citlivých/bolestivých a opuchnutých kĺbov, celkového hodnotenia pacientom a lekárom, HAQ-DI, hodnotenia bolesti a hsCRP v porovnaní s placebom.
V štúdii SELECT-PsA 1 dosiahol upadacitinib 15 mg neinferioritu v porovnaní s adalimumabom v pomere pacientov, ktorí dosiahli odpoveď ACR20 v 12. týždni. Superioritu voči adalimumabu však nebolo možné preukázať.
V obidvoch štúdiách boli pozorované v primárnych a kľúčových sekundárnych cieľových ukazovateľoch konzistentné odpovede pri upadacitinibe samostatne alebo v kombinácii s metotrexátom.
Účinnosť upadacitinibu 15 mg bola preukázaná bez ohľadu na hodnotené podskupiny vrátane východiskového BMI, východiskového hsCRP a počtu predchádzajúcich nebiologických DMARD (≤ 1 alebo > 1).
Tabuľka 9 Klinická odpoveď v štúdiách SELECT-PsA 1 a SELECT-PsA 2
| Štúdia | SELECT-PsA 1 nebiologické DMARD-IR | SELECT-PsA 2 bDMARD-IR | |||||||
| Liečebná skupina | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg | ||||
| N | 423 | 429 | 429 | 212 | 211 | ||||
| ACR20, % pacientov (95 % CI) | |||||||||
| 36 (32; 41) | 71 (66; 75)f | 65 (61; 70) | 24 (18; 30) | 57 (50; 64) | ||||
Rozdiel v porovnaní s placebom (95 % CI) | 35 (28; 41)d,e | - | 33 (24, 42)d,e | ||||||
| 45 (40; 50) | 73 (69; 78) | 67 (63; 72) | 20 (15; 26) | 59 (53; 66) | ||||
| 74 (70; 79) | 69 (64; 73) | 60 (53; 66) | ||||||
| ACR50, % pacientov (95 % CI) | |||||||||
| 13 (10; 17) | 38 (33; 42) | 38 (33; 42) | 5 (2; 8) | 32 (26; 38) | ||||
| 19 (15; 23) | 52 (48; 57) | 44 (40; 49) | 9 (6; 13) | 38 (32; 45) | ||||
| 60 (55; 64) | 51 (47; 56) | 41 (34; 47) | ||||||
| ACR70, % pacientov (95 % CI) | |||||||||
| 2 (1; 4) | 16 (12; 19) | 14 (11; 17) | 1 (0; 1) | 9 (5; 12) | ||||
| 5 (3; 7) | 29 (24; 33) | 23 (19; 27) | 1 (0; 2) | 19 (14; 25) | ||||
| 41 (36; 45) | 31 (27; 36) | 24 (18; 30) | ||||||
| MDA, % pacientov (95 % CI) | |||||||||
| 6 (4; 9) | 25 (21; 29) | 25 (21; 29) | 4 (2; 7) | 17 (12; 22) | ||||
| 12 (9; 15) | 37 (32; 41)e | 33 (29; 38) | 3 (1; 5) | 25 (19; 31)e | ||||
| 45 (40; 50) | 40 (35; 44) | 29 (23; 36) | ||||||
| Hodnotenie entezitídy (LEI = 0), % pacientov (95 % CI)a | |||||||||
| 33 (27; 39) | 47 (42; 53) | 47 (41; 53) | 20 (14; 27) | 39 (31; 47) | ||||
| 32 (27; 39) | 54 (48; 60)e | 47 (42; 53) | 15 (9; 21) | 43 (34; 51) | ||||
| 59 (53; 65) | 54 (48; 60) | 43 (34; 51) | ||||||
| Hodnotenie daktylitídy (LEI = 0), % pacientov (95 % CI)a | |||||||||
| 42 (33; 51) | 74 (66; 81) | 72 (64; 80) | 36 (24; 48) | 64 (51; 76) | ||||
| 40 (31; 48) | 77 (69; 84) | 74 (66; 82) | 28 (17; 39) | 58 (45; 71) | ||||
| 75 (68; 82) | 74 (66; 82) | 51 (38; 64) | ||||||
| PASI75, % pacientov (95 % CI)c | |||||||||
| 21 (16; 27) | 63 (56; 69)e | 53 (46; 60) | 16 (10; 22) | 52 (44; 61)e | ||||
| 27 (21; 33) | 64 (58; 70) | 59 (52; 65) | 19 (12; 26) | 54 (45; 62) | ||||
| 65 (59; 72) | 61 (55; 68) | 52 (44; 61) | ||||||
| PASI90, % pacientov (95 % CI)c | |||||||||
| 12 (8; 17) | 38 (32; 45) | 39 (32; 45) | 8 (4; 13) | 35 (26; 43) | ||||
| 17 (12; 22) | 42 (35; 48) | 45 (38; 52) | 7 (3; 11) | 36 (28; 44) | ||||
| 49 (42; 56) | 47 (40; 54) | 41 (32; 49) | ||||||
Štúdia SELECT-PsA 1
nebiologické DMARD-IR
SELECT-PsA 2 bDMARD-IR
Skratky: ACR20 (alebo 50 alebo 70) ≥ 20 % (alebo ≥ 50 % alebo ≥ 70 %) zlepšenie podľa Americkej akadémie reumatológie, ADA = adalimumab; bDMARD = biologické chorobu modifikujúce antireumatikum; IR = pacient s nedostatočnou odpoveďou; MDA = minimálna aktivita ochorenia (minimal disease activity); PASI75 (alebo 90) = ≥ 75 % (alebo ≥ 90 %) zlepšenie oblasti psoriázy a indexu závažnosti; PBO = placebo; UPA = upadacitinib Pacienti, ktorí prerušili randomizovanú liečbu alebo u ktorých chýbali údaje v týždni hodnotenia, boli v analýzach hodnotení ako neodpovedajúci na liečbu. Pokiaľ ide o MDA, hodnotenie entezitídy a daktylitídy v 24./56. týždni, jedinci, ktorým bola podaná záchranná liečba v 16. týždni boli v analýzach hodnotení ako neodpovedajúci na liečbu.
a U pacientov s východiskovou entezitídou (n = 241, 270 resp. 265 pre SELECT-PsA 1 a n = 144 resp. 133 pre SELECT-PsA 2)
b U pacientov s východiskovou daktylitídou (n = 126, 136 resp. 127 pre SELECT-PsA 1 a n = 64 resp. 55 pre SELECT-PsA 2)
c U pacientov s východiskovou hodnotou psoriázy BSA ≥ 3 % (n = 211, 214 resp. 211 pre SELECT-PsA 1 a n = 131 resp. 130 pre SELECT-PsA 2)
d primárny cieľový ukazovateľ
e mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo f mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. adalimumab (test neinferiority)
Rádiografická odpoveď
V štúdii SELECT-PsA 1 sa inhibícia progresie štrukturálneho poškodenia hodnotila rádiograficky a vyjadrila sa ako zmena oproti východiskovej hodnote v modifikovanom celkovom Sharpovom skóre (mTSS) a jeho zložkách, skóre erózie a skóre zúženia kĺbnych štrbín v 24. týždni.
Liečba upadacitinibom 15 mg viedla v 24. týždni k štatisticky významne väčšej inhibícii progresie štrukturálneho poškodenia kĺbov v porovnaní s placebom (tabuľka 10). Skóre erózie a skóre zúženia kĺbnych štrbín boli v súlade s celkovým skóre. Podiel pacientov bez rádiografickej progresie (zmena mTSS ≤ 0,5) bol v 24. týždni vyšší pri upadacitinibe 15 mg v porovnaní s placebom.
Tabuľka 10 Rádiografické zmeny v SELECT-PsA 1
| Liečebná skupina | PBO | UPA 15 mg | ADA 40 mg |
| Modifikované celkové Sharpovo skóre, priemerná zmena oproti východiskovému stavu (95 % CI) | |||
| 0,25 (0,13; 0,36) | -0,04 (-0,16; 0,07)c | 0,01 (-0,11; 0,13) |
| 0,44 (0,29; 0,59) | -0,05 (-0,20; 0,09) | -0,06 (-0,20; 0,09) |
| Podiel pacientov bez rádiografickej progresieb, % (95 % CI) | |||
| 92 (89; 95) | 96 (94; 98) | 95 (93; 97) |
| 89 (86; 92) | 97 (96; 99) | 94 (92; 97) |
Skratky: ADA = adalimumab; PBO = placebo; UPA = upadacitinib a Všetky údaje týkajúce sa placeba v 56. týždni odvodené pomocou lineárnej extrapolácie b Bez progresie definované ako zmena mTSS ≤ 0,5 c mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo | |||
Odpoveď súvisiaca s fyzickými funkciami a výsledky vzťahujúce sa ku zdravotnému stavu
V štúdii SELECT-PsA 1 vykazovali pacienti liečení upadacitinibom 15 mg štatisticky významné zlepšenie fyzických funkcií oproti východiskovej hodnote na základe hodnotenia pomocou HAQ-DI v 12. týždni (-0,42 [95 % CI: -0,47; -0,37]) v porovnaní s placebom (-0,14 [95 % CI: -0,18; -0,09]);
zlepšenie u pacientov liečených adalimumabom predstavovalo -0,34 (95 % CI: -0,38; -0,29). V štúdii SELECT-PsA 2 vykazovali pacienti liečení upadacitinibom 15 mg štatisticky významné zlepšenie oproti východiskovej hodnote v dotazníku HAQ-DI v 12. týždni (-0,30 [95 % CI: -0,37; -0,24]) v porovnaní s placebom (-0,10 [95 % CI: -0,16; -0,03]). V oboch štúdiách sa zlepšenie fyzických funkcií udržalo do 56. týždňa.
Kvalita života súvisiaca so zdravím bola hodnotená pomocou SF-36v2. V obidvoch štúdiách došlo v 12. týždni u pacientov, ktorí užívali upadacitinib 15 mg k štatisticky významnému väčšiemu zlepšeniu skóre súhrnu fyzických zložiek oproti východiskovej hodnote v porovnaní s placebom. V oboch štúdiách sa zlepšenia oproti východiskovej hodnote udržali do 56. týždňa.
U pacientov, ktorí užívali upadacitinib 15 mg, došlo v 12. týždni k štatisticky významnému zlepšeniu z hľadiska únavy oproti východiskovej hodnote, a to na základe merania skóre FACIT-F, v porovnaní s placebom v obidvoch štúdiách. V oboch štúdiách sa zlepšenia oproti východiskovej hodnote udržali do 56. týždňa.
Na začiatku bola psoriatická spondylitída hlásená u 31 % pacientov v štúdii SELECT-PsA 1 a u 34 % pacientov v štúdii SELECT-PsA 2. U pacientov so psoriatickou spondylitídou, ktorí sa liečili upadacitinibom v dávke 15 mg, došlo v 24. týždni k zlepšeniu skóre BASDAI (Bath Ankylosing Spondylitis Disease Activity Index, Bathov index aktivity ankylozujúcej spondylitídy) oproti východiskovej hodnote v porovnaní s placebom. V oboch štúdiách sa zlepšenia oproti východiskovej hodnote udržali do 56. týždňa.
Axiálna spondyloartritída
Axiálna spondyloartritída bez rádiografického dôkazu
Účinnosť a bezpečnosť upadacitinibu 15 mg jedenkrát denne sa hodnotili v randomizovanej, dvojito zaslepenej, multicentrickej, placebom kontrolovanej štúdii u pacientov vo veku 18 rokov alebo starších s aktívnou axiálnou spondyloartritídou bez rádiografického dôkazu. Štúdia SELECT-AXIS 2 (nr-axSpA) predstavovala 52-týždňové, placebom kontrolované skúšanie u 314 pacientov s aktívnou axiálnou spondyloartritídou bez rádiografického dôkazu s nedostatočnou odpoveďou na minimálne dva nesteroidné protizápalové lieky (NSAID) alebo s intoleranciou alebo kontraindikáciou NSAID. Pacienti museli mať objektívne príznaky zápalu indikované zvýšeným C-reaktívnym proteínom (CRP) (definované ako > horná hranica normálu) a/alebo sakroiliitídy na základe vyšetrenia magnetickou rezonanciou (MRI) a žiadny definitívny rádiografický dôkaz štrukturálneho poškodenia sakroiliakálnych kĺbov. Pacienti mali pri skríningu a návštevách na stanovenie východiskového stavu aktívne ochorenie, na základe skóre podľa Bathovho indexu aktivity ankylozujúcej spondylitídy (BASDAI) ≥ 4 a skóre v hodnotení celkovej bolesti chrbta pacientom ≥ 4 na číselnej hodnotiacej stupnici (NRS) 0 – 10. Pacienti mali vo východiskovom stave príznaky axiálnej spondyloartritídy bez rádiografického dôkazu v priemere 9,1 roka a 29,1 % pacienta súbežne používalo csDMARD. 32,9 % pacienta malo nedostatočnú odpoveď alebo intoleranciu na liečbu bDMARD. Pacienti užívali upadacitinib 15 mg jedenkrát denne alebo placebo. V 52. týždni všetci pacienti randomizovaní do skupiny s placebom prešli na upadacitinib 15 mg jedenkrát denne. Primárnym cieľovým ukazovateľom bol podiel pacientov, ktorí v 14. týždni dosiahli odpoveď ASAS40 podľa hodnotenia Medzinárodnej spoločnosti pre spondyloartritídu (Assessment of SpondyloArthritis international Society, ASAS). Súčasťou štúdie bolo dlhodobé predĺženie až do 2 rokov. Z pacientov, ktorí boli na začiatku randomizovaní na upadacitinib, 75 % (117/156) pokračovalo v štúdii SELECT-AXIS 2 (nr-axSpA) v liečbe počas 2 rokov.
Klinická odpoveď
V štúdii SELECT-AXIS 2 (nr-axSpA) dosiahol významne väčší podiel pacientov liečených upadacitinibom 15 mg odpoveď ASAS40 v porovnaní s placebom v 14. týždni (tabuľka 11). Číselný rozdiel medzi liečebnými skupinami bol pozorovaný vo všetkých časových bodoch od 2. týždňa až do
- 14. týždňa.
Liečba upadacitinibom 15 mg viedla v porovnaní s placebom v 14. týždni k zlepšeniu jednotlivých zložiek ASAS (celkové hodnotenie aktivity ochorenia pacientom, hodnotenie celkovej bolesti chrbta, zápalu a funkcie) a ďalších parametrov aktivity ochorenia vrátane hsCRP.
Účinnosť upadacitinibu 15 mg bola preukázaná vo všetkých podskupinách vrátane pohlavia, východiskového BMI, trvania príznakov axiálnej spondyloartritídy bez rádiografického dôkazu, východiskovej hodnoty hsCRP, MRI sakroiliitídy a predchádzajúceho použitia bDMARD.
Tabuľka 11 Klinická odpoveď v SELECT-AXIS 2 (nr-axSpA)
| Liečebná skupina | PBO | UPA 15 mg |
| N | 157 | 156 |
| ASAS40, % pacientov (95 % CI)a | ||
| 22,5 (16,0; 29,1) | 44,9 (37,1; 52,7) |
| Rozdiel v porovnaní s placebom (95 % CI) | 22,2 (12,1; 32,3)b | |
| 42,7 (34,9; 50,4) | 62,8 (55,2; 70,4)d |
| ASAS20, % pacientov (95 % CI)a | ||
| 43,8 (36,0; 51,5) | 66,7 (59,3; 74,1)b |
| ASAS čiastočná remisia, % pacientov (95 % CI) | ||
| 7,6 (3,5; 11,8) | 18,6 (12,5; 24,7)c |
| BASDAI 50, % pacientov (95 % CI) | ||
| 22,1 (15,5; 28,6) | 42,3 (34,6; 50,1)b |
| Zmena oproti východiskovej hodnote v ASDAS-CRP (95 % CI) | ||
| -0,71 (-0,85; -0,56) | -1,36 (-1,50; -1,21)b |
| ASDAS neaktívne ochorenie, % pacientov (95 % CI) | ||
| 5,2 (1,7; 8,7) | 14,1 (8,6; 19,6)c |
| ASDAS nízka aktivita ochorenia, % pacientov (95 % CI) | ||
| 18,3 (12,2; 24,4) | 42,3 (34,6; 50,1)b |
Skratky: ASAS20 (alebo ASAS40) = ≥ 20 % (alebo ≥ 40 %) zlepšenie v hodnotení podľa Medzinárodnej spoločnosti pre spondyloartritídu; ASDAS-CRP = Skóre aktivity ankylozujúcej spondylitídy C-reaktívny proteín; BASDAI = Bathov index aktivity ankylozujúcej spondylitídy; PBO = placebo; UPA = upadacitinib a Odpoveď ASAS20 (ASAS40) je definovaná ako ≥ 20 % (≥ 40 %) zlepšenie a absolútne zlepšenie oproti východiskovej hodnote o ≥ 1 jednotku (≥ 2 jednotky) (rozmedzie 0 až 10) v ≥ 3 zo 4 domén (celkové hodnotenie pacienta, celková bolesť chrbta, funkcia a zápal) a žiadne zhoršenie potenciálnej zvyšnej domény (definované ako zhoršenie ≥ 20 % a ≥ 1 jednotka pre ASAS20 alebo definované ako zhoršenie > 0 jednotiek v prípade ASAS40). b mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo c mnohonásobné porovnávanie/multiplicita p ≤ 0,01 upadacitinib vs. placebo d Nominálne p ≤ 0,001 pre porovnanie upadacitinib vs placebo, podľa vopred špecifikovanej sekvencie skúšania kontrolovanej na multiplicitu Pri binárnych cieľových ukazovateľoch sú výsledky hodnotené metódou imputácie pacientov bez odpovede v spojitosti s viacnásobnou imputáciou. Pri kontinuálnych cieľových ukazovateľoch sú výsledky založené na priemernej zmene oproti východiskovému stavu, stanovené metódou najmenších štvorcov pomocou zmiešaných modelov pre opakované merania | ||
Na základe hodnotenia cieľových ukazovateľov uvedených v tabuľke 11 sa udržala účinnosť počas 2 rokov.
Odpoveď súvisiaca s fyzickými funkciami a výsledky súvisiace so zdravím
Pacienti liečení upadacitinibom 15 mg preukázali významné zlepšenie fyzických funkcií oproti východiskovému stavu v porovnaní s placebom v rámci hodnotenia pomocou BASFI v 14. týždni.
Pacienti liečení upadacitinibom 15 mg preukázali významné zlepšenia celkovej bolesti chrbta a nočnej bolesti chrbta v porovnaní s placebom v 14. týždni.
Pacienti liečení upadacitinibom 15 mg preukázali významné zlepšenia kvality života súvisiacej so zdravím a celkového zdravia v porovnaní s placebom v rámci hodnotenia podľa ASQoL, resp. indexu zdravia ASAS v 14. týždni.
Zlepšenie BASFI, celkovej a nočnej bolesti chrbta, ASQoL a indexu zdravia ASAS sa udržali počas 2 rokov.
Objektívne meranie zápalovej aktivity
Príznaky zápalu sa hodnotili pomocou MRI a vyjadrovali sa ako zmena oproti východiskovému stavu v skóre Kanadského konzorcia pre výskum spondyloartritídy (Spondyloarthritis Research Consortium of Canada, SPARCC) pre sakroiliakálne kĺby. V 14. týždni bolo pozorované významné zlepšenie zápalových príznakov na sakroiliakálnych kĺboch u pacientov liečených upadacitinibom 15 mg v porovnaní s placebom. Zlepšenie zápalu hodnotené pomocou MRI sa udržalo počas 2 rokov.
Ankylozujúca spondylitída (AS, rádiografická axiálna spondyloartritída)
Účinnosť a bezpečnosť upadacitinibu 15 mg jedenkrát denne sa hodnotili v dvoch randomizovaných, dvojito zaslepených, multicentrických, placebom kontrolovaných štúdiách u pacientov vo veku 18 rokov alebo starších s aktívnou ankylozujúcou spondylitídou na základe skóre podľa Bathovho indexu aktivity ankylozujúcej spondylitídy (Bath Ankylosing Spondylitis Disease Activity Index, BASDAI) ≥ 4 a skóre v hodnotení celkovej bolesti chrbta pacientom ≥ 4. Obe štúdie zahŕňali dlhodobé predĺženie až do 2 rokov.
Štúdia SELECT-AXIS 1 predstavovala 14-týždňové, placebom kontrolované skúšanie u 187 pacientov s ankylozujúcou spondylitídou s nedostatočnou odpoveďou na minimálne dva NSAID alebo s intoleranciou alebo kontraindikáciou NSAID bez predchádzajúcej liečby biologickými DMARD. Pacienti mali vo východiskovom stave príznaky ankylozujúcej spondylitídy v priemere 14,4 rokov a približne 16 % pacientov súbežne používalo csDMARD. Pacienti užívali upadacitinib 15 mg jedenkrát denne alebo placebo. V 14. týždni všetci pacienti randomizovaní do skupiny s placebom prešli na upadacitinib 15 mg jedenkrát denne. Primárnym cieľovým ukazovateľom bol podiel pacientov, ktorí v 14. týždni dosiahli odpoveď ASAS40 podľa hodnotenia Medzinárodnej spoločnosti pre spondyloartritídu (ASAS).
Štúdia SELECT-AXIS 2 (AS) predstavovala 14-týždňové, placebom kontrolované skúšanie u 420 pacientov s ankylozujúcou spondylitídou s predchádzajúcou expozíciou bDMARD (77,4 % pacientov malo nedostatočnú účinnosť na inhibítor TNF alebo inhibítor interleukínu-17 (IL-17i); 30,2 % pacienta malo intoleranciu; 12,9 % pacienta malo predchádzajúcu expozíciu ale nie nedostatočnú účinnosť na dva bDMARD). Pacienti mali vo východiskovom stave príznaky ankylozujúcej spondylitídy v priemere 12,8 roka a približne 31 % pacientov bolo na súbežnej liečbe použitím csDMARD. Pacienti užívali upadacitinib 15 mg jedenkrát denne alebo placebo. V 14. týždni všetci pacienti randomizovaní do skupiny s placebom prešli na upadacitinib 15 mg jedenkrát denne. Primárnym cieľovým ukazovateľom bol podiel pacientov, ktorí v 14. týždni dosiahli odpoveď ASAS40 podľa hodnotenia Medzinárodnej spoločnosti pre spondyloartritídu (ASAS). Z pacientov, ktorí boli pôvodne randomizovaní na upadacitinib, pokračovalo 72 % (67/93) v štúdii SELECT-AXIS 1 a 77 % (163/211) v štúdii SELECT-AXIS 2 (AS) v liečbe počas 2 rokov.
Klinická odpoveď
V oboch štúdiách dosiahol významne väčší podiel pacientov liečených upadacitinibom 15 mg odpoveď ASAS40 v porovnaní s placebom v 14. týždni (tabuľka 12). Číselný rozdiel medzi liečebnými skupinami bol pozorovaný od 2. týždňa v štúdii SELECT-AXIS a od 4. týždňa v štúdii SELECT-AXIS 2 (AS) podľa ASAS40.
Liečba upadacitinibom 15 mg viedla v porovnaní s placebom v 14. týždni k zlepšeniu jednotlivých zložiek ASAS (celkové hodnotenie aktivity ochorenia pacientom, hodnotenie celkovej bolesti chrbta, zápalu a funkcie) a ďalších parametrov aktivity ochorenia vrátane hsCRP.
Účinnosť upadacitinibu 15 mg bola preukázaná bez ohľadu na hodnotené podskupiny vrátane pohlavia, východiskového BMI, trvania príznakov AS, východiskovej hodnoty hsCRP a predchádzajúceho použitia bDMARD.
Tabuľka 12 Klinická odpoveď
| Štúdia | SELECT-AXIS 1 bez predchádzajúcej liečby bDMARD | SELECT-AXIS 2 (AS) bDMARD-IR | ||
| Liečebná skupina | PBO | UPA 15 mg | PBO | UPA 15 mg |
| N | 94 | 93 | 209 | 211 |
| ASAS40, % pacientov (95 % CI)a,b | ||||
| 25,5 (16,7; 34,3) | 51,6 (41,5; 61,8) | 18,2 (13,0; 23,4) | 44,5 (37,8; 51,3) |
| Rozdiel v porovnaní s placebom (95 % CI) | 26,1 (12,6; 39,5)c | 26,4 (17,9; 34,9) | ||
| ASAS20, % pacientov (95 % CI)a | ||||
| 40,4 (30,5; 50,3) | 64,5 (54,8; 74,2)e | 38,3 (31,7; 44,9) | 65,4 (59,0; 71,8)c |
| ASAS čiastočná remisia, % pacientov (95 % CI) | ||||
| 1,1 (0,0; 3,1) | 19,4 (11,3; 27,4)c | 4,3 (1,6; 7,1) | 17,5 (12,4; 22,7)c |
| BASDAI 50, % pacientov (95 % CI) | ||||
| 23,4 (14,8; 32,0) | 45,2 (35,0; 55,3)d | 16,7 (11,7; 21,8) | 43,1 (36,4; 49,8)c |
| Zmena oproti východiskovej hodnote v ASDAS-CRP (95% CI) | ||||
| -0,54 (-0,71; -0,37) | -1,45 (-1,62; -1,28)c | -0,49 (-0,62; -0,37) | -1,52 (-1,64; -1,39)c |
| ASDAS neaktívne ochorenie, % pacientov (95 % CI) | ||||
| 0 | 16,1 (8,7; 23,6)e | 1,9 (0,1; 3,8) | 12,8 (8,3; 17,3)c |
| ASDAS nízka aktivita ochorenia, % pacientov (95 % CI) | ||||
| 10,6 (4,4; 16,9) | 49,5 (39,3; 59,6)f | 10,1 (6,0; 14,2) | 44,1 (37,4; 50,8)c |
| ASDAS významné zlepšenie, % pacientov (95 % CI) | ||||
| 5,3 (0,8; 9,9) | 32,3 (22,8; 41,8)e | 4,8 (1,9; 7,7) | 30,3 (24,1; 36,5)e |
a Odpoveď ASAS20 (ASAS40) je definovaná ako ≥ 20 % (≥ 40 %) zlepšenie a absolútne zlepšenie oproti východiskovej hodnote o ≥ 1 (≥ 2) jednotku (jednotky) (rozmedzie 0 až 10) v ≥ 3 zo 4 domén (celkové hodnotenie pacienta, celková bolesť chrbta, funkcia a zápal) a žiadne zhoršenie potenciálnej zvyšnej domény (definované ako zhoršenie ≥ 20 % a ≥ 1 jednotka pre ASAS20 alebo definované ako zhoršenie > 0 jednotiek v prípade ASAS40). b primárny cieľový ukazovateľ c mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo d mnohonásobné porovnávanie/multiplicita p ≤ 0,01 upadacitinib vs. placebo e porovnanie bez kontroly multiplicity f post-hoc analýza pre štúdiu SELECT-AXIS 1, bez kontroly multiplicity Pri binárnych cieľových ukazovateľoch boli výsledky v 14. týždni hodnotené metódou imputácie pacientov bez odpovede (štúdia SELECT-AXIS 1) a metódou imputácie pacientov bez odpovede v spojení s metódou viacnásobnej imputácie (štúdia SELECT-AXIS 2 [AS]). Pri kontinuálnych cieľových ukazovateľoch sú výsledky v 14. týždni založené na priemernej zmene oproti východiskovému stavu, stanovené metódou najmenších štvorcov pomocou zmiešaných modelov pre opakované merania. | ||||
Na základe hodnotenia cieľových ukazovateľov uvedených v tabuľke 12 sa v oboch štúdiách udržala účinnosť počas 2 rokov.
Odpoveď súvisiaca s fyzickými funkciami a výsledky súvisiace so zdravím
Pacienti liečení upadacitinibom 15 mg preukázali v oboch štúdiách významné zlepšenie fyzických funkcií oproti východiskovému stavu v porovnaní s placebom v rámci hodnotenia pomocou zmeny
Bathovho indexu aktivity ankylozujúcej spondylitídy (Bath Ankylosing Spondylitis Functional Index, BASFI) v 14. týždni. Zlepšenie BASFI sa udržalo počas 2 rokov.
V štúdii SELECT-AXIS 2 (AS) pacienti liečení upadacitinibom 15 mg preukázali významné zlepšenia celkovej bolesti chrbta a nočnej bolesti chrbta v porovnaní s placebom v 14. týždni. Zlepšenie celkovej bolesti chrbta a nočnej bolesti chrbta sa udržalo počas 2 rokov.
V štúdii SELECT-AXIS 2 (AS) pacienti liečení upadacitinibom 15 mg preukázali významné zlepšenia kvality života súvisiacej so zdravím a celkového zdravia v porovnaní s placebom v rámci hodnotenia podľa ASQoL, resp. indexu zdravia ASAS v 14. týždni. Zlepšenie ASQoL a indexu zdravia ASAS sa udržalo počas 2 rokov.
Entezitída
V štúdii SELECT-AXIS 2 (AS), pacienti s existujúcou entezitídou (n = 310) liečení upadacitinibom 15 mg preukázali významné zlepšenie entezitídy v porovnaní s placebom v rámci merania zmeny Maastrichtského skóre ankylozujúcej spondylitídy a entezitídy (Maastrich Ankylosing Spondylitis Enthsitis Score, MASES) v porovnaní s východiskovým stavom v 14. týždni. Zlepšenie entezitídy sa udržalo počas 2 rokov.
Mobilita chrbtice
V štúdii SELECT-AXIS 2 (AS), pacienti liečení upadacitinibom 15 mg preukázali významné zlepšenie mobility chrbtice v porovnaní s placebom v rámci merania zmeny Bathovho indexu aktivity ankylozujúcej spondylitídy (Bath Ankylosing Spondylitis Functional Index, BASFI) v porovnaní s východiskovým stavom v 14. týždni. Zlepšenie BASMI sa udržalo počas 2 rokov.
Objektívne meranie zápalovej aktivity
Príznaky zápalu sa hodnotili pomocou MRI a vyjadrovali sa ako zmena oproti východiskovému stavu v skóre SPARCC pre chrbticu. V oboch štúdiách bolo v 14. týždni pozorované významné zlepšenie zápalových príznakov na chrbtici u pacientov liečených upadacitinibom 15 mg v porovnaní s placebom. Zlepšenie zápalovej aktivity hodnotené MRI sa udržalo počas 2 rokov.
Obrovskobunková arteritída
Účinnosť a bezpečnosť upadacitinibu 15 mg jedenkrát denne boli hodnotené v randomizovanej, dvojito zaslepenej, multicentrickej, placebom kontrolovanej štúdii SELECT-GCA fázy 3 u pacientov vo veku 50 rokov a starších s novým nástupom alebo relapsom obrovskobunkovej arteritídy. SELECT-GCA (obdobie 1) bola 52-týždňová štúdia, v ktorej bolo 428 pacientov randomizovaných v pomere 2 : 1 : 1 na upadacitinib 15 mg, upadacitinib 7,5 mg alebo placebo. Všetci pacienti dostávali sprievodnú liečbu kortikosteroidmi (prednizón alebo prednizolón). Skupiny liečené upadacitinibom mali vopred špecifikovaný režim postupného znižovania dávky kortikosteroidov s cieľom dosiahnuť 0 mg do 26. týždňa. Skupina liečená placebom mala vopred špecifikovaný režim postupného znižovania dávky kortikosteroidov s cieľom dosiahnuť 0 mg do 52. týždňa. Primárnym cieľovým ukazovateľom bol podiel pacientov, ktorí dosiahli trvalú remisiu v 52. týždni, definovanú neprítomnosťou prejavov a príznakov obrovskobunkovej arteritídy od 12. do 52. týždňa a dodržaním protokolom definovaného režimu postupného znižovania dávky kortikosteroidov. Pacienti, ktorí predčasne prerušili liečbu v štúdii (upadacitinib alebo placebo) alebo u ktorých chýbalo hodnotenie, boli klasifikovaní ako pacienti, ktorí neodpovedali na liečbu. Súčasťou štúdie bolo 52 týždňové zaslepené predĺženie (obdobie 2), čím sa celkové trvanie štúdie predĺžilo až na 2 roky.
Klinická odpoveď
Upadacitinib 15 mg a 26-týždňové postupné znižovanie dávky kortikosteroidov preukázali superioritu pri dosiahnutí pretvávajúcej remisie bez kortikosteroidov v 52. týždni v porovnaní s placebom a 52-týždňovým postupným znižovaním dávky kortikosteroidov (tabuľka 13). Výsledky pre každú
zložku pretrvávajúcej remisie a pretrvávajúcej úplnej remisie v 52. týždni boli konzistentné s výsledkami zložených cieľových ukazovateľov. Pre pretvávajúcu remisiu v 52. týždni (primárny cieľový ukazovateľ) bolo v každom ramene podobné percento pacientov klasifikované ako pacienti neodpovedajúci na liečbu buď z dôvodu predčasného prerušenia liečby v štúdii (placebo: 19,6 %; upadacitinib 15 mg: 20,1 %) alebo kvôli chýbajúcemu hodnoteniu (placebo: 0,9%; upadacitinib 15 mg: 0,5 %).
Liečebné účinky v podskupinách (pohlavie, vek, rasa, predchádzajúce používanie inhibítora interleukínu 6, nový nástup alebo relaps obrovskobunkovej arteritídy, východisková dávka kortikosteroidov a obrovskobunková arteritída s reumatickou polymyalgiou alebo bez nej) boli konzistentné s výsledkami v celkovej populácii štúdie.
Významne nižší podiel pacientov liečených upadacitinibom 15 mg a s 26-týždňovým postupným znižovaním dávky kortikosteroidov mal aspoň jedno vzplanutie obrovskobunkovej arteritídy v porovnaní s pacientmi, ktorým bolo podávané placebo a mali 52-týždňové postupné znižovanie dávky kortikosteroidov až do 52. týždňa. Okrem toho bolo riziko vzplanutia v ramene s upadacitinibom významne nižšie v porovnaní s ramenom s placebom, merané časom do prvého vzplanutia do 52. týždňa (tabuľka 13).
Tabuľka 13 Klinická odpoveď v štúdii SELECT-GCA (obdobie 1)
| Liečebná skupina | PBO + 52-týždňové postupné znižovanie dávky kortikosteroidov N = 112 | UPA 15 mg + 26-týždňové postupné znižovanie dávky kortikosteroidov N = 209 | Rozdiel liečby (95 % CI) |
Pretvávajúca remisia v 52. týždnia | 29,0 % | 46,4 % | 17,1 %e (6,3; 27,8) |
Pretvávajúca úplná remisia v 52. týždnib | 16,1 % | 37,1 % | 20,7 %f (11,3; 30,2) |
| Úplná remisia v 52. týždnic | 19,6 % | 50,2 % | 30,3 %f (20,4; 40,2) |
| Úplná remisia v 24. týždnic | 36,1 % | 57,2 % | 20,8 %f (9,7; 31,9) |
Čas do prvého vzplanutia GCA do
| 0,57e,g (0,399; 0,826) | ||
| Pacienti s jedným alebo viacerými vzplanutiami GCA do 52. týždňad | 55,6 % | 34,3 % | 0,47e,h (0,29; 0,74) |
Skratky: ESR = rýchlosť sedimentácie erytrocytov, GCA = obrovskobunková arteritída, hsCRP = C-reaktívny proteín s vysokou citlivosťou, PBO = placebo, UPA = upadacitinib a Pretrvávajúca remisia je definovaná ako dosiahnutie neprítomnosti prejavov a príznakov GCA od
b Pretrvávajúca úplná remisia je definovaná ako dosiahnutie neprítomnosti prejavov a príznakov GCA od 12. týždňa do 52. týždňa, normalizácia ESR (na ≤ 30 mm/h, ak je ESR > 30 mm/h a zvýšenie nie je pripísateľné GCA, toto kritérium môže byť stále splnené) od 12. týždňa do
c Úplná remisia je definovaná ako dosiahnutie neprítomnosti prejavov a príznakov GCA, normalizácia ESR (na ≤ 30 mm/h, ak ESR > 30 mm/h a zvýšenie nie je pripísateľné GCA, toto | |||
| Liečebná skupina | PBO + 52-týždňové postupné znižovanie dávky kortikosteroidov N = 112 | UPA 15 mg + 26-týždňové postupné znižovanie dávky kortikosteroidov N = 209 | Rozdiel liečby (95 % CI) |
kritérium môže byť stále splnené), normalizácia hsCRP na < 1 mg/dl a dodržanie protokolom definovaného režimu postupného režimu znižovania dávky kortikosteroidov d Vzplanutie GCA je definované ako príhoda predstavujúca rekurenciu prejavov alebo príznakov GCA alebo meranie ESR > 30 mm/h (pripísateľné GCA) a vyžadujúca zvýšenie dávky kortikosteroidov a uvažuje sa o ňom, len ak sú splnené všetky 3 nasledovné kritériá: neprítomnosť rekurencie prejavov a príznakov GCA, normalizácia ESR a žiadne zvyšovanie dávky kortikosteroidov. Jedinci, ktorých hodnotenie nespĺňa všetky 3 kritériá, sa považujú za jedincov, ktorí mali vzplanutie GCA na začiatku. Čas do prvého vzplanutia GCA sa počíta od času, keď sú splnené všetky tri vyššie uvedené kritériá. Jedinci, ktorí spĺňali všetky 3 vyššie uvedené kritériá, ale nikdy nemali vzplanutie GCA, boli cenzorovaní pri poslednom hodnotení. e p ≤ 0,01 f p ≤ 0,001 g Miera rizika h Pomer pravdepodobnosti | |||
Kumulatívna dávka kortikosteroidov
Medzi pacientmi, ktorí dokončili 52 týždňov následného sledovania, bola kumulatívna expozícia kortikosteroidom v 52. týždni významne nižšia u pacientov liečených upadacitinibom 15 mg a s 26-týždňovým postupným znižovaním dávky kortikosteroidov v porovnaní s placebom a 52-týždňovým postupným znižovaním dávky kortikosteroidov (medián 1615 mg vs. 2882 mg). Porovnanie kumulatívnej dávky kortikosteroidov medzi ramenom s upadacitinibom a ramenom s placebom je ovplyvnené rôznymi vopred špecifikovanými režimami postupného znižovania dávky steroidov v ramene s upadacitinibom v porovnaní s ramenom s placebom.
Výsledky vzťahujúce sa ku zdravotnému stavu
Únava bola hodnotená pomocou skóre únavy (FACIT-Fatigue). Pacienti liečení upadacitinibom 15 mg a s 26-týždňovým postupným znižovaním dávky kortikosteroidov mali významne väčšie zlepšenie v skóre únavy (FACIT-Fatigue) od východiskového stavu v porovnaní s placebom a 52-týždňovým postupným znižovaním dávky kortikosteroidov v 52. týždni (4,0; 95 % CI: 1,33; 6,76).
Kvalita života súvisiaca so zdravím bola hodnotená pomocou SF-36. Pacienti liečení upadacitinibom 15 mg a s 26-týždňovým postupným znižovaním dávky kortikosteroidov mali významne väčšie zlepšenie v skóre súhrnu fyzických zložiek SF-36 v 52. týždni od východiskovej hodnoty v porovnaní s placebom a 52-týždňovým postupným znižovaním dávky kortikosteroidov (3,75; 95 % CI: 1,39; 6,11).
Udržanie odpovede
Do zaslepeného predĺženého obdobia (2. časť) štúdie SELECT-GCA vstúpilo celkovo 223 pacientov. Pacienti, ktorí boli v 1. časti pôvodne randomizovaní na upadacitinib 15 mg, a ktorí dosiahli pretrvávajúcu remisiu (definovanú ako neprítomnosť prejavov a príznakov obrovskobunkovej arteritídy a zároveň bez kortikosteroidov) počas aspoň 24 týždňov pred 52. týždňom boli znovu randomizovaní na pokračovanie liečby upadacitinibom 15 mg (N = 68) alebo na placebo (N = 35).
Medzi pacientmi, ktorí dosiahli pretrvávajúcu remisiu v 52. týždni si 71,7 % pacienta znovu randomizovaných na pokračovanie liečby upadacitinibom 15 mg udržalo remisiu bez kortikosteroidov až do 104. týždňa v porovnaní s 31,4 % pacienta znovu randomizovaných na placebo.
Medzi pacientmi, ktorí boli znovu randomizovaní na placebo došlo u 59,5 % k vzplanutiu obrovskobunkovej arteritídy v porovnaní so 7,4 % pacienta znovu randomizovaných na pokračovanie liečby upadacitinibom 15 mg. Medián času do vzplanutia bol 113 dní u pacientov znovu randomizovaných na placebo a bol dlhší ako 365 dní (medián nedosiahnutý) u pacientov znovu randomizovaných na upadacitinib 15 mg.
Atopická dermatitída
Účinnosť a bezpečnosť upadacitinibu 15 mg a 30 mg jedenkrát denne sa hodnotili v troch randomizovaných, dvojito zaslepených, multicentrických štúdiách fázy 3 (MEASURE UP 1, MEASURE UP 2 a AD UP) na celkovom počte 2 782 pacientov (vo veku 12 rokov a starších). Upadacitinib bol hodnotený u 542 (344 v primárnej analýze) dospievajúcich a 2 240 dospelých pacientov so stredne ťažkou až ťažkou atopickou dermatitídou (AD), ktorí neboli adekvátne kontrolovaní lokálnymi liekmi. Na začiatku museli mať pacienti všetky z nasledovných parametrov: skóre v hodnotení Investigator's Global Assessment (vIGAAD) ≥ 3 v celkovom hodnotení AD (erytém, indurácia/papulácia a sekrécia/tvorba krusty) na stupnici závažnosti od 0 do 4, skóre indexu oblasti a závažnosti ekzému (EASI) ≥ 16 (zložené skóre hodnotiace rozsah a závažnosť erytému, edému/papulácie, škrabancov a lichenifikácie na 4 rôznych miestach na tele), postihnutie minimálneho povrchu tela (BSA) ≥ 10 % a týždenný priemer na číselnej stupnici najhoršieho svrbenia (NRS) ≥ 4.
Vo všetkých troch štúdiách dostávali pacienti upadacitinib v dávkach 15 mg, 30 mg jedenkrát denne alebo zodpovedajúce placebo počas 16 týždňov. V štúdii AD UP dostávali pacienti súbežne aj lokálne kortikosteroidy (TCS). Po ukončení dvojito zaslepeného obdobia mali pacienti pôvodne randomizovaní na liečbu upadacitinibom pokračovať v užívaní rovnakej dávky až do 260. týždňa. Pacienti v skupine s placebom boli znovu randomizovaní v pomere 1 : 1 na upadacitinib 15 mg alebo 30 mg do 260. týždňa.
Východiskové charakteristiky
V monoterapeutických štúdiách (MEASURE UP 1 a 2) malo 50,0 % pacienta východiskové skóre vIGA-AD 3 (stredné) a 50,0 % pacienta malo východiskové skóre vIGA-AD 4 (závažné). Priemerné východiskové skóre EASI bolo 29,3 a stredová východisková hodnota týždenného priemeru na číselnej stupnici najhoršieho svrbenia bola 7,3. V súbežnej štúdii TCS (AD UP) malo 47,1 % pacienta východiskové skóre vIGA-AD 3 (stredné) a 52,9 % pacienta malo východiskové skóre vIGA-AD 4 (závažné). Priemerné východiskové skóre EASI bolo 29,7 a stredová východisková hodnota týždenného priemeru na číselnej stupnici najhoršieho svrbenia bola 7,2.
Klinická odpoveď
Štúdie monoterapie (MEASURE UP 1 A MEASURE UP 2) a súbežná štúdia TCS (AD UP)
Významne väčší podiel pacientov liečených upadacitinibom 15 mg alebo 30 mg dosiahol v 16. týždni skóre vIGA-AD 0 alebo 1, EASI 75 alebo ≥ 4-bodové zlepšenie najhoršieho svrbenia NRS v porovnaní s placebom. Dosiahlo sa aj rýchle zlepšenie hojenia kože a svrbenia (pozri tabuľku 14).
Obrázok 1 ukazuje podiel pacientov, ktorí dosiahli odpoveď EASI 75, a priemernú percentuálnu zmenu od východiskovej hodnoty pri najhoršom svrbení NRS do 16. týždňa v štúdiách MEASURE UP 1 a 2.
Tabuľka 14 Výsledky účinnosti upadacitinibu
| Štúdia | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||||
| Liečebná skupina | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg | PBO + TCS | UPA 15 mg + TCS | UPA 30 mg + TCS | ||
Počet randomizovaných jedincov | 281 | 281 | 285 | 278 | 276 | 282 | 304 | 300 | 297 | ||
| Cieľové ukazovatele v 16. týždni, % respondentov (95 % CI) | |||||||||||
vIGA-AD 0/1a,b (koprimárny) | 8 (5,12) | 48d (42,54) | 62d (56,68) | 5 (2,7) | 39d (33,45) | 52d (46,58) | 11 (7,14) | 40d (34,45) | 59d (53,64) | ||
EASI 75a (koprimárny) | 16 (12,21) | 70d (64,75) | 80d (75,84) | 13 (9,17) | 60d (54,66) | 73d (68,78) | 26 (21,31) | 65d (59,70) | 77d (72,82) | ||
| EASI 90a | 8 (5,11) | 53d (47,59) | 66d (60,71) | 5 (3,8) | 42d (37,48) | 58d (53,64) | 13 (9,17) | 43d (37,48) | 63d (58,69) | ||
| EASI 100a | 2 (0,3) | 17d (12,21) | 27d (22,32) | 1 (0,2) | 14d (10,18) | 19d (14,23) | 1 (0,3) | 12e (8,16) | 23d (18,27) | ||
Najhoršie svrbenie NRSc (≥ 4-bodové zlepšenie) | 12 (8,16) | 52d (46,58) | 60d (54,66) | 9 (6,13) | 42d (36,48) | 60d (54,65) | 15 (11,19) | 52d (46,58) | 64d (58,69) | ||
| Cieľové ukazovatele so skorým nástupom, % respondentov (95 % CI) | |||||||||||
| EASI 75a (2. týždeň) | 4 (1,6) | 38d (32,44) | 47d (42,53) | 4 (1,6) | 33d (27,39) | 44d (38,50) | 7 (4,10) | 31d (26,36) | 44d (38,50) | ||
Najhoršie svrbenie NRS (zlepšenie o ≥ 4 body v 1. týždni)c,f | 0 (0,1) | 15d (11,19) | 20d (15,24) | 1 (0,2) | 7d (4,11) | 16d (11,20) | 3 (1,5) | 12d (8,16) | 19d (15,24) | ||
| Skratky: UPA = upadacitinib (RINVOQ); PBO = placebo | |||||||||||
| Jedinci, ktorým bola podaná záchranná liečba alebo u ktorých chýbali údaje, boli hodnotení ako | |||||||||||
| neodpovedajúci na liečbu. Počet a percento pacientov, ktorí boli kvôli podaniu záchrannej liečby hodnotení | |||||||||||
| ako neodpovedajúci na liečbu v ukazovateľoch EASI 75 a vIGA-AD 0/1 v16. týždni v skupinách | |||||||||||
| s placebom, upadacitinibom 15 mg resp. upadacitinibom 30 mg bolo 132 (47,0 %); 31 (11,0 %); 16 (5,6 %) | |||||||||||
| v MEASURE UP 1; 119 (42,8 %); 24 (8,7 %); 16 (5,7 %) v MEASURE UP 2 a 78 (25,7 %); 15 (5,0 %); 14 | |||||||||||
| (4,7 %) v AD UP. | |||||||||||
| a Na základe počtu randomizovaných jedincov | |||||||||||
| b Respondent bol definovaný ako pacient so skóre vIGA-AD 0 alebo 1 („čistý“ alebo „takmer čistý“) so | |||||||||||
| znížením o ≥ 2 body na ordinálnej stupnici 0 až 4 | |||||||||||
| c Výsledky uvedené v podskupine jedincov vhodných na posúdenie (pacienti s najhorším svrbením NRS ≥ 4 | |||||||||||
| na začiatku) | |||||||||||
| d Štatisticky významné v porovnaní s placebom s p < 0,001 | |||||||||||
| e p < 0,001 verzus placebo, bez kontroly multiplicity | |||||||||||
| f V rámci štúdií MEASURE UP 1 a 2 bolo pozorované štatisticky významné zlepšenie v porovnaní | |||||||||||
| s placebom už 1. deň od začatia liečby upadacitinibom pri dávke 30 mg a 2 dni po začatí liečby | |||||||||||
| upadacitinibom pri dávke 15 mg | |||||||||||
Obrázok 1 Podiel pacientov, ktorí dosiahli odpoveď EASI 75 a priemerná percentuálna zmena od východiskovej hodnoty pri najhoršom svrbení NRS v štúdiách MEASURE UP 1 a MEASURE UP 2
Podiel pacientov, ktorí dosiahli
odpoveď EASI 75
Priemerná percentuálna zmena od východiskovej hodnoty pri najhoršom svrbení NRS
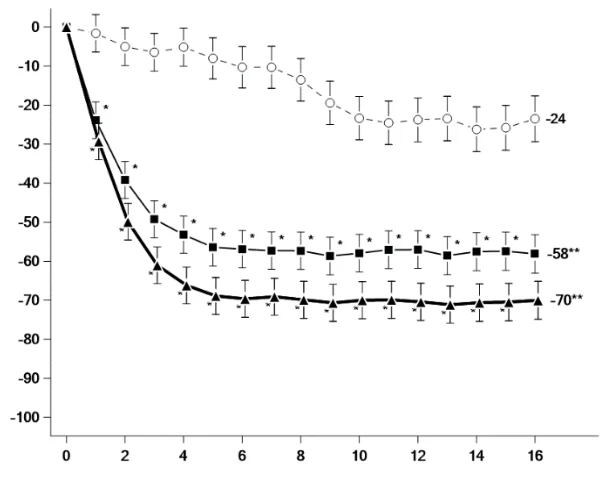
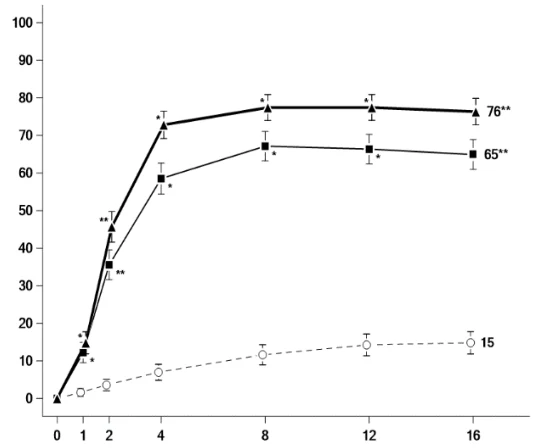


Mi
era odpovede (
%)
a 95
%
i
nterval spoľahl
ivosti
Perce
nt
uálna zm
ena od východiskovej
hodnoty (
%)
a 95
% i
nt
erval
spoľahli
vost
i
Týždne Týždne
Placebo Placebo
RINVOQ 15 mg QD RINVOQ 15 mg QD
RINVOQ 30 mg QD RINVOQ 30 mg QD
*: p < 0,001 verzus placebo, bez kontroly multiplicity **: štatisticky významné v porovnaní s placebom s p < 0,001
Účinky liečby v podskupinách (hmotnosť, vek, pohlavie, rasa a predchádzajúca systémová liečba imunosupresívami) boli v súlade s výsledkami v celkovej populácii štúdie.
Výsledky v 16. týždni sa zachovali až do 260. týždňa u pacientov liečených upadacitinibom 15 mg alebo 30 mg.
Kvalita života/výsledky hlásené pacientom
Tabuľka 15 Výsledky upadacitinibu hlásené pacientom v 16. týždni
| Štúdia | MEASURE UP 1 | MEASURE UP 2 | ||||
| Liečebná skupina | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg |
| Počet randomizovaných pacientov | 281 | 281 | 285 | 278 | 276 | 282 |
| % respondentov (95 % CI) | ||||||
ADerm-SS Skin Pain (bolesť kože) (≥ 4-bodové zlepšenie)a | 15 (10,20) | 54e (47,60) | 63e (57,69) | 13 (9,18) | 49e (43,56) | 65e (59,71) |
ADerm-IS Sleep (spánok) (≥ 12-bodové zlepšenie) a,b | 13 (9,18) | 55e (48,62) | 66e (60,72) | 12 (8,17) | 50e (44,57) | 62e (56,69) |
| DLQI 0/1 | 4 (2,7) | 30e (25,36) | 41e (35,47) | 5 (2,7) | 24e (19,29) | 38e (32,44) |
| Úzkosť podľa HADS < 8 a depresia podľa HADS < 8d | 14 (8,20) | 46e (37,54) | 49e (41,57) | 11 (6,17) | 46e (38,54) | 56e (48,64) |
Skratky: UPA = upadacitinib (RINVOQ); PBO = placebo; DLQI = Dermatologický index kvality života; HADS = Stupnica hodnotenia úzkosti a depresie pri hospitalizácii Jedinci, ktorým bola podaná záchranná liečba alebo u ktorých chýbali údaje, boli hodnotení ako neodpovedajúci na liečbu. Uvedené prahové hodnoty zodpovedajú minimálnemu klinicky dôležitému rozdielu (MCID) a boli použité na stanovenie odpovede. a Výsledky uvedené v podskupine pacientov vhodných na posúdenie (pacienti s hodnotiacim skóre > MCID na začiatku). b ADerm-IS Sleep hodnotí ťažkosti so zaspávaním, vplyv na spánok a nočné prebúdzanie spôsobené AD. c Výsledky uvedené v podskupine pacientov vhodných na posúdenie (pacienti s DLQI > 1 na začiatku). d Výsledky preukázané u podskupiny pacientov, ktorí sa mohli zúčastniť hodnotenia (pacienti s úzkosťou podľa HADS ≥ 8 alebo depresiou podľa HADS ≥ 8 na začiatku liečby) e Štatisticky významné v porovnaní s placebom s p < 0,001 | ||||||
Alopécia areata
Účinnosť a bezpečnosť upadacitinibu 15 mg a 30 mg jedenkrát denne sa hodnotili v dvoch identických randomizovaných, dvojito zaslepených, multicentrických klinických štúdiách fázy 3, AA-1 (UP-AA-
- 1) a AA-2 (UP-AA-2), u celkovo 1 399 pacientov vo veku 12 až 64 rokov (1 281 dospelých a 118 dospievajúcich) s aspoň 50 % stratou vlasov na hlave (ťažká alopécia areata) podľa meraní nástrojom závažnosti alopécie (Severity of Alopecia Tool, SALT) vrátane pacientov s alopéciou totalis a alopéciou universalis. Súbežné liečby na liečbu alopécie areata neboli povolené.
V oboch štúdiách pacienti dostávali upadacitinib jedenkrát denne v dávkach 15 mg, 30 mg alebo zodpovedajúce placebo počas 24 týždňov. Pacienti pôvodne randomizovaní na dávku 15 mg alebo 30 mg pokračovali s rovnakou dávkou do 52. týždňa. Pacienti pôvodne randomizovaní na placebo, ktorí nedosiahli klinickú odpoveď (SALT skóre ≤ 20) v 24. týždni, boli znovu randomizovaní na upadacitinib 15 mg alebo 30 mg; pacienti pôvodne randomizovaní na placebo, ktorí dosiahli SALT skóre ≤ 20 v 24. týždni, pokračovali s placebom do 52. týždňa. V 40. týždni pacienti, ktorí nedosiahli aspoň 30 % zlepšenie v SALT skóre, boli priradení na otvorené podávanie 30 mg upadacitinibu. Po dokončení týchto 52-týždňových štúdií boli pacienti vhodní na pokračovanie v dlhodobom predĺžení štúdie, v ktorom sa skúmala optimalizácia dávky až 160 týždňov.
Primárnym koncovým ukazovateľom pre štúdie bolo dosiahnutie aspoň 80 % pokrytia hlavy vlasmi (SALT skóre ≤ 20) v 24. týždni.
Kľúčové multiplicitne kontrolované sekundárne koncové ukazovatele zahŕňali dosiahnutie aspoň 90 % pokrytia hlavy vlasmi (SALT skóre ≤ 10), dosiahnutie úplného opätovného rastu vlasov na hlave (SALT skóre 0), výrazné zlepšenie v ukazovateľoch pre vypadávanie obočia a mihalníc a skóre emočných a funkčných domén Skindex-16 AA v 24. týždni.
Východiskové charakteristiky
V štúdiách bol medián veku 36 rokov, 59 % pacientov bolo žien, 62 % bolo belochov, 30 % bolo aziatov a 6 % bolo černochov. Priemerné východiskové SALT skóre bolo 84 (84 % strata vlasov) a 51 % pacientov vykazovalo stratu vlasov na hlave v rozsahu aspoň 95 %. Na začiatku štúdie sa u 66 % pacientov vyskytovali významné neochlpené plochy alebo nerovnomerný porast či úplná strata ochlpenia obočia, a podobne sa u 55 % pacientov vyskytovali významné neochlpené plochy alebo nerovnomerný porast alebo úplná strata chĺpkov na mihalniciach podľa meraní hlásených lekárom (Clinician-Reported Outcome, ClinRO) pre skóre obočia a mihalníc 2 alebo 3. Priemerná dĺžka trvania alopécie areata (AA) od stanovenia diagnózy bola 10 rokov, priemerná dĺžka trvania aktuálnej epizódy bola 3 roky. U vhodných pacientov sa nevyskytol spontánny opätovný rast vlasov na hlave za posledných 6 mesiacov a aktuálna epizóda alopécie areata trvala menej ako 8 rokov. Približne 84 % pacientov podstúpilo aspoň jednu liečbu AA predtým, ako vstúpili do štúdie, a 64 % podstúpilo aspoň jednu systémovú liečbu.
Klinická odpoveď
V štúdiách AA-1 a AA-2 dosiahol v 24. týždni výrazne vyšší podiel pacientov liečených upadacitinibom v dávke 15 mg alebo 30 mg skóre SALT ≤ 20 v porovnaní s placebom. Výsledky primárnych a kľúčových multiplicitne kontrolovaných sekundárnych koncových ukazovateľov sú uvedené v tabuľkách 16 a 17. Štatisticky významné rozdiely v SALT skóre ≤ 20 sa pozorovali už v 8. týždni pri upadacitinibe v dávke 15 mg a 30 mg v porovnaní s placebom (obrázok 2).
Zlepšenia v opätovnom raste obočia, mihalníc a brady (tabuľka 16) sa pozorovali v 24. týždni u pacientov s podstatnou stratou ochlpenia tváre na začiatku štúdie.
Tabuľka 16. Výsledky účinnosti štúdií s upadacitinibom
| Štúdia | AA-1 | AA-2 | ||||
PBO N = 135 | UPA 15 mg N = 270 | UPA 30 mg N = 271 | PBO N = 145 | UPA 15 mg N = 289 | UPA 30 mg N = 289 | |
| Koncové ukazovatele v 24. týždni | ||||||
| SALT skóre ≤ 20 | 1 % | 45 %d | 55 %d | 3 % | 45 %d | 54 %d |
| SALT skóre ≤ 10 | 1 % | 35 %d | 46 %d | 1 % | 36 %d | 47 %d |
| SALT skóre 0 | 0 | 14 %d | 20 %d | 1 % | 13 %d | 22 %d |
| Skóre straty chĺpkov na obočí ClinRO 0 alebo 1a | 1 % N = 87 | 41 %d N = 170 | 62 %d N = 178 | 3 % N = 93 | 42 %d N = 192 | 59 %d N = 197 |
| Skóre straty chĺpkov mihalníc ClinRO 0 alebo 1b | 6 % N = 72 | 44 %d N = 151 | 59 %d N = 145 | 4 % N = 82 | 43 %d N = 166 | 61 %d N = 158 |
| Skóre straty chĺpkov na brade ClinRO (I-ALFA)c | 0 N = 34 | 27 %f N = 67 | 42 %f N = 73 | 2 % N = 44 | 37 %f N = 76 | 42 %f N = 72 |
| Koncový ukazovateľ v 8. týždni | ||||||
| Štúdia | AA-1 | AA-2 | ||||
| SALT skóre ≤ 20 | 1 % | 7 %e | 11 %d | 2 % | 9 %e | 12 %d |
a Hodnotenie ClinRO straty chĺpkov na obočí používa 4-bodovú škálu odpovede v rozsahu od 0 do 3, kde 0 = obočie s plným pokrytím a žiadne oblasti straty chĺpkov, 1 = minimálne neochlpené plochy obočia a porast je rovnomerný, 2 = významné neochlpené plochy obočia a porast nie je rovnomerný, 3 = žiadne viditeľné obočie. Koncový ukazovateľ meral podiel jedincov, ktorí dosiahli skóre 0 alebo 1 so zlepšením o ≥ 2 body oproti východiskovej hodnote, a to medzi jedincami s východiskovým skóre ≥ 2. b Hodnotenie ClinRO straty chĺpkov na mihalniciach používa 4-bodovú škálu odpovede v rozsahu od 0 do 3, kde 0 = mihalnice tvoria súvislú líniu pozdĺž očných viečok na oboch očiach, 1 = minimálne neochlpené plochy a mihalnice sú rovnomerne rozložené pozdĺž očných viečok na oboch očiach, 2 = významné neochlpené plochy pozdĺž očných viečok alebo mihalnice nie sú pozdĺž očných viečok rovnomerne rozložené, 3 = žiadne viditeľné mihalnice. Koncový ukazovateľ meral podiel jedincov, ktorí dosiahli skóre 0 alebo 1 so zlepšením o ≥ 2 body oproti východiskovej hodnote, a to medzi jedincami s východiskovým skóre ≥ 2. c Hodnotenie ClinRO pre stratu chĺpkov na brade (I-ALFA) používa 4-bodovú škálu v rozsahu od 0 = žiadny rast chĺpkov, 1 = väčšinou plochy so stratou chĺpkov, nejaké plochy s rastom chĺpkov, 2 = väčšinou normálny rast chĺpkov, nejaké plochy so stratou chĺpkov, 3 = normálny rast chĺpkov. Takto sa zisťoval podiel pacientov, ktorí dosiahli skóre 2 alebo 3 so zlepšením o ≥ 2 body oproti východiskovej hodnote, a to medzi jedincami, ktorých východiskový stupeň bol < 2. d multiplicitne kontrolované porovnanie upadacitinibu oproti placebu, p < 0,001. e multiplicitne kontrolované porovnanie upadacitinibu oproti placebu, p < 0,01. f porovnanie upadacitinibu oproti placebu, nominálna hodnota p < 0,001. | ||||||
Obrázok 2. Odpoveď SALT ≤ 20 do 24. týždňa
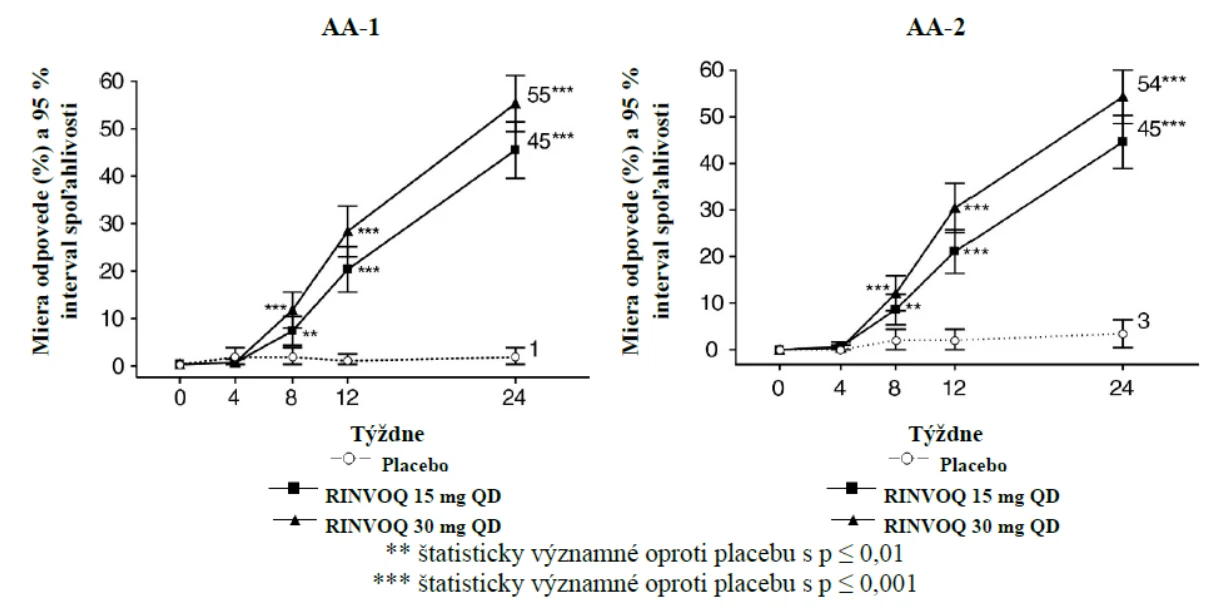
Účinky liečby v podskupinách (pohlavie, váha, rasa, geografická oblasť, trvanie aktuálnej epizódy, závažnosť ochorenia a predchádzajúca farmakologická liečba) v oboch štúdiách boli konzistentné s výsledkami v celkovej populácii štúdie. Účinky liečby v 24. týždni u dospievajúcich vo veku 12 až 18 rokov boli v súlade s výsledkami v celkovej populácii štúdie.
Výsledky v 24. týždni sa zachovali alebo zlepšili u pacientov, ktorí pokračovali s liečbou upadacitinibom 15 mg alebo 30 mg po 24. týždni.
Tabuľka 17. Pacientmi hlásené výsledky štúdií s upadacitinibom v 24. týždni
| Štúdia | AA-1 | AA-2 | ||||
| PBO N = 135 | UPA 15 mg N = 270 | UPA 30 mg N = 271 | PBO N = 145 | UPA 15 mg N = 289 | UPA 30 mg N = 289 | |
CFB v skóre emočných domén Skindex-16 AAb | -15 | −30c | −36c | -10 | −31c | −34c |
CFB v skóre funkčných domén Skindex-16 AAb | -9 | -22c | −25c | -7 | −23c | −23c |
Špecifikované prahové hodnoty zodpovedajú klinicky významným zmenám a použili sa na stanovenie odpovede. CFB = zmena od východiskovej hodnoty a Skindex-16 pre AA meria účinky AA na kvalitu života jedinca súvisiacu so zdravím s 3 doménami vrátane emočnej, príznakovej a funkčnej. Celkové skóre sú v rozsahu 0 až 100, pričom vyššie skóre označujú nižšiu kvalitu života súvisiacu so zdravím. c multiplicitne kontrolované porovnanie upadacitinibu oproti placebu, p < 0,001. | ||||||
Vitiligo
Účinnosť a bezpečnosť upadacitinibu 15 mg jedenkrát denne boli hodnotené v dvoch replikovaných randomizovaných, dvojito zaslepených, placebom kontrolovaných, multicentrických klinických štúdiách fázy 3 (VITI-UP-1 a VITI-UP-2) u celkom 614 pacientov vo veku 12 rokov a starších (561 dospelých a 53 dospievajúcich) s vitiligom s východiskovou hodnotou indexu skóre vitiliga v oblasti tváre (F-VASI) ≥ 0,5 a východiskovou hodnotou indexu skóre celotelového vitiliga (T-VASI) ≥ 5.
V oboch klinických skúšaniach bol východiskový rozsah ochorenia F-VASI 0,5 až 3 a T-VASI 5 až 57,5. Priemerný vek bol 44,5 roka (8,6 % pacientov bolo vo veku 12 až 17 rokov a 9,0 % bolo vo veku 65 rokov alebo starších); 50,0 % pacientov boli ženy; 79,1 % bolo belochov; 3,8 % bolo černochov a 16,0 % bolo Aziatov. Typy kože podľa Fitzpatricka zahŕňali typ I (2,9 %), II (25,9 %), III (39,3 %), IV (24,6 %), V (5,9 %) alebo VI (1,5 %). Aktívne progredujúce vitiligo (definované ako nové alebo expandujúce lézie do 6 mesiacov pred stanovením východiskových hodnôt alebo aspoň 1 lézia s konfetovitou depigmentáciou, trichrómovým vzorom a/alebo Köbnerovým fenoménom typu 2B) bolo prítomné u 62,2 % pacientov. Priemerný čas od stanovenia diagnózy vitiliga bol 16,2 roka pred zaradením pacientov do týchto klinických skúšaní.
V oboch klinických štúdiách pacienti dostávali upadacitinib 15 mg jedenkrát denne alebo placebo. Obe klinické štúdie zahŕňali 48-týždňové, placebom kontrolované, dvojito zaslepené liečebné obdobie (obdobie A) a 112-týždňové, otvorené predĺžené obdobie (obdobie B).
Klinická odpoveď
Koprimárnymi koncovými ukazovateľmi boli dosiahnutie ≥ 75 % repigmentácie vitiliga v oblasti tváre (F-VASI 75) a ≥ 50 % repigmentácia celotelového vitiliga (T-VASI 50) oproti východiskovej hodnote v 48. týždni. Hlavné multiplicitne kontrolované sekundárne koncové ukazovatele hodnotili rôzne prahy repigmentácie na základe skóre T-VASI a F-VASI a stabilizáciu rozsahu ochorenia definovanú ako žiadne zhoršenie skóre T-VASI oproti východiskovej hodnote v 8. a 12. týždni u pacientov s aktívne progredujúcim vitiligom na začiatku.
V klinických štúdiách VITI-UP-1 a VITI-UP-2 dosiahli v 48. týždni významne vyššie podiely pacientov liečených upadacitinibom 15 mg skóre F-VASI 75 a T-VASI 50 v porovnaní s placebom (tabuľka 18). V klinických štúdiách VITI-UP-1 a VITI-UP-2 boli už v 24. týždni pozorované štatisticky významné rozdiely v dosahovaní skóre F-VASI 75 oproti placebu (obrázok 3).
Významne väčší podiel pacientov liečených upadacitinibom 15 mg dosiahol úplnú alebo takmer úplnú repigmentáciu tváre (podľa hodnotenia skóre F-VASI 90) v 48. týždni v porovnaní s placebom (tabuľka 18).
V klinických štúdiách VITI-UP-1 a VITI-UP-2 sa liečebné účinky v podskupinách (vek, hmotnosť, pohlavie, rasa, typ kože podľa Fitzpatricka, východiskový rozsah ochorenia, východisková aktivita ochorenia, trvanie ochorenia a predchádzajúca liečba) zhodovali s celkovými výsledkami. Liečebné účinky v 48. týždni u dospievajúcich vo veku 12 až 17 rokov sa zhodovali s výsledkami pozorovanými v celkovej populácii štúdie.
U pacientov s aktívne progredujúcim ochorením na začiatku sa stabilizácia ochorenia hodnotila na základe skóre T-VASI. V klinických štúdiách VITI-UP-1 aj VITI-UP-2 sa u významne vyššieho podielu pacientov liečených upadacitinibom 15 mg v porovnaní s placebom nezaznamenalo zhoršenie rozsahu ochorenia, čo bolo potvrdené tým, že v 8. aj 12. týždni nedošlo k nárastu skóre T-VASI oproti východiskovej hodnote (tabuľka 18).
Výsledky hlásené pacientom
Významne vyšší podiel pacientov liečených upadacitinibom 15 mg dosiahol významné zlepšenie skóre celkového dojmu pacienta z vitiliga (PaGIC-V, „oveľa lepšie”) a škály viditeľnosti vitiliga (VNS, „výrazne menej viditeľné” alebo „už neviditeľné”).
Tabuľka 18 Výsledky účinnosti u pacientov s nesegmentálnym vitiligom (VITI-UP-1 a VITI-UP-
2)
| VITI-UP-1 | VITI-UP-2 | |||||
| Liečebná skupina | PBO N = 102 | UPA 15 mg N = 206 | Liečebný rozdiel (95 % CI) | PBO N = 101 | UPA 15 mg N = 205 | Rozdiel liečby (95 % CI) |
| Koprimárne koncové ukazovatele (48. týždeň) | ||||||
| F-VASI 75 | 6 % | 25 %e | 19 % (12; 26) | 7 % | 23 %e | 17 % (9; 24) |
| T-VASI 50 | 6 % | 19 %e | 13 % (6; 20) | 6 % | 21 %e | 15 % (7; 22) |
| Koncové ukazovatele v 48. týždni | ||||||
| F-VASI 50 | 13 % | 48 %e | 34 % (25; 43) | 13 % | 43 %e | 30 % (21; 39) |
| F-VASI 90 | 2 % | 16 % e | 13 % (8; 18) | 3 % | 12 %f | 9 % (4; 15) |
| Percentuálna zmena oproti východiskovej hodnote v T-VASI, LSM (SE) | −9,1 (4,67) | −28,6 (4,03)e | −19,4 (−27,6; −11,2) | −12,5 (4,23) | −33,0 (3,20)e | −20,4 (−28,7; −12,1) |
| Celkový dojem lekára zo zmeny vitiliga (PhGIC-V) – skóre 1a | 6 % | 20 %e | 13 % (6; 19) | 1 % | 17 %e | 15 % (10; 21) |
| Koncové ukazovatele so skorým nástupom | ||||||
| F-VASI 75 v 24. týždni | 2 % | 15 %e | 13 % (8; 18) | 1 % | 11 %e | 11 % (6; 15) |
| Percentuálna zmena v 24. týždni oproti východiskovej hodnote v F-VASI, LSM (SE) | −13,0 (5,09) | −42,4 (4,42)e | −29,4 (−38,1; −20,8) | −1,7 (4,46) | −27,9 (3,48)e | −26,2 (−34,4; −18,0) |
| Žiaden nárast skóre T-VASI oproti východiskovej hodnote v 8. aj 12. týždnib | N = 63 60 % | N = 141 76 %g | 16 % (2; 30) | N = 59 61 % | N = 119 76 %g | 15 % (1; 29) |
| Pacientmi hlásené výstupy v 48. týždni | ||||||
| Skóre PaGIC-V 1c | 4 % | 16 %e | 11 % (5; 17) | 1 % | 18 %e | 17 % (11; 22) |
| VNS skóre 4 alebo 5d | 2 % | 13 %e | 11 % (5; 16) | 1 % | 15 %e | 14 % (9; 19) |
F-VASI 50/75/90 je ≥ 50 %, ≥ 75 % alebo ≥ 90 % repigmentácia tvárového vitiliga oproti východiskovej hodnote. T-VASI 50 je ≥ 50 % repigmentácia celotelového vitiliga oproti východiskovej hodnote. LSM = priemer najmenších štvorcov, SE = smerodajná chyba. a PhGIC-V je dotazník s jednou položkou, kde skúšajúci lekár hodnotí miery celkovej zmeny vitiliga pacienta porovnaním súčasnej závažnosti vitiliga oproti času, kedy pacient začal s liečbou v klinickej štúdii. Odpovede sú v rozsahu od 1 = „oveľa lepšie” do 5 = „oveľa horšie”. b Z pacientov s aktívne progredujúcim vitiligom na začiatku. c PaGIC-V je dotazník s jednou položkou, ktorý žiada pacientov o zhodnotenie miery celkovej zmeny ich vitiliga porovnaním súčasnej závažnosti ich vitiliga oproti času, kedy začali s liečbou v klinickej štúdii. Odpovede sú v rozsahu od 1 = „oveľa lepšie” do 5 = „oveľa horšie”. d VNS je dotazník s jednou položkou, ktorý hodnotí viditeľnosť lézií vitiliga po liečbe z pohľadu pacienta. Položka sa hodnotí na 5-bodovej škále: 1 = viditeľnejšie, 2 = rovnako viditeľné, 3 = o trochu menej viditeľné, 4 = výrazne menej viditeľné a 5 = už neviditeľné. Skóre 4 alebo 5 predstavuje úspech liečby. e Multiplicitne kontrolované porovnanie upadacitinibu oproti placebu, p ≤ 0,001 f Multiplicitne kontrolované porovnanie upadacitinibu oproti placebu, p ≤ 0,01 g Multiplicitne kontrolované porovnanie upadacitinibu oproti placebu, p ≤ 0,05 | ||||||
Obrázok 3 zobrazuje podiel pacientov dosahujúcich skóre F-VASI 75 a T-VASI 50 do 48. týždňa.
Obrázok 3 Podiel pacientov, ktorí dosiahli F-VASI 75 a T-VASI 50 do 48. týždňa v klinických štúdiách VITI-UP-1 a VITI-UP-2, spojené
F-VASI 75 T-VASI 50
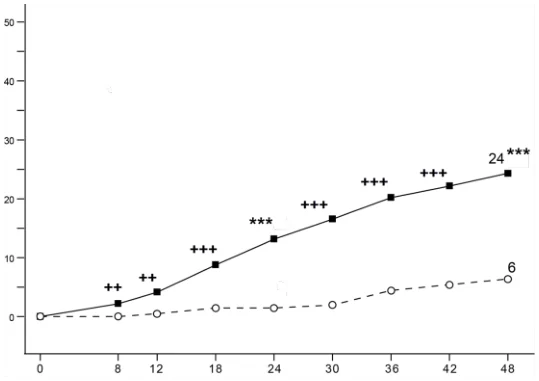
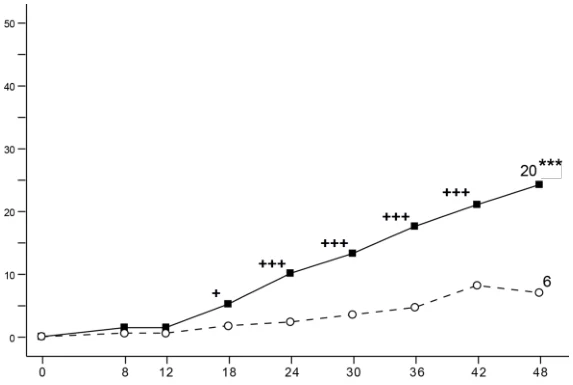


Miera
o
dpo
v
ede
(
%)
Miera odpovede (%)
Týždne Týždne
Placebo RINVOQ 15 mg QD
+ p-hodnota ≤ 0,05 oproti placebu ++ p-hodnota ≤ 0,01 oproti placebu +++ p-hodnota ≤ 0,001 oproti placebu *** štatisticky významné oproti placebu s p ≤ 0,001
Obrázok 4 zobrazuje percentuálnu zmenu skóre F-VASI a T-VASI oproti východiskovej hodnote do
- 48. týždňa.
Obrázok 4 Percentuálna zmena skóre F-VASI a T-VASI oproti východiskovej hodnote do
- 48.
týždňa v klinických štúdiách VITI-UP-1 a VITI-UP-2, spojené
Percentuálna zmena oproti východiskovej
hodnote skóre F-VASI
Percentuálna zmena oproti východiskovej hodnote skóre T-VASI
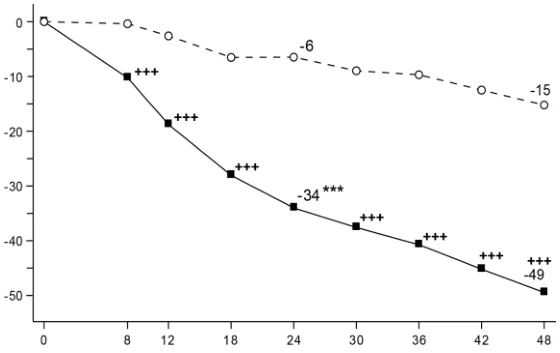
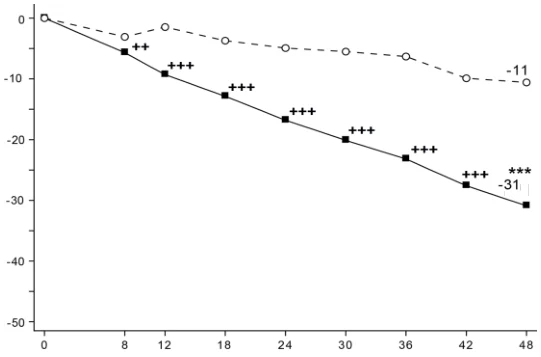


Percen
tu
á
ln
a
zm
en
a
o
p
ro
ti
v
ý
ch
od
isko
v
ej
ho
d
no
te
(%)
Percen
tu
á
ln
a
zm
en
a
o
p
ro
ti
východiskovej hodnote (%)
Týždne Týždne
Placebo RINVOQ 15 mg QD
++ p-hodnota ≤ 0,01 oproti placebu +++ p-hodnota ≤ 0,001 oproti placebu *** štatisticky významné oproti placebu s p ≤ 0,001
Ulcerózna kolitída
Účinnosť a bezpečnosť upadacitinibu boli hodnotené v troch multicentrických, dvojito zaslepených, placebom kontrolovaných klinických štúdiách fázy 3: dve replikované štúdie úvodnej dávky, UC-1 (U-ACHIEVE Induction) a UC-2 (U-ACCOMPLISH) a štúdia udržiavacej dávky UC-3 (U-ACHIEVE Maintenance). Okrem toho sa toho bezpečnosť a účinnosť upadacitinibu hodnotila v dlhodobej predĺženej štúdii UC-4 (U-ACTIVATE).
Aktivita ochorenia bola hodnotená na základe prispôsobeného Mayo skóre (adapted Mayo score, aMS, systém Mayo skóre s výnimkou Celkového posúdenia lekárom), ktoré je v rozsahu od 0 do 9 a má tri podskóre, kde je každému pridelené hodnotenie 0 (normálne) až 3 (najzávažnejšie): podskóre frekvencie stolice (stool frequency subscore, SFS), podskóre krvácania z konečníka (rectal bleeding subscore, RBS) a podskóre centrálne hodnotenej endoskopie (centrally-reviewed endoscopy subscore, ES).
Štúdie úvodnej dávky (UC-1 a UC-2)
V štúdiách UC-1 a UC-2 bolo randomizovaných 988 pacientov (473 resp. 515 pacientov) na upadacitinib 45 mg jedenkrát denne alebo placebo v trvaní 8 týždňov s pomerom pridelenia liečby 2 : 1 a zahrnutím do analýzy účinnosti. Všetci zaradení pacienti mali stredne ťažkú až ťažkú aktívnu ulceróznu kolitídu definovanú ako hodnota aMS 5 až 9 a hodnota ES 2 alebo 3 a preukázanú neúspešnú liečbu vrátane nedostatočnej odpovede, straty odpovede, intolerancie predchádzajúcej konvenčnej a/alebo biologickej liečby. Neúspešná predchádzajúca liečba minimálne 1 biologickou liečbou (predchádzajúca neúspešná biologická liečba) bola pozorovaná u 52 % (246/473) resp. 51 % (262/515) pacientov. Neúspešná predchádzajúca liečba konvenčnou liečbou, nie však biologickou (bez predchádzajúcej neúspešnej biologickej liečby) bola pozorovaná u 48 % (227/473) resp. 49 % (253/515) pacientov.
Na začiatku liečby v štúdiách UC-1 a UC-2 39 % resp. 37 % pacientov užívalo kortikosteroidy, 1,1 % resp. 0,6 % pacientov dostávalo metotrexát a 68 % resp. 69 % pacientov dostávalo aminosalicyláty. Súbežné podávanie tiopurínu nebolo počas trvania štúdií povolené. Aktivita ochorenia pacientov bola stredne závažná (aMS ≥ 5, ≤ 7) u 61 % resp. 60 % pacientov a závažná (aMS > 7) u 39 % resp. 40 % pacientov.
Primárnym cieľovým ukazovateľom bola klinická remisia podľa aMS v 8. týždni. V tabuľke 19 sú uvedené primárne a kľúčové sekundárne cieľové ukazovatele vrátane klinickej odpovede, hojenia sliznice, histologicko-endoskopického hojenia sliznice a hlbokého hojenia sliznice.
Tabuľka 19 Podiel pacientov, ktorí splnili primárne a kľúčové sekundárne cieľové ukazovatele účinnosti v 8. týždni v štúdiách úvodnej dávky UC-1 a UC-2
UC-1 (U-ACHIEVE) | UC-2 (U-ACCOMPLISH) | |||||
| Cieľový ukazovateľ | PBO N = 154 | UPA 45 mg N = 319 | Rozdiel liečby (95 % CI) | PBO N = 174 | UPA 45 mg N = 341 | Rozdiel liečby (95 % CI) |
| Klinická remisiaa | 4,8 % | 26,1 % | 21,6 %* (15,8; 27,4) | 4,1 % | 33,5 % | 29,0 %* (23,2; 34,7) |
| Predchádzajúce zlyhanie biologickej liečby+ | 0,4 % | 17,9 % | 17,5 % | 2,4 % | 29,6 % | 27,1 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 9,2 % | 35,2 % | 26,0 % | 5,9 % | 37,5 % | 31,6 % |
| Klinická odpoveďb | 27,3 % | 72,6 % | 46,3 %* (38,4; 54,2) | 25,4 % | 74,5 % | 49,4 %* (41,7; 57,1) |
| Predchádzajúce zlyhanie biologickej liečby+ | 12,8 % | 64,4 % | 51,6 % | 19,3 % | 69,4 % | 50,1 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 42,1 % | 81,8 % | 39,7 % | 31,8 % | 79,8 % | 48,0 % |
| Hojenie sliznicec | 7,4 % | 36,3 % | 29,3 %* (22,6; 35,9) | 8,3 % | 44,0 % | 35,1 %* (28,6; 41,6) |
| Predchádzajúce zlyhanie biologickej liečby+ | 1,7 % | 27,0 % | 25,3 % | 4,8 % | 37,1 % | 32,3 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 13,2 % | 46,8 % | 33,6 % | 12,0 % | 51,2 % | 39,2 % |
Histologicko- endoskopické hojenie slizniced | 6,6 % | 30,1 % | 23,7 %* (17,5; 30,0) | 5,9 % | 36,7 % | 30,1 %* (24,1; 36,2) |
| Predchádzajúce zlyhanie biologickej liečby+ | 1,4 % | 22,7 % | 21,3 % | 4,6 % | 30,7 % | 26,1 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 11,8 % | 38,2 % | 26,4 % | 7,2 % | 42,9 % | 35,7 % |
| Hlboké hojenie sliznicee | 1,3 % | 10,7 % | 9,7 %* (5,7; 13,7) | 1,7 % | 13,5 % | 11,3 %* (7,2; 15,3) |
| Predchádzajúce zlyhanie biologickej liečby+ | 0 | 6,5 % | 6,5 % | 1,1 % | 9,2 % | 8,1 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 2,6 % | 15,4 % | 12,8 % | 2,4 % | 17,9 % | 15,5 % |
UC-1 (U-ACHIEVE) | UC-2 (U-ACCOMPLISH) | |
Skratky: PBO = placebo; UPA = upadacitinib; aMS = prispôsobené Mayo skóre, založené na systéme Mayo skóre (s výnimkou Celkového posúdenia lekárom), ktoré je v rozsahu od 0 do 9 a má tri podskóre, kde je každému pridelené hodnotenie 0 (normálne) až 3 (najzávažnejšie): podskóre frekvencie stolice (stool frequency subscore, SFS), podskóre krvácania z konečníka (rectal bleeding subscore, RBS) a podskóre centrálne hodnotenej endoskopie (centrally-reviewed endoscopy subscore, ES). +Počet pacientov „Predchádzajúce zlyhanie biologickej liečby“ v štúdiách UC-1 a UC-2 je 78 resp. 89 v skupine s placebom a 168 resp. 173 v skupine s upadacitinibom 45 mg; počet pacientov „Bez predchádzajúceho zlyhania biologickej liečby“ v štúdiách UC-1 a UC-2 je 76 resp. 85 v skupine s placebom a 151 resp. 168 v skupine s upadacitinibom 45 mg. *p < 0,001, upravený rozdiel liečby (95 % CI) a Podľa aMS: SFS ≤ 1 a nie viac ako východisková hodnota, RBS = 0, ES ≤ 1 bez krehkosti (friability) b Podľa aMS: zníženie o ≥ 2 body a ≥ 30 % v porovnaní s východiskovou hodnotou a zníženie RBS ≥ 1 v porovnaní s východiskovou hodnotou alebo absolútne RBS ≤ 1. c ES ≤ 1 bez krehkosti (friability) d ES ≤ 1 bez krehkosti (friability) a Geboesov index ≤ 3,1 (znamenajúci infiltráciu neutrofilov v < 5 % krýpt, žiadne poškodenie krýpt a žiadne erózie, ulcerácie alebo granulačné tkanivo.) e ES = 0, Geboesov index < 2 (znamenajúci neprítomnosť neutrofilov v kryptách alebo lamina propria a žiadne zvýšenie počtu eozinofilov, žiadne poškodenie krýpt a žiadne erózie, ulcerácie alebo granulačné tkanivo) | ||
Aktivita ochorenia a príznaky
Čiastočne prispôsobené Mayo skóre (partial adapted Mayo score, paMS) sa skladá z SFS a RBS. Symptomatická odpoveď podľa paMS je definovaná ako zníženie o ≥ 1 bod a ≥ 30 % v porovnaní s východiskovou hodnotou a zníženie RBS o ≥ 1 alebo absolútne RBS ≤ 1. Štatisticky významné zlepšenie pri porovnaní s placebom podľa paMS bolo pozorované už v 2. týždni (štúdia UC-1: 60,1 % v porovnaní s 27,3 % a štúdia UC-2: 63,3 % v porovnaní s 25,9 %).
Predĺžené obdobie úvodnej liečby
Celkovo 125 pacientov v štúdiách UC-1 a UC-2, ktorí nedosiahli klinickú odpoveď po 8. týždňoch liečby upadacitinibom 45 mg jedenkrát denne, vstúpilo do 8-týždňového otvoreného predĺženého obdobia indukcie. Po liečbe ďalších 8 týždňov (celkom 16 týždňov) upadacitinibom 45 mg jedenkrát denne dosiahlo klinickú odpoveď podľa aMS 48,3 % pacienta. Z pacientov s odpoveďou na liečbu po 16-týždňovej liečbe upadacitinibom 45 mg jedenkrát denne si 35,7 % resp. 66,7 % pacienta udržalo klinickú odpoveď podľa aMS a 19,0 % resp. 33,3 % pacienta dosiahlo klinickú remisiu podľa aMS v 52. týždni udržiavacou liečbou s dávkou upadacitinibu 15 mg resp. 30 mg jedenkrát denne.
Štúdia udržiavacej dávky (UC-3)
Analýza účinnosti pre štúdiu UC-3 bola hodnotená u 451 pacientov, ktorí dosiahli klinickú odpoveď podľa aMS 8-týždňovou úvodnou liečbou s dávkou upadacitinibu 45 mg jedenkrát denne. Pacienti boli randomizovaní na užívanie dávky upadacitinibu 15 mg, 30 mg alebo placebo jedenkrát denne v trvaní až 52 týždňov.
Primárnym cieľovým ukazovateľom bola klinická remisia podľa aMS v 52. týždni. V tabuľke 20 sú uvedené sekundárne cieľové ukazovatele vrátane udržania klinickej odpovede, klinickej remisie bez užívania kortikosteroidov, hojenia sliznice, histologicko-endoskopického hojenia sliznice a hlbokého hojenia sliznice.
Tabuľka 20 Podiel pacientov, ktorí splnili primárne a kľúčové sekundárne cieľové ukazovatele účinnosti v 52. týždni v štúdiách udržiavacej dávky UC-3
| PBO | UPA 15 mg | UPA 30 mg | Rozdiel liečby | Rozdiel liečby |
| N = 149 | N = 148 | N = 154 | 15 mg v porovnaní s PBO (95 % CI) | 30 mg v porovnaní s PBO (95 % CI) | |
| Klinická remisiaa | 12,1 % | 42,3 % | 51,7 % | 30,7 %* (21,7; 39,8) | 39,0 %* (29,7; 48,2) |
| Predchádzajúce zlyhanie biologickej liečby+ | 7,5 % | 40,5 % | 49,1 % | 33,0 % | 41,6 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 17,6 % | 43,9 % | 54,0 % | 26,3 % | 36,3 % |
| Udržanie klinickej remisieb | N = 54 22,2 % | N = 47 59,2 % | N = 58 69,7 % | 37,4 %* (20,3; 54,6) | 47,0 %* (30,7; 63,3) |
| Predchádzajúce zlyhanie biologickej liečby | N = 22 13,6 % | N = 17 76,5 % | N = 20 73,0 % | 62,8 % | 59,4 % |
| Bez predchádzajúceho zlyhania biologickej liečby | N = 32 28,1 % | N = 30 49,4 % | N = 38 68,0 % | 21,3 % | 39,9 % |
| Klinická remisia bez užívania kortikosteroidovc | N = 54 22,2 % | N = 47 57,1 % | N = 58 68,0 % | 35,4 %* (18,2; 52,7) | 45,1 %* (28,7; 61,6) |
| Predchádzajúce zlyhanie biologickej liečby | N = 22 13,6 % | N = 17 70,6 % | N = 20 73,0 % | 57,0 % | 59,4 % |
| Bez predchádzajúceho zlyhania biologickej liečby | N = 32 28,1 % | N = 30 49,4 % | N = 38 65,4 % | 21,3 % | 37,2 % |
| Hojenie slizniced | 14,5 % | 48,7 % | 61,6 % | 34,4 %* (25,1; 43,7) | 46,3 %* (36,7; 55,8) |
| Predchádzajúce zlyhanie biologickej liečby+ | 7,8 % | 43,3 % | 56,1 % | 35,5 % | 48,3 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 22,5 % | 53,6 % | 66,6 % | 31,1 % | 44,1 % |
| Histologicko-endoskopické hojenie sliznicee | 11,9 % | 35,0 % | 49,8 % | 23,8 %* (14,8; 32,8) | 37,3 %* (27,8; 46,8) |
| Predchádzajúce zlyhanie biologickej liečby+ | 5,2 % | 32,9 % | 47,6 % | 27,7 % | 42,4 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 20,0 % | 36,9 % | 51,8 % | 16,9 % | 31,8 % |
| Hlboké hojenie sliznicef | 4,7 % | 17,6 % | 19,0 % | 13,0 %* (6,0; 20,0) | 13,6 %* (6,6; 20,6) |
| Predchádzajúce zlyhanie biologickej liečby+ | 2,5 % | 17,2 % | 16,1 % | 14,7 % | 13,6 % |
| Bez predchádzajúceho zlyhania biologickej liečby+ | 7,5 % | 18,0 % | 21,6 % | 10,6 % | 14,2 % |
Skratky: PBO = placebo; UPA = upadacitinib; aMS = prispôsobené Mayo skóre, založené na systéme Mayo skóre (s výnimkou Celkového posúdenia lekárom), ktoré je v rozsahu od 0 do 9 a má tri podskóre, kde je každému pridelené hodnotenie 0 (normálne) až 3 (najzávažnejšie): podskóre frekvencie stolice (stool frequency subscore, SFS), podskóre krvácania z konečníka (rectal bleeding subscore, RBS) a podskóre centrálne hodnotenej endoskopie (centrally-reviewed endoscopy subscore, ES). +Počet pacientov v skupine „Predchádzajúce zlyhanie biologickej liečby“ je 81, 71 a 73 (skupina placebo, upadacitinib 15 mg a 30 mg). Počet pacientov v skupine „Bez predchádzajúceho zlyhania biologickej liečby“ je 68, 77 a 81 (skupina placebo, upadacitinib 15 mg a 30 mg). * p < 0,001, upravený rozdiel liečby (95 % CI) a Podľa aMS: SFS ≤ 1 a nie viac ako východisková hodnota, RBS = 0, ES ≤ 1 bez krehkosti b Klinická remisia podľa aMS v 52. týždni medzi pacientmi, ktorí dosiahli klinickú remisiu na konci obdobia začiatočnej liečby. c Klinická remisia podľa aMS v 52. týždni a bez užívania kortikosteroidov ≥ 90 dní bezprostredne predchádzajúcich 52. týždňu medzi pacientmi, ktorí dosiahli klinickú remisiu na konci obdobia úvodnej liečby. d ES ≤ 1 bez krehkosti | |||||
e ES ≤ 1 bez krehkosti a Geboesov index ≤ 3,1 (znamenajúci infiltráciu neutrofilov v < 5 % krýpt, žiadne poškodenie krýpt a žiadne erózie, ulcerácie alebo granulačné tkanivo.)
f ES = 0, Geboesov index < 2 (znamenajúci neprítomnosť neutrofilov v kryptách alebo lamina propria a žiadne zvýšenie počtu eozinofilov, žiadne poškodenie krýpt a žiadne erózie, ulcerácie alebo granulačné tkanivo).
Príznaky ochorenia
Symptomatická remisia podľa paMS, definovaná ako SFS ˂ 1 a RBS = 0, sa dosiahla v priebehu času do 52. týždňa u viac pacientov liečených obomi dávkami upadacitinibu 15 mg a 30 mg jedenkrát denne v porovnaní s pacientmi užívajúcimi placebo (obrázok 5).
Obrázok 5 Podiel pacientov so symptomatickou remisiou podľa čiastočného prispôsobeného Mayo skóre v priebehu času v štúdiách udržiavacej dávky UC-3
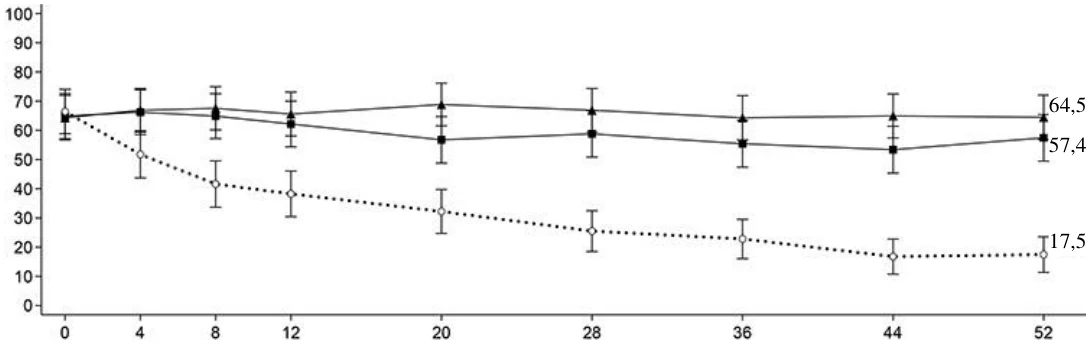

Endoskopické vyšetrenie
Endoskopická remisia (normalizácia endoskopického vzhľadu sliznice) bola definovaná ako skóre ES na úrovni 0. V 8. týždni dosiahol endoskopickú remisiu významne vyšší podiel pacientov liečených upadacitinibom 45 mg jedenkrát denne v porovnaní s pacientmi užívajúcimi placebo (UC-1: 13,7 % vs. 1,3 %; UC-2: 18,2 % vs. 1,7 %). V štúdii UC-3 podstatne väčší podiel pacientov užívajúcich upadacitinib 15 mg a 30 mg jedenkrát denne v porovnaní s pacientmi užívajúcimi placebo dosiahol endoskopickú remisiu v 52. týždni (24,2 % a 25,9 % vs. 5,6 %). Udržanie hojenia sliznice v 52. týždni (ES ≤ 1 bez krehkosti) bolo pozorované u podstatne väčšieho podielu pacientov liečených upadacitinibom 15 mg a 30 mg jedenkrát denne v porovnaní s pacientmi užívajúcimi placebo (61,6 % a 69,5 % vs. 19,2 %) medzi pacientmi, ktorí dosiahli hojenie sliznice na konci úvodného obdobia.
Kvalita života
U pacientov liečených upadacitinibom bolo preukázané podstatne väčšie a klinicky významné zlepšenie kvality života súvisiacej so zdravím, merané celkovým skóre Dotazníka pre zápalové ochorenia čreva (Inflammatory Bowel Disease Questionnaire, IBDQ) v porovnaní s placebom. Zlepšenia boli pozorované v skóre všetkých 4 oblastí: systémové príznaky (vrátane únavy), sociálne fungovanie, emočné fungovanie a črevné príznaky (vrátanie bolesti brucha a nutkania na urgentnú stolicu). Zmeny celkového skóre IBDQ v 8. týždni v porovnaní s východiskovou hodnotou pre upadacitinib 45 mg jedenkrát denne v porovnaní s placebom boli 55,3 resp. 21,7 v štúdii UC-1 a 52,2 resp. 21,1 v štúdii UC-2. Zmeny celkového skóre IBDQ v 52. týždni v porovnaní s východiskovou hodnotou boli 49,2; 58,9 resp. 17,9 pre upadacitinib 15 mg, 30 mg jedenkrát denne, resp. placebo.
P
erc
ent
o res
ponderov
a 95 % i
nterval
spoľahli
vost
i
Týždne
Placebo (N = 149) UPA 15 mg jedenkrát denne (N = 148) UPA 30 mg jedenkrát denne (N = 154)
64,5
57,4
17,5
Dlhodobá predĺžená štúdia (UC-4)
Pacienti, ktorí dosiahli klinickú remisiu v UC-3 podľa aMS v 1. roku boli spôsobilí pokračovať s rovnakou dávkou v predĺženej štúdii (UC-4). Na začiatku UC-4 bolo 96 a 146 pacientov v klinickej remisii a 49 a 82 pacientov v endoskopickej remisii s upadacitinibom 15 mg resp. 30 mg. Táto populácia sa čiastočne, ale nie úplne prekrýva s populáciou vo vyššie uvedenej tabuľke znázorňujúcej podiel pacientov spĺňajúcich cieľové ukazovatele v 52. týždni v udržiavacej štúdii UC-3. Medzi pacientmi, ktorí dosiahli remisiu v UC-3 podľa aMS v prvom roku a u ktorých boli dostupné 96-týždňové údaje, si udržalo klinickú remisiu 55/70 (78,6 %) a 75/89 (84,3 %) a endoskopickú remisiu 22/34 (64,7 %) a 40/54 (74,1 %) po 96. týždňovej dodatočnej liečbe upadacitinibom 15 mg resp. 30 mg.
U pacientov, ktorí vstúpili po ukončení UC-3 (1 rok) do predĺženej štúdie a u ktorých boli dostupné 96-týždňové údaje, sa zlepšenia celkového skóre IBDQ a skóre domény IBDQ udržali až do
- 96. týždňa UC-4.
Bezpečnostný profil upadacitinibu bol pri predĺženej liečbe konzistentný s profilom v placebom kontrolovanom období.
Crohnova choroba
Účinnosť a bezpečnosť upadacitinibu boli hodnotené v troch multicentrických, dvojito zaslepených, placebom kontrolovaných klinických štúdiách fázy 3: dvoch štúdiách úvodnej dávky, CD-1 (U-EXCEED) a CD-2 (U-EXCEL), nasledované 52-týždňovým obdobím udržiavacej liečby a dlhodobým predĺžením CD-3 (U-ENDURE). Koprimárne cieľové ukazovatele boli klinická remisia a endoskopická odpoveď v 12. týždni v CD-1 a CD-2 a v 52. týždni v CD-3.
Zaradení pacienti mali 18 až 75 rokov a stredne ťažkú až ťažkú aktívnu Crohnovu chorobu (CD), definovanú prítomnosťou veľmi mäkkej alebo tekutej stolice s priemernou dennou frekvenciou (stool frequency, SF) ≥ 4 a/alebo skóre bolesti brucha (abdominal pain score, APS) ≥ 2 a jednoduché skóre centrálne hodnotenej endoskopie pri CD (Simple Endoscopic Score for CD, SES-CD) ≥ 6 alebo ≥ 4 pri izolovanom ochorení ilea s vylúčením zužujúcich zložiek. Pacienti so symptomatickými striktúrami čreva neboli do štúdií CD zaradení.
Štúdie úvodnej dávky (CD-1 a CD-2)
V CD-1 a CD-2 bolo 1021 pacientov (495 resp. 526 pacientov) randomizovaných na upadacitinib 45 mg jedenkrát denne alebo placebo počas 12 týždňov v pomere alokácie liečby 2:1.
V CD-1 mali všetci pacienti nedostatočnú odpoveď alebo intoleranciu na liečbu jedným alebo viacerými biologickými liekmi (predchádzajúce zlyhanie biologickej liečby). Z týchto pacientov malo 61 % (301/495) nedostatočnú odpoveď alebo intoleraciu na liečbu dvoma alebo viacerými biologickými liekmi.
V CD-2 malo 45 % (239/526) pacientov nedostatočnú odpoveď alebo intoleranciu na liečbu jedným alebo viacerými biologickými liekmi (predchádzajúce zlyhanie biologickej liečby) a 55 % (287/526) malo nedostatočnú odpoveď alebo intoleranciu na konvenčnú liečbu, ale nie na biologickú liečbu (bez predchádzajúceho zlyhania biologickej liečby).
Na začiatku CD-1 a CD-2 dostávalo 34 % a 36 % pacientov kortikosteroidy, 7 % a 3 % pacientov dostávalo imunomodulátory a 15 % a 25 % pacientov dostávalo aminosalicyláty.
V oboch štúdiách sa u pacientov, ktorí dostávali kortikosteroidy na začiatku štúdie, začalo v 4. týždni s režimom znižovania dávky.
Obe štúdie zahŕňali 12-týždňové obdobie predĺženej liečby upadacitinibom 30 mg jedenkrát denne u pacientov, ktorí dostávali upadacitinib 45 mg jedenkrát denne a nedosiahli v 12. týždni klinickú
odpoveď podľa SF/APS (≥ 30 % pokles priemernej dennej frekvencie veľmi mäkkej alebo tekutej stolice a/alebo ≥ 30 % pokles priemerného denného APS a ani jedna z týchto hodnôt nebola väčšia ako na začiatku štúdie).
Klinická aktivita ochorenia a príznaky
V CD-1 a CD-2 bol významne vyšší podiel pacientov liečených upadacitinibom 45 mg, ktorí dosiahli koprimárny cieľový ukazovateľ klinickú remisiu v 12. týždni v porovnaní s placebom (tabuľka 21). Nástup účinnosti bol rýchly a účinnosť bola dosiahnutá už v 2. týždni (tabuľka 21).
V oboch štúdiách bolo v 12. týždni u pacientov užívajúcich upadacitinib 45 mg v porovnaní s placebom oproti začiatku štúdie významne väčšie zlepšenie únavy meranej pomocou skóre FACIT-F.
Endoskopické vyšetrenie
V CD-1 a CD-2 bol významne vyšší podiel pacientov liečených upadacitinibom 45 mg, ktorí dosiahli koprimárny cieľový ukazovateľ endoskopickej odpovede v 12. týždni v porovnaní s placebom (tabuľka 21). V CD-1 a CD-2 bol významne vyšší podiel pacientov liečených upadacitinibom 45 mg (14 % resp. 19 %), ktorí dosiahli SES-CD 0-2 v porovnaní s placebom (0 % resp. 5 %).
Tabuľka 21 Podiel pacientov, ktorí splnili primárny a doplňujúce cieľové ukazovatele účinnosti v štúdiách úvodnej dávky CD-1 a CD-2
| Štúdia | CD-1 (U-EXCEED) | CD-2 (U-EXCEL) | ||||
| Liečebná skupina | PBO N = 171 | UPA 45 mg N = 324 | Rozdiel liečby (95 % CI) | PBO N = 176 | UPA 45 mg N = 350 | Rozdiel liečby (95 % CI) |
| Koprimárne cieľové ukazovatele v 12. týždni | ||||||
| Klinická remisiaa | 14 % | 40 % | 26 % (19; 33)* | 22 % | 51 % | 29 % (21; 36)* |
Predchádzajúce zlyhanie biologickej liečby | N = 78 14 % | N = 161 47 % | 33 % (22; 44) | |||
Bez predchádzajúceho zlyhania biologickej liečby | N = 98 29 % | N = 189 54 % | 26 % (14; 37) | |||
| Endoskopická odpoveďb | 4 % | 35 % | 31 % (25; 37)* | 13 % | 46 % | 33 % (26; 40)* |
Predchádzajúce zlyhanie biologickej liečby | N = 78 9 % | N = 161 38 % | 29 % (19; 39) | |||
Bez predchádzajúceho zlyhania biologickej liečby | N = 98 16 % | N = 189 52 % | 36 % (25; 46) | |||
| Doplňujúce cieľové ukazovatele v 12. týždni | ||||||
| Klinická odpoveď podľa CDAIc | 21 % | 39 % | 18 % (10, 26)* | 29 % | 49 % | 21 % (13, 29)* |
| Klinická odpoveď (CR-100)d | 27 % | 51 % | 23 % (14, 31)* | 37 % | 57 % | 20 % (11, 28)* |
| Klinická odpoveď bez kortikosteroidova,e | N = 60 7 % | N = 108 37 % | 30 % (19, 41)* | N =64 13 % | N =126 44 % | 33 % (22, 44)* |
| Endoskopická remisiaf | 2 % | 19 % | 17 % (12, 22)* | 7 % | 29 % | 22 % (16, 28)* |
| Hojenie slizniceg | N = 171 | N = 322 | 17 % | N = 174 | N =349 | 20 % |
| Štúdia | CD-1 (U-EXCEED) | CD-2 (U-EXCEL) | ||||||
| 0 % | 17 % | (13, 21)*** | 5 % | 25 % | (14, 25)*** | |||
| Cieľové ukazovatele včasného nástupu | ||||||||
| Klinická odpoveď v 4. týždni a | 9 % | 32 % | 23 % (17, 30)* | 15 % | 36 % | 21 % (14, 28)* | ||
| CR-100 v 2. týždnid | 12 % | 33 % | 21 % (14, 28)* | 20 % | 32 % | 12 % (4, 19)** | ||
| Skratky: PBO = placebo; UPA = upadacitinib | ||||||||
| * p < 0,001, upravený rozdiel liečby (95 % CI) | ||||||||
| ** p < 0,01, upravený rozdiel liečby (95 % CI) | ||||||||
| *** porovnanie nominálneho p < 0,001 UPA vs PBO, upravený rozdiel liečby (95 % CI) | ||||||||
| a Priemerná denná SF ≤ 2,8 a APS ≤ 1,0 a ani jedna z týchto hodnôt nebola väčšia ako na začiatku | ||||||||
| štúdie | ||||||||
| b Pokles SES-CD > 50 % oproti začiatku štúdie úvodnej dávky (alebo zníženie o najmenej 2 body | ||||||||
| oproti začiatku štúdie úvodnej dávky u pacientov s SES-CD 4 na začiatku štúdie úvodnej dávky) | ||||||||
| c CDAI < 150 | ||||||||
| d Zníženie CDAI o najmenej 100 bodov oproti východiskovej hodnote | ||||||||
| e Ukončenie podávania steroidov a dosiahnutie klinickej remisie u pacientov liečených steroidmi na | ||||||||
| začiatku štúdie | ||||||||
| f SES-CD ≤ 4 a pokles o najmenej 2 body oproti východiskovej hodnote a v žiadnej jednotlivej | ||||||||
| premennej podskóre > 1 | ||||||||
| g SES-CD podskóre ulcerovaného povrchu 0 u pacientov s východiskovým SES-CD podskóre | ||||||||
| ulcerovaného povrchu ≥ 1 | ||||||||
Štúdia udržiavacej dávky (CD-3)
V analýze účinnosti pre štúdiu CD-3 bolo hodnotených 502 pacientov, ktorí dosiahli klinickú odpoveď podľa SF/APS pri úvodnej liečbe upadacitinibom 45 mg jedenkrát denne počas 12 týždňov. Pacienti boli znovu randomizovaní na režim užívania udržiavacej dávky upadacitinibu 15 mg alebo 30 mg jedenkrát denne alebo placeba v trvaní až 52 týždňov.
Klinická aktivita ochorenia a príznaky
Koprimárny cieľový ukazovateľ klinickej remisie v 52. týždni dosiahol významne vyšší podiel pacientov liečených upadacitinibom 15 mg a 30 mg, v porovnaní s placebom (obrázok 6, tabuľka 22).
Obrázok 6 Podiel pacientov, ktorí dosiahli klinickú remisiu v štúdii udržiavacej dávky CD-3
Perce nt o res ponderov a 95 % i nt er val spoľahlivosti |
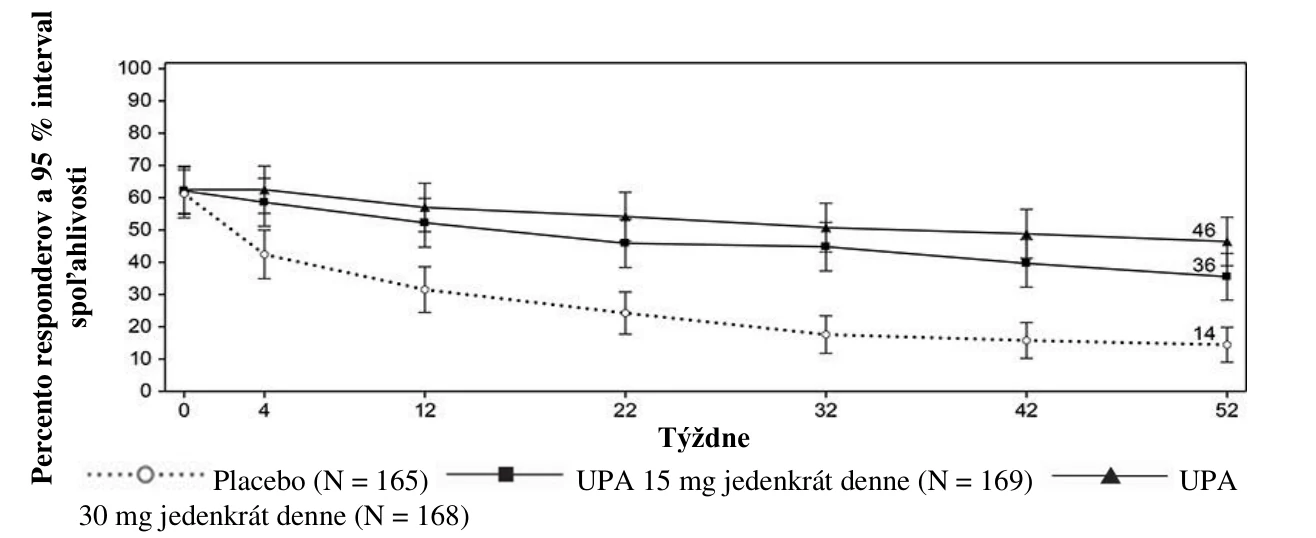
Týždne
Placebo (N = 165) UPA 15 mg jedenkrát denne (N = 169) UPA 30 mg jedenkrát denne (N = 168)
Patienti, ktorí dostávali upadacitinib 30 mg dosiahli v 52. týždni podľa skóre FACIT-F významne väčšie zmiernenie únavy oproti začiatku štúdie v porovnaní s placebom.
Tabuľka 22 Podiel pacientov, ktorí splnili primárny a doplňujúce cieľové ukazovatele účinnosti v 52. týždni v štúdii udržiavacej dávky CD-3
| Liečebná skupina | PBO+ N = 165 | UPA 15 mg N = 169 | UPA 30 mg N = 168 | Rozdiel liečby 15 mg vs PBO (95 % CI) | Rozdiel liečby 30 mg vs PBO (95 % CI) |
| Koprimárne cieľové ukazovatele | |||||
| Klinická remisiaa | 14 % | 36 % | 46 % | 22 % (14; 30)* | 32 % (23; 40)* |
Predchádzajúce zlyhanie biologickej liečby | N = 126 9 % | N = 124 32 % | N = 127 43 % | 24 % (14; 33) | 34 % (24; 44) |
Bez predchádzajúceho zlyhania biologickej liečby | N = 39 33 % | N = 45 44 % | N = 41 59 % | 12 % (-9; 33) | 26 % (5; 47) |
| Endoskopická odpoveďb | 7 % | 28 % | 40 % | 21 % (14; 28)* | 34 % (26; 41)* |
Predchádzajúce zlyhanie biologickej liečby | N = 126 4 % | N = 124 23 % | N = 127 39 % | 19 % (11; 27) | 35 % (26; 44) |
Bez predchádzajúceho zlyhania biologickej liečby | N = 39 18 % | N = 45 40 % | N = 41 44 % | 22 % (3; 41) | 26 % (7; 45) |
| Doplňujúce cieľové ukazovatele | |||||
| Klinická remisia podľa CDAIc | 15 % | 37 % | 48 % | 24 % (15; 32)* | 33 % (24; 42)* |
| Klinická odpoveď (CR-100)d | 15 % | 41 % | 51 % | 27 % (18; 36)* | 36 % (28; 45)* |
| Klinická remisia bez kortikosteroidova,e | 14 % | 35 % | 45 % | 21 % (13; 30)* | 30 % (21; 39)* |
| Udržanie klinickej remisie a,f | N = 101 20 % | N = 105 50 % | N = 105 60 % | 32 % (20; 44)* | 40 % (28; 52)* |
| Endoskopická remisiag | 5 % | 19 % | 29 % | 14 % (8; 21)* | 24 % (16; 31)* |
| Hojenie slizniceh | N = 164 4 % | N = 167 13 % | N = 168 24 % | 10 % (4; 16)*** | 21 % (14; 27)*** |
| Hlboká remisiaa,i | 4 % | 14 % | 23 % | 10 % (4; 16)** | 18 % (11; 25)* |
Skratky: PBO = placebo; UPA = upadacitinib + Skupina na placebe zahŕňala pacientov, ktorí podľa SF/APS dosiahli klinickú odpoveď pri upadacitinibe 45 mg na konci štúdie úvodnej dávky a randomizovaných na užívanie placeba na začiatku štúdie udržiavacej dávky * p < 0,001; upravený rozdiel liečby (95 % CI) ** p < 0,01; upravený rozdiel liečby (95 % CI) *** porovnanie nominálneho p < 0,001 UPA vs PBO, upravený rozdiel liečby (95 % CI) a Priemerné denné SF ≤ 2,8 a APS ≤ 1,0 a ani jedna z týchto hodnôt nebola väčšia ako na začiatku štúdie b Pokles SES-CD > 50 % od začiatku štúdie úvodnej dávky (alebo zníženie o najmenej 2 body od začiatku štúdie úvodnej dávky u pacientov s SES-CD 4 na začiatku štúdie úvodnej dávky) c CDAI < 150 d Zníženie CDAI ≥ 100 bodov oproti východiskovej hodnote e 90 dní pred 52. týždňom bez kortikoidov a dosiahnutie klinickej remisie. V podskupine pacientov, ktorí užívali kortikosteroidy na začiatku indukčnej liečby, bolo 38 % (N = 63) v skupine | |||||
| Liečebná skupina | PBO+ N = 165 | UPA 15 mg N = 169 | UPA 30 mg N = 168 | Rozdiel liečby 15 mg vs PBO (95 % CI) | Rozdiel liečby 30 mg vs PBO (95 % CI) |
s upadacitinibom 15 mg, 38 % (N = 63) v skupine s upadacitinibom 30 mg a 5 % (N = 61) na placebe bez kortikoidov 90 dní pred 52. týždňom a v klinickej remisii f Definované ako dosiahnutie klinickej remisie v 52. týždni u pacientov, ktorí dosiahli klinickú remisiu pri vstupe do štúdie udržiavacej dávky g SES-CD ≤ 4 a zníženie o najmenej 2 body oproti východiskovej hodnote a v žiadnej jednotlivej premennej podskóre > 1 h SES-CD podskóre ulcerovaného povrchu 0 u pacientov s SES-CD podskóre ulcerovaného povrchu ≥ 1 na začiatku i Klinická remisia a endoskopická remisia | |||||
Pacienti, ktorí nedosiahli podľa SF/APS klinickú odpoveď v 12. týždni úvodnej liečby upadacitinibom v CD-1 a CD-2 (122 pacientov), dostávali upadacitinib 30 mg jedenkrát denne počas ďalších 12 týždňov. Z týchto pacientov dosiahlo klinickú odpoveď v 24. týždni 53 %. Z pacientov, ktorí odpovedali počas obdobia predĺženej liečby a pokračovali v užívaní udržiavacej liečby upadacitinibom 30 mg, dosiahlo v 52. týždni klinickú remisiu 25 % a endoskopickú odpoveď 22 %.
Endoskopické vyšetrenie
V CD-3 bol významne vyšší podiel pacientov liečených upadacitinibom 15 mg a 30 mg v porovnaní s placebom, ktorí dosiahli koprimárny cieľový ukazovateľ endoskopickej odpovede v 52. týždni (tabuľka 22). Okrem endoskopických cieľových ukazovateľov opísaných v tabuľke 22 dosiahol v 52. týždni skóre SES-CD 0-2 vyšší podiel pacientov liečených upadacitinibom 15 mg a 30 mg (11 % resp. 21 %) v porovnaní s placebom (3 %). Endoskopická remisia bez kortikosteroidov sa u pacientov, ktorí užívali steroidy na začiatku štúdie, dosiahla v 52. týždni u vyššieho podielu pacientov liečených upadacitinibom 15 mg a 30 mg (17 % resp. 25 %) v porovnaní s placebom (3 %).
Zahojenie mimočrevných prejavov
Zahojenie mimočrevných prejavov sa v 52. týždni pozorovalo u vyššieho podielu pacientov liečených upadacitinibom 15 mg (25 %) a u významne vyššieho podielu pacientov liečených upadacitinibom 30 mg (36 %) v porovnaní s placebom (15 %).
Záchranná liečba
Pacienti v CD-3, u ktorých sa prejavila nedostatočná odpoveď alebo strata odpovede počas udržiavacej liečby boli vhodní na užívanie záchrannej liečby upadacitinibom 30 mg. Z pacientov, ktorí boli randomizovaní do skupiny s upadacitinibom 15 mg a dostávali záchrannú liečbu upadacitinib 30 mg počas najmenej 12 týždňov, dosiahlo klinickú odpoveď podľa SF/APS 84 % (76/90) a klinickú remisiu 12 týždňov po začatí záchrannej liečby 48 % (43/90).
Výsledky týkajúce sa kvality života súvisiacej so zdravím
Pacienti liečení upadacitinibom dosiahli v porovnaní s placebom väčšie zlepšenie v kvalite života súvisiacej so zdravím (health-related quality of life, HRQOL) meranej pomocou celkového skóre Dotazníka pre zápalové ochorenia čreva (Inflammatory Bowel Disease Questionnaire, IBDQ). Zlepšenia sa pozorovali vo všetkých 4 doménach skóre: systémové príznaky (vrátane únavy) a črevné príznaky (vrátane bolesti brucha a nutkania na urgentnú stolicu), ako aj sociálne a emocionálne fungovanie. Zmeny celkového skóre IBDQ v 12. týždni v porovnaní s východiskovou hodnotou pri upadacitinibe 45 mg jedenkrát denne v porovnaní s placebom boli 46,0 resp. 21,6 v CD-1 a 46,3 resp. 24,4 v CD-2. Zmeny celkového skóre IBDQ v 52. týždni v porovnaní s východiskovou hodnotou boli 59,3; 64,5 a 46,4 u pacientov liečených jedenkrát denne upadacitinibom 15 mg, 30 mg resp. placebom.
Pediatrická populácia
Polyartikulárna juvenilná idiopatická artritída
Účinnosť upadacitinibu u pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou je založená na extrapolácii zodpovedajúcej expozícii stanovenej účinnosti upadacitinibu u dospelých pacientov s reumatoidnou artritídou. Tieto údaje podporujú účinnosťa bezpečnosť upadacitinibu hodnoteného v multicentrickej, otvorenej, jednoramennej štúdii u 122 pediatrických pacientov (vo veku 2 až < 18 rokov) s polyartikulárnou juvenilnou idiopatickou artritídou. Podskupiny pacientov s polyartikulárnou juvenilnou idiopatickou artritídou pri vstupe do štúdie zahŕňali polyartritídu s negatívnym reumatoidným faktorom (67,2 %), polyartritídu s pozitívnym reumatoidným faktorom (16,4 %), rozšírenú oligoartritídu (14,8 %) a systémovú juvenilnú idiopatickú artritídu bez systémových manifestácií (1,6 %). Celkovo 22,1 % pacientov dostávalo predtým biologické DMARD. Celkovo 36,9 % pacientov dostávalo súbežne metotrexát na začiatku liečby. Počas štúdie boli povolené zmeny dávky metotrexátu alebo iných súbežne podávaných liekov (napr. kortikosteroidy, NSAID). Všetci pacienti dostávali upadacitinib 15 mg vo forme tabliet jedenkrát denne alebo perorálny roztok upadacitinibu ekvivalentným hmotnosti dvakrát denne počas 156 týždňov.
Klinická odpoveď
Podiel pacientov, u ktorých sa preukázala odpoveď v 12. a 48. týždni je uvedený v tabuľke 23. Účinnosť sa vo všeobecnosti zhodovala s odpoveďami u dospelých pacientov s reumatoidnou artritídou.
Tabuľka 23 Klinická odpoveď
|
| |
| Odpoveď u pediatrických pacientov ACR 70a | 66,4 % | 79,5 % |
| Remisia JADAS27-CRPb | 23,0 % | 43,4 % |
Skratky: a ACR 70 u pediatrických pacientov = zlepšenie podľa kritérií American College of Rheumatology Paediatric ≥ 70 % b Remisia JADAS27-CRP = Skóre aktivity ochorenia juvenilnej idiopatickej artritídy pre 27 kĺbov, remisia C-reaktívneho proteínu; definované ako JADAS27-CRP ≤ 1 Výsledky pre všetky koncové ukazovatele sú hlásené metódou imputácie bez odpovede. | ||
Atopická dermatitída
V troch globálnych štúdiách fázy 3 bolo randomizovaných celkom 542 dospievajúcich vo veku 12 až 17 rokov so stredne ťažkou až ťažkou atopickou dermatitídou, z ktorých 344 bolo hodnotených v rámci primárnej analýzy. Dospievajúci v primárnej analýze boli randomizovaní tak, aby dostávali buď 15 mg (N = 114), alebo 30 mg (N = 114) upadacitinibu, alebo zodpovedajúce placebo (N = 116 ) v monoterapii alebo v kombinácii s lokálnymi kortikosteroidmi. Účinnosť bola konzistentná medzi dospievajúcimi a dospelými. Výsledky týkajúce sa účinnosti v 16. týždni sa udržali až do 260. týždňa u dospievajúcich liečených upadacitinibom 15 mg alebo 30 mg (v 260. týždni, N = 273 v štúdii; N = 261 s údajmi o účinnosti).
Bezpečnostný profil u dospievajúcich bol všeobecne podobný ako u dospelých, so zvýšeniami závislými od dávky, pokiaľ ide o mieru výskytu niektorých nežiaducich udalostí vrátane neutropénie a herpes zoster. V prípade oboch dávok bola miera výskytu neutropénie mierne vyššia u dospievajúcich v porovnaní s dospelými. V prípade oboch dávok bola miera výskytu herpes zoster vyššia u dospelých v porovnaní s dospievajúcimi.
Tabuľka 24 Výsledky účinnosti upadacitinibu u dospievajúcich v 16. týždni
| Štúdia | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||
| Liečebná skupina | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg | PBO + TCS | UPA 15 mg + TCS | UPA 30 mg + TCS |
Počet randomizovaných dospievajúcich jedincov | 40 | 42 | 42 | 36 | 33 | 35 | 40 | 39 | 37 |
| % respondentov (95 % CI) | |||||||||
| vIGA-AD 0/1 a,b | 8 (0,16) | 38 (23,53) | 69 (55,83) | 3 (0,8) | 42 (26,59) | 62 (46,79) | 8 (0,16) | 31 (16,45) | 65 (50,80) |
| EASI 75a | 8 (0,17) | 71 (58,85) | 83 (72,95) | 14 (3,25) | 67 (51,83) | 74 (59,90) | 30 (16,44) | 56 (41,72) | 76 (62,90) |
Najhoršie svrbenie NRSc (≥ 4-bodové zlepšenie) | 15 (4,27) | 45 (30,60) | 55 (40,70) | 3 (0,8) | 33 (16,50) | 50 (33,67) | 13 (2,24) | 42 (26,58) | 55 (38,72) |
Skratky: UPA = upadacitinib (RINVOQ); PBO = placebo Jedinci, ktorým bola podaná záchranná liečba alebo u ktorých chýbali údaje, boli hodnotení ako neodpovedajúci na liečbu. a Na základe počtu randomizovaných jedincov b Respondent bol definovaný ako pacient so skóre vIGA-AD 0 alebo 1 („čistý“ alebo „takmer čistý“) so znížením o ≥ 2 body na ordinálnej stupnici 0 až 4. c Výsledky uvedené v podskupine pacientov vhodných na posúdenie (pacienti s najhorším svrbením NRS ≥ 4 na začiatku). | |||||||||
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s liekom RINVOQ v jednej alebo vo viacerých podskupinách pediatrickej populácie pri chronickej idiopatickej artritíde (zahŕňajúcej reumatoidnú artritídu, psoriatickú artritídu, spondyloartritídu a juvenilnú idiopatickú artritídu), atopickej dermatitíde, alopécii areata, vitiligu, ulceróznej kolitíde a Crohnovej chorobe (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Plazmatické expozície upadacitinibu sú úmerné dávke v terapeutickom rozmedzí dávok. Rovnovážne plazmatické koncentrácie sa dosiahnu do 4 dní s minimálnou akumuláciou po opakovanom podávaní tablety jedenkrát denne.
RINVOQ tablety a RINVOQ perorálny roztok nie sú bioekvivalentné. Preto tieto dve liekové formy nie sú zameniteľné v pomere miligram na miligram (pozri časť 4.2).
Absorpcia
Po perorálnom podaní upadacitinibu vo forme s predĺženým uvoľňovaním sa upadacitinib vstrebáva s mediánom Tmax 2 až 4 hodiny. Súbežné podávanie upadacitinibu s jedlom s vysokým obsahom tuku nemalo klinicky významný účinok na expozície upadacitinibu (zvýšená AUC o 29 % a Cmax o 39 % až 60 %). V klinických skúšaniach bol upadacitinib podávaný bez ohľadu na jedlo (pozri časť 4.2). Upadacitinib je substrátom pre efluxné transportéry P-gp a BCRP in vitro.
Distribúcia
52 % upadacitinibu sa viaže na plazmatické bielkoviny. Upadacitinib sa rozdeľuje v rovnakej miere medzi plazmu a krvné bunkové zložky, ako naznačuje pomer krvi ku plazme 1.0.
Biotransformácia
Metabolizmus upadacitinibu je sprostredkovaný CYP3A4 s potenciálne malým príspevkom CYP2D6. Farmakologická aktivita upadacitinibu sa pripisuje materskej molekule. V štúdii s rádioaktívne značenou látkou u ľudí nezmenený upadacitinib zodpovedal za 79 % celkovej rádioaktivity v plazme pričom hlavný metabolit (produkt monooxidácie, po ktorej nasledovala glukuronidácia) zodpovedal za 13 % celkovej rádioaktivity v plazme. Pri upadacitinibe neboli zistené žiadne aktívne metabolity.
Eliminácia
Po podaní jednorazovej dávky roztoku obsahujúceho [14C]-upadacitinib s okamžitým uvoľňovaním sa upadacitinib prednostne vylučoval vo forme nezmenenej materskej látky do moču (24 %) a stolice (38 %). Približne 34 % upadacitinibu bolo vylúčených vo forme metabolitov. Priemerný polčas eliminácie upadacitinibu sa pohyboval v rozmedzí od 9 do 14 hodín.
Špeciálne populácie
Porucha funkcie obličiek
AUC upadacitinibu bola o 18 % vyššia u jedincov s miernou poruchou funkcie obličiek (odhadovaná rýchlosť glomerulárnej filtrácie 60 až 89 ml/min/1,73 m2), o 33 % u jedincov so stredne ťažkou poruchou funkcie (odhadovaná rýchlosť glomerulárnej filtrácie 30 až 59 ml/min/1,73 m2) a o 44 % u jedincov s ťažkou poruchou funkcie obličiek (odhadovaná rýchlosť glomerulárnej filtrácie 15 až 29 ml/min/1,73 m2). Cmax upadacitinibu bola podobná u jedincov s normálnou funkciou obličiek a jedincov s poruchou funkcie obličiek. Mierne alebo stredne ťažká porucha funkcie obličiek nemá klinicky významný vplyv na expozíciu upadacitinibu (pozri časť 4.2).
Porucha funkcie pečene
Mierna (trieda A podľa Childa-Pugha) a stredne ťažká (trieda B podľa Childa-Pugha) porucha funkcie pečene nemá žiaden klinicky významný účinok na expozíciu upadacitinibu. AUC upadacitinibu bola vyššia o 28 % u jedincov s miernou poruchou funkcie pečene a o 24 % u jedincov so stredne ťažkou poruchou funkciou pečene v porovnaní s jedincami s normálnou funkciou pečene. Cmax upadacitinibu bola nezmenená u jedincov s miernou poruchou funkcie pečene a o 43 % vyššia u jedincov so stredne ťažkou poruchou funkcie pečene v porovnaní s jedincami s normálnou funkciou pečene. Upadacitinib nebol skúmaný u pacientov s ťažkou (trieda C podľa Childa-Pugha) poruchou funkcie pečene.
Pediatrická populácia
Farmakokinetika upadacitinibu a koncentrácie v rovnovážnom stave sú podobné u dospelých a dospievajúcich vo veku 12 až 17 rokov s atopickou dermatitídou, a alopéciou areata a vitiligom.
Dávkovanie u dospievajúcich pacientov s hmotnosťou od 30 kg do < 40 kg s atopickou dermatitídou sa stanovilo pomocou populačného farmakokinetického modelovania a simulácie. Nie sú k dispozícii žiadne údaje o klinickej expozícii u dospievajúcich s hmotnosťou < 40 kg s atopickou dermatitídou.
Predpokladá sa, že plazmatické expozície upadacitinibu (Cmax,ss a AUC24,ss) u pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou po odporúčanom pediatrickom dávkovacom režime na základe telesnej hmotnosti budú podobné cieľovej plazmatickej expozícii u dospelých pacientov s reumatoidnou artritídou, ktorí dostávajú odporúčanú dávku.
Farmakokinetika upadacitinibu u pediatrických pacientov vo veku < 2 roky alebo s hmotnosťou < 10 kg nebola stanovená.
Farmakokinetika upadacitinibu nebola doteraz hodnotená u pediatrických pacientov so psoriatickou artritídou, axiálnou spondylartritídou, ulceróznou kolitídou a Crohnovou chorobou (pozri časť 4.2).
Farmakokinetika upadacitinibu u pediatrických pacientov (vo veku < 12 rokov) s atopickou dermatitídou, alopéciou areata alebo vitiligom nebola stanovená.
Vnútorné faktory
Vek, pohlavie, telesná hmotnosť, rasa a etnicita nemali klinicky významný účinok na expozíciu upadacitinibu u dospelých pacientov. Farmakokinetika upadacitinibu je u pacientov s reumatoidnou artritídou, psoriatickou artritídou, axiálnou spondyloartritídou, obrovskobunkovou arteritídou, atopickou dermatitídou, alopéciou areata, vitiligom, ulceróznou kolitídou a Crohnovou chorobou konzistentná.
U pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou s východiskovou telesnou hmotnosťou v rozmedzí od 11 do 114 kg sa klírens upadacitinibu zvyšoval so zvyšujúcou sa telesnou hmotnosťou, čo podporuje dávkovanie na základe telesnej hmotnosti (pozri tabuľku 1). Vek (v rozsahu 2 až < 18 rokov) nemal po zohľadnení vplyvu telesnej hmotnosti žiadny ďalší vplyv na farmakokinetiku upadacitinibu.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje neodhalili žiadne špeciálne riziko pre ľudí na základe konvenčných farmakologických štúdií bezpečnosti.
V 2-ročnej štúdii karcinogenity u potkanov druhu Sprague-Dawley nebol upadacitinib pri expozíciách (na základe AUC) približne 4- a 10-násobku klinickej dávky 15 mg, 2- a 5-násobku klinickej dávky 30 mg a 1,7- a 4-násobku klinickej dávky 45 mg u samcov a samíc potkana druhu Sprague-Dawley karcinogénny. Upadacitinib nebol karcinogénny v 26-týždňovej štúdii karcinogenity u transgénnych myší CByB6F1-Tg(HRAS)2Jic.
Upadacitinib nebol mutagénny ani genotoxický na základe výsledkov testov in vitro a in vivo pri génových mutáciách a chromozomálnych aberáciách.
Upadacitinib nemal v štúdii fertility a skorého embryonálneho vývoja žiadny vplyv na fertilitu samcov a samíc potkana pri expozíciách až do približne 17- a 34-násobku expozície pri maximálnej odporúčanej dávke u ľudí (MRHD) 45 mg u samcov a u samíc na základe hodnoty AUC. Zvýšenia fetálnej resorpcie súvisiace s dávkou, spojené s postimplantačnými stratami boli v tejto štúdii fertility u potkanov pripisované vývojovým/teratogénnym účinkom upadacitinibu. Nepozorovali sa žiadne nežiaduce účinky pri expozíciách nižších ako klinická expozícia (založené na AUC). Postimplantačné straty sa pozorovali pri expozíciách 9-násobne vyšších ako klinická expozícia pri MRHD 45 mg (založené na AUC).
V štúdiách embryo-fetálneho vývoja u zvierat bol upadacitinib teratogénny u potkanov aj králikov. Upadacitinib viedol k zvýšenému počtu skeletálnych malformácií u potkanov pri 1,6-; 0,8- a 0,6-násobku klinickej expozície (založené na AUC) pri dávkach 15 mg, 30 mg resp. 45 mg (MRHD). U králikov sa pozoroval vyšší výskyt kardiovaskulárnych malformácií pri 15-, 7,6- a 6-násobku klinickej expozície pri dávkach 15 mg, 30 mg resp. 45 mg (založené na AUC).
Po podaní upadacitinibu laktujúcim potkanom boli koncentrácie upadacitinibu v mlieku v priebehu času vo všeobecnosti podobné koncentráciám v plazme s približne 30-násobne vyššou expozíciou v mlieku v porovnaní s plazmou matky. Približne 97 % látok súvisiacich s upadacitinibom v mlieku bola materská molekula upadacitinib.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Obsah tablety
mikrokryštalická celulóza
hypromelóza
manitol
kyselina vínna
koloidný oxid kremičitý bezvodý
stearát horečnatý
Filmový obal
polyvinylalkohol
makrogol
mastenec
oxid titaničitý (E 171)
čierny oxid železitý (E 172) (len sila 15 mg) červený oxid železitý (E 172)
žltý oxid železitý (E 172) (len sila 45 mg)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
RINVOQ 15 mg tablety s predĺženým uvoľňovaním
Tablety s predĺženým uvoľňovaním v blistroch: 2 roky Tablety s predĺženým uvoľňovaním vo fľaškách: 3 roky
RINVOQ 30 mg tablety s predĺženým uvoľňovaním
Tablety s predĺženým uvoľňovaním v blistroch: 2 roky Tablety s predĺženým uvoľňovaním vo fľaškách: 3 roky
RINVOQ 45 mg tablety s predĺženým uvoľňovaním
Tablety s predĺženým uvoľňovaním v blistroch: 2 roky Tablety s predĺženým uvoľňovaním vo fľaškách: 3 roky
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne špeciálne teplotné podmienky na uchovávanie.
Uchovávajte v pôvodnom blistri alebo fľaške na ochranu pred vlhkosťou. Fľašku uchovávajte dôkladne uzatvorenú.
6.5 Druh obalu a obsah balenia
RINVOQ 15 mg tablety s predĺženým uvoľňovaním
Polyvinylchloridové/polyetylénové/polychlorotrifluoroetylénové - hliníkové kalendárové blistre v baleniach obsahujúcich 28 alebo 98 tabliet s predĺženým uvoľňovaním alebo multibalenia obsahujúce 84 (3 balenia po 28) tabliet s predĺženým uvoľňovaním.
HDPE fľašky s vysúšadlom a polypropylénovým uzáverom v škatuli obsahujúce 30 tabliet s predĺženým uvoľňovaním.
Veľkosť balenia: 1 fľaška (30 tabliet s predĺženým uvoľňovaním) alebo 3 fľašky (90 tabliet s predĺženým uvoľňovaním).
Na trh nemusia byť uvedené všetky veľkosti balenia.
RINVOQ 30 mg tablety s predĺženým uvoľňovaním
Kalendárové blistre z polyvinylchloridu/polyetylénu/polychlórtrifluóretylénu a hliníka v baleniach obsahujúcich 28 alebo 98 tabliet s predĺženým uvoľňovaním.
HDPE fľašky s vysúšadlom a polypropylénovým uzáverom v škatuli obsahujúce 30 tabliet s predĺženým uvoľňovaním.
Veľkosť balenia: 1 fľaška (30 tabliet s predĺženým uvoľňovaním) alebo 3 fľašky (90 tabliet s predĺženým uvoľňovaním).
Na trh nemusia byť uvedené všetky veľkosti balenia.
RINVOQ 45 mg tablety s predĺženým uvoľňovaním
Polyvinylchloridové/polyetylénové/polychlorotrifluoroetylénové - hliníkové kalendárové blistre v baleniach obsahujúcich 28 tabliet s predĺženým uvoľňovaním.
HDPE fľašky s vysúšadlom a polypropylénovým uzáverom v škatuli obsahujúce 28 tabliet s predĺženým uvoľňovaním.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLO
EU/1/19/1404/001
EU/1/19/1404/002
EU/1/19/1404/003
EU/1/19/1404/004
EU/1/19/1404/005
EU/1/19/1404/006
EU/1/19/1404/007
EU/1/19/1404/008
EU/1/19/1404/009
EU/1/19/1404/010
EU/1/19/1404/011
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. december 2019
Dátum posledného predĺženia: 19. september 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
RINVOQ 1 mg/ml perorálny roztok
1. NÁZOV LIEKU
RINVOQ 1 mg/ml perorálny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každý ml perorálneho roztoku obsahuje hemihydrát upadacitinibu zodpovedajúci 1 mg upadacitinibu.
Pomocná látka (Pomocné látky) so známym účinkom
Každý ml perorálneho roztoku obsahuje 0,3 mg benzoátu sodného.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Perorálny roztok
Číry, bezfarebný až svetložltý roztok s pH 3,0 – 3,8.
4. KLINICKÉ ÚDAJE
4.1 Terapeutická indikácia
RINVOQ je indikovaný na liečbu aktívnej polyartikulárnej juvenilnej idiopatickej artritídy (polyaritídy pozitívnej [RF+] alebo negatívnej [RF-] na reumatoidný faktor, rozšírená oligoartritída) u pacientov vo veku od 2 rokov a starších s nedostatočnou odpoveďou alebo intoleranciou na jedno alebo viacero chorobu modifikujúcich antireumatík (Disease-Modifyig Antirheumatic Drugs - DMARD). RINVOQ sa môže používať v monoterapii alebo v kombinácii s metotrexátom.
4.2 Dávkovanie a spôsob podávania
Liečbu upadacitinibom majú začať a sledovať lekári so skúsenosťami v diagnostike a liečbe ochorení, pre ktoré je upadacitinib indikovaný.
Dávkovanie
Odporúčaná dávka je založená na telesnej hmotnosti.
Tabuľka 1 Dávka upadacitinibu u pacientov s polyartikulárnou juvenilnou idiopatickou artritídou vo veku od dvoch rokov alebo starších
| Hmotnosť pacienta | Režim dávkovania |
| 10 až < 20 kg | 3 mg (3 ml perorálneho roztoku) dvakrát denne |
| 20 až < 30 kg | 4 mg (4 ml perorálneho roztoku) dvakrát denne |
| ≥ 30 kg | 6 mg (6 ml perorálneho roztoku) dvakrát denne alebo 15 mg (jedna 15 mg tableta) jedenkrát denne |
RINVOQ tablety a RINVOQ perorálny roztok nie sú bioekvivalentné. Preto tieto dve liekové formy nie sú zameniteľné v pomere miligram na miligram.
Iniciácia liečby
Liečba sa nemá začať u pacientov s celkovým počtom lymfocytov (ALC) < 0,5 x 10⁹ buniek/l, celkovým počtom neutrofilov (ANC) < 1 x 10⁹ buniek/l alebo u pacientov, ktorí majú hladiny hemoglobínu (Hb) < 8 g/dl (pozri časti 4.4 a 4.8).
Prerušenie liečby
Ak sa u pacienta rozvinie závažná infekcia, liečba sa má prerušiť, až kým sa infekcia nezvládne.
Na zvládnutie laboratórnych abnormalít môže byť potrebné prerušenie dávkovania, ako je uvedené v tabuľke 2.
Tabuľka 2 Laboratórne parametre a pokyny na monitorovanie
| Laboratórny parameter | Opatrenie | Pokyny k monitorovaniu |
| Celkový počet neutrofilov (ANC) | Liečba sa má prerušiť, ak je ANC < 1 x 10⁹ buniek/l a môže sa opätovne začať hneď, ako sa ANC upraví nad túto hodnotu. | Vyhodnoťte na začiatku liečby a následne nie neskôr ako 12 týždňov po začatí liečby. Potom sa má vyhodnotiť v súlade s individuálnou starostlivosťou o pacienta. |
| Celkový počet lymfocytov (ALC) | Liečba sa má prerušiť, ak je ALC < 0,5 x 10⁹ buniek/l a môže sa opätovne začať hneď, ako sa ALC upraví nad túto hodnotu. | |
| Hemoglobín (Hb) | Liečba sa má prerušiť, ak je hladina Hb < 8 g/dl a môže sa opätovne začať hneď, ako sa hladina Hb upraví nad túto hodnotu. | |
Pečeňové transaminázy | Liečba sa má dočasne prerušiť, ak existuje podozrenie na poškodenie pečene vyvolané liekom. | Vyhodnoťte na začiatku liečby a následne v súlade so štandardnou starostlivosťou o pacienta. |
| Lipidy | Pacientov je potrebné liečiť v súlade s medzinárodnými klinickými usmerneniami pre hyperlipidémiu. | Vyhodnoťte 12 týždňov od začatia liečby a následne v súlade s medzinárodnými klinickými usmerneniami pre hyperlipidémiu. |
Osobitné skupiny pacientov
Porucha funkcie obličiek
U pacientov s miernou až stredne ťažkou poruchou funkcie obličiek nie je potrebná žiadna úprava dávky. Údaje o použití upadacitinibu u jedincov s ťažkou poruchou funkcie obličiek sú obmedzené (pozri časť 5.2). Upadacitinib sa má u pacientov s ťažkou poruchou funkcie obličiek používať s opatrnosťou. Použitie upadacitinibu sa neskúmalo u jedincov s konečným štádiom ochorenia obličiek, a preto sa jeho používanie u týchto pacientov neodporúča.
Porucha funkcie pečene
U pacientov s miernou (trieda A podľa Childa‑Pugha) alebo stredne ťažkou (trieda B podľa Childa‑Pugha) poruchou funkcie pečene sa nevyžaduje žiadna úprava dávky (pozri časť 5.2). Pacienti s ťažkou poruchou funkcie pečene (trieda C podľa Childa‑Pugha) nemajú upadacitinib používať (pozri časť 4.3).
Pediatrická populácia
Bezpečnosť a účinnosť lieku RINVOQ u detí s hmotnosťou < 10 kg alebo mladších ako 2 roky neboli stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
RINVOQ perorálny roztok sa má užívať perorálne dvakrát denne s jedlom alebo bez jedla. RINVOQ perorálny roztok sa má podávať pomocou priloženého stláčacieho adaptéra na fľašku a perorálnej dávkovacej injekčnej striekačky. Po pripojení injekčnej striekačky k adaptéru sa fľaška otočí hore dnom a natiahne sa správny objem. Adaptér na fľašku sa pri prvom použití umiestni do hrdla fľašky a po jeho vložení sa už nesmie vybrať.
Pokyny na prípravu a podávanie lieku RINVOQ perorálny roztok nájdete v návode na použitie (časť
- 7) v písomnej informácii pre používateľa.
4.3 Kontraindikácie
- Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Aktívna tuberkulóza (TBC) alebo aktívne závažné infekcie (pozri časť 4.4).
- Ťažká porucha funkcie pečene (pozri časť 4.2).
- Gravidita (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Upadacitinib sa má používať iba vtedy, ak nie sú k dispozícii žiadne vhodné liečebné alternatívy u pacientov:
- vo veku 65 rokov a starších;
s aterosklerotickým kardiovaskulárnym ochorením v anamnéze alebo inými
kardiovaskulárnymi rizikovými faktormi (ako sú súčasní alebo bývalí dlhodobí fajčiari);
- s rizikovými faktormi malignity (napr. súčasná malignita alebo malignita v anamnéze).
Použitie u pacientov vo veku 65 rokov a starších
Vzhľadom na zvýšené riziko MACE, malignít, závažných infekcií a úmrtnosti zo všetkých príčin u pacientov vo veku 65 rokov a starších, ktoré sa pozorovalo vo veľkej randomizovanej štúdii tofacitinibu (iný inhibítor Janusovej kinázy (JAK)), sa má upadacitinib používať u týchto pacientov iba vtedy, ak nie sú k dispozícii žiadne vhodné liečebné alternatívy.
U pacientov vo veku 65 rokov a starších je pri upadacitinibe 30 mg jedenkrát denne zvýšené riziko nežiaducich reakcií. V dôsledku toho je odporúčaná dávka pri dlhodobom používaní v tejto skupine pacientov 15 mg jedenkrát denne (pozri časti 4.2 a 4.8).
Imunosupresíva
Kombinácia s inými silnými imunosupresívami ako je napr. azatioprín, 6-merkaptopurín, cyklosporín, takrolimus a biologické DMARD alebo s inými inhibítormi JAK nebola v klinických štúdiách hodnotená a neodporúča sa, pretože nie je možné vylúčiť riziko aditívnej imunosupresie.
Závažné infekcie
U pacientov, ktorí užívali upadacitinib, boli hlásené závažné a niekedy fatálne infekcie. Najčastejšie závažné infekcie hlásené pri upadacitinibe zahŕňali pneumóniu (pozri časť 4.8) a celulitídu. U pacientov, ktorí užívali upadacitinib, boli hlásené prípady bakteriálnej meningitídy a sepsy. Spomedzi oportúnnych infekcií boli pri upadacitinibe hlásené tuberkulóza, multidermatomálny herpes zoster, orálna/ezofageálna kandidóza a kryptokokóza.
Upadacitinib sa nemá začať podávať pacientom s aktívnou závažnou infekciou vrátane lokalizovaných infekcií (pozri časť 4.3).
Pred začatím liečby upadacitinibom zvážte jej riziká a prínosy u pacientov:
- s chronickou alebo opakujúcou sa infekciou;
- ktorí mali tuberkulózu;
- so závažnou alebo oportúnnou infekciou v anamnéze;
- ktorí sa zdržiavali v oblastiach alebo cestovali do oblastí endemickej tuberkulózy alebo endemických mykóz alebo;
- so základnými stavmi, ktoré u nich môžu predisponovať na vznik infekcie.
Pacienti majú byť pozorne sledovaní na výskyt prejavov a príznakov infekcie počas liečby a po liečbe upadacitinibom. Ak sa u pacienta objaví závažná alebo oportúnna infekcia, liečba upadacitinibom sa má prerušiť. Pacient, u ktorého sa počas liečby upadacitinibom objaví nová infekcia, má podstúpiť okamžité a kompletné diagnostické vyšetrenie vhodné pre pacienta s oslabeným imunitným systémom; má sa začať s vhodnou antimikrobiálnou liečbou, pacient má byť pozorne sledovaný a ak pacient nereaguje na antimikrobiálnu liečbu, liečba upadacitinibom sa má prerušiť. Liečba upadacitinibom sa má opätovne začať hneď, ako je infekcia zvládnutá.
Pri upadacitinibe 30 mg bol pozorovaný vyšší výskyt závažných infekcií v porovnaní s upadacitinibom 15 mg.
Keďže je vo všeobecnosti vyšší výskyt infekcií u starších osôb a diabetickej populácie, pri liečbe starších osôb a pacientov s diabetom sa musí postupovať opatrne. U pacientov vo veku 65 rokov a starších sa má upadacitinib použiť iba vtedy, ak nie sú k dispozícii žiadne vhodné liečebné alternatívy (pozri časť 4.2).
Tuberkulóza
Pred začatím liečby upadacitinibom je potrebné vykonať u pacientov vyšetrenie na tuberkulózu (TBC). Upadacitinib sa nemá podávať pacientom s aktívnou TBC (pozri časť 4.3). Pred začatím liečby upadacitinibom sa má u pacientov s predtým neliečenou latentnou TBC alebo u pacientov s rizikovými faktormi pre infekciu TBC zvážiť antituberkulózna liečba.
Pri rozhodovaní o tom, či je vhodné začať antituberkulóznu liečbu pacienta, sa odporúča konzultácia s lekárom so skúsenosťami s liečbou TBC.
Pred začatím liečby je potrebné pacientov sledovať na výskyt prejavov a príznakov TBC vrátane pacientov s negatívnym výsledkom vyšetrenia na latentnú infekciu TBC.
Reaktivácia vírusov
V klinických štúdiách bola hlásená reaktivácia vírusov vrátane prípadov reaktivácie herpesového vírusu (napr. herpes zoster) (pozri časť 4.8). Zdá sa, že riziko herpes zoster je vyššie u japonských pacientov liečených upadacitinibom. Ak sa u pacienta objaví herpes zoster, má sa zvážiť prerušenie liečby upadacitinibom dovtedy, kým epizóda neodznie.
Pred začatím a počas liečby upadacitinibom sa má vykonať vyšetrenie na vírusovú hepatitídu a má sa sledovať reaktivácia. Pacienti s pozitívnym výsledkom vyšetrenia na protilátky hepatitídy C a RNA vírusu hepatitídy C boli z klinických štúdií vylúčení. Pacienti s pozitívnym výsledkom vyšetrenia na povrchový antigén hepatitídy B a DNA vírusu hepatitídy B boli z klinických štúdií vylúčení. Ak sa počas užívania upadacitinibu zistí DNA vírusu hepatitídy B, je potrebné poradiť sa s hepatológom.
Vakcinácia
Nie sú dostupné žiadne údaje týkajúce sa odpovede na očkovanie živými vakcínami u pacientov užívajúcich upadacitinib. Použitie živých atenuovaných vakcín počas liečby upadacitinibom alebo krátko pred ňou sa neodporúča. Pred začatím liečby upadacitinibom sa odporúča, aby pacienti absolvovali všetky očkovania vrátane profylaktických vakcinácií proti vírusu herpes zoster v súlade so súčasnými smernicami pre imunizáciu (pozri časť 5.1).
Malignita
Lymfóm a iné malignity boli hlásené u pacientov dostávajúcich inhibítory JAK vrátane upadacitinibu.
Vo veľkej randomizovanej, aktívne kontrolovanej štúdii tofacitinibu (ďalší inhibítor JAK) u pacientov s reumatoidnou artritídou vo veku 50 rokov a starších s najmenej jedným ďalším kardiovaskulárnym rizikovým faktorom, bol u pacientov liečených tofacitinibom v porovnaní s inhibítormi tumor nekrotizujúceho faktora (tumour necrosis factor, TNF) pozorovaný vyšší výskyt malignít, najmä rakoviny pľúc, lymfómu a nemelanómovej rakoviny kože (non-melanoma skin cancer, NMSC).
Pri užívaní upadacitinibu 30 mg bol pozorovaný vyšší výskyt malignít v porovnaní s upadacitinibom 15 mg.
U pacientov vo veku 65 rokov a starších, u pacientov, ktorí sú súčasní alebo bývalí dlhodobí fajčiari, alebo u pacientov s inými malígnymi rizikovými faktormi (napr. súčasná malignita alebo malignita v anamnéze) sa má upadacitinib používať, iba ak nie sú k dispozícii žiadne vhodné liečebné alternatívy.
Nemelanómová rakovina kože (NMSC)
U pacientov liečených upadacitinibom boli hlásené prípady NMSC (pozri časť 4.8). Vyšší výskyt NMSC bol pozorovaný u pacientov liečených upadacitinibom 30 mg v porovnaní s pacientmi liečenými upadacitinibom 15 mg. U všetkých pacientov, najmä u pacientov so zvýšeným rizikom vzniku rakoviny kože sa odporúča pravidelné vyšetrenie kože.
Hematologické abnormality
V klinických skúšaniach sa u ≤ 1 % pacientov hlásil celkový počet neutrofilov (ANC) < 1 x 10⁹ buniek/l, celkový počet lymfocytov (ALC) < 0,5 x 10⁹ buniek/l a hladina hemoglobínu < 8 g/dl (pozri časť 4.8). S liečbou sa nemá začínať alebo liečba sa má dočasne prerušiť u pacientov s ANC < 1 x 10⁹ buniek/l, ALC < 0,5 x 10⁹ buniek/l alebo hladinou hemoglobínu < 8 g/dl, pozorovaných počas rutinných vyšetrení pacientov (pozri časť 4.2).
Gastrointestinálne perforácie
Prípady divertikulitídy a gastrointestinálnych perforácií boli hlásené v klinických skúšaniach a zo zdrojov po uvedení lieku na trh (pozri časť 4.8).
Upadacitinib sa má používať s opatrnosťou u pacientov s rizikom gastrointestinálnej perforácie (napr. pacientov s divertikulárnou chorobou, divertikulitídou v anamnéze alebo tých, ktorí užívajú nesteroidné protizápalové lieky (nonsteroidal anti‑inflammatory drugs, NSAID), kortikosteroidy alebo opioidy). Pacienti s aktívnou Crohnovou chorobou majú zvýšené riziko vzniku črevnej perforácie. Pacienti s novým nástupom abdominálnych prejavov a symptómov majú byť ihneď vyšetrení, aby sa včas rozpoznala divertikulitída alebo gastrointestinálna perforácia.
Závažné nežiaduce kardiovaskulárne udalosti
V klinických štúdiách s upadacitinibom boli pozorované udalosti MACE.
Vo veľkej randomizovanej, aktívne kontrolovanej štúdii tofacitinibu (ďalší inhibítor JAK) u pacientov s reumatoidnou artritídou vo veku 50 rokov a starších s najmenej jedným ďalším kardiovaskulárnym rizikovým faktorom, bol u pacientov liečených tofacitinibom v porovnaní s pacientmi liečenými inhibítormi TNF pozorovaný vyšší výskyt MACE, definovaný ako kardiovaskulárne úmrtie, nefatálny infarkt myokardu (IM) a nefatálna mozgová príhoda.
U pacientov vo veku 65 rokov a starších, u pacientov, ktorí sú súčasní alebo bývalí dlhodobí fajčiari a u pacientov s aterosklerotickým kardiovaskulárnym ochorením alebo inými kardiovaskulárnymi rizikovými faktormi v anamnéze, sa má preto upadacitinib používať, iba ak nie sú k dispozícii žiadne vhodné liečebné alternatívy.
Lipidy
Liečba upadacitinibom bola spojená so zvýšeniami lipidových parametrov v závislosti od dávky, vrátane celkového cholesterolu, cholesterolu s nízkou hustotou lipoproteínov (LDL) a cholesterolu s vysokou hustotou lipoproteínov (HDL) (pozri časť 4.8). Zvýšené hladiny LDL cholesterolu poklesli na hladiny pred liečbou v reakcii na liečbu statínmi, aj keď sú dôkazy obmedzené. Vplyv týchto zvýšení lipidových parametrov na kardiovaskulárnu morbiditu a mortalitu nebol stanovený (pokyny na monitorovanie pozri časť 4.2).
Zvýšenia pečeňových transamináz
Liečba upadacitinibom bola v porovnaní s placebom spojená so zvýšeným výskytom zvýšení pečeňových enzýmov (pozri časť 4.8).
Pečeňové transaminázy sa majú vyhodnotiť na začiatku liečby a následne v súlade so štandardnou starostlivosťou o pacienta. Na identifikáciu možných prípadov poškodenia pečene, vyvolaného liekom, sa odporúča bezodkladné vyšetrenie príčiny zvýšenia pečeňových enzýmov.
Ak sa počas rutinného vyšetrenia pacienta pozorujú zvýšenia ALT alebo AST a existuje podozrenie na poškodenie pečene vyvolané liekom, liečba upadacitinibom sa má prerušiť dovtedy, kým sa táto diagnóza nevylúči.
Venózna tromboembólia
V klinických skúšaniach s upadacitinibom sa pozorovali prípady hlbokej žilovej trombózy (deep venous thrombosis, DVT) a pľúcnej embólie (pulmonary embolism, PE).
Vo veľkej randomizovanej, aktívne kontrolovanej štúdii tofacitinibu (ďalší inhibítor JAK) u pacientov s reumatoidnou artritídou vo veku 50 rokov a starších s najmenej jedným ďalším kardiovaskulárnym
rizikovým faktorom bol u pacientov liečených tofacitinibom v porovnaní s pacientmi liečenými inhibítormi TNF pozorovaný vyšší výskyt VTE vrátane DVT a PE v závislosti od dávky.
U pacientov s rizikovými faktormi kardiovaskulárnej udalosti alebo malignity (pozri tiež časť 4.4 „Závažné nežiaduce kardiovaskulárne udalosti“ a „Malignita”) sa má upadacitinib používať, iba ak nie sú k dispozícii žiadne vhodné liečebné alternatívy.
U pacientov so známymi rizikovými faktormi pre VTE inými ako rizikové faktory kardiovaskulárnej udalosti alebo malignity sa má upadacitinib používať s opatrnosťou. Medzi rizikové faktory VTE iné ako rizikové faktory kardiovaskulárnej udalosti alebo malignity patrí predchádzajúce VTE, pacienti podstupujúci závažný chirurgický zákrok, imobilizácia, používanie kombinovanej hormonálnej antikoncepcie alebo hormonálnej substitučnej terapie a vrodená porucha koagulácie. Počas liečby upadacitinibom je potrebné u pacientov pravidelne prehodnocovať riziko VTE. Pacientov s prejavmi a príznakmi VTE je potrebné ihneď vyšetriť a liečba sa má prerušiť u pacientov s podozrením na VTE bez ohľadu na dávku.
Oklúzia sietnicovej žily
U pacientov liečených inhibítormi JAK vrátane upadacitinibu bola hlásená oklúzia sietnicovej žily. Pacientom sa má odporučiť, aby okamžite vyhľadali lekársku pomoc v prípade, že sa u nich vyskytnú príznaky naznačujúce oklúziu sietnicovej žily.
Reakcie z precitlivenosti
U pacientov dostávajúcich upadacitinib boli hlásené závažné reakcie z precitlivenosti, ako je anafylaxia a angioedém. V prípade výskytu klinicky významnej reakcie z precitlivenosti sa musí prerušiť liečba upadacitinibom a musí sa začať vhodná liečba (pozri časti 4.3 a 4.8).
Hypoglykémia u pacientov liečených na diabetes
U pacientov, užívajúcich lieky na diabetes boli hlásené po začatí liečby inhibítormi JAK vrátane upadacitinibu prípady hypoglykémie. V prípade výskytu hypoglykémie môže byť potrebná úprava dávky antidiabetických liekov.
Pomocné látky so známym účinkom
Benzoát sodný
Tento liek obsahuje 0,3 mg benzoátu sodného v každom ml.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v ml, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Potenciál iných liekov ovplyvniť farmakokinetické vlastnosti upadacitinibu
Upadacitinib je metabolizovaný najmä prostredníctvom CYP3A4. Z tohto dôvodu môžu byť plazmatické expozície lieku ovplyvnené liekmi, ktoré silne inhibujú alebo indukujú CYP3A4.
Súbežné podávanie s inhibítormi CYP3A4
Expozícia upadacitinibu je zvýšená, ak sa súbežne podáva so silnými inhibítormi CYP3A4 (ako napr. ketokonazol, itrakonazol, pozakonazol, vorikonazol, klaritromycín a grapefruit). V klinickej štúdii viedlo súbežné podávanie upadacitinibu s ketokonazolom k 70 % zvýšeniu Cmax a 75 % zvýšeniu AUC upadacitinibu. U pacientov dlhodobo liečených silnými inhibítormi CYP3A4 sa má upadacitinib v dávke 15 mg vo forme tabliet jedenkrát denne alebo 3 mg, 4 mg alebo 6 mg vo forme perorálneho
roztoku dvakrát denne používať s opatrnosťou. Pri dlhodobom používaní silných inhibítorov CYP3A4 sa má zvážiť použitie alternatívnych liečiv. Počas liečby upadacitinibom je potrebné vyhnúť sa konzumácii potravín alebo nápojov obsahujúcich grapefruit.
Súbežné podávanie s induktormi CYP3A4
Expozícia upadacitinibu je znížená, ak sa súbežne podáva so silnými induktormi CYP3A4 (ako napr. rifampicín a fenytoín), čo môže viesť k zníženému terapeutickému účinku upadacitinibu. V klinickej štúdii viedlo súbežné podanie upadacitinibu a opakovaných dávok rifampicínu (silný induktor CYP3A) k približne 50 % zníženiu Cmax a 60 % zníženiu AUC upadacitinibu. Ak sa upadacitinib podáva súbežne so silnými induktormi CYP3A4, je potrebné u pacientov sledovať zmeny v aktivite ochorenia.
Metotrexát a lieky upravujúce pH (napr. antacidá alebo inhibítory protónovej pumpy) nemajú žiadny účinok na plazmatické expozície upadacitinibu.
Potenciál upadacitinibu ovplyvniť farmakokinetické vlastnosti iných liekov
Opakované podávanie dávok upadacitinibu 30 mg alebo 45 mg jedenkrát denne zdravým jedincom malo obmedzený účinok na plazmatické expozície midazolamu (citlivý substrát CYP3A) (24 – 26 % zníženie AUC a Cmax midazolamu), čo naznačuje, že upadacitinib 30 mg alebo 45 mg jedenkrát denne môže mať slabý indukčný účinok na CYP3A. V klinickej štúdií sa po opakovanom podávaní dávky upadacitinibu 30 mg jedenkrát denne zdravým jedincom znížila AUC rosuvastatínu o 33 %, AUC atorvastatínu o 23 % a Cmax rosuvastatínu o 23 %. Upadacitinib nemal žiadny významný účinok na Cmax atorvastatínu ani na plazmatické expozície orto‑hydroxyatorvastatínu (hlavný aktívny metabolit atorvastatínu). Podanie opakovaných dávok upadacitinibu 45 mg jedenkrát denne zdravým jedincom viedlo k obmedzenému zvýšeniu AUC a Cmax dextrometorfánu (citlivý substrát CYP2D6) o 30 % resp. 35 %, čo naznačuje, že dávka upadacitinibu 45 mg jedenkrát denne má slabý inhibičný účinok na CYP2D6. Pri súbežnom podávaní upadacitinibu a substrátov CYP3A, substrátov CYP2D6, rosuvastatínu alebo atorvastatínu sa neodporúča žiadna úprava dávky.
Upadacitinib nemá žiadne významné účinky na plazmatické expozície etinylestradiolu, levonorgestrelu, metotrexátu ani liečiv, ktoré sú substrátmi pre metabolizmus prostredníctvom CYP1A2, CYP2B6, CYP2C9 alebo CYP2C19.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú počas liečby a počas 4 týždňov od poslednej dávky upadacitinibu používať účinnú antikoncepciu. Pediatrické pacientky a/alebo ich rodičov/opatrovníkov treba informovať, aby kontaktovali ošetrujúceho lekára, ak pacientka dostane počas užívania upadacitinibu prvú menštruáciu.
Gravidita
K dispozícii nie sú žiadne alebo len obmedzené údaje týkajúce sa používania upadacitinibu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3). Upadacitinib bol teratogénny u potkanov a králikov s účinkami na kosti u plodov potkana a s účinkami na srdce u plodov králika pri expozícii in utero.
Upadacitinib je v gravidite kontraindikovaný (pozri časť 4.3).
Ak pacientka počas užívania upadacitinibu otehotnie, rodičia majú byť informovaní o možnom riziku pre plod.
Dojčenie
Nie je známe, či sa upadacitinib/metabolity vylučujú do materského mlieka. Dostupné farmakodynamické/toxikologické údaje u zvierat preukázali vylučovanie upadacitinibu do mlieka (pozri časť 5.3).
Nie je možné vylúčiť riziko pre novorodencov/dojčatá.
Upadacitinib sa nemá používať počas dojčenia. Rozhodnutie o tom, či sa má prerušiť dojčenie alebo ukončiť liečba upadacitinibom, sa má vykonať na základe posúdenia prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Účinok upadacitinibu na fertilitu u ľudí nebol hodnotený. Štúdie na zvieratách nepreukázali účinky s ohľadom na fertilitu (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Upadacitinib môže mať malý vplyv na schopnosť viesť vozidlá alebo obsluhovať stroje, pretože počas liečby liekom RINVOQ sa môžu vyskytnúť závraty a vertigo (pozri časť 4.8).
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
V placebom kontrolovaných klinických skúšaniach s reumatoidnou artritídou, psoriatickou artritídou a axiálnou spondyloartritídou boli najčastejšie hlásenými nežiaducimi reakciami (≥ 2 % pacientov v prípade najmenej jednej indikácie s najvyššou mierou výskytu spomedzi uvedených indikácií) u upadacitinibu 15 mg infekcie horných dýchacích ciest (19,5 %), zvýšená kreatínfosfokináza (CPK) (8,6 %), zvýšená alanínaminotransferáza (4,3 %), bronchitída (3,9 %), nevoľnosť (3,5 %), neutropénia (2,8 %), kašeľ (2,2 %), zvýšená aspartátaminotransferáza (2,2 %) a hypercholesterolémia (2,2 %).
V placebom kontrolovaných klinických skúšaniach s atopickou dermatitídou boli najčastejšie hlásenými nežiaducimi reakciami (≥ 2 % pacientov) u upadacitinibu 15 mg alebo 30 mg infekcie horných dýchacích ciest (25,4 %), akné (15,1 %), herpes simplex (8,4 %), bolesť hlavy (6,3 %), zvýšená CPK v krvi (5,5 %), kašeľ (3,2 %), folikulitída (3,2 %), bolesť brucha (2,9 %), nevoľnosť (2,7 %), neutropénia (2,3 %), pyrexia (2,1 %) a chrípka (2,1 %).
V placebom kontrolovaných klinických štúdiách úvodnej a udržiavacej dávky pri ulceróznej kolitíde a Crohnovej chorobe boli najčastejšie hlásenými nežiaducimi reakciami (≥ 3 % pacientov) u upadacitinibu 45 mg, 30 mg alebo 15 mg infekcia horných dýchacích ciest (19,9 %), pyrexia (8,7 %), zvýšená hladina CPK v krvi (7,6 %), anémia (7,4 %), bolesť hlavy (6,6 %), akné (6,3 %), herpes zoster (6,1 %), neutropénia (6,0 %), vyrážka (5,2 %), pneumónia (4,1 %), hypercholesterolémia (4,0 %), bronchitída (3,9 %), zvýšenie aspartátaminotransferázy (3,9 %), únava (3,9 %), folikulitída (3,6 %), zvýšenie alanínaminotransferázy (3,5 %), herpes simplex (3,2 %) a chrípka (3,2 %).
Najčastejšie závažné nežiaduce reakcie boli závažné infekcie (pozri časť 4.4).
Bezpečnostný profil upadacitinibu pri dlhodobej liečbe bol vo všetkých indikáciách vo všeobecnosti podobný bezpečnostnému profilu počas placebom kontrolovaného obdobia.
Tabuľkový zoznam nežiaducich reakcií
Nasledujúci zoznam nežiaducich reakcií je založený na klinických štúdiách a skúsenostiach po uvedení lieku na trh u dospelých a dospievajúcich liečených upadacitinibom vo forme tabliet. Frekvencia nežiaducich reakcií uvedených nižšie je definovaná pomocou nasledujúcej konvencie:
veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000). Frekvencie v tabuľke 3 sú založené vyššej miere výskytu nežiaducich reakcií hlásených v klinických skúšaniach s liekom RINVOQ pri liečbe reumatického ochorenia (15 mg tablety), atopickej dermatitídy (15 mg a 30 mg tablety), alopécie areata (15 mg a 30 mg tablety), vitiliga (15 mg tablety), ulceróznej kolitídy (15 mg, 30 mg a 45 mg tablety) alebo Crohnovej choroby (15 mg, 30 mg a 45 mg tablety). Ak sa medzi indikáciami pozorovali výrazné rozdiely vo frekvencii, sú uvedené v poznámkach pod tabuľkou.
Tabuľka 3 Nežiaduce reakcie
| Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé |
| Infekcie a nákazy | infekcie horných dýchacích ciest (upper respiratory tract infections, URTI)a | bronchitídaa,b herpes zostera herpes simplexa folikulitída chrípka infekcia močových ciest pneumóniaa,h | orálna kandidóza divertikulitída sepsa | |
| Benígne a malígne nádory, vrátane nešpecifikovaných novotvarov (cysty a polypy) | nemelanómová rakovina kožef | |||
| Poruchy krvi a lymfatického systém | anémiaa neutropéniaa lymfopénia | |||
Poruchy imunitného systému: | urtikáriac,g | závažné reakcie z precitlivenostia,e | ||
Poruchy metabolizmu a výživy | hypercholesterolémiaa,b hyperlipidémiaa,b | hypertriglyceridé mia | ||
| Poruchy nervového systému | bolesť hlavya,j závraty | |||
| Poruchy ucha a labyrintu | vertigoa | |||
| Poruchy dýchacej sústavy, hrudníka a mediastína | kašeľ | |||
Poruchy gastrointestinálneh o traktu | bolesť bruchaa nevoľnosť | gastrointestinálna perforáciai | ||
| Poruchy kože a podkožného tkaniva | aknéa,c,d,g | vyrážkaa | ||
Poruchy reprodukčného systému a prsníkov | zmena farby spermyl | |||
| Celkové poruchy a reakcie v mieste podania | únava pyrexia periférny edéma,k |
| Trieda orgánových systémov | Veľmi časté | Časté | Menej časté | Zriedkavé |
| Laboratórne a funkčné vyšetrenia | zvýšená hladina CPK v krvi zvýšená hladina ALTb zvýšená hladina AST<b zvýšenie telesnej hmotnostig | |||
a Prezentované ako zoskupený názov b V skúšaniach s atopickou dermatitídou bola frekvencia bronchitídy, hypercholesterolémie, hyperlipidémie, zvýšenej ALT a zvýšenej AST menej častá. c V skúšaniach s reumatickým ochorením bola frekvencia častá pre akné a menej častá pre urtikáriu. d V skúšaniach s ulceróznou kolitídou bola frekvencia pre akné častá. e Závažné reakcie z precitlivenosti vrátane anafylaktickej reakcie a angioedému f Väčšina udalostí hlásených ako bazocelulárny karcinóm a dlaždicovobunkový karcinóm kože. g Pri Crohnovej chorobe bola frekvencia častá pre akné a menej častá pre urtikáriu a zvýšenie telesnej hmotnosti. h Pneumónia bola častá pri Crohnovej chorobe a menej častá pri iných indikáciách. i Frekvencia je založená na klinických skúšaniach s Crohnovou chorobou j Bolesť hlavy bola v klinickom skúšaní s obrovskobunkovou arteritídou veľmi častá. k Frekvencia je založená na klinickom skúšaní s obrovskobunkovou arteritídou. l Hlásenia o zmene farby spermy, prevažne do modra a menej často do zelena, sa vyskytli prevažne u pacientov užívajúcich upadacitinib na ulceróznu kolitídu alebo Crohnovu chorobu. Klinický význam zmeny farby spermy nie je známy. | ||||
Opis vybraných nežiaducich reakcií
Reumatoidná artritída
Infekcie
V placebom kontrolovaných klinických štúdiách so sprievodnou liečbou DMARD bola frekvencia výskytu infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg 27,4 % v porovnaní s 20,9 % v skupine s placebom. V metotrexátom (MTX) kontrolovaných štúdiách bola frekvencia výskytu infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg v monoterapii 19,5 % v porovnaní s 24,0 % v skupine s MTXm. Celková dlhodobá miera výskytu infekcií v skupine s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 (2 630 pacientov) bola 93,7 udalostí na 100 pacientorokov.
V placebom kontrolovaných klinických štúdiách so sprievodnou liečbou DMARD bola frekvencia výskytu závažnej infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg 1,2 % v porovnaní s 0,6 % v skupine s placebom. V metotrexátom (MTX) kontrolovaných štúdiách bola frekvencia výskytu závažnej infekcie počas 12/14 týždňov v skupine s upadacitinibom 15 mg v monoterapii 0,6 % v porovnaní s 0,4 % v skupine s MTX. Celková dlhodobá miera výskytu závažných infekcií v skupine s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 bola 3,8 udalostí na 100 pacientorokov. Najčastejšou závažnou infekciou bola pneumónia. Miera výskytu závažných infekcií pri dlhodobej expozícii zostala ustálená.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovaných klinických štúdiách so sprievodnou liečbou DMARD bola frekvencia výskytu oportúnnych infekcií počas 12/14 týždňov v skupine s upadacitinibom 15 mg 0,5 % v porovnaní s 0,3 % v skupine s placebom. V MTX kontrolovaných štúdiách sa neobjavili žiadne prípady oportúnnych infekcií počas 12/14 týždňov v skupine s upadacitinibom 15 mg a objavili sa u 0,2 % v skupine s MTX. Celková dlhodobá miera výskytu oportúnnych infekcií v skupine
s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 bola 0,6 udalostí na 100 pacientorokov.
Dlhodobá miera výskytu herpes zoster v skupine s upadacitinibom 15 mg vo všetkých piatich klinických štúdiách fázy 3 bola 3,7 udalostí na 100 pacientorokov. Väčšina prípadov herpes zoster zahŕňala jeden dermatóm a nebola závažná.
Zvýšenia pečeňových transamináz
V placebom kontrolovaných štúdiách so sprievodnou liečbou DMARD až do 12/14 týždňov boli u pacientov liečených upadacitinibom 15 mg pozorované zvýšenia alanínaminotransferázy (ALT)
o ≥ 3-násobok hornej hranice normálu (upper limit of normal, ULN) pri minimálne jednom stanovení u 2,1 % pacienta a aspartátaminotransferázy (AST) u 1,5 % pacienta v porovnaní s 1,5 % pre alanínaminotransferázu a 0,7 % pre aspartátaminotransferázu u pacientov, ktorí dostávali placebo. Z 22 prípadov zvýšenia pečeňových transamináz bola väčšina prípadov asymptomatická a prechodná.
V MTX kontrolovaných štúdiách až do 12/14 týždňov boli pozorované zvýšenia o ≥ 3-násobok ULN pri minimálne jednom stanovení hladiny ALT u 0,8 % pacienta a hladiny AST u 0,4 % pacienta liečených upadacitinibom 15 mg v porovnaní s 1,9 % pre ALT a 0,9 % pre AST u pacientov, ktorí dostávali placebo.
Vzorec a výskyt zvýšenia hladiny ALT/AST zostali v priebehu času ustálené vrátane dlhodobých predĺžených štúdií.
Zvýšenia hladín lipidov
Liečba upadacitinibom 15 mg bola spojená so zvýšeniami lipidových parametrov, vrátane celkového cholesterolu, triglyceridov, LDL cholesterolu a HDL cholesterolu. Neobjavila sa žiadna zmena v pomere LDL/HDL. Zvýšenia boli pozorované v 2. až 4. týždni liečby a zostali ustálené pri dlhodobej liečbe. Medzi pacientmi v kontrolovaných štúdiách s východiskovými hodnotami pod špecifikovanými limitmi sa pozorovali nasledovné frekvencie zmeny nad špecifikované limity v minimálne jednom prípade počas 12/14 týždňov (vrátane pacientov, u ktorých sa objavili izolované prípady zvýšenej hodnoty):
Celkový cholesterol ≥ 5,17 mmol/l (200 mg/dl): 62 % v skupine s upadacitinibom 15 mg vs.
31 % v skupine s placebom
- LDL cholesterol ≥ 3,36 mmol/l (130 mg/dl): 42 % v skupine s upadacitinibom 15 mg vs. 19 % v skupine s placebom
- HDL cholesterol ≥ 1,03 mmol/l (40 mg/dl): 89 % v skupine s upadacitinibom 15 mg vs. 61 % v skupine s placebom
- Triglyceridy ≥ 2,26 mmol/l (200 mg/dl): 25 % v skupine s upadacitinibom 15 mg vs. 15 % v skupine s placebom
Kreatínfosfokináza
V placebom kontrolovaných štúdiách DMARD počas najmenej 12/14 týždňov sa pozorovali zvýšenia hodnôt CPK. Zvýšenia hodnôt CPK o > 5-násobok hornej hranice normálu (ULN) boli do 12./14. týždňa hlásené u 1 % pacientov v skupine s upadacitinibom 15 mg a u 0,3 % pacienta v skupine s placebom. Väčšina zvýšení hodnôt o > 5-násobok ULN bola prechodná a nevyžadovala vysadenie liečby. Priemerné hodnoty CPK sa do 4. týždňa zvýšili s priemerným zvýšením o 60 U/l v 12. týždni a následne zostali stabilné na zvýšenej hodnote vrátane predĺženej liečby.
Neutropénia
V placebom kontrolovaných štúdiách so sprievodnou liečbou DMARD počas najmenej 12/14 týždňov došlo k poklesom počtu neutrofilov pod 1 x 10⁹ buniek/l pri minimálne jednom stanovení u 1,1 % pacienta v skupine s upadacitinibom 15 mg a < 0,1 % pacienta v skupine s placebom. V klinických štúdiách sa pri ANC < 1 x 10⁹ buniek/l liečba prerušila (pozri časť 4.2). Priemerný počet neutrofilov sa počas 4 až 8 týždňov znížil. Postupom času vrátane predĺženej liečby zostali poklesy počtu neutrofilov ustálené na hodnote nižšej, ako boli na začiatku.
Psoriatická artritída
Celkový bezpečnostný profil pozorovaný u pacientov s aktívnou psoriatickou artritídou, ktorí boli liečení upadacitinibom 15 mg, bol konzistentný s bezpečnostným profilom pozorovaným u pacientov s reumatoidnou artritídou. U pacientov liečených upadacitinibom v kombinácii s liečbou MTX bol v porovnaní s pacientmi liečenými v monoterapii pozorovaný vyšší výskyt závažných infekcií (2,6 prípadu na 100 pacientorokov, resp. 1,3 prípadu na 100 pacientorokov) a zvýšenia pečeňových transamináz (zvýšenia ALT 3. stupňa a vyšší výskyt 1,4 % resp. 0,4 %).
Axiálna spondyloartritída
Celkový bezpečnostný profil pozorovaný u pacientov s aktívnou axiálnou spondyloartritídou, ktorí boli liečení upadacitinibom 15 mg, bol konzistentný s bezpečnostným profilom pozorovaným u pacientov s reumatoidnou artritídou.
Obrovskobunková arteritída
Celkový bezpečnostný profil pozorovaný u pacientov s obrovskobunkovou arteritídou, ktorí boli liečení upadacitinibom 15 mg bol konzistentný so známym bezpečnostným profilom upadacitinibu.
Závažné infekcie
V placebom kontrolovanej klinickej štúdii bola frekvencia výskytu závažných infekcií počas 52 týždňov 5,7 % v skupine s upadacitinibom 15 mg a 10,7 % v skupine s placebom. Dlhodobá miera závažných infekcií bola 5,9 prípadu na 100 pacientorokov v skupine liečenej upadacitinibom 15 mg a 10,5 prípadu na 100 pacientorokov v skupine s placebom.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovanej klinickej štúdii bola frekvencia výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) počas 52 týždňov 1,9 % v skupine s upadacitinibom 15 mg a 0,9 % v skupine s placebom. Dlhodobá miera výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) bola 1,8 prípadu na 100 pacientorokov v skupine s upadacitinibom 15 mg a 1,5 prípadu na 100 pacientorokov v skupine s placebom.
V placebom kontrolovanej klinickej štúdii bola frekvencia výskytu herpes zoster počas 52 týždňov 5,3 % v skupine s upadacitinibom 15 mg a 2,7 % v skupine s placebom. Dlhodobá miera výskytu herpes zoster bola 5,9 prípadu na 100 pacientorokov v skupine s upadacitinibom 15 mg a 3,0 prípadu na 100 pacientorokov v skupine s placebom.
Atopická dermatitída
Infekcie
V placebom kontrolovanom období klinických štúdií bola počas 16 týždňov v skupinách s upadacitinibom 15 mg a 30 mg frekvencia výskytu infekcie 39 %, resp. 43 % v porovnaní s 30 % v skupine s placebom. Dlhodobá miera výskytu infekcií bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 82,6; resp. 92,7 prípadu na 100 pacientorokov.
V placebom kontrolovaných klinických štúdiách bola počas 16 týždňov v skupinách s upadacitinibom 15 mg a 30 mg frekvencia výskytu závažnej infekcie 0,8 %; resp. 0,4 % v porovnaní s 0,6 % v skupine s placebom. Dlhodobá miera výskytu závažných infekcií bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 2,2; resp. 2,6 prípadu na 100 pacientorokov.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovanom období klinických štúdií bol najčastejšie hlásenou oportúnnou infekciou (okrem tuberkulózy a herpes zoster) herpetický ekzém. Počas 16 týždňov bola v skupinách s upadacitinibom 15 mg a 30 mg frekvencia herpetického ekzému 0,7 %; resp. 0,8 % v porovnaní s 0,4 % v skupine s placebom. Dlhodobá miera výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 1,7; resp. 2,0 prípadu na 100 pacientorokov. Dlhodobá miera výskytu herpetického ekzému bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 1,5; resp. 1,9 prípadu na 100 pacientorokov.
Dlhodobá miera výskytu herpes zoster bola do 260. týždňa v skupinách s upadacitinibom 15 mg a 30 mg 3,2 prípadu; resp. 5,3 prípadu na 100 pacientorokov. Väčšina prípadov herpes zoster zahŕňala jeden dermatóm a nebola závažná.
Laboratórne abnormality
Od dávky závislé zmeny zvýšení ALT a/alebo zvýšení AST (≥ 3-násobok ULN), lipidových parametrov, hodnôt CPK (> 5-násobok ULN) a neutropénie (ANC < 1 x 10⁹ buniek/l) spojené s liečbou upadacitinibom boli podobné tým, ktoré boli pozorované v klinických štúdiách s reumatickými chorobami.
Malé zvýšenia LDL cholesterolu boli pozorované po 16. týždni v štúdiách s atopickou dermatitídou. V 52. týždni bolo priemerné zvýšenie LDL cholesterolu oproti východiskovej hodnote 0,41 mmol/l pre upadacitinib 15 mg a 0,56 mmol/l pre upadacitinib 30 mg.
Alopécia areata
Bezpečnostný profil upadacitinibu 15 mg a 30 mg pozorovaný u pacientov s alopéciou areata sa vo všeobecnosti zhodoval so známym bezpečnostným profilom u pacientov s atopickou dermatitídou. Neboli identifikované žiadne nové bezpečnostné zistenia.
Vitiligo
Bezpečnostný profil upadacitinibu 15 mg pozorovaný u pacientov s vitiligom sa vo všeobecnosti zhodoval s bezpečnostným profilom známym u pacientov s atopickou dermatitídou. Neboli identifikované žiadne nové bezpečnostné zistenia. U pacientov liečených upadacitinibom 15 mg bol pozorovaný vyšší výskyt hypercholesterolémie (3,4 %) v porovnaní s placebom (2,0 %).
Ulcerózna kolitída
Celkový bezpečnostný profil pozorovaný u pacientov s ulceróznou kolitídou sa vo všeobecnosti zhodoval s bezpečnostným profilom pozorovaným u pacientov s reumatoidnou artritídou. Pri úvodnej liečbe v trvaní 16 týždňov v porovnaní s 8 týždňami bol pozorovaný vyšší výskyt herpes zoster.
Infekcie
V placebom kontrolovaných štúdiách úvodnej dávky bola frekvencia výskytu infekcie počas 8-týždňového obdobia v skupine užívajúcej upadacitinib 45 mg 20,7 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 17,5 %. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia výskytu infekcie počas obdobia 52 týždňov v skupine užívajúcej upadacitinib
15 mg a 30 mg 40,4 % resp. 44,2 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 38,8 %. Dlhodobá miera výskytu infekcií pri podávaní dávky upadacitinibu 15 mg a 30 mg bola 64,5, resp. 77,8 udalostí na 100 pacientorokov.
V placebom kontrolovaných štúdiách úvodnej dávky bola frekvencia výskytu závažnej infekcie počas 8-týždňového obdobia v skupine užívajúcej upadacitinib 45 mg aj v skupine užívajúcej placebo 1,3 %. Počas 8-týždňového predĺženého obdobia liečby upadacitinibom 45 mg neboli pozorované žiadne ďalšie závažné infekcie. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia výskytu závažnej infekcie počas obdobia 52 týždňov v skupine užívajúcej upadacitinib 15 mg a 30 mg 3,6 %, resp. 3,2 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 3,3 %. Dlhodobá miera výskytu závažných infekcií pri podávaní dávky upadacitinibu 15 mg a 30 mg bola 3,0 resp. 4,6 udalostí na 100 pacientorokov. Najčastejšie hlásenou závažnou infekciou v úvodnej a udržiavacej fáze bol zápal pľúc spôsobený infekciou COVID-19.
Oportúnne infekcie (okrem tuberkulózy)
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní 8 týždňov bola frekvencia výskytu oportúnnej infekcie (okrem tuberkulózy a herpes zoster) v skupine užívajúcej upadacitinib 45 mg 0,4 % v porovnaní so skupinou užívajúcou placebo, kde bola frekvencia výskytu 0,3 %. Počas 8-týždňového predĺženého obdobia liečby upadacitinibom 45 mg neboli pozorované žiadne ďalšie oportúnne infekcie (okrem tuberkulózy a herpes zoster). V placebom kontrolovanej štúdii udržiavacej dávky počas obdobia 52 týždňov bola frekvencia výskytu oportúnnej infekcie (okrem tuberkulózy a herpes zoster) v skupine užívajúcej upadacitinib 15 mg a 30 mg 0,8 % resp. 0,8 %, v porovnaní so skupinou užívajúcou placebo, kde bol výskyt 0,8 %. Dlhodobá miera výskytu oportúnnych infekcií (okrem tuberkulózy a herpes zoster) pri dávke upadacitinibu 15 mg a 30 mg bola 0,3, resp. 0,6 udalostí na 100 pacientorokov.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní 8 týždňov bola frekvencia výskytu herpes zoster v skupine užívajúcej upadacitinib 45 mg 0,6 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt infekcie 0 %. Frekvencia výskytu herpes zoster počas 16-týždňovej liečby upadacitinibom 45 mg bola 3,9 %. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia výskytu herpes zoster počas obdobia 52 týždňov v skupine užívajúcej upadacitinib 15 mg a 30 mg 4,8 % resp. 5,6 %, v porovnaní so skupinou užívajúcou placebo, kde bol výskyt 0 %. Dlhodobá miera výskytu herpes zoster pri dávke upadacitinibu 15 mg a 30 mg bola 4,5, resp. 7,2 udalostí na 100 pacientorokov.
Gastrointestinálne perforácie
V placebom kontrolovanom udržiavacom období bola hlásená gastrointestinálna perforácia u 1 pacienta, ktorý užíval placebo (1,5 na 100 pacientorokov) a nebola hlásená u žiadneho pacienta liečeného upadacitinibom 15 mg alebo 30 mg. V dlhodobej predĺženej štúdii bola hlásená udalosť u 1 pacienta liečeného upadacitinibom 15 mg (0,1 na 100 pacientorokov) a u 1 pacienta liečeného upadacitinibom 30 mg (< 0,1 na 100 pacientorokov).
Laboratórne abnormality
V klinických skúšaniach úvodnej a udržiavacej dávky boli laboratórne zmeny zvýšení ALT a/alebo zvýšení AST (≥ 3 x ULN), hodnôt CPK (> 5 x ULN) a neutropénie (ANC < 1 x 10⁹ buniek/l) súvisiace s liečbou upadacitinibom vo všeobecnosti podobné zmenám pozorovaným v klinických štúdiách reumatického ochorenia a atopickej dermatitídy. Boli pozorované od dávky závislé zmeny týchto laboratórnych parametrov súvisiace s liečbou upadacitinibom 15 mg a 30 mg.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní do 8 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 2,0 % a 0,8 % pacienta v skupine užívajúcej upadacitinib 45 mg resp. placebo. V placebom kontrolovaných štúdiách udržiavacej dávky v trvaní do 52 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 1,6 %; 1,2 % a 0,8 % pacienta v skupine užívajúcej
upadacitinib 15 mg, 30 mg resp. placebo. V klinických štúdiách sa liečba prerušila ako reakcia na ALC < 0,5 x 10⁹ buniek/l (pozri časť 4.2). Počas liečby upadacitinibom neboli pozorované žiadne významné zmeny priemeru počtu lymfocytov.
Počas 8-týždňovej liečby upadacitinibom 45 mg boli pozorované zvýšenia lipidových parametrov, ktoré boli pri dlhodobejšej liečbe upadacitinibom 15 mg a 30 mg vo všeobecnosti stabilné. Medzi pacientmi v placebom kontrolovaných štúdiách úvodnej dávky s východiskovými hodnotami nižšími ako stanovené limity boli pozorované nasledujúce frekvencie pacientov s posunom nad stanovené limity v minimálne jednom prípade počas 8 týždňov (vrátane pacientov, u ktorých sa objavili izolované prípady zvýšenej hodnoty):
Celkový cholesterol ≥ 5,17 mmol/l (200 mg/dl): 49 % vs. 11 % v skupine
s upadacitinibom 45 mg resp. s placebom
- LDL cholesterol ≥ 3,36 mmol/l (130 mg/dl): 27 % vs. 9 % v skupine s upadacitinibom 45 mg resp. s placebom
- HDL cholesterol ≥ 1,03 mmol/l (40 mg/dl): 79 % vs. 36 % v skupine s upadacitinibom 45 mg resp. s placebom
Triglyceridy ≥ 2,26 mmol/l (200 mg/dl): 6 % vs. 4 % v skupine s upadacitinibom 45 mg resp.
s placebom
Crohnova choroba
Celkovo bol bezpečnostný profil, ktorý sa pozoroval u pacientov s Crohnovou chorobou liečených upadacitinibom konzistentný so známym bezpečnostným profilom upadacitinibu.
Závažné infekcie
V placebom kontrolovaných štúdiách úvodnej dávky bola frekvencia závažnej infekcie počas 12 týždňov v skupinách užívajúcich upadacitinib 45 mg a placebo 1,9 % resp. 1,7 %. V placebom kontrolovanej štúdii udržiavacej dávky bola frekvencia závažnej infekcie počas obdobia 52 týždňov v skupinách užívajúcich upadacitinib 15 mg a 30 mg 3,2 % resp. 5,7 % v porovnaní so skupinou užívajúcou placebo, kde bol výskyt 4,5 %. Dlhodobá miera závažných infekcií v skupinách užívajúcich upadacitinib 15 mg a 30 mg u pacientov, ktorí odpovedali na úvodnú liečbu upadacitinibom v dávke 45 mg, bola 5,1 resp. 7,3 udalostí na 100 pacientorokov. Najčastejšie hlásená závažná infekcia v štúdiách úvodnej a udržiavacej dávky boli gastrointestinálne infekcie.
Gastrointestinálne perforácie
Počas placebom kontrolovaného obdobia klinických štúdií úvodnej dávky fázy 3 bola hlásená gastrointestinálna perforácia u 1 pacienta (0,1 %) liečeného upadacitinibom 45 mg a u žiadneho pacienta, ktorý dostával placebo počas 12 týždňov. U všetkých pacientov liečených upadacitinibom 45 mg (n = 938) počas štúdií úvodnej dávky bola hlásená gastrointestinálna perforácia u 4 pacientov (0,4 %).
V dlhodobom placebom kontrolovanom období bola gastrointestinálna perforácia hlásená u 1 pacienta, ktorý dostával placebo (0,7 na 100 pacientorokov), u jedného pacienta, ktorý dostával upadacitinib 15 mg (0,4 na 100 pacientorokov) a u jedného pacienta, ktorý dostával upadacitinib 30 mg (0,4 na 100 pacientorokov). U všetkých pacientov liečených záchranným upadacitinibom 30 mg (n = 336) bola hlásená gastrointestinálna perforácia u 3 pacientov (0,8 na 100 pacientorokov) počas dlhodobej liečby.
Laboratórne abnormality
V klinických štúdiách úvodnej a udržiavacej dávky boli laboratórne zmeny zvýšenej ALT a/alebo zvýšenej AST (≥ 3 x ULN), hodnôt CPK (> 5 x ULN), neutropénie (ANC < 1 x 10⁹ buniek/l) a lipidových parametrov súvisiace s liečbou upadacitinibom vo všeobecnosti podobné tým, ktoré sa pozorovali v klinických štúdiách s reumatickým ochorením, atopickou dermatitídou a ulceróznou
kolitídou. Pozorovali sa od dávky závislé zmeny týchto laboratórnych parametrov súvisiace s liečbou upadacitinibom 15 mg a 30 mg.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní do 12 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 2,2 %, resp. 2,0 % pacienta v skupinách užívajúcich upadacitinib 45 mg a placebo. V placebom kontrolovaných štúdiách udržiavacej dávky v trvaní do 52 týždňov sa zníženia počtu lymfocytov pod hodnotu 0,5 x 10⁹ buniek/l pri minimálne jednom meraní vyskytli u 4,6 %; 5,2 % resp. 1,8 % pacienta v skupinách užívajúcich upadacitinib 15 mg, 30 mg a placebo. V klinických štúdiách sa liečba prerušila ako reakcia na ALC < 0,5 x 10⁹ buniek/l (pozri časť 4.2). Počas liečby upadacitinibom neboli pozorované žiadne významné zmeny priemerného počtu lymfocytov.
V placebom kontrolovaných štúdiách úvodnej dávky v trvaní do 12 týždňov sa pokles koncentrácie hemoglobínu pod 8 g/dl pri minimálne jednom meraní vyskytol u 2,7 % resp. 1,4 % pacienta v skupinách užívajúcich upadacitinib 45 mg a placebo. V placebom kontrolovanej štúdii udržiavacej dávky v trvaní do 52 týždňov sa pokles koncentrácie hemoglobínu pod 8 g/dl pri minimálne jednom meraní vyskytol u 1,4 %; 4,4 % resp. 2,8 % pacienta v skupinách užívajúcich upadacitinib 15 mg, 30 mg a placebo. V klinických štúdiách bola liečba prerušená v reakcii na hladinu Hb < 8 g/dl (pozri časť 4.2). Počas liečby upadacitinibom neboli pozorované žiadne významné zmeny priemernej koncentrácie hemoglobínu.
Staršie osoby
Na základe obmedzených údajov u pacientov vo veku 65 rokov a starších s atopickou dermatitídou, ulceróznou kolitídou a Crohnovou chorobou bola pri dávke upadacitinibu 30 mg vyššia miera výskytu nežiaducich reakcií v porovnaní s dávkou 15 mg (pozri časť 4.4).
U pacientov vo veku 65 rokov a starších s ťažkou alopéciou areata neboli k dispozícii žiadne údaje.
Zo 612 pacientov liečených v klinických štúdiách fázy 3 zameraných na vitiligo bolo 55 vo veku 65 rokov alebo starších, z ktorých bolo 36 liečených upadacitinibom 15 mg počas placebom kontrolovaného obdobia. Celkovo boli miery závažných a ťažkých nežiaducich reakcií u pacientov vo veku 65 rokov alebo starších medzi skupinami s upadacitinibom 15 mg a placebom porovnateľné.
Pediatrická populácia
Polyartikulárna juvenilná idiopatická artritída
V otvorenej, jednoramennej klinickej štúdii bolo celkovo 122 pediatrických pacientov (vo veku 2 až < 18 rokov) s polyartikulárnou juvenilnou idiopatickou artritídou, čo predstavuje 254,6 pacientorokov expozície, z ktorých bolo 113 vystavených upadacitinibu najmenej jeden rok. Celkovo bol bezpečnostný profil, ktorý sa pozoroval u pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou liečených upadacitinibom, konzistentný so známym bezpečnostným profilom upadacitinibu.
Atopická dermatitída
V globálnych štúdiách fázy 3 (n = 343) a v doplnkových podštúdiách u dospievajúcich (n = 198) bolo liečených celkovo 541 dospievajúcich vo veku 12 až 17 rokov s atopickou dermatitídou, z ktorých 264 bolo vystavených dávke 15 mg a 265 bolo vystavených dávke 30 mg. Bezpečnostný profil upadacitinibu 15 mg a 30 mg u dospievajúcich bol do 260. týždňa podobný ako u dospelých. Pri dlhodobej miere výskytu bola nežiaduca reakcia kožný papilóm do 260. týždňa v skupine s upadacitinibom 15 mg a 30 mg 2,2 resp. 3,9 udalostí na 100 pacientorokov.
Alopécia areata
Celkovo 117 dospievajúcich vo veku 12 až 17 rokov s hmotnosťou aspoň 30 kg s alopéciou areata bolo liečených upadacitinibom v placebom kontrolovaných štúdiách fázy 3, z čoho 62 bolo vystavených dávke 15 mg a 57 bolo vystavených dávke 30 mg. Bezpečnostný profil upadacitinibu 15 mg a 30 mg u dospievajúcich bol podobný ako u dospelých.
Vitiligo
Celkovo bolo v klinických štúdiách fázy 3 liečených upadacitinibom 15 mg 52 dospievajúcich s vitiligom vo veku 12 až 17 rokov s hmotnosťou najmenej 30 kg, z ktorých 37 dostávalo upadacitinib 15 mg počas placebom kontrolovaného obdobia. Bezpečnostný profil upadacitinibu 15 mg pozorovaný u dospievajúcich pacientov s vitiligom sa vo všeobecnosti zhodoval so známym bezpečnostným profilom u dospievajúcich pacientov s atopickou dermatitídou. Neboli identifikované žiadne nové bezpečnostné zistenia. V populácii dospievajúcich liečených upadacitinibom v placebom kontrolovanom období neboli hlásené žiadne závažné nežiaduce udalosti.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Upadacitinib bol podávaný v klinických štúdiách až do dávok, ktoré v dennej AUC zodpovedali dávke 60 mg s predĺženým uvoľňovaním jedenkrát denne. Nežiaduce reakcie boli porovnateľné s nežiaducimi účinkami pozorovanými pri nižších dávkach a neboli zistené žiadne špecifické toxické účinky. Približne 90 % upadacitinibu v systémovom obehu sa vylúči do 24 hodín od podania dávky (v rámci rozmedzia dávok hodnoteného v klinickej štúdii). V prípade predávkovania sa odporúča sledovať pacienta na prejavy a príznaky nežiaducich reakcií. Pacienti, u ktorých sa objavia nežiaduce reakcie, majú dostať náležitú liečbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory Janusovej kinázy (JAK). ATC kód: L04AF03
Mechanizmus účinku
Upadacitinib je selektívny a reverzibilný inhibítor Janusovej kinázy (JAK). JAK sú intracelulárne enzýmy, ktoré prenášajú signály cytokínov alebo rastových faktorov zapojených do širokej škály bunkových procesov vrátane zápalových odpovedí, hematopoézy a imunitných reakcií. Do skupiny enzýmov JAK patria štyria zástupcovia JAK1, JAK2, JAK3 a TYK2, ktoré vo dvojiciach fosforylujú a aktivujú signálne transduktory a aktivátory transkripcie (signal transducers and activators of transcription, STAT). Táto fosforylácia následne moduluje génovú expresiu a bunkovú funkciu. JAK1 má dôležitú úlohu pri prenášaní signálov zápalových cytokínov, zatiaľ čo JAK2 je dôležitá pre dozrievanie erytrocytov a signály JAK3 hrajú dôležitú úlohu pri imunitnom mechanizme a funkcii lymfocytov.
V testoch na ľudských bunkách upadacitinib prednostne inhibuje signály JAK1 alebo JAK1/3 s funkčnou selektivitou oproti cytokínovým receptorom, ktoré prenášajú signál prostredníctvom párov JAK2.
Farmakodynamické účinky
Inhibícia fosforylácie STAT3 indukovanej IL-6 a fosforylácie STAT5 indukovanej IL-7
U zdravých dobrovoľníkov viedlo podanie upadacitinibu (lieková forma s okamžitým uvoľňovaním) k inhibícii fosforylácie STAT3 indukovanej IL-6 (JAK1/JAK2) a fosforylácie STAT5 indukovanej IL‑7 (JAK1/JAK3) závislej od dávky a koncentrácie v krvi. Maximálna inhibícia bola pozorovaná 1 hodinu od podania dávky, do konca dávkovacieho intervalu sa upravila na takmer východiskovú úroveň.
Lymfocyty
U pacientov s reumatoidnou artritídou bola liečba upadacitinibom spojená s malým prechodným zvýšením priemerného ALC od východiskového stavu až do 36. týždňa, ktoré sa pri pokračovaní v liečbe upravilo na takmer východiskový stav.
hsCRP
U pacientov s reumatoidnou artritídou bola liečba upadacitinibom spojená s poklesmi priemerných hladín hsCRP od východiskového stavu už v 1. týždni, ktoré sa udržali pri pokračovaní v liečbe.
Vakcinačné štúdie
Vplyv upadacitinibu na humorálnu odpoveď po podaní adjuvantnej rekombinantnej vakcíny s glykoproteínom E proti herpes zoster sa hodnotil u 93 pacientov s reumatoidnou artritídou pri stabilnej liečbe upadacitinibom 15 mg. 98 % pacientov užívalo súbežne metotrexát. 49 % pacientov užívalo na začiatku liečby perorálne kortikosteroidy. Primárnym cieľovým ukazovateľom bol podiel pacientov s uspokojivou humorálnou odpoveďou definovanou ako ≥ 4-násobné zvýšenie predvakcinačnej koncentrácie titra anti‑glykoproteínu E v 16. týždni (4 týždne po očkovaní druhou dávkou). Vakcinácia pacientov liečených upadacitinibom 15 mg viedla k uspokojivej humorálnej odpovedi u 79/90 (88 % [95 % CI: 81,0; 94,5]) pacientov v 16. týždni.
Vplyv upadacitinibu na humorálnu odpoveď po podaní inaktivovanej pneumokokovej polysacharidovej konjugovanej vakcíny (13-valentnej, adsorbovanej) sa hodnotil u 111 pacientov s reumatoidnou artritídou pri stabilnej liečbe upadacitinibom 15 mg (n = 87) alebo 30 mg (n = 24). 97 % pacientov (n = 108) užívalo súbežne metotrexát. Primárnym cieľovým ukazovateľom bol podiel pacientov s uspokojivou humorálnou odpoveďou definovanou ako ≥ 2-násobné zvýšenie koncentrácie protilátok od východiskovej hodnoty do 4. týždňa u najmenej 6 z 12 pneumokokových antigénov (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F a 23F). Výsledky v 4. týždni preukázali uspokojivú humorálnu odpoveď u 67,5 % (95 % CI: 57,4; 77,5) a 56,5 % (95 % CI: 36,3; 76,8) pacientov liečených upadacitinibom 15 mg, resp. 30 mg.
Klinická účinnosť a bezpečnosť
Polyartikulárna juvenilná idiopatická artritída
Účinnosť upadacitinibu u pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou je založená na extrapolácii zodpovedajúcej expozícii stanovenej účinnosti upadacitinibu u dospelých pacientov s reumatoidnou artritídou. Tieto údaje podporujú účinnosť a bezpečnosť upadacitinibu hodnoteného v multicentrickej, otvorenej, jednoramennej štúdii u 122 pediatrických pacientov (vo veku 2 až < 18 rokov) s polyartikulárnou juvenilnou idiopatickou artritídou. Podskupiny pacientov s polyartikulárnou juvenilnou idiopatickou artritídou pri vstupe do štúdie zahŕňali polyartritídu s negatívnym reumatoidným faktorom (67,2 %), polyartritídu s pozitívnym reumatoidným faktorom (16,4 %), rozšírenú oligoartritídu (14,8 %) a systémovú juvenilnú idiopatickú artritídu bez systémových manifestácií (1,6 %). Celkovo 22,1 % pacientov dostávalo predtým biologické DMARD. Celkovo 36,9 % pacientov dostávalo súbežne metotrexát na začiatku liečby. Počas štúdie boli povolené zmeny dávky metotrexátu alebo iných súbežne podávaných liekov (napr.
kortikosteroidy, NSAID). Všetci pacienti dostávali upadacitinib 15 mg vo forme tabliet jedenkrát denne alebo perorálny roztok upadacitinibu ekvivalentným hmotnosti dvakrát denne počas 156 týždňov.
Klinická odpoveď
Podiel pacientov, u ktorých sa preukázala odpoveď v 12. a 48. týždni je uvedený v tabuľke 4. Účinnosť sa vo všeobecnosti zhodovala s odpoveďami u dospelých pacientov s reumatoidnou artritídou.
Tabuľka 4 Klinická odpoveď
|
| |
| Odpoveď u pediatrických pacientov ACR 70a | 66,4 % | 79,5 % |
| Remisia JADAS27-CRPb | 23,0 % | 43,4 % |
Skratky: a ACR 70 u pediatrických pacientov = zlepšenie podľa kritérií American College of Rheumatology Paediatric ≥ 70 % b Remisia JADAS27-CRP = Skóre aktivity ochorenia juvenilnej idiopatickej artritídy pre 27 kĺbov, remisia C-reaktívneho proteínu; definované ako JADAS27-CRP ≤ 1 Výsledky pre všetky koncové ukazovatele sú hlásené metódou imputácie bez odpovede. | ||
Reumatoidná artritída
Účinnosť a bezpečnosť upadacitinibu 15 mg jedenkrát denne boli hodnotené v piatich randomizovaných, dvojito zaslepených, multicentrických štúdiách fázy 3 u pacientov so stredne ťažkou až ťažkou reumatoidnou artritídou a ktorí spĺňali klasifikačné kritéria ACR/EULAR 2010 (pozri tabuľku 5). Zúčastniť sa mohli pacienti vo veku 18 rokov a starší. Na začiatku sa vyžadovala prítomnosť minimálne 6 bolestivých a 6 opuchnutých kĺbov a dôkaz systémového zápalu na základe zvýšenia hladiny hsCRP. Štyri štúdie zahŕňali dlhodobé predĺženia až do 5 rokov a jedna štúdia (SELECT-COMPARE) zahŕňala dlhodobé predĺženie až do 10 rokov.
Primárna analýza pri každej z týchto štúdií zahŕňala všetkých randomizovaných jedincov, ktorí dostali aspoň 1 dávku upadacitinibu alebo placeba, a pri kategorických cieľových ukazovateľoch boli pripočítaní aj pacienti bez odpovede.
V štúdiách fázy 3 bola účinnosť pozorovaná pri upadacitinibe 15 mg jedenkrát denne vo všeobecnosti podobná účinnosti, ktorá sa pozorovala pri upadacitinibe 30 mg jedenkrát denne.
Tabuľka 5 Súhrn klinických skúšaní
| Názov štúdie | Populácia (n) | Liečebné skupiny | Kľúčové výsledné stanovenia |
| SELECT-EARLY | bez predchádzajú-cej liečby MTXa (947) |
Monoterapia |
|
SELECT- MONOTHERA-PY | MTX-IRb (648) |
|
|
Monoterapia |
| ||
| SELECT-NEXT | csDMARD-IRc (661) |
Základná liečba csDMARD |
|
| SELECT-COMPARE | MTX-IRd (1 629) |
Základná liečba MTX |
|
| SELECT-BEYOND | bDMARD-IRe (499) |
Základná liečba csDMARD |
|
Skratky: ACR20 (alebo 50) = zlepšenie podľa Americkej reumatologickej asociácie o ≥ 20 % (alebo o ≥ 50 %); bDMARD = biologické chorobu modifikujúce antireumatikum, CRP = C-reaktívny proteín, DAS28 = Skóre aktivity ochorenia pre 28 kĺbov, mTSS = modifikované celkové Sharpovo skóre, csDMARD = konvenčné syntetické chorobu modifikujúce antireumatikum, HAQ-DI = index postihnutia na základe dotazníka hodnotiaceho zdravotný stav a index funkčnej neschopnosti, SF-36 PCS = Stručný formulár (36) prieskumu zdravia (SF-36) - súhrn telesných komponentov, CDAI = index klinickej aktivity ochorenia, FACIT-F = Funkčné hodnotenie skóre liečby chronických ochorení – skóre únavy, IR = pacient s nedostatočnou odpoveďou, MTX = metotrexát, n = počet randomizovaných jedincov a. Pacienti predtým neužívali MTX alebo nedostali viac ako 3 týždňové dávky MTX b Pacienti mali nedostatočnú odpoveď na MTX c Pacienti, ktorí mali nedostatočnú odpoveď na csDMARD; pacienti s predchádzajúcou expozíciou najmenej jednému bDMARD boli vhodní (až do 20 % celkového počtu pacientov), ak mali buď obmedzenú expozíciu (< 3 mesiace) alebo museli vysadiť bDMARD z dôvodu intolerancie d Pacienti, ktorí mali nedostatočnú odpoveď na MTX; pacienti s predchádzajúcou expozíciou najviac jednému bDMARD (okrem adalimumabu) boli vhodní (až do 20 % celkového počtu pacientov), ak mali buď obmedzenú expozíciu (< 3 mesiace) alebo museli bDMARD ukončiť z dôvodu intolerancie | |||
e Pacienti, ktorí mali nedostatočnú odpoveď alebo intoleranciu na minimálne jedno bDMARD
Klinická odpoveď
Remisia a nízka aktivita ochorenia
Nízku aktivitu ochorenia (DAS28-CRP ≤ 3,2) a klinickú remisiu (DAS28-CRP < 2,6) v štúdiách dosiahol významne vyšší podiel pacientov liečených upadacitinibom v porovnaní s placebom, MTX alebo adalimumabom (tabuľka 5). V štúdii SELECT-COMPARE sa v 12. týždni dosiahli významne vyššie podiely nízkej aktivity ochorenia v porovnaní s adalimumabom. Celkove bola nízka aktivita ochorenia a miera klinickej remisie konzistentné v skupinách pacientov s MTX alebo bez neho. V 3. roku ostalo 297/651 (45,6 %) a 111/327 (33,9 %) pacientov na pôvodne randomizovanej liečbe upadacitinibom 15 mg resp. adalimumabom v štúdii SELECT COMPARE a 216/317 (68,1 %) a 149/315 (47,3 %) pacientov ostalo na pôvodne randomizovanej liečbe upadacitinibom 15 mg resp. monoterapiou MTX v štúdii SELECT-EARLY. Medzi pacientmi, ktorí ostali na svojej pôvodne pridelenej liečbe, sa nízka aktivita ochorenia a klinická remisia udržali počas 3 rokov.
Odpoveď ACR
Vo všetkých štúdiách sa odpoveď ACR20, ACR50 a ACR70 v 12. týždni dosiahla u väčšieho počtu pacientov liečených upadacitinibom 15 mg v porovnaní s placebom, MTX alebo adalimumabom (tabuľka 6). Nástup účinku bol rýchly vo všetkých sledovaných parametroch s väčšou odpoveďou pozorovanou už v 1. týždni pre ACR20. Boli pozorované pretrvávajúce miery odpovede (s MTX alebo bez neho), pričom odpovede ACR20/50/70 boli zachované po dobu 3 rokov u pacientov, ktorí ostali na pôvodne pridelenej liečbe.
Liečba upadacitinibom 15 mg samostatne alebo v kombinácii s csDMARD viedla k zlepšeniam v jednotlivých zložkách ACR vrátane počtu bolestivých a opuchnutých kĺbov, celkového hodnotenia pacientom a lekárom, HAQ-DI, hodnotenia bolesti a hsCRP.
Tabuľka 6 Odpoveď na liečbu a remisia
| Štúdia | SELECT EARLY bez predchádzajú-cej liečby MTX | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND bDMARD-IR | ||||||||||||||||||||||
| MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg | |||||||||||||||||
| N | 314 | 317 | 216 | 217 | 221 | 221 | 651 | 651 | 327 | 169 | 164 | ||||||||||||||||
| Týždeň | |||||||||||||||||||||||||||
| LDA DAS28-CRP ≤ 3,2 (% pacientov) | |||||||||||||||||||||||||||
| 12a/14b | 28 | 53g | 19 | 45e | 17 | 48e | 14 | 45e,h | 29 | 14 | 43e | ||||||||||||||||
| 24c/26d | 32 | 60f | 18 | 55g,h | 39 | ||||||||||||||||||||||
| 48 | 39 | 59g | 50h | 35 | |||||||||||||||||||||||
| CR DAS28-CRP < 2,6 (% pacientov) | |||||||||||||||||||||||||||
| 12a/14b | 14 | 36g | 8 | 28e | 10 | 31e | 6 | 29e,h | 18 | 9 | 29g | ||||||||||||||||
| 24c/26d | 18 | 48e | 9 | 41g,h | 27 | ||||||||||||||||||||||
| 48 | 29 | 49g | 38i | 28 | |||||||||||||||||||||||
| ACR20 (% pacientov) | |||||||||||||||||||||||||||
| 12a/14b | 54 | 76g | 41 | 68e | 36 | 64e | 36 | 71e,j | 63 | 28 | 65e | ||||||||||||||||
| 24c/26d | 59 | 79g | 36 | 67g,i | 57 | ||||||||||||||||||||||
| 48 | 57 | 74g | 65i | 54 | |||||||||||||||||||||||
| ACR50 (% pacientov) | |||||||||||||||||||||||||||
| 12a/14b | 28 | 52g | 15 | 42g | 15 | 38g | 15 | 45g,h | 29 | 12 | 34g | ||||||||||||||||
| 24c/26d | 33 | 60e | 21 | 54g,h | 42 | ||||||||||||||||||||||
| Štúdia | SELECT EARLY bez predchádzajú-cej liečby MTX | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND bDMARD-IR | ||||||||||||||||||||
| 48 | 43 | 63g | 49i | 40 | |||||||||||||||||||||
| ACR70 (% pacientov) | |||||||||||||||||||||||||
| 12a/14b | 14 | 32g | 3 | 23g | 6 | 21g | 5 | 25g,h | 13 | 7 | 12 | ||||||||||||||
| 24c/26d | 18 | 44g | 10 | 35g,h | 23 | ||||||||||||||||||||
| 48 | 29 | 51g | 36h | 23 | |||||||||||||||||||||
| CDAI ≤ 10 (% pacientov) | |||||||||||||||||||||||||
| 12a/14b | 30 | 46g | 25 | 35 l | 19 | 40e | 16 | 40e,h | 30 | 14 | 32g | ||||||||||||||
| 24c/26d | 38 | 56g | 22 | 53g,h | 38 | ||||||||||||||||||||
| 48 | 43 | 60g | 47h | 34 | |||||||||||||||||||||
Skratky: ACR20 (alebo 50 alebo 70) = zlepšenie podľa Americkej reumatologickej spoločnosti o ≥ 20 % (alebo o ≥ 50 % alebo o ≥ 70 %); ADA = adalimumab; CDAI = index klinickej aktivity ochorenia; CR = klinická remisia; CRP = C-reaktívny proteín, DAS28 = skóre aktivity ochorenia pre 28 kĺbov; IR = pacient s nedostatočnou odpoveďou, LDA = nízka aktivita ochorenia; MTX = metotrexát; PBO = placebo; UPA = upadacitinib a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND b SELECT-MONOTHERAPY c SELECT-EARLY d SELECT-COMPARE e mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo alebo MTX f mnohonásobné porovnávanie/multiplicita p ≤ 0,01 upadacitinib vs. placebo alebo MTX g porovnanie nominálna p ≤ 0,001 upadacitinib vs. placebo alebo MTX h porovnanie nominálna p ≤ 0,001 upadacitinib vs. adalimumab i porovnanie nominálna p ≤ 0,01 upadacitinib vs. adalimumab j porovnanie nominálna p < 0,05 upadacitinib vs adalimumab k porovnanie nominálna p ≤ 0,01 upadacitinib vs. placebo alebo MTX l porovnanie nominálna p ≤ 0,05 upadacitinib vs. MTX Poznámka: Údaje v 48. týždni získané metódou Analýzy kompletného súboru (Full Analysis set, FAS) u randomizovanej skupiny vrátane pacientov bez odpovede | |||||||||||||||||||||||||
Rádiografická odpoveď
Inhibícia progresie štrukturálneho poškodenia kĺbov bola hodnotená pomocou modifikovaného celkového Sharpovho skóre (modified Total Sharp Score, mTSS) a jeho zložiek, skóre erózie a skóre zúženia kĺbnych štrbín v 24./26. týždni a 48. týždni v štúdii SELECT-EARLY a SELECT-COMPARE.
Liečba upadacitinibom 15 mg viedla k významne väčšej inhibícii progresie štrukturálneho poškodenia kĺbov v porovnaní s placebom v kombinácii s MTX v štúdii SELECT-COMPARE a v monoterapii v porovnaní s MTX v štúdii SELECT-EARLY (tabuľka 7). Analýzy skóre erózie a zúženia kĺbnych štrbín boli totožné s celkovým skóre. Podiel pacientov bez rádiografickej progresie (zmena mTSS ≤ 0) bol významne vyšší pri upadacitinibe 15 mg v obidvoch štúdiách. Inhibícia progresie štrukturálneho poškodenia kĺbov bola zachovaná až do 96. týždňa v obidvoch štúdiách u pacientov, ktorí ostali na svojej pôvodne pridelenej liečbe upadacitinibom 15 mg (na základe dostupných výsledkov od 327 pacientov v štúdii SELECT-COMPARE a 238 pacientov v SELECT-EARLY).
Tabuľka 7 Rádiografické zmeny
| Štúdia | SELECT EARLY bez predchádzajúcej liečby MTX | SELECT COMPARE MTX-IR | ||||
| Liečebná skupina | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 mg | |
| Modifikované celkové Sharpovo skóre, priemerná zmena od východiskového stavu | ||||||
| 24.b/26.c týždeň | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Podiel pacientov bez rádiografickej progresied | ||||||
| 24.b/26.c týždeň | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
Skratky: ADA = adalimumab; IR = pacient s nedostatočnou odpoveďou; MTX = metotrexát; PBO = placebo; UPA = upadacitinib a všetky údaje týkajúce sa placeba v 48. týždni boli odvodené pomocou lineárnej extrapolácie b SELECT-EARLY c SELECT-COMPARE d žiadna progresia definovaná ako zmena mTSS ≤ 0 e porovnanie nominálna p≤ 0,001 upadacitinib vs. placebo alebo MTX f mnohonásobné porovnávanie/multiplicita p ≤ 0,01 upadacitinib vs. placebo alebo MTX g mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo alebo MTX | ||||||
Odpoveď súvisiaca s fyzickými funkciami a výsledky vzťahujúce sa ku zdravotnému stavu
Liečba upadacitinibom 15 mg samostatne alebo v kombinácii s csDMARD viedla k významne väčšiemu zlepšeniu fyzických funkcií v porovnaní so všetkými porovnávanými liekmi, merané pomocou HAQ-DI (pozri tabuľku 8). Zlepšenie HAQ-DI sa udržalo počas 3 rokov u pacientov, ktorí ostali na svojej pôvodne pridelenej liečbe upadacitinibom 15 mg na základe dostupných výsledkov zo štúdií SELECT COMPARE a SELECT EARLY.
Tabuľka 8 Priemerná zmena HAQ-DI oproti východiskovému stavua,b
| Štúdia | SELECT EARLY bez predchádzajúcej liečby MTX | SELECT MONO MTX-IR | SELECT NEXT csDMARD-IR | SELECT COMPARE MTX-IR | SELECT BEYOND BIO-IR | ||||||
| Liečebná skupina | MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
| Skóre na začiatku, priemer | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| 12.c/14.d týždeň | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0,6g,i | -0,5 | -0,2 | -0,4g |
| 24.e/26.f týždeň | -0,6 | -0,9g | -0,3 | -0,7h,i | -0,6 | ||||||
Skratky: ADA = adalimumab; HAQ-DI = index postihnutia na základe dotazníka hodnotiaceho zdravotný stav a index funkčnej neschopnosti; IR = pacient s nedostatočnou odpoveďou; MTX = metotrexát; PBO = placebo; UPA = upadacitinib a Uvedené údaje predstavujú priemerné hodnoty b Index postihnutia na základe dotazníka hodnotiaceho zdravotný stav a index funkčnej neschopnosti: 0 = najlepší, 3 = najhorší; 20 otázok; 8 kategórií: obliekanie a starostlivosť o seba, vstávanie, stravovanie, chôdza, hygiena, dosah, stisk a aktivity. | |||||||||||
c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND d SELECT-MONOTHERAPY
e SELECT-EARLY
f SELECT-COMPARE
g mnohonásobné porovnávanie/multiplicita p ≤ 0,001 upadacitinib vs. placebo alebo MTX h porovnanie nominálna p ≤ 0,001 upadacitinib vs. placebo alebo MTX
i porovnanie nominálna p ≤ 0,01 upadacitinib vs. adalimumab
V štúdiách SELECT-MONOTHERAPY, SELECT-NEXT a SELECT-COMPARE viedla liečba upadacitinibom 15 mg k významne väčšiemu zlepšeniu v priemernom trvaní rannej stuhnutosti kĺbov v porovnaní s placebom alebo MTX.
V klinických štúdiách vykazovali pacienti liečení upadacitinibom významné zlepšenie v pacientmi hlásenej kvalite života, ktorá bola meraná pomocou Stručného formulára (36) prieskumu zdravia (SF-36) v súhrne fyzických zložiek v porovnaní s placebom a MTX. Okrem toho vykazovali pacienti liečení upadacitinibom významné zlepšenie, ktoré bolo hodnotené Funkčným hodnotením skóre liečby chronických ochorení – skóre únavy (FACIT-F) v porovnaní s placebom.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s liekom RINVOQ v jednej alebo vo viacerých podskupinách pediatrickej populácie pri chronickej idiopatickej artritíde (zahŕňajúcej reumatoidnú artritídu, psoriatickú artritídu, spondyloartritídu a juvenilnú idiopatickú artritídu), atopickej dermatitíde, alopécii areata, vitiligu, ulceróznej kolitíde a Crohnovej chorobe (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Plazmatické expozície upadacitinibu sú úmerné dávke v terapeutickom rozmedzí dávok. Rovnovážne plazmatické koncentrácie sa dosiahnu do 4 dní s minimálnou akumuláciou po opakovanom podávaní tabliet jedenkrát denne.
RINVOQ tablety a RINVOQ perorálny roztok nie sú bioekvivalentné. Preto tieto dve liekové formy nie sú zameniteľné v pomere miligram na miligram (pozri časť 4.2).
Absorpcia
Po perorálnom podaní upadacitinibu vo forme perorálneho roztoku 6 mg sa upadacitinib vstrebáva s mediánom Tmax 1 hodinu. Súbežné podávanie upadacitinibu vo forme perorálneho roztoku s jedlom s vysokým obsahom tuku nemalo klinicky významný účinok na expozície upadacitinibu. V klinických skúšaniach bol upadacitinib podávaný bez ohľadu na jedlo (pozri časť 4.2). Upadacitinib je substrátom pre efluxné transportéry P-gp a BCRP in vitro.
Distribúcia
52 % upadacitinibu sa viaže na plazmatické bielkoviny. Upadacitinib sa rozdeľuje v rovnakej miere medzi plazmu a krvné bunkové zložky, ako naznačuje pomer krvi ku plazme 1,0.
Biotransformácia
Metabolizmus upadacitinibu je sprostredkovaný CYP3A4 s potenciálne malým príspevkom CYP2D6. Farmakologická aktivita upadacitinibu sa pripisuje materskej molekule. V štúdii s rádioaktívne značenou látkou u ľudí nezmenený upadacitinib zodpovedal za 79 % celkovej rádioaktivity v plazme pričom hlavný metabolit (produkt monooxidácie, po ktorej nasledovala glukuronidácia) zodpovedal za 13 % celkovej rádioaktivity v plazme. Pri upadacitinibe neboli zistené žiadne aktívne metabolity.
Eliminácia
Po podaní jednorazovej dávky roztoku obsahujúceho [14C]-upadacitinib s okamžitým uvoľňovaním sa upadacitinib prednostne vylučoval vo forme nezmenenej materskej látky do moču (24 %) a stolice (38 %). Približne 34 % upadacitinibu bolo vylúčených vo forme metabolitov. Polčas priemernej terminálnej eliminácie upadacitinibu je 6 hodín.
Špeciálne populácie
Porucha funkcie obličiek/
AUC upadacitinibu bola o 18 % vyššia u jedincov s miernou poruchou funkcie obličiek (odhadovaná rýchlosť glomerulárnej filtrácie 60 až 89 ml/min/1,73 m2), o 33 % u jedincov so stredne ťažkou poruchou funkcie (odhadovaná rýchlosť glomerulárnej filtrácie 30 až 59 ml/min/1,73 m2) a o 44 % u jedincov s ťažkou poruchou funkcie obličiek (odhadovaná rýchlosť glomerulárnej filtrácie 15 až 29 ml/min/1,73 m2). Cmax upadacitinibu bola podobná u jedincov s normálnou funkciou obličiek a jedincov s poruchou funkcie obličiek. Mierne alebo stredne ťažká porucha funkcie obličiek nemá klinicky významný vplyv na expozíciu upadacitinibu (pozri časť 4.2).
Porucha funkcie pečene
Mierna (trieda A podľa Childa-Pugha) a stredne ťažká (trieda B podľa Childa-Pugha) porucha funkcie pečene nemá žiaden klinicky významný účinok na expozíciu upadacitinibu. AUC upadacitinibu bola vyššia o 28 % u jedincov s miernou poruchou funkcie pečene a o 24 % u jedincov so stredne ťažkou poruchou funkciou pečene v porovnaní s jedincami s normálnou funkciou pečene. Cmax upadacitinibu bola nezmenená u jedincov s miernou poruchou funkcie pečene a o 43 % vyššia u jedincov so stredne ťažkou poruchou funkcie pečene v porovnaní s jedincami s normálnou funkciou pečene. Upadacitinib nebol skúmaný u pacientov s ťažkou (trieda C podľa Childa-Pugha) poruchou funkcie pečene.
Pediatrická populácia
Farmakokinetika upadacitinibu a koncentrácie v rovnovážnom stave sú podobné u dospelých a dospievajúcich vo veku 12 až 17 rokov s atopickou dermatitídou, alopéciou areata alebo vitiligom. Dávkovanie u dospievajúcich pacientov s hmotnosťou od 30 kg do < 40 kg s atopickou dermatitídou sa stanovilo pomocou populačného farmakokinetického modelovania a simulácie. Nie sú k dispozícii žiadne údaje o klinickej expozícii u dospievajúcich s hmotnosťou < 40 kg s atopickou dermatitídou..
Predpokladá sa, že plazmatické expozície upadacitinibu (Cmax,ss a AUC24,ss) u pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou po odporúčanom pediatrickom dávkovacom režime na základe telesnej hmotnosti budú podobné cieľovej plazmatickej expozícii u dospelých pacientov s reumatoidnou artritídou, ktorí dostávajú odporúčanú dávku.
Farmakokinetika upadacitinibu u pediatrických pacientov (vo veku < 2 roky alebo s hmotnosťou < 10 kg) nebola stanovená.
Farmakokinetika upadacitinibu nebola doteraz hodnotená u pediatrických pacientov s psoriatickou artritídou, axiálnou spondylartritídou, ulceróznou kolitídou a Crohnovou chorobou (pozri časť 4.2).
Farmakokinetika upadacitinibu u pediatrických pacientov (vo veku < 12 rokov) s atopickou dermatitídou, alopéciou areata alebo vitiligom nebola stanovená.
Vnútorné faktory
Vek, pohlavie, telesná hmotnosť, rasa a etnická príslušnosť nemali klinicky významný účinok na expozíciu upadacitinibu u dospelých pacientov.
U pediatrických pacientov s polyartikulárnou juvenilnou idiopatickou artritídou s východiskovou telesnou hmotnosťou v rozmedzí od 11 do 114 kg sa klírens upadacitinibu zvyšoval so zvyšujúcou sa
telesnou hmotnosťou, čo podporuje dávkovanie na základe telesnej hmotnosti (pozri tabuľku 1). Vek (v rozsahu 2 až < 18 rokov) nemal po zohľadnení vplyvu telesnej hmotnosti žiadny ďalší vplyv na farmakokinetiku upadacitinibu.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje neodhalili žiadne špeciálne riziko pre ľudí na základe konvenčných farmakologických štúdií bezpečnosti.
V 2-ročnej štúdii karcinogenity u potkanov druhu Sprague-Dawley nebol upadacitinib pri expozíciách (na základe AUC) približne 4- a 10-násobku klinickej dávky 15 mg tablety, 2- a 5-násobku klinickej dávky 30 mg tablety a 1,7- a 4-násobku klinickej dávky 45 mg tablety u samcov a samíc potkana druhu Sprague-Dawley karcinogénny. Upadacitinib nebol karcinogénny v 26-týždňovej štúdii karcinogenity u transgénnych myší CByB6F1‑Tg(HRAS)2Jic.
Upadacitinib nebol mutagénny ani genotoxický na základe výsledkov testov in vitro a in vivo pri génových mutáciách a chromozomálnych aberáciách.
Upadacitinib nemal v štúdii fertility a skorého embryonálneho vývoja žiadny vplyv na fertilitu samcov a samíc potkana pri expozíciách až do približne 17- a 34-násobku expozície pri maximálnej odporúčanej dávke u ľudí (MRHD) 45 mg tablety u samcov a samíc na základe hodnoty AUC. Zvýšenia fetálnej resorpcie súvisiace s dávkou spojené s postimplantačnými stratami boli v tejto štúdii fertility u potkanov pripisované vývojovým/teratogénnym účinkom upadacitinibu. Nepozorovali sa žiadne nežiaduce účinky pri expozíciách nižších ako klinická expozícia (založené na AUC). Postimplantačné straty sa pozorovali pri expozíciách 9-násobne vyšších ako klinická expozícia pri MRHD 45 mg tablety (založené na AUC).
V štúdiách embryo-fetálneho vývoja u zvierat bol upadacitinib teratogénny u potkanov aj králikov. Upadacitinib viedol k zvýšenému počtu skeletálnych malformácií u potkanov pri 1,6-, 0,8- a 0,6-násobku klinickej expozície (založené na AUC) pri dávkach 15, 30 a 45 mg tablety, (MRHD). U králikov sa pozoroval vyšší výskyt kardiovaskulárnych malformácií pri 15-, 7,6- a 6-násobku klinickej expozície pri dávkach 15, 30 a 45 mg tablety (založené na AUC).
Po podaní upadacitinibu laktujúcim potkanom boli koncentrácie upadacitinibu v mlieku v priebehu času vo všeobecnosti podobné koncentráciám v plazme s približne 30‑násobne vyššou expozíciou v mlieku v porovnaní s plazmou matky. Približne 97 % látok súvisiacich s upadacitinibom v mlieku bola materská molekula upadacitinib.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
kyselina citrónová, bezvodá
čistená voda
benzoát sodný
citrát sodný, dihydrát
sukralóza
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
3 roky
Zvyšný perorálny roztok zlikvidujte po 60 dňoch od prvého otvorenia fľašky.
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne špeciálne teplotné podmienky na uchovávanie.
Fľašku uchovávajte vo vonkajšej škatuli na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Perorálny roztok sa dodáva v HDPE fľaškách s vrchnákom s detskou poistkou.
Každá fľaška obsahuje 180 ml roztoku. Fľaška je zabalená v škatuli s jedným stláčacím adaptérom na fľašku a jednou 10 ml perorálnou dávkovacou injekčnou striekačkou s 1 ml odmerným dielikom.
6.6 Špeciálne opatrenia na likvidáciu lieku
Všetok nepoužitý liek alebo odpad z lieku sa má zlikvidovať v súlade s miestnymi predpismi.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII<
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/19/1404/012
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 16. decembra 2019
Dátum posledného predĺženia: 19. septembra 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.