


Súhrn charakteristických vlastností lieku (SPC) - Skyrizi
Skyrizi 150 mg injekčný roztok v naplnenom pereSkyrizi 150 mg injekčný roztok v naplnenej injekčnej striekačkeSkyrizi 75 mg injekčný roztok v naplnenej injekčnej striekačke
1. NÁZOV LIEKU
Skyrizi 150 mg injekčný roztok v naplnenom pere
Skyrizi 150 mg injekčný roztok v naplnenej injekčnej striekačke
Skyrizi 75 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Skyrizi 150 mg injekčný roztok v naplnenom pere
Jedno naplnené pero obsahuje 150 mg rizankizumabu (risankizumabum) v 1 ml roztoku.
Skyrizi 150 mg injekčný roztok v naplnenej injekčnej striekačke
Jedna naplnená injekčná striekačka obsahuje 150 mg rizankizumabu (risankizumabum) v 1 ml roztoku.
Skyrizi 75 mg injekčný roztok v naplnenej injekčnej striekačke
Jedna naplnená injekčná striekačka obsahuje 75 mg rizankizumabu (risankizumabum) v 0,5 ml roztoku.
Rizankizumab (risankizumabum) je humanizovaná monoklonálna imunoglobulínová protilátka G1 (IgG1) produkovaná v ovariálnych bunkách čínskeho škrečka pomocou technológie rekombinantnej DNA.
Pomocné látky so známym účinkom
Tento liek obsahuje 0,2 mg polysorbátu 20 v jednej 150 mg dávke.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Roztok je bezfarebný až žltý a číry až mierne opaleskujúci.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Ložisková psoriáza u dospelých
Liek Skyrizi je indikovaný na liečbu stredne ťažkej až ťažkej ložiskovej psoriázy u dospelých, ktorí sú kandidátmi na systémovú liečbu.
Ložisková psoriáza u pediatrickej populácie
Liek Skyrizi je indikovaný na liečbu stredne ťažkej až ťažkej ložiskovej psoriázy u detí a dospievajúcich vo veku od 6 rokov, ktorí sú kandidátmi na systémovú liečbu.
Psoriatická artritída
Liek Skyrizi je samostatne alebo v kombinácii s metotrexátom (MTX) indikovaný na liečbu aktívnej psoriatickej artritídy u dospelých, ktorí mali nedostatočnú odpoveď alebo intoleranciu na jeden alebo viac chorobu modifikujúcich antireumatických liekov (DMARD).
4.2 Dávkovanie a spôsob podávania
Tento liek je určený na použitie pod vedením a dohľadom lekára, ktorý má skúsenosti s diagnostikou a liečbou stavov, na ktoré je liek Skyrizi indikovaný.
Dávkovanie
Ložisková psoriáza u dospelých
Odporúčaná dávka pre dospelých pacientov je 150 mg podávaná subkutánnou injekciou v 0. týždni,
- 4. týždni a následne každých 12 týždňov (buď ako dve 75 mg naplnené injekčné striekačky alebo jedno 150 mg naplnené pero alebo naplnená injekčná striekačka).
Ložisková psoriáza u pediatrickej populácie (vo veku od 6 rokov do menej ako 18 rokov)
Odporúčaná dávka pre pediatrických pacientov je založená na telesnej hmotnosti (tabuľka 1) a podáva sa subkutánnou injekciou v 0. týždni, 4. týždni a následne každých 12 týždňov.
Tabuľka 1. Odporúčaná dávka pre pediatrických pacientov s ložiskovou psoriázou
| Telesná hmotnosť v čase podania dávky | Odporúčaná dávka |
| < 40 kg | 55 mg (podávaná ako jedna 55 mg naplnená injekčná striekačka)* |
| ≥ 40 kg | 150 mg (podávaná ako dve 75 mg naplnené injekčné striekačky alebo jedno 150 mg naplnené pero alebo naplnená injekčná striekačka) |
*Deti a dospievajúci s telesnou hmotnosťou menej ako 40 kg, pozri Súhrn charakteristických vlastností lieku Skyrizi 55 mg naplnená injekčná striekačka.
Psoriatická artritída
Odporúčaná dávka je 150 mg podávaná subkutánnou injekciou v 0. týždni, 4. týždni a následne každých 12 týždňov (buď ako dve 75 mg naplnené injekčné striekačky alebo jedno 150 mg naplnené pero alebo naplnená injekčná striekačka).
V prípade vyššie uvedených indikácií sa má zvážiť ukončenie liečby u pacientov, u ktorých sa nepreukázala odpoveď po 16 týždňoch liečby, . U niektorých pacientov s ložiskovou psoriázou a úvodnou čiastočnou odpoveďou môže dôjsť k následnému zlepšeniu zdravotného stavu pri pokračovaní liečby po 16 týždňoch.
Vynechanie dávky
Ak dôjde k vynechaniu dávky, dávka má byť podaná čo najskôr. Následne má byť dávkovanie obnovené podľa pôvodného plánu.
Osobitné skupiny pacientov
Starší pacienti
Nie je potrebná úprava dávkovania (pozri časť 5.2).
Porucha funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na hodnotenie vplyvu poruchy funkcie pečene alebo obličiek na farmakokinetické vlastnosti rizankizumabu. Všeobecne sa nepredpokladá, že tieto stavy budú mať významný vplyv na farmakokinetické vlastnosti monoklonálnych protilátok a nepovažuje sa za potrebné upravovať dávkovanie (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť rizankizumabu u detí a dospievajúcich vo veku do 18 rokov so psoriatickou artritídou neboli stanovené. K dispozícii nie sú žiadne údaje.
Použitie rizankizumabu u detí vo veku do 6 rokov v indikácii stredne ťažkej až ťažkej ložiskovej psoriázy alebo u detí vo veku do 5 rokov v indikácii psoriatickej artritídy nie je relevantné.
Pacienti s nadváhou
Nie je potrebná úprava dávkovania (pozri časť 5.2).
Spôsob podávania
Skyrizi sa podáva subkutánnou injekciou.
Injekcia sa má podávať do stehna alebo brucha. Pacienti si nemajú podávať injekciu do oblastí, kde je koža citlivá, s podliatinami, erytematózna, zatvrdnutá alebo postihnutá psoriázou.
Pacienti si môžu aplikovať liek Skyrizi sami po vyškolení v technike podávania subkutánnej injekcie. U detí a dospievajúcich vo veku od 10 rokov do menej ako 18 rokov sa odporúča, aby liek Skyrizi podával dospelý alebo aby na jeho podávanie dohliadal dospelý. U detí vo veku od 6 rokov do menej ako 10 rokov má liek Skyrizi podávať dospelý. Pacienti majú byť informovaní, aby si pred podaním prečítali „Návod na použitie“, ktorý je uvedený v písomnej informácii pre používateľa.
Podávanie lieku Skyrizi do hornej vonkajšej časti ramena môže vykonať iba odborný zdravotnícky pracovník alebo opatrovateľ.
Skyrizi 75 mg injekčný roztok v naplnenej injekčnej striekačke
Na podanie celej dávky 150 mg je potrebné podať dve naplnené injekčné striekačky. Tieto injekcie sa majú podávať do rôznych anatomických oblastí.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Klinicky významné aktívne infekcie (napr. aktívna tuberkulóza, pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Infekcie
Rizankizumab môže zvýšiť riziko infekcie.
U pacientov s chronickou infekciou, recidivujúcou infekciou v anamnéze alebo známymi rizikovými faktormi pre infekciu sa má rizankizumab používať s opatrnosťou. Liečba rizankizumabom sa nemá začať u pacientov s akoukoľvek klinicky významnou aktívnou infekciou, pokým infekcia neodznie alebo nie je adekvátne liečená.
Pacienti liečení rizankizumabom majú byť poučení, aby vyhľadali lekársku pomoc, ak sa u nich objavia prejavy alebo príznaky klinicky významnej chronickej alebo akútnej infekcie. Ak sa u pacienta objaví takáto infekcia alebo ak nereaguje na štandardnú liečbu infekcie, pacient má byť starostlivo sledovaný a rizankizumab sa nemá podávať, pokým neodznie infekcia.
Tuberkulóza
Pacienti majú byť pred začatím liečby rizankizumabom vyšetrení na tuberkulózu (TBC). Pacienti, ktorí dostávajú rizankizumab, majú byť monitorovaní na prejavy a symptómy aktívnej TBC. Pred začatím liečby rizankizumabom má byť zvážená liečba TBC u pacientov s latentnou alebo aktívnou TBC v minulosti, u ktorých nie je možné potvrdiť adekvátnu liečbu.
Imunizácia
Pred začatím liečby rizankizumabom sa má zvážiť absolvovanie všetkých príslušných imunizácií podľa aktuálnych odporúčaní pre imunizáciu. Ak bola pacientovi podaná živá vakcína (vírusová alebo bakteriálna), odporúča sa so začatím liečby rizankizumabom počkať najmenej 4 týždne. Pacientom liečeným rizankizumabom sa počas liečby a najmenej 21 týždňov po ukončení liečby nesmú podávať živé vakcíny (pozri časť 5.2).
Precitlivenosť
Pri používaní rizankizumabu boli hlásené závažné reakcie z precitlivenosti vrátane anafylaxie (pozri časť 4.8). Ak sa vyskytne závažná reakcia z precitlivenosti, podávanie rizankizumabu sa má okamžite ukončiť a má sa začať príslušná liečba.
Pomocné látky so známym účinkom
Polysorbát
Tento liek obsahuje 0,2 mg polysorbátu 20 v jednej 150 mg dávke. Polysorbáty môžu vyvolať alergické reakcie.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v 150 mg dávke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Nepredpokladá sa, že rizankizumab podlieha metabolizácii pečeňovými enzýmami alebo vylučovaniu obličkami. Nepredpokladajú sa interakcie medzi rizankizumabom a inhibítormi, induktormi alebo substrátmi enzýmov metabolizujúcich lieky, a nie je potrebná úprava dávky (pozri časť 5.2).
Súbežná imunosupresívna liečba alebo fototerapia
Bezpečnosť a účinnosť rizankizumabu v kombinácii s imunosupresívami, vrátane biologických liekov, alebo s fototerapiou neboli hodnotené.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú používať účinnú metódu antikoncepcie počas liečby a po dobu najmenej 21 týždňov po liečbe.
Gravidita
Údaje o použití rizankizumabu u tehotných žien sú obmedzené alebo nie sú k dispozícii (menej ako 300 výsledkov tehotenstva). Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na reprodukčnú toxicitu. Ako preventívne opatrenie je vhodnejšie vyhnúť sa používaniu rizankizumabu v gravidite.
Dojčenie
Nie je známe, či sa rizankizumab vylučuje do ľudského materského mlieka. Je známe, že humánne IgG sa počas prvých niekoľkých dní po pôrode vylučujú do materského mlieka, čo sa čoskoro po tomto období znižuje na nízke koncentrácie; preto počas tohto krátkeho obdobia nemožno riziko pre dojčené dieťa vylúčiť. Je potrebné vziať do úvahy prínos dojčenia pre dieťa a prínos liečby rizankizumabom pre matku pri zvážení rozhodnutia o ukončení/nezačatí liečby rizankizumabom.
Fertilita
Účinok rizankizumabu na ľudskú fertilitu nebol hodnotený. Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rizankizumab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie boli infekcie horných dýchacích ciest (13,0 % pri psoriáze).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie rizankizumabu z klinických štúdií (tabuľka 2) sú uvedené podľa triedy orgánových systémov (MedDRA) a vychádzajú z nasledujúcej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 2: Zoznam nežiaducich reakcií
| Trieda orgánových systémov | Frekvencia | Nežiaduce reakcie |
| Infekcie a nákazy | Veľmi časté | Infekcie horných dýchacích ciesta |
| Časté | Infekcie tineab | |
| Menej časté | Folikulitída | |
| Poruchy imunitného systému | Zriedkavé | Anafylaktické reakcie |
| Poruchy nervového systému | Časté | Bolesť hlavyc |
Poruchy kože a podkožného tkaniva | Časté | Pruritus Vyrážka Ekzém |
| Menej časté | Urtikária | |
| Celkové poruchy a reakcie v mieste podania | Časté | Únavad Reakcie v mieste vpichue |
a Patrí sem: infekcia dýchacích ciest (vírusová, bakteriálna alebo nešpecifikovaná), sinusitída (vrátane akútnej), rinitída, nazofaryngitída, faryngitída (vrátane vírusovej), tonzilitída, laryngitída, tracheitída b Patrí sem: tinea pedis, tinea cruris, tinea corporis, tinea versicolor, tinea manuum, onychomykóza, hubová infekcia kože c Patrí sem: bolesť hlavy, tenzná bolesť hlavy, bolesť hlavy pri sínusitíde d Patrí sem: únava, asténia e Patrí sem: podliatina, erytém, hematóm, hemorágia, podráždenie, bolesť, pruritus, reakcia, opuch v mieste vpichu, indurácia, vyrážka | ||
Opis vybraných nežiaducich reakcií
Infekcie
V klinických štúdiách psoriázy bol výskyt infekcií 75,5 prípadov na 100 pacientorokov a v klinických štúdiách psoriatickej artritídy 43,0 prípadov na 100 pacientorokov vrátane dlhodobej expozície rizankizumabu. Väčšina prípadov bola nezávažná a bola mierna až stredne závažná a neviedla k prerušeniu liečby rizankizumabom. Výskyt závažných infekcií bol 1,7 prípadu na 100 pacientorokov v štúdiách psoriázy a 2,6 prípadov na 100 pacientorokov v štúdiách psoriatickej artritídy (pozri časť 4.4).
Imunogenita
U dospelých jedincov liečených rizankizumabom v odporúčanej klinickej dávke počas obdobia až 52 týždňov v klinických skúšaniach zameraných na liečbu psoriázy boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 24 % (263/1 079), resp. u 14 % (150/1 079) hodnotených jedincov. U jedincov vystavených dlhodobej liečbe rizankizumabom v predĺženej štúdii bol profil imunogenity pozorovaný počas až 204 týždňov liečby konzistentný v porovnaní s prvými 52 týždňami liečby.
U väčšiny dospelých jedincov so psoriázou protilátky proti rizankizumabu, vrátane neutralizujúcich protilátok, neboli spojené so zmenami klinickej odpovede alebo bezpečnosti. Znížená klinická odpoveď sa objavila len u niekoľkých jedincov (približne 1 %, 7/1 000 v 16. týždni a 6/598 v 52. týždni) s vysokými titrami protilátok (> 128). Výskyt reakcií v mieste vpichu je numericky vyšší v skupinách s pozitívnymi protilátkami proti lieku v porovnaní so skupinami s negatívnymi protilátkami proti lieku počas krátkodobej (16 týždňov: 2,7 % vs. 1,3 %) a dlhodobej liečby (52 týždňov: 5,0 % vs. 3,3 %). Všetky reakcie v mieste injekčného vpichu boli mierne až stredne závažné, žiadna nebola závažná a žiadna z nich neviedla k ukončeniu liečby rizankizumabom.
U pediatrických jedincov vo veku od 6 rokov do menej ako 18 rokov, ktorí boli liečení rizankizumabom v odporúčanej klinickej dávke počas obdobia až 52 týždňov v klinickom skúšaní zameranom na psoriázu, boli zistené protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 14,8 % (13/88) resp. 2,3 % (2/88) hodnotených jedincov. Protilátky proti rizankizumabu neboli spojené so zmenami v klinickej odpovedi alebo bezpečnosti. Avšak počet pacientov, ktorí boli pozitívni na protilátky proti rizankizumabu, je príliš nízky na to, aby bolo možné urobiť definitívne závery o vplyve na účinnosť a bezpečnosť rizankizumabu.
U dospelých jedincov liečených odporúčanou klinickou dávkou rizankizumabom počas obdobia až 28 týždňov v klinických skúšaniach zameraných na liečbu psoriatickej artritídy boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 12,1 % (79/652), resp. u 0 % (0/652) hodnotených jedincov. Pri psoriatickej artritíde nesúviseli protilátky proti rizankizumabu so zmenami klinickej odpovede alebo bezpečnosti.
Psoriatická artritída
Celkovo bol bezpečnostný profil pozorovaný u pacientov so psoriatickou artritídou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov s ložiskovou psoriázou.
Pediatrická populácia
Bezpečnosť rizankizumabu bola hodnotená v rámci skúšania pozostávajúceho zo štyroch častí u pediatrických jedincov so stredne ťažkou až ťažkou ložiskovou psoriázou, v ktorom sa hodnotila bezpečnosť počas obdobia až 52 týždňov u 137 pediatrických jedincov vo veku od 6 rokov do menej ako 18 rokov. Celkovo bol bezpečnostný profil pozorovaný u pediatrických jedincov s ložiskovou psoriázou liečených rizankizumabom konzistentný s bezpečnostným profilom pozorovaným u dospelých jedincov s ložiskovou psoriázou.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa odporúča, aby sa u pacienta sledovali prípadné prejavy alebo príznaky nežiaducich reakcií a aby sa okamžite začalo s vhodnou symptomatickou liečbou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory interleukínu, ATC kód: L04AC18
Mechanizmus účinku
Rizankizumab je humanizovaná monoklonálna imunoglobulínová protilátka (IgG1), ktorá sa selektívne viaže s vysokou afinitou na podjednotku p19 humánneho cytokínu označovaného ako interleukín 23 (IL-23) bez väzby na IL-12 a inhibuje jeho interakciu s receptorovým komplexom IL-23. IL-23 je cytokín, ktorý sa podieľa na zápalovej a imunitnej odpovedi. Tým, že rizankizumab blokuje IL-23 a bráni mu vo väzbe na jeho receptor, inhibuje bunkovú signalizáciu závislú od IL-23 a uvoľňovanie prozápalových cytokínov.
Farmakodynamické účinky
V štúdii u jedincov so psoriázou bola po jednotlivých dávkach rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v koži. V psoriatických léziách bolo pozorované aj zníženie hrúbky epidermy, infiltrácie zápalovými bunkami a expresie markerov psoriázy.
V štúdii u jedincov so psoriatickou artritídou sa po liečbe rizankizumabom 150 mg podávaným subkutánne v 0. týždni, 4. týždni a potom každých 12 týždňov zaznamenalo v 24. týždni štatisticky a klinicky významné zníženie IL-23 a biomarkerov súvisiacich s IL-17 vrátane IL-17A, IL-17F a IL-22 v porovnaní s východiskovými hodnotami.
Klinická účinnosť a bezpečnosť
Ložisková psoriáza u dospelých
Účinnosť a bezpečnosť rizankizumabu boli hodnotené u 2109 jedincov so stredne ťažkou až ťažkou ložiskovou psoriázou v štyroch multicentrických, randomizovaných, dvojito zaslepených štúdiách (ULTIMMA-1, ULTIMMA-2, IMMHANCE a IMMVENT). Jedinci s ložiskovou psoriázou zaradení do štúdií boli vo veku 18 rokov a viac, ktorí mali postihnutie ≥ 10 % telesného povrchu (body surface area, BSA) a ktorí mali statické skóre celkového hodnotenia lekárom (static Physician Global Assessment, sPGA) ≥ 3 v celkovom hodnotení (hrúbka ložiska/indurácia, erytém a tvorba šupín) psoriázy na škále závažnosti od 0 do 4, index plochy postihnutia a závažnosti psoriázy (Psoriasis Area and Severity Index, PASI) ≥ 12 a ktorí boli kandidáti na systémovú liečbu alebo fototerapiu.
Celkovo mali jedinci medián východiskového skóre PASI 17,8; medián BSA 20,0 % a medián východiskového skóre DLQI 13,0. Východiskové skóre sPGA bolo závažné u 19,3 % jedincov a stredne závažné u 80,7 % jedincov. Celkovo 9,8 % jedincov v štúdiách malo diagnostikovanú psoriatickú artritídu v anamnéze.
Naprieč všetkými štúdiami 30,9 % jedincov bolo bez akejkoľvek predchádzajúcej systémovej liečby (vrátane nebiologickej a biologickej liečby); 38,1 % dostalo predchádzajúcu fototerapiu alebo fotochemoterapiu; 48,3 % dostalo predchádzajúcu nebiologickú systémovú liečbu; 42,1 % dostalo predchádzajúcu biologickú liečbu a 23,7 % dostalo najmenej jeden anti-TNF alfa liek na liečbu psoriázy. Pacienti, ktorí dokončili tieto štúdie a ďalšie štúdie fázy 2/3, mali možnosť prihlásiť sa do otvorenej predĺženej štúdie LIMMITLESS.
ULTIMMA-1 a ULTIMMA-2
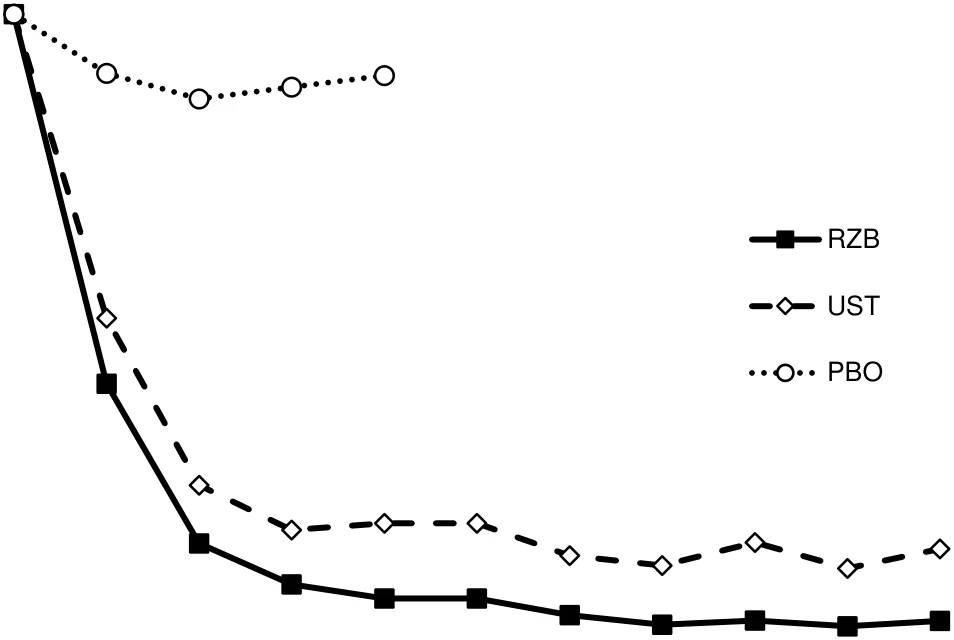
Do štúdií ULTIMMA-1 a ULTIMMA-2 bolo zaradených 997 jedincov (598 bolo randomizovaných na rizankizumab 150 mg, 199 na ustekinumab 45 mg alebo 90 mg [podľa východiskovej telesnej hmotnosti] a 200 na placebo). Jedinci dostávali liečbu v 0. týždni, 4. týždni a následne každých 12 týždňov. Dva koprimárne cieľové ukazovatele v štúdiách ULTIMMA-1 a ULTIMMA-2 boli podiel jedincov, ktorí dosiahli 1) odpoveď PASI 90 a 2) skóre sPGA čistá alebo takmer čistá koža (sPGA 0 alebo 1) v 16. týždni v porovnaní s placebom. Výsledky pre koprimárne a ďalšie cieľové ukazovatele sú uvedené v tabuľke 3 a na obrázku 1.
Tabuľka 3: Výsledky účinnosti a kvality života u dospelých s ložiskovou psoriázou v štúdiách ULTIMMA 1 a ULTIMMA 2
| ULTIMMA-1 | ULTIMMA-2 | |||||
Rizankizumab (N = 304) n (%) | Ustekinumab (N = 100) n (%) | Placebo (N = 102) n (%) | Rizankizumab (N = 294) n (%) | Ustekinumab (N = 99) n (%) | Placebo (N = 98) n (%) | |
| sPGA čistá alebo takmer čistá koža (0 alebo 1) | ||||||
| 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) |
| 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- |
| sPGA čistá koža (0) | ||||||
| 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) |
| 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| PASI 75 | ||||||
| 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) |
| 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- |
| PASI 90 | ||||||
| 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) |
| 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- |
| PASI 100 | ||||||
| 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) |
| 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| DLQI 0 alebo 1b | ||||||
| 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) |
| 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- |
| PSS 0 (bez symptómov)c | ||||||
| 89 (29,3) | 15(15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) |
| 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- |
Všetky porovnania rizankizumabu oproti ustekinumabu a placebu dosiahli p < 0,001, okrem PASI 75 v 52. týždni v štúdii ULTIMMA-2, kde p = 0,001 a Koprimárne cieľové ukazovatele verzus placebo b Bez dopadu na kvalitu života súvisiacu so zdravím c Psoriasis Symptom Scale (PSS) 0 znamená žiadne príznaky bolesti, svrbenia, začervenania a pálenia počas posledných 24 hodín. | ||||||
Obrázok 1: Časový priebeh priemernej percentuálnej zmeny od východiskového stavu PASI v štúdii ULTIMMA-1 a ULTIMMA-2
Perce
nt
uálna zm
ena od východiskového st
avu PASI
Týždne
RZB = rizankizumab
UST = ustekinumab
PBO = placebo
p < 0,001 v každom časovom bode
Nepreukázali sa rozdiely v odpovedi na rizankizumab medzi podskupinami podľa veku, pohlavia, rasy, telesnej hmotnosti ≤ 130 kg, východiskového skóre PASI, súbežnej psoriatickej artritídy, predchádzajúcej nebiologickej systémovej liečby, predchádzajúcej biologickej liečby a predchádzajúceho zlyhania biologickej liečby.
Zlepšenia sa pozorovali pri psoriáze, ktorá postihovala kožu hlavy, nechty, dlane a chodidlá v 16. a 52. týždni u jedincov liečených rizankizumabom.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabuľka 4: Priemerné zmeny NAPSI, PPASI, and PSSI oproti východiskovým hodnotám
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
| Rizankizumab | Placebo | Rizankizumab | Placebo | Rizankizumab | Placebo | |
NAPSI: Zmena v 16. týždni (SE) | N = 178; -9,0 (1,17) | N = 56; 2,1 (1,86) *** | N = 177; -7,5 (1,03) | N = 49; 3,0 (1,76) *** | N = 235; -7,5 (0,89) | N = 58; 2,5 (1,70) *** |
PPASI: Zmena v 16. týždni (SE) | N = 95; -5,93 (0,324) | N = 34; -3,17 (0,445) *** | N = 86; -7,24 (0,558) | N = 23; -3,74 (1,025) ** | N = 113; -7,39 (0,654) | N = 26; -0,27 (1,339) *** |
PSSI: Zmena v 16. týždni (SE) | N = 267; -17,6 (0,47) | N = 92; -2,9 (0,69) *** | N = 252; -18,4 (0,52) | N = 83; -4,6 (0,82) *** | N = 357; -20,1 (0,40) | N = 88; -5,5 (0,77) *** |
NAPSI: Zmena v 52. týždni (SE) | N = 178; -15,7 (0,94) | - | N = 183; -16,7 (0,85) | - | - | - |
PPASI: Zmena v 52. týždni (SE) | N = 95; -6,16 (0,296) | - | N = 89; -8,35 (0,274) | - | - | - |
PSSI: Zmena v 52. týždni (SE) | N = 269; -17,9 (0,34) | - | N = 259; -18,8 (0,24) | - | - | - |
Nail Psoriasis Severity Index (NAPSI), Palmoplantar Psoriasis Severity Index (PPASI), Psoriasis Scalp Severity Index (PSSI), Standard Error (SE) ** P < 0,01 v porovnaní s rizankizumabom *** P < 0,001 v porovnaní s rizankizumabom | ||||||
Podľa merania na stupnici Hospital Anxiety and Depression (HADS) sa skupina pacientov s rizankizumabom zlepšila v 16. týždni v porovnaní so skupinou s placebom.
Udržanie odpovede
V integrovanej analýze jedincov, ktorí dostávali rizankizumab v štúdiách ULTIMMA-1 a ULTIMMA-2, s odpoveďou PASI 100 v 16. týždni, si 79,8 % (206/258) jedincov, ktorí ďalej dostávali rizankizumab, udržalo odpoveď do 52. týždňa. V prípade jedincov s odpoveďou PASI 90 v 16. týždni si do 52. týždňa udržalo odpoveď 88,4 % (398/450) jedincov.
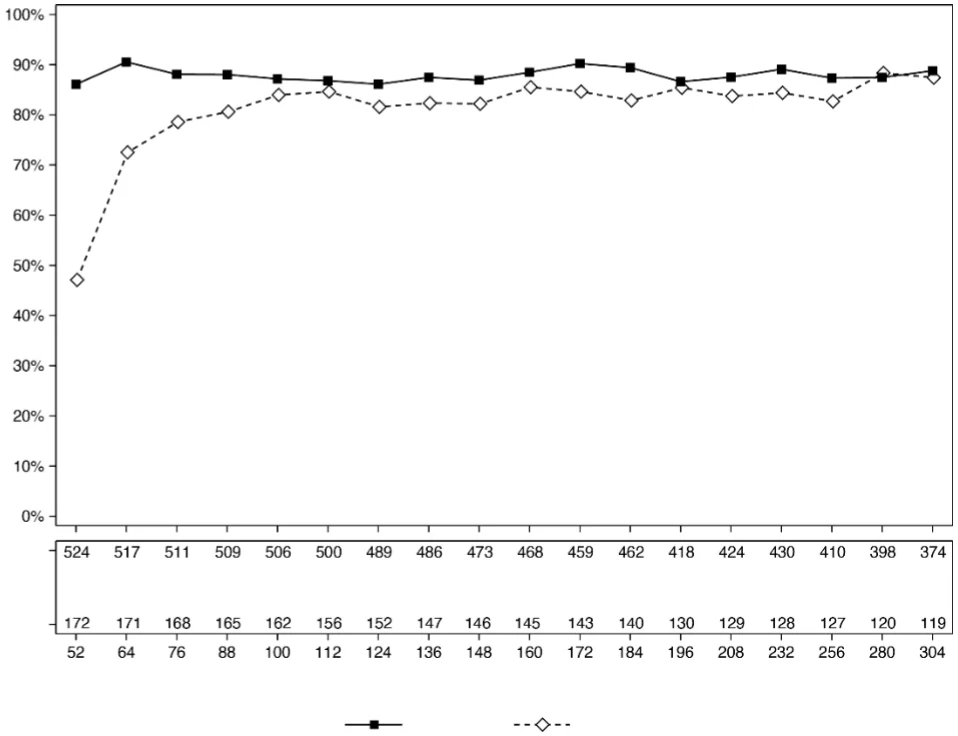
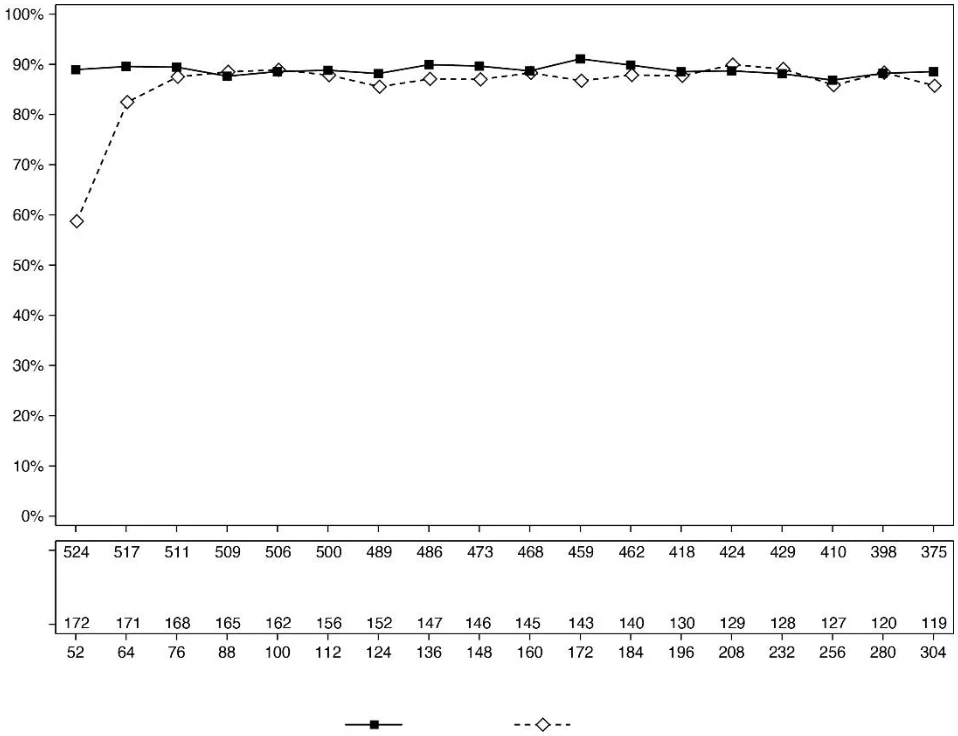
Z pacientov, ktorí dostávali rizankizumab v štúdiách ULTIMMA-1 a ULTIMMA-2, 525 ďalej dostávalo rizankizumab každých 12 týždňov v štúdii LIMMITLESS. Z nich 376 (71,6 %) dokončilo ďalších 252 týždňov otvorenej liečby. U jedincov, ktorí zostali v štúdii, sa zlepšenia dosiahnuté s rizankizumabom v miere PASI 90 a sPGA čistá alebo takmer čistá v 52. týždni udržali do 304. týždňa.
Z pacientov, ktorí dostávali ustekinumab v štúdiách ULTIMMA-1 a ULTIMMA-2, 172 dostávalo rizankizumab každých 12 týždňov v štúdii LIMMITLESS. Z nich 116 (67,4 %) dokončilo štúdiu vrátane 252-týždňovej otvorenej liečby rizankizumabom a následného sledovania po skončení štúdie. U jedincov, ktorí zostali v štúdii, sa miery odpovede PASI 90 a sPGA čistá alebo takmer čistá zvýšili od 52. týždňa do 76. týždňa, a udržali sa do 304. týždňa.
Na obrázku 2 a 3 sú zobrazené miery odpovede PASI 90 a sPGA čistá alebo takmer čistá u jedincov, ktorí dokončili 252 týždňov otvorenej liečby v štúdii LIMMITLESS.
Obrázok 2: Percento jedincov, ktorí dosiahli odpoveď PASI 90 (OC) v štúdii LIMMITLESS
Miera odpovede (%)
Rizankizumab (N)
Ustekinumab na rizankizumab
(N)
Týždeň
Liečba Rizankizumab Ustekinumab na rizankizumab
Obrázok 3: Percento jedincov, ktorí dosiahli odpoveď sPGA čistá alebo takmer čistá do návštevy (OC) v štúdii LIMMITLESS
M
iera
odpove
de
(%)
Rizankizumab (N)
Ustekinumab na rizankizumab (N)
Týždeň
Liečba Rizankizumab Ustekinumab na
rizankizumab
Zlepšenia dermatologického indexu kvality života (DLQI 0 alebo 1) sa udržali u pacientov, ktorí boli nepretržite liečení rizankizumabom do 304. týždňa v otvorenej predĺženej štúdii LIMMITLESS.
Bezpečnostný profil rizankizumabu pri expozícii viac ako 5 rokov bol konzistentný s profilom pozorovaným do 16 týždňov.
IMMHANCE
Do štúdie IMMHANCE bolo zaradených 507 jedincov (407 bolo randomizovaných na rizankizumab 150 mg a 100 na placebo). Jedinci dostávali liečbu v 0. týždni, 4. týždni a následne každých 12 týždňov. Jedinci, ktorí dostávali pôvodne rizankizumab a mali sPGA čistá alebo takmer čistá koža v 28. týždni, boli opakovane randomizovaní na pokračovanie v podávaní rizankizumabu každých 12 týždňov do 88. týždňa (so 16-týždňovým obdobím sledovania po poslednej dávke rizankizumabu) alebo bola liečba prerušená.
V 16. týždni bol rizankizumab lepší ako placebo v koprimárnych cieľových ukazovateľoch sPGA čistá alebo takmer čistá koža (83,5 % rizankizumab vs. 7,0 % placebo) a PASI 90 (73,2 % rizankizumab vs. 2,0 % placebo).
Z 31 jedincov zo štúdie IMMHANCE s latentnou tuberkulózou (TBC), ktorí nedostávali profylaxiu počas štúdie, sa u žiadneho neobjavila aktívna TBC počas priemerného obdobia sledovania 55 týždňov pri používaní rizankizumabu.
Z jedincov, ktorí mali sPGA čistá alebo takmer čistá koža v 28. týždni v štúdii IMMHANCE, si udržalo túto odpoveď 81,1 % (90/111) jedincov opakovane randomizovaných na pokračovanie liečby rizankizumabom do 104. týždňa v porovnaní so 7,1 % (16/225) jedincov, ktorí boli opakovane randomizovaní na vysadenie rizankizumabu. Z týchto jedincov dosiahlo sPGA čistá koža v 104. týždni 63,1 %(70/111) jedincov opakovane randomizovaných na pokračovanie liečby rizankizumabom
v porovnaní s 2,2 % (5/225) jedincov, ktorí boli opakovane randomizovaní na prerušenie liečby rizankizumabom.
Z jedincov, ktorí dosiahli sPGA čistá alebo takmer čistá koža v 28. týždni a po prerušení liečby rizankizumabom u nich došlo k relapsu na sPGA stredne ťažké alebo ťažké ochorenie, 83,7 % (128/153) znovu dosiahlo sPGA čistá alebo takmer čistá koža po 16 týždňoch opakovanej liečby. Strata sPGA čistá alebo takmer čistá koža sa pozorovala už po 12 týždňoch od vynechania dávky. Z jedincov, ktorí boli opakovane randomizovaní na prerušenie liečby, došlo u 80,9 % (182/225) k relapsu a medián času do relapsu bol 295 dní. Nezistili sa žiadne charakteristiky, ktoré by umožňovali predvídať čas do straty odpovede alebo pravdepodobnosť opätovného dosiahnutia odpovede na úrovni jednotlivých pacientov.
IMMVENT
Do štúdie IMMVENT bolo zaradených 605 jedincov (301 bolo randomizovaných na rizankizumab a 304 na adalimumab). Jedinci randomizovaní na rizankizumab dostali 150 mg v 0. týždni, 4. týždni a následne každých 12 týždňov. Jedinci randomizovaní na adalimumab dostali 80 mg v 0. týždni, 40 mg v 1. týždni a 40 mg každý druhý týždeň do 15. týždňa. Od 16. týždňa jedinci, ktorí dostávali adalimumab, pokračovali v liečbe alebo ich liečba bola zmenená v závislosti od odpovede:
- < PASI 50 liečba bola zmenená na rizankizumab
- PASI 50 až < PASI 90 jedinci boli opakovane randomizovaní buď na pokračovanie liečby adalimumabom, alebo ich liečba bola zmenená na rizankizumab
- PASI 90 jedinci dostávali naďalej adalimumab
Výsledky sú uvedené v tabuľke 5.
Tabuľka 5: Výsledky účinnosti a kvality života v 16. týždni u dospelých s ložiskovou psoriázou v štúdii IMMVENT
Rizankizumab (N = 301) n (%) | Adalimumab (N = 304) n (%) | |
| sPGA čistá alebo takmer čistá kožaa | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 alebo 1b | 198 (65,8) | 148 (48,7) |
Všetky porovnania dosiahli p < 0,001 a Koprimárne cieľové ukazovatele b Bez dopadu na kvalitu života súvisiacu so zdravím | ||
U jedincov, ktorí mali pri používaní adalimumabu v 16. týždni PASI 50 až < PASI 90 a boli opakovane randomizovaní, boli zaznamenané rozdiely v miere odpovede PASI 90 medzi zmenou liečby na rizankizumab a pokračovaním v podávaní adalimumabu 4 týždne po opakovanej randomizácii (49,1 % vs. 26,8 %).
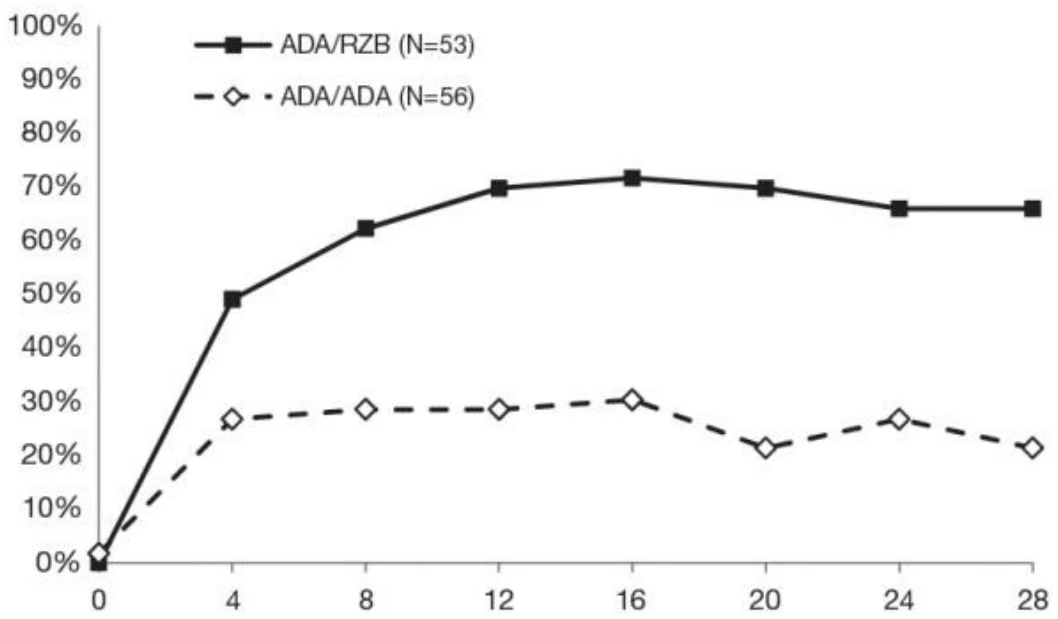
Výsledky po opakovanej randomizácii v 28. týždni sú prezentované v tabuľke 6 a na obrázku 4.
Tabuľka 6: Výsledky účinnosti 28 týždňov po opakovanej randomizácii v štúdii IMMVENT
Zmena na rizankizumab (N = 53) n (%) | Pokračovanie s adalimumabom (N = 56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Všetky porovnania dosiahli p < 0,001 | ||
Obrázok 4: Časový priebeh PASI 90 po opakovanej randomizácii v štúdii IMMVENT
Perce
nt
o jedi
ncov
Týždne po opakovanej randomizácii
ADA/ADA: Jedinci, ktorí boli randomizovaní na adalimumab a pokračovali v liečbe adalimumabom
ADA/RZB: Jedinci, ktorí boli randomizovaní na adalimumab a ich liečba bola zmenená na rizankizumab
p < 0,05 v 4. týždni a p < 0,001 v každom časovom bode počínajúc 8. týždňom
U 270 jedincov, ktorí prešli z adalimumabu na rizankizumab bez obdobia bez liečby (wash-out), bol bezpečnostný profil rizankizumabu podobný ako u jedincov, ktorí začali liečbu rizankizumabom po období bez liečby po akejkoľvek predchádzajúcej systémovej liečbe.
Ložisková psoriáza postihujúca pokožku hlavy alebo oblasť genitálií
Účinnosť a bezpečnosť rizankizumabu sa hodnotili v multicentrickej, randomizovanej, dvojito zaslepenej, placebom kontrolovanej štúdii (UNLIMMITED), do ktorej boli zaradení jedinci vo veku 18 rokov a starší so stredne ťažkou až ťažkou psoriázou pokožky hlavy (UNLIMMITED-S) definovanou ako index závažnosti psoriázy pokožky hlavy (Psoriasis Scalp Severity Index, PSSI) ≥ 12, celkové hodnotenie pokožky hlavy skúšajúcim (Investigator Global Assessment, IGA pre pokožku hlavy) ≥ 3 a postihnutie pokožky hlavy ≥ 30 %, alebo so stredne ťažkou až ťažkou psoriázou genitálií (UNLIMMITED-G), definovanou ako statické celkové hodnotenie genitálií lekárom (static Physician’s Global Assessment of Genitalia, sPGA-G) ≥ 3 na začiatku štúdie. Všetci jedinci mali na začiatku štúdie BSA ≥ 1 % a sPGA ≥ 3.
V štúdii UNLIMMITED boli jedinci randomizovaní tak, aby v 0. a 4. týždni dostali subkutánne buď 150 mg rizankizumabu, alebo placebo. Od 16. týždňa dostávali všetci jedinci 150 mg rizankizumabu každých 12 týždňov až do poslednej dávky v 40. týždni.
Oblasť pokožky hlavy (UNLIMMITED-S)
Do štúdie UNLIMMITED-S bolo zaradených 105 jedincov. Východiskové postihnutie BSA bolo ≥ 10 % u 61,9 % jedincov a < 10 % u 38,1 % jedincov. Priemerné východiskové postihnutie BSA bolo 16,8 %. Na začiatku štúdie malo 76,2 % jedincov sPGA = 3 a 23,8 % malo sPGA = 4.
Na začiatku štúdie bolo 54,3 % jedincov bez predchádzajúcej systémovej liečby (vrátane biologickej a nebiologickej); 0 % jedincov predtým podstúpilo fototerapiu; 15,2 % predtým podstúpilo nebiologickú systémovú liečbu a 37,1 % predtým podstúpilo biologickú liečbu.
Výsledky primárnych a kľúčových sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 7.
Tabuľka 7: Výsledky účinnosti v 16. týždni u dospelých so psoriázou na pokožke hlavy v štúdii UNLIMMITED-S
| Cieľový ukazovateľ | Rizankizumab (N = 51) n (%) | Placebo (N = 54) n (%) | Liečebný rozdiel (95 % CI) |
| IGA pre pokožku hlavy – čistá alebo takmer čistá (0 alebo 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Priemerná zmena PSS oproti východiskovej hodnote | N = 44 -6,0 | N = 49 -1,0 | -5,0 [-6,6; -3,3] |
Všetky porovnania dosiahli p < 0,001, upravený liečebný rozdiel (95 % CI) a Primárny cieľový ukazovateľ b Dosiahnutie ≥ 75 % zlepšenia PSSI v porovnaní s východiskovou hodnotou c Dosiahnutie ≥ 90 % zlepšenia PSSI v porovnaní s východiskovou hodnotou d Dosiahnutie 100 % zlepšenia PSSI v porovnaní s východiskovou hodnotou | |||
Väčší podiel jedincov liečených rizankizumabom dosiahol v 16. týždni skóre IGA pre pokožku hlavy 0 v porovnaní s placebom (41,2 % vs. 11,1 %).
Odpoveď na číselnej hodnotiacej stupnici (numeric rating scale, NRS) pre svrbenie pokožky hlavy, definovaná ako dosiahnutie zlepšenia (zníženia) o ≥ 4 body od východiskovej hodnoty na NRS pre svrbenie pokožky hlavy u jedincov s východiskovými skóre ≥ 4 sa v 16. týždni dosiahla u väčšieho podielu jedincov liečených rizankizumabom v porovnaní s placebom (50,0 % vs. 11,1 %).
Väčší podiel jedincov liečených rizankizumabom dosiahol v 16. týždni skóre DLQI 0 alebo 1 (žiadny vplyv na kvalitu života súvisiacu so zdravím) v porovnaní s placebom (47,1 % vs. 11,1 %).
Oblasť genitálií (UNLIMMITED-G)
Do štúdie UNLIMMITED-G bolo zaradených 109 jedincov. Východiskové postihnutie BSA bolo ≥ 10 % u 63,3 % jedincov a < 10 % u 36,7 % jedincov. Priemerné východiskové postihnutie BSA bolo 17,2 %. Na začiatku štúdie malo 80,7 % jedincov sPGA = 3 a 19,3 % malo sPGA = 4.
Na začiatku štúdie bolo 61,5 % jedincov bez predchádzajúcej systémovej liečby (vrátane biologickej a nebiologickej); 2,8 % jedincov predtým podstúpilo fototerapiu; 16,5 % predtým podstúpilo nebiologickú systémovú liečbu a 25,7 % predtým podstúpilo biologickú liečbu.
Výsledky primárnych a všetkých sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 8.
Tabuľka 8: Výsledky účinnosti v 16. týždni u dospelých so psoriázou genitálií v štúdii UNLIMMITED-G
| Cieľový ukazovateľ | Rizankizumab (N = 55) n (%) | Placebo (N = 54) n (%) | Liečebný rozdiel (95 % CI) |
| sPGA-G čistá alebo takmer minimálna (0 alebo 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G čistá (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI 0 alebo 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| Zníženie GPI-NRS o ≥ 4 body oproti východiskovej hodnotec | N = 41 20 (48,8) | N = 45 3 (6,7) | 43,0 [26,6; 59,3] |
| Skóre položky 2 GenPs-SFQ 0 (nikdy) alebo 1 (zriedkavo)d,e | N = 31 22 (71,0) | N = 32 7 (21,9) | 46,1 [26,7; 65,6] |
Všetky porovnania dosiahli p < 0,001, upravený liečebný rozdiel (95 % CI) a Primárny cieľový ukazovateľ b Celkové skóre DLQI 0 alebo 1 znamená, že stav kože nemá vplyv na kvalitu života pacienta súvisiacu so zdravím. c Zlepšenie závažnosti svrbenia v oblasti genitálií merané aspoň 4-bodovým znížením na 11-bodovej číselnej hodnotiacej stupnici (NRS) pre svrbenie pri psoriáze genitálií (Genital Psoriasis Itch, GPI) v rámci stupnice príznakov psoriázy genitálií (Genital Psoriasis Symptom Scale, GPSS) u jedincov s východiskovým skóre ≥ 4. d Položka 2 dotazníka o frekvencii sexuálnych aktivít pri psoriáze genitálií (Genital Psoriasis Sexual Frequency Questionnaire, GenPs-SFQ) meria vplyv psoriázy genitálií na sexuálne zdravie z pohľadu pacienta, a to na frekvenciu sexuálnych aktivít (pohlavný styk alebo iné aktivity) za posledný týždeň (používa sa stupnica od 0 do 4, pričom vyššie skóre znamená väčšie obmedzenia). e U jedincov s východiskovým skóre ≥ 2 | |||
Jedinci liečení rizankizumabom dosiahli v porovnaní s jedincami liečenými placebom väčšie zníženie závažnosti príznakov psoriázy v oblasti genitálií (svrbenie, bolesť, nepohodlie, pálenie, začervenanie, tvorba šupín a praskanie) od začiatku liečby, merané pomocou GPSS v 16. týždni. Zmeny celkového skóre GPSS oproti východiskovej hodnote v 16. týždni boli -26,5 pri rizankizumabe a -1,0 pri placebe.
Väčší podiel jedincov liečených rizankizumabom dosiahol v porovnaní s jedincami liečenými placebom aspoň 2-bodové zníženie v celkovom hodnotení psoriázy genitálií pacientom (Patient’s Global Assessment of Genital Psoriasis, PatGA-Genital) u jedincov s východiskovým skóre ≥ 2 (71,7 % vs. 22,9 %).
Bezpečnostný profil rizankizumabu v štúdiách UNLIMMITED-S a UNLIMMITED-G bol konzistentný s bezpečnostným profilom pozorovaným v predchádzajúcich štúdiách u pacientov s ložiskovou psoriázou.
Psoriatická artritída
Ukázalo sa, že rizankizumab zlepšuje u dospelých s aktívnou psoriatickou artritídou (PsA) prejavy a príznaky, fyzickú funkciu, kvalitu života súvisiacu so zdravím a podiel jedincov bez rádiografickej progresie.
Bezpečnosť a účinnosť rizankizumabu sa hodnotila u 1407 jedincov s aktívnou PsA v 2 randomizovaných dvojito zaslepených, placebom kontrolovaných štúdiách (964 v KEEPSAKE1 a 443 v KEEPSAKE2).
Jedinci v týchto štúdiách mali najmenej 6 mesiacov diagnostikovanú PsA na základe klasifikačných kritérií pre psoriatickú artritídu (Classification Criteria for Psoriatic Arthritis, CASPAR), medián trvania PsA 4,9 roka na začiatku štúdie, ≥ 5 citlivých kĺbov a ≥ 5 opuchnutých kĺbov a aktívnu ložiskovú psoriázu alebo psoriázu nechtov na začiatku štúdie. 55,9 % jedincov malo ≥ 3 % BSA postihnutých ložiskovou psoriázou. Entezitídu malo 63,4 % a daktylitídu 27,9 % jedincov. V štúdii KEEPSAKE1, kde sa ďalej hodnotila psoriáza nechtov, malo 67,3 % jedincov psoriázu nechtov.
V oboch štúdiách boli jedinci randomizovaní na podávanie 150 mg rizankizumabu alebo placeba v 0.,
- 4. a 16. týždni. Od 28. týždňa dostávali všetci jedinci rizankizumab každých 12 týždňov.
V štúdii KEEPSAKE1 mali všetci jedinci predchádzajúcu nedostatočnú odpoveď alebo intoleranciu na nebiologickú liečbu DMARD a zatiaľ neabsolvovali biologickú liečbu. V štúdii KEEPSAKE2 malo 53,5 % jedincov predchádzajúcu nedostatočnú odpoveď alebo intoleranciu na nebiologickú liečbu DMARD a 46,5 % jedincov malo predchádzajúcu nedostatočnú odpoveď alebo intoleranciu na biologickú liečbu.
V oboch štúdiách 59,6 % jedincov dostávalo súbežne metotrexát (MTX); 11,6 % dostávalo súbežne nebiologické DMARD iné ako MTX a 28,9 % dostávalo monoterapiu rizankizumabom.
Klinická odpoveď
Liečba rizankizumabom viedla k významnému zlepšeniu ukazovateľov aktivity ochorenia v porovnaní s placebom v 24. týždni. V oboch štúdiách bol primárnym cieľovým ukazovateľom podiel jedincov, ktorí v 24. týždni dosiahli odpoveď ACR20 podľa Amerického kolégia reumatológie (American College of Rheumatology, ACR). Kľúčové výsledky účinnosti sú uvedené v tabuľke 9.
Tabuľka 9: Výsledky účinnosti v štúdiách KEEPSAKE1 a KEEPSAKE2
| KEEPSAKE1 | KEEPSAKE2 | |||||||
| Cieľový Ukazovateľ | Placebo N = 481 n (%) | Rizankizumab N = 483 n (%) | Placebo N = 219 n (%) | Rizankizumab N = 224 n (%) | ||||
| Odpoveď ACR20 | ||||||||
| 161 (33,4) | 272 (56,3)a | 55 (25,3) | 108 (48,3)a | ||||
| 161 (33,5) | 277 (57,3)a | 58 (26,5) | 115 (51,3)a | ||||
| - | 338/433 (78,1) | - | 131/191 (68,6) | ||||
| Odpoveď ACR50 | ||||||||
| 54 (11,3) | 162 (33,4)b | 20 (9,3) | 59 (26,3)b | ||||
| - | 209/435 (48,0) | - | 72/192 (37,5) | ||||
| Odpoveď ACR70 | ||||||||
| 23 (4,7) | 74 (15,3)b | 13 (5,9) | 27 (12,0)c | ||||
| - | 125/437 (28,6) | - | 37/192 (19,3) | ||||
| Riešenie entezitídy (LEI = 0) | ||||||||
| 156/448 (34,8)d | 215/444 (48,4)a, d | - | - | ||||||
| - | 244/393 (62,1)d | - | - | ||||||
| Riešenie daktylitídy (LDI = 0) | ||||||||||
| 104/204 (51,0)e | 128/188 (68,1)a, e | - | - | ||||||
| - | 143/171 (83,6)e | - | - | ||||||
| Odpoveď MDA (Minimal Disease Activity, minimálna aktivita ochorenia) | ||||||||||
| 49 (10,2) | 121 (25,0)a | 25 (11,4) | 57 (25,6)a | ||||||
| - | 183/444 (41,2) | - | 61/197 (31,0) | ||||||
* Údaje sú zobrazené pre dostupných jedincov vo formáte n/N pozorovaných (%).
| ||||||||||
Odpoveď v čase
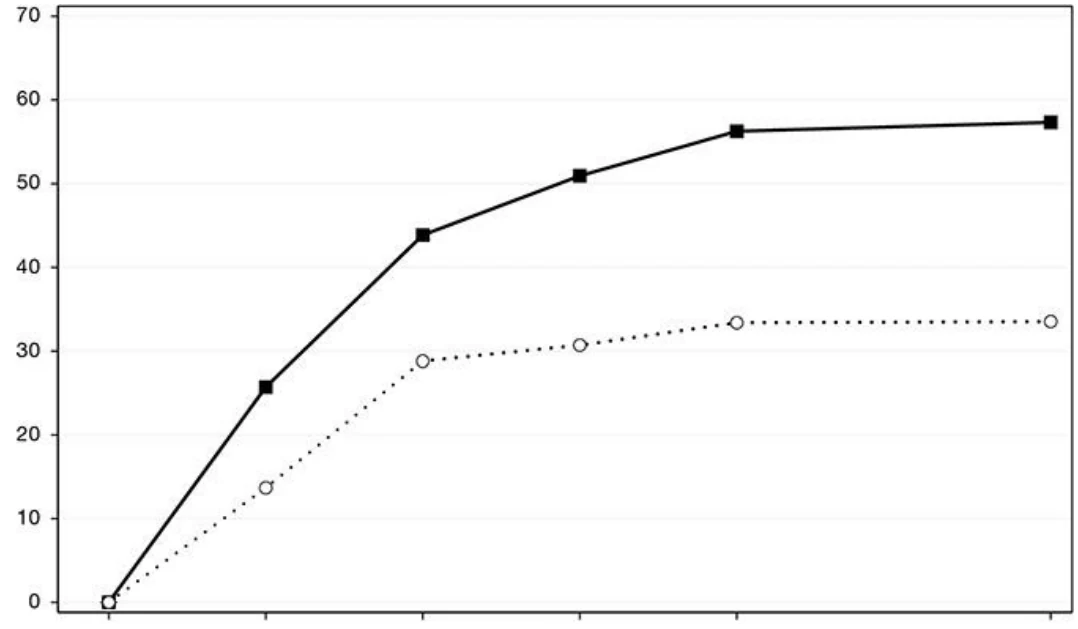
V štúdii KEEPSAKE1 sa už v 4. týždni pozorovala väčšia odpoveď ACR20 v skupine s rizankizumabom v porovnaní s placebom (25,7 %) a rozdiel v liečbe pretrvával až do 24. týždňa (obrázok 5).
Obrázok 5: Percentuálny podiel pacientov dosahujúcich odpovede ACR20 v štúdii KEEPSAKE1 do 24. týždňa
Mi
era odpovede ACR2
0 (%)
Začiatok štúdie 4. týždeň 8. týždeň 12. týždeň 16. týždeň 24. týždeň Návšteva
○○○○○○○ Placebo (N = 481) ──■── Rizankizumab
(N = 483)
U 19,6 % jedincov v štúdii KEEPSAKE2 sa už v 4. týždni pozorovala väčšia odpoveď ACR20 na rizankizumab v porovnaní s placebom.
Odpovede pozorované v skupinách s rizankizumabom boli podobné bez ohľadu na súbežné používanie nebiologického DMARD, počet predchádzajúcich nebiologických DMARD, vek, pohlavie, rasu a BMI. V štúdii KEEPSAKE2 sa odpovede pozorovali bez ohľadu na predchádzajúcu biologickú liečbu.
Bezpečnostný profil rizankizumabu s expozíciou do 52 týždňov bol konzistentný s profilom pozorovaným do 24 týždňov.
V oboch štúdiách bol podiel jedincov, ktorí dosiahli modifikované kritériá odpovede PsA (PsARC) v 24. týždni vyšší u jedincov, ktorí dostávali rizankizumab v porovnaní s placebom. Okrem toho jedinci, ktorí dostávali rizankizumab dosiahli v 24. týždni väčšie zlepšenie skóre aktivity ochorenia (28 kĺbov) hodnoteného pomocou CRP (DAS28-CRP) v porovnaní s placebom. V prípade PsARC a DAS28-CRP sa zlepšenia udržali do 52. týždňa.
Liečba rizankizumabom viedla v porovnaní s placebom k zlepšeniu jednotlivých zložiek ACR, dotazníka hodnotenia zdravia – index postihnutia (Health Assessment Questionnaire-Disability Index, HAQ-DI), hodnotenia bolesti a vysoko citlivého C-reaktívneho proteínu (hsCRP).
Liečba rizankizumabom viedla u jedincov s PsA k štatisticky významnému zlepšeniu kožných prejavov psoriázy.
Liečba rizankizumabom viedla v štúdii KEEPSAKE1 k štatisticky významnému zlepšeniu modifikovaného indexu závažnosti psoriázy nechtov (modified Nail Psoriasis Severity Index, mNAPSI) a 5-bodového skóre celkového hodnotenia psoriázy nechtov lekárom (Physician's Global Assessment of Fingerail Psoriasis, PGA-F) u jedincov so psoriázou nechtov na začiatku štúdie (67,3 %). Toto zlepšenie sa udržalo až do 52. týždňa (pozri tabuľku 10).
Tabuľka 10: Výsledky účinnosti pri psoriáze nechtov v štúdii KEEPSAKE1
| Placebo N = 338 | Rizankizumab N = 309 | ||||
| Zmena mNAPSI od začiatku štúdiea | |||||
| -5,57 | -9,76b | |||
| - | -13,64 | |||
| Zmena PGA-F od začiatku štúdiea | |||||
| -0,4 | -0,8b | |||
| - | -1,2 | |||
| PGA-F čistá koža/minimálne prejavy a zlepšenie o ≥ 2 stupnec | |||||
| 30 (15,9) | 71 | |||
| (37,8)d | |||||
| - | 105 (58,0) | |||
| |||||
Rádiografická odpoveď
V štúdii KEEPSAKE1 sa inhibícia progresie štrukturálneho poškodenia hodnotila rádiograficky a vyjadrila sa ako zmena modifikovaného celkového Sharpovho skóre (mTSS) v 24. týždni v porovnaní s východiskovou hodnotou. Skóre mTSS bolo pre PsA modifikované pridaním distálnych interfalangeálnych kĺbov (DIP) ruky. V 24. týždni nebola priemerná progresia štrukturálneho poškodenia pri rizankizumabe (priemer mTSS 0,23) v porovnaní s placebom (priemer mTSS 0,32) štatisticky významná. V 24. týždni bol podiel jedincov bez rádiografickej progresie (definovanej ako zmena oproti východiskovej hodnote mTSS ≤ 0) vyšší pri rizankizumabe (92,4 %) v porovnaní s placebom (87,7 %). Táto odpoveď sa udržala až do 52. týždňa.
Fyzická funkcia a kvalita života súvisiaca so zdravím
V oboch štúdiách sa u jedincov liečených rizankizumabom preukázalo štatisticky významné zlepšenie fyzickej funkcie od začiatku štúdie hodnotené pomocou HAQ-DI v 24. týždni (KEEPSAKE1 (-0,31) v porovnaní s placebom (-0,11) (p ≤ 0,001)), (KEEPSAKE2 (-0,22) v porovnaní s placebom (-0,05) (p ≤ 0,001)). V 24. týždni dosiahol väčší podiel jedincov v skupine s rizankizumabom klinicky významné zníženie skóre HAQ-DI aspoň o 0,35 bodu oproti východiskovej hodnote v porovnaní so skupinou s placebom. Zlepšenia fyzickej funkcie sa udržali do 52. týždňa.
V oboch štúdiách sa u jedincov liečených rizankizumabom preukázalo v 24. týždni významné zlepšenie súhrnného skóre fyzickej zložky SF-36 V2 a skóre FACIT-fatigue v porovnaní s placebom, pričom zlepšenie sa udržalo do 52. týždňa.
Na začiatku štúdie bola psoriatická spondylitída hlásená u 19,6 % (7,9 % diagnostikovaných na základe RTG alebo MRI vyšetrenia) jedincov v štúdii KEEPSAKE1 a u 19,6 % (5 % diagnostikovaných na základe RTG alebo MRI vyšetrenia) jedincov v štúdii KEEPSAKE2. U jedincov s klinicky hodnotenou psoriatickou spondylitídou, ktorí boli liečení rizankizumabom, sa v 24. týždni preukázalo zlepšenie skóre Bathovho indexu aktivity ankylozujúcej spondylitídy (Bath Ankylosing Spondylitis Disease Activity Index, BASDAI) od začiatku štúdie v porovnaní s placebom. Zlepšenia sa udržali do 52. týždňa. Vzhľadom na malý počet skúmaných jedincov nie sú k dispozícii dostatočné dôkazy o účinnosti rizankizumabu u jedincov so psoriatickou artropatiou podobnou ankylozujúcej spondylitíde potvrdenou RTG alebo MRI vyšetrením.
Pediatrická populácia
Ložisková psoriáza u pediatrickej populácie
Účinnosť, bezpečnosť a farmakokinetika rizankizumabu boli hodnotené celkovo u 137 pediatrických jedincov vo veku 6 rokov až menej ako 18 rokov v rámci skúšania pozostávajúceho zo štyroch častí (OptIMMize-1); 12, 82, 13 a 30 jedincov bolo zaradených do časti 1, 2, 3 resp. 4. Jedinci, ktorí túto štúdiu dokončili, mali možnosť zapojiť sa do otvorenej predĺženej štúdie OptIMMize-2.
OptIMMize-1
Časť 2 bola randomizovaná kohorta so zaslepeným hodnotením účinnosti a kontrolovaná aktívnou liečbou, do ktorej boli zaradení pediatrickí jedinci vo veku od 12 rokov do menej ako 18 rokov. Časť 4 bola otvorená kohorta s jedným ramenom, do ktorej boli zaradení pediatrickí jedinci vo veku od 6 rokov do menej ako 12 rokov. Zaradení jedinci mali stredne ťažkú až ťažkú ložiskovú psoriázu definovanú ako postihnutie ≥ 10 % povrchu tela (BSA) so skóre sPGA ≥ 3 alebo skóre PASI ≥ 12.
V časti 2 a časti 4 bol jedincom s telesnou hmotnosťou ≥ 40 kg podávaný rizankizumab v dávke 150 mg a jedincom s telesnou hmotnosťou < 40 kg v dávke 55 mg v 0. týždni, v 4. týždni a následne každých 12 týždňov. Koprimárnymi cieľovými ukazovateľmi boli sPGA na úrovni čistá alebo takmer čistá koža (0 alebo 1) a PASI 75 v 16. týždni.
V časti 2 mali jedinci medián východiskového skóre PASI 15,7 a medián BSA 18,0 %. Celkovo 3,7 % bolo predtým liečených biologickou liečbou. Jedinci boli randomizovaní v pomere 2:1 na podávanie rizankizumabu (N = 54) alebo ustekinumabu (N = 28). Jedincom randomizovaným do skupiny s ustekinumabom bola podaná dávka 0,75 mg/kg (u jedincov s telesnou hmotnosťou < 60 kg), 45 mg (u jedincov s telesnou hmotnosťou 60 až < 100 kg) a 90 mg (u jedincov s telesnou hmotnosťou ≥ 100 kg) v 0. a 4. týždni. V 16. týždni boli jedinci v skupine s ustekinumabom prevedení na liečbu rizankizumabom, ktorý im bol podávaný každých 12 týždňov. Dĺžka liečby bola až 68 týždňov.
V časti 4 mali jedinci medián východiskového skóre PASI 14,7 a medián BSA 14,5 %. Celkovo 3,3 % jedincov predtým dostalo biologickú liečbu. Trvanie liečby bolo 52 týždňov.
Výsledky týkajúce sa účinnosti, získané pomocou deskriptívnej štatistiky v štúdii OptIMMize-1 v 16. týždni od začatia liečby, sú uvedené nižšie (pozri tabuľku 11).
Tabuľka 11. Výsledky účinnosti v štúdii OptIMMize-1 v 16. týždni
| Časť 2 | Časť 4 | ||
Rizankizumab (N = 54) n (%) | Ustekinumab (N = 28) n (%) | Rizankizumab (N = 30) n (%) | |
| sPGA čistá alebo takmer čistá koža (0 alebo 1) a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75 a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA čistá koža (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Koprimárne cieľové ukazovatele | |||
Účinnosť pretrvávala až do 52. týždňa, ako vyplýva z výsledkov uvedených v tabuľke 11.
V časti 2 boli jedinci pôvodne liečení rizankizumabom, ktorí dosiahli sPGA čistá alebo takmer čistá koža v 16. týždni, opätovne randomizovaní tak, aby pokračovali v liečbe rizankizumabom každých 12 týždňov až do 52. týždňa (N = 22) alebo boli z liečby vyradení (N =21). V 52. týždni si 95,5 % (21/22) jedincov, ktorí pokračovali v liečbe rizankizumabom, udržalo sPGA čistá alebo takmer čistá koža v porovnaní s 42,9 % (9/21) u tých, ktorí boli z liečby rizankizumabom vyradení.
V časti 2 bolo v 16. týždni od začatia liečby zaznamenané zlepšenie kvality života súvisiacej so zdravím u pacientov liečených rizankizumabom a ustekinumabom, merané pomocou pediatrického dermatologického indexu kvality života (Children’s Dermatology Life Quality Index, CDLQI: -7,4, resp. -6,8).
V časti 2 sa medzi pacientmi s počiatočným skóre svrbenia najmenej 4 body zaznamenalo zlepšenie svrbenia v 16. týždni od začatia liečby u 64,9 % (24/37) jedincov liečených rizankizumabom a u 57,1 % (8/14) jedincov liečených ustekinumabom, merané znížením o najmenej 4 body oproti východiskovej hodnote na 11-bodovej numerickej hodnotiacej škále svrbenia.
OptIMMize-2
V štúdii OptIMMize-2 sa hodnotila dlhodobá účinnosť, bezpečnosť a znášanlivosť rizankizumabu v dávke 150 mg alebo 55 mg (podľa telesnej hmotnosti) podávaného každých 12 týždňov 129 pediatrickým pacientom vo veku od 6 do menej ako 18 rokov so stredne ťažkou až ťažkou ložiskovou psoriázou, ktorí úspešne absolvovali štúdiu OptIMMize-1. V štúdii OptiIMMize-2 sa miery odpovede pre PASI 75/90/100 a sPGA čistá alebo takmer čistá koža udržali u 36 jedincov, ktorí pokračovali v liečbe rizankizumabom až do 108. týždňa.
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií pre liek Skyrizi v jednej alebo viacerých podskupinách pediatrickej populácie v liečbe psoriatickej artritídy (pozri časť 2 pre informácie o použití u pediatrickej populácie).
5.2 Farmakokinetické vlastnosti
U jedincov s ložiskovou psoriázou a jedincov so psoriatickou artritídou bola farmakokinetika rizankizumabu podobná.
Absorpcia
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšením expozície úmerným dávke v rozmedzí dávok 18 až 300 mg a 0,25 až 1 mg/kg podávaných subkutánne a 200 až 1200 mg a 0,01 až 5 mg/kg podávaných intravenózne.
Po subkutánnom podaní rizankizumabu boli maximálne plazmatické koncentrácie dosiahnuté v rozmedzí 3 až 14 dní od podania s odhadovanou absolútnou biologickou dostupnosťou 89 %. Pri podaní dávky 150 mg v 0. týždni, 4. týždni a následne každých 12 týždňov sú predpokladané maximálne resp. minimálne plazmatické koncentrácie v rovnovážnom stave 12 resp. 2 µg/ml.
Bola preukázaná bioekvivalencia jednej injekcie rizankizumabu 150 mg a dvoch injekcií rizankizumabu 75 mg v naplnenej injekčnej striekačke. Bola preukázaná aj bioekvivalencia naplnenej injekčnej striekačky s rizankizumabom 150 mg a naplneného pera.
Distribúcia
Priemerný (± smerodajná odchýlka) distribučný objem v rovnovážnom stave (Vss) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 11,4 (± 2,7) l, čo naznačuje, že distribúcia rizankizumabu je primárne obmedzená na vaskulárne a intersticiálne priestory.
Biotransformácia
Terapeutické monoklonálne protilátky IgG sú typicky degradované na malé peptidy a aminokyseliny katabolickými procesmi rovnakým spôsobom ako endogénne IgG. Nepredpokladá sa, že sa rizankizumab metabolizuje enzýmami P450.
Eliminácia
Priemerný (± smerodajná odchýlka) systémový klírens (CL) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 0,3 (± 0,1) l/deň. Priemerný terminálny polčas eliminácie rizankizumabu sa v štúdiách fázy 3 u jedincov so psoriázou pohyboval od 28 do 29 dní.
Nepredpokladá sa, že rizankizumab ako monoklonálna protilátka IgG1 by sa filtroval glomerulárnou filtráciou v obličkách alebo bol vylučovaný ako intaktná molekula v moči.
Linearita/nelinearita
Rizankizumab vykazoval lineárnu farmakokinetiku s približnými zvýšeniami systémovej expozície úmernými dávke (Cmax a AUC) v hodnotených rozmedziach dávky 18 až 300 mg alebo 0,25 až 1 mg/kg pri subkutánnom podaní u zdravých jedincov alebo jedincov so psoriázou.
Interakcie
U jedincov s ložiskovou psoriázou bola vykonaná štúdia interakcií na zhodnotenie účinku opakovaného podávania rizankizumabu na farmakokinetiku substrátov citlivých na cytochróm P450 (CYP). Expozícia kofeínu (substrát CYP1A2), warfarínu (substrát CYP2C9), omeprazolu (substrát CYP2C19), metoprololu (substrát CYP2D6) a midazolamu (substrát CYP3A) po liečbe
rizankizumabom bola porovnateľná s ich expozíciami pred liečbou rizankizumabom, čo svedčí o tom, že nedochádza k žiadnym významným interakciám prostredníctvom týchto enzýmov.
Populačné farmakokinetické analýzy ukazujú, že expozícia rizankizumabu nebola ovplyvnená súbežnou liečbou, ktorú používali niektorí jedinci s ložiskovou psoriázou alebo psoriatickou artritídou počas klinických štúdií.
Osobitné skupiny pacientov
Pediatrická populácia
Expozícia rizankizumabu u jedincov vo veku od 6 rokov do menej ako 18 rokov s ložiskovou psoriázou bola podobná ako u dospelých. Pri odporúčaných dávkovacích režimoch hodnotených u týchto pacientov boli odhadované mediánové maximálne a minimálne plazmatické koncentrácie v rovnovážnom stave 15,7 resp. 2,3 µg/ml u pacientov s telesnou hmotnosťou ≥ 40 kg a 11,1 resp. 1,6 µg/ml u pacientov s telesnou hmotnosťou < 40 kg.
Staršie osoby
Z 2234 jedincov s ložiskovou psoriázou vystavených rizankizumabu bolo 243 vo veku 65 rokov alebo starších a 24 bolo veku 75 rokov alebo starších. Z 1542 jedincov so psoriatickou artritídou vystavených rizankizumabu bolo 246 vo veku 65 rokov alebo starších a 34 jedincov bolo vo veku 75 rokov alebo starších. Medzi staršími a mladšími jedincami, ktorí dostávali rizankizumab, neboli pozorované žiadne celkové rozdiely v expozícii rizankizumabu.
Pacienti s poruchou funkcie pečene a obličiek
Neuskutočnili sa žiadne špecifické štúdie na stanovenie vplyvu poruchy funkcie obličiek alebo pečene na farmakokinetické vlastnosti rizankizumabu. Podľa populačnej farmakokinetickej analýzy nemali sérové hladiny kreatinínu, klírens kreatinínu alebo markery pečeňových funkcií (ALT/AST/bilirubín) významný vplyv na klírens rizankizumabu u jedincov s ložiskovou psoriázou alebo psoriatickou artritídou.
Rizankizumab ako monoklonálna protilátka IgG1 je eliminovaný hlavne intracelulárnym katabolizmom a nepredpokladá sa, že sa metabolizuje enzýmami hepatálneho cytochrómu P450 alebo vylučuje obličkami.
Telesná hmotnosť
Klírens a distribučný objem rizankizumabu sa zvyšujú s rastom telesnej hmotnosti, čo môže mať za následok zníženú účinnosť u jedincov s vysokou telesnou hmotnosťou (> 130 kg). Toto pozorovanie je však založené na obmedzenom počte jedincov. V súčasnosti sa u dospelých pacientov neodporúča úprava dávky na základe telesnej hmotnosti.
Pohlavie alebo rasa
Klírens rizankizumabu nebol významne ovplyvnený pohlavím alebo rasou u dospelých jedincov s ložiskovou psoriázou alebo psoriatickou artritídou. V klinickej farmakokinetickej štúdii so zdravými dobrovoľníkmi neboli pozorované žiadne klinicky významné rozdiely v expozícii rizankizumabu u čínskych alebo japonských jedincov v porovnaní s belošskými jedincami.
5.3 Predklinické údaje o bezpečnosti
Neklinické údaje neodhalili žiadne osobitné riziko pre ľudí na základe štúdií toxicity po opakovanom podaní, vrátane farmakologických hodnotení bezpečnosti, a rozšírenej štúdie pre- a postnatálnej vývojovej toxicity na opiciach rodu Cynomolgus v dávkach až do 50 mg/kg/týždeň (čo predstavuje
expozície zodpovedajúce približne 70-násobku klinickej expozície pri maximálnej odporúčanej dávke u ľudí [MRHD]).
S rizankizumabom neboli vykonané štúdie mutagenity a karcinogenity. V 26-týždňovej štúdii chronickej toxicity u opíc rodu Cynomolgus v dávkach až do 50 mg/kg/týždeň (približne 70-násobok klinickej expozície pri MRHD) neboli pozorované žiadne preneoplastické alebo neoplastické lézie a nebola zaznamenaná žiadna nežiaduca imunotoxicita alebo kardiovaskulárne účinky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Trihydrát octanu sodného
Kyselina octová
Dihydrát trehalózy
Polysorbát 20
Voda na injekcie
6.2 Inkompatibility
Štúdie kompatibility nie sú k dispozícii, a preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
2 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v mrazničke.
Naplnené pero alebo naplnenú(é) injekčnú(é) striekačku(y) uchovávajte vo vonkajšom obale na ochranu pred svetlom.
Skyrizi naplnené pero alebo naplnenú injekčnú striekačku možno uchovávať mimo chladničky (max. do teploty 25 °C) počas 24 hodín v pôvodnom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Skyrizi 150 mg injekčný roztok v naplnenom pere
Naplnená sklenená injekčná striekačka umiestnená v naplnenom pere s automatickým puzdrom ihly.
Skyrizi 150 mg injekčný roztok v naplnenej injekčnej striekačke
Naplnená sklenená injekčná striekačka s fixnou ihlou a krytom ihly, umiestnenými v automatickom chrániči ihly.
Skyrizi 150 mg je k dispozícii v baleniach, ktoré obsahujú 1 naplnené pero alebo 1 naplnenú injekčnú striekačku.
Skyrizi 75 mg injekčný roztok v naplnenej injekčnej striekačke
Naplnená sklenená injekčná striekačka s fixnou ihlou a krytom ihly, umiestnenými v automatickom chrániči ihly.
Skyrizi 75 mg je k dispozícii v baleniach, ktoré obsahujú 2 naplnené injekčné striekačky.
Na trh nemusia byť uvedené všetky formy.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Skyrizi 150 mg injekčný roztok v naplnenom pere
Pred podaním injekcie majú pacienti vybrať škatuľku z chladničky a nechať ju pri izbovej teplote mimo priameho slnečného žiarenia (30 až 90 minút) bez toho, aby naplnené pero vybrali zo škatuľky.
Roztok má byť bezfarebný až žltý a číry až mierne opaleskujúci.
Skyrizi 150 mg a Skyrizi 75 mg injekčný roztok v naplnenej injekčnej striekačke
Pred podaním injekcie môžu pacienti vybrať škatuľku z chladničky a nechať ju pri izbovej teplote mimo priameho slnečného žiarenia (15 až 30 minút) bez toho, aby naplnenú striekačku vybrali zo škatuľky.
Roztok má byť bezfarebný až žltý a číry až mierne opaleskujúci.
Na podanie celej dávky 150 mg je potrebné podať dve 75 mg naplnené injekčné striekačky.
Všeobecné osobitné upozornenia
Pred použitím sa odporúča vizuálna kontrola každého naplneného pera alebo naplnenej injekčnej striekačky. Roztok môže obsahovať zopár priehľadných až bielych čiastočiek, ktoré sú súčasťou lieku. Skyrizi sa nemá použiť, ak je roztok zakalený alebo má zmenenú farbu alebo ak obsahuje veľké čiastočky. Naplneným perom ani naplnenou injekčnou striekačkou netraste.
Úplný návod na použitie je uvedený v písomnej informácii pre používateľa.
Každé naplnené pero alebo naplnená injekčná striekačka sú určené len na jedno použitie.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
Skyrizi 150 mg injekčný roztok v naplnenom pere
EU/1/19/1361/002
Skyrizi 150 mg injekčný roztok v naplnenej injekčnej striekačke
EU/1/19/1361/003
Skyrizi 75 mg injekčný roztok v naplnenej injekčnej striekačke
EU/1/19/1361/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 26. apríl 2019
Dátum posledného predĺženia registrácie: 5. január 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Skyrizi 55 mg injekčný roztok v naplnenej injekčnej striekačke
1. NÁZOV LIEKU
Skyrizi 55 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna naplnená injekčná striekačka obsahuje 55 mg rizankizumabu (risankizumabum) v 0,37 ml roztoku.
Rizankizumab (risankizumabum) je humanizovaná monoklonálna imunoglobulínová protilátka G1 (IgG1) produkovaná v ovariálnych bunkách čínskeho škrečka pomocou technológie rekombinantnej DNA.
Pomocné látky so známym účinkom
Tento liek obsahuje 0,07 mg polysorbátu 20 v jednej 55 mg dávke.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Roztok je bezfarebný až žltý a číry až mierne opaleskujúci.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Ložisková psoriáza u pediatrickej populácie
Liek Skyrizi je indikovaný na liečbu stredne ťažkej až ťažkej ložiskovej psoriázy u detí a dospievajúcich vo veku od 6 rokov, ktorí sú kandidátmi na systémovú liečbu.
4.2 Dávkovanie a spôsob podávania
Tento liek je určený na použitie pod vedením a dohľadom lekára, ktorý má skúsenosti s diagnostikou a liečbou stavov, na ktoré je liek Skyrizi indikovaný.
Dávkovanie
Ložisková psoriáza u pediatrickej populácie (vo veku od 6 rokov do menej ako 18 rokov)
Odporúčaná dávka pre pediatrických pacientov je založená na telesnej hmotnosti (tabuľka 1) a podáva sa subkutánnou injekciou v 0. týždni, 4. týždni a následne každých 12 týždňov.
Tabuľka 1. Odporúčaná dávka pre pediatrických pacientov s ložiskovou psoriázou
| Telesná hmotnosť v čase podania dávky | Odporúčaná dávka |
| < 40 kg | 55 mg (podávaná ako jedna 55 mg naplnená injekčná striekačka) |
≥ 40 kg 150 mg (podávaná ako dve 75 mg naplnené injekčné striekačky alebo jedno 150 mg naplnené pero alebo naplnená injekčná striekačka)*
*Deti a dospievajúci s telesnou hmotnosťou najmenej 40 kg, pozri Súhrn charakteristických vlastností lieku Skyrizi 150 mg naplnené pero, 150 mg naplnená injekčná striekačka a 75 mg naplnená injekčná striekačka.
V prípade vyššie uvedenej indikácie sa má zvážiť ukončenie liečby u pacientov, u ktorých sa nepreukázala odpoveď po 16 týždňoch liečby. U niektorých pacientov s ložiskovou psoriázou a úvodnou čiastočnou odpoveďou môže dôjsť k následnému zlepšeniu zdravotného stavu pri pokračovaní liečby po 16 týždňoch.
Vynechanie dávky
Ak dôjde k vynechaniu dávky, dávka má byť podaná čo najskôr. Následne má byť dávkovanie obnovené podľa pôvodného plánu.
Osobitné skupiny pacientov
Porucha funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na hodnotenie vplyvu poruchy funkcie pečene alebo obličiek na farmakokinetické vlastnosti rizankizumabu. Všeobecne sa nepredpokladá, že tieto stavy budú mať významný vplyv na farmakokinetické vlastnosti monoklonálnych protilátok a nepovažuje sa za potrebné upravovať dávkovanie (pozri časť 5.2).
Pediatrická populácia
Použitie rizankizumabu u detí vo veku do 6 rokov v indikácii stredne ťažkej až ťažkej ložiskovej psoriázy nie je relevantné.
Pacienti s nadváhou
Nie je potrebná úprava dávkovania (pozri časť 5.2).
Spôsob podávania
Skyrizi sa podáva subkutánnou injekciou.
Injekcia sa má podávať do stehna alebo brucha. Pacienti si nemajú podávať injekciu do oblastí, kde je koža citlivá, s podliatinami, erytematózna, zatvrdnutá alebo postihnutá psoriázou.
Pacienti si môžu aplikovať liek Skyrizi sami po vyškolení v technike podávania subkutánnej injekcie. U detí a dospievajúcich vo veku od 10 rokov do menej ako 18 rokov sa odporúča, aby liek Skyrizi podával dospelý alebo aby na jeho podávanie dohliadal dospelý. U detí vo veku od 6 rokov do menej ako 10 rokov má liek Skyrizi podávať dospelý. Pacienti majú byť informovaní, aby si pred podaním prečítali „Návod na použitie“, ktorý je uvedený v písomnej informácii pre používateľa.
Podávanie lieku Skyrizi do hornej vonkajšej časti ramena môže vykonať iba odborný zdravotnícky pracovník alebo opatrovateľ.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Klinicky významné aktívne infekcie (napr. aktívna tuberkulóza, pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Infekcie
Rizankizumab môže zvýšiť riziko infekcie.
U pacientov s chronickou infekciou, recidivujúcou infekciou v anamnéze alebo známymi rizikovými faktormi pre infekciu sa má rizankizumab používať s opatrnosťou. Liečba rizankizumabom sa nemá začať u pacientov s akoukoľvek klinicky významnou aktívnou infekciou, pokým infekcia neodznie alebo nie je adekvátne liečená.
Pacienti liečení rizankizumabom majú byť poučení, aby vyhľadali lekársku pomoc, ak sa u nich objavia prejavy alebo príznaky klinicky významnej chronickej alebo akútnej infekcie. Ak sa u pacienta objaví takáto infekcia alebo ak nereaguje na štandardnú liečbu infekcie, pacient má byť starostlivo sledovaný a rizankizumab sa nemá podávať, pokým neodznie infekcia.
Tuberkulóza
Pacienti majú byť pred začatím liečby rizankizumabom vyšetrení na tuberkulózu (TBC). Pacienti, ktorí dostávajú rizankizumab, majú byť monitorovaní na prejavy a symptómy aktívnej TBC. Pred začatím liečby rizankizumabom má byť zvážená liečba TBC u pacientov s latentnou alebo aktívnou TBC v minulosti, u ktorých nie je možné potvrdiť adekvátnu liečbu.
Imunizácia
Pred začatím liečby rizankizumabom sa má zvážiť absolvovanie všetkých príslušných imunizácií podľa aktuálnych odporúčaní pre imunizáciu. Ak bola pacientovi podaná živá vakcína (vírusová alebo bakteriálna), odporúča sa so začatím liečby rizankizumabom počkať najmenej 4 týždne. Pacientom liečeným rizankizumabom sa počas liečby a najmenej 21 týždňov po ukončení liečby nesmú podávať živé vakcíny (pozri časť 5.2).
Precitlivenosť
Pri používaní rizankizumabu boli hlásené závažné reakcie z precitlivenosti vrátane anafylaxie (pozri časť 4.8). Ak sa vyskytne závažná reakcia z precitlivenosti, podávanie rizankizumabu sa má okamžite ukončiť a má sa začať príslušná liečba.
Pomocné látky so známym účinkom
Polysorbát
Tento liek obsahuje 0,07 mg polysorbátu 20 v jednej 55 mg dávke. Polysorbáty môžu vyvolať alergické reakcie.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v naplnenej injekčnej striekačke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Nepredpokladá sa, že rizankizumab podlieha metabolizácii pečeňovými enzýmami alebo vylučovaniu obličkami. Nepredpokladajú sa interakcie medzi rizankizumabom a inhibítormi, induktormi alebo substrátmi enzýmov metabolizujúcich lieky, a nie je potrebná úprava dávky (pozri časť 5.2).
Súbežná imunosupresívna liečba alebo fototerapia
Bezpečnosť a účinnosť rizankizumabu v kombinácii s imunosupresívami, vrátane biologických liekov, alebo s fototerapiou neboli hodnotené.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú používať účinnú metódu antikoncepcie počas liečby a po dobu najmenej 21 týždňov po liečbe.
Gravidita
Údaje o použití rizankizumabu u tehotných žien sú obmedzené alebo nie sú k dispozícii (menej ako 300 výsledkov tehotenstva). Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na reprodukčnú toxicitu. Ako preventívne opatrenie je vhodnejšie vyhnúť sa používaniu rizankizumabu v gravidite.
Dojčenie
Nie je známe, či sa rizankizumab vylučuje do ľudského materského mlieka. Je známe, že humánne IgG sa počas prvých niekoľkých dní po pôrode vylučujú do materského mlieka, čo sa čoskoro po tomto období znižuje na nízke koncentrácie; preto počas tohto krátkeho obdobia nemožno riziko pre dojčené dieťa vylúčiť. Je potrebné vziať do úvahy prínos dojčenia pre dieťa a prínos liečby rizankizumabom pre matku pri zvážení rozhodnutia o ukončení/nezačatí liečby rizankizumabom.
Fertilita
Účinok rizankizumabu na ľudskú fertilitu nebol hodnotený. Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rizankizumab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie boli infekcie horných dýchacích ciest (13,0 % pri psoriáze).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie rizankizumabu z klinických štúdií (tabuľka 2) sú uvedené podľa triedy orgánových systémov (MedDRA) a vychádzajú z nasledujúcej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 2: Zoznam nežiaducich reakcií
| Trieda orgánových systémov | Frekvencia | Nežiaduce reakcie |
| Infekcie a nákazy | Veľmi časté | Infekcie horných dýchacích ciesta |
| Časté | Infekcie tineab | |
| Menej časté | Folikulitída | |
| Poruchy imunitného systému | Zriedkavé | Anafylaktické reakcie |
| Poruchy nervového systému | Časté | Bolesť hlavyc |
Poruchy kože a podkožného tkaniva | Časté | Pruritus Vyrážka Ekzém |
| Menej časté | Urtikária | |
| Celkové poruchy a reakcie v mieste podania | Časté | Únavad Reakcie v mieste vpichue |
a Patrí sem: infekcia dýchacích ciest (vírusová, bakteriálna alebo nešpecifikovaná), sinusitída (vrátane akútnej), rinitída, nazofaryngitída, faryngitída (vrátane vírusovej), tonzilitída, laryngitída, tracheitída b Patrí sem: tinea pedis, tinea cruris, tinea corporis, tinea versicolor, tinea manuum, onychomykóza, hubová infekcia kože c Patrí sem: bolesť hlavy, tenzná bolesť hlavy, bolesť hlavy pri sínusitíde d Patrí sem: únava, asténia e Patrí sem: podliatina, erytém, hematóm, hemorágia, podráždenie, bolesť, pruritus, reakcia, opuch v mieste vpichu, indurácia, vyrážka | ||
Opis vybraných nežiaducich reakcií
Infekcie
V klinických štúdiách psoriázy bol výskyt infekcií 75,5 prípadov na 100 pacientorokov a v klinických štúdiách psoriatickej artritídy 43,0 prípadov na 100 pacientorokov vrátane dlhodobej expozície rizankizumabu. Väčšina prípadov bola nezávažná a bola mierna až stredne závažná a neviedla k prerušeniu liečby rizankizumabom. Výskyt závažných infekcií bol 1,7 prípadu na 100 pacientorokov v štúdiách psoriázy a 2,6 prípadov na 100 pacientorokov v štúdiách psoriatickej artritídy (pozri časť 4.4).
Imunogenita
U dospelých jedincov liečených rizankizumabom v odporúčanej klinickej dávke počas obdobia až 52 týždňov v klinických skúšaniach zameraných na liečbu psoriázy boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 24 % (263/1 079), resp. u 14 % (150/1 079) hodnotených jedincov. U jedincov vystavených dlhodobej liečbe rizankizumabom v predĺženej štúdii bol profil imunogenity pozorovaný počas až 204 týždňov liečby konzistentný v porovnaní s prvými 52 týždňami liečby.
U väčšiny dospelých jedincov so psoriázou protilátky proti rizankizumabu, vrátane neutralizujúcich protilátok, neboli spojené so zmenami klinickej odpovede alebo bezpečnosti. Znížená klinická odpoveď sa objavila len u niekoľkých jedincov (približne 1 %, 7/1 000 v 16. týždni a 6/598 v 52. týždni) s vysokými titrami protilátok (> 128). Výskyt reakcií v mieste vpichu je numericky vyšší v skupinách s pozitívnymi protilátkami proti lieku v porovnaní so skupinami s negatívnymi protilátkami proti lieku počas krátkodobej (16 týždňov: 2,7 % vs. 1,3 %) a dlhodobej liečby (52 týždňov: 5,0 % vs. 3,3 %). Všetky reakcie v mieste injekčného vpichu boli mierne až stredne závažné, žiadna nebola závažná a žiadna z nich neviedla k ukončeniu liečby rizankizumabom.
U pediatrických jedincov vo veku od 6 rokov do menej ako 18 rokov, ktorí boli liečení rizankizumabom v odporúčanej klinickej dávke počas obdobia až 52 týždňov v klinickom skúšaní zameranom na psoriázu, boli zistené protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 14,8 % (13/88) resp. 2,3 % (2/88) hodnotených jedincov. Protilátky proti rizankizumabu neboli spojené so zmenami v klinickej odpovedi alebo bezpečnosti. Avšak počet pacientov, ktorí boli pozitívni na protilátky proti rizankizumabu, je príliš nízky na to, aby bolo možné urobiť definitívne závery o vplyve na účinnosť a bezpečnosť rizankizumabu.
U dospelých jedincov liečených odporúčanou klinickou dávkou rizankizumabom počas obdobia až 28 týždňov v klinických skúšaniach zameraných na liečbu psoriatickej artritídy boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 12,1 % (79/652), resp. u 0 % (0/652) hodnotených jedincov. Pri psoriatickej artritíde nesúviseli protilátky proti rizankizumabu so zmenami klinickej odpovede alebo bezpečnosti.
Psoriatická artritída
Celkovo bol bezpečnostný profil pozorovaný u pacientov so psoriatickou artritídou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov s ložiskovou psoriázou.
Pediatrická populácia
Bezpečnosť rizankizumabu bola hodnotená v rámci skúšania pozostávajúceho zo štyroch častí u pediatrických jedincov so stredne ťažkou až ťažkou ložiskovou psoriázou, v ktorom sa hodnotila bezpečnosť počas obdobia až 52 týždňov u 137 pediatrických jedincov vo veku od 6 rokov do menej ako 18 rokov. Celkovo bol bezpečnostný profil pozorovaný u pediatrických jedincov s ložiskovou psoriázou liečených rizankizumabom konzistentný s bezpečnostným profilom pozorovaným u dospelých jedincov s ložiskovou psoriázou.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa odporúča, aby sa u pacienta sledovali prípadné prejavy alebo príznaky nežiaducich reakcií a aby sa okamžite začalo s vhodnou symptomatickou liečbou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory interleukínu, ATC kód: L04AC18
Mechanizmus účinku
Rizankizumab je humanizovaná monoklonálna imunoglobulínová protilátka (IgG1), ktorá sa selektívne viaže s vysokou afinitou na podjednotku p19 humánneho cytokínu označovaného ako interleukín 23 (IL-23) bez väzby na IL-12 a inhibuje jeho interakciu s receptorovým komplexom IL-23. IL-23 je cytokín, ktorý sa podieľa na zápalovej a imunitnej odpovedi. Tým, že rizankizumab blokuje IL-23 a bráni mu vo väzbe na jeho receptor, inhibuje bunkovú signalizáciu závislú od IL-23 a uvoľňovanie prozápalových cytokínov.
Farmakodynamické účinky
V štúdii u jedincov so psoriázou bola po jednotlivých dávkach rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v koži. V psoriatických léziách bolo pozorované aj zníženie hrúbky epidermy, infiltrácie zápalovými bunkami a expresie markerov psoriázy.
Klinická účinnosť a bezpečnosť
Ložisková psoriáza u dospelých
Účinnosť a bezpečnosť rizankizumabu boli hodnotené u 2109 jedincov so stredne ťažkou až ťažkou ložiskovou psoriázou v štyroch multicentrických, randomizovaných, dvojito zaslepených štúdiách (ULTIMMA-1, ULTIMMA-2, IMMHANCE a IMMVENT). Jedinci s ložiskovou psoriázou zaradení do štúdií boli vo veku 18 rokov a viac, ktorí mali postihnutie ≥ 10 % telesného povrchu (body surface area, BSA) a ktorí mali statické skóre celkového hodnotenia lekárom (static Physician Global Assessment, sPGA) ≥ 3 v celkovom hodnotení (hrúbka ložiska/indurácia, erytém a tvorba šupín) psoriázy na škále závažnosti od 0 do 4, index plochy postihnutia a závažnosti psoriázy (Psoriasis Area and Severity Index, PASI) ≥ 12 a ktorí boli kandidáti na systémovú liečbu alebo fototerapiu.
Celkovo mali jedinci medián východiskového skóre PASI 17,8; medián BSA 20,0 % a medián východiskového skóre DLQI 13,0. Východiskové skóre sPGA bolo závažné u 19,3 % jedincov a stredne závažné u 80,7 % jedincov. Celkovo 9,8 % jedincov v štúdiách malo diagnostikovanú psoriatickú artritídu v anamnéze.
Naprieč všetkými štúdiami 30,9 % jedincov bolo bez akejkoľvek predchádzajúcej systémovej liečby (vrátane nebiologickej a biologickej liečby); 38,1 % dostalo predchádzajúcu fototerapiu alebo fotochemoterapiu; 48,3 % dostalo predchádzajúcu nebiologickú systémovú liečbu; 42,1 % dostalo predchádzajúcu biologickú liečbu a 23,7 % dostalo najmenej jeden anti-TNF alfa liek na liečbu psoriázy. Pacienti, ktorí dokončili tieto štúdie a ďalšie štúdie fázy 2/3, mali možnosť prihlásiť sa do otvorenej predĺženej štúdie LIMMITLESS.
ULTIMMA-1 a ULTIMMA-2
Do štúdií ULTIMMA-1 a ULTIMMA-2 bolo zaradených 997 jedincov (598 bolo randomizovaných na rizankizumab 150 mg, 199 na ustekinumab 45 mg alebo 90 mg [podľa východiskovej telesnej hmotnosti] a 200 na placebo). Jedinci dostávali liečbu v 0. týždni, 4. týždni a následne každých 12 týždňov. Dva koprimárne cieľové ukazovatele v štúdiách ULTIMMA-1 a ULTIMMA-2 boli podiel jedincov, ktorí dosiahli 1) odpoveď PASI 90 a 2) skóre sPGA čistá alebo takmer čistá koža (sPGA 0 alebo 1) v 16. týždni v porovnaní s placebom. Výsledky pre koprimárne a ďalšie cieľové ukazovatele sú uvedené v tabuľke 3 a na obrázku 1.
Tabuľka 3: Výsledky účinnosti a kvality života u dospelých s ložiskovou psoriázou v štúdiách ULTIMMA 1 a ULTIMMA 2
| ULTIMMA-1 | ULTIMMA-2 | |||||
Rizankizumab (N = 304) n (%) | Ustekinumab (N = 100) n (%) | Placebo (N = 102) n (%) | Rizankizumab (N = 294) n (%) | Ustekinumab (N = 99) n (%) | Placebo (N = 98) n (%) | |
| sPGA čistá alebo takmer čistá koža (0 alebo 1) | ||||||
| 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) |
| 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- |
| sPGA čistá koža (0) | ||||||
| 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) |
| 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| PASI 75 | ||||||
| 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) |
| 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- |
| PASI 90 | ||||||
| 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) |
| 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- |
| PASI 100 | ||||||
| 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) |
| 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- |
| DLQI 0 alebo 1b | ||||||
| 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4,1) |
| 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- |
| PSS 0 (bez symptómov)c | ||||||
| 89 (29,3) | 15(15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) |
| 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- |
Všetky porovnania rizankizumabu oproti ustekinumabu a placebu dosiahli p < 0,001, okrem PASI 75 v 52. týždni v štúdii ULTIMMA-2, kde p = 0,001 a Koprimárne cieľové ukazovatele verzus placebo b Bez dopadu na kvalitu života súvisiacu so zdravím c Psoriasis Symptom Scale (PSS) 0 znamená žiadne príznaky bolesti, svrbenia, začervenania a pálenia počas posledných 24 hodín. | ||||||
Obrázok 1: Časový priebeh priemernej percentuálnej zmeny od východiskového stavu PASI v štúdii ULTIMMA-1 a ULTIMMA-2
Perce
nt
uálna zm
ena od východiskového st
avu PASI
Týždne
RZB = rizankizumab
UST = ustekinumab
PBO = placebo
p < 0,001 v každom časovom bode
Nepreukázali sa rozdiely v odpovedi na rizankizumab medzi podskupinami podľa veku, pohlavia, rasy, telesnej hmotnosti ≤ 130 kg, východiskového skóre PASI, súbežnej psoriatickej artritídy, predchádzajúcej nebiologickej systémovej liečby, predchádzajúcej biologickej liečby a predchádzajúceho zlyhania biologickej liečby.
Zlepšenia sa pozorovali pri psoriáze, ktorá postihovala kožu hlavy, nechty, dlane a chodidlá v 16. a 52. týždni u jedincov liečených rizankizumabom.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabuľka 4: Priemerné zmeny NAPSI, PPASI, and PSSI oproti východiskovým hodnotám
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
| Rizankizumab | Placebo | Rizankizumab | Placebo | Rizankizumab | Placebo | |
NAPSI: Zmena v 16. týždni (SE) | N = 178; -9,0 (1,17) | N = 56; 2,1 (1,86) *** | N = 177; -7,5 (1,03) | N = 49; 3,0 (1,76) *** | N = 235; -7,5 (0,89) | N = 58; 2,5 (1,70) *** |
PPASI: Zmena v 16. týždni (SE) | N = 95; -5,93 (0,324) | N = 34; -3,17 (0,445) *** | N = 86; -7,24 (0,558) | N = 23; -3,74 (1,025) ** | N = 113; -7,39 (0,654) | N = 26; -0,27 (1,339) *** |
PSSI: Zmena v 16. týždni (SE) | N = 267; -17,6 (0,47) | N = 92; -2,9 (0,69) *** | N = 252; -18,4 (0,52) | N = 83; -4,6 (0,82) *** | N = 357; -20,1 (0,40) | N = 88; -5,5 (0,77) *** |
NAPSI: Zmena v 52. týždni (SE) | N = 178; -15,7 (0,94) | - | N = 183; -16,7 (0,85) | - | - | - |
PPASI: Zmena v 52. týždni (SE) | N = 95; -6,16 (0,296) | - | N = 89; -8,35 (0,274) | - | - | - |
PSSI: Zmena v 52. týždni (SE) | N = 269; -17,9 (0,34) | - | N = 259; -18,8 (0,24) | - | - | - |
Nail Psoriasis Severity Index (NAPSI), Palmoplantar Psoriasis Severity Index (PPASI), Psoriasis Scalp Severity Index (PSSI), Standard Error (SE) ** P < 0,01 v porovnaní s rizankizumabom *** P < 0,001 v porovnaní s rizankizumabom | ||||||
Podľa merania na stupnici Hospital Anxiety and Depression (HADS) sa skupina pacientov s rizankizumabom zlepšila v 16. týždni v porovnaní so skupinou s placebom.
Udržanie odpovede
V integrovanej analýze jedincov, ktorí dostávali rizankizumab v štúdiách ULTIMMA-1 a ULTIMMA-2, s odpoveďou PASI 100 v 16. týždni, si 79,8 % (206/258) jedincov, ktorí ďalej dostávali rizankizumab, udržalo odpoveď do 52. týždňa. V prípade jedincov s odpoveďou PASI 90 v 16. týždni si do 52. týždňa udržalo odpoveď 88,4 % (398/450) jedincov.
Z pacientov, ktorí dostávali rizankizumab v štúdiách ULTIMMA-1 a ULTIMMA-2, 525 ďalej dostávalo rizankizumab každých 12 týždňov v štúdii LIMMITLESS. Z nich 376 (71,6 %) dokončilo ďalších 252 týždňov otvorenej liečby. U jedincov, ktorí zostali v štúdii, sa zlepšenia dosiahnuté s rizankizumabom v miere PASI 90 a sPGA čistá alebo takmer čistá v 52. týždni udržali do 304. týždňa.
Z pacientov, ktorí dostávali ustekinumab v štúdiách ULTIMMA-1 a ULTIMMA-2, 172 dostávalo rizankizumab každých 12 týždňov v štúdii LIMMITLESS. Z nich 116 (67,4 %) dokončilo štúdiu vrátane 252-týždňovej otvorenej liečby rizankizumabom a následného sledovania po skončení štúdie. U jedincov, ktorí zostali v štúdii, sa miery odpovede PASI 90 a sPGA čistá alebo takmer čistá zvýšili od 52. týždňa do 76. týždňa, a udržali sa do 304. týždňa.
Na obrázku 2 a 3 sú zobrazené miery odpovede PASI 90 a sPGA čistá alebo takmer čistá u jedincov, ktorí dokončili 252 týždňov otvorenej liečby v štúdii LIMMITLESS.
Obrázok 2: Percento jedincov, ktorí dosiahli odpoveď PASI 90 (OC) v štúdii LIMMITLESS
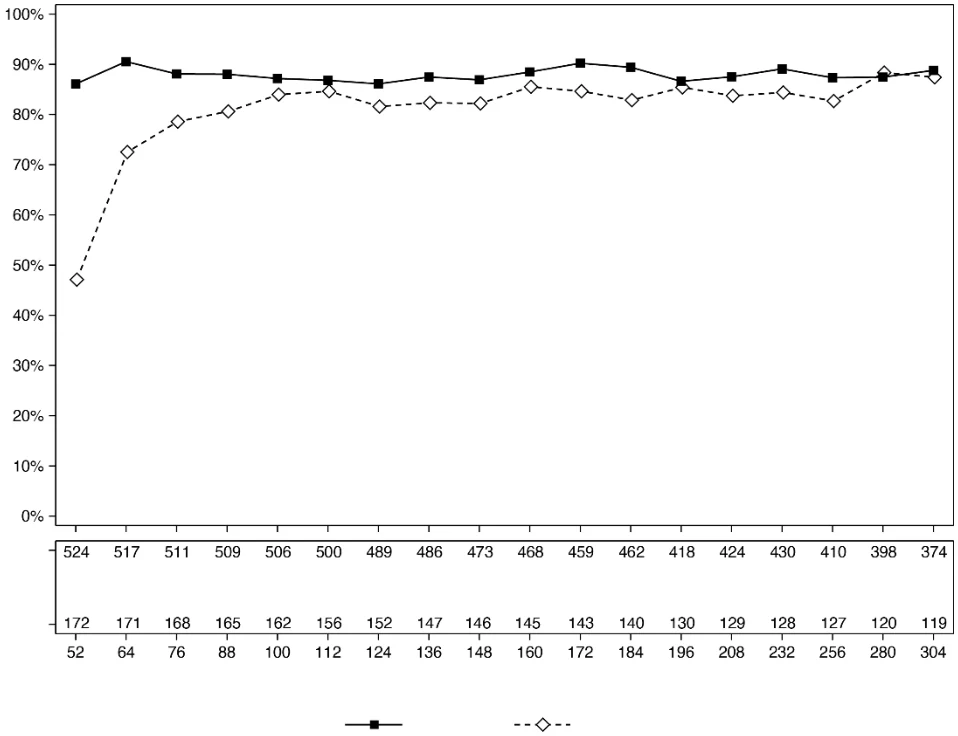
Miera odpovede (%)
Rizankizumab (N)
Ustekinumab na rizankizumab
(N)
Týždeň
Liečba Rizankizumab Ustekinumab na rizankizumab
Obrázok 3: Percento jedincov, ktorí dosiahli odpoveď sPGA čistá alebo takmer čistá do návštevy (OC) v štúdii LIMMITLESS
M
iera
odpove
de
(%)
Rizankizumab (N)
Ustekinumab na rizankizumab (N)
Týždeň
Liečba Rizankizumab Ustekinumab na
rizankizumab
Zlepšenia dermatologického indexu kvality života (DLQI 0 alebo 1) sa udržali u pacientov, ktorí boli nepretržite liečení rizankizumabom do 304. týždňa v otvorenej predĺženej štúdii LIMMITLESS.
Bezpečnostný profil rizankizumabu pri expozícii viac ako 5 rokov bol konzistentný s profilom pozorovaným do 16 týždňov.
IMMHANCE
Do štúdie IMMHANCE bolo zaradených 507 jedincov (407 bolo randomizovaných na rizankizumab 150 mg a 100 na placebo). Jedinci dostávali liečbu v 0. týždni, 4. týždni a následne každých 12 týždňov. Jedinci, ktorí dostávali pôvodne rizankizumab a mali sPGA čistá alebo takmer čistá koža v 28. týždni, boli opakovane randomizovaní na pokračovanie v podávaní rizankizumabu každých 12 týždňov do 88. týždňa (so 16-týždňovým obdobím sledovania po poslednej dávke rizankizumabu) alebo bola liečba prerušená.
V 16. týždni bol rizankizumab lepší ako placebo v koprimárnych cieľových ukazovateľoch sPGA čistá alebo takmer čistá koža (83,5 % rizankizumab vs. 7,0 % placebo) a PASI 90 (73,2 % rizankizumab vs. 2,0 % placebo).
Z 31 jedincov zo štúdie IMMHANCE s latentnou tuberkulózou (TBC), ktorí nedostávali profylaxiu počas štúdie, sa u žiadneho neobjavila aktívna TBC počas priemerného obdobia sledovania 55 týždňov pri používaní rizankizumabu.
Z jedincov, ktorí mali sPGA čistá alebo takmer čistá koža v 28. týždni v štúdii IMMHANCE, si udržalo túto odpoveď 81,1 % (90/111) jedincov opakovane randomizovaných na pokračovanie liečby rizankizumabom do 104. týždňa v porovnaní so 7,1 % (16/225) jedincov, ktorí boli opakovane randomizovaní na vysadenie rizankizumabu. Z týchto jedincov dosiahlo sPGA čistá koža v 104. týždni 63,1 %(70/111) jedincov opakovane randomizovaných na pokračovanie liečby rizankizumabom
v porovnaní s 2,2 % (5/225) jedincov, ktorí boli opakovane randomizovaní na prerušenie liečby rizankizumabom.
Z jedincov, ktorí dosiahli sPGA čistá alebo takmer čistá koža v 28. týždni a po prerušení liečby rizankizumabom u nich došlo k relapsu na sPGA stredne ťažké alebo ťažké ochorenie, 83,7 % (128/153) znovu dosiahlo sPGA čistá alebo takmer čistá koža po 16 týždňoch opakovanej liečby. Strata sPGA čistá alebo takmer čistá koža sa pozorovala už po 12 týždňoch od vynechania dávky. Z jedincov, ktorí boli opakovane randomizovaní na prerušenie liečby, došlo u 80,9 % (182/225) k relapsu a medián času do relapsu bol 295 dní. Nezistili sa žiadne charakteristiky, ktoré by umožňovali predvídať čas do straty odpovede alebo pravdepodobnosť opätovného dosiahnutia odpovede na úrovni jednotlivých pacientov.
IMMVENT
Do štúdie IMMVENT bolo zaradených 605 jedincov (301 bolo randomizovaných na rizankizumab a 304 na adalimumab). Jedinci randomizovaní na rizankizumab dostali 150 mg v 0. týždni, 4. týždni a následne každých 12 týždňov. Jedinci randomizovaní na adalimumab dostali 80 mg v 0. týždni, 40 mg v 1. týždni a 40 mg každý druhý týždeň do 15. týždňa. Od 16. týždňa jedinci, ktorí dostávali adalimumab, pokračovali v liečbe alebo ich liečba bola zmenená v závislosti od odpovede:
- < PASI 50 liečba bola zmenená na rizankizumab
- PASI 50 až < PASI 90 jedinci boli opakovane randomizovaní buď na pokračovanie liečby adalimumabom, alebo ich liečba bola zmenená na rizankizumab
- PASI 90 jedinci dostávali naďalej adalimumab
Výsledky sú uvedené v tabuľke 5.
Tabuľka 5: Výsledky účinnosti a kvality života v 16. týždni u dospelých s ložiskovou psoriázou v štúdii IMMVENT
Rizankizumab (N = 301) n (%) | Adalimumab (N = 304) n (%) | |
| sPGA čistá alebo takmer čistá kožaa | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 alebo 1b | 198 (65,8) | 148 (48,7) |
Všetky porovnania dosiahli p < 0,001 a Koprimárne cieľové ukazovatele b Bez dopadu na kvalitu života súvisiacu so zdravím | ||
U jedincov, ktorí mali pri používaní adalimumabu v 16. týždni PASI 50 až < PASI 90 a boli opakovane randomizovaní, boli zaznamenané rozdiely v miere odpovede PASI 90 medzi zmenou liečby na rizankizumab a pokračovaním v podávaní adalimumabu 4 týždne po opakovanej randomizácii (49,1 % vs. 26,8 %).
Výsledky po opakovanej randomizácii v 28. týždni sú prezentované v tabuľke 6 a na obrázku 4.
Tabuľka 6: Výsledky účinnosti 28 týždňov po opakovanej randomizácii v štúdii IMMVENT
Zmena na rizankizumab (N = 53) n (%) | Pokračovanie s adalimumabom (N = 56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| Všetky porovnania dosiahli p < 0,001 | ||
Obrázok 4: Časový priebeh PASI 90 po opakovanej randomizácii v štúdii IMMVENT
Perce
nt
o jedi
ncov
Týždne po opakovanej randomizácii
ADA/ADA: Jedinci, ktorí boli randomizovaní na adalimumab a pokračovali v liečbe adalimumabom
ADA/RZB: Jedinci, ktorí boli randomizovaní na adalimumab a ich liečba bola zmenená na rizankizumab
p < 0,05 v 4. týždni a p < 0,001 v každom časovom bode počínajúc 8. týždňom
U 270 jedincov, ktorí prešli z adalimumabu na rizankizumab bez obdobia bez liečby (wash-out), bol bezpečnostný profil rizankizumabu podobný ako u jedincov, ktorí začali liečbu rizankizumabom po období bez liečby po akejkoľvek predchádzajúcej systémovej liečbe.
Ložisková psoriáza postihujúca pokožku hlavy alebo oblasť genitálií
Účinnosť a bezpečnosť rizankizumabu sa hodnotili v multicentrickej, randomizovanej, dvojito zaslepenej, placebom kontrolovanej štúdii (UNLIMMITED), do ktorej boli zaradení jedinci vo veku 18 rokov a starší so stredne ťažkou až ťažkou psoriázou pokožky hlavy (UNLIMMITED-S) definovanou ako index závažnosti psoriázy pokožky hlavy (Psoriasis Scalp Severity Index, PSSI) ≥ 12, celkové hodnotenie pokožky hlavy skúšajúcim (Investigator Global Assessment, IGA pre pokožku hlavy) ≥ 3 a postihnutie pokožky hlavy ≥ 30 %, alebo so stredne ťažkou až ťažkou psoriázou genitálií (UNLIMMITED-G), definovanou ako statické celkové hodnotenie genitálií lekárom (static Physician’s Global Assessment of Genitalia, sPGA-G) ≥ 3 na začiatku štúdie. Všetci jedinci mali na začiatku štúdie BSA ≥ 1 % a sPGA ≥ 3.
V štúdii UNLIMMITED boli jedinci randomizovaní tak, aby v 0. a 4. týždni dostali subkutánne buď 150 mg rizankizumabu, alebo placebo. Od 16. týždňa dostávali všetci jedinci 150 mg rizankizumabu každých 12 týždňov až do poslednej dávky v 40. týždni.
Oblasť pokožky hlavy (UNLIMMITED-S)
Do štúdie UNLIMMITED-S bolo zaradených 105 jedincov. Východiskové postihnutie BSA bolo ≥ 10 % u 61,9 % jedincov a < 10 % u 38,1 % jedincov. Priemerné východiskové postihnutie BSA bolo 16,8 %. Na začiatku štúdie malo 76,2 % jedincov sPGA = 3 a 23,8 % malo sPGA = 4.
Na začiatku štúdie bolo 54,3 % jedincov bez predchádzajúcej systémovej liečby (vrátane biologickej a nebiologickej); 0 % jedincov predtým podstúpilo fototerapiu; 15,2 % predtým podstúpilo nebiologickú systémovú liečbu a 37,1 % predtým podstúpilo biologickú liečbu.
Výsledky primárnych a kľúčových sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 7.
Tabuľka 7: Výsledky účinnosti v 16. týždni u dospelých so psoriázou na pokožke hlavy v štúdii UNLIMMITED-S
| Cieľový ukazovateľ | Rizankizumab (N = 51) n (%) | Placebo (N = 54) n (%) | Liečebný rozdiel (95 % CI) |
| IGA pre pokožku hlavy – čistá alebo takmer čistá (0 alebo 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Priemerná zmena PSS oproti východiskovej hodnote | N = 44 -6,0 | N = 49 -1,0 | -5,0 [-6,6; -3,3] |
Všetky porovnania dosiahli p < 0,001, upravený liečebný rozdiel (95 % CI) a Primárny cieľový ukazovateľ b Dosiahnutie ≥ 75 % zlepšenia PSSI v porovnaní s východiskovou hodnotou c Dosiahnutie ≥ 90 % zlepšenia PSSI v porovnaní s východiskovou hodnotou d Dosiahnutie 100 % zlepšenia PSSI v porovnaní s východiskovou hodnotou | |||
Väčší podiel jedincov liečených rizankizumabom dosiahol v 16. týždni skóre IGA pre pokožku hlavy 0 v porovnaní s placebom (41,2 % vs. 11,1 %).
Odpoveď na číselnej hodnotiacej stupnici (numeric rating scale, NRS) pre svrbenie pokožky hlavy, definovaná ako dosiahnutie zlepšenia (zníženia) o ≥ 4 body od východiskovej hodnoty na NRS pre svrbenie pokožky hlavy u jedincov s východiskovými skóre ≥ 4 sa v 16. týždni dosiahla u väčšieho podielu jedincov liečených rizankizumabom v porovnaní s placebom (50,0 % vs. 11,1 %).
Väčší podiel jedincov liečených rizankizumabom dosiahol v 16. týždni skóre DLQI 0 alebo 1 (žiadny vplyv na kvalitu života súvisiacu so zdravím) v porovnaní s placebom (47,1 % vs. 11,1 %).
Oblasť genitálií (UNLIMMITED-G)
Do štúdie UNLIMMITED-G bolo zaradených 109 jedincov. Východiskové postihnutie BSA bolo ≥ 10 % u 63,3 % jedincov a < 10 % u 36,7 % jedincov. Priemerné východiskové postihnutie BSA bolo 17,2 %. Na začiatku štúdie malo 80,7 % jedincov sPGA = 3 a 19,3 % malo sPGA = 4.
Na začiatku štúdie bolo 61,5 % jedincov bez predchádzajúcej systémovej liečby (vrátane biologickej a nebiologickej); 2,8 % jedincov predtým podstúpilo fototerapiu; 16,5 % predtým podstúpilo nebiologickú systémovú liečbu a 25,7 % predtým podstúpilo biologickú liečbu.
Výsledky primárnych a všetkých sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 8.
Tabuľka 8: Výsledky účinnosti v 16. týždni u dospelých so psoriázou genitálií v štúdii UNLIMMITED-G
| Cieľový ukazovateľ | Rizankizumab (N = 55) n (%) | Placebo (N = 54) n (%) | Liečebný rozdiel (95 % CI) |
| sPGA-G čistá alebo takmer minimálna (0 alebo 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G čistá (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI 0 alebo 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| Zníženie GPI-NRS o ≥ 4 body oproti východiskovej hodnotec | N = 41 20 (48,8) | N = 45 3 (6,7) | 43,0 [26,6; 59,3] |
| Skóre položky 2 GenPs-SFQ 0 (nikdy) alebo 1 (zriedkavo)d,e | N = 31 22 (71,0) | N = 32 7 (21,9) | 46,1 [26,7; 65,6] |
Všetky porovnania dosiahli p < 0,001, upravený liečebný rozdiel (95 % CI) a Primárny cieľový ukazovateľ b Celkové skóre DLQI 0 alebo 1 znamená, že stav kože nemá vplyv na kvalitu života pacienta súvisiacu so zdravím. c Zlepšenie závažnosti svrbenia v oblasti genitálií merané aspoň 4-bodovým znížením na 11-bodovej číselnej hodnotiacej stupnici (NRS) pre svrbenie pri psoriáze genitálií (Genital Psoriasis Itch, GPI) v rámci stupnice príznakov psoriázy genitálií (Genital Psoriasis Symptom Scale, GPSS) u jedincov s východiskovým skóre ≥ 4. d Položka 2 dotazníka o frekvencii sexuálnych aktivít pri psoriáze genitálií (Genital Psoriasis Sexual Frequency Questionnaire, GenPs-SFQ) meria vplyv psoriázy genitálií na sexuálne zdravie z pohľadu pacienta, a to na frekvenciu sexuálnych aktivít (pohlavný styk alebo iné aktivity) za posledný týždeň (používa sa stupnica od 0 do 4, pričom vyššie skóre znamená väčšie obmedzenia). e U jedincov s východiskovým skóre ≥ 2 | |||
Jedinci liečení rizankizumabom dosiahli v porovnaní s jedincami liečenými placebom väčšie zníženie závažnosti príznakov psoriázy v oblasti genitálií (svrbenie, bolesť, nepohodlie, pálenie, začervenanie, tvorba šupín a praskanie) od začiatku liečby, merané pomocou GPSS v 16. týždni. Zmeny celkového skóre GPSS oproti východiskovej hodnote v 16. týždni boli -26,5 pri rizankizumabe a -1,0 pri placebe.
Väčší podiel jedincov liečených rizankizumabom dosiahol v porovnaní s jedincami liečenými placebom aspoň 2-bodové zníženie v celkovom hodnotení psoriázy genitálií pacientom (Patient’s Global Assessment of Genital Psoriasis, PatGA-Genital) u jedincov s východiskovým skóre ≥ 2 (71,7 % vs. 22,9 %).
Bezpečnostný profil rizankizumabu v štúdiách UNLIMMITED-S a UNLIMMITED-G bol konzistentný s bezpečnostným profilom pozorovaným v predchádzajúcich štúdiách u pacientov s ložiskovou psoriázou.
Pediatrická populácia
Ložisková psoriáza u pediatrickej populácie
Účinnosť, bezpečnosť a farmakokinetika rizankizumabu boli hodnotené celkovo u 137 pediatrických jedincov vo veku 6 rokov až menej ako 18 rokov v rámci skúšania pozostávajúceho zo štyroch častí (OptIMMize-1); 12, 82, 13 a 30 jedincov bolo zaradených do častí 1, 2, 3 resp. 4. Jedinci, ktorí túto štúdiu dokončili, mali možnosť zapojiť sa do otvorenej predĺženej štúdie OptIMMize-2.
OptIMMize-1
Časť 2 bola randomizovaná kohorta so zaslepeným hodnotením účinnosti a kontrolovaná aktívnou liečbou, do ktorej boli zaradení pediatrickí jedinci vo veku od 12 rokov do menej ako 18 rokov. Časť 4 bola otvorená kohorta s jedným ramenom, do ktorej boli zaradení pediatrickí jedinci vo veku od 6 rokov do menej ako 12 rokov. Zaradení jedinci mali stredne ťažkú až ťažkú ložiskovú psoriázu definovanú ako postihnutie ≥ 10 % povrchu tela (BSA) so skóre sPGA ≥ 3 alebo skóre PASI ≥ 12.
V časti 2 a časti 4 bol jedincom s telesnou hmotnosťou ≥ 40 kg podávaný rizankizumab v dávke 150 mg a jedincom s telesnou hmotnosťou < 40 kg v dávke 55 mg v 0. týždni, v 4. týždni a následne každých 12 týždňov. Koprimárnymi cieľovými ukazovateľmi boli sPGA na úrovni čistá alebo takmer čistá koža (0 alebo 1) a PASI 75 v 16. týždni.
V časti 2 mali jedinci medián východiskového skóre PASI 15,7 a medián BSA 18,0 %. Celkovo 3,7 % bolo predtým liečených biologickou liečbou. Jedinci boli randomizovaní v pomere 2:1 na podávanie rizankizumabu (N = 54) alebo ustekinumabu (N = 28). Jedincom randomizovaným do skupiny s ustekinumabom bola podaná dávka 0,75 mg/kg (u jedincov s telesnou hmotnosťou < 60 kg), 45 mg (u jedincov s telesnou hmotnosťou 60 až < 100 kg) a 90 mg (u jedincov s telesnou hmotnosťou ≥ 100 kg) v 0. a 4. týždni. V 16. týždni boli jedinci v skupine s ustekinumabom prevedení na liečbu rizankizumabom, ktorý im bol podávaný každých 12 týždňov. Dĺžka liečby bola až 68 týždňov.
V časti 4 mali jedinci medián východiskového skóre PASI 14,7 a medián BSA 14,5 %. Celkovo 3,3 % jedincov predtým dostalo biologickú liečbu. Trvanie liečby bolo 52 týždňov.
Výsledky týkajúce sa účinnosti, získané pomocou deskriptívnej štatistiky v štúdii OptIMMize-1 v 16. týždni od začatia liečby, sú uvedené nižšie (pozri tabuľku 9).
Tabuľka 9. Výsledky účinnosti v štúdii OptIMMize-1 v 16. týždni
| Časť 2 | Časť 4 | ||
Rizankizumab (N = 54) n (%) | Ustekinumab (N = 28) n (%) | Rizankizumab (N = 30) n (%) | |
| sPGA čistá alebo takmer čistá koža (0 alebo 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA čistá koža (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Koprimárne cieľové ukazovatele | |||
Účinnosť pretrvávala až do 52. týždňa, ako vyplýva z výsledkov uvedených v tabuľke 9.
V časti 2 boli jedinci pôvodne liečení rizankizumabom, ktorí dosiahli sPGA čistá alebo takmer čistá koža v 16. týždni, opätovne randomizovaní tak, aby pokračovali v liečbe rizankizumabom každých 12 týždňov až do 52. týždňa (N = 22), alebo boli z liečby vyradení (N =21). V 52. týždni si 95,5 %
(21/22) jedincov, ktorí pokračovali v liečbe rizankizumabom, udržalo sPGA čistá alebo takmer čistá koža v porovnaní s 42,9 % (9/21) u tých, ktorí boli z liečby rizankizumabom vyradení.
V časti 2 bolo v 16. týždni od začatia liečby zaznamenané zlepšenie kvality života súvisiacej so zdravím u pacientov liečených rizankizumabom a ustekinumabom, merané pomocou pediatrického dermatologického indexu kvality života (CDLQI: -7,4, resp. -6,8).
V časti 2 sa medzi pacientmi s počiatočným skóre svrbenia najmenej 4 body zaznamenalo zlepšenie svrbenia v 16. týždni od začatia liečby u 64,9 % (24/37) jedincov liečených rizankizumabom a u 57,1 % (8/14) jedincov liečených ustekinumabom, merané znížením o najmenej 4 body oproti východiskovej hodnote na 11-bodovej numerickej hodnotiacej škále svrbenia.
OptIMMize-2
V štúdii OptIMMize-2 sa hodnotila dlhodobá účinnosť, bezpečnosť a znášanlivosť rizankizumabu v dávke 150 mg alebo 55 mg (podľa telesnej hmotnosti) podávaného každých 12 týždňov 129 pediatrickým pacientom vo veku od 6 do menej ako 18 rokov so stredne ťažkou až ťažkou ložiskovou psoriázou, ktorí úspešne absolvovali štúdiu OptIMMize-1. V štúdii OptiIMMize-2 sa miery odpovede pre PASI 75/90/100 a sPGA čistá alebo takmer čistá koža udržali u 36 jedincov, ktorí pokračovali v liečbe rizankizumabom až do 108. týždňa.
5.2 Farmakokinetické vlastnosti
Absorpcia
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšením expozície úmerným dávke v rozmedzí dávok 18 až 300 mg a 0,25 až 1 mg/kg podávaných subkutánne a 200 až 1200 mg a 0,01 až 5 mg/kg podávaných intravenózne.
Po subkutánnom podaní rizankizumabu boli maximálne plazmatické koncentrácie dosiahnuté v rozmedzí 3 až 14 dní od podania s odhadovanou absolútnou biologickou dostupnosťou 89 %. Pri podaní dávky 150 mg v 0. týždni, 4. týždni a následne každých 12 týždňov sú predpokladané maximálne resp. minimálne plazmatické koncentrácie v rovnovážnom stave 12 resp. 2 µg/ml.
Bola preukázaná bioekvivalencia jednej injekcie rizankizumabu 150 mg a dvoch injekcií rizankizumabu 75 mg v naplnenej injekčnej striekačke. Bola preukázaná aj bioekvivalencia naplnenej injekčnej striekačky s rizankizumabom 150 mg a naplneného pera.
Distribúcia
Priemerný (± smerodajná odchýlka) distribučný objem v rovnovážnom stave (Vss) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 11,4 (± 2,7) l, čo naznačuje, že distribúcia rizankizumabu je primárne obmedzená na vaskulárne a intersticiálne priestory.
Biotransformácia
Terapeutické monoklonálne protilátky IgG sú typicky degradované na malé peptidy a aminokyseliny katabolickými procesmi rovnakým spôsobom ako endogénne IgG. Nepredpokladá sa, že sa rizankizumab metabolizuje enzýmami P450.
Eliminácia
Priemerný (± smerodajná odchýlka) systémový klírens (CL) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 0,3 (± 0,1) l/deň. Priemerný terminálny polčas eliminácie rizankizumabu sa v štúdiách fázy 3 u jedincov so psoriázou pohyboval od 28 do 29 dní.
Nepredpokladá sa, že rizankizumab ako monoklonálna protilátka IgG1 by sa filtroval glomerulárnou filtráciou v obličkách alebo bol vylučovaný ako intaktná molekula v moči.
Linearita/nelinearita
Rizankizumab vykazoval lineárnu farmakokinetiku s približnými zvýšeniami systémovej expozície úmernými dávke (Cmax a AUC) v hodnotených rozmedziach dávky 18 až 300 mg alebo 0,25 až 1 mg/kg pri subkutánnom podaní u zdravých jedincov alebo jedincov so psoriázou.
Interakcie
U jedincov s ložiskovou psoriázou bola vykonaná štúdia interakcií na zhodnotenie účinku opakovaného podávania rizankizumabu na farmakokinetiku substrátov citlivých na cytochróm P450 (CYP). Expozícia kofeínu (substrát CYP1A2), warfarínu (substrát CYP2C9), omeprazolu (substrát CYP2C19), metoprololu (substrát CYP2D6) a midazolamu (substrát CYP3A) po liečbe rizankizumabom bola porovnateľná s ich expozíciami pred liečbou rizankizumabom, čo svedčí o tom, že nedochádza k žiadnym významným interakciám prostredníctvom týchto enzýmov.
Populačné farmakokinetické analýzy ukazujú, že expozícia rizankizumabu nebola ovplyvnená súbežnou liečbou, ktorú používali niektorí jedinci s ložiskovou psoriázou počas klinických štúdií.
Osobitné skupiny pacientov
Pediatrická populácia
Expozícia rizankizumabu u jedincov vo veku od 6 rokov do menej ako 18 rokov s ložiskovou psoriázou bola podobná ako u dospelých. Pri odporúčaných dávkovacích režimoch hodnotených u týchto jedincov boli odhadované mediánové maximálne a minimálne plazmatické koncentrácie v rovnovážnom stave 15,7, resp. 2,3 µg/ml u pacientov s telesnou hmotnosťou ≥ 40 kg a 11,1, resp. 1,6 µg/ml u pacientov s telesnou hmotnosťou < 40 kg.
Pacienti s poruchou funkcie pečene a obličiek
Neuskutočnili sa žiadne špecifické štúdie na stanovenie vplyvu poruchy funkcie obličiek alebo pečene na farmakokinetické vlastnosti rizankizumabu. Podľa populačnej farmakokinetickej analýzy nemali sérové hladiny kreatinínu, klírens kreatinínu alebo markery pečeňových funkcií (ALT/AST/bilirubín) významný vplyv na klírens rizankizumabu u jedincov s ložiskovou.
Rizankizumab ako monoklonálna protilátka IgG1 je eliminovaný hlavne intracelulárnym katabolizmom a nepredpokladá sa, že sa metabolizuje enzýmami hepatálneho cytochrómu P450 alebo vylučuje obličkami.
Telesná hmotnosť
Klírens a distribučný objem rizankizumabu sa zvyšujú s rastom telesnej hmotnosti, čo môže mať za následok zníženú účinnosť u jedincov s vysokou telesnou hmotnosťou (> 130 kg). Toto pozorovanie je však založené na obmedzenom počte jedincov. V súčasnosti sa u dospelých pacientov neodporúča úprava dávky na základe telesnej hmotnosti.
Pohlavie alebo rasa
Klírens rizankizumabu nebol významne ovplyvnený pohlavím alebo rasou u dospelých jedincov s ložiskovou psoriázou. V klinickej farmakokinetickej štúdii so zdravými dobrovoľníkmi neboli pozorované žiadne klinicky významné rozdiely v expozícii rizankizumabu u čínskych alebo japonských jedincov v porovnaní s belošskými jedincami.
5.3 Predklinické údaje o bezpečnosti
Neklinické údaje neodhalili žiadne osobitné riziko pre ľudí na základe štúdií toxicity po opakovanom podaní, vrátane farmakologických hodnotení bezpečnosti, a rozšírenej štúdie pre- a postnatálnej vývojovej toxicity na opiciach rodu Cynomolgus v dávkach až do 50 mg/kg/týždeň (čo predstavuje expozície zodpovedajúce približne 70-násobku klinickej expozície pri maximálnej odporúčanej dávke u ľudí [MRHD]).
S rizankizumabom neboli vykonané štúdie mutagenity a karcinogenity. V 26-týždňovej štúdii chronickej toxicity u opíc rodu Cynomolgus v dávkach až do 50 mg/kg/týždeň (približne 70-násobok klinickej expozície pri MRHD) neboli pozorované žiadne preneoplastické alebo neoplastické lézie a nebola zaznamenaná žiadna nežiaduca imunotoxicita alebo kardiovaskulárne účinky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Trihydrát octanu sodného
Kyselina octová
Dihydrát trehalózy
Polysorbát 20
Voda na injekcie
6.2 Inkompatibility
Štúdie kompatibility nie sú k dispozícii, a preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
2 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v mrazničke.
Naplnenú injekčnú striekačku uchovávajte vo vonkajšom obale na ochranu pred svetlom.
Naplnenú injekčnú striekačku možno uchovávať mimo chladničky (max. do teploty 25 °C) počas 24 hodín v pôvodnom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Naplnená sklenená injekčná striekačka s fixnou ihlou a krytom ihly, umiestnenými v automatickom chrániči ihly.
Skyrizi 55 mg je k dispozícii v baleniach, ktoré obsahujú 1 naplnenú injekčnú striekačku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pred podaním injekcie môžu pacienti vybrať škatuľku z chladničky a nechať ju pri izbovej teplote mimo priameho slnečného žiarenia (15 až 30 minút) bez toho, aby naplnenú injekčnú striekačku vybrali zo škatuľky.
Roztok má byť bezfarebný až žltý a číry až mierne opaleskujúci.
Všeobecné osobitné upozornenia
Pred použitím sa odporúča vizuálna kontrola každej naplnenej injekčnej striekačky. Roztok môže obsahovať zopár priehľadných až bielych čiastočiek, ktoré sú súčasťou lieku. Skyrizi sa nemá použiť, ak je roztok zakalený alebo má zmenenú farbu alebo ak obsahuje veľké čiastočky. Naplnenou injekčnou striekačkou netraste.
Úplný návod na použitie je uvedený v písomnej informácii pre používateľa.
Každá naplnená injekčná striekačka je určená len na jedno použitie.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/19/1361/010
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 26. apríl 2019
Dátum posledného predĺženia registrácie: 5. január 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Skyrizi 600 mg koncentrát na infúzny roztok
1. NÁZOV LIEKU
Skyrizi 600 mg koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna injekčná liekovka obsahuje 600 mg rizankizumabu (risankizumabum) v 10,0 ml roztoku.
Rizankizumab je humanizovaná monoklonálna imunoglobulínová protilátka G1 (IgG1) produkovaná v ovariálnych bunkách čínskeho škrečka pomocou technológie rekombinantnej DNA.
Pomocné látky so známym účinkom
Tento liek obsahuje 2 mg polysorbátu 20 v jednej 600 mg dávke a 4 mg polysorbátu 20 v jednej 1200 mg dávke.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Koncentrát na infúzny roztok (sterilný koncentrát).
Roztok je bezfarebný až svetložltý a číry až mierne opaleskujúci.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Crohnova choroba
Liek Skyrizi je indikovaný na liečbu dospelých pacientov so stredne ťažkou až ťažkou aktívnou Crohnovou chorobou, ktorí mali nedostatočnú odpoveď na konvenčnú liečbu alebo biologickú liečbu, alebo na ňu prestali reagovať, prípadne ju netolerovali.
Ulcerózna kolitída
Liek Skyrizi je indikovaný na liečbu dospelých pacientov so stredne ťažkou až ťažkou aktívnou ulceróznou kolitídou, ktorí mali nedostatočnú odpoveď na konvenčnú liečbu alebo biologickú liečbu, alebo na ňu prestali reagovať, prípadne ju netolerovali.
4.2 Dávkovanie a spôsob podávania
Tento liek je určený na použitie pod vedením a dohľadom lekára, ktorý má skúsenosti s diagnostikou a liečbou stavov, na ktoré je liek Skyrizi indikovaný.
Dávkovanie
Crohnova choroba
Odporúčaná dávka je 600 mg podávaná intravenóznou infúziou v 0. týždni, 4. týždni a 8. týždni, po ktorej nasleduje 360 mg subkutánnou injekciou v 12. týždni a potom každých 8 týždňov. V prípade pacientov, u ktorých sa nepreukázal žiadny terapeutický prínos po 24 týždňoch liečby, sa má zvážiť ukončenie liečby.
Dávkovanie následného subkutánneho dávkovacieho režimu, pozri časť 4.2 súhrnu charakteristických vlastností lieku Skyrizi 360 mg injekčný roztok v náplni, Skyrizi 180 mg v naplnenej injekčnej striekačke a Skyrizi 90 mg v naplnenej injekčnej striekačke.
Ulcerózna kolitída
Odporúčaná úvodná dávka je 1200 mg podávaná intravenóznou infúziou v 0. týždni, 4. týždni a 8. týždni. Od 12. týždňa a potom každých 8 týždňov je odporúčaná udržiavacia dávka založená na individuálnom stave pacienta:
- dávka 180 mg podávaná subkutánnou injekciou sa odporúča pacientom s primeraným zlepšením aktivity ochorenia po indukcii;
- dávka 360 mg podávaná subkutánnou injekciou sa odporúča pacientom s nedostatočným zlepšením aktivity ochorenia po indukcii.
V prípade pacientov, u ktorých sa nepreukázal žiadny terapeutický prínos po 24 týždňoch liečby, sa má zvážiť ukončenie liečby.
Dávkovanie následného subkutánneho dávkovacieho režimu, pozri časť 4.2 súhrnu charakteristických vlastností lieku Skyrizi 180 mg a 360 mg injekčný roztok v náplni a Skyrizi 180 mg v naplnenej injekčnej striekačke.
Vynechanie dávky
Ak dôjde k vynechaniu dávky, dávka má byť podaná čo najskôr. Následne má byť dávkovanie obnovené podľa pôvodného plánu.
Osobitné skupiny pacientov
Starší pacienti
Nie je potrebná úprava dávkovania (pozri časť5.2).
K dispozícii sú obmedzené údaje u pacientov vo veku ≥ 65 rokov.
Porucha funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na hodnotenie vplyvu poruchy funkcie pečene alebo obličiek na farmakokinetické vlastnosti lieku Skyrizi. Všeobecne sa nepredpokladá, že tieto stavy budú mať významný vplyv na farmakokinetické vlastnosti monoklonálnych protilátok a nepovažuje sa za potrebné upravovať dávkovanie (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Skyrizi pri liečbe Crohnovej choroby a ulceróznej kolitídy u detí vo veku 0 – 17 rokov neboli doteraz stanovené. V súčasnosti dostupné údaje sú opísané v častiach 5.1 a 5.2, ale nie je možné urobiť žiadne odporúčanie pre dávkovanie.
Pacienti s nadváhou
Nie je potrebná úprava dávkovania (pozri časť 5.2).
Spôsob podávania
Na intravenóznu infúziu.
Skyrizi koncentrát na infúzny roztok je určený len na intravenózne použitie. Dávka 600 mg sa má podávať najmenej jednu hodinu a dávka 1200 mg sa má podávať najmenej dve hodiny. Pokyny na riedenie lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Klinicky významné aktívne infekcie (napr. aktívna tuberkulóza, pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Infekcie
Rizankizumab môže zvýšiť riziko infekcie.
U pacientov s chronickou infekciou, recidivujúcou infekciou v anamnéze alebo známymi rizikovými faktormi pre infekciu sa má rizankizumab používať s opatrnosťou. Liečba rizankizumabom sa nemá začať u pacientov s akoukoľvek klinicky významnou aktívnou infekciou, pokým infekcia neodznie alebo nie je adekvátne liečená.
Pacienti liečení rizankizumabom majú byť poučení, aby vyhľadali lekársku pomoc, ak sa u nich objavia prejavy alebo príznaky klinicky významnej chronickej alebo akútnej infekcie. Ak sa u pacienta objaví takáto infekcia alebo ak nereaguje na štandardnú liečbu infekcie, pacient má byť starostlivo sledovaný a rizankizumab sa nemá podávať, pokým neodznie infekcia.
Tuberkulóza
Pacienti majú byť pred začatím liečby rizankizumabom vyšetrení na tuberkulózu (TBC). Pacienti, ktorí dostávajú rizankizumab, majú byť monitorovaní na prejavy a symptómy aktívnej TBC. Pred začatím liečby rizankizumabom má byť zvážená liečba TBC u pacientov s latentnou alebo aktívnou TBC v minulosti, u ktorých nie je možné potvrdiť adekvátnu liečbu.
Imunizácia
Pred začatím liečby rizankizumabom sa má zvážiť absolvovanie všetkých príslušných imunizácií podľa aktuálnych odporúčaní pre imunizáciu. Ak bola pacientovi podaná živá vakcína (vírusová alebo bakteriálna), odporúča sa so začatím liečby rizankizumabom počkať najmenej 4 týždne. Pacientom liečeným rizankizumabom sa počas liečby a najmenej 21 týždňov po ukončení liečby nesmú podávať živé vakcíny (pozri časť 5.2).
Precitlivenosť
Pri používaní rizankizumabu boli hlásené závažné reakcie z precitlivenosti vrátane anafylaxie (pozri časť 4.8). Ak sa vyskytne závažná reakcia z precitlivenosti, podávanie rizankizumabu sa má okamžite ukončiť a má sa začať príslušná liečba.
Pomocné látky so známym účinkom
Polysorbát
Tento liek obsahuje 2 mg polysorbátu 20 v jednej 600 mg dávke a 4 mg polysorbátu 20 v jednej 1200 mg dávke. Polysorbáty môžu vyvolať alergické reakcie.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v injekčnej liekovke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Nepredpokladá sa, že rizankizumab podlieha metabolizácii pečeňovými enzýmami alebo vylučovaniu obličkami. Nepredpokladajú sa interakcie medzi rizankizumabom a inhibítormi, induktormi alebo substrátmi enzýmov metabolizujúcich lieky, a nie je potrebná úprava dávky (pozri časť 5.2).
Súbežná imunosupresívna liečba
Bezpečnosť a účinnosť rizankizumabu v kombinácii s imunosupresívami, vrátane biologických liekov, neboli hodnotené.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú používať účinnú metódu antikoncepcie počas liečby a po dobu najmenej 21 týždňov po liečbe.
Gravidita
Údaje o použití rizankizumabu u tehotných žien sú obmedzené alebo nie sú k dispozícii (menej ako 300 výsledkov tehotenstva). Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na reprodukčnú toxicitu. Ako preventívne opatrenie je vhodnejšie vyhnúť sa používaniu rizankizumabu v gravidite.
Dojčenie
Nie je známe, či sa rizankizumab vylučuje do ľudského materského mlieka. Je známe, že humánne IgG sa počas prvých niekoľkých dní po pôrode vylučujú do materského mlieka, čo sa čoskoro po tomto období znižuje na nízke koncentrácie; preto počas tohto krátkeho obdobia nemožno riziko pre dojčené dieťa vylúčiť. Je potrebné vziať do úvahy prínos dojčenia pre dieťa a prínos liečby rizankizumabom pre matku pri zvážení rozhodnutia o ukončení/nezačatí liečby rizankizumabom.
Fertilita
Účinok rizankizumabu na ľudskú fertilitu nebol hodnotený. Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rizankizumab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie boli infekcie horných dýchacích ciest (15,6 % pri Crohnovej chorobe a 26,2 % pri ulceróznej kolitíde).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie rizankizumabu z klinických štúdií (tabuľka 1) sú uvedené podľa triedy orgánových systémov (MedDRA) a vychádzajú z nasledujúcej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 1: Zoznam nežiaducich reakcií
| Trieda orgánových systémov | Frekvencia | Nežiaduce reakcie |
| Infekcie a nákazy | Veľmi časté | Infekcie horných dýchacích ciesta |
| Časté | Infekcie tineab | |
| Menej časté | Folikulitída | |
| Poruchy imunitného systému | Zriedkavé | Anafylaktické reakcie |
| Poruchy nervového systému | Časté | Bolesť hlavyc |
Poruchy kože a podkožného tkaniva | Časté | Pruritus Vyrážka Ekzém |
| Menej časté | Urtikária | |
| Celkové poruchy a reakcie v mieste podania | Časté | Únavad Reakcie v mieste vpichue |
a Patrí sem: infekcia dýchacích ciest (vírusová, bakteriálna alebo nešpecifikovaná), sinusitída (vrátane akútnej), rinitída, nazofaryngitída, faryngitída (vrátane vírusovej), tonzilitída, laryngitída, tracheitída b Patrí sem: tinea pedis, tinea cruris, tinea corporis, tinea versicolor, tinea manuum, onychomykóza, mykotická infekcia kože c Patrí sem: bolesť hlavy, tenzná bolesť hlavy, bolesť hlavy pri sínusitíde d Patrí sem: únava, asténia, malátnosť e Patrí sem: modrina v mieste vpichu, erytém, hematóm, hemorágia, podráždenie, bolesť, pruritus, reakcia, opuch, indurácia, vyrážka, precitlivenosť, uzlík, vyrážka, urtikária, vezikuly, pocit tepla, erytém v mieste podania infúzie, extravazácia, reakcia, opuch | ||
Opis vybraných nežiaducich reakcií
Psoriáza
Infekcie
Počas celého programu zameraného na psoriázu vrátane dlhodobej expozície rizankizumabu bol výskyt infekcií 75,5 prípadov na 100 pacientorokov. Väčšina prípadov bola nezávažná a bola mierna
až stredne závažná a neviedla k prerušeniu liečby rizankizumabom. Výskyt závažných infekcií bol 1,7 prípadu na 100 pacientorokov (pozri časť 4.4).
Crohnova choroba
Celkovo bol bezpečnostný profil pozorovaný u pacientov s Crohnovou chorobou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov vo všetkých indikáciách.
Infekcie
Miera výskytu infekcií v súhrnných údajoch z 12-týždňových indukčných štúdií bola 83,3 prípadov na 100 pacientorokov u jedincov liečených rizankizumabom 600 mg intravenózne v porovnaní so 117,7 prípadmi na 100 pacientorokov pri placebe. Výskyt závažných infekcií bol 3,4 prípadu na 100 pacientorokov (pozri časť 4.4) u jedincov liečených intravenózne podávaným rizankizumabom 600 mg v porovnaní so 16,7 prípady na 100 pacientorokov pri placebe (pozri časť 4.4).
Výskyt infekcií v 52-týždňovej udržiavacej štúdii bol 57,7 prípadu na 100 pacientorokov (pozri časť 4.4) u jedincov liečených subkutánne podávaným rizankizumabom 360 mg v porovnaní so 76,0 prípadov na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom. Výskyt závažných infekcií bol 6,0 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní s 5,0 prípadmi na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom (pozri časť 4.4).
Ulcerózna kolitída
Celkovo bol bezpečnostný profil pozorovaný u pacientov s ulceróznou kolitídou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov vo všetkých indikáciách.
Infekcie
Miera výskytu infekcií v súhrnných údajoch z 12-týždňových indukčných štúdií bola 78,3 prípadu na 100 pacientorokov u jedincov liečených intravenózne podávaným rizankizumabom 1200 mg v porovnaní so 74,2 prípadu na 100 pacientorokov pri placebe. Výskyt závažných infekcií bol 3,0 prípadu na 100 pacientorokov u jedincov liečených intravenózne podávaným rizankizumabom 1200 mg v porovnaní s 5,4 prípadu na 100 pacientorokov pri placebe (pozri časť 4.4).
Miera výskytu infekcií v 52-týždňovej udržiavacej štúdii bola 67,4 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 180 mg a 56,5 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg v porovnaní so 64,6 prípadu na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom. Miera výskytu závažných infekcií bola 1,1 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 180 mg a 0,6 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní s 2,3 prípadu na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom (pozri časť 4.4).
Imunogenita
U jedincov s Crohnovou chorobou liečených odporúčanou indukčnou intravenóznou dávkou rizankizumabu a subkutánnou udržiavacou dávkou rizankizumabu počas obdobia až 64 týždňov v klinických skúšaniach zameraných na liečbu Crohnovej choroby boli detegované protilátky proti
lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 3,4 % (2/58), resp. u 0 % (0/58) hodnotených jedincov.
U jedincov s ulceróznou kolitídou liečených odporúčanou indukčnou intravenóznou dávkou rizankizumabu a subkutánnymi udržiavacími dávkami rizankizumabu (180 mg alebo 360 mg) počas obdobia až 64 týždňov v klinických skúšaniach zameraných na liečbu ulceróznej kolitídy boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 8,9 % (8/90) a 6,7 % (6/90) hodnotených jedincov pre subkutánnu dávku 180 mg resp. 4,4 % (4/91) a 2,2 % (2/91) hodnotených jedincov pre subkutánnu dávku 360 mg.
Protilátky proti rizankizumabu, vrátane neutralizujúcich protilátok, neboli spojené so zmenami klinickej odpovede alebo bezpečnosti.
Starší pacienti
K dispozícii sú obmedzené údaje o bezpečnosti u pacientov vo veku ≥ 65 rokov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa odporúča, aby sa u pacienta sledovali prípadné prejavy alebo príznaky nežiaducich reakcií a aby sa okamžite začalo s vhodnou symptomatickou liečbou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory interleukínu, ATC kód: L04AC18
Mechanizmus účinku
Rizankizumab je humanizovaná monoklonálna imunoglobulínová protilátka G1 (IgG1), ktorá sa selektívne viaže s vysokou afinitou na podjednotku p19 humánneho cytokínu označovaného ako interleukín 23 (IL-23) bez väzby na IL-12 a inhibuje jeho interakciu s receptorovým komplexom IL-
- 23. IL-23 je cytokín, ktorý sa podieľa na zápalovej a imunitnej odpovedi. Tým, že rizankizumab blokuje IL-23 a bráni mu vo väzbe na jeho receptor, inhibuje bunkovú signalizáciu závislú od IL-23 a uvoľňovanie prozápalových cytokínov.
Farmakodynamické účinky
V štúdii u jedincov so psoriázou bola po jednotlivých dávkach rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v koži. V psoriatických léziách bolo pozorované aj zníženie hrúbky epidermy, infiltrácie zápalovými bunkami a expresie markerov psoriázy.
V štúdii fázy 2 u jedincov s Crohnovou chorobou bola po viacnásobnom podaní rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v tkanivách čreva. Po viacerých dávkach v indukčných štúdiách fázy 3 u pacientov s Crohnovou chorobou sa pozorovalo zníženie hladiny fekálneho kalprotektínu (faecal calprotectin, FCP), sérového C-reaktívneho proteínu (CRP) a IL-22. Zníženia FCP, CRP a IL-22 v sére sa udržali až do 52. týždňa udržiavacej štúdie.
V štúdii fázy 2b/3 u jedincov s ulceróznou kolitídou sa v 12. týždni indukčnej štúdie pozorovalo štatisticky významné a klinicky významné zníženie hladín zápalových biomarkerov FCP a CRP a biomarkera súvisiaceho s dráhou IL-23, sérového IL-22, v porovnaní s východiskovou hodnotou. Zníženie hladín FCP, CRP a sérového IL-22 sa udržalo až do 52. týždňa udržiavacej štúdie.
Klinická účinnosť a bezpečnosť
Crohnova choroba
Účinnosť a bezpečnosť rizankizumabu boli hodnotené u 1419 jedincov so stredne ťažkou až ťažkou aktívnou Crohnovou chorobou v troch multicentrických, randomizovaných, dvojito zaslepených, placebom kontrolovaných štúdiách. Do štúdie boli zaradené jedinci vo veku 16 rokov alebo starší s indexom aktivity Crohnovej choroby (Crohn’s Disease Activity Index, CDAI) 220 až 450, priemernou dennou frekvenciou stolice (stool frequency, SF) ≥ 4 a/alebo priemerným denným skóre bolesti brucha (abdominal pain score, APS) ≥ 2 a zjednodušeným endoskopickým skóre pre CD (Simple Endoscopic Score for CD, SES-CD) ≥ 6 alebo ≥ 4 v prípade izolovaného ileálneho ochorenia, s vylúčením zužujúcej sa zložky a s potvrdením centrálneho hodnotiteľa.
Uskutočnili sa dve 12-týždňové indukčné štúdie (ADVANCE a MOTIVATE) s intravenóznym podávaním, ktoré zahŕňali 12-týždňové predĺženie pre jedincov, ktorí nedosiahli klinickú odpoveď v hodnotení SF/APS (≥ 30 % pokles SF a/alebo ≥ 30 % pokles APS a obidve hodnoty neboli horšie ako východiskové hodnoty) v 12. týždni. Po štúdiách ADVANCE a MOTIVATE nasledovala 52-týždňová randomizovaná štúdia vysadenia pri subkutánnej udržiavacej liečbe (FORTIFY), do ktorej boli zaradení jedinci s klinickou odpoveďou v hodnotení SF/APS na intravenózne podávanú indukčnú liečbu, čo predstavuje najmenej 64 týždňov liečby.
ADVANCE a MOTIVATE
V štúdiách ADVANCE a MOTIVATE boli jedinci randomizovaní na používanie rizankizumabu buď v dávke 600 mg (odporúčaná dávka), 1200 mg alebo placeba, v 0. týždni, 4. týždni a 8. týždni.
V štúdii ADVANCE u 58 % (491/850) jedincov zlyhala liečba jednou alebo viacerými biologickými terapiami alebo túto liečbu netolerovali (predchádzajúce zlyhanie biologickej liečby) a u 42 % (359/850) jedincov zlyhala liečba konvenčnými terapiami alebo ju netolerovali, ale nezlyhala biologická terapia (bez predchádzajúceho zlyhania biologickej liečby). V štúdii ADVANCE bolo spomedzi jedincov bez predchádzajúceho zlyhania biologickej liečby 87 % (314/359) jedincov bez predchádzajúcej biologickej liečby a zvyšných 13 % jedincov už používalo biologickú liečbu, ale nikdy nedošlo k jej zlyhaniu alebo sa u nich neprejavila intolerancia. U všetkých pacientov v štúdii MOTIVATE došlo k predchádzajúcemu biologickému zlyhaniu liečby.
V oboch štúdiách väčší podiel jedincov liečených rizankizumabom dosiahol koprimárne cieľové ukazovatele: klinickú remisiu v 12. týždni a endoskopickú odpoveď v porovnaní s placebom v 12. týždni. Zvýšená klinická odpoveď v hodnotení SF/APS a klinická remisia boli u jedincov liečených rizankizumabom významné už v 4. týždni a naďalej sa zlepšovali až do 12. týždňa (tabuľka 2).
Tabuľka 2. Výsledky účinnosti v štúdiách ADVANCE a MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intravenóz ne (N = 175) % | Rizankizumab 600 mg intravenózne (N = 336) % | Liečebný rozdiel (95 % CI) | Placebo intravenóz ne (N = 187) % | Rizankizumab 600 mg intravenózne (N = 191) % | Liečebný rozdield (95 % CI) | |
| Koprimárne cieľové ukazovatele | ||||||
Klinická remisia v 12. týždni | 22 % | 43 % | 22 % [14 %, 30 %]a | 19 % | 35 % | 15 % [6 %, 24 %]b |
Endoskopická odpoveď v 12. týždni | 12 % | 40 % | 28 % [21 %, 35 %]a | 11 % | 29 % | 18 % [10 %, 25 %]a |
| Dodatočné cieľové ukazovatele | ||||||
Zvýšená klinická odpoveď v hodnotení SF/APS vo
| 31 % | 46 % | 15 % [6 %, 23 %]b | 32 % | 45 % | 14 % [4 %, 23 %]c |
Zvýšená klinická odpoveď v hodnotení SF/APS v 12. týždnig | 42 % | 63 % | 21 % [12 %, 30 %]a | 39 % | 62 % | 23 % [13 %, 33 %]a |
| CDAI < 150 vo 4. týždni | 10 % | 18 % | 8 % [1 %, 14 %]c | 11 % | 21 % | 10 % [2 %, 17 %]c |
| CDAI < 150 vo 12. týždni | 25 % | 45 % | 21 % [12 %, 29 %]a | 20 % | 42 % | 22 % [13 %, 31 %]a |
Zahojenie sliznice v 12. týždni h | (N = 173) 8 % | (N = 336) 21 % | 14 % [8%, 19%]a | (N = 186) 4 % | (N = 190) 14 % | 9 % [4 %, 15 %]b |
Endoskopická odpoveď v 12. týždni | 9 % | 24 % | 15 % [9 %, 21 %]a | 4 % | 19 % | 15 % [9 %, 21 %]a |
a Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). b Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p ≤ 0,01). c Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo. d Upravený liečebný rozdiel. e Klinická remisia na základe SF/APS: priemerná denná SF ≤ 2,8 a nie horšia ako východisková hodnota a priemerné denné skóre AP ≤ 1 a nie horšie ako východisková hodnota. f Endoskopická odpoveď: viac ako 50 % pokles SES-CD oproti východiskovej hodnote alebo pokles aspoň o 2 body u jedincov s východiskovým skóre 4 a izolovaným ileálnym ochorením. g Zvýšená klinická odpoveď v hodnotení SF/APS: ≥ 60 % pokles priemerného denného skóre SF a/alebo ≥ 35 % pokles priemerného denného skóre AP a obe nie horšie ako východiskové skóre, a/alebo klinická remisia. h Zahojenie sliznice: Podskóre SES-CD ulcerovaného povrchu 0 u jedincov s podskóre ≥ 1 na začiatku liečby. | ||||||
i Endoskopická remisia SES-CD ≤ 4 a zníženie aspoň o 2 body v porovnaní s východiskovou hodnotou a žiadne čiastkové skóre väčšie ako 1 v žiadnej jednotlivej premennej.
V 12. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom pokles aspoň o 100 bodov od východiskovej hodnoty CDAI v porovnaní s placebom (ADVANCE, rizankizumab = 60 %, placebo37 %, p < 0,001; MOTIVATE, rizankizumab =60 %, placebo=30 %, p < 0,001).
V 12. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom zvýšenú klinickú odpoveď v hodnotení SF/APS aj endoskopickú odpoveď v porovnaní s placebom (ADVANCE, rizankizumab = 31 %, placebo = 8 %, p < 0,001; MOTIVATE, rizankizumab = 21 %, placebo = 7 %, p < 0,001).
Výsledky pre koprimárne cieľové ukazovatele v podskupinách jedincov so zlyhaním predchádzajúcej biologickej liečby a bez tohto zlyhania (bez pripustenia multiplicity) sú uvedené v tabuľke 3.
Tabuľka 3. Výsledky účinnosti v 12. týždni v podskupine jedincov s predchádzajúcim zlyhaním biologickej liečby a jedincov bez predchádzajúceho zlyhania biologickej liečby v štúdii ADVANCE
| ADVANCE | |||
| Placebo intravenózne | Rizankizumab 600 mg | Liečebný rozdiel (95 % CI) | |
| Klinická remisia podľa skóre SF/AP | |||
| Predchádzajúce zlyhanie biologickej liečby | 23 % (N = 97) | 41 % (N = 195) | 18 % [7 %, 29 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 21 % (N = 78) | 48 % (N = 141) | 27 % [15 %, 39 %] |
| Endoskopická odpoveď | |||
| Predchádzajúce zlyhanie biologickej liečby | 11 % (N = 97) | 33 % (N = 195) | 21 % [12 %, 31 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 13 % (N = 78) | 50 % (N = 141) | 38 % [27 %, 49 %] |
V štúdii ADVANCE dosiahol vyšší podiel jedincov liečených rizankizumabom s predchádzajúcim biologickým zlyhaním aj bez neho CDAI < 150 v porovnaní s placebom (s predchádzajúcim biologickým zlyhaním, rizankizumab = 42 %, placebo = 26 %, bez predchádzajúceho biologického zlyhania, rizankizumab = 49 %, placebo = 23 %).
Hospitalizácie súvisiace s Crohnovou chorobou
Miera hospitalizácií súvisiacich s Crohnovou chorobou v 12. týždni bola nižšia u osôb liečených rizankizumabom v porovnaní s placebom (ADVANCE, rizankizumab = 3 %, placebo = 12 %, p < 0,001, MOTIVATE, rizankizumab = 3 %, placebo = 11 %, p ≤ 0,01).
FORTIFY
Udržiavacia štúdia FORTIFY hodnotila 462 jedincov s klinickou odpoveďou v hodnotení SF/APS na 12 týždňov intravenóznej indukčnej liečby rizankizumabom v štúdiách ADVANCE a MOTIVATE. Jedinci boli randomizovaní na pokračovanie v udržiavacom režime subkutánne podávaného rizankizumabu 360 mg (odporúčaná dávka) alebo rizankizumabu 180 mg subkutánne každých 8 týždňov, alebo na ukončenie indukcie rizankizumabom a subkutánne podávanie placeba každých 8 týždňov až do 52 týždňov.
Koprimárne cieľové ukazovatele boli klinická remisia v 52. týždni a endoskopická odpoveď v 52. týždni. U jedincov s predchádzajúcim biologickým zlyhaním a bez neho sa merali aj koprimárne cieľové ukazovatele (pozri tabuľku 4).
Tabuľka 4. Výsledky účinnosti v štúdii FORTIFY v 52. týždni (64 týždňov od začatia liečby indukčnou dávkou).
| FORTIFY | |||
Rizankizumab intravenózna indukcia/placebo subkutánnef (N = 164) % | Rizankizumab intravenózna indukcia/rizankizumab 360 mg subkutánne (N = 141) % | Liečebný rozdiel (95 % CI) | |
| Koprimárne cieľové ukazovatele | |||
| Klinická remisia | 40 % | 52 % | 15% [5%, 25%]a,g |
| Predchádzajúce zlyhanie biologickej liečby | 34 % (N =123) | 48 % (N = 102) | 14 % [1 %, 27 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 56 % (N =41) | 62 % (N = 39) | 5 % [-16 %, 27 %] |
| Endoskopická odpoveď | 22 % | 47 % | 28% [19%, 37%]b,g |
| Predchádzajúce zlyhanie biologickej liečby | 20 % (N = 123) | 44 % (N = 102) | 23% [11%, 35%] |
| Bez predchádzajúceho zlyhania biologickej liečby | 27 % (N = 41) | 54 % (N = 39) | 27 % [6 %, 48 %] |
| Dodatočné cieľové ukazovatele | |||
| Zvýšená klinická odpoveď v hodnotení SF/APS | 49 % | 59 % | 13% [2%, 23%]e,g |
| Udržanie klinickej remisieh | (N = 91) 51 % | (N = 72) 69 % | 21% [6%, 35%]d,g |
| Endoskopická remisia | 13 % | 39 % | 28% [20%, 37%]c,g |
| Hojenie sliznice | (N = 162) 10 % | (N = 141) 31 % | 22% [14%, 30%]c,g |
a Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). b Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). c Nominálne porovnanie p < 0,001 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. d Nominálne porovnanie p ≤ 0,01 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. e Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. f Skupinu len s indukčnou liečbou tvorili jedinci, u ktorých sa dosiahla klinická odpoveď na indukčnú liečbu rizankizumabom a ktorí boli randomizovaní na podávanie placeba v udržiavacej štúdii (FORTIFY). g Upravený liečebný rozdiel. h Udržanie klinickej remisie: klinická remisia v 52. týždni u jedincov s klinickou remisiou v 0. týždni | |||
Hlboká remisia (klinická remisia a endoskopická remisia) v 52. týždni sa pozorovala vo vyššej miere u osôb liečených rizankizumabom intravenózne/rizankizumabom subkutánne v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (28 % vs. 10 %, nominálna hodnota p < 0,001).
V 52. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom subkutánne CDAI < 150 v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (52 % vs. 41 %, nominálna hodnota p < 0,01). Vyšší podiel jedincov liečených
rizankizumabom intravenózne/rizankizumabom subkutánne zaznamenal zníženie aspoň o 100 bodov v skóre východiskovej CDAI v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (62 % vs. 48 %, nominálna hodnota p < 0,001).
91 jedincom, u ktorých sa nepreukázala klinická odpoveď v hodnotení SF/APS 12 týždňov po indukcii rizankizumabom v štúdiách ADVANCE a MOTIVATE, sa podávala subkutánna 360 mg dávka rizankizumabu v 12. A 20. týždni. Z týchto jedincov 64 % (58/91) dosiahlo klinickú odpoveď v hodnotení SF/APS v 24. týždni; 33 jedincov, ktorí dosiahli klinickú odpoveď v hodnotení SF/APS, sa zaradilo do štúdie FORTIFY a pokračovalo v subkutánne používaní rizankizumabu 360 mg každých 8 týždňov až do 52 týždňov. Spomedzi týchto jedincov dosiahlo 55 % (18/33) klinickú remisiu a 45 % (15/33) endoskopickú odpoveď v 52. týždni.
Počas štúdie FORTIFY 30 jedincov stratilo odpoveď na liečbu rizankizumabom 360 mg subkutánne a dostalo záchrannú liečbu rizankizumabom (jednorazová intravenózna dávka 1200 mg, po ktorej nasledovalo 360 mg subkutánne každých 8 týždňov). Spomedzi týchto jedincov dosiahlo 57 % (17/30) klinickú odpoveď v hodnotení SF/APS v 52. týždni. Navyše spomedzi týchto jedincov dosiahlo 20 % (6/30) klinickú remisiu a 34 % (10/29) endoskopickú odpoveď v 52. týždni.
Výsledky týkajúce sa zdravia a kvality života
Kvalita života súvisiaca so zdravím sa hodnotila pomocou Dotazníka o zápalových črevných ochoreniach (Inflammatory Bowel Disease Questionnaire, IBDQ) a Krátkeho dotazníka kvality života SF-36 (36-Item Short Form Health Survey, SF-36). Zmiernenie únavy sa hodnotilo pomocou dotazníka k Funkčnému hodnoteniu liečby chronických ochorení – únava (Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-Fatigue). Produktivita práce bola hodnotená pomocou Dotazníka o zhoršení produktivity práce a aktivity (Work Productivity and Activity Impairment CD, WPAI-CD).
V 12. týždni štúdií ADVANCE a MOTIVATE dosiahli jedinci liečení rizankizumabom klinicky významné zlepšenie oproti východiskovému stavu v celkovom skóre IBDQ, vo všetkých doménových skóre IBDQ (črevné príznaky, systémová funkcia, emocionálna funkcia a sociálna funkcia), v súhrnnom skóre fyzických a psychických komponentov SF-36, a v skóre FACIT-Fatigue a WPAI-CD v porovnaní s placebom. Pre WPAI-CD sa v štúdii ADVANCE preukázalo nižšie ovplyvnenie pri práci, celkové ovplyvnenie práce a menší ovplyvnenie aktivity a v štúdii MOTIVATE bolo zaznamenane nižšie ovplyvnenie aktivity. Tieto zlepšenia sa udržali u osôb liečených rizankizumabom intravenózne/rizankizumabom subkutánne v štúdii FORTIFY do 52. týždňa.
Ulcerózna kolitída
Účinnosť a bezpečnosť rizankizumabu sa hodnotili u jedincov so stredne ťažkou až ťažkou aktívnou ulceróznou kolitídou v dvoch multicentrických, randomizovaných, dvojito zaslepených, placebom kontrolovaných klinických štúdiách. Do štúdie boli zaradení jedinci vo veku ≥ 18 rokov a ≤ 80 rokov s upraveným skóre Mayo (adapted Mayo Score, aMS) 5 až 9 (s použitím skórovacieho systému Mayo bez použitia celkového hodnotenia lekárom) a endoskopickým čiastkovým skóre (ES) 2 alebo 3 pri skríningovej endoskopii s potvrdením z centrálneho hodnotenia.
Dvanásťtýždňová intravenózna indukčná štúdia (INSPIRE) zahŕňala 12-týždňové predĺžené obdobie pre jedincov, ktorí v 12. týždni nedosiahli klinickú odpoveď [definovanú ako pokles aMS o ≥ 2 body a ≥ 30 % oproti východiskovej hodnote a pokles čiastkového skóre rektálneho krvácania (RBS) o ≥ 1 alebo absolútne RBS ≤ 1]. Po štúdii INSPIRE nasledovala 52-týždňová randomizovaná vyraďovacia štúdia so subkutánnou udržiavacou liečbou (COMMAND), do ktorej boli zaradení jedinci s klinickou odpoveďou na 12-týždňovú intravenóznu indukčnú liečbu rizankizumabom, čo predstavuje najmenej 64 týždňov liečby.
INSPIRE
V štúdii INSPIRE bolo 975 jedincov randomizovaných buď na používanie rizankizumabu 1200 mg, alebo placeba v 0. týždni, 4. týždni a 8. týždni.
V štúdii INSPIRE u 52 % (503/975) jedincov zlyhala liečba (nedostatočná odpoveď alebo intolerancia) jednou alebo viacerými biologickými terapiami, inhibítormi JAK a/alebo modulátormi receptorov S1P. Z týchto 503 jedincov zlyhala biologická liečba u 488 (97 %) jedincov a liečba inhibítormi JAK u 90 (18 %) jedincov.
Zaradení jedinci mali povolené používať stabilnú dávku perorálnych kortikosteroidov (do 20 mg/deň prednizónu alebo ekvivalent), imunomodulátorov a aminosalicylátov. Na začiatku štúdie INSPIRE 36 % jedincov užívalo kortikosteroidy, 17 % jedincov imunomodulátory a 73 % jedincov aminosalicyláty. Aktivita ochorenia u pacientov bola stredne závažná (aMS ≤ 7) u 58 % jedincov a závažná (aMS > 7) u 42 % jedincov.
V štúdii INSPIRE dosiahol v 12. týždni významne väčší podiel jedincov liečených rizankizumabom primárny cieľový ukazovateľ klinickej remisie podľa aMS [definovaný ako čiastkové skóre frekvencie stolice (stool frequency subscore, SFS) ≤ 1 a nie väčšie ako na začiatku štúdie, RBS = 0 a ES ≤ 1 bez dôkazu krehkosti] v porovnaní s placebom (tabuľka 5). Výsledky primárneho cieľového ukazovateľa a kľúčových sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 5.
Tabuľka 5. Výsledky účinnosti v 12. týždni štúdie INSPIRE
| Cieľový ukazovateľ | Placebo intravenózne (N = 325) % | Rizankizumab 1200 mg intravenózne (N = 650) % | Liečebný rozdiel (95 % CI) |
| Aktivita ochorenia a príznaky ulceróznej kolitídy | |||
| Klinická remisiaab | 6 % | 20 % | 14 %f [10 %, 18 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 4 % (N = 170) | 11 % (N = 333) | 7 % [3 %, 12 %] |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 8 % (N = 155) | 30 % (N = 317) | 21 % [15 %, 28 %] |
| Klinická odpoveďc | 36 % | 64 % | 29 %f [22 %, 35 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 31 % (N = 170) | 55 % (N = 333) | 24 % [15 %, 33 %] |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 41 % (N = 155) | 74 % (N = 317) | 33 % [24 %, 42 %] |
| Endoskopické a histologické hodnotenie | |||
| Zahojenie slizniced | 12 % | 37 % | 24 %f [19 %, 29 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 10 % (N = 170) | 26 % (N = 333) | 16 % [9 %, 22 %] |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 14 % (N = 155) | 48 % (N = 317) | 33 % [26 %, 41 %] |
| Histologicko-endoskopické zahojenie sliznicee | 8 % | 24 % | 17 %f [12 %, 21 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 7 % (N = 170) | 16 % (N = 333) | 9 % [3 %, 14 %] |
| Cieľový ukazovateľ | Placebo intravenózne (N = 325) % | Rizankizumab 1200 mg intravenózne (N = 650) % | Liečebný rozdiel (95 % CI) |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 8 % (N = 155) | 33 % (N = 317) | 25 % [18 %, 32 %] |
a Primárny cieľový ukazovateľ b Klinická remisia podľa aMS: SFS ≤ 1 a nie väčšie ako na začiatku štúdie, RBS = 0 a ES ≤ 1 bez dôkazu krehkosti c Klinická odpoveď podľa aMS: pokles o ≥ 2 body a ≥ 30 % oproti východiskovej hodnote a pokles RBS o ≥ 1 alebo absolútne RBS ≤ 1 d ES ≤ 1 bez dôkazu krehkosti e ES ≤ 1 bez dôkazu krehkosti a Geboesovo skóre ≤ 3,1 (naznačujúce infiltráciu neutrofilov v < 5 % krýpt, bez deštrukcie krýpt a bez erózií, ulcerácií alebo granulačného tkaniva) f p < 0,00001; upravený liečebný rozdiel (95 % CI) | |||
Klinická aktivita ochorenia a príznaky
Čiastočne upravené skóre Mayo (partial adapted Mayo score, paMS) sa skladá zo SFS a RBS. Klinická odpoveď podľa paMS je definovaná ako pokles o ≥ 1 bod a ≥ 30 % oproti východiskovej hodnote a pokles RBS o ≥ 1 alebo absolútne RBS ≤ 1. Výsledky klinickej odpovede podľa paMS v priebehu času v štúdii INSPIRE sú uvedené na obrázku 1. Nástup účinnosti bol rýchly, pričom väčší podiel jedincov liečených rizankizumabom dosiahol klinickú odpoveď už v 4. týždni v porovnaní s placebom (52 % verzus 31 %, p < 0,00001).
Obrázok 1. Podiel jedincov, ktorí dosiahli v indukčnej štúdii INSPIRE klinickú odpoveď podľa paMS v priebehu času
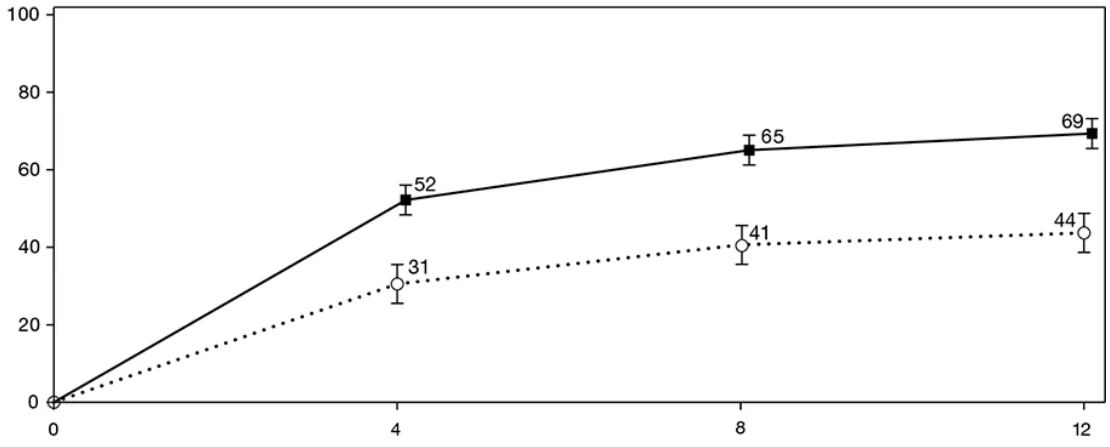
Mi
era odpovede
(
%)
a
95 % CI
Týždne
Placebo intravenózne (N = 325)
Rizankizumab 1200 mg intravenózne (N = 650)
Významne väčší podiel jedincov liečených rizankizumabom nemal v 12. týždni v porovnaní s placebom žiadne bolesti brucha (36 % verzus 26 %, p < 0,01) a žiadne nutkanie na stolicu (44 % vs. 28 %, p < 0,00001).
Iné príznaky ulceróznej kolitídy
Počet epizód inkontinencie stolice za týždeň sa v 12. týždni významne znížil u jedincov liečených rizankizumabom v porovnaní s placebom (zmena oproti východiskovej hodnote pri rizankizumabe = -3,8; pri placebe = -2,2; p = 0,00003).
Podiel jedincov, ktorí nemali nočné stolice, bol v 12. týždni významne vyšší v skupine jedincov liečených rizankizumabom v porovnaní s placebom (67 % vs. 43 %, p < 0,00001).
Podiel jedincov, ktorí nemali tenezmus, bol v 12. týždni významne vyšší v skupine jedincov liečených rizankizumabom v porovnaní s placebom (49 % vs. 30 %, p < 0,00001).
Počet dní s prerušením spánku kvôli príznakom ulceróznej kolitídy za týždeň sa v 12. týždni významne znížil u jedincov liečených rizankizumabom v porovnaní s placebom (zmena oproti východiskovej hodnote pri rizankizumabe = -2,5; pri placebe = -1,5; p < 0,00001).
Hospitalizácie súvisiace s ulceróznou kolitídou
Miera hospitalizácií súvisiacich s ulceróznou kolitídou v 12. týždni bola nižšia u jedincov liečených rizankizumabom v porovnaní s placebom (1 % vs. 6 %, p < 0,00001).
Predĺžená liečba u jedincov bez odpovede v 12. týždni
Celkovo 141 jedincom, u ktorých sa v 12. týždni indukčnej liečby rizankizumabom v štúdii INSPIRE nepreukázala klinická odpoveď, sa v 12. a 20. týždni podala subkutánna dávka rizankizumabu buď 180 mg, alebo 360 mg. Zo 71 jedincov, ktorým sa podával rizankizumab 180 mg subkutánne, dosiahlo klinickú odpoveď v 24. týždni 56 % a zo 70 jedincov, ktorým sa podával rizankizumab 360 mg subkutánne, dosiahlo klinickú odpoveď v 24. týždni 57 %.
COMMAND
V udržiavacej štúdii COMMAND sa hodnotilo 548 jedincov, ktorí dosiahli po 12 týždňoch indukčnej intravenóznej liečby rizankizumabom v štúdii INSPIRE klinickú odpoveď. Jedinci boli randomizovaní na udržiavaciu liečbu rizankizumabom 180 mg subkutánne alebo 360 mg subkutánne každých 8 týždňov alebo na vysadenie indukčnej liečby rizankizumabom a podávanie placeba subkutánne každých 8 týždňov počas maximálne 52 týždňov.
V štúdii COMMAND u 75 % (411/548) jedincov zlyhala liečba (nedostatočná odpoveď alebo intolerancia) jednou alebo viacerými biologickými terapiami, inhibítormi JAK a/alebo modulátormi receptorov S1P pred východiskovou indukčnou liečbou. Z týchto 411 jedincov zlyhala biologická liečba u 407 (99 %) jedincov a liečba inhibítormi JAK u 78 (19 %) jedincov.
V štúdii COMMAND významne väčší podiel z uvedených 548 jedincov liečených rizankizumabom 180 mg subkutánne alebo rizankizumabom 360 mg subkutánne dosiahol v 52. týždni primárny cieľový ukazovateľ klinickej remisie podľa aMS v porovnaní s placebom (pozri tabuľku 6). Výsledky primárneho cieľového ukazovateľa a kľúčových sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 6.
Tabuľka 6. Výsledky účinnosti v 52. týždni štúdie COMMAND (64 týždňov od začatia podávania indukčnej dávky)
| Cieľový ukazovateľ | Rizankizumab intravenózna indukcia/ placebo subkutánne+ (N = 183) % | Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne (N = 179) % | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne (N = 186) % | Liečebný rozdiel (95 % CI)++ | |
Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne | ||||
| Aktivita ochorenia a príznaky ulceróznej kolitídy | |||||
| Klinická remisiaab | 25 % | 40 % | 38 % | 16 %h [6%, 27 %] | 14 %h [4 %, 24 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 23 % (N = 138) | 37 % (N = 134) | 29 % (N = 139) | 13 % [1 %, 26 %] | 6 % [-6 %, 18 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 31 % (N = 45) | 51 % (N = 45) | 62 % (N = 47) | 20 % [-3 %, 43 %] | 31 % [8 %, 53 %] |
| Udržanie klinickej remisiec | 40 % (N = 53) | 70 % (N = 44) | 50 % (N = 40) | 29 %h [7 %, 51 %] | 13 %k [-11 %, 36 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 37 % (N = 35) | 65 % (N = 26) | 44 % (N = 25) | 28 % [0 %, 56 %] | 7 % [-22 %, 36 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 44 % (N = 18) | 77 % (N = 18) | 60 % (N = 15) | 33 % [-2 %, 67 %] | 16 % [-23 %, 54 %] |
Klinická remisia bez použitia kortikosteroidovd | 25 % | 40 % | 37 % | 16 %h [6 %, 26 %] | 14 %h [3 %, 24 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 23 % (N = 138) | 36 % (N = 134) | 29 % (N = 139) | 13 % [0 %, 25 %] | 6 % [-6 %, 18 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 31 % (N = 45) | 51 % (N = 45) | 60 % (N = 47) | 20 % [-3 %, 43 %] | 28 % [6 %, 51 %] |
| Klinická odpoveďe | 52 % | 68 % | 62 % | 17 %i [6 %, 28 %] | 11 %j [0 %, 23 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 46 % (N = 138) | 63 % (N = 134) | 57 % (N = 139) | 18 % [4 %, 31 %] | 11 % [-2 %, 25 %] |
| Bez predchádzajúceho zlyhania biologickej | 71 % (N = 45) | 82 % (N = 45) | 79 % (N = 47) | 11 % [-9 %, 31 %] | 8 % [-13 %, 28 %] |
| Cieľový ukazovateľ | Rizankizumab intravenózna indukcia/ placebo subkutánne+ (N = 183) % | Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne (N = 179) % | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne (N = 186) % | Liečebný rozdiel (95 % CI)++ | |
Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne | ||||
| liečby a/alebo inhibítora JAK | |||||
| Endoskopické a histologické hodnotenie | |||||
| Zahojenie sliznicef | 32 % | 51 % | 48 % | 20 % h [9 %, 31 %] | 17 % h [7 %, 28 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 30 % (N = 138) | 48 % (N = 134) | 39 % (N = 139) | 17 % [4 %, 30 %] | 8 % [-4 %, 21 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 36 % (N = 45) | 60 % (N =45) | 76 % (N = 47) | 24 % [1 %, 47 %] | 41 % [19 %, 62 %] |
Histologicko- endoskopické zahojenie slizniceg | 23 % | 43 % | 42 % | 20 %h [10 %, 31 %] | 20 % h [10 %, 30 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 22 % (N = 138) | 39 % (N = 134) | 33 % (N = 139) | 17 % [5 %, 29 %] | 11 % [-1 %, 23 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 29 % (N = 45) | 55 % (N = 45) | 69 % (N = 47) | 26 % [3 %, 49 %] | 40 % [19 %, 62 %] |
+ Skupina len s indukčnou liečbou pozostávala z jedincov, ktorí dosiahli klinickú odpoveď na indukčnú liečbu rizankizumabom a boli randomizovaní na podávanie placeba v udržiavacej štúdii (COMMAND). ++ Upravený rozdiel pre celkový liečebný rozdiel. a Primárny cieľový ukazovateľ b Klinická remisia podľa aMS: SFS ≤ 1 a nie väčšie ako na začiatku štúdie, RBS = 0 a ES ≤ 1 bez dôkazu krehkosti c Klinická remisia podľa aMS v 52. týždni u jedincov, ktorí dosiahli na konci indukčnej liečby klinickú remisiu d Klinická remisia podľa aMS v 52. týždni a nepoužívanie kortikosteroidov ≥ 90 dní e Klinická odpoveď podľa aMS: pokles o ≥ 2 body a ≥ 30 % oproti východiskovej hodnote a pokles RBS o ≥ 1 alebo absolútne RBS ≤ 1 f ES ≤ 1 bez dôkazu krehkosti g ES ≤ 1 bez dôkazu krehkosti a Geboesovo skóre ≤ 3,1 (naznačujúce infiltráciu neutrofilov v < 5 % krýpt, bez deštrukcie krýpt a bez erózií, ulcerácií alebo granulačného tkaniva) h Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p ≤ 0,01). i Nominálne porovnanie p ≤ 0,01 rizankizumab vs. placebo j Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo k p = 0,2234 | |||||
Klinická aktivita ochorenia a príznaky
Významne väčší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom nemal v 52. týždni bolesti brucha (47 % vs. 30 %, p < 0,001) a nutkanie na stolicu (54 % vs. 31 %, p < 0,00001). Väčší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom nemal v 52. týždni žiadne nutkanie na stolicu (49 % vs. 31 %, p < 0,001) a číselne vyšší podiel jedincov nemal v 52. týždni žiadnu bolesť brucha v porovnaní s rizankizumabom intravenózne/placebom (38 % vs. 30 %, p = 0,0895).
Iné príznaky ulceróznej kolitídy
Podiel jedincov, ktorí nemali nočné stolice, bol v 52. týždni vyšší v skupine jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (42 % a 43 % vs. 30 %, p < 0,01 a p < 0,001).
Podiel jedincov, ktorí nemali tenezmus, bol v 52. týždni vyšší v skupine jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (37 % a 37 % vs. 23 %, p < 0,01).
Hospitalizácie súvisiace s ulceróznou kolitídou
Výskyt hospitalizácií súvisiacich s ulceróznou kolitídou do 52. týždňa bol číselne nižší u jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (0,6 na 100 pacientorokov a 1,2 na 100 pacientorokov vs. 3,1 na 100 pacientorokov; p = 0,0949 a p = 0,2531).
Endoskopické a histologické hodnotenie
Endoskopická remisia (normalizácia vzhľadu sliznice pri endoskopii) bola definovaná ako ES 0. V 12. týždni štúdie INSPIRE dosiahol endoskopickú remisiu významne väčší podiel jedincov liečených rizankizumabom v porovnaní s placebom (11 % vs. 3 %, p < 0,00001). V 52. týždni štúdie COMMAND dosiahol endoskopickú remisiu významne väčší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (23 % a 24 % vs. 15 %, p < 0,05).
Zahojenie hlbokých vrstiev sliznice bolo definované ako ES 0 a Geboesovo skóre < 2,0 (čo znamená, že v kryptách alebo slizničnom väzive lamina propria sa nenachádzajú neutrofily a nezvyšuje sa počet eozinofilov, nedochádza k deštrukcii krýpt a nevznikajú erózie, ulcerácie ani granulačné tkanivo). V 12. týždni štúdie INSPIRE dosiahol zahojenie hlbokých vrstiev sliznice významne väčší podiel jedincov liečených rizankizumabom v porovnaní s placebom (6 % vs. 1 %, p < 0,00001). V 52. týždni štúdie COMMAND dosiahol zahojenie hlbokých vrstiev sliznice numericky vyšší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (13 % a 16 % vs. 10 %, p = 0,2062 resp. p = 0,0618).
V štúdii COMMAND sa udržanie zahojenia sliznice v 52. týždni (ES ≤ 1 bez krehkosti) pozorovalo u väčšieho podielu jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom medzi jedincami, ktorí dosiahli zahojenie sliznice na konci indukcie (74 % a 54 % vs. 47 %, p < 0,01 a p = 0,5629).
Záchranná liečba
Počas štúdie COMMAND sa jedincom, u ktorých došlo k strate odpovede na liečbu subkutánne rizankizumabom, podávala záchranná liečba rizankizumabom (jednorazová intravenózna indukčná dávka, po ktorej nasledovalo 360 mg subkutánne každých 8 týždňov). Spomedzi týchto jedincov v skupine liečenej rizankizumabom 180 mg subkutánne dosiahlo v 52. týždni klinickú odpoveď 85 % (17/20) jedincov a v skupine liečenej rizankizumabom 360 mg subkutánne 74 % (26/35) jedincov. Okrem toho 24 % (6/25) jedincov v skupine liečenej rizankizumabom 180 mg subkutánne a 35 % (13/37) jedincov v skupine liečenej rizankizumabom 360 mg subkutánne dosiahlo klinickú remisiu podľa aMS a 38 % (10/26) jedincov v skupine liečenej rizankizumabom 180 mg subkutánne a 45 % (17/38) jedincov v skupine liečenej rizankizumabom 360 mg subkutánne dosiahlo v 52. týždni endoskopické zlepšenie.
Jedinci s odpoveďou v 24. týždni
Celkovo 100 jedincov nedosiahlo po 12 týždňoch indukčnej liečby klinickú odpoveď, v 12. a 20. týždni im bola podaná subkutánna dávka buď 180 mg (N = 56), alebo 360 mg (N = 44) rizankizumabu, v 24. týždni sa u nich preukázala klinická odpoveď a pokračovali v používaní rizankizumabu 180 mg alebo 360 mg subkutánne každých 8 týždňov až do 52 týždňov v štúdii COMMAND. Spomedzi týchto jedincov 46 % jedincov liečených rizankizumabom 180 mg subkutánne a 45 % jedincov liečených rizankizumabom 360 mg subkutánne dosiahlo v 52. týždni klinickú odpoveď podľa aMS a 18 % jedincov liečených rizankizumabom 180 mg subkutánne a 23 % jedincov liečených rizankizumabom 360 mg subkutánne dosiahlo v 52. týždni klinickú remisiu podľa aMS.
Výsledky týkajúce sa zdravia a kvality života
Jedinci liečení rizankizumabom dosiahli v porovnaní s placebom klinicky významné zlepšenie oproti východiskovému stavu v dotazníku o zápalových črevných ochoreniach (IBDQ) (črevné príznaky, systémová funkcia, emocionálna funkcia a sociálna funkcia). Zmeny oproti východiskovému stavu v celkovom skóre IBDQ v 12. týždni s rizankizumabom v porovnaní s placebom boli 42,6 vs. 24,3. Zmeny oproti východiskovému stavu v celkovom skóre IBDQ v 52. týždni boli 52,6 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne; 50,3 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne a 35,0 u jedincov liečených rizankizumabom intravenózne/placebom.
U jedincov liečených rizankizumabom došlo v porovnaní s placebom k významne väčšiemu zlepšeniu únavy oproti východiskovému stavu, a to na základe merania podľa skóre FACIT-F v 12. týždni. Zmeny oproti východiskovému stavu v skóre FACIT-F v 12. týždni pri rizankizumabe v porovnaní s placebom boli 7,9 vs. 3,3. Zmeny oproti východiskovému stavu v skóre FACIT-F v 52. týždni boli 10,9 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne; 10,3 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne a 7,0 u jedincov liečených rizankizumabom intravenózne/placebom.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií pre liek Skyrizi v jednej alebo vo viacerých podskupinách pediatrickej populácie v liečbe Crohnovej choroby a ulceróznej kolitídy (pre informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika rizankizumabu bola podobná medzi ložiskovou psoriázou a psoriatickou artritídou a medzi Crohnovou chorobou a ulceróznou kolitídou.
Absorpcia
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšením expozície úmerným dávke v rozmedzí dávok 18 až 360 mg a 0,25 až 1 mg/kg podávaných subkutánne a 200 až 1800 mg a 0,01 až 5 mg/kg podávaných intravenózne.
Po subkutánnom podaní rizankizumabu boli maximálne plazmatické koncentrácie dosiahnuté v rozmedzí 3 až 14 dní od podania s odhadovanou absolútnou biologickou dostupnosťou 74 – 89 %. Pri podaní dávky 150 mg v 0. týždni, 4. týždni a následne každých 12 týždňov sú predpokladané maximálne resp. Minimálne plazmatické koncentrácie v rovnovážnom stave 12 resp. 2 µg/ml.
U jedincov s Crohnovou chorobou liečených indukčnou dávkou 600 mg intravenózne v 0., 4. A 8. týždni, po ktorej nasleduje udržiavacia dávka 360 mg subkutánne v 12. týždni a potom každých 8 týždňov, maximálny medián vrcholovej a minimálnej (trough) koncentrácie pred podaním ďalšej dávky sa odhaduje na 156 a 38, 8 µg/ml počas indukčného obdobia (8. – 12. týždeň) a medián rovnovážnych vrcholových a minimálnych (trough) koncentrácií pred podaním ďalšej dávky sa odhaduje na 28,0 a 8,13 µg/ml počas udržiavacieho obdobia (40. – 48. týždeň).
U jedincov s ulceróznou kolitídou liečených indukčnou dávkou 1200 mg intravenózne v 0., 4. a 8. týždni, po ktorej nasledovala udržiavacia dávka 180 mg alebo 360 mg subkutánne v 12. týždni a potom každých 8 týždňov, sa maximálny medián vrcholovej a minimálnej (trough) koncentrácie pred podaním ďalšej dávky odhaduje na 350 a 87,7 µg/ml počas indukčného obdobia (8. – 12. týždeň) a medián rovnovážnych vrcholových a minimálnych (trough) koncentrácií pred podaním ďalšej dávky sa odhaduje na 19,6 a 4,64 µg/ml pre dávku 180 mg subkutánne a 39,2 a 9,29 µg/ml pre dávku 360 mg subkutánne počas udržiavacieho obdobia (40. – 48. týždeň).
Distribúcia
Priemerný (± smerodajná odchýlka) distribučný objem v rovnovážnom stave (Vss) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 11,4 (± 2,7) l, čo naznačuje, že distribúcia rizankizumabu je primárne obmedzená na vaskulárne a intersticiálne priestory. Typický 70 kg jedinec s Crohnovou chorobou mal Vss 7,68 l.
Biotransformácia
Terapeutické monoklonálne protilátky IgG sú typicky degradované na malé peptidy a aminokyseliny katabolickými procesmi rovnakým spôsobom ako endogénne IgG. Nepredpokladá sa, že sa rizankizumab metabolizuje enzýmami P450.
Eliminácia
Priemerný (± smerodajná odchýlka) systémový klírens (CL) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 0,3 (± 0,1) l/deň. Priemerný terminálny polčas eliminácie rizankizumabu sa v štúdiách fázy 3 u jedincov so psoriázou pohyboval od 28 do 29 dní. Typický 70 kg jedinec s Crohnovou chorobou mal systémový klírens 0,30 l/deň a terminálny polčas eliminácie 21 dní.
Nepredpokladá sa, že rizankizumab ako monoklonálna protilátka IgG1 by sa filtroval glomerulárnou filtráciou v obličkách alebo bol vylučovaný ako intaktná molekula v moči.
Linearita/nelinearita
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšeniami systémovej expozície približne úmernými dávke (Cmax a AUC) v hodnotených rozmedziach dávky 18 až 360 mg alebo 0,25 až 1 mg/kg pri subkutánnom podaní a 200 až 1800 mg a 0,01 až 5 mg/kg pri intravenóznom podaní u zdravých jedincov alebo jedincov so psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou.
Interakcie
U jedincov s ložiskovou psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou sa vykonali štúdie interakcií na zhodnotenie účinku opakovaného podávania rizankizumabu na farmakokinetiku substrátov citlivých na cytochróm P450 (CYP). Expozícia kofeínu (substrát CYP1A2), warfarínu (substrát CYP2C9), omeprazolu (substrát CYP2C19), metoprololu (substrát CYP2D6) a midazolamu (substrát CYP3A) po liečbe rizankizumabom bola porovnateľná s ich expozíciami pred liečbou rizankizumabom, čo svedčí o tom, že nedochádza k žiadnym významným interakciám prostredníctvom týchto enzýmov.
Populačné farmakokinetické analýzy ukazujú, že expozícia rizankizumabu nebola ovplyvnená súbežne podávanými liekmi, ktorú používali niektorí jedinci s ložiskovou psoriázou počas klinických štúdií. Podobne nebol nepozorovaný vplyv súbežne podávaných liekov na základe populačných farmakokinetických analýz pri Crohnovej chorobe alebo ulceróznej kolitíde.
Osobitné skupiny pacientov
Pediatrická populácia
Farmakokinetické vlastnosti rizankizumabu u pediatrických jedincov mladších ako 16 rokov neboli stanovené. Z 1574 jedincov s Crohnovou chorobou vystavených rizankizumabu bolo 12 vo veku 16 – 17 rokov. Expozície rizankizumabu u 16- až 17-ročných osôb s Crohnovou chorobou boli podobné ako u dospelých. Na základe populačných farmakokinetických analýz sa zistilo, že vek nemá významný vplyv na expozíciu rizankizumabu.
Starší pacienti
Z 2234 jedincov s ložiskovou psoriázou vystavených rizankizumabu bolo 243 vo veku 65 rokov alebo starších a 24 bolo veku 75 rokov alebo starších. Z 1574 jedincov s Crohnovou chorobou vystavených rizankizumabu bolo 72 vo veku 65 rokov alebo starších a 5 vo veku 75 rokov alebo starších. Z 1512 jedincov s ulceróznou kolitídou vystavených rizankizumabu bolo 103 vo veku 65 rokov alebo starších a 8 vo veku 75 rokov alebo starších. Medzi staršími a mladšími jedincami, ktorí dostávali rizankizumab, neboli pozorované žiadne celkové rozdiely v expozícii rizankizumabu.
Pacienti s poruchou funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na stanovenie vplyvu poruchy funkcie obličiek alebo pečene na farmakokinetické vlastnosti rizankizumabu. Podľa populačných farmakokinetických analýz nemali sérové hladiny kreatinínu, klírens kreatinínu ani markery pečeňových funkcií (ALT/AST/bilirubín) významný vplyv na klírens rizankizumabu u jedincov s psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou.
Rizankizumab ako monoklonálna protilátka IgG1 je eliminovaný hlavne intracelulárnym katabolizmom a nepredpokladá sa, že sa metabolizuje enzýmami hepatálneho cytochrómu P450 alebo vylučuje obličkami.
Telesná hmotnosť
Klírens a distribučný objem rizankizumabu sa zvyšujú s rastom telesnej hmotnosti, čo môže mať za následok zníženú účinnosť u jedincov s vysokou telesnou hmotnosťou (> 130 kg). Toto pozorovanie je
však založené na obmedzenom počte jedincov s ložiskovou psoriázou. Telesná hmotnosť nemala klinicky významný vplyv na expozíciu rizankizumabu alebo účinnosť pri psoriatickej artritíde, Crohnovej chorobe alebo ulceróznej kolitíde. V súčasnosti sa neodporúča úprava dávky na základe telesnej hmotnosti.
Pohlavie alebo rasa
Klírens rizankizumabu nebol významne ovplyvnený pohlavím alebo rasou u dospelých jedincov s ložiskovou psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou. V klinickej farmakokinetickej štúdii so zdravými dobrovoľníkmi neboli pozorované žiadne klinicky významné rozdiely v expozícii rizankizumabu u čínskych alebo japonských jedincov v porovnaní s belošskými jedincami.
5.3 Predklinické údaje o bezpečnosti
Neklinické údaje neodhalili žiadne osobitné riziko pre ľudí na základe štúdií toxicity po opakovanom podaní, vrátane farmakologických hodnotení bezpečnosti, a rozšírenej štúdie pre- a postnatálnej vývojovej toxicity na opiciach rodu Cynomolgus v dávkach do 50 mg/kg/týždeň, ktoré predstavujú 10-násobok klinických expozícií počas indukcie pri dávke 600 mg intravenózne každé 4 týždne a 39-násobok klinických expozícií pri udržiavacej dávke 360 mg subkutánne každých 8 týždňov pri Crohnovej chorobe. V prípade ulceróznej kolitídy predstavovali expozície 5-násobok klinických expozícií počas indukcie pri dávke 1200 mg intravenózne každé 4 týždne, 65-násobok klinických expozícií pri udržiavacej dávke 180 mg subkutánne každých 8 týždňov alebo 32-násobok klinických expozícií pri udržiavacej dávke 360 mg subkutánne každých 8 týždňov.
S rizankizumabom neboli vykonané štúdie mutagenity a karcinogenity. V 26-týždňovej štúdii chronickej toxicity u opíc rodu Cynomolgus v dávkach až do 50 mg/kg/týždeň (približne 7-násobok klinickej expozície počas indukcie pri dávkovaní 600 mg intravenózne každé 4 týždne a 28-násobok klinickej expozície počas udržiavacej fázy pri podávaní 360 mg subkutánne každých 8 týždňov pri Crohnovej chorobe a 3-násobok klinických expozícií počas indukcie pri dávke 1200 mg intravenózne každé 4 týždne, 45-násobok klinických expozícií pri udržiavacej dávke 180 mg subkutánne každých 8 týždňov alebo 23-násobok klinických expozícií pri udržiavacej dávke 360 mg subkutánne každých 8 týždňov pri ulceróznej kolitíde) neboli pozorované žiadne preneoplastické alebo neoplastické lézie a nebola zaznamenaná žiadna nežiaduca imunotoxicita alebo kardiovaskulárne účinky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Trihydrát octanu sodného
Kyselina octová
Dihydrát trehalózy
Polysorbát 20
Voda na injekcie
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
6.3 Čas použiteľnosti
2 roky
Zriedený roztok na intravenóznu infúziu
Chemická a fyzikálna stabilita pri používaní bola preukázaná počas 20 hodín pri teplote 2 °C až 8 °C (chránené pred svetlom) alebo do 8 hodín pri izbovej teplote (chránené pred slnečným svetlom). Čas skladovania pri izbovej teplote začína po príprave zriedeného roztoku. Infúzia sa má ukončiť do 8 hodín po zriedení v infúznom vaku. Počas skladovania pri izbovej teplote a počas podávania je akceptovateľné vystavenie svetlu v miestnosti.
Z mikrobiologického hľadiska sa má pripravená infúzia použiť ihneď. Ak sa nepoužije ihneď, za dĺžku a podmienky uchovávania zriedeného lieku pred použitím je zodpovedný používateľ a doba uchovávania nemá byť dlhšia ako 20 hodín pri teplote 2 °C až 8 °C.
Neuchovávajte v mrazničke.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v mrazničke.
Injekčnú liekovku uchovávajte vo vonkajšom obale na ochranu pred svetlom. Podmienky na uchovávanie po nariedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
10,0 ml koncentrátu na infúzny roztok v sklenenej injekčnej liekovke uzavretej potiahnutou brómbutylovou gumovou zátkou.
Skyrizi je k dispozícii v baleniach, ktoré obsahujú 1 injekčnú liekovku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pred podaním sa má roztok vizuálne skontrolovať; nemal by obsahovať žiadne čiastočky ani by nemal mať neobvyklú farbu. Roztok má byť bezfarebný až svetložltý a číry až mierne opaleskujúci. Tekutina môže obsahovať drobné biele alebo číre čiastočky. Liek alebo zriedený liek sa nemajú používať, ak majú zmenenú farbu alebo ak je roztok zakalený alebo ak obsahuje cudzorodé čiastočky.
Pokyny na riedenie
Tento liek má na podávanie pripravovať kvalifikovaný zdravotnícky pracovník dodržiavajúci aseptický postup. Pred podaním sa musí zriediť.
Roztok na infúziu sa pripravuje zriedením koncentrátu do intravenózneho infúzneho vaku alebo sklenenej fľaše obsahujúcej 5% vodný roztok dextrózy (D5W) alebo 9 mg/ml (0,9 %) roztoku chloridu sodného na infúziu na konečnú koncentráciu približne 1,2 mg/ml až 6 mg/ml. Pokyny na riedenie podľa indikácie pacienta nájdete v tabuľke nižšie.
| Indikácia | Indukčná intravenózna dávka | Počet injekčných liekoviek lieku Skyrizi 600 mg/10 ml | Celkový objem injekcie 5 % dextrózy alebo 9 mg/ml (0,9 %) roztoku chloridu sodného na infúziu |
| Crohnova choroba | 600 mg | 1 | 100 ml alebo 250 ml alebo 500 ml |
| Ulcerózna kolitída | 1200 mg | 2 | 250 ml alebo 500 ml |
Pred začiatkom intravenóznej infúzie má mať obsah intravenózneho infúzneho vaku alebo sklenenej fľaše izbovú teplotu.
Zriedený roztok podávajte pri dávke 600 mg počas najmenej jednej hodiny a pri dávke 1200 mg počas najmenej dvoch hodín.
Roztok v injekčnej liekovke ani nariedené roztoky sa nemajú pretrepávať.
Každá injekčná liekovka je určená na jednorazové použitie.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLO/ČÍSLA
EU/1/19/1361/004
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 26. apríl 2019
Dátum posledného predĺženia registrácie: 5. január 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Skyrizi 360 mg injekčný roztok v náplniSkyrizi 180 mg injekčný roztok v náplniSkyrizi 180 mg injekčný roztok v naplnenej injekčnej striekačke
1. NÁZOV LIEKU
Skyrizi 360 mg injekčný roztok v náplni
Skyrizi 180 mg injekčný roztok v náplni
Skyrizi 180 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Skyrizi 360 mg injekčný roztok v náplni
Jedna náplň obsahuje 360 mg rizankizumabu v 2,4 ml roztoku.
Skyrizi 180 mg injekčný roztok v náplni
Jedna náplň obsahuje 180 mg rizankizumabu v 1,2 ml roztoku.
Skyrizi 180 mg injekčný roztok v naplnenej injekčnej striekačke
Jedna naplnená injekčná striekačka obsahuje 180 mg rizankizumabu v 1,2 ml roztoku.
Rizankizumab je humanizovaná monoklonálna imunoglobulínová protilátka G1 (IgG1) produkovaná v ovariálnych bunkách čínskeho škrečka pomocou technológie rekombinantnej DNA.
Pomocné látky so známym účinkom
Tento liek obsahuje 0,24 mg polysorbátu 20 v jednej 180 mg dávke a 0,48 mg polysorbátu 20 v jednej 360 mg dávke.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Roztok je bezfarebný až žltý a číry až mierne opaleskujúci.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Crohnova choroba
Liek Skyrizi je indikovaný na liečbu dospelých pacientov so stredne ťažkou až ťažkou aktívnou Crohnovou chorobou, ktorí mali nedostatočnú odpoveď na konvenčnú liečbu alebo biologickú liečbu, alebo na ňu prestali reagovať, prípadne ju netolerovali.
Ulcerózna kolitída
Liek Skyrizi je indikovaný na liečbu dospelých pacientov so stredne ťažkou až ťažkou aktívnou ulceróznou kolitídou, ktorí mali nedostatočnú odpoveď na konvenčnú liečbu alebo biologickú liečbu, alebo na ňu prestali reagovať, prípadne ju netolerovali.
4.2 Dávkovanie a spôsob podávania
Tento liek je určený na použitie pod vedením a dohľadom lekára, ktorý má skúsenosti s diagnostikou a liečbou stavov, na ktoré je liek Skyrizi indikovaný.
Dávkovanie
Crohnova choroba
Odporúčaná dávka je 600 mg podávaná intravenóznou infúziou v 0. týždni, 4. týždni a 8. týždni, následne 360 mg subkutánnou injekciou v 12. týždni a potom každých 8 týždňov. V prípade pacientov, u ktorých sa nepreukázal žiadny terapeutický prínos po 24 týždňoch liečby, sa má zvážiť ukončenie liečby.
Dávkovanie úvodného intravenózneho dávkovacieho režimu, pozri časť 4.2 súhrnu charakteristických vlastností lieku Skyrizi 600 mg koncentrát na infúzny roztok.
Ulcerózna kolitída
Odporúčaná úvodná dávka je 1200 mg podávaná intravenóznou infúziou v 0. týždni, 4. týždni a 8. týždni. Od 12. týždňa a potom každých 8 týždňov je odporúčaná udržiavacia dávka založená na individuálnom stave pacienta:
- dávka 180 mg podávaná subkutánnou injekciou sa odporúča pacientom s primeraným zlepšením aktivity ochorenia po indukcii;
- dávka 360 mg podávaná subkutánnou injekciou sa odporúča pacientom s nedostatočným zlepšením aktivity ochorenia po indukcii.
V prípade pacientov, u ktorých sa nepreukázal žiadny terapeutický prínos po 24 týždňoch liečby, sa má zvážiť ukončenie liečby.
Dávkovanie úvodného intravenózneho dávkovacieho režimu, pozri časť 4.2 súhrnu charakteristických vlastností lieku Skyrizi 600 mg koncentrát na infúzny roztok.
Vynechanie dávky
Ak dôjde k vynechaniu dávky, dávka má byť podaná čo najskôr. Následne má byť dávkovanie obnovené podľa pôvodného plánu.
Osobitné skupiny pacientov
Starší pacienti
Nie je potrebná úprava dávky (pozri časť 5.2).
K dispozícii sú obmedzené údaje u pacientov vo veku ≥ 65 rokov.
Porucha funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na hodnotenie vplyvu poruchy funkcie pečene alebo obličiek na farmakokinetické vlastnosti lieku Skyrizi. Všeobecne sa nepredpokladá, že tieto stavy budú mať významný vplyv na farmakokinetické vlastnosti monoklonálnych protilátok a nepovažuje sa za potrebné upravovať dávkovanie (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Skyrizi pri liečbe Crohnovej choroby a ulceróznej kolitídy u detí vo veku 0 – 17 rokov neboli doteraz stanovené. V súčasnosti dostupné údaje sú opísané v častiach 5.1 a 5.2, ale nie je možné urobiť žiadne odporúčanie pre dávkovanie.
Pacienti s nadváhou
Nie je potrebná úprava dávky (pozri časť 5.2).
Spôsob podávania
Skyrizi sa podáva subkutánnou injekciou.
Injekcia sa má podávať do stehna alebo brucha. Skyrizi sa nemá podávať injekciou do oblastí, kde je koža citlivá, s podliatinami, erytematózna, zatvrdnutá alebo porušená.
Pacienti si môžu aplikovať liek Skyrizi sami po vyškolení v technike podávania subkutánnej injekcie. Pacienti majú byť informovaní, aby si pred podaním prečítali časť 7, „Návod na použitie“, ktorý je uvedený v písomnej informácii pre používateľa.
Skyrizi 180 mg injekčný roztok v naplnenej injekčnej striekačke
Na podanie udržiavacej dávky 180 mg je potrebné podať jednu naplnenú injekčnú striekačku.
Na podanie udržiavacej dávky 360 mg je potrebné podať dve naplnené injekčné striekačky. Tieto dve injekcie sa majú podať do rôznych anatomických miest.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Klinicky významné aktívne infekcie (napr. aktívna tuberkulóza, pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Infekcie
Rizankizumab môže zvýšiť riziko infekcie.
U pacientov s chronickou infekciou, recidivujúcou infekciou v anamnéze alebo známymi rizikovými faktormi pre infekciu sa má rizankizumab používať s opatrnosťou. Liečba rizankizumabom sa nemá začať u pacientov s akoukoľvek klinicky významnou aktívnou infekciou, pokým infekcia neodznie alebo nie je adekvátne liečená.
Pacienti liečení rizankizumabom majú byť poučení, aby vyhľadali lekársku pomoc, ak sa u nich objavia prejavy alebo príznaky klinicky významnej chronickej alebo akútnej infekcie. Ak sa u pacienta objaví takáto infekcia alebo ak nereaguje na štandardnú liečbu infekcie, pacient má byť starostlivo sledovaný a rizankizumab sa nemá podávať, pokým neodznie infekcia.
Tuberkulóza
Pacienti majú byť pred začatím liečby rizankizumabom vyšetrení na tuberkulózu (TBC). Pacienti, ktorí dostávajú rizankizumab, majú byť monitorovaní na prejavy a symptómy aktívnej TBC. Pred začatím liečby rizankizumabom má byť zvážená liečba TBC u pacientov s latentnou alebo aktívnou TBC v minulosti, u ktorých nie je možné potvrdiť adekvátnu liečbu.
Imunizácia
Pred začatím liečby rizankizumabom sa má zvážiť absolvovanie všetkých príslušných imunizácií podľa aktuálnych odporúčaní pre imunizáciu. Ak bola pacientovi podaná živá vakcína (vírusová alebo bakteriálna), odporúča sa so začatím liečby rizankizumabom počkať najmenej 4 týždne. Pacientom liečeným rizankizumabom sa počas liečby a najmenej 21 týždňov po ukončení liečby nesmú podávať živé vakcíny (pozri časť 5.2).
Precitlivenosť
Pri používaní rizankizumabu boli hlásené závažné reakcie z precitlivenosti vrátane anafylaxie (pozri časť 4.8). Ak sa vyskytne závažná reakcia z precitlivenosti, podávanie rizankizumabu sa má okamžite ukončiť a má sa začať príslušná liečba.
Pomocné látky so známym účinkom
Polysorbát
Tento liek obsahuje 0,24 mg polysorbátu 20 v jednej 180 mg dávke a 0,48 mg polysorbátu 20 v jednej 360 mg dávke. Polysorbáty môžu vyvolať alergické reakcie.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v 180 mg dávke a 360 mg dávke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Nepredpokladá sa, že rizankizumab podlieha metabolizácii pečeňovými enzýmami alebo vylučovaniu obličkami. Nepredpokladajú sa interakcie medzi rizankizumabom a inhibítormi, induktormi alebo substrátmi enzýmov metabolizujúcich lieky, a nie je potrebná úprava dávky (pozri časť 5.2).
Súbežná imunosupresívna liečba
Bezpečnosť a účinnosť rizankizumabu v kombinácii s imunosupresívami, vrátane biologických liekov, neboli hodnotené.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú používať účinnú metódu antikoncepcie počas liečby a po dobu najmenej 21 týždňov po liečbe.
Gravidita
Údaje o použití rizankizumabu u tehotných žien sú obmedzené alebo nie sú k dispozícii (menej ako 300 výsledkov tehotenstva). Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na reprodukčnú toxicitu. Ako preventívne opatrenie je vhodnejšie vyhnúť sa používaniu rizankizumabu v gravidite.
Dojčenie
Nie je známe, či sa rizankizumab vylučuje do ľudského materského mlieka. Je známe, že humánne IgG sa počas prvých niekoľkých dní po pôrode vylučujú do materského mlieka, čo sa čoskoro po tomto období znižuje na nízke koncentrácie; preto počas tohto krátkeho obdobia nemožno riziko pre
dojčené dieťa vylúčiť. Je potrebné vziať do úvahy prínos dojčenia pre dieťa a prínos liečby rizankizumabom pre matku pri zvážení rozhodnutia o ukončení/nezačatí liečby rizankizumabom.
Fertilita
Účinok rizankizumabu na ľudskú fertilitu nebol hodnotený. Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rizankizumab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie boli infekcie horných dýchacích ciest (13,0 % pri psoriáze, 15,6 % pri Crohnovej chorobe a 26,2 % pri ulceróznej kolitíde).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie rizankizumabu z klinických štúdií (tabuľka 1) sú uvedené podľa triedy orgánových systémov (MedDRA) a vychádzajú z nasledujúcej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 1: Zoznam nežiaducich reakcií
| Trieda orgánových systémov | Frekvencia | Nežiaduce reakcie |
| Infekcie a nákazy | Veľmi časté | Infekcie horných dýchacích ciesta |
| Časté | Infekcie tineab | |
| Menej časté | Folikulitída | |
| Poruchy imunitného systému | Zriedkavé | Anafylaktické reakcie |
| Poruchy nervového systému | Časté | Bolesť hlavyc |
Poruchy kože a podkožného tkaniva | Časté | Pruritus Vyrážka Ekzém |
| Menej časté | Urtikária | |
| Celkové poruchy a reakcie v mieste podania | Časté | Únavad Reakcie v mieste vpichue |
a Patrí sem: infekcia dýchacích ciest (vírusová, bakteriálna alebo nešpecifikovaná), sinusitída (vrátane akútnej), rinitída, nazofaryngitída, faryngitída (vrátane vírusovej), tonzilitída, laryngitída, tracheitída b Patrí sem: tinea pedis, tinea cruris, tinea corporis, tinea versicolor, tinea manuum, onychomykóza, mykotická infekcia kože c Patrí sem: bolesť hlavy, tenzná bolesť hlavy, bolesť hlavy pri sínusitíde d Patrí sem: únava, asténia, malátnosť e Patrí sem: modrina v mieste vpichu, erytém, hematóm, hemorágia, podráždenie, bolesť, pruritus, reakcia, opuch, indurácia, precitlivenosť, uzlík, vyrážka, urtikária, vezikuly, pocit tepla, erytém v mieste podania infúzie, extravazácia, reakcia, opuch | ||
Opis vybraných nežiaducich reakcií
Psoriáza
Infekcie
Počas celého programu zameraného na psoriázu vrátane dlhodobej expozície rizankizumabu bol výskyt infekcií 75,5 prípadov na 100 pacientorokov. Väčšina prípadov bola nezávažná a bola mierna až stredne závažná a neviedla k prerušeniu liečby rizankizumabom. Výskyt závažných infekcií bol 1,7 prípadu na 100 pacientorokov (pozri časť 4.4).
Crohnova choroba
Celkovo bol bezpečnostný profil pozorovaný u pacientov s Crohnovou chorobou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov v rôznych indikáciách.
Infekcie
Miera výskytu infekcií v súhrnných údajoch z 12-týždňových indukčných štúdií bola 83,3 prípadov na 100 pacientorokov u jedincov liečených rizankizumabom 600 mg intravenózne v porovnaní so 117,7 prípadmi na 100 pacientorokov pri placebe. Výskyt závažných infekcií bol 3,4 prípadu na 100 pacientorokov (pozri časť 4.4) u jedincov liečených intravenózne podávaným rizankizumabom 600 mg v porovnaní so 16,7 prípadov na 100 pacientorokov pri placebe (pozri časť 4.4).
Výskyt infekcií v 52-týždňovej udržiavacej štúdii bol 57,7 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní
so 76,0 prípadov na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom. Výskyt závažných infekcií bol 6,0 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní s 5,0 prípadmi na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom (pozri časť 4.4).
Ulcerózna kolitída
Celkovo bol bezpečnostný profil pozorovaný u pacientov s ulceróznou kolitídou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov v rôznych indikáciách.
Infekcie
Miera výskytu infekcií v súhrnných údajoch z 12-týždňových indukčných štúdií bola 78,3 prípadu na 100 pacientorokov u jedincov liečených rizankizumabom 1200 mg intravenózne v porovnaní so 74,2 prípadu na 100 pacientorokov pri placebe. Výskyt závažných infekcií bol 3,0 prípadu na 100 pacientorokov u jedincov liečených intravenózne podávaným rizankizumabom 1200 mg v porovnaní s 5,4 prípadu na 100 pacientorokov pri placebe (pozri časť 4.4).
Miera výskytu infekcií v 52-týždňovej udržiavacej štúdii bola 67,4 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 180 mg a 56,5 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg v porovnaní so 64,6 prípadu na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom. Miera výskytu závažných infekcií bola 1,1 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 180 mg a 0,6 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní s 2,3 prípadu na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom (pozri časť 4.4).
Imunogenita
U jedincov s Crohnovou chorobou liečených odporúčanou indukčnou intravenóznou dávkou rizankizumabu a subkutánnou udržiavacou dávkou rizankizumabu počas obdobia až 64 týždňov v klinických skúšaniach zameraných na liečbu Crohnovej choroby boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 3,4 % (2/58), resp. u 0 % (0/58) hodnotených jedincov.
U jedincov s ulceróznou kolitídou liečených odporúčanou indukčnou intravenóznou dávkou rizankizumabu a subkutánnymi udržiavacími dávkami rizankizumabu (180 mg alebo 360 mg) počas obdobia až 64 týždňov v klinických skúšaniach zameraných na liečbu ulceróznej kolitídy boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 8,9 % (8/90) a 6,7 % (6/90) hodnotených jedincov pre subkutánnu dávku 180 mg resp. 4,4 % (4/91) a 2,2 % (2/91) hodnotených jedincov pre subkutánnu dávku 360 mg.
Protilátky proti rizankizumabu, vrátane neutralizujúcich protilátok, neboli spojené so zmenami klinickej odpovede alebo bezpečnosti.
Starší pacienti
K dispozícii sú obmedzené údaje o bezpečnosti u pacientov vo veku ≥ 65 rokov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa odporúča, aby sa u pacienta sledovali prípadné prejavy alebo príznaky nežiaducich reakcií a aby sa okamžite začalo s vhodnou symptomatickou liečbou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory interleukínu, ATC kód: L04AC18
Mechanizmus účinku
Rizankizumab je humanizovaná monoklonálna protilátka imunoglobulín G1 (IgG1), ktorá sa selektívne viaže s vysokou afinitou na podjednotku p19 humánneho cytokínu označovaného ako interleukín 23 (IL-23) bez väzby na IL-12 a inhibuje jeho interakciu s receptorovým komplexom IL-23. IL-23 je cytokín, ktorý sa podieľa na zápalovej a imunitnej odpovedi. Tým, že rizankizumab blokuje IL-23 a bráni mu vo väzbe na jeho receptor, inhibuje bunkovú signalizáciu závislú od IL-23 a uvoľňovanie prozápalových cytokínov.
Farmakodynamické účinky
V štúdii u jedincov so psoriázou bola po jednotlivých dávkach rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v koži. V psoriatických léziách bolo pozorované aj zníženie hrúbky epidermy, infiltrácie zápalovými bunkami a expresie markerov psoriázy.
V štúdii fázy 2 u jedincov s Crohnovou chorobou bola po viacnásobnom podaní rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v tkanivách čreva. Po viacerých dávkach v indukčných štúdiách fázy 3 u pacientov s Crohnovou chorobou sa pozorovalo zníženie hladiny fekálneho kalprotektínu (faecal calprotectin, FCP), sérového C-reaktívneho proteínu (CRP) a IL-22. Zníženia FCP, CRP a IL-22 v sére sa udržali až do 52. týždňa udržiavacej štúdie.
V štúdii fázy 2b/3 u jedincov s ulceróznou kolitídou sa v 12. týždni indukčnej štúdie pozorovalo štatisticky významné a klinicky významné zníženie hladiny zápalových biomarkerov FCP a CRP a biomarkera súvisiaceho s dráhou IL-23, sérového IL-22, v porovnaní s východiskovou hodnotou. Zníženie hladiny FCP, CRP a sérového IL-22 sa udržalo až do 52. týždňa udržiavacej štúdie.
Klinická účinnosť a bezpečnosť
Crohnova choroba
Účinnosť a bezpečnosť rizankizumabu boli hodnotené u 1419 jedincov so stredne ťažkou až ťažkou aktívnou Crohnovou chorobou v troch multicentrických, randomizovaných, dvojito zaslepených, placebom kontrolovaných štúdiách. Do štúdie boli zaradení jedinci vo veku 16 rokov alebo starší s indexom aktivity Crohnovej choroby (Crohn’s Disease Activity Index, CDAI) 220 až 450, priemernou dennou frekvenciou stolice (stool frequency, SF) ≥ 4 a/alebo priemerným denným skóre bolesti brucha (abdominal pain score, APS) ≥ 2 a zjednodušeným endoskopickým skóre pre CD (Simple Endoscopic Score for CD, SES-CD) ≥ 6 alebo ≥ 4 v prípade izolovaného ileálneho ochorenia, s vylúčením zužujúcej sa zložky a s potvrdením centrálneho hodnotiteľa.
Uskutočnili sa dve 12-týždňové indukčné štúdie (ADVANCE a MOTIVATE) s intravenóznym podávaním, ktoré zahŕňali 12-týždňové predĺženie pre jedincov, ktorí nedosiahli klinickú odpoveď v hodnotení SF/APS (≥ 30 % pokles SF a/alebo ≥ 30 % pokles APS a obidve hodnoty neboli horšie ako východiskové hodnoty) v 12. týždni. Po štúdiách ADVANCE a MOTIVATE nasledovala 52-týždňová randomizovaná štúdia vysadenia pri subkutánnej udržiavacej liečbe (FORTIFY), do ktorej boli zaradení jedinci s klinickou odpoveďou v hodnotení SF/APS na intravenózne podávanú indukčnú liečbu, čo predstavuje najmenej 64 týždňov liečby.
ADVANCE a MOTIVATE
V štúdiách ADVANCE a MOTIVATE boli jedinci randomizovaní na používanie rizankizumabu buď v dávke 600 mg (odporúčaná dávka), 1200 mg alebo placeba, v 0. týždni, 4. týždni a 8. týždni.
V štúdii ADVANCE u 58 % (491/850) jedincov zlyhala liečba jednou alebo viacerými biologickými terapiami alebo túto liečbu netolerovali (predchádzajúce zlyhanie biologickej liečby) a u 42 % (359/850) jedincov zlyhala liečba konvenčnými terapiami alebo ju netolerovali, ale nezlyhala biologická terapia (bez predchádzajúceho zlyhania biologickej liečby). V štúdii ADVANCE bolo spomedzi jedincov bez predchádzajúceho zlyhania biologickej liečby 87 % (314/359) jedincov bez predchádzajúcej biologickej liečby a zvyšných 13 % jedincov už používalo biologickú liečbu, ale nikdy nedošlo k jej zlyhaniu alebo sa u nich neprejavila intolerancia. U všetkých pacientov v štúdii MOTIVATE došlo k predchádzajúcemu biologickému zlyhaniu liečby.
V oboch štúdiách väčší podiel jedincov liečených rizankizumabom dosiahol koprimárne cieľové ukazovatele: klinickú remisiu v 12. týždni a endoskopickú odpoveď v porovnaní s placebom v 12. týždni. Zvýšená klinická odpoveď v hodnotení SF/APS a klinická remisia boli u jedincov liečených rizankizumabom významné už v 4. týždni a naďalej sa zlepšovali až do 12. týždňa (tabuľka 2).
Tabuľka 2. Výsledky účinnosti v štúdiách ADVANCE a MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo (N = 175) % | Rizankizumab 600 mg intravenózne (N = 336) % | Liečebný rozdield (95 % CI) | Placebo intravenózne (N = 187) % | Rizankizumab 600 mg intravenózne (N = 191) % | Liečebný rozdield (95 % CI) | |
| Koprimárne cieľové ukazovatele | ||||||
Klinická remisia v 12. týždni e | 22 % | 43 % | 22 % [14 %, 30 %]a | 19 % | 35 % | 15 % [6 %, 24 %]b |
| Endoskopic-ká odpoveď v 12. týždni f | 12 % | 40 % | 28 % [21 %, 35 %]a | 11 % | 29 % | 18 % [10 %, 25 %]a |
| Dodatočné cieľové ukazovatele | ||||||
Zvýšená klinická odpoveď v hodnotení SF/APS vo
| 31 % | 46 % | 15 % [6 %, 23 %]b | 32 % | 45 % | 14 % [4 %, 23 %]c |
| Zvýšená klinická odpoveď | 42 % | 63 % | 21 % [12 %, 30 %]a | 39 % | 62 % | 23 % [13 %, 33 %]a |
| ADVANCE | MOTIVATE | |||||
Placebo (N = 175) % | Rizankizumab 600 mg intravenózne (N = 336) % | Liečebný rozdield (95 % CI) | Placebo intravenózne (N = 187) % | Rizankizumab 600 mg intravenózne (N = 191) % | Liečebný rozdield (95 % CI) | |
v hodnotení SF/APS v 12. týždnig | ||||||
| CDAI < 150 vo 4. týždni | 10 % | 18 % | 8 % [1 %, 14 %]c | 11 % | 21 % | 10 % [2 %, 17 %]c |
| CDAI < 150 vo 12. týždni | 25 % | 45 % | 21 % [12 %, 29 %]a | 20 % | 42 % | 22 % [13 %, 31 %]a |
Zahojenie sliznice v 12. týždni h | (N = 173) 8 % | (N = 336) 21 % | 14 % [8%, 19%]a | (N = 186) 4 % | (N = 190) 14 % | 9 % [4 %, 15 %]b |
| Endoskopic-ká odpoveď v 12. týždnii | 9 % | 24 % | 15 % [9 %, 21 %]a | 4 % | 19 % | 15 % [9 %, 21 %]a |
a Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). b Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p ≤ 0,01). c Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo. d Upravený liečebný rozdiel. e Klinická remisia na základe SF/APS: priemerná denná SF ≤ 2,8 a nie horšia ako východisková hodnota a priemerné denné skóre AP ≤ 1 a nie horšie ako východisková hodnota. f Endoskopická odpoveď: viac ako 50 % pokles SES-CD oproti východiskovej hodnote alebo pokles aspoň o 2 body u jedincov s východiskovým skóre 4 a izolovaným ileálnym ochorením. g Zvýšená klinická odpoveď v hodnotení SF/APS: ≥ 60 % pokles priemerného denného skóre SF a/alebo ≥ 35 % pokles priemerného denného skóre AP a obe nie horšie ako východiskové skóre, a/alebo klinická remisia. h Zahojenie sliznice: Podskóre SES-CD ulcerovaného povrchu 0 u jedincov s podskóre ≥ 1 na začiatku liečby. i Endoskopická remisia SES-CD ≤ 4 a zníženie aspoň o 2 body v porovnaní s východiskovou hodnotou a žiadne čiastkové skóre väčšie ako 1 v žiadnej jednotlivej premennej. | ||||||
V 12. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom pokles aspoň o 100 bodov od východiskovej hodnoty CDAI v porovnaní s placebom (ADVANCE, rizankizumab = 60 %, placebo37 %, p < 0,001, MOTIVATE, rizankizumab = 60 %, placebo=30 %, p < 0,001).
V 12. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom zvýšenú klinickú odpoveď v hodnotení SF/APS aj endoskopickú odpoveď v porovnaní s placebom (ADVANCE, rizankizumab =31 %, placebo = 8 %, p < 0,001; MOTIVATE, rizankizumab = 21 %, placebo = 7 %, p < 0,001).
Výsledky pre koprimárne cieľové ukazovatele v podskupinách jedincov so zlyhaním predchádzajúcej biologickej liečby a bez tohto zlyhania (bez pripustenia multiplicity) sú uvedené v tabuľke 3.
Tabuľka 3. Výsledky účinnosti v 12. týždni u jedincov s predchádzajúcim zlyhaním biologickej liečby a jedincov bez predchádzajúceho zlyhania biologickej liečby v štúdii ADVANCE
| ADVANCE | |||
| Placebo intravenózne | Rizankizumab 600 mg | Liečebný rozdiel (95 % CI) | |
| Klinická remisia podľa skóre SF/AP | |||
| Predchádzajúce zlyhanie biologickej liečby | 23 % (N = 97) | 41 % (N = 195) | 18 % [7 %, 29 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 21 % (N = 78) | 48 % (N = 141) | 27 % [15 %, 39 %] |
| Endoskopická odpoveď | |||
| Predchádzajúce zlyhanie biologickej liečby | 11 % (N = 97) | 33 % (N = 195) | 21 % [12 %, 31 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 13 % (N = 78) | 50 % (N = 141) | 38 % [27 %, 49 %] |
V štúdii ADVANCE dosiahol vyšší podiel jedincov liečených rizankizumabom s predchádzajúcim biologickým zlyhaním aj bez neho CDAI < 150 v porovnaní s placebom (s predchádzajúcim biologickým zlyhaním, rizankizumab = 42 %, placebo = 26 %, bez predchádzajúceho biologického zlyhania, rizankizumab = 49 %, placebo = 23 %).
Hospitalizácie súvisiace s Crohnovou chorobou
Miera hospitalizácií súvisiacich s Crohnovou chorobou v 12. týždni bola nižšia u osôb liečených rizankizumabom v porovnaní s placebom (ADVANCE, rizankizumab = 3 %, placebo = 12 %, p < 0,001; MOTIVATE, rizankizumab = 3 %, placebo = 11 %, p ≤ 0,01).
FORTIFY
Udržiavacia štúdia FORTIFY hodnotila 462 jedincov s klinickou odpoveďou v hodnotení SF/APS na 12 týždňov intravenóznej indukčnej liečby rizankizumabom v štúdiách ADVANCE a MOTIVATE. Jedinci boli randomizovaní na pokračovanie v udržiavacom režime subkutánne podávaného rizankizumabu 360 mg (odporúčaná dávka) alebo rizankizumabu 180 mg subkutánne každých 8 týždňov, alebo na ukončenie indukcie rizankizumabom a podávanie placeba subkutánne každých 8 týždňov až do 52 týždňov.
Koprimárne cieľové ukazovatele boli klinická remisia v 52. týždni a endoskopická odpoveď v 52. týždni. U jedincov s predchádzajúcim biologickým zlyhaním a bez neho sa merali aj koprimárne cieľové ukazovatele (pozri tabuľku 4).
Tabuľka 4. Výsledky účinnosti v štúdii FORTIFY v 52. týždni (64 týždňov od začatia liečby indukčnou dávkou).
| FORTIFY | |||
Rizankizumab intravenózna indukcia/placebo subkutánnef (N = 164) % | Rizankizumab intravenózna indukcia/rizankizumab 360 mg subkutánne (N = 141) % | Liečebný rozdiel (95 % CI) | |
| Koprimárne cieľové ukazovatele | |||
| Klinická remisia | 40 % | 52 % | 15% [5%, 25%]a,g |
| Predchádzajúce zlyhanie biologickej liečby | 34 % (N = 123) | 48 % (N = 102) | 14 % [1 %, 27 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 56 % (N = 41) | 62 % (N = 39) | 5 % [-16 %, 27 %] |
| Endoskopická odpoveď | 22 % | 47 % | 28% [19%, 37%]b,g |
| Predchádzajúce zlyhanie biologickej liečby | 20 % (N = 123) | 44 % (N = 102) | 23% [11%, 35%] |
| Bez predchádzajúceho zlyhania biologickej liečby | 27 % (N = 41) | 54 % (N = 39) | 27 % [6 %, 48 %] |
| Dodatočné cieľové ukazovatele | |||
| Zvýšená klinická odpoveď v hodnotení SF/APS | 49 % | 59 % | 13% [2%, 23%]e,g |
| Udržanie klinickej remisieh | (N = 91) 51 % | (N = 72) 69 % | 21% [6%, 35%]d,g |
| Endoskopická remisia | 13 % | 39 % | 28% [20%, 37%]c,g |
| Hojenie sliznice | (N = 162) 10 % | (N = 141) 31 % | 22% [14%, 30%]c,g |
a Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). b Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). c Nominálne porovnanie p < 0,001 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. d Nominálne porovnanie p ≤ 0,01 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. e Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. f Skupinu len s indukčnou liečbou tvorili jedinci, u ktorých sa dosiahla klinická odpoveď na indukčnú liečbu rizankizumabom a ktorí boli randomizovaní na podávanie placeba v udržiavacej štúdii (FORTIFY). g Upravený liečebný rozdiel. h Udržanie klinickej remisie: klinická remisia v 52. týždni u jedincov s klinickou remisiou v 0. týždni | |||
Hlboká remisia (klinická remisia a endoskopická remisia) v 52. týždni sa pozorovala vo vyššej miere u jedincov liečených rizankizumabom intravenózne/rizankizumabom subkutánne v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (28 % vs. 10 %, nominálna hodnota p < 0,001).
V 52. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom subkutánne CDAI < 150 v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (52 % vs. 41 %, nominálna hodnota p < 0,01). Vyšší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom subkutánne zaznamenal zníženie aspoň o 100 bodov v skóre východiskovej CDAI v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (62 % vs. 48 %, nominálna hodnota p < 0,001).
91 jedincom, u ktorých sa nepreukázala klinická odpoveď v hodnotení SF/APS 12 týždňov po indukcii rizankizumabom v štúdiách ADVANCE a MOTIVATE, sa podávala subkutánna 360 mg dávka rizankizumabu v 12. a 20. týždni. Z týchto jedincov 64 % (58/91) dosiahlo klinickú odpoveď v hodnotení SF/APS v 24. týždni; 33 jedincov, ktorí dosiahli klinickú odpoveď v hodnotení SF/APS, sa zaradilo do štúdie FORTIFY a pokračovalo v subkutánnom používaní rizankizumabu 360 mg každých 8 týždňov až do 52 týždňov. Spomedzi týchto jedincov dosiahlo 55 % (18/33) klinickú remisiu a 45 % (15/33) endoskopickú odpoveď v 52. týždni.
Počas štúdie FORTIFY 30 jedincov stratilo odpoveď na liečbu rizankizumabom 360 mg subkutánne a dostalo záchrannú liečbu rizankizumabom (jednorazová intravenózna dávka 1200 mg, po ktorej nasledovalo 360 mg subkutánne každých 8 týždňov). Spomedzi týchto jedincov dosiahlo 57 % (17/30) klinickú odpoveď v hodnotení SF/APS v 52. týždni. Navyše spomedzi týchto jedincov dosiahlo 20 % (6/30) klinickú remisiu a 34 % (10/29) endoskopickú odpoveď v 52. týždni.
Výsledky týkajúce sa zdravia a kvality života
Kvalita života súvisiaca so zdravím sa hodnotila pomocou Dotazníka o zápalových črevných ochoreniach (Inflammatory Bowel Disease Questionnaire, IBDQ) a Krátkeho dotazníka kvality života SF-36 (36-Item Short Form Health Survey, SF-36). Zmiernenie únavy sa hodnotilo pomocou dotazníka k Funkčnému hodnoteniu liečby chronických ochorení - únava (Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-Fatigue). Produktivita práce bola hodnotená pomocou Dotazníka o zhoršení produktivity práce a aktivity (Work Productivity and Activity Impairment CD, WPAI-CD).
V 12. týždni štúdií ADVANCE a MOTIVATE dosiahli jedinci liečení rizankizumabom klinicky významné zlepšenie oproti východiskovému stavu v celkovom skóre IBDQ, vo všetkých doménových skóre IBDQ (črevné príznaky, systémové funkcie, emocionálne funkcie a sociálne funkcie), v súhrnnom skóre fyzických a psychických komponentov SF-36, a v skóre FACIT-Fatigue a WPAI-CD v porovnaní s placebom. Pre WPAI-CD sa v štúdii ADVANCE preukázalo nižšie ovplyvnenie pri práci, celkové ovplyvnenie práce a menšie ovplyvnenie aktivity a v štúdii MOTIVATE bolo zaznamenane nižšie ovplyvnenie aktivity. Tieto zlepšenia sa udržali u osôb liečených rizankizumabom intravenózne/rizankizumabom subkutánne v štúdii FORTIFY do 52. týždňa.
Ulcerózna kolitída
Účinnosť a bezpečnosť rizankizumabu sa hodnotili u jedincov so stredne ťažkou až ťažkou aktívnou ulceróznou kolitídou v dvoch multicentrických, randomizovaných, dvojito zaslepených, placebom kontrolovaných klinických štúdiách. Do štúdie boli zaradení jedinci vo veku ≥ 18 rokov a ≤ 80 rokov s upraveným skóre Mayo (aMS) 5 až 9 (s použitím skórovacieho systému Mayo bez použitia celkového hodnotenia lekárom) a endoskopickým čiastkovým skóre (ES) 2 alebo 3 pri skríningovej endoskopii s potvrdením z centrálneho hodnotenia.
Dvanásťtýždňová intravenózna indukčná štúdia (INSPIRE) zahŕňala 12-týždňové predĺžené obdobie pre jedincov, ktorí v 12. týždni nedosiahli klinickú odpoveď [definovanú ako pokles aMS o ≥ 2 body a ≥ 30 % oproti východiskovej hodnote a pokles čiastkového skóre rektálneho krvácania (RBS) o ≥ 1 alebo absolútne RBS ≤ 1]. Po štúdii INSPIRE nasledovala 52-týždňová randomizovaná vyraďovacia štúdia so subkutánnou udržiavacou liečbou (COMMAND), do ktorej boli zaradení jedinci s klinickou odpoveďou na 12-týždňovú intravenóznu indukčnú liečbu rizankizumabom, čo predstavuje najmenej 64 týždňov liečby.
INSPIRE
V štúdii INSPIRE bolo 975 jedincov randomizovaných buď na používanie rizankizumabu 1200 mg, alebo placeba v 0. týždni, 4. týždni a 8. týždni.
V štúdii INSPIRE u 52 % (503/975) jedincov zlyhala liečba (nedostatočná odpoveď alebo intolerancia) jednou alebo viacerými biologickými terapiami, inhibítormi JAK a/alebo modulátormi receptorov S1P. Z týchto 503 jedincov zlyhala biologická liečba u 488 (97 %) jedincov a liečba inhibítormi JAK u 90 (18 %) jedincov.
Zaradení jedinci mali povolené používať stabilnú dávku perorálnych kortikosteroidov (do 20 mg/deň prednizónu alebo ekvivalent), imunomodulátorov a aminosalicylátov. Na začiatku štúdie INSPIRE 36 % jedincov užívalo kortikosteroidy, 17 % jedincov imunomodulátory a 73 % jedincov aminosalicyláty. Aktivita ochorenia u pacientov bola stredne závažná (aMS ≤ 7) u 58 % jedincov a závažná (aMS > 7) u 42 % jedincov.
V štúdii INSPIRE dosiahol v 12. týždni významne väčší podiel jedincov liečených rizankizumabom primárny cieľový ukazovateľ klinickej remisie podľa aMS [definovaný ako čiastkové skóre frekvencie stolice (SFS) ≤ 1 a nie väčšie ako na začiatku štúdie, RBS = 0 a ES ≤ 1 bez dôkazu krehkosti] v porovnaní s placebom (tabuľka 5). Výsledky primárneho cieľového ukazovateľa a kľúčových sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 5.
Tabuľka 5. Výsledky účinnosti v 12. týždni štúdie INSPIRE
| Cieľový ukazovateľ | Placebo intravenózne (N = 325) % | Rizankizumab 1200 mg intravenózne (N = 650) % | Liečebný rozdiel (95 % CI) |
| Aktivita ochorenia a príznaky ulceróznej kolitídy | |||
| Klinická remisiaab | 6 % | 20 % | 14 %f [10 %, 18 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 4 % (N = 170) | 11 % (N = 333) | 7 % [3 %, 12 %] |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 8 % (N = 155) | 30 % (N = 317) | 21 % [15 %, 28 %] |
| Klinická odpoveďc | 36 % | 64 % | 29 %f [22 %, 35 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 31 % (N = 170) | 55 % (N = 333) | 24 % [15 %, 33 %] |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 41 % (N = 155) | 74 % (N = 317) | 33 % [24 %, 42 %] |
| Endoskopické a histologické hodnotenie | |||
| Zahojenie slizniced | 12 % | 37 % | 24 %f [19 %, 29 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 10 % (N = 170) | 26 % (N = 333) | 16 % [9 %, 22 %] |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 14 % (N = 155) | 48 % (N = 317) | 33 % [26 %, 41 %] |
| Histologicko-endoskopické zahojenie sliznicee | 8 % | 24 % | 17 %f [12 %, 21 %] |
| Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 7 % (N = 170) | 16 % (N = 333) | 9 % [3 %, 14 %] |
| Bez predchádzajúceho zlyhania biologickej liečby alebo inhibítora JAK | 8 % (N = 155) | 33 % (N = 317) | 25 % [18 %, 32 %] |
| a Primárny cieľový ukazovateľ | |||
| Cieľový ukazovateľ | Placebo intravenózne (N = 325) % | Rizankizumab 1200 mg intravenózne (N = 650) % | Liečebný rozdiel (95 % CI) |
b Klinická remisia podľa aMS: SFS ≤ 1 a nie väčšie ako na začiatku štúdie, RBS = 0 a ES ≤ 1 bez dôkazu krehkosti c Klinická odpoveď podľa aMS: pokles o ≥ 2 body a ≥ 30 % oproti východiskovej hodnote a pokles RBS o ≥ 1 alebo absolútne RBS ≤ 1 d ES ≤ 1 bez dôkazu krehkosti e ES ≤ 1 bez dôkazu krehkosti a Geboesovo skóre ≤ 3,1 (naznačujúce infiltráciu neutrofilov v < 5 % krýpt, bez deštrukcie krýpt a bez erózií, ulcerácií alebo granulačného tkaniva) f p < 0,00001, upravený liečebný rozdiel (95 % CI) | |||
Klinická aktivita ochorenia a príznaky
Čiastočne upravené skóre Mayo (partial adapted Mayo score, paMS) sa skladá zo SFS a RBS. Klinická odpoveď podľa paMS je definovaná ako pokles o ≥ 1 bod a ≥ 30 % oproti východiskovej hodnote a pokles RBS o ≥ 1 alebo absolútne RBS ≤ 1. Výsledky klinickej odpovede podľa paMS v priebehu času v štúdii INSPIRE sú uvedené na obrázku 1. Nástup účinnosti bol rýchly, pričom väčší podiel jedincov liečených rizankizumabom dosiahol klinickú odpoveď už v 4. týždni v porovnaní s placebom (52 % verzus 31 %, p < 0,00001).
Obrázok 1. Podiel jedincov, ktorí dosiahli v indukčnej štúdii INSPIRE klinickú odpoveď podľa paMS v priebehu času
Mi
era odpovede
(
%)
a
95 %
CI
Týždne
Placebo intravenózne (N = 325)
Rizankizumab 1200 mg intravenózne (N = 650)
Významne väčší podiel jedincov liečených rizankizumabom nemal v 12. týždni v porovnaní s placebom žiadne bolesti brucha (36 % verzus 26 %, p < 0,01) a žiadne nutkanie na stolicu (44 % vs. 28 %, p < 0,00001).
Iné príznaky ulceróznej kolitídy
Počet epizód inkontinencie stolice za týždeň sa v 12. týždni významne znížil u jedincov liečených rizankizumabom v porovnaní s placebom (zmena oproti východiskovej hodnote pri rizankizumabe = -3,8 pri placebe = -2,2; p = 0,00003).
Podiel jedincov, ktorí nemali nočné stolice, bol v 12. týždni významne vyšší v skupine jedincov liečených rizankizumabom v porovnaní s placebom (67 % vs. 43 %, p < 0,00001).
Podiel jedincov, ktorí nemali tenezmus, bol v 12. týždni významne vyšší v skupine jedincov liečených rizankizumabom v porovnaní s placebom (49 % vs. 30 %, p < 0,00001).
Počet dní s prerušením spánku kvôli príznakom ulceróznej kolitídy za týždeň sa v 12. týždni významne znížil u jedincov liečených rizankizumabom v porovnaní s placebom (zmena oproti východiskovej hodnote pri rizankizumabe = -2,5; pri placebe = -1,5; p < 0,00001).
Hospitalizácie súvisiace s ulceróznou kolitídou
Miera hospitalizácií súvisiacich s ulceróznou kolitídou v 12. týždni bola nižšia u jedincov liečených rizankizumabom v porovnaní s placebom (1 % vs. 6 %, p < 0,00001).
Predĺžená liečba u jedincov bez odpovede v 12. týždni
Celkovo 141 jedincom, u ktorých sa v 12. týždni indukčnej liečby rizankizumabom v štúdii INSPIRE nepreukázala klinická odpoveď, sa v 12. a 20. týždni podala subkutánna dávka rizankizumabu buď 180 mg, alebo 360 mg. Zo 71 jedincov, ktorým sa podával rizankizumab 180 mg subkutánne, dosiahlo klinickú odpoveď v 24. týždni 56 % a zo 70 jedincov, ktorým sa podával rizankizumab 360 mg subkutánne, dosiahlo klinickú odpoveď v 24. týždni 57 %.
COMMAND
V udržiavacej štúdii COMMAND sa hodnotilo 548 jedincov, ktorí dosiahli po 12 týždňoch indukčnej intravenóznej liečby rizankizumabom v štúdii INSPIRE klinickú odpoveď. Jedinci boli randomizovaní na udržiavaciu liečbu rizankizumabom 180 mg subkutánne alebo 360 mg subkutánne každých 8 týždňov alebo na vysadenie indukčnej liečby rizankizumabom a podávanie placeba subkutánne každých 8 týždňov počas maximálne 52 týždňov.
V štúdii COMMAND u 75 % (411/548) jedincov zlyhala liečba (nedostatočná odpoveď alebo intolerancia) jednou alebo viacerými biologickými terapiami, inhibítormi JAK a/alebo modulátormi receptorov S1P pred východiskovou indukčnou liečbou. Z týchto 411 jedincov zlyhala biologická liečba u 407 (99 %) jedincov a liečba inhibítormi JAK u 78 (19 %) jedincov.
V štúdii COMMAND významne väčší podiel z uvedených 548 jedincov liečených rizankizumabom 180 mg subkutánne alebo rizankizumabom 360 mg subkutánne dosiahol v 52. týždni primárny cieľový ukazovateľ klinickej remisie podľa aMS v porovnaní s placebom (pozri tabuľku 6). Výsledky primárneho cieľového ukazovateľa a kľúčových sekundárnych cieľových ukazovateľov sú uvedené v tabuľke 6.
Tabuľka 6. Výsledky účinnosti v 52. týždni štúdie COMMAND (64 týždňov od začatia podávania indukčnej dávky)
| Cieľový ukazovateľ | Rizankizumab intravenózna indukcia/ placebo subkutánne+ (N = 183) % | Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne (N = 179) % | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne (N = 186) % | Liečebný rozdiel (95 % CI)++ | |
Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne | ||||
| Aktivita ochorenia a príznaky ulceróznej kolitídy | |||||
| Klinická remisiaab | 25 % | 40 % | 38 % | 16 %h [6 %, 27 %] | 14 %h [4 %, 24 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 23 % (N = 138) | 37 % (N = 134) | 29 % (N = 139) | 13 % [1 %, 26 %] | 6 % [-6 %, 18 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 31 % (N = 45) | 51 % (N = 45) | 62 % (N = 47) | 20 % [-3 %, 43 %] | 31 % [8 %, 53 %] |
| Udržanie klinickej remisiec | 40 % (N = 53) | 70 % (N = 44) | 50 % (N = 40) | 29 %h [7 %, 51 %] | 13 %k [-11 %, 36 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 37 % (N = 35) | 65 % (N = 26) | 44 % (N = 25) | 28 % [0 %, 56 %] | 7 % [-22 %, 36 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 44 % (N = 18) | 77 % (N = 18) | 60 % (N = 15) | 33 % [-2 %, 67 %] | 16 % [-23 %, 54 %] |
Klinická remisia bez použitia kortikosteroidovd | 25 % | 40 % | 37 % | 16 % h [6 %, 26 %] | 14 % h [3 %, 24 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 23 % (N = 138) | 36 % (N = 134) | 29 % (N = 139) | 13 % [0 %, 25 %] | 6 % [-6 %, 18 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 31 % (N = 45) | 51 % (N = 45) | 60 % (N = 47) | 20 % [-3 %, 43 %] | 28 % [6 %, 51 %] |
| Klinická odpoveďe | 52 % | 68 % | 62 % | 17 %i [6 %, 28 %] | 11 %j [0 %, 23 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 46 % (N = 138) | 63 % (N = 134) | 57 % (N = 139) | 18 % [4 %, 31 %] | 11 % [-2 %, 25 %] |
| Bez predchádzajúceho zlyhania biologickej | 71 % (N = 45) | 82 % (N = 45) | 79 % (N = 47) | 11 % [-9 %, 31 %] | 8 % [-13 %, 28 %] |
| Cieľový ukazovateľ | Rizankizumab intravenózna indukcia/ placebo subkutánne+ (N = 183) % | Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne (N = 179) % | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne (N = 186) % | Liečebný rozdiel (95 % CI)++ | |
Rizankizumab intravenózna indukcia/ rizankizumab 180 mg subkutánne | Rizankizumab intravenózna indukcia/ rizankizumab 360 mg subkutánne | ||||
| liečby a/alebo inhibítora JAK | |||||
| Endoskopické a histologické hodnotenie | |||||
| Zahojenie sliznicef | 32 % | 51 % | 48 % | 20 %h [9 %, 31 %] | 17 %h [7 %, 28 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 30 % (N = 138) | 48 % (N = 134) | 39 % (N = 139) | 17 % [4 %, 30 %] | 8 % [-4 %, 21 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 36 % (N = 45) | 60 % (N =45) | 76 % (N = 47) | 24 % [1 %, 47 %] | 41 % [19 %, 62 %] |
Histologicko- endoskopické zahojenie slizniceg | 23 % | 43 % | 42 % | 20 %h [10 %, 31 %] | 20 % h [10 %, 30 %] |
Predchádzajúce zlyhanie biologickej liečby a/alebo inhibítora JAK | 22 % (N = 138) | 39 % (N = 134) | 33 % (N = 139) | 17 % [5 %, 29 %] | 11 % [-1 %, 23 %] |
Bez predchádzajúceho zlyhania biologickej liečby a/alebo inhibítora JAK | 29 % (N = 45) | 55 % (N = 45) | 69 % (N = 47) | 26 % [3 %, 49 %] | 40 % [19 %, 62 %] |
+ Skupina len s indukčnou liečbou pozostávala z jedincov, ktorí dosiahli klinickú odpoveď na indukčnú liečbu rizankizumabom a boli randomizovaní na podávanie placeba v udržiavacej štúdii (COMMAND). ++ Upravený rozdiel pre celkový liečebný rozdiel. a Primárny cieľový ukazovateľ b Klinická remisia podľa aMS: SFS ≤ 1 a nie väčšie ako na začiatku štúdie, RBS = 0 a ES ≤ 1 bez dôkazu krehkosti c Klinická remisia podľa aMS v 52. týždni u jedincov, ktorí dosiahli na konci indukčnej liečby klinickú remisiu d Klinická remisia podľa aMS v 52. týždni a nepoužívanie kortikosteroidov ≥ 90 dní e Klinická odpoveď podľa aMS: pokles o ≥ 2 body a ≥ 30 % oproti východiskovej hodnote a pokles RBS o ≥ 1 alebo absolútne RBS ≤ 1 f ES ≤ 1 bez dôkazu krehkosti g ES ≤ 1 bez dôkazu krehkosti a Geboesovo skóre ≤ 3,1 (naznačujúce infiltráciu neutrofilov v < 5 % krýpt, bez deštrukcie krýpt a bez erózií, ulcerácií alebo granulačného tkaniva) h Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p ≤ 0,01). i Nominálne porovnanie p ≤ 0,01 rizankizumab vs. placebo j Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo k p = 0,2234 | |||||
Klinická aktivita ochorenia a príznaky
Významne väčší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom nemal v 52. týždni bolesti brucha (47 % vs. 30 %, p < 0,001) a nutkanie na stolicu (54 % vs. 31 %, p < 0,00001). Väčší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom nemal v 52. týždni žiadne nutkanie na stolicu (49 % vs. 31 %, p < 0,001) a číselne vyšší podiel jedincov nemal v 52. týždni žiadnu bolesť brucha v porovnaní s rizankizumabom intravenózne/placebom (38 % vs. 30 %, p = 0,0895).
Iné príznaky ulceróznej kolitídy
Podiel jedincov, ktorí nemali nočné stolice, bol v 52. týždni vyšší v skupine jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (42 % a 43 % vs. 30 %, p < 0,01 a p < 0,001).
Podiel jedincov, ktorí nemali tenezmus, bol v 52. týždni vyšší v skupine jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (37 % a 37 % vs. 23 %, p < 0,01).
Hospitalizácie súvisiace s ulceróznou kolitídou
Výskyt hospitalizácií súvisiacich s ulceróznou kolitídou do 52. týždňa bol číselne nižší u jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (0,6 na 100 pacientorokov a 1,2 na 100 pacientorokov vs. 3,1 na 100 pacientorokov; p = 0,0949 a p = 0,2531).
Endoskopické a histologické hodnotenie
Endoskopická remisia (normalizácia vzhľadu sliznice pri endoskopii) bola definovaná ako ES 0. V 12. týždni štúdie INSPIRE dosiahol endoskopickú remisiu významne väčší podiel jedincov liečených rizankizumabom v porovnaní s placebom (11 % vs. 3 %, p < 0,00001). V 52. týždni štúdie COMMAND dosiahol endoskopickú remisiu významne väčší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (23 % a 24 % vs. 15 %, p < 0,05).
Zahojenie hlbokých vrstiev sliznice bolo definované ako ES 0 a Geboesovo skóre < 2,0 (čo znamená, že v kryptách alebo slizničnom väzive lamina propria sa nenachádzajú neutrofily a nezvyšuje sa počet eozinofilov, nedochádza k deštrukcii krýpt a nevznikajú erózie, ulcerácie ani granulačné tkanivo). V 12. týždni štúdie INSPIRE dosiahol zahojenie hlbokých vrstiev sliznice významne väčší podiel jedincov liečených rizankizumabom v porovnaní s placebom (6 % vs. 1 %, p < 0,00001). V 52. týždni štúdie COMMAND dosiahol zahojenie hlbokých vrstiev sliznice numericky vyšší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom (13 % a 16 % vs. 10 %, p = 0,2062 resp. p = 0,0618).
V štúdii COMMAND sa udržanie zahojenia sliznice v 52. týždni (ES ≤ 1 bez krehkosti) pozorovalo u väčšieho podielu jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne a rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne v porovnaní s rizankizumabom intravenózne/placebom medzi jedincami, ktorí dosiahli zahojenie sliznice na konci indukcie (74 % a 54 % vs. 47 %, p < 0,01 a p = 0,5629).
Záchranná liečba
Počas štúdie COMMAND sa jedincom, u ktorých došlo k strate odpovede na liečbu subkutánne rizankizumabom, podávala záchranná liečba rizankizumabom (jednorazová intravenózna indukčná dávka, po ktorej nasledovalo 360 mg subkutánne každých 8 týždňov). Spomedzi týchto jedincov v skupine liečenej rizankizumabom 180 mg subkutánne dosiahlo v 52. týždni klinickú odpoveď 85 % (17/20) jedincov a v skupine liečenej rizankizumabom 360 mg subkutánne 74 % (26/35) jedincov. Okrem toho 24 % (6/25) jedincov v skupine liečenej rizankizumabom 180 mg subkutánne a 35 % (13/37) jedincov v skupine liečenej rizankizumabom 360 mg subkutánne dosiahlo klinickú remisiu podľa aMS a 38 % (10/26) jedincov v skupine liečenej rizankizumabom 180 mg subkutánne a 45 % (17/38) jedincov v skupine liečenej rizankizumabom 360 mg subkutánne dosiahlo v 52. týždni endoskopické zlepšenie.
Jedinci s odpoveďou v 24. týždni
Celkovo 100 jedincov nedosiahlo po 12 týždňoch indukčnej liečby klinickú odpoveď, v 12. a 20. týždni im bola podaná subkutánna dávka buď 180 mg (N = 56), alebo 360 mg (N = 44) rizankizumabu, v 24. týždni sa u nich preukázala klinická odpoveď a pokračovali v používaní rizankizumabu 180 mg alebo 360 mg subkutánne každých 8 týždňov až do 52 týždňov v štúdii COMMAND. Spomedzi týchto jedincov 46 % jedincov liečených rizankizumabom 180 mg subkutánne a 45 % jedincov liečených rizankizumabom 360 mg subkutánne dosiahlo v 52. týždni klinickú odpoveď podľa aMS a 18 % jedincov liečených rizankizumabom 180 mg subkutánne a 23 % jedincov liečených rizankizumabom 360 mg subkutánne dosiahlo v 52. týždni klinickú remisiu podľa aMS.
Výsledky týkajúce sa zdravia a kvality života
Jedinci liečení rizankizumabom dosiahli v porovnaní s placebom klinicky významné zlepšenie oproti východiskovému stavu v dotazníku o zápalových črevných ochoreniach (IBDQ) (črevné príznaky, systémová funkcia, emocionálna funkcia a sociálna funkcia). Zmeny oproti východiskovému stavu v celkovom skóre IBDQ v 12. týždni s rizankizumabom v porovnaní s placebom boli 42,6 vs. 24,3. Zmeny oproti východiskovému stavu v celkovom skóre IBDQ v 52. týždni boli 52,6 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne; 50,3 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne a 35,0 u jedincov liečených rizankizumabom intravenózne/placebom.
U jedincov liečených rizankizumabom došlo v porovnaní s placebom k významne väčšiemu zlepšeniu únavy oproti východiskovému stavu, a to na základe merania podľa skóre FACIT-F v 12. týždni. Zmeny oproti východiskovému stavu v skóre FACIT-F v 12. týždni pri rizankizumabe v porovnaní s placebom boli 7,9 vs. 3,3. Zmeny oproti východiskovému stavu v skóre FACIT-F v 52. týždni boli 10,9 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 180 mg subkutánne; 10,3 u jedincov liečených rizankizumabom intravenózne/rizankizumabom 360 mg subkutánne a 7,0 u jedincov liečených rizankizumabom intravenózne/placebom.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií pre liek Skyrizi v jednej alebo vo viacerých podskupinách pediatrickej populácie v liečbe Crohnovej choroby a ulceróznej kolitídy (pre informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika rizankizumabu bola podobná medzi ložiskovou psoriázou a psoriatickou artritídou a medzi Crohnovou chorobou a ulceróznou kolitídou.
Absorpcia
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšením expozície úmerným dávke v rozmedzí dávok 18 až 360 mg a 0,25 až 1 mg/kg podávaných subkutánne a 200 až 1800 mg a 0,01 až 5 mg/kg podávaných intravenózne.
Po subkutánnom podaní rizankizumabu boli maximálne plazmatické koncentrácie dosiahnuté v rozmedzí 3 až 14 dní od podania s odhadovanou absolútnou biologickou dostupnosťou 74 – 89 %. Pri podaní dávky 150 mg v 0. týždni, 4. týždni a následne každých 12 týždňov sú predpokladané maximálne resp. minimálne plazmatické koncentrácie v rovnovážnom stave 12 resp. 2 µg/ml.
U jedincov s Crohnovou chorobou liečených indukčnou dávkou 600 mg intravenózne v 0., 4. a 8. týždni, po ktorej nasleduje udržiavacia dávka 360 mg subkutánne v 12. týždni a potom každých 8 týždňov, maximálny medián vrcholovej a minimálnej (trough) koncentrácie pred podaním ďalšej dávky sa odhaduje na 156 a 38, 8 µg/ml počas indukčného obdobia (8. – 12. týždeň) a medián rovnovážnych vrcholových a minimálnych (trough) koncentrácií pred podaním ďalšej dávky sa odhaduje na 28,0 a 8,13 µg/ml počas udržiavacieho obdobia (40. – 48. týždeň).
U jedincov s ulceróznou kolitídou liečených indukčnou dávkou 1200 mg intravenózne v 0., 4. a 8. týždni, po ktorej nasleduje udržiavacia dávka 180 mg alebo 360 mg subkutánne v 12. týždni a potom každých 8 týždňov, sa maximálny medián vrcholovej a minimálnej (trough) koncentrácie pred podaním ďalšej dávky odhaduje na 350 a 87,7 µg/ml počas indukčného obdobia (8. – 12. týždeň) a medián rovnovážnych vrcholových a minimálnych (trough) koncentrácií pred podaním ďalšej dávky sa odhaduje na 19,6 a 4,64 µg/ml pre dávku 180 mg subkutánne a 39,2 a 9,29 µg/ml pre dávku 360 mg subkutánne počas udržiavacieho obdobia (40. – 48. týždeň).
Distribúcia
Priemerný (± smerodajná odchýlka) distribučný objem v rovnovážnom stave (Vss) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 11,4 (± 2,7) l, čo naznačuje, že distribúcia rizankizumabu je primárne obmedzená na vaskulárne a intersticiálne priestory. Typický 70 kg jedinec s Crohnovou chorobou mal Vss 7,68 l.
Biotransformácia
Terapeutické monoklonálne protilátky IgG sú typicky degradované na malé peptidy a aminokyseliny katabolickými procesmi rovnakým spôsobom ako endogénne IgG. Nepredpokladá sa, že sa rizankizumab metabolizuje enzýmami P450.
Eliminácia
Priemerný (± smerodajná odchýlka) systémový klírens (CL) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 0,3 (± 0,1) l/deň. Priemerný terminálny polčas eliminácie rizankizumabu sa v štúdiách fázy 3 u jedincov so psoriázou pohyboval od 28 do 29 dní. Typický 70 kg jedinec s Crohnovou chorobou mal systémový klírens 0,30 l/deň a terminálny polčas eliminácie 21 dní.
Nepredpokladá sa, že rizankizumab ako monoklonálna protilátka IgG1 by sa filtroval glomerulárnou filtráciou v obličkách alebo bol vylučovaný ako intaktná molekula v moči.
Linearita/nelinearita
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšeniami systémovej expozície približne úmernými dávke (Cmax a AUC) v hodnotených rozmedziach dávky 18 až 360 mg alebo 0,25 až 1 mg/kg pri subkutánnom podaní a 200 až 1800 mg a 0,01 až 5 mg/kg pri intravenóznom podaní u zdravých jedincov alebo jedincov so psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou.
Interakcie
U jedincov s ložiskovou psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou sa vykonali štúdie interakcií na zhodnotenie účinku opakovaného podávania rizankizumabu na farmakokinetiku substrátov citlivých na cytochróm P450 (CYP). Expozícia kofeínu (substrát CYP1A2), warfarínu (substrát CYP2C9), omeprazolu (substrát CYP2C19), metoprololu (substrát CYP2D6) a midazolamu (substrát CYP3A) po liečbe rizankizumabom bola porovnateľná s ich expozíciami pred liečbou rizankizumabom, čo svedčí o tom, že nedochádza k žiadnym významným interakciám prostredníctvom týchto enzýmov.
Populačné farmakokinetické analýzy ukazujú, že expozícia rizankizumabu nebola ovplyvnená súbežne podávanými liekmi, ktoré používali niektorí jedinci s ložiskovou psoriázou počas klinických štúdií. Podobne nebol pozorovaný vplyv súbežne podávaných liekov na základe populačných farmakokinetických analýz pri Crohnovej chorobe alebo ulceróznej kolitíde.
Osobitné skupiny pacientov
Pediatrická populácia
Farmakokinetické vlastnosti rizankizumabu u pediatrických jedincov mladších ako 16 rokov neboli stanovené. Z 1574 jedincov s Crohnovou chorobou vystavených rizankizumabu bolo 12 vo veku 16 – 17 rokov. Expozícia rizankizumabu u 16- až 17-ročných osôb s Crohnovou chorobou bola podobná ako u dospelých. Na základe populačných farmakokinetických analýz sa zistilo, že vek nemá významný vplyv na expozíciu rizankizumabu.
Starší pacienti
Z 2 234 jedincov s ložiskovou psoriázou vystavených rizankizumabu bolo 243 vo veku 65 rokov alebo starších a 24 bolo vo veku 75 rokov alebo starších. Z 1574 jedincov s Crohnovou chorobou vystavených rizankizumabu bolo 72 vo veku 65 rokov alebo starších a 5 vo veku 75 rokov alebo starších. Z 1 512 jedincov s ulceróznou kolitídou vystavených rizankizumabu bolo 103 vo veku 65 rokov alebo starších a 8 vo veku 75 rokov alebo starších. Medzi staršími a mladšími jedincami, ktorí dostávali rizankizumab, neboli pozorované žiadne celkové rozdiely v expozícii rizankizumabu.
Pacienti s poruchou funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na stanovenie vplyvu poruchy funkcie obličiek alebo pečene na farmakokinetické vlastnosti rizankizumabu. Podľa populačných farmakokinetických analýz nemali sérové hladiny kreatinínu, klírens kreatinínu ani markery pečeňových funkcií (ALT/AST/bilirubín) významný vplyv na klírens rizankizumabu u jedincov s psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou.
Rizankizumab ako monoklonálna protilátka IgG1 je eliminovaný hlavne intracelulárnym katabolizmom a nepredpokladá sa, že sa metabolizuje enzýmami hepatálneho cytochrómu P450 alebo vylučuje obličkami.
Telesná hmotnosť
Klírens a distribučný objem rizankizumabu sa zvyšujú s rastom telesnej hmotnosti, čo môže mať za následok zníženú účinnosť u jedincov s vysokou telesnou hmotnosťou (> 130 kg). Toto pozorovanie je však založené na obmedzenom počte jedincov s ložiskovou psoriázou. Telesná hmotnosť nemala klinicky významný vplyv na expozíciu rizankizumabu alebo účinnosť pri psoriatickej artritíde, Crohnovej chorobe alebo ulceróznej kolitíde. V súčasnosti sa neodporúča úprava dávky na základe telesnej hmotnosti.
Pohlavie alebo rasa
Klírens rizankizumabu nebol významne ovplyvnený pohlavím alebo rasou u dospelých jedincov s ložiskovou psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou. V klinickej farmakokinetickej štúdii so zdravými dobrovoľníkmi neboli pozorované žiadne klinicky významné rozdiely v expozícii rizankizumabu u čínskych alebo japonských jedincov v porovnaní s belošskými jedincami.
5.3 Predklinické údaje o bezpečnosti
Neklinické údaje neodhalili žiadne osobitné riziko pre ľudí na základe štúdií toxicity po opakovanom podaní, vrátane farmakologických hodnotení bezpečnosti, a rozšírenej štúdie pre- a postnatálnej vývojovej toxicity na opiciach rodu Cynomolgus v dávkach do 50 mg/kg/týždeň, ktoré predstavujú 10-násobok klinických expozícií počas indukcie pri dávke 600 mg intravenózne každé 4 týždne a 39-násobok klinických expozícií pri udržiavacej dávke 360 mg subkutánne každých 8 týždňov pri Crohnovej chorobe. V prípade ulceróznej kolitídy predstavovali expozície 5-násobok klinických expozícií počas indukcie pri dávke 1200 mg intravenózne každé 4 týždne, 65-násobok klinických expozícií pri udržiavacej dávke 180 mg subkutánne každých 8 týždňov alebo 32-násobok klinických expozícií pri udržiavacej dávke 360 mg subkutánne každých 8 týždňov.
S rizankizumabom neboli vykonané štúdie mutagenity a karcinogenity. V 26-týždňovej štúdii chronickej toxicity u opíc rodu Cynomolgus v dávkach až do 50 mg/kg/týždeň (približne 7-násobok klinickej expozície počas indukcie pri dávkovaní 600 mg intravenózne každé 4 týždne a 28-násobok klinickej expozície počas udržiavacej fázy pri podávaní 360 mg subkutánne každých 8 týždňov pri Crohnovej chorobe a 3-násobok klinických expozícií počas indukcie pri dávke 1200 mg intravenózne každé 4 týždne, 45-násobok klinických expozícií pri udržiavacej dávke 180 mg subkutánne každých 8 týždňov alebo 23-násobok klinických expozícií pri udržiavacej dávke 360 mg subkutánne každých 8 týždňov pri ulceróznej kolitíde) neboli pozorované žiadne preneoplastické alebo neoplastické lézie a nebola zaznamenaná žiadna nežiaduca imunotoxicita alebo kardiovaskulárne účinky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Trihydrát octanu sodného
Kyselina octová
Dihydrát trehalózy
Polysorbát 20
Voda na injekcie
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
2 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v mrazničke.
Náplň alebo naplnená injekčná striekačka (naplnené injekčné striekačky) sa môže (môžu) skladovať mimo chladničky (max. do teploty 25 °C) počas 24 hodín.
Náplň alebo naplnenú injekčnú striekačku (naplnené injekčné striekačky) uchovávajte vo vonkajšom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Skyrizi 360 mg injekčný roztok v náplni
360 mg roztok v jednorazovej náplni vyrobenej z cyklickej olefínovej živice s potiahnutou chlórbutylovou gumovou prepážkou a potiahnutým chlórbutylovým gumovým piestom ako kontaktnými materiálmi s produktom a živicovým uzáverom. Náplň je zostavená pomocou teleskopickej skrutkovej zostavy. Náplň je balená spolu s „on-body“ injektorom (zariadenie na podávanie). Kvapalina v „on-body“ injektore prechádza polyvinylchloridovou hadičkou a 29-gauge ihlou z nehrdzavejúcej ocele. „On-body“ injektor obsahuje batérie s oxidom strieborným a zinkom a lepiacu náplasť na kožu vyrobenú z polyesteru s akrylovým lepidlom. Zariadenie na podávanie je určené na použitie s dodanou 360 mg náplňou.
Skyrizi 360 mg je k dispozícii v baleniach, ktoré obsahujú 1 náplň a 1 „on-body“ injektor.
Skyrizi 180 mg injekčný roztok v náplni
180 mg roztok v jednorazovej náplni vyrobenej z cyklickej olefínovej živice s potiahnutou chlórbutylovou gumovou prepážkou a potiahnutým chlórbutylovým gumovým piestom ako kontaktnými materiálmi s produktom a živicovým uzáverom. Náplň je zostavená pomocou teleskopickej skrutkovej zostavy. Náplň je balená spolu s „on-body“ injektorom (zariadenie na podávanie). Kvapalina v „on-body“ injektore prechádza polyvinylchloridovou hadičkou a 29-gauge ihlou z nehrdzavejúcej ocele. „On-body“ injektor obsahuje batérie s oxidom strieborným a zinkom a lepiacu náplasť na kožu vyrobenú z polyesteru s akrylovým lepidlom. Zariadenie na podávanie je určené na použitie s dodanou 180 mg náplňou.
Skyrizi 180 mg je k dispozícii v baleniach, ktoré obsahujú 1 náplň a 1 „on-body“ injektor.
Skyrizi 180 mg injekčný roztok v naplnenej injekčnej striekačke
Naplnená sklenená injekčná striekačka s fixnou ihlou a krytom ihly, umiestnenými v automatickom chrániči ihly.
Skyrizi 180 mg je k dispozícii v baleniach, ktoré obsahujú 1 a 2 naplnené injekčné striekačky.
Na trh nemusia byť uvedené všetky formy.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Skyrizi 180 mg a 360 mg injekčný roztok v náplni
Pred podaním injekcie sa má škatuľka vybrať z chladničky a nechať dosiahnuť izbovú teplotu mimo priameho slnečného žiarenia po dobu 45 až 90 minút bez toho, aby sa náplň vybrala zo škatuľky.
Pred použitím sa odporúča vizuálna kontrola každej náplni. Roztok neobsahuje cudzorodé čiastočky a je prakticky bez častíc súvisiacich s liekom. Skyrizi sa nemá použiť, ak je roztok zakalený alebo má zmenenú farbu alebo ak obsahuje veľké častice. Netraste náplňou.
Roztok má byť bezfarebný až žltý a číry až mierne opaleskujúci.
Skyrizi 180 mg injekčný roztok v naplnenej injekčnej striekačke
Pred podaním injekcie sa má škatuľka vybrať z chladničky a nechať dosiahnuť izbovú teplotu mimo priameho slnečného žiarenia po dobu 15 až 30 minút bez toho, aby sa naplnené injekčné striekačky vybrali zo škatuľky.
Pred použitím sa odporúča vizuálna kontrola každej naplnenej injekčnej striekačky. Roztok môže obsahovať niekoľko priehľadných až bielych častíc súvisiacich s liekom. Skyrizi sa nemá používať, ak je roztok zakalený alebo má zmenenú farbu alebo ak obsahuje veľké čiastočky. Netraste naplnenou injekčnou striekačkou.
Roztok má byť bezfarebný až žltý a číry až mierne opaleskujúci.
Všeobecné preventívne opatrenia
Úplný návod na použitie je uvedený v písomnej informácii pre používateľa.
Každý „on-body“ injektor s náplňou a naplnená injekčná striekačka sú určené len na jednorazové použitie.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLO/ČÍSLA
Skyrizi 360 mg injekčný roztok v náplni
EU/1/19/1361/005
Skyrizi 180 mg injekčný roztok v náplni
EU/1/19/1361/007
Skyrizi 180 mg injekčný roztok v naplnenej injekčnej striekačke
EU/1/19/1361/008
EU/1/19/1361/009
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 26. apríl 2019
Dátum posledného predĺženia registrácie: 5. január 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Skyrizi 90 mg injekčný roztok v naplnenej injekčnej striekačke
1. NÁZOV LIEKU
Skyrizi 90 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Jedna naplnená injekčná striekačka obsahuje 90 mg rizankizumabu v 1 ml roztoku.
Rizankizumab je humanizovaná monoklonálna imunoglobulínová protilátka G1 (IgG1) produkovaná v ovariálnych bunkách čínskeho škrečka pomocou technológie rekombinantnej DNA.
Pomocné látky so známym účinkom
Tento liek obsahuje 164 mg sorbitolu v 360 mg dávke.
Tento liek obsahuje 0,8 mg polysorbátu 20 v jednej 360 mg dávke.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia)
Roztok je bezfarebný až svetložltý a číry až mierne opaleskujúci.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Liek Skyrizi je indikovaný na liečbu dospelých pacientov so stredne ťažkou až ťažkou aktívnou Crohnovou chorobou, ktorí mali nedostatočnú odpoveď na konvenčnú liečbu alebo biologickú liečbu, alebo na ňu prestali reagovať, prípadne ju netolerovali.
4.2 Dávkovanie a spôsob podávania
Tento liek je určený na použitie pod vedením a dohľadom lekára, ktorý má skúsenosti s diagnostikou a liečbou stavov, na ktoré je liek Skyrizi indikovaný.
Dávkovanie
Odporúčaná dávka je 600 mg podávaná intravenóznou infúziou v 0. týždni, 4. týždni a 8. týždni, následne 360 mg subkutánnou injekciou v 12. týždni a potom každých 8 týždňov. V prípade pacientov, u ktorých sa nepreukázal žiadny terapeutický prínos po 24 týždňoch liečby, sa má zvážiť ukončenie liečby.
Dávkovanie úvodného intravenózneho dávkovacieho režimu, pozri časť 4.2 súhrnu charakteristických vlastností lieku Skyrizi 600 mg koncentrát na infúzny roztok.
Vynechanie dávky
Ak dôjde k vynechaniu dávky, dávka má byť podaná čo najskôr. Následne má byť dávkovanie obnovené podľa pôvodného plánu.
Osobitné skupiny pacientov
Starší pacienti
Nie je potrebná úprava dávky (pozri časť 5.2).
K dispozícii sú obmedzené údaje u pacientov vo veku ≥ 65 rokov.
Porucha funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na hodnotenie vplyvu poruchy funkcie pečene alebo obličiek na farmakokinetické vlastnosti lieku Skyrizi. Všeobecne sa nepredpokladá, že tieto stavy budú mať významný vplyv na farmakokinetické vlastnosti monoklonálnych protilátok a nepovažuje sa za potrebné upravovať dávkovanie (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť lieku Skyrizi pri liečbe Crohnovej choroby u detí vo veku 0 – 17 rokov neboli doteraz stanovené. V súčasnosti dostupné údaje sú opísané v častiach 5.1 a 5.2, ale nie je možné urobiť žiadne odporúčanie pre dávkovanie.
Pacienti s nadváhou
Nie je potrebná úprava dávky (pozri časť 5.2).
Spôsob podávania
Tento liek má podávať zdravotnícky pracovník.
Skyrizi sa podáva subkutánnou injekciou.
Injekcia sa má podávať do stehna alebo brucha. Skyrizi sa nemá podávať injekciou do oblastí, kde je koža citlivá, s podliatinami, erytematózna, zatvrdnutá alebo porušená.
Na podanie celej 360 mg dávky je potrebné podať štyri naplnené injekčné striekačky. Tieto štyri injekcie sa majú podať do rôznych anatomických miest (pozri pokyny na podávanie lieku, ktoré sú priložené k písomnej informácii pre používateľa).
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Klinicky významné aktívne infekcie (napr. aktívna tuberkulóza, pozri časť 4.4).
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Infekcie
Rizankizumab môže zvýšiť riziko infekcie.
U pacientov s chronickou infekciou, recidivujúcou infekciou v anamnéze alebo známymi rizikovými faktormi pre infekciu sa má rizankizumab používať s opatrnosťou. Liečba rizankizumabom sa nemá
začať u pacientov s akoukoľvek klinicky významnou aktívnou infekciou, pokým infekcia neodznie alebo nie je adekvátne liečená.
Pacienti liečení rizankizumabom majú byť poučení, aby vyhľadali lekársku pomoc, ak sa u nich objavia prejavy alebo príznaky klinicky významnej chronickej alebo akútnej infekcie. Ak sa u pacienta objaví takáto infekcia alebo ak nereaguje na štandardnú liečbu infekcie, pacient má byť starostlivo sledovaný a rizankizumab sa nemá podávať, pokým neodznie infekcia.
Tuberkulóza
Pacienti majú byť pred začatím liečby rizankizumabom vyšetrení na tuberkulózu (TBC). Pacienti, ktorí dostávajú rizankizumab, majú byť monitorovaní na prejavy a symptómy aktívnej TBC. Pred začatím liečby rizankizumabom má byť zvážená liečba TBC u pacientov s latentnou alebo aktívnou TBC v minulosti, u ktorých nie je možné potvrdiť adekvátnu liečbu.
Imunizácia
Pred začatím liečby rizankizumabom sa má zvážiť absolvovanie všetkých príslušných imunizácií podľa aktuálnych odporúčaní pre imunizáciu. Ak bola pacientovi podaná živá vakcína (vírusová alebo bakteriálna), odporúča sa so začatím liečby rizankizumabom počkať najmenej 4 týždne. Pacientom liečeným rizankizumabom sa počas liečby a najmenej 21 týždňov po ukončení liečby nesmú podávať živé vakcíny (pozri časť 5.2).
Precitlivenosť
Pri používaní rizankizumabu boli hlásené závažné reakcie z precitlivenosti vrátane anafylaxie (pozri časť 4.8). Ak sa vyskytne závažná reakcia z precitlivenosti, podávanie rizankizumabu sa má okamžite ukončiť a má sa začať príslušná liečba.
Pomocné látky so známym účinkom
Polysorbát
Tento liek obsahuje 0,8 mg polysorbátu 20 v jednej 360 mg dávke. Polysorbáty môžu vyvolať alergické reakcie.
Sorbitol
Tento liek obsahuje 164 mg sorbitolu v 360 mg dávke.
Musí sa vziať do úvahy aditívny účinok súbežne podávaných liekov obsahujúcich sorbitol (alebo fruktózu) a príjem sorbitolu (alebo fruktózy) v strave.
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v 360 mg dávke, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Nepredpokladá sa, že rizankizumab podlieha metabolizácii pečeňovými enzýmami alebo vylučovaniu obličkami. Nepredpokladajú sa interakcie medzi rizankizumabom a inhibítormi, induktormi alebo substrátmi enzýmov metabolizujúcich lieky, a nie je potrebná úprava dávky (pozri časť 5.2).
Súbežná imunosupresívna liečba
Bezpečnosť a účinnosť rizankizumabu v kombinácii s imunosupresívami, vrátane biologických liekov, neboli hodnotené.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú používať účinnú metódu antikoncepcie počas liečby a po dobu najmenej 21 týždňov po liečbe.
Gravidita
Údaje o použití rizankizumabu u tehotných žien sú obmedzené alebo nie sú k dispozícii (menej ako 300 výsledkov tehotenstva). Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na reprodukčnú toxicitu. Ako preventívne opatrenie je vhodnejšie vyhnúť sa používaniu rizankizumabu v gravidite.
Dojčenie
Nie je známe, či sa rizankizumab vylučuje do ľudského materského mlieka. Je známe, že humánne IgG sa počas prvých niekoľkých dní po pôrode vylučujú do materského mlieka, čo sa čoskoro po tomto období znižuje na nízke koncentrácie; preto počas tohto krátkeho obdobia nemožno riziko pre dojčené dieťa vylúčiť. Je potrebné vziať do úvahy prínos dojčenia pre dieťa a prínos liečby rizankizumabom pre matku pri zvážení rozhodnutia o ukončení/nezačatí liečby rizankizumabom.
Fertilita
Účinok rizankizumabu na ľudskú fertilitu nebol hodnotený. Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky s ohľadom na fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Rizankizumab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie hlásené nežiaduce reakcie boli infekcie horných dýchacích ciest (15,6 % pri Crohnovej chorobe a 26,2 % pri ulceróznej kolitíde).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie rizankizumabu z klinických štúdií (tabuľka 1) sú uvedené podľa triedy orgánových systémov (MedDRA) a vychádzajú z nasledujúcej konvencie: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000) a neznáme (nedá sa odhadnúť z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce reakcie uvedené v poradí podľa klesajúcej závažnosti.
Tabuľka 1: Zoznam nežiaducich reakcií
| Trieda orgánových systémov | Frekvencia | Nežiaduce reakcie |
| Infekcie a nákazy | Veľmi časté | Infekcie horných dýchacích ciesta |
| Časté | Infekcie tineab | |
| Menej časté | Folikulitída | |
| Poruchy imunitného systému | Zriedkavé | Anafylaktické reakcie |
| Poruchy nervového systému | Časté | Bolesť hlavyc |
Poruchy kože a podkožného tkaniva | Časté | Pruritus Vyrážka Ekzém |
| Menej časté | Urtikária | |
| Celkové poruchy a reakcie v mieste podania | Časté | Únavad Reakcie v mieste vpichue |
a Patrí sem: infekcia dýchacích ciest (vírusová, bakteriálna alebo nešpecifikovaná), sinusitída (vrátane akútnej), rinitída, nazofaryngitída, faryngitída (vrátane vírusovej), tonzilitída, laryngitída, tracheitída b Patrí sem: tinea pedis, tinea cruris, tinea corporis, tinea versicolor, tinea manuum, onychomykóza, mykotická infekcia kože c Patrí sem: bolesť hlavy, tenzná bolesť hlavy, bolesť hlavy pri sínusitíde d Patrí sem: únava, asténia, malátnosť e Patrí sem: modrina v mieste vpichu, erytém, hematóm, hemorágia, podráždenie, bolesť, pruritus, reakcia, opuch, indurácia, precitlivenosť, uzlík, vyrážka, urtikária, vezikuly, pocit tepla, erytém v mieste podania infúzie, extravazácia, reakcia, opuch | ||
Opis vybraných nežiaducich reakcií
Psoriáza
Infekcie
Počas celého programu zameraného na psoriázu vrátane dlhodobej expozície rizankizumabu bol výskyt infekcií 75,5 prípadov na 100 pacientorokov. Väčšina prípadov bola nezávažná a bola mierna až stredne závažná a neviedla k prerušeniu liečby rizankizumabom. Výskyt závažných infekcií bol 1,7 prípadu na 100 pacientorokov (pozri časť 4.4).
Crohnova choroba
Celkovo bol bezpečnostný profil pozorovaný u pacientov s Crohnovou chorobou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov v rôznych indikáciách.
Infekcie
Miera výskytu infekcií v súhrnných údajoch z 12-týždňových indukčných štúdií bola 83,3 prípadov na 100 pacientorokov u jedincov liečených rizankizumabom 600 mg intravenózne v porovnaní so 117,7 prípadmi na 100 pacientorokov pri placebe. Výskyt závažných infekcií bol 3,4 prípadu na 100 pacientorokov u jedincov liečených intravenózne podávaným rizankizumabom 600 mg v porovnaní so 16,7 prípadov na 100 pacientorokov pri placebe (pozri časť 4.4).
Výskyt infekcií v 52-týždňovej udržiavacej štúdii bol 57,7 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní
so 76,0 prípadov na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom. Výskyt závažných infekcií bol 6,0 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní s 5,0 prípadmi na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom (pozri časť 4.4).
Ulcerózna kolitída
Celkovo bol bezpečnostný profil pozorovaný u pacientov s ulceróznou kolitídou liečených rizankizumabom v súlade s bezpečnostným profilom pozorovaným u pacientov v rôznych indikáciách.
Infekcie
Miera výskytu infekcií v súhrnných údajoch z 12-týždňových indukčných štúdií bola 78,3 prípadu na 100 pacientorokov u jedincov liečených rizankizumabom 1200 mg intravenózne v porovnaní so 74,2 prípadu na 100 pacientorokov pri placebe. Výskyt závažných infekcií bol 3,0 prípadu na 100 pacientorokov u jedincov liečených intravenózne podávaným rizankizumabom 1200 mg v porovnaní s 5,4 prípadu na 100 pacientorokov pri placebe (pozri časť 4.4).
Miera výskytu infekcií v 52-týždňovej udržiavacej štúdii bola 67,4 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 180 mg a 56,5 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg v porovnaní so 64,6 prípadu na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom. Miera výskytu závažných infekcií bola 1,1 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 180 mg a 0,6 prípadu na 100 pacientorokov u jedincov liečených subkutánne podávaným rizankizumabom 360 mg po indukcii rizankizumabom v porovnaní s 2,3 prípadu na 100 pacientorokov u jedincov, ktorým bolo podané placebo po indukcii rizankizumabom (pozri časť 4.4).
Imunogenita
U jedincov s Crohnovou chorobou liečených odporúčanou indukčnou intravenóznou dávkou rizankizumabu a subkutánnou udržiavacou dávkou rizankizumabu počas obdobia až 64 týždňov v klinických skúšaniach zameraných na liečbu Crohnovej choroby boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 3,4 % (2/58), resp. u 0 % (0/58) hodnotených jedincov.
U jedincov s ulceróznou kolitídou liečených odporúčanou indukčnou intravenóznou dávkou rizankizumabu a subkutánnymi udržiavacími dávkami rizankizumabu (180 mg alebo 360 mg) počas obdobia až 64 týždňov v klinických skúšaniach zameraných na liečbu ulceróznej kolitídy boli detegované protilátky proti lieku a neutralizujúce protilátky, ktoré sa objavili počas liečby, u 8,9 % (8/90) a 6,7 % (6/90) hodnotených jedincov pre subkutánnu dávku 180 mg resp. 4,4 % (4/91) a 2,2 % (2/91) hodnotených jedincov pre subkutánnu dávku 360 mg.
Protilátky proti rizankizumabu, vrátane neutralizujúcich protilátok, neboli spojené so zmenami klinickej odpovede alebo bezpečnosti.
Starší pacienti
K dispozícii sú obmedzené údaje o bezpečnosti u pacientov vo veku ≥ 65 rokov.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa odporúča, aby sa u pacienta sledovali prípadné prejavy alebo príznaky nežiaducich reakcií a aby sa okamžite začalo s vhodnou symptomatickou liečbou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory interleukínu, ATC kód: L04AC18
Mechanizmus účinku
Rizankizumab je humanizovaná monoklonálna protilátka imunoglobulín G1 (IgG1), ktorá sa selektívne viaže s vysokou afinitou na podjednotku p19 humánneho cytokínu označovaného ako interleukín 23 (IL-23) bez väzby na IL-12 a inhibuje jeho interakciu s receptorovým komplexom IL-23. IL-23 je cytokín, ktorý sa podieľa na zápalovej a imunitnej odpovedi. Tým, že rizankizumab blokuje IL-23 a bráni mu vo väzbe na jeho receptor, inhibuje bunkovú signalizáciu závislú od IL-23 a uvoľňovanie prozápalových cytokínov.
Farmakodynamické účinky
V štúdii u jedincov so psoriázou bola po jednotlivých dávkach rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v koži. V psoriatických léziách bolo pozorované aj zníženie hrúbky epidermy, infiltrácie zápalovými bunkami a expresie markerov psoriázy.
V štúdii fázy 2 u jedincov s Crohnovou chorobou bola po viacnásobnom podaní rizankizumabu znížená expresia génov súvisiacich s osou IL-23/IL-17 v tkanivách čreva. Po viacerých dávkach v indukčných štúdiách fázy 3 u pacientov s Crohnovou chorobou sa pozorovalo zníženie hladiny fekálneho kalprotektínu (faecal calprotectin, FCP), sérového C-reaktívneho proteínu (CRP) a IL-22. Zníženia FCP, CRP a IL-22 v sére sa udržali až do 52. týždňa udržiavacej štúdie.
Klinická účinnosť a bezpečnosť
Crohnova choroba
Účinnosť a bezpečnosť rizankizumabu boli hodnotené u 1 419 jedincov so stredne ťažkou až ťažkou aktívnou Crohnovou chorobou v troch multicentrických, randomizovaných, dvojito zaslepených, placebom kontrolovaných štúdiách. Do štúdie boli zaradené jedinci vo veku 16 rokov alebo starší s indexom aktivity Crohnovej choroby (Crohn’s Disease Activity Index, CDAI) 220 až 450, priemernou dennou frekvenciou stolice (stool frequency, SF) ≥ 4 a/alebo priemerným denným skóre bolesti brucha (abdominal pain score, APS) ≥ 2 a zjednodušeným endoskopickým skóre pre CD (Simple Endoscopic Score for CD, SES-CD) ≥ 6 alebo ≥ 4 v prípade izolovaného ileálneho ochorenia, s vylúčením zužujúcej sa zložky a s potvrdením centrálneho hodnotiteľa.
Uskutočnili sa dve 12-týždňové indukčné štúdie (ADVANCE a MOTIVATE) s intravenóznym podávaním, ktoré zahŕňali 12-týždňové predĺženie pre jedincov, ktorí nedosiahli klinickú odpoveď v hodnotení SF/APS (≥ 30 % pokles SF a/alebo ≥ 30 % pokles APS a obidve hodnoty neboli horšie ako východiskové hodnoty) v 12. týždni. Po štúdiách ADVANCE a MOTIVATE nasledovala 52-
týždňová randomizovaná štúdia vysadenia pri subkutánnej udržiavacej liečbe (FORTIFY), do ktorej boli zaradení jedinci s klinickou odpoveďou v hodnotení SF/APS na intravenózne podávanú indukčnú liečbu, čo predstavuje najmenej 64 týždňov liečby.
ADVANCE a MOTIVATE
V štúdiách ADVANCE a MOTIVATE boli jedinci randomizovaní na používanie rizankizumabu buď v dávke 600 mg (odporúčaná dávka), 1200 mg alebo placeba, v 0. týždni, 4. týždni a 8. týždni.
V štúdii ADVANCE u 58 % (491/850) jedincov zlyhala liečba jednou alebo viacerými biologickými terapiami alebo túto liečbu netolerovali (predchádzajúce zlyhanie biologickej liečby) a u 42 % (359/850) jedincov zlyhala liečba konvenčnými terapiami alebo ju netolerovali, ale nezlyhala biologická terapia (bez predchádzajúceho zlyhania biologickej liečby). V štúdii ADVANCE bolo spomedzi jedincov bez predchádzajúceho zlyhania biologickej liečby 87 % (314/359) jedincov bez predchádzajúcej biologickej liečby a zvyšných 13 % jedincov už používalo biologickú liečbu, ale nikdy nedošlo k jej zlyhaniu alebo sa u nich neprejavila intolerancia. U všetkých pacientov v štúdii MOTIVATE došlo k predchádzajúcemu biologickému zlyhaniu liečby.
V oboch štúdiách väčší podiel jedincov liečených rizankizumabom dosiahol koprimárne cieľové ukazovatele: klinickú remisiu v 12. týždni a endoskopickú odpoveď v porovnaní s placebom v 12. týždni. Zvýšená klinická odpoveď v hodnotení SF/APS a klinická remisia boli u jedincov liečených rizankizumabom významné už v 4. týždni a naďalej sa zlepšovali až do 12. týždňa (tabuľka 2).
Tabuľka 2. Výsledky účinnosti v štúdiách ADVANCE a MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo (N = 175) % | Rizankizumab 600 mg intravenózne (N = 336) % | Liečebný rozdield (95 % CI) | Placebo intravenózne (N = 187) % | Rizankizumab 600 mg intravenózne (N = 191) % | Liečebný rozdield (95 % CI) | |
| Koprimárne cieľové ukazovatele | ||||||
Klinická remisia v 12. týždni e | 22 % | 43 % | 22 % [14 %, 30 %]a | 19 % | 35 % | 15 % [6 %, 24 %]b |
| Endoskopic-ká odpoveď v 12. týždni f | 12 % | 40 % | 28 % [21 %, 35 %]a | 11 % | 29 % | 18 % [10 %, 25 %]a |
| Dodatočné cieľové ukazovatele | ||||||
Zvýšená klinická odpoveď v hodnotení SF/APS vo
| 31 % | 46 % | 15 % [6 %, 23 %]b | 32 % | 45 % | 14 % [4 %, 23 %]c |
Zvýšená klinická odpoveď v hodnotení SF/APS v 12. týždnig | 42 % | 63 % | 21 % [12 %, 30 %]a | 39 % | 62 % | 23 % [13 %, 33 %]a |
| CDAI < 150 vo 4. týždni | 10 % | 18 % | 8 % | 11 % | 21 % | 10 % [2 %, 17 %]c |
| ADVANCE | MOTIVATE | |||||
Placebo (N = 175) % | Rizankizumab 600 mg intravenózne (N = 336) % | Liečebný rozdield (95 % CI) | Placebo intravenózne (N = 187) % | Rizankizumab 600 mg intravenózne (N = 191) % | Liečebný rozdield (95 % CI) | |
| [1 %, 14 %]c | ||||||
| CDAI < 150 vo 12. týždni | 25 % | 45 % | 21 % [12 %, 29 %]a | 20 % | 42 % | 22 % [13 %, 31 %]a |
Zahojenie sliznice v 12. týždni h | (N = 173) 8 % | (N = 336) 21 % | 14 % [8%, 19%]a | (N = 186) 4 % | (N = 190) 14 % | 9 % [4 %, 15 %]b |
| Endoskopic-ká odpoveď v 12. týždnii | 9 % | 24 % | 15 % [9 %, 21 %]a | 4 % | 19 % | 15 % [9 %, 21 %]a |
a Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). b Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p ≤ 0,01). c Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo. d Upravený liečebný rozdiel. e Klinická remisia na základe SF/APS: priemerná denná SF ≤ 2,8 a nie horšia ako východisková hodnota a priemerné denné skóre AP ≤ 1 a nie horšie ako východisková hodnota. f Endoskopická odpoveď: viac ako 50 % pokles SES-CD oproti východiskovej hodnote alebo pokles aspoň o 2 body u jedincov s východiskovým skóre 4 a izolovaným ileálnym ochorením. g Zvýšená klinická odpoveď v hodnotení SF/APS: ≥ 60 % pokles priemerného denného skóre SF a/alebo ≥ 35 % pokles priemerného denného skóre AP a obe nie horšie ako východiskové skóre, a/alebo klinická remisia. h Zahojenie sliznice: Podskóre SES-CD ulcerovaného povrchu 0 u jedincov s podskóre ≥ 1 na začiatku liečby. i Endoskopická remisia SES-CD ≤ 4 a zníženie aspoň o 2 body v porovnaní s východiskovou hodnotou a žiadne čiastkové skóre väčšie ako 1 v žiadnej jednotlivej premennej. | ||||||
V 12. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom pokles aspoň o 100 bodov od východiskovej hodnoty CDAI v porovnaní s placebom (ADVANCE, rizankizumab = 60 %, placebo37 %, p < 0,001, MOTIVATE, rizankizumab = 60 %, placebo=30 %, p < 0,001).
V 12. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom zvýšenú klinickú odpoveď v hodnotení SF/APS aj endoskopickú odpoveď v porovnaní s placebom (ADVANCE, rizankizumab =31 %, placebo = 8 %, p < 0,001; MOTIVATE, rizankizumab = 21 %, placebo = 7 %, p < 0,001).
Výsledky pre koprimárne cieľové ukazovatele v podskupinách jedincov so zlyhaním predchádzajúcej biologickej liečby a bez tohto zlyhania (bez pripustenia multiplicity) sú uvedené v tabuľke 3.
Tabuľka 3. Výsledky účinnosti v 12. týždni u jedincov s predchádzajúcim zlyhaním biologickej liečby a jedincov bez predchádzajúceho zlyhania biologickej liečby v štúdii ADVANCE
| ADVANCE | |||
| Placebo intravenózne | Rizankizumab 600 mg | Liečebný rozdiel (95 % CI) | |
| Klinická remisia podľa skóre SF/AP | |||
| Predchádzajúce zlyhanie biologickej liečby | 23 % (N = 97) | 41 % (N = 195) | 18 % [7 %, 29 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 21 % (N = 78) | 48 % (N = 141) | 27 % [15 %, 39 %] |
| Endoskopická odpoveď | |||
| Predchádzajúce zlyhanie biologickej liečby | 11 % (N = 97) | 33 % (N = 195) | 21 % [12 %, 31 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 13 % (N = 78) | 50 % (N = 141) | 38 % [27 %, 49 %] |
V štúdii ADVANCE dosiahol vyšší podiel jedincov liečených rizankizumabom s predchádzajúcim biologickým zlyhaním aj bez neho CDAI < 150 v porovnaní s placebom (s predchádzajúcim biologickým zlyhaním, rizankizumab = 42 %, placebo = 26 %, bez predchádzajúceho biologického zlyhania, rizankizumab = 49 %, placebo = 23 %).
Hospitalizácie súvisiace s Crohnovou chorobou
Miera hospitalizácií súvisiacich s Crohnovou chorobou v 12. týždni bola nižšia u osôb liečených rizankizumabom v porovnaní s placebom (ADVANCE, rizankizumab = 3 %, placebo = 12 %, p < 0,001; MOTIVATE, rizankizumab = 3 %, placebo = 11 %, p ≤ 0,01).
FORTIFY
Udržiavacia štúdia FORTIFY hodnotila 462 jedincov s klinickou odpoveďou v hodnotení SF/APS na 12 týždňov intravenóznej indukčnej liečby rizankizumabom v štúdiách ADVANCE a MOTIVATE. Jedinci boli randomizovaní na pokračovanie v udržiavacom režime subkutánne podávaného rizankizumabu 360 mg (odporúčaná dávka) alebo rizankizumabu 180 mg subkutánne každých 8 týždňov, alebo na ukončenie indukcie rizankizumabom a podávanie placeba subkutánne každých 8 týždňov až do 52 týždňov.
Koprimárne cieľové ukazovatele boli klinická remisia v 52. týždni a endoskopická odpoveď v 52. týždni. U jedincov s predchádzajúcim biologickým zlyhaním a bez neho sa merali aj koprimárne cieľové ukazovatele (pozri tabuľku 4).
Tabuľka 4. Výsledky účinnosti v štúdii FORTIFY v 52. týždni (64 týždňov od začatia liečby indukčnou dávkou).
| FORTIFY | |||
Rizankizumab intravenózna indukcia/placebo subkutánnef (N = 164) % | Rizankizumab intravenózna indukcia/rizankizumab 360 mg subkutánne (N = 141) % | Liečebný rozdiel (95 % CI) | |
| Koprimárne cieľové ukazovatele | |||
| Klinická remisia | 40 % | 52 % | 15% [5%, 25%]a,g |
| Predchádzajúce zlyhanie biologickej liečby | 34 % (N = 123) | 48 % (N = 102) | 14 % [1 %, 27 %] |
| Bez predchádzajúceho zlyhania biologickej liečby | 56 % (N = 41) | 62 % (N = 39) | 5 % [-16 %, 27 %] |
| Endoskopická odpoveď | 22 % | 47 % | 28% [19%, 37%]b,g |
| Predchádzajúce zlyhanie biologickej liečby | 20 % (N = 123) | 44 % (N = 102) | 23% [11%, 35%] |
| Bez predchádzajúceho zlyhania biologickej liečby | 27 % (N = 41) | 54 % (N = 39) | 27 % [6 %, 48 %] |
| Dodatočné cieľové ukazovatele | |||
| Zvýšená klinická odpoveď v hodnotení SF/APS | 49 % | 59 % | 13% [2%, 23%]e,g |
| Udržanie klinickej remisieh | (N = 91) 51 % | (N = 72) 69 % | 21% [6%, 35%]d,g |
| Endoskopická remisia | 13 % | 39 % | 28% [20%, 37%]c,g |
| Hojenie sliznice | (N = 162) 10 % | (N = 141) 31 % | 22% [14%, 30%]c,g |
a Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). b Štatisticky významné pri kontrole multiplicity pri porovnaní rizankizumabu a placeba (p < 0,001). c Nominálne porovnanie p < 0,001 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. d Nominálne porovnanie p ≤ 0,01 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. e Nominálne porovnanie p ≤ 0,05 rizankizumab vs. placebo bez celkovej kontroly chýb typu I. f Skupinu len s indukčnou liečbou tvorili jedinci, u ktorých sa dosiahla klinická odpoveď na indukčnú liečbu rizankizumabom a ktorí boli randomizovaní na podávanie placeba v udržiavacej štúdii (FORTIFY). g Upravený liečebný rozdiel. h Udržanie klinickej remisie: klinická remisia v 52. týždni u jedincov s klinickou remisiou v 0. týždni | |||
Hlboká remisia (klinická remisia a endoskopická remisia) v 52. týždni sa pozorovala vo vyššej miere u jedincov liečených rizankizumabom intravenózne/rizankizumabom subkutánne v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (28 % vs. 10 %, nominálna hodnota p < 0,001).
V 52. týždni dosiahol vyšší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom subkutánne CDAI < 150 v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (52 % vs. 41 %, nominálna hodnota p < 0,01). Vyšší podiel jedincov liečených rizankizumabom intravenózne/rizankizumabom subkutánne zaznamenal zníženie aspoň o 100 bodov v skóre východiskovej CDAI v porovnaní s jedincami, ktorí dostávali rizankizumab intravenózne/placebo subkutánne (62 % vs. 48 %, nominálna hodnota p < 0,001).
91 jedincom, u ktorých sa nepreukázala klinická odpoveď v hodnotení SF/APS 12 týždňov po indukcii rizankizumabom v štúdiách ADVANCE a MOTIVATE, sa podávala subkutánna 360 mg dávka rizankizumabu v 12. a 20. týždni. Z týchto jedincov 64 % (58/91) dosiahlo klinickú odpoveď v hodnotení SF/APS v 24. týždni; 33 jedincov, ktorí dosiahli klinickú odpoveď v hodnotení SF/APS, sa zaradilo do štúdie FORTIFY a pokračovalo v subkutánnom používaní rizankizumabu 360 mg každých 8 týždňov až do 52 týždňov. Spomedzi týchto jedincov dosiahlo 55 % (18/33) klinickú remisiu a 45 % (15/33) endoskopickú odpoveď v 52. týždni.
Počas štúdie FORTIFY 30 jedincov stratilo odpoveď na liečbu rizankizumabom 360 mg subkutánne a dostalo záchrannú liečbu rizankizumabom (jednorazová intravenózna dávka 1200 mg, po ktorej nasledovalo 360 mg subkutánne každých 8 týždňov). Spomedzi týchto jedincov dosiahlo 57 % (17/30) klinickú odpoveď v hodnotení SF/APS v 52. týždni. Navyše spomedzi týchto jedincov dosiahlo 20 % (6/30) klinickú remisiu a 34 % (10/29) endoskopickú odpoveď v 52. týždni.
Výsledky týkajúce sa zdravia a kvality života
Kvalita života súvisiaca so zdravím sa hodnotila pomocou Dotazníka o zápalových črevných ochoreniach (Inflammatory Bowel Disease Questionnaire, IBDQ) a Krátkeho dotazníka kvality života SF-36 (36-Item Short Form Health Survey, SF-36). Zmiernenie únavy sa hodnotilo pomocou dotazníka k Funkčnému hodnoteniu liečby chronických ochorení - únava (Functional Assessment of Chronic Illness Therapy-Fatigue, FACIT-Fatigue). Produktivita práce bola hodnotená pomocou Dotazníka o zhoršení produktivity práce a aktivity (Work Productivity and Activity Impairment CD, WPAI-CD).
V 12. týždni štúdií ADVANCE a MOTIVATE dosiahli jedinci liečení rizankizumabom klinicky významné zlepšenie oproti východiskovému stavu v celkovom skóre IBDQ, vo všetkých doménových skóre IBDQ (črevné príznaky, systémové funkcie, emocionálne funkcie a sociálne funkcie), v súhrnnom skóre fyzických a psychických komponentov SF-36, a v skóre FACIT-Fatigue a WPAI-CD v porovnaní s placebom. Pre WPAI-CD sa v štúdii ADVANCE preukázalo nižšie ovplyvnenie pri práci, celkové ovplyvnenie práce a menšie ovplyvnenie aktivity a v štúdii MOTIVATE bolo zaznamenane nižšie ovplyvnenie aktivity. Tieto zlepšenia sa udržali u osôb liečených rizankizumabom intravenózne/rizankizumabom subkutánne v štúdii FORTIFY do 52. týždňa.
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií pre liek Skyrizi v jednej alebo vo viacerých podskupinách pediatrickej populácie v liečbe Crohnovej choroby (pre informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika rizankizumabu bola podobná medzi ložiskovou psoriázou a psoriatickou artritídou a medzi Crohnovou chorobou a ulceróznou kolitídou.
Absorpcia
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšením expozície úmerným dávke v rozmedzí dávok 18 až 360 mg a 0,25 až 1 mg/kg podávaných subkutánne a 200 až 1800 mg a 0,01 až 5 mg/kg podávaných intravenózne.
Po subkutánnom podaní rizankizumabu boli maximálne plazmatické koncentrácie dosiahnuté v rozmedzí 3 až 14 dní od podania s odhadovanou absolútnou biologickou dostupnosťou 74 – 89 %. Pri podaní dávky 150 mg v 0. týždni, 4. týždni a následne každých 12 týždňov sú predpokladané maximálne resp. minimálne plazmatické koncentrácie v rovnovážnom stave 12 resp. 2 µg/ml.
U jedincov s Crohnovou chorobou liečených indukčnou dávkou 600 mg intravenózne v 0., 4. a 8. týždni, po ktorej nasleduje udržiavacia dávka 360 mg subkutánne v 12. týždni a potom každých 8 týždňov, maximálny medián vrcholovej a minimálnej (trough) koncentrácie pred podaním ďalšej dávky sa odhaduje na 156 a 38, 8 µg/ml počas indukčného obdobia (8. – 12. týždeň) a medián rovnovážnych vrcholových a minimálnych (trough) koncentrácií pred podaním ďalšej dávky sa odhaduje na 28,0 a 8,13 µg/ml počas udržiavacieho obdobia (40. – 48. týždeň).
Distribúcia
Priemerný (± smerodajná odchýlka) distribučný objem v rovnovážnom stave (Vss) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 11,4 (± 2,7) l, čo naznačuje, že distribúcia rizankizumabu je primárne obmedzená na vaskulárne a intersticiálne priestory. Typický 70 kg jedinec s Crohnovou chorobou mal Vss 7,68 l.
Biotransformácia
Terapeutické monoklonálne protilátky IgG sú typicky degradované na malé peptidy a aminokyseliny katabolickými procesmi rovnakým spôsobom ako endogénne IgG. Nepredpokladá sa, že sa rizankizumab metabolizuje enzýmami P450.
Eliminácia
Priemerný (± smerodajná odchýlka) systémový klírens (CL) rizankizumabu bol v štúdiách fázy 3 u jedincov so psoriázou 0,3 (± 0,1) l/deň. Priemerný terminálny polčas eliminácie rizankizumabu sa v štúdiách fázy 3 u jedincov so psoriázou pohyboval od 28 do 29 dní. Typický 70 kg jedinec s Crohnovou chorobou mal systémový klírens 0,30 l/deň a terminálny polčas eliminácie 21 dní.
Nepredpokladá sa, že rizankizumab ako monoklonálna protilátka IgG1 by sa filtroval glomerulárnou filtráciou v obličkách alebo bol vylučovaný ako intaktná molekula v moči.
Linearita/nelinearita
Rizankizumab vykazoval lineárnu farmakokinetiku so zvýšeniami systémovej expozície približne úmernými dávke (Cmax a AUC) v hodnotených rozmedziach dávky 18 až 360 mg alebo 0,25 až 1 mg/kg pri subkutánnom podaní a 200 až 1800 mg a 0,01 až 5 mg/kg pri intravenóznom podaní u zdravých jedincov alebo jedincov so psoriázou alebo Crohnovou chorobou.
Interakcie
U jedincov s ložiskovou psoriázou, Crohnovou chorobou alebo ulceróznou kolitídou sa vykonali štúdie interakcií na zhodnotenie účinku opakovaného podávania rizankizumabu na farmakokinetiku substrátov citlivých na cytochróm P450 (CYP). Expozícia kofeínu (substrát CYP1A2), warfarínu (substrát CYP2C9), omeprazolu (substrát CYP2C19), metoprololu (substrát CYP2D6) a midazolamu (substrát CYP3A) po liečbe rizankizumabom bola porovnateľná s ich expozíciami pred liečbou rizankizumabom, čo svedčí o tom, že nedochádza k žiadnym významným interakciám prostredníctvom týchto enzýmov.
Populačné farmakokinetické analýzy ukazujú, že expozícia rizankizumabu nebola ovplyvnená súbežne podávanými liekmi, ktoré používali niektorí jedinci s ložiskovou psoriázou počas klinických štúdií. Podobne nebol pozorovaný vplyv súbežne podávaných liekov na základe populačných farmakokinetických analýz pri Crohnovej chorobe.
Osobitné skupiny pacientov
Pediatrická populácia
Farmakokinetické vlastnosti rizankizumabu u pediatrických jedincov mladších ako 16 rokov neboli stanovené. Z 1574 jedincov s Crohnovou chorobou vystavených rizankizumabu bolo 12 vo veku 16 – 17 rokov. Expozícia rizankizumabu u 16- až 17-ročných osôb s Crohnovou chorobou bola podobná ako u dospelých. Na základe populačných farmakokinetických analýz sa zistilo, že vek nemá významný vplyv na expozíciu rizankizumabu.
Starší pacienti
Z 2 234 jedincov s ložiskovou psoriázou vystavených rizankizumabu bolo 243 vo veku 65 rokov alebo starších a 24 jedincov bolo vo veku 75 rokov alebo starších. Z 1574 jedincov s Crohnovou chorobou vystavených rizankizumabu bolo 72 vo veku 65 rokov alebo starších a 5 jedincov vo veku 75 rokov alebo starších. Medzi staršími a mladšími jedincami, ktorí dostávali rizankizumab, neboli pozorované žiadne celkové rozdiely v expozícii rizankizumabu.
Pacienti s poruchou funkcie obličiek alebo pečene
Neuskutočnili sa žiadne špecifické štúdie na stanovenie vplyvu poruchy funkcie obličiek alebo pečene na farmakokinetické vlastnosti rizankizumabu. Podľa populačných farmakokinetických analýz nemali sérové hladiny kreatinínu, klírens kreatinínu ani markery pečeňových funkcií (ALT/AST/bilirubín) významný vplyv na klírens rizankizumabu u jedincov s psoriázou alebo Crohnovou chorobou.
Rizankizumab ako monoklonálna protilátka IgG1 je eliminovaný hlavne intracelulárnym katabolizmom a nepredpokladá sa, že sa metabolizuje enzýmami hepatálneho cytochrómu P450 alebo vylučuje obličkami.
Telesná hmotnosť
Klírens a distribučný objem rizankizumabu sa zvyšujú s rastom telesnej hmotnosti, čo môže mať za následok zníženú účinnosť u jedincov s vysokou telesnou hmotnosťou (> 130 kg). Toto pozorovanie je však založené na obmedzenom počte jedincov s ložiskovou psoriázou. Telesná hmotnosť nemala klinicky významný vplyv na expozíciu rizankizumabu alebo účinnosť pri psoriatickej artritíde alebo Crohnovej chorobe. V súčasnosti sa neodporúča úprava dávky na základe telesnej hmotnosti.
Pohlavie alebo rasa
Klírens rizankizumabu nebol významne ovplyvnený pohlavím alebo rasou u dospelých jedincov s ložiskovou psoriázou alebo Crohnovou chorobou. V klinickej farmakokinetickej štúdii so zdravými dobrovoľníkmi neboli pozorované žiadne klinicky významné rozdiely v expozícii rizankizumabu u čínskych alebo japonských jedincov v porovnaní s belošskými jedincami.
5.3 Predklinické údaje o bezpečnosti
Neklinické údaje neodhalili žiadne osobitné riziko pre ľudí na základe štúdií toxicity po opakovanom podaní, vrátane farmakologických hodnotení bezpečnosti, a rozšírenej štúdie pre- a postnatálnej vývojovej toxicity na opiciach rodu Cynomolgus v dávkach do 50 mg/kg/týždeň, ktoré predstavujú 10-násobok klinických expozícií počas indukcie pri dávke 600 mg intravenózne každé 4 týždne a 39-násobok klinických expozícií pri udržiavacej dávke 360 mg subkutánne každých 8 týždňov pri Crohnovej chorobe.
S rizankizumabom neboli vykonané štúdie mutagenity a karcinogenity. V 26-týždňovej štúdii chronickej toxicity u opíc rodu Cynomolgus v dávkach až do 50 mg/kg/týždeň (približne 7-násobok klinickej expozície počas indukcie pri dávkovaní 600 mg intravenózne každé 4 týždne a 28-násobok klinickej expozície počas udržiavacej fázy pri podávaní 360 mg subkutánne každých 8 týždňov pri Crohnovej chorobe) neboli pozorované žiadne preneoplastické alebo neoplastické lézie a nebola zaznamenaná žiadna nežiaduca imunotoxicita alebo kardiovaskulárne účinky.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Hexahydrát jantaranu disodného
Polysorbát 20
Sorbitol
Kyselina jantárová
Voda na injekcie
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
2 roky
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C). Neuchovávajte v mrazničke.
Naplnené injekčné striekačky sa môžu skladovať mimo chladničky (max. do teploty 25 °C) počas 24 hodín.
Naplnené injekčné striekačky uchovávajte vo vonkajšom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Naplnená sklenená injekčná striekačka s fixnou ihlou a krytom ihly, umiestnenými v automatickom chrániči ihly.
Skyrizi je k dispozícii v baleniach, ktoré obsahujú 4 naplnené injekčné striekačky.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pred podaním injekcie sa má škatuľka vybrať z chladničky a nechať dosiahnuť izbovú teplotu mimo priameho slnečného žiarenia po dobu 15 až 30 minút bez toho, aby sa naplnené injekčné striekačky vybrali zo škatuľky.
Pred použitím sa odporúča vizuálna kontrola každej naplnenej injekčnej striekačky. Roztok môže obsahovať niekoľko priehľadných až bielych častíc súvisiacich s liekom. Skyrizi sa nemá používať, ak je roztok zakalený alebo má zmenenú farbu alebo ak obsahuje veľké čiastočky. Netraste naplnenou injekčnou striekačkou.
Roztok v naplnenej injekčnej striekačke má byť bezfarebný až svetložltý a číry až mierne opaleskujúci.
Všeobecné preventívne opatrenia
Úplný návod na použitie je uvedený v písomnej informácii pre používateľa.
Každá naplnená injekčná striekačka je určená na jednorazové použitie.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Nemecko
8. REGISTRAČNÉ ČÍSLO/ČÍSLA
EU/1/19/1361/006
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 26. apríl 2019
Dátum posledného predĺženia registrácie: 5. január 2024
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.