


Súhrn charakteristických vlastností lieku (SPC) - Amvuttra
1. NÁZOV LIEKU
Amvuttra 25 mg injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá naplnená injekčná striekačka obsahuje vutrisiran sodný zodpovedajúci 25 mg vutrisiranu v 0,5 ml roztoku.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok (injekcia).
Číry, bezfarebný až žltý roztok (pH približne 7; osmolalita 210 až 390 mOsm/kg).
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Amvuttra je indikovaná na liečbu dedičnej transtyretínovej amyloidózy (hereditary transthyretin amyloidosis) u dospelých pacientov s polyneuropatiou 1. alebo 2. stupňa (hATTR-PN).
Amvuttra je indikovaná na liečbu transtyretínovej amyloidózy divého typu (wild-type transthyretin amyloidosis) alebo dedičnej transtyretínovej amyloidózy u dospelých pacientov s kardiomyopatiou (ATTR-CM).
4.2 Dávkovanie a spôsob podávania
Liečba sa musí začať pod dohľadom lekára so skúsenosťami v oblasti liečby amyloidózy. Liečba sa má začať čo najskôr v priebehu ochorenia, aby sa zabránilo progresii zdravotného postihnutia.
Dávkovanie
Odporúčaná dávka Amvuttry je 25 mg podávaných subkutánnou injekciou jedenkrát za 3 mesiace.
Pacientom užívajúcim Amvuttru sa odporúča dopĺňať vitamín A v dennej dávke približne 2 500 IU až 3 000 IU, ktorá sa však nemá prekročiť (pozri časť 4.4).
O pokračovaní liečby týchto pacientov, ktorých ochorenie progreduje do polyneuropatie 3. stupňa, má rozhodnúť lekár na základe posúdenia celkového prínosu a rizika.
O použití vutrisiranu u pacientov s triedou IV podľa Newyorskej srdcovej asociácie (New York Heart Association, NYHA) a u pacientov, ktorí sú súčasne v triede III podľa NYHA a štádiu III podľa Národného centra pre amyloidózu (National Amyloidosis Centre, NAC) sú k dispozícii len obmedzené údaje. Ak však u pacientov liečených vutrisiranom dôjde k progresii do týchto štádií, uvedené údaje naznačujú, že môžu v liečbe pokračovať.
Vynechaná dávka
V prípade vynechania dávky má byť Amvuttra podaná čo najskôr. V dávkovaní sa má pokračovať každé 3 mesiace od poslednej podanej dávky.
Osobitné populácie
Starší pacienti
Nevyžaduje sa žiadna úprava dávkovania u pacientov vo veku ≥ 65 rokov (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou (celkový bilirubín ≤ 1 násobok horná hranica normálu (HHN) a aspartátaminotransferáza (AST) > 1 násobok HHN alebo celkový bilirubín > 1,0 až 1,5 násobok HHN a akákoľvek hodnota AST) alebo stredne závažnou poruchou funkcie pečene (celkový bilirubín > 1,5 až 3 násobok HHN a akákoľvek hodnota AST) nie je potrebná úprava dávky. Vutrisiran nebol skúmaný u pacientov so závažnou poruchou funkcie pečene a má sa používať u týchto pacientov, len ak očakávaný klinický prínos preváži možné riziko (pozri časť 5.2).
Porucha funkcie obličiek
U pacientov s miernou až stredne závažnou poruchou funkcie obličiek (odhadovaná rýchlosť glomerulárnej filtrácie [estimated glomerular filtration rate, eGFR] ≥ 30 až < 90 ml/min/1,73 m2) nie je potrebná úprava dávkovania. Vutrisiran nebol skúmaný u pacientov so závažnou poruchou funkcie obličiek alebo v poslednom štádiu ochorenia obličiek a má sa používať u týchto pacientov, len ak očakávaný klinický prínos preváži možné riziko (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť Amvuttry u detí alebo dospievajúcich vo veku < 18 rokov neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Amvuttra je určená len na subkutánne použitie.
Amvuttru môže podávať zdravotnícky pracovník, pacient alebo opatrovateľ.
Pacienti si sami môžu podať injekciu Amvuttry alebo im ju môžu podať opatrovatelia po tom, ako im zdravotnícky pracovník poskytne návod na správnu techniku podania subkutánnej injekcie.
Tento liek je pripravený k použitiu a je určený len na jednorazové použitie.
Vizuálne skontrolujte roztok na prítomnosť častíc a zmenu farby. Nepoužívajte pri zmene farby alebo prítomnosti častíc.
Ak sa naplnená injekčná striekačka skladuje v chlade, pred podaním sa má nechať zohriať tak, že sa balenie nechá približne 30 minút pri izbovej teplote.
- Subkutánna injekcia sa má podať do jedného z nasledujúcich miest: brucho, stehná alebo horná časť ramena. V prípade podania do hornej časti ramena má injekciu podať zdravotnícky pracovník alebo opatrovateľ. Amvuttra sa nesmie podávať do zjazveného tkaniva ani do oblastí, ktoré sú začervenané, zapálené alebo opuchnuté.
- Ak sa injekcia podáva do brucha, treba sa vyhnúť oblasti okolo pupka.
4.3 Kontraindikácie
Závažná precitlivenosť (napr. anafylaxia) na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Nedostatok vitamínu A
Zníženie sérového proteínu transtyretínu (TTR) pri liečbe Amvuttrou spôsobuje zníženie sérovej hladiny vitamínu A (retinolu) (pozri časť 5.1). Pred začatím liečby Amvuttrou musia byť upravené sérové hladiny vitamínu A, ak sú pod dolnou hranicou normy, a musia byť vyhodnotené akékoľvek očné symptómy alebo prejavy spôsobené nedostatkom vitamínu A.
Pacienti užívajúci Amvuttru musia užívať perorálny doplnok obsahujúci vitamín A v dennej dávke približne 2 500 IU až 3 000 IU, ktorá sa však nemá prekročiť, na zníženie potenciálneho rizika očných príznakov v dôsledku nedostatku vitamínu A. Ak sa u pacientov objavia očné príznaky naznačujúce nedostatok vitamínu A, ako je zhoršené nočné videnie alebo nočná slepota, dlhodobo suché oči, zápal očí, zápal alebo ulcerácie rohovky, zhrubnutie rohovky alebo perforácia rohovky, odporúča sa poslať ich na oftalmologické vyšetrenie.
Počas prvých 60 dní tehotenstva môžu byť príliš vysoké aj príliš nízke hladiny vitamínu A asociované so zvýšeným rizikom malformácie plodu. Z tohto dôvodu je potrebné pred začatím liečby Amvuttrou vylúčiť tehotenstvo a ženy vo fertilnom veku musia používať účinnú antikoncepciu (pozri časť 4.6). Ak žena plánuje otehotnieť, predtým, ako sa o to pokúsi, musí byť ukončené podávanie Amvuttry a doplnku obsahujúceho vitamín A, sérové hladiny vitamínu A sa musia monitorovať a musia sa vrátiť k normálu. Sérové hladiny vitamínu A môžu zostať znížené viac ako 12 mesiacov po poslednej dávke Amvuttry.
V prípade neplánovaného tehotenstva musí byť liečba Amvuttrou ukončená (pozri časť 4.6). Počas prvého trimestra neplánovaného tehotenstva nie je možné odporučiť, či sa má pokračovať v podávaní doplnku obsahujúceho vitamín A, alebo sa má jeho podávanie ukončiť. Pokiaľ sa v podávaní doplnku obsahujúceho vitamín A pokračuje, denná dávka nesmie prekročiť 3 000 IU denne, pretože nie sú dostatočné údaje podporujúce užívanie vyšších dávok. Pokiaľ sa sérové hladiny vitamínu A ešte nevrátia k normálnym hodnotám, je následne potrebné kvôli zvýšenému riziku nedostatku vitamínu A v treťom trimestri obnoviť užívanie doplnku obsahujúceho vitamín A v dennej dávke 2 500 IU až 3 000 IU v druhom a treťom trimestri.
Nie je známe, či podávanie doplnku obsahujúceho vitamín A v tehotenstve bude stačiť na prevenciu nedostatku vitamínu A, ak tehotná žena naďalej dostáva Amvuttru. Zvýšenie podávania doplnku obsahujúceho vitamín A na viac ako 3 000 IU denne počas tehotenstva však pravdepodobne neprinesie úpravu plazmatickej hladiny retinolu vzhľadom na mechanizmus účinku Amvuttry a môže byť škodlivé pre matku a plod.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v ml, t. j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne klinické interakčné štúdie. Nepredpokladá sa, že vutrisiran bude spôsobovať interakcie alebo bude ovplyvňovaný inhibítormi alebo induktormi enzýmov cytochrómu P450 alebo že bude modulovať aktivitu transportérov. Preto, sa nepredpokladajú klinicky významné interakcie vutrisiranu s inými liekmi.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Liečba Amvuttrou znižuje sérové hladiny vitamínu A. Príliš vysoké aj príliš nízke hladiny vitamínu A môžu byť asociované so zvýšeným rizikom malformácie plodu. Preto musí byť pred začatím liečby vylúčené tehotenstvo a ženy vo fertilnom veku musia používať účinnú antikoncepciu. Ak žena plánuje otehotnieť, predtým ako sa o to pokúsi, liečba Amvuttrou a doplnkovým vitamínom A sa má ukončiť a je potrebné sledovať sérové hladiny vitamínu A, ktoré sa musia vrátiť k normálu (pozri časť 4.4). Hladiny vitamínu A v sére môžu zostať znížené viac ako 12 mesiacov po poslednej dávke Amvuttry.
Gravidita
Nie sú k dispozícii údaje o použití Amvuttry u gravidných žien. Štúdie na zvieratách sú z hľadiska reprodukčnej toxicity nedostatočné (pozri časť 5.3). Z dôvodu potenciálneho teratogénneho rizika vyplývajúceho z nevyvážených hladín vitamínu A sa Amvuttra nemá používať počas tehotenstva. Ako preventívne opatrenie je potrebné vo včasnom štádiu tehotenstva stanoviť hladinu vitamínu A (pozri časť 4.4) a hormónu stimulujúceho štítnu žľazu (thyroid stimulating hormone, TSH). Najmä počas prvého trimestra je potrebné podrobne sledovať plod.
Dojčenie
Nie je známe, či sa vutrisiran vylučuje do ľudského mlieka. Nie sú dostatočné informácie o vylučovaní vutrisiranu do mlieka u zvierat (pozri časť 5.3).
Rozhodnutie, či ukončiť dojčenie alebo či ukončiť/prerušiť liečbu Amvuttrou, sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby týmto liekom pre ženu.
Fertilita
Nie sú k dispozícii žiadne údaje o účinkoch Amvuttry na fertilitu u ľudí. Štúdie na zvieratách nepreukázali žiaden vplyv na fertilitu u samcov alebo samíc (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Amvuttra nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Tabuľkový zoznam nežiaducich reakcií
Bezpečnostný profil Amvuttry bol charakterizovaný na základe údajov z randomizovaných kontrolovaných klinických štúdií fázy 3. Nežiaduce reakcie hlásené v súhrnných súboroch údajov zo štúdií HELIOS-A a HELIOS-B sú uvedené v tabuľke 1. Nežiaduce reakcie sú zoradené podľa konvencií MedDRA do tried orgánových systémov (System Organ Class, SOC). Frekvencia nežiaducich reakcií je uvedená podľa nasledujúcej kategórie: Časté (≥ 1/100 až < 1/10).
Tabuľka 1: Nežiaduce reakcie hlásené pri Amvuttre
| Trieda orgánových systémov | Nežiaduca reakcia | Frekvencia |
| Celkové poruchy a reakcie v mieste podania | Reakcie v mieste podania injekciea | Časté |
| Laboratórne a funkčné vyšetrenia | Zvýšená hladina alanínaminotransferázy | Časté |
| Zvýšená hladina alkalickej fosfatázy v krvi | Časté | |
| a Medzi hlásené príznaky patrili modriny, erytém, bolesť, pruritus a teplo. Reakcie v mieste podania injekcie boli mierne, prechodné a neviedli k ukončeniu liečby. | ||
Popis vybraných nežiaducich reakcií
Testy funkcie pečene
V štúdii HELIOS-B malo mierne zvýšenú hladinu alanínaminotransferázy (ALT) vyššiu ako horná hranica normy (HHN) a nižšiu ako alebo rovnú 3 násobku HHN, 97 pacientov (30 %) liečených Amvuttrou a 78 pacientov (24 %) liečených placebom. Všetci pacienti liečení Amvuttou s mierne zvýšenými hladinami ALT boli bezpríznakoví a u väčšiny z nich došlo pri pokračovaní podávania lieku k normalizácii hladín ALT.
Imunogenita
V štúdii HELIOS-A sa u 4 (3,3 %) pacientov liečených Amvuttrou a v štúdii HELIOS-B sa u 1 pacienta (0,3 %) liečeného Amvuttrou objavili protilátky proti lieku (anti-drug antibodies, ADA). V oboch štúdiách boli titre ADA nízke a prechodné a nepreukázal sa žiaden vplyv na klinickú účinnosť, bezpečnosť alebo profil farmakokinetiky či farmakodynamiky vutrisiranu.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania sa odporúča monitorovať pacienta podľa lekárskych pokynov vzhľadom na prejavy a príznaky nežiaducich reakcií a podávať príslušnú symptomatickú liečbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Ostatné lieky na nervový systém, ATC kód: N07XX18
Mechanizmus účinku
Amvuttra obsahuje vutrisiran, chemicky stabilizovanú dvojvláknovú malú interferujúcu ribonukleovú kyselinu (siRNA), ktorá sa špecificky zameriava na variantný a/alebo divý typ transtyretínovej (TTR) messengerovej RNA (mRNA) a je kovalentne spojená s ligandom obsahujúcim tri N-acetylgalaktozamínové (GalNAc) skupiny, ktoré umožňujú doručenie siRNA do hepatocytov.
Prostredníctvom prirodzeného procesu nazývaného interferencia RNA (RNA interference, RNAi) vutrisiran spôsobuje katalytickú degradáciu TTR mRNA v pečeni, čo vedie k zníženiu sérových hladín variantného a divého typu amyloidogénneho proteínu TTR, čím sa znižuje ukladanie TTR amyloidu v tkanivách.
Farmakodynamické účinky
V štúdii HELIOS-A sa priemerná hodnota sérovej hladiny TTR rýchlo znížila už na 22. deň, pričom do 6. týždňa bola priemerná hodnota TTR takmer v ustálenom stave znížená o 73 %. Pri opakovanom dávkovaní 25 mg jedenkrát za 3 mesiace bolo priemerné zníženie sérovej hladiny TTR po 9 mesiacoch liečby 83 % a po 18 mesiacoch 88 %. Podobné zníženie hladiny TTR sa pozorovalo bez ohľadu na genotyp (V30M alebo iný ako V30M), predchádzajúce užívanie stabilizátora TTR, telesnú hmotnosť, pohlavie, vek alebo rasu.
V štúdii HELIOS-B zodpovedal profil zníženia priemernej hodnoty sérovej hladiny TTR profilu pozorovanému v štúdii HELIOS-A a bol podobný vo všetkých skúmaných podskupinách (vek, pohlavie, rasa, telesná hmotnosť, stav protilátok proti lieku [ADA], typ ochorenia ATTR [divý typ alebo dedičná forma], trieda NYHA a používanie tafamidisu na začiatku liečby.
Sérový TTR je nosičom retinol viažuceho proteínu 4, ktorý je hlavným nosičom vitamínu A v krvi. V štúdii HELIOS-A Amvuttra znížila sérové hladiny vitamínu A s priemerným znížením maxima
o 70 % a minima o 63 % v ustálenom stave (pozri časti 4.4 a 4.5). V štúdii HELIOS-B boli zníženia sérovej hladiny vitamínu A v súlade so zníženiami pozorovanými v štúdii HELIOS-A.
V štúdii HELIOS-B, kardiobiomarkery spojené so zlyhávaním srdca, NT-proBNP a troponín I, preukázali u pacientov liečených Amvuttrou relatívnu stabilitu pri mediáne zmeny od východiskovej hodnoty do 30. mesiaca v celkovej populácii (NT-proBNP: nárast o 9 %; troponín I: pokles
o 10 %), zatiaľ čo u pacientov s placebom došlo k zhoršeniu (NT-proBNP: nárast o 52 %; troponín I: nárast o 22 %). Konzistentné trendy boli pozorované aj v populácii pacientov na monoterapii.
V štúdii HELIOS-B, centrálne hodnotené echokardiografické vyšetrenia preukázali v porovnaní s placebom zníženie hrúbky steny ľavej komory v prospech Amvuttry (rozdiel priemernej hodnoty LS: -0,4 mm [95 % IS -0,8; -0,0]) a pozdĺžneho napätia (rozdiel priemernej hodnoty LS: -1,23 % [95 % IS -1,73; -0,73]) v celkovej populácii. Výsledky v populácii pacientov na monoterapii boli konzistentné.
Klinická účinnosť a bezpečnosť
hATTR amyloidóza s polyneuropatiou
Účinnosť Amvuttry sa skúmala v globálnej, randomizovanej, otvorenej klinickej štúdii (HELIOS-A) u dospelých pacientov s hATTR-PN. Pacienti boli randomizovaní v pomere 3 : 1 na podávanie 25 mg Amvuttry (N = 122) subkutánne jedenkrát za 3 mesiace alebo 0,3 mg/kg patisiranu (N = 42) intravenózne jedenkrát za 3 týždne. Obdobie liečby v rámci štúdie trvalo 18 mesiacov s dvoma analýzami v 9. a 18. mesiaci. Deväťdesiatsedem percent (97 %) pacientov liečených Amvuttrou dokončilo najmenej 18 mesiacov pridelených liečob (vutrisiran alebo patisiran). Hodnotenie účinnosti vychádzalo z porovnania ramena s vutrisiranom s externou skupinou s placebom (rameno s placebom štúdie fázy 3 APOLLO), ktorú tvorila podobná populácia pacientov s hATTR-PN. Hodnotenie neinferiority zníženia sérovej hladiny TTR bolo založené na porovnaní ramena s vutrisiranom s ramenom s patisiranom v rámci štúdie.
U pacientov, ktorí dostávali Amvuttru, bol medián veku pacientov na začiatku liečby 60 rokov (rozpätie 34 až 80 rokov), 38 % pacientov malo ≥ 65 rokov a 65 % pacientov boli muži. Zastúpených bolo dvadsaťdva (22) rôznych variantov TTR: V30M (44 %), T60A (13 %), E89Q (8 %), A97S (6 %), S50R (4 %), V122I (3 %), L58H (3 %) a iné (18 %). Dvadsať percent (20 %) pacientov malo genotyp V30M a skorý nástup príznakov (< 50 rokov). Vo východiskovom stave malo 69 % pacientov
- 1. štádium ochorenia (nenarušená pohyblivosť; mierna senzorická, motorická a autonómna neuropatia v dolných končatinách) a 31 % pacientov malo 2. štádium ochorenia (potrebná pomoc pri chôdzi; stredná progresia poruchy dolných končatín, horných končatín a trupu). Štúdie sa nezúčastnili žiadni pacienti s ochorením v 3. štádiu. Šesťdesiatjeden percent (61 %) pacientov bolo predtým liečených stabilizátormi tetraméru TTR. Podľa klasifikácie srdcového zlyhávania NYHA bolo 9 % pacientov v triede I a 35 % v triede II. Tridsaťtri percent (33 %) pacientov spĺňalo vopred definované kritériá pre postihnutie srdca (východisková hrúbka steny ĽK ≥ 13 mm bez anamnézy hypertenzie alebo ochorenia aortálnej chlopne).
Primárnym ukazovateľom účinnosti bola zmena v modifikovanom skóre neuropatického postihnutia +7 (modified Neuropathy Impairment Score, mNIS+7) oproti východiskovému stavu za 18 mesiacov. Tento ukazovateľ je kompozitným meradlom motorickej, senzorickej a autonómnej neuropatie vrátane hodnotenia motorickej sily, reflexov, kvantitatívneho senzorického testovania, vyšetrenia nervového vedenia a posturálneho krvného tlaku, pričom skóre sa môže pohybovať v rozmedzí od 0 do 304 bodov, kde vyššie skóre indikuje zhoršujúce sa postihnutie.
Ako sekundárny ukazovateľ sa hodnotila zmena v celkovom skóre dosiahnutom v škále Norfolk Quality of Life-Diabetic Neuropathy (QoL-DN) oproti východiskovému stavu za 18 mesiacov. Dotazník Norfolk QoL-DN (podľa hlásenia pacientom) zahŕňal funkcie súvisiace s tenkými, veľkými a autonómnymi nervovými vláknami, príznakmi polyneuropatie a činnosťami každodenného života, s celkovým skóre v rozsahu od –4 do 136, pričom vyššie skóre indikuje zhoršujúcu sa kvalitu života.
Ďalšie sekundárne ukazovatele zahŕňali rýchlosť chôdze (test chôdze na 10 metrov), nutričný stav (mBMI) a pacientom udávanú schopnosť vykonávať činnosti každodenného života a zapojenie sa do spoločenského života (Rasch-Built Overall Disability Scale [R-ODS]).
Liečba Amvuttrou v štúdii HELIOS-A preukázala štatisticky významné zlepšenie všetkých ukazovateľov (tabuľka 2 a obrázok 1) meraných od východiskového stavu do 9. a 18. mesiaca v porovnaní s externou skupinou s placebom štúdie APOLLO (všetky p < 0,0001).
Časovo spriemerované percentuálne zníženie minimálnej hladiny TTR do 18. mesiaca bolo 84,7 % pre vutrisiran a 80,6 % pre patisiran. Percentuálne zníženie sérových hladín TTR v ramene s vutrisiranom bolo neinferiórne (podľa vpred stanovených kritérií) v porovnaní s ramenom s patisiranom v rámci štúdie do 18. mesiaca s mediánom rozdielu 5,3 % (95 % IS 1,2 %, 9,3 %).
Tabuľka č. 2: Súhrn výsledkov klinickej účinnosti v štúdii HELIOS-A
| Koncový ukazovateľa | Priemerná východisková hodnota (SD) | Zmena oproti východiskovému stavu, priemerná hodnota LS (SEM) | Rozdiel v liečbe medzi Amvuttrou a placebomb, priemerná hodnota LS (95 % IS) | p-hodnota | ||
| Amvuttra N = 122 | Placebob N = 77 | Amvuttra | Placebob | |||
| ||||||
| mNIS+7c | 60,6 (36,0) | 74,6 (37,0) | –2,2 (1,4) | 14,8 (2,0) | –17,0 (–21,8, –12,2) | p < 0,0001 |
| Norfolk QoL-DNc | 47,1 (26,3) | 55,5 (24,3) | –3,3 (1,7) | 12,9 (2,2) | –16,2 (–21,7, –10,8) | p < 0,0001 |
Test chôdze na 10 metrov (m/s)d | 1,01 (0,39) | 0,79 (0,32) | 0 (0,02) | –0,13 (0,03) | 0,13 (0,07, 0,19) | p < 0,0001 |
| ||||||
| mNIS+7c | 60,6 (36,0) | 74,6 (37,0) | –0,5 (1,6) | 28,1 (2,3) | –28,5 (–34,0, –23,1) | p < 0,0001 |
| Norfolk QoL-DNc | 47,1 (26,3) | 55,5 (24,3) | –1,2 (1,8) | 19,8 (2,6) | –21,0 (–27,1, –14,9) | p < 0,0001 |
Test chôdze na 10 metrov (m/s)d | 1,01 (0,39) | 0,79 (0,32) | –0,02 (0,03) | –0,26 (0,04) | 0,24 (0,15, 0,33) | p < 0,0001 |
| mBMIe | 1 057,5 (233,8) | 989,9 (214,2) | 25,0 (9,5) | –115,7 (13,4) | 140,7 (108,4, 172,9) | p < 0,0001 |
| R-ODSf | 34,1 (11,0) | 29,8 (10,8) | –1,5 (0,6) | –9,9 (0,8) | 8,4 (6,5, 10,4) | p < 0,0001 |
Skratky: IS = confidence interval – interval spoľahlivosti; LS mean = least squares mean – priemer najmenších štvorcov; mBMI = modified body mass index – modifikovaný index telesnej hmotnosti; mNIS = modified Neuropathy Impairment Score – modifikované skóre neuropatického poškodenia; QoL-DN = Quality of Life - Diabetic Neuropathy – kvalita života pri diabetickej neuropatii; SD = standard deviation – štandardná odchýlka; SEM = standard error of the mean – štandardná chyba priemeru
a Všetky koncové ukazovatele v 9. mesiaci analyzované pomocou analýzy kovariancie (ANCOVA) s metódou viacnásobnej imputácie (MI) a všetky koncové ukazovatele v 18. mesiaci analyzované metódou opakovaných meraní modelu zmiešaného účinku (mixed-effect model repeated measures, MMRM).
b Externá skupina s placebom z randomizovanej kontrolovanej klinickej štúdie APOLLO.
c Nižšie číslo indikuje menšiu poruchu/menej príznakov.
d Vyššie číslo indikuje menšie postihnutie/menšiu poruchu.
e mBMI: index telesnej hmotnosti (BMI; kg/m2) vynásobený sérovou hladinou albumínu (g/l); vyššie číslo indikuje lepší nutričný stav.
f Vyššie číslo indikuje menšie postihnutie/menšiu poruchu.
Obrázok 1: Zmena oproti východiskovej hodnote v mNIS+7 (9. a 18. mesiac)
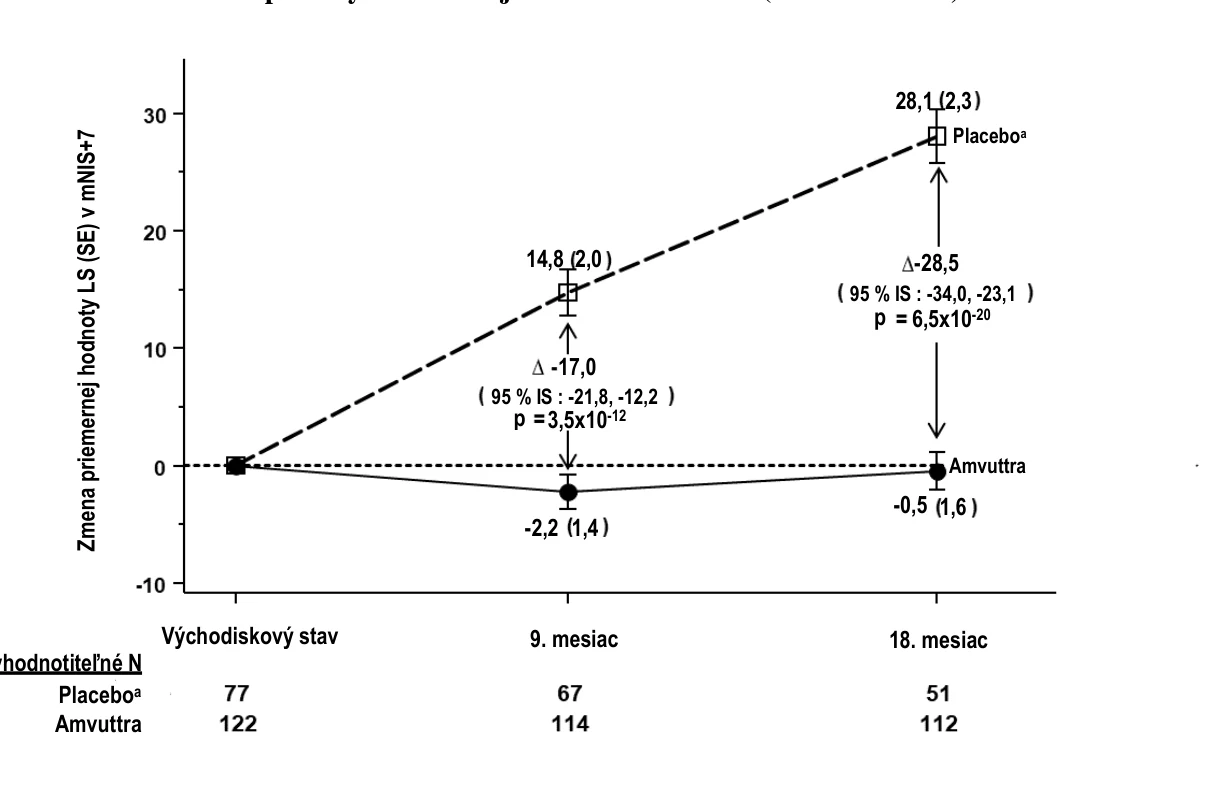
Pokles mNIS+7 znamená zlepšenie.
Δ označuje rozdiel v liečbe medzi skupinami, zobrazený ako priemerný rozdiel LS (95 % IS) pre porovnanie AMVUTTRA – externé placebo.
Všetky koncové ukazovatele v 9. mesiaci analyzované pomocou analýzy kovariancie (ANCOVA) s metódou viacnásobnej imputácie (MI) a všetky koncové ukazovatele v 18. mesiaci analyzované metódou opakovaných meraní modelu zmiešaného účinku (mixed-effect model repeated measures, MMRM).
a Externá skupina s placebom z randomizovanej kontrolovanej klinickej štúdie APOLLO.
U pacientov užívajúcich Amvuttru došlo oproti placebu k podobným zlepšeniam v celkovom skóre mNIS+7 a Norfolk QoL-DN v 9. a 18. mesiaci vo všetkých podskupinách vrátane veku, pohlavia, rasy, regiónu, skóre NIS, stavu genotypu V30M (V30M alebo iný ako V30M), predchádzajúceho užívania stabilizátora TTR, štádia ochorenia a pacientov s vopred definovanými kritériami pre postihnutie srdca alebo bez nich.
N-terminálny fragment prohormónu natriuretického peptidu typu B (NT-proBNP) je prognostický biomarker srdcovej dysfunkcie. Východiskové hodnoty hladiny NT-proBNP (geometrický priemer) boli 273 ng/l u pacientov liečených Amvuttrou a 531 ng/l u pacientov liečených placebom. V 18. mesiaci sa geometrický priemer hladín NT-proBNP u pacientov s Amvuttrou znížil o 6 %, zatiaľ čo u pacientov s placebom sa zvýšil o 96 %.
Centrálne hodnotené echokardiogramy preukázali zmeny hrúbky steny ĽK (priemerná hodnota LS rozdielu: –0,18 mm [95 % IS –0,74, 0,38]) a pozdĺžnej deformácie (longitudinal strain, priemerná hodnota LS rozdielu: –0,4 % [95 % IS –1,2, 0,4]) pri liečbe Amvuttrou oproti placebu.
wtATTR alebo hATTR amyloidóza s kardiomyopatiou
Účinnosť Amvuttry bola preukázaná v globálnej, randomizovanej, dvojito zalepenej, placebom kontrolovanej klinickej štúdii (HELIOS-B) u dospelých pacientov s ATTR-CM. Pacienti boli randomizovaní v pomere 1:1 na podávanie 25 mg Amvuttry subkutánne raz za 3 mesiace alebo na podávanie zodpovedajúceho placeba. Na začiatku štúdie bolo 40 % pacientov liečených tafamidisom. Pridelenie liečby bolo stratifikované podľa užívania tafamidisu na začiatku liečby, typu ochorenia ATTR (wtATTR alebo hATTR amyloidóza) a podľa východiskovej závažnosti ochorenia a veku (trieda I alebo II podľa NYHA a vek < 75 rokov oproti všetkým ostatným). Vyhodnotiteľné N
U pacientov, ktorým sa podávala Amvuttra, bol medián veku na začiatku liečby 77 rokov (rozmedzie 45 až 85 rokov) a 92 % pacientov boli muži. Osemdesiatpäť percent (85 %) pacientov boli belosi, 7 % boli černosi alebo afroameričania a 6 % boli ázijci. Osemdesiatdeväť percent (89 %) pacientov malo wtATTR amyloidózu a 11 % malo hATTR amyloidózu. Podľa klasifikácie srdcového zlyhávania (heart failure, HF) NYHA bolo 15 % pacientov v triede I, 77 % pacientov bolo v triede II a 8 % v triede III, pričom mali 1. alebo 2. štádium ochorenia ATTR podľa klasifikácie Národného centra pre amyloidózu. Demografické údaje pacientov a východiskové charakteristiky ochorenia boli medzi liečenými skupinami podobné.
Primárnym koncovým ukazovateľom účinnosti bol zložený výsledok mortality z akejkoľvek príčiny a opakujúcich sa kardiovaskulárnych (CV) príhod (hospitalizácie z dôvodu CV ochorení a pre akútne zlyhávanie srdca [urgent heart failure, UHF]) počas obdobia dvojito zaslepenej liečby v trvaní najviac 36 mesiacov. Hodnotenie bolo vykonané v celkovej populácii a v populácii pacientov na monoterapii (definovaných ako pacienti, ktorí na začiatku štúdie neužívali tafamidis).
Amvuttra viedla k výraznému zníženiu rizika mortality z akejkoľvek príčiny a opakujúcich sa CV príhod v porovnaní s placebom u celkovej populácie o 28,2 % a populácie na monoterapii o 32,8 % (tabuľka 3). Približne 77 % všetkých úmrtí v štúdii HELIOS-B súviselo s CV príhodami. Miera úmrtí z CV dôvodov aj z iných než CV dôvodov bola u pacientov liečených Amvuttrou nižšia v porovnaní s placebom. Z celkového počtu CV príhod predstavovali CV hospitalizácie 87,9 % a UHF návštevy predstavovali 12,1 %. Kaplanova-Meierova krivka znázorňujúca čas do prvej CV príhody alebo mortalitu z akejkoľvek príčiny je zobrazená na obrázku 2.
Obe zložky primárneho zloženého koncového ukazovateľa samostatne prispeli k účinku liečby v celkovej populácii aj v populácii pacientov na monoterapii (Tabuľka 3).
V analýze sekundárneho koncového ukazovateľa mortality z akejkoľvek príčiny, ktorá zahŕňala údaje až do 42. mesiaca vrátane obdobia dvojitého zaslepenia až po dodatočné údaje o 6-mesačnom prežití všetkých pacientov, viedla Amvuttra k zníženiu rizika úmrtia o 35,5 % v porovnaní s placebom v celkovej populácii (pomer rizík: 0,645; 95 % IS: 0,463; 0,898; p = 0,0098) a k zníženiu o 34,5 % v populácii pacientov na monoterapii (pomer rizík: 0,655; 95 % IS: 0,440; 0,973; p = 0,0454).
Tabuľka 3: Primárny zložený koncový ukazovateľ a jeho jednotlivé zložky v štúdii HELIOS-B
| Koncový ukazovateľ | Celková populácia | Populácia na monoterapii | |||
Amvuttra (N = 326) | Placebo (N =3 28) | Amvuttra (N = 196) | Placebo (N = 199) | ||
| Primárny zložený koncový ukazovateľa | Pomer rizík (95 % IS)b p-hodnotab | 0,718 (0,555; 0,929) 0,0118 | 0,672 (0,487; 0,929) 0,0162 | ||
| Zložky primárneho zloženého koncového ukazovateľa | |||||
| Mortalita z akejkoľvek príčiny | Pomer rizík (95 % IS)c | 0,694 (0,490; 0,982) | 0,705 (0,467; 1,064) | ||
| CV hospitalizácie a UHF návštevy | Relatívny pomer mier (95 % IS)d | 0,733 (0,610; 0,882) | 0,676 (0,533; 0,857) | ||
Skratky: IS = interval spoľahlivosti; CV = kardiovaskulárne UHF = akútne zlyhávanie srdca Transplantácia srdca a umiestnenie zariadenia na podporu ľavej komory sa považuje za úmrtie. Úmrtia po ukončení štúdie sú zahrnuté do analýzy zložiek mortality z akejkoľvek príčiny. a Primárny zložený koncový ukazovateľ definovaný ako: zložený výsledok mortality z akejkoľvek príčiny a opakovaných CV udalostí. Primárna analýza zahŕňala následné sledovanie všetkých pacientov najmenej 33 mesiacov (a najviac 36 mesiacov). b Pomer rizík (95 % IS) a p-hodnota sú založené na modifikovanom Andersenovom a Gillovom modeli. c Pomer rizík (95 % IS) je založený na Coxovom modeli proporcionálnych rizík. d Relatívny pomer mier (95 % IS) je založený na Poissonovom regresnom modeli. | |||||
Obrázok 2: Čas do prvej CV udalosti alebo mortalita z akejkoľvek príčiny (celková populácia)
Skratky: IS = interval spoľahlivosti; CV = kardiovaskulárne; HR = pomer rizík.
Transplantácia srdca a umiestnením zariadenia na podporu ľavej komory sa považuje za úmrtie. Kaplanove-Meierove krivky sú upravené
| podľa východiskových charakteristík ochorenia pomocou metódy inverzného váženia pravdepodobnosti liečby. HR a 95 % IS sú založené na | |
| Coxovom modeli proporcionálneho rizika a p-hodnota je založená na log-rank teste. | |
Výsledky analýzy podskupín pre primárny zložený koncový ukazovateľ boli v prospech Amvuttry vo všetkých vopred špecifikovaných podskupinách v celkovej populácii aj v populácii pacientov liečených monoterapiou. V podskupine pacientov užívajúcich tafamidis ako základnú liečbu viedla Amvuttra k numerickému zníženiu rizika mortality z akejkoľvek príčiny a opakujúcich sa CV príhod o 21,5 % v porovnaní s placebom (pomer rizík: 0,785; 95 % IS: 0,511; 1,207) (Obrázok 3).
Obrázok 3: Analýzy podskupín primárneho zloženého koncového ukazovateľa (celková populácia)
Pravdepodobnosť bez CV udalostí alebo prežitia bez úmrtia (%)
| Mesiac | |||
| Počet pacientov v ohrození (kumulatívny počet udalostí) | |||
Placebo AMVUTTRA | |||
AMVUTTRA
Placebo
HR:0,716 (0,566; 0,905), p-hodnota: 0,0062
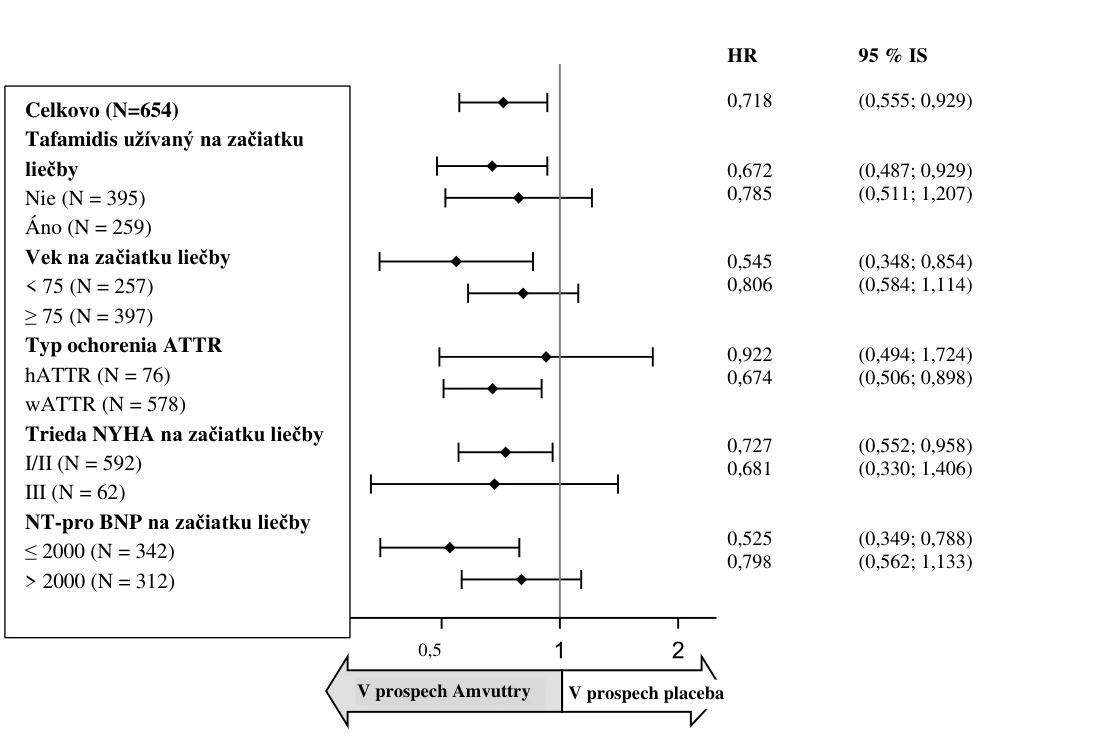
Skratky: ATTR = transthyretin amyloidosis – transtyretinová amyloidóza; IS = interval spoľahlivosti; hATTR = hereditary transthyretin amyloidosis – dedičná transtyretinová amyloidóza; HR = pomer rizík; NT-proBNP = N-terminal prohormone of B-type natriuretic peptide – N-terminálny fragment prohormónu natriuretického peptidu typu B; NYHA = New York Heart Association – Newyorská srdcová asociácia; wtATTR = wild-type transthyretin amyloidosis – získaná transtyretinová amyloidóza.
HR a 95 % IS sú založené na analýzach modifikovaného Andersenovho a Gillovho modelu.
Účinky liečby Amvuttrou na funkčnú kapacitu, zdravotný stav a kvalitu života hlásené pacientom a závažnosť príznakov srdcového zlyhávania sa hodnotili na základe zmeny od východiskového stavu do 30. mesiaca v 6-minútovom teste chôdze (6-Minute Walk Test, 6-MWT), skóre celkového súhrnu Kansaského dotazníka týkajúceho sa kardiomyopatie (Kansas City Cardiomyopathy Questionnaire-Overall Summary, KCCQ-OS) a triedy NYHA. Dotazník KCCQ-OS pozostáva zo štyroch oblastí zahŕňajúcich celkové príznaky (frekvencia príznakov a zaťaženie príznakmi), fyzické obmedzenie, kvalitu života a sociálne obmedzenie. Celkové súhrnné skóre a skóre v jednotlivých oblastiach sa pohybuje v rozmedzí od 0 do 100, pričom vyššie skóre predstavuje lepší zdravotný stav.
Štatisticky významný účinok liečby v prospech Amvuttry sa pozoroval pri vzdialenosti podľa 6-MWT, skóre KCCQ-OS a stabilnej alebo zlepšenej triedy NYHA u celkovej populácie aj u populácie liečenej monoterapiou (tabuľka 4), pričom výsledky boli konzistentné vo všetkých skúmaných podskupinách. Účinok liečby na skóre KCCQ-OS bol konzistentný vo všetkých štyroch oblastiach hodnotenia.
Tabuľka 4. Zmena oproti východiskovému stavu v prípade vzdialenosti podľa 6-MWT, skóre
KCCQ-OS a triedy NYHA v 30. mesiaci
| Celková populácia | Populácia s monoterapiou | |||
| Amvuttra (N = 326) | Placebo (N = 328) | Amvuttra (N = 196) | Placebo (N = 199) | |
| 6-MWT (metre) | ||||
| Priemerná východisková hodnota (SD) | 372 (104) | 377 (96) | 363 (103) | 373 (98) |
| Zmena od východiskovej hodnoty do 30. mesiaca, priemerná hodnota LS (SE)a | -45 (5) | -72 (5) | -60 (7) | -92 (6) |
| Rozdiel v liečbe oproti placebu, priemerná hodnota LS (95 % IS) p-hodnotaa,b | 26 (13; 40) < 0,0001 | 32 (14; 50) 0,0005 | ||
| KCCQ-OS (body) | ||||
| Priemerná východisková hodnota (SD) | 73 (19) | 72 (20) | 70 (20) | 70 (21) |
| Zmena od východiskovej hodnoty do 30. mesiaca, priemerná hodnota LS (SE)a | -10 (1) | -15 (1) | -11 (2) | -19 (2) |
| Rozdiel v liečbe oproti placebu, priemerná hodnota LS (95 % IS) p-hodnotaa,b | 6 (2; 9) 0,0008 | 9 (4; 13) 0,0003 | ||
| Trieda NYHA | ||||
| % pacientov so stabilnou alebo zlepšenou triedou NYHA v 30. mesiaci | 68 | 61 | 66 | 56 |
Rozdiel oproti placebu, (%) (95 % IS)c p-hodnotac | 9 (1; 16) 0,0217 | 13 (3; 22) 0,0121 | ||
Skratky: 6-MWT = 6-minute walk test – 6-minútový test chôdze; KCCQ-OS = Kansas City Cardiomyopathy Questionnaire – = Kansaský dotazník týkajúci sa kardiomyopatie, LS = least squares – hodnoty namerané metódou najmenších štvorcov; IS = interval spoľahlivosti; SD = Standard deviation – štandardná odchýlka; SE = Standard Error – štandardná chyba; NYHA = Newyorská srdcová asociácia a Pri hodnotení, ktoré chýbalo z dôvodu úmrtia (vrátane transplantácie srdca a implantácie zariadenia na podporu ľavej komory) alebo neschopnosti chôdze v dôsledku progresie ochorenia ATTR (platí len pre 6-MWT), boli údaje prisúdené opätovným odberom vzoriek z najhorších 10 % pozorovaných zmien. b Odhadnuté na základe modelu MMRM (model opakovaného merania so zmiešaným účinkom). c Na základe Cochranovej-Mantelovej-Haenszelovej metódy. | ||||
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s vutrisiranom vo všetkých podskupinách pediatrickej populácie pri hATTR amyloidóze (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetické vlastnosti Amvuttry boli charakterizované meraním plazmatických a močových koncentrácií vutrisiranu.
Absorpcia
Po subkutánnom podaní sa vutrisiran rýchlo absorbuje s časom do maximálnej plazmatickej koncentrácie (tmax) 3,0 hodiny (rozsah: 2,0 až 6,5). Pri odporúčanom dávkovacom režime 25 mg jedenkrát za 3 mesiace subkutánne bola priemerná (% variačný koeficient [%CV]) maximálna koncentrácia v ustálenom stave (Cmax) 0,12 μg/ml (64,3 %) a plocha pod krivkou koncentrácie v čase od 0 do 24 hodín (AUC0-24) 0,80 μg-h/ml (35,0 %). Po opakovanom štvrťročnom dávkovaní nedošlo ku kumulácii vutrisiranu v plazme.
Distribúcia
Vutrisiran sa viaže na plazmatické bielkoviny z viac ako 80 % v rozsahu koncentrácií pozorovaných u ľudí pri dávke 25 mg jedenkrát za 3 mesiace subkutánne. Väzba vutrisiranu na plazmatické bielkoviny bola závislá od koncentrácie a klesala so zvyšujúcou sa koncentráciou vutrisiranu (zo 78 % pri 0,5 µg/ml na 19 % pri 50 µg/ml). Populačný odhad zjavného distribučného objemu centrálneho kompartmentu (Vd/F) vutrisiranu u ľudí bol 10,2 l (% relatívna štandardná odchýlka [RSE] = 5,71 %). Vutrisiran sa po subkutánnom podaní distribuuje primárne do pečene.
Biotransformácia
Vutrisiran sa v pečeni metabolizuje endo- a exonukleázami na krátke nukleotidové fragmenty rôznej veľkosti. U ľudí neboli zistené žiadne významné cirkulujúce metabolity. Štúdie in vitro naznačujú, že vutrisiran nepodlieha metabolizmu enzýmami CYP450.
Eliminácia
Po jednorazovej subkutánnej dávke 25 mg bol medián zjavného plazmatického klírensu 21,4 l/h (rozsah: 19,8, 30,0). Medián terminálneho polčasu eliminácie (t1/2) vutrisiranu bol 5,23 hodiny (rozsah: 2,24, 6,36). Po jednorazovej subkutánnej dávke 5 až 300 mg sa priemerná frakcia nezmenenej účinnej látky vylúčená močom pohybovala od 15,4 do 25,4 % a priemerný renálny klírens vutrisiranu sa pohyboval od 4,45 do 5,74 l/h.
Linearita/nelinearita
Po podaní jednorazových subkutánnych dávok v rozsahu 5 až 300 mg sa ukázalo, že hodnota Cmax vutrisiranu je úmerná dávke, zatiaľ čo plocha pod krivkou koncentrácie v čase od okamihu podania dávky extrapolovanej do nekonečna (AUCinf) a plocha pod krivkou koncentrácie v čase od okamihu podania dávky do poslednej merateľnej koncentrácie (AUClast) boli mierne zvýšené oproti proporcionálnej dávke.
Farmakokinetický/farmakodynamický vzťah
Populačné farmakokinetické/farmakodynamické analýzy u zdravých osôb a pacientov s hATTR amyloidózou (n = 202) ukázali vzťah závislý od dávky medzi predpokladanými koncentráciami vutrisiranu v pečeni a znížením sérovej hladiny TTR. Modelom predpovedaný medián maximálneho zníženia TTR bol 88 %, minimálneho zníženia 86 % a priemerného zníženia 87 % v ustálenom stave, čo potvrdzuje minimálnu variabilitu medzi maximálnou a minimálnou hodnotou počas 3-mesačného dávkovacieho intervalu. Analýza kovariátov ukázala podobné zníženie TTR u pacientov s miernou až stredne závažnou poruchou funkcie obličiek alebo miernou poruchou funkcie pečene, ako aj pri porovnaní podľa pohlavia, rasy, predchádzajúceho užívania stabilizátorov TTR, genotypu (V30M alebo iný ako V30M), veku a telesnej hmotnosti.
Špeciálne populácie
Pohlavie a rasa
V klinických štúdiách sa nezistili významné rozdiely vo farmakokinetických parametroch v ustálenom stave ani v redukcii hladiny TTR podľa pohlavia a rasy.
Starší pacienti
V štúdii HELIOS-A malo 46 (38 %) pacientov liečených vutrisiranom ≥ 65 rokov a z nich 7 (5,7 %) pacientov malo ≥ 75 rokov. V štúdii HELIOS-B malo 299 (91,7 %) pacientov liečených vutrisiranom
≥ 65 rokov a medián veku 77,0 rokov a z nich 203 (62,3 %) malo ≥ 75 rokov. Nezistili sa žiadne významné rozdiely vo farmakokinetických parametroch v ustálenom stave ani v redukcii hladiny TTR.
Porucha funkcie pečene
Klinické štúdie nepreukázali žiaden vplyv miernej (celkový bilirubín ≤ 1 x HHN a AST > 1 x HHN alebo celkový bilirubín > 1,0 až 1,5 x HHN a akákoľvek hodnota AST) alebo stredne závažnej poruchy funkcie pečene (celkový bilirubín > 1,5 až 3 násobok HHN a akákoľvek hodnota AST) na expozíciu vutrisiranu ani na redukciu hladiny TTR pri porovnaní s pacientmi s normálnou funkciou pečene. Vutrisiran nebol skúmaný u pacientov so závažnou poruchou funkcie pečene.
Porucha funkcie obličiek
Klinické štúdie nepreukázali žiaden vplyv miernej alebo stredne závažnej poruchy funkcie obličiek (eGFR ≥ 30 až < 90 ml/min/1,73 m2) na expozíciu vutrisiranu ani na redukciu hladiny TTR pri porovnaní s pacientmi s normálnou funkciou obličiek. Vutrisiran nebol skúmaný u pacientov so závažnou poruchou funkcie obličiek alebo v poslednom štádiu ochorenia obličiek.
5.3 Predklinické údaje o bezpečnosti
Všeobecná toxikológia
Opakované subkutánne podávanie vutrisiranu v dávke ≥ 30 mg/kg jedenkrát mesačne opiciam spôsobilo očakávané trvalé zníženie cirkulujúceho TTR (až o 99 %) a vitamínu A (až o 89 %) bez zjavných toxikologických nálezov.
Po opakovanom podávaní jedenkrát mesačne počas maximálne 6 mesiacov u potkanov a 9 mesiacov u opíc boli zistené mierne a konzistentné, neadverzné, histologické zmeny v pečeni (hepatocyty, Kupfferove bunky), obličkách (renálne tubuly), lymfatických uzlinách a miestach podania injekcie (makrofágy), ktoré odzrkadľovali hlavnú distribúciu a kumuláciu vutrisiranu. Nezistila sa však žiadna toxicita pri viac ako 1 000 a 3 000-násobnom zvýšení hodnoty AUC v plazme, pokiaľ sa normalizujú na štvrťročné dávkovanie a porovnajú s predpokladanou expozíciou pri maximálnej odporúčanej dávke pre ľudí [MRHD].
Genotoxicita/karcinogenita
Vutrisiran nevykazoval žiadny genotoxický potenciál in vitro ani in vivo. Vutrisiran nebol karcinogénny u potkanov a myších samcov. U samíc myší, ktorým sa raz mesačne podával vutrisiran v dávkach 3, 9 alebo 18 mg/kg, sa v závislosti od dávky pozoroval štatisticky významný trend vzniku kombinovaných hepatocelulárnych adenómov a karcinómov, pričom relevantnosť tohto trendu pre ľudí nie je známa. Ak sa zohľadnia všetky údaje o toxicite, karcinogénny potenciál vutrisiranu sa považuje za nízky.
Reprodukčná toxicita
Vutrisiran nie je farmakologicky aktívny na potkanoch a králikoch, čo obmedzuje prediktívnosť týchto sledovaní. Jednorazová dávka ortológu vutrisiranu špecifického pre potkany však nemala v kombinovanej štúdii na potkanoch vplyv na fertilitu a skorý embryonálny vývin.
Týždenné subkutánne podávanie vutrisiranu nemalo vplyv na fertilitu a skorý embryonálny vývin pri viac ako 300-násobku normalizovanej hodnoty MRHD. V embryofetálnej štúdii so subkutánnym podávaním vutrisiranu jedenkrát denne u gravidných potkanov sa pozorovali nežiaduce účinky na telesnú hmotnosť matky, konzumáciu potravy, zvýšený počet predčasných pôrodov a postimplantačné straty s hodnotou NOAEL matky 10 mg/kg/deň, čo bol viac ako 300-násobok normalizovanej hodnoty MRHD 0,005 mg/kg/deň. Na základe nežiaduceho zníženia telesnej hmotnosti plodu a zvýšených skeletálnych variácií pri ≥ 10 mg/kg/deň bola hodnota NOAEL vutrisiranu pre plod 3 mg/kg/deň, čo je 97-násobok normalizovanej hodnoty MRHD.
V štúdii embryofetálneho vývinu na gravidných králikoch sa nepozorovali žiadne nežiaduce účinky na embryofetálny vývin pri ≤ 30 mg/kg/deň vutrisiranu, čo je viac ako 1900-násobok normalizovanej hodnoty MRHD.
V štúdii prenatálno-postnatálneho vývinu nemalo subkutánne podávanie vutrisiranu každý šiesty deň žiadny vplyv na rast a vývin mláďat s hodnotou NOAEL 20 mg/kg, čo je viac ako 90-násobok normalizovanej hodnoty MRHD.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
dihydrogenfosforečnan sodný, dihydrát
hydrogenfosforečnan sodný, dihydrát
chlorid sodný
voda na injekcie
hydroxid sodný (na úpravu pH)
kyselina fosforečná (na úpravu pH).
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
3 roky.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte pri teplote neprevyšujúcej 30 °C. Neuchovávajte v mrazničke.
6.5 Druh obalu a obsah balenia
Naplnená injekčná striekačka (zo skla typu I) s ihlou veľkosti 29 G z nehrdzavejúcej ocele s chráničom ihly.
Amvuttra je dostupná v baleniach obsahujúcich jednu jednorazovú naplnenú injekčnú striekačku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. D ŽITEĽ OZHODNUTIA O REGISTRÁCII
Alnylam Netherlands B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Holandsko
8. EGIST AČNÉ ČÍSLO (ČÍSLA)
EU/1/22/1681/001
9. DÁTUM P VEJ EGIST ÁCIE/P EDĹŽENIA EGIST ÁCIE
Dátum prvej registrácie: 15. september 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.