


Súhrn charakteristických vlastností lieku (SPC) - Austedo
1. NÁZOV LIEKU
Austedo 12 mg tablety s predĺženým uvoľňovaním
Austedo 24 mg tablety s predĺženým uvoľňovaním
Austedo 30 mg tablety s predĺženým uvoľňovaním
Austedo 36 mg tablety s predĺženým uvoľňovaním
Austedo 42 mg tablety s predĺženým uvoľňovaním
Austedo 48 mg tablety s predĺženým uvoľňovaním
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Austedo 12 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje 12 mg deutetrabenazínu. Pomocná látka so známym účinkom
Každá tableta s predĺženým uvoľňovaním obsahuje 0,32 mg červene allura AC.
Austedo 24 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje 24 mg deutetrabenazínu. Pomocná látka so známym účinkom
Každá tableta s predĺženým uvoľňovaním obsahuje 0,94 mg červene allura AC.
Austedo 30 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje 30 mg deutetrabenazínu. Pomocné látky so známym účinkom
Každá tableta s predĺženým uvoľňovaním obsahuje 0,45 mg červene allura AC a 0,14 mg žltej FCF.
Austedo 36 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje 36 mg deutetrabenazínu. Pomocné látky so známym účinkom
Každá tableta s predĺženým uvoľňovaním obsahuje 0,70 mg červene allura AC a 0,03 mg žltej FCF.
Austedo 42 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje 42 mg deutetrabenazínu. Pomocné látky so známym účinkom
Každá tableta s predĺženým uvoľňovaním obsahuje 1,21 mg červene allura AC a 1,17 mg žltej FCF.
Austedo 48 mg tablety s predĺženým uvoľňovaním
Každá tableta s predĺženým uvoľňovaním obsahuje 48 mg deutetrabenazínu. Pomocná látka so známym účinkom
Každá tableta s predĺženým uvoľňovaním obsahuje 0,83 mg červene allura AC.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Tableta s predĺženým uvoľňovaním
Austedo 12 mg tablety s predĺženým uvoľňovaním
Tablety sú okrúhle, modré, filmom obalené, s priemerom približne 9 mm a s nápisom „Q12“ vytlačeným čiernym atramentom na jednej strane.
Austedo 24 mg tablety s predĺženým uvoľňovaním
Tablety sú okrúhle, fialové, filmom obalené, s priemerom približne 9 mm a s nápisom „Q24“ vytlačeným čiernym atramentom na jednej strane.
Austedo 30 mg tablety s predĺženým uvoľňovaním
Tablety sú okrúhle, svetlooranžové, filmom obalené, s priemerom približne 10 mm a s nápisom „Q30“ vytlačeným čiernym atramentom na jednej strane.
Austedo 36 mg tablety s predĺženým uvoľňovaním
Tablety sú okrúhle, svetlofialové, filmom obalené, s priemerom približne 10 mm a s nápisom „Q36“ vytlačeným čiernym atramentom na jednej strane.
Austedo 42 mg tablety s predĺženým uvoľňovaním
Tablety sú okrúhle, oranžové, filmom obalené, s priemerom približne 10 mm a s nápisom „Q42“ vytlačeným čiernym atramentom na jednej strane.
Austedo 48 mg tablety s predĺženým uvoľňovaním
Tablety sú okrúhle, ružové, filmom obalené, s priemerom približne 10 mm a s nápisom „Q48“ vytlačeným čiernym atramentom na jednej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Austedo je indikovaný na liečbu stredne ťažkej až ťažkej tardívnej dyskinézy u dospelých.
4.2 Dávkovanie a spôsob podávania
Na začatie a titráciu liečby liekom Austedo má dohliadať lekár so skúsenosťami s liekmi vyvolanými pohybovými poruchami.
Dávkovanie
Dávkovanie lieku Austedo sa má stanoviť individuálne pre každého pacienta na základe primeraného zníženia príznakov tardívnej dyskinézy a znášanlivosti.
Liečba sa má začať dávkou 12 mg raz denne počas jedného týždňa. Dávka sa má potom zvýšiť na 24 mg raz denne počas ďalšieho týždňa. Po druhom týždni sa odporúča titrovať dávku v týždenných intervaloch po 6 mg raz denne na základe zníženia príznakov tardívnej dyskinézy a znášanlivosti. Za účinný rozsah dávok sa považuje 24 mg až 48 mg. Maximálna odporúčaná denná dávka je 48 mg.
U pacientov, ktorí dostávajú silné inhibítory CYP2D6 alebo sú slabými metabolizátormi CYP2D6, nemá denná dávka deutetrabenazínu prekročiť 36 mg (pozri časti 4.5 a 5.2).
Rozhodnutie o pokračovaní liečby deutetrabenazínom sa má prijať individuálne pre každého pacienta. V liečbe sa môže pokračovať dovtedy, kým sa pozoruje terapeutický prínos a kým pacient liečbu toleruje.
Liečba deutetrabenazínom sa môže ukončiť bez potreby postupného vysadenia.
Vynechané dávky
Ak pacient vynechá dávky menej ako jeden týždeň, liečbu možno obnoviť aktuálnou dávkou. Ak pacient vynechá dávky dlhšie ako jeden týždeň, liečba Austedom sa má znovu začať dávkou 12 mg raz denne.
Osobitné skupiny pacientov
Starší pacienti
K dispozícii je len obmedzené množstvo údajov o použití deutetrabenazínu u pacientov vo veku ≥ 65 rokov. Na základe výsledkov populačnej farmakokinetickej analýzy nie je potrebná úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
Použitie deutetrabenazínu u pacientov s poruchou funkcie pečene je kontraindikované (pozri časti 4.3 a 5.2).
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek nie je potrebná úprava dávky (pozri časť 5.2).
Pediatrická populácia
V pediatrickej populácii nie je relevantné použitie lieku Austedo na indikáciu tardívnej dyskinézy.
Spôsob podávania
Na perorálne použitie.
Tablety s predĺženým uvoľňovaním sa môžu užívať s jedlom alebo bez jedla. Aby sa zachovali vlastnosti predĺženého uvoľňovania, tablety sa musia prehltnúť celé a zapiť vodou, nesmú sa žuť, drviť ani deliť.
Liečivo je obsiahnuté v nevstrebateľnom obale určenom na uvoľňovanie liečiva kontrolovanou rýchlosťou. Obal tablety sa z tela vylúči. Pacientov treba upozorniť, že v stolici môžu občas spozorovať niečo, čo vyzerá ako tableta.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
Porucha funkcie pečene (pozri časť 4.2).
Súbežná liečba rezerpínom (pozri časť 4.5).
Súbežná liečba inhibítormi monoaminooxidázy (MAOI) (pozri časť 4.5).
Súbežná liečba inými inhibítormi vezikulárneho monoamínového transportéra 2 (VMAT2) (pozri časť 4.5).
4.4 Osobitné upozornenia a opatrenia pri používaní
Depresia
Deutetrabenazín môže spôsobiť depresiu alebo zhoršiť už existujúcu depresiu (pozri časť 4.8). Pacienti majú byť pozorne sledovaní kvôli výskytu takýchto nežiaducich reakcií. Pacienti a ich opatrovatelia majú byť informovaní o rizikách a poučení, aby akékoľvek obavy okamžite nahlásili svojmu lekárovi. Ak depresia neustúpi, treba zvážiť ukončenie liečby deutetrabenazínom.
Predĺženie QTc
Deutetrabenazín môže predĺžiť QTc interval, ale stupeň predĺženia QTc nie je klinicky významný, ak sa deutetrabenazín podáva v odporúčanom rozmedzí dávky (pozri časť 5.1). Deutetrabenazín sa má používať opatrne v kombinácii s inými liekmi, ktoré predlžujú QTc interval (pozri časť 4.5), a u pacientov s vrodeným syndrómom dlhého QT intervalu, bradykardiou, hypokaliémiou, hypomagneziémiou alebo srdcovou arytmiou v anamnéze.
Neuroleptický malígny syndróm (NMS)
S liekmi, ktoré znižujú dopaminergný prenos, je spojené potenciálne riziko NMS (pozri časť 4.5). Hlavnými príznakmi NMS sú mentálne zmeny, rigidita, hypertermia, autonómna dysfunkcia a zvýšená hladina kreatinínfosfokinázy. Pri podozrení na NMS je potrebné okamžite vysadiť deutetrabenazín a začať vhodnú symptomatickú liečbu.
Akatízia, agitácia a nepokoj
Deutetrabenazín môže zvýšiť riziko akatízie, agitácie a nepokoja u pacientov s tardívnou dyskinézou (pozri časť 4.8). Pacienti, ktorí dostávajú deutetrabenazín, majú byť sledovaní z hľadiska prejavov a príznakov nepokoja a agitácie, pretože to môžu byť indikátory rozvoja akatízie. Ak sa u pacienta počas liečby deutetrabenazínom objaví akatízia, dávka sa má znížiť. U niektorých pacientov sa môže vyžadovať vysadenie liečby.
Somnolencia
Somnolencia je veľmi častou nežiaducou reakciou deutetrabenazínu limitujúcou dávku (pozri časť 4.8), a preto treba pacientom odporučiť, aby boli opatrní pri vedení vozidiel alebo obsluhe strojov (pozri časť 4.7). Z dôvodu možných aditívnych účinkov je potrebné dbať na opatrnosť aj v prípade, že pacienti užívajú iné sedatívne prípravky alebo alkohol v kombinácii s deutetrabenazínom (pozri časť 4.5).
Parkinsonizmus
Deutetrabenazín môže spôsobiť parkinsonizmus u pacientov s tardívnou dyskinézou (pozri časť 4.8). Ak sa u pacienta vyvinie parkinsonizmus, dávka deutetrabenazínu sa má znížiť a ak príhoda neustúpi, treba zvážiť ukončenie liečby.
Väzba na tkanivá obsahujúce melanín
Keďže sa deutetrabenazín alebo jeho metabolity viažu na tkanivá obsahujúce melanín (napr. koža a oko), mohol by sa v týchto tkanivách časom hromadiť. To zvyšuje možnosť, že deutetrabenazín môže po dlhšom užívaní spôsobiť toxicitu v týchto tkanivách. Klinický význam väzby deutetrabenazínu na tkanivá obsahujúce melanín nie je známy.
Pomocné látky
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v jednej tablete s predĺženým uvoľňovaním, t. j. v podstate zanedbateľné množstvo sodíka.
Tento liek obsahuje žltú FCF a/alebo červeň allura AC, ktoré môžu vyvolať alergické reakcie (pozri časť 2).
4.5 Liekové a iné interakcie
Rezerpín
Deutetrabenazín a rezerpín sa nesmú používať súbežne (pozri časť 4.3). Rezerpín sa ireverzibilne viaže na VMAT2 a jeho účinok trvá niekoľko dní. Pred začatím liečby deutetrabenazínom musí uplynúť najmenej 20 dní od ukončenia podávania rezerpínu. Predpisujúci lekári majú pred podaním deutetrabenazínu počkať, kým sa dyskinéza znovu neobjaví, aby sa znížilo riziko predávkovania a významného vyčerpania serotonínu a noradrenalínu v centrálnom nervovom systéme.
Inhibítory monoaminooxidázy (MAOI)
Deutetrabenazín sa nesmie používať v kombinácii s MAOI (napr. moklobemid, tranylcypromín, izokarboxazid, selegilín, rasagilín, safinamid, linezolid) (pozri časť 4.3). Pred začatím liečby deutetrabenazínom musí uplynúť najmenej 14 dní po ukončení užívania MAOI.
Iné inhibítory VMAT2
Deutetrabenazín sa nesmie používať u pacientov, ktorí v súčasnosti užívajú iné inhibítory VMAT2 (napr. tetrabenazín) (pozri časť 4.3). Deutetrabenazín sa môže začať podávať v deň po ukončení liečby tetrabenazínom v dávke, ktorá je približne polovicou dennej dávky tetrabenazínu.
Lieky, o ktorých je známe, že znižujú dopaminergný prenos
Riziko parkinsonizmu, NMS a akatízie sa môže zvýšiť pri súbežnom užívaní liekov, ktoré znižujú dopaminergný prenos (napr. haloperidol, chlórpromazín, metoklopramid, ziprasidón, promazín), preto sa odporúča opatrnosť (pozri časť 4.4).
Lieky, o ktorých je známe, že predlžujú interval QTc
| Deutetrabenazín môže predĺžiť QTc interval. Deutetrabenazín sa má používať opatrne v kombinácii | |||||
| s inými liekmi, ktoré predlžujú QTc interval (pozri časť 4.4). Príklady liekov, ktoré predlžujú QTc | |||||
| interval, zahŕňajú: antiarytmiká triedy IA (napr. chinidín, dizopyramid) a triedy III (napr. amiodarón, | |||||
| sotalol), antipsychotiká (napr. fenotiazínové deriváty, pimozid, haloperidol, droperidol, ziprasidón), | |||||
| tricyklické antidepresíva (napr. amitriptylín), selektívne inhibítory spätného vychytávania serotonínu | |||||
| (napr. citalopram, escitalopram), antimikrobiálne lieky (napr. fluórchinolóny, triazolové deriváty | |||||
| (napr. vorikonazol), erytromycín IV, pentamidín, antimalarické lieky) a antihistaminiká (napr. | |||||
| hydroxyzín, mizolastín). | |||||
Alkohol alebo iné sedatívne prípravky
Súbežné užívanie alkoholu alebo iných sedatívnych prípravkov sa neodporúča, pretože môžu mať aditívne účinky a zhoršovať sedáciu a somnolenciu (pozri časť 4.4). Príkladmi sedatívnych prípravkov sú benzodiazepíny (napr. midazolam, diazepam, lorazepam), antidepresíva (napr. mirtazapín, amitriptylín, trazodón), antipsychotiká (napr. prometazín, chlórprotixén), opioidy (napr. oxykodón, buprenorfín), antihistaminiká (napr. difenhydramín, dimenhydrinát) a centrálne pôsobiace antihypertenzíva (napr. klonidín, moxonidín).
Silné inhibítory CYP2D6
Ukázalo sa, že súbežné užívanie silných inhibítorov CYP2D6, ako je chinidín (antiarytmikum a antimalarikum) a paroxetín, fluoxetín a bupropión (antidepresíva), zvyšuje systémovú expozíciu aktívnym dihydrometabolitom deutetrabenazínu. V prítomnosti silného inhibítora CYP2D6 (paroxetín) sa systémová expozícia jednotlivých aktívnych metabolitov zvýšila 1,9-násobne pre deuterovaný α-dihydrotetrabenazín [HTBZ] a 6,5-násobne pre deuterovaný β-HTBZ, čo viedlo k celkovému 3-násobnému zvýšeniu aktívnych metabolitov, deuterovaného celkového (α + β)-HTBZ (pozri časť 5.2). Pri pridaní silného inhibítora CYP2D6 u pacientov, ktorí sú udržiavaní na stabilnej dávke deutetrabenazínu, môže byť potrebné zníženie dávky deutetrabenazínu. Denná dávka deutetrabenazínu nemá prekročiť 36 mg u pacientov užívajúcich silné inhibítory CYP2D6 (pozri časť 4.2).
Levodopa a iné dopaminergné lieky
Levodopa a iné dopaminergné lieky (napr. pramipexol, ropinirol) môžu znížiť účinok deutetrabenazínu. Opatrne treba postupovať, ak sa deutetrabenazín používa s levodopou a inými dopaminergnými liekmi.
4.6 Fertilita, gravidita a laktácia
Gravidita
Údaje o použití deutetrabenazínu u tehotných žien sú obmedzené.
Štúdie na zvieratách sú nedostatočné, pokiaľ ide o reprodukčnú toxicitu (pozri časť 5.3). Austedo sa neodporúča používať počas gravidity a u žien vo fertilnom veku nepoužívajúcich antikoncepciu.
Dojčenie
Nie je známe, či sa deutetrabenazín alebo jeho metabolity vylučujú do ľudského mlieka. Riziko pre novorodencov/dojčatá nemožno vylúčiť. Rozhodnutie, či ukončiť dojčenie alebo ukončiť/prerušiť liečbu Austedom sa má urobiť po zvážení prínosu dojčenia pre dieťa a prínosu liečby pre ženu.
Fertilita
Účinok deutetrabenazínu na plodnosť u ľudí a zvierat nebol hodnotený. Perorálne podávanie deutetrabenazínu samiciam potkanov viedlo k poruche estrálneho cyklu (pozri časť 5.3). V štúdiách na zvieratách s tetrabenazínom sa predĺžila dĺžka cyklu samíc a pozorovalo sa oneskorenie plodnosti.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Deutetrabenazín má mierny vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Deutetrabenazín môže spôsobovať ospalosť, preto treba pacientom liečeným deutetrabenazínom odporučiť, aby sa vyvarovali vedenia vozidiel alebo obsluhy nebezpečných strojov, kým nebudú mať udržiavaciu dávku a nebudú vedieť, ako na nich liek pôsobí (pozri časť 4.4).
4.8 Nežiaduce účinky
Súhrn profilu bezpečnosti
Najčastejšie hlásené nežiaduce reakcie spojené s deutetrabenazínom boli ospalosť (11 %), hnačka, sucho v ústach a únava (po 9 %). Ospalosť sa môže vyskytnúť častejšie na začiatku liečby a s pokračovaním liečby sa môže znížiť.
Najzávažnejšími nežiaducimi reakciami boli depresia a dystymická porucha (2 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie z klinických štúdií a hlásení po uvedení na trh sú uvedené podľa klasifikácie tried orgánových systémov MedDRA. V rámci každej skupiny frekvencie sú nežiaduce reakcie uvedené v poradí klesajúcej závažnosti. Kategórie frekvencie sú založené na nasledujúcej konvencii: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000) a neznáme (z dostupných údajov).
Pre deutetrabenazín boli zistené nasledujúce nežiaduce reakcie (pozri tabuľku 1).
Tabuľka 1: Zoznam nežiaducich reakcií
| Trieda orgánových systémov | Frekvencia | Nežiaduca reakcia |
| Infekcie a nákazy | Časté | Infekcia močových ciest |
| Nazofaryngitída | ||
| Psychické poruchy | Časté | Depresia* |
| Dystymická porucha* | ||
| Úzkosť | ||
| Nespavosť | ||
| Agitácia** | ||
| Nepokoj** | ||
| Poruchy nervového systému | Veľmi časté | Somnolencia |
| Časté | Akatízia** | |
| Menej časté | Parkinsonizmus | |
| Poruchy gastrointestinálneho traktu | Časté | Hnačka |
| Zápcha | ||
| Sucho v ústach | ||
| Celkové poruchy a reakcie v mieste podania | Časté | Únava |
| Úrazy, otravy a komplikácie liečebného postupu | Časté | Kontúzia |
*Preferované pojmy depresia a dystymická porucha boli zoskupené na výpočet frekvencie.
**Preferované pojmy agitácia, nepokoj a akatízia boli zoskupené na výpočet frekvencie.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Skúsenosti s dávkami vyššími ako je odporúčaná maximálna denná dávka 48 mg sú obmedzené. Ojedinelé prípady predávkovania deutetrabenazínom (až do 240 mg denne) boli získané z hlásení po uvedení lieku na trh a z literatúry. Najčastejšie pozorované príznaky boli: somnolencia, zvýšená pohyblivosť, únava, agitovanosť a nepokoj, nespavosť a samovražedné myšlienky. V literatúre sa uvádza jeden ďalší prípad pacienta užívajúceho 720 mg, u ktorého sa vyskytla toxická encefalopatia, dyskinéza a psychomotorická hyperaktivita.
V prípade príznakov naznačujúcich predávkovanie sa odporúča, aby bol pacient sledovaný kvôli akýmkoľvek prejavom alebo príznakom nežiaducich udalostí a v prípade potreby mu bola poskytnutá vhodná symptomatická liečba. Vždy sa má zvážiť možné zapojenie viacerých liekov. Nie je známe žiadne špecifické antidotum. Nie je pravdepodobné, že by nútená diuréza a dialýza boli prínosom.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Iné liečivá na centrálnu nervovú sústavu, ATC kód: N07XX16.
Mechanizmus účinku
Deutetrabenazín a hlavné cirkulujúce metabolity (deuterovaný α-HTBZ a deuterovaný β-HTBZ) sú reverzibilné inhibítory VMAT2, čo vedie k zníženému vychytávaniu monoamínov do synaptických vezikúl a k vyčerpaniu zásob monoamínov v dopaminergných oblastiach (napr. striatum a kôra) mozgu (pozri časť 5.2 „Distribúcia“). Hoci presný mechanizmus účinku, ktorým deutetrabenazín pôsobí pri liečbe tardívnej dyskinézy, nie je známy, predpokladá sa, že súvisí s jeho účinkom ako depletora monoamínov (ako sú dopamín, serotonín, norepinefrín a histamín) z nervových zakončení.
Farmakodynamické účinky
Elektrofyziológia srdca
Pri maximálnej odporúčanej dávke deutetrabenazín nepredlžuje QTc interval v žiadnom klinicky relevantnom rozsahu. Analýza expozície a odozvy na predĺženie QTc zo štúdie vykonanej na extenzívnych, stredných a slabých metabolizéroch CYP2D6 ukázala, že klinicky relevantný účinok možno vylúčiť pri expozíciách po denných dávkach 24 a 48 mg deutetrabenazínu.
Klinická účinnosť a bezpečnosť
Účinnosť deutetrabenazínu sa hodnotila v dvoch 12-týždňových, randomizovaných, dvojito zaslepených, placebom kontrolovaných skúšaniach u dospelých pacientov s tardívnou dyskinézou s príznakmi, ktoré boli pre pacienta obťažujúce alebo spôsobovali funkčné poruchy (n=335). Tieto štúdie zahŕňali pacientov, ktorí mali stredne závažné alebo závažné abnormálne pohyby na základe položky 8 Škály abnormálnych mimovoľných pohybov (Abnormal Involuntary Movement Scale, AIMS) a celkové motorické skóre AIMS ≥ 6 (na základe položiek 1 až 7). Zaradení pacienti mali v anamnéze užívanie antagonistu dopamínových receptorov (DRA, napr. antipsychotiká, metoklopramid) počas najmenej 3 mesiacov (alebo 1 mesiac u pacientov vo veku 60 rokov a starších), boli psychicky stabilní a nemali žiadnu zmenu v psychoaktívnych liekoch aspoň 30 dní (45 dní pre antidepresíva). Medzi sprievodné komorbidné ochorenia patrila schizofrénia/schizoafektívna porucha (n=207, 62 %), porucha nálady (n=112, 33 %), iné (neurologické, psychické a gastrointestinálne stavy, n=15, 4 %) a chýbajúce (n=1, <1 %).
Pokiaľ ide o súbežné užívanie DRA, 75,5 % pacientov užívalo stabilnú dávku DRA, zatiaľ čo 24,5 % pacientov na začiatku liečby DRA neužívalo. Primárnym koncovým ukazovateľom účinnosti v skúšaní bolo celkové skóre motorickej škály AIMS (súčet položiek 1 až 7 s rozsahom skóre od 0 do 28).
Štúdia s fixnou dávkou (AIM-TD - štúdia 1)
Štúdia 1 bola 12-týždňová, dvojito zaslepená, placebom kontrolovaná štúdia s fixnou dávkou u dospelých pacientov s tardívnou dyskinézou. Celkovo 222 pacientov bolo randomizovaných do jednej zo štyroch skupín: 12 mg deutetrabenazínu denne, 24 mg deutetrabenazínu denne, 36 mg deutetrabenazínu denne alebo placebo podávané perorálne. Štúdia zahŕňala 4-týždňové obdobie zvyšovania dávky a 8-týždňové udržiavacie obdobie. Dávka deutetrabenazínu sa začala podávať v dávke 12 mg denne a zvyšovala sa v týždenných intervaloch po 6 mg denne na cieľové fixné dávky 12 mg, 24 mg alebo 36 mg deutetrabenazínu denne. Demografické údaje a východiskové charakteristiky ochorenia boli medzi jednotlivými ramenami štúdie porovnateľné. Pacienti mali priemerný vek 57 rokov (rozmedzie: 21 až 81 rokov), 24 % bolo vo veku 65 rokov a viac, 48 % tvorili muži a 79 % belosi.
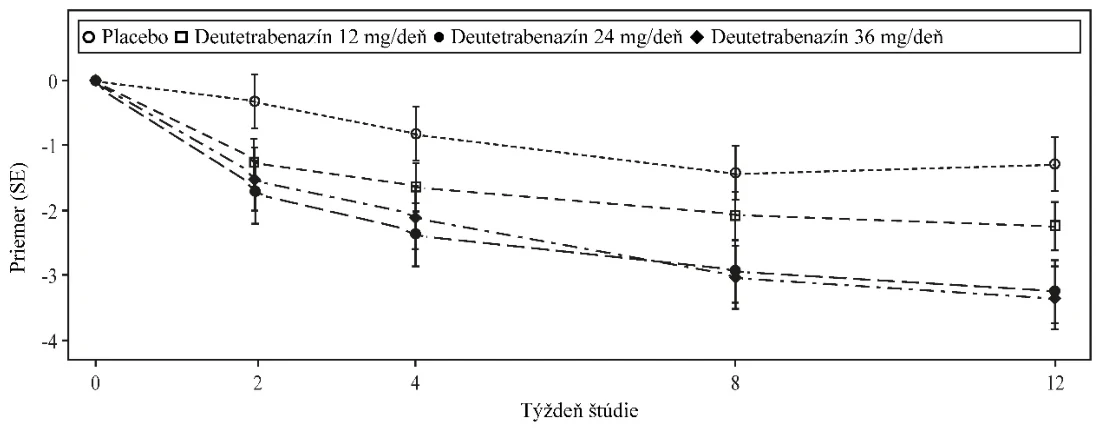
Deutetrabenazín preukázal štatisticky významné a klinicky významné zlepšenie celkového skóre AIMS oproti východiskovej hodnote v porovnaní s placebom v ramenách 24 mg a 36 mg (pozri tabuľku 2). Účinok sa prejavil už v 2. týždni a pretrvával počas celého obdobia liečby (pozri obrázok 1).
Tabuľka 2: Zlepšenie celkového skóre AIMS v štúdii 1
Koncové ukazovatele účinnosti | Placebo (n = 58) | Deutetrabenazín 12 mg/deň (n = 60) | Deutetrabenazín 24 mg/deň (n = 49) | Deutetrabenazín 36 mg/deň (n = 55) |
| Celkové skóre AIMS | ||||
Priemerné východiskové skóre (SD) | 9,5 (2,71) | 9,6 (2,40) | 9,4 (2,93) | 10,1 (3,21) |
| LS Priemerná zmena oproti | -1,4 (0,41) | -2,1 (0,42) | -3,2 (0,45) | -3,3 (0,42) |
| východiskovej hodnote (SE) | ||||
| Účinok liečby (95 % IS) | -0,7 (-1,84; 0,42) | -1,8 (-3,00; -0,63) | -1,9 (-3,09; -0,79) | |
| Hodnota p | 0,001* |
LS Mean = priemer najmenších štvorcov; SD = štandardná odchýlka; SE = Štandardná chyba; IS = 2-stranný 95 % interval spoľahlivosti
* Násobne upravená p-hodnota pre rozdiel oproti placebu, štatisticky významné
Obrázok 1: Priemerná zmena celkového skóre AIMS oproti východiskovej hodnote v štúdii 1
Štúdia s flexibilnou dávkou (ARM-TD - štúdia 2)
Štúdia 2 bola 12-týždňová, dvojito zaslepená placebom kontrolovaná štúdia s flexibilnou dávkou u dospelých s tardívnou dyskinézou. Celkovo 113 pacientov dostávalo denné dávky placeba alebo deutetrabenazínu, pričom sa začínalo na dávke 12 mg denne s možnosťou zvyšovania v týždenných intervaloch po 6 mg denne, až kým sa nedosiahla primeraná kontrola dyskinézy, nevyskytli sa klinicky významné nežiaduce reakcie alebo sa nedosiahla maximálna denná dávka 48 mg deutetrabenazínu denne. Štúdia zahŕňala 6-týždňové obdobie titrácie dávky a 6-týždňové udržiavacie obdobie. Pacienti mali priemerný vek 55 rokov (rozmedzie: 25 až 75 rokov), 14 % bolo vo veku 65 rokov a viac, 48 % tvorili muži a 70 % belosi.
Priemerná dávka deutetrabenazínu na konci liečby bola 38,3 mg denne. Deutetrabenazín preukázal štatisticky významné a klinicky významné zlepšenie celkového skóre AIMS oproti východiskovému stavu v porovnaní s placebom (pozri tabuľku 3).
Tabuľka 3: Zlepšenie celkového skóre AIMS v štúdii 2
| Koncové ukazovatele účinnosti | Placebo (n = 57) | Deutetrabenazín 12 mg/deň – 48 mg/deň (n = 56) |
| Celkové skóre AIMS | ||
| Priemerné východiskové skóre (SD) | 9,6 (3,78) | 9,7 (4,14) |
| LS Priemerná zmena oproti východiskovej hodnote (SE) | -1,6 (0,46) | -3,0 (0,45) |
| Účinok liečby (95 % IS) | -1,4 (-2,6; -0,2) | |
| Hodnota p | 0,0188* | |
LS Mean = priemer najmenších štvorcov; SD = štandardná odchýlka; SE = Štandardná chyba; IS = 2-stranný 95 % interval spoľahlivosti
* Násobne upravená p-hodnota pre rozdiel oproti placebu, štatisticky významné
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s deutetrabenazínom vo všetkých podskupinách pediatrickej populácie pri liečbe tardívnej dyskinézy (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Po perorálnom podaní podlieha deutetrabenazín rýchlemu a rozsiahlemu metabolizmu v pečeni na svoje aktívne metabolity deuterovaný α-HTBZ a deuterovaný β-HTBZ, čo vedie k nízkym plazmatickým koncentráciám deutetrabenazínu v porovnaní s aktívnymi metabolitmi.
Absorpcia
Po perorálnom podaní deutetrabenazínu je rozsah absorpcie najmenej 80 %. Maximálne plazmatické koncentrácie deutetrabenazínu a jeho aktívnych metabolitov (deuterovaný α-HTBZ a deuterovaný β-HTBZ) sa dosiahnu do 3 hodín po opakovanom podaní dávky, po ktorých nasleduje niekoľkohodinové pretrvávajúce plató, ktoré umožňuje 24-hodinový dávkovací interval. Absorpcia nie je ovplyvnená príjmom potravy.
Distribúcia
Väzba deutetrabenazínu, deuterovaného α-HTBZ a deuterovaného β-HTBZ na bielkoviny v ľudskej plazme je 82 %, 57 % a 49 %, pričom po podaní 14C-deutetrabenazínu nedochádza k preferenčnému viazaniu celkovej rádioaktivity na bunkové zložky ľudskej krvi.
Jednorazová perorálna dávka 14C-deutetrabenazínu alebo 14C-tetrabenazínu potkanom v kvantitatívnej celotelovej autorádiografickej štúdii viedla k podobným pomerom krvi a mozgu. Výsledky štúdií PET-vyšetrení u ľudí ukázali, že po intravenóznej injekcii 11C-tetrabenazínu alebo α-HTBZ sa rádioaktivita rýchlo distribuuje do mozgu, pričom najvyššia väzba je v striate a najnižšia v kôre. S deutetrabenazínom neboli vykonané žiadne štúdie PET-vyšetrení u ľudí.
Na základe populačného farmakokinetického modelovania je po perorálnom podaní zdanlivý distribučný objem (Vc/F) deutetrabenazínu, deuterovaného α-HTBZ a deuterovaného β-HTBZ 13 700 l, 490 l a 860 l.
Biotransformácia
Štúdie in vitro s použitím mikrozómov ľudskej pečene ukazujú, že deutetrabenazín sa vo veľkej miere biotransformuje, najmä karbonylreduktázou, na svoje hlavné aktívne metabolity, deuterovaný α-HTBZ a deuterovaný β-HTBZ, ktoré sa následne metabolizujú najmä CYP2D6 s menším prispením CYP1A2 a CYP3A4/5 za vzniku niekoľkých menej významných metabolitov.
Deutetrabenazín a jeho aktívne metabolity neinhibovali ani neindukovali žiadne enzýmy CYP, ktoré sa skúmali in vitro v klinicky relevantných koncentráciách.
Eliminácia
V štúdii hmotnostnej bilancie u šiestich zdravých osôb sa 75 % až 86 % dávky deutetrabenazínu vylúčilo močom a fekálne vylučovanie predstavovalo 8 % až 11 % dávky. Vylučovanie deuterovaného α-HTBZ a deuterovaného β-HTBZ močom predstavovalo menej ako 10 % podanej dávky. Väčšinu metabolitov v moči tvorili sulfátové a glukuronidové konjugáty deuterovaného α-HTBZ a deuterovaného β-HTBZ, ako aj produkty oxidačného metabolizmu.
Na základe populačného farmakokinetického modelovania sú po perorálnom podaní pre deutetrabenazín, deuterovaný α-HTBZ a deuterovaný β-HTBZ hodnoty zdanlivého klírensu (CL/F) 11 750 l/h, 67 l/h a 260 l/h; polčasy sú 11,4 h, 11 h a 8,2 h.
Deutetrabenazín a jeho aktívne metabolity nie sú substrátmi ani inhibítormi ľudských transportérov, ktoré sa nachádzajú prevažne v pečeni, črevách, centrálnom nervovom systéme (CNS) a obličkách a ktoré boli skúmané in vitro v klinicky relevantných koncentráciách.
Linearita/nelinearita
Proporcionalita dávky bola pozorovaná v rozmedzí dávok 12 mg až 48 mg.
Osobitné skupiny pacientov
Na základe populačných farmakokinetických analýz nie je zrejmý vplyv pohlavia, rasy a veku (18 – 64 rokov) na farmakokinetiku deuterovaného α-HTBZ a deuterovaného β-HTBZ. Pre pacientov vo veku 65-74 rokov (približne 9 % pacientov) a pre pacientov vo veku 75-84 rokov (približne 1 % pacientov) sú k dispozícii obmedzené farmakokinetické údaje. Pre pacientov nad 85 rokov nie sú k dispozícii žiadne údaje. Preto nie je možné stanoviť definitívne farmakokinetické závery pre pacientov vo veku nad 65 rokov.
Väčšina pacientov mala telesnú hmotnosť od 50 kg do < 120 kg a do klinických skúšaní bol zaradený len obmedzený počet pacientov s telesnou hmotnosťou <50 kg alebo ≥120 kg. Populačné farmakokinetické analýzy predpovedajú vyššie expozície deuterovaného α-HTBZ a deuterovaného β-HTBZ u pacientov s nižšou telesnou hmotnosťou a nižšie expozície u pacientov s vyššou telesnou hmotnosťou, avšak telesná hmotnosť nekorelovala s individuálnou odpoveďou meranou zmenou celkového skóre AIMS v 12. týždni liečby.
Porucha funkcie obličiek
Neuskutočnili sa žiadne klinické štúdie na posúdenie vplyvu poruchy funkcie obličiek na farmakokinetiku deuterovaného α-HTBZ a deuterovaného β-HTBZ. Na základe populačných farmakokinetických analýz je vplyv poruchy funkcie obličiek na farmakokinetické expozície deuterovaného celkového (α+β)-HTBZ zanedbateľný. Keďže hlavná cesta eliminácie aktívnych metabolitov nie je renálna, je nepravdepodobné, že by pacienti s akýmkoľvek stupňom poruchy funkcie obličiek boli vystavení nadmerným koncentráciám deutetrabenazínu a jeho aktívnych metabolitov.
Porucha funkcie pečene
Vplyv poruchy funkcie pečene na farmakokinetiku deutetrabenazínu a jeho aktívnych metabolitov nebol skúmaný. Keďže sa deutetrabenazín vo veľkej miere metabolizuje v pečeni a vzhľadom na možné zvýšenie systémovej expozície je použitie deutetrabenazínu u pacientov s poruchou funkcie pečene kontraindikované (pozri časť 4.3).
Pomalé metabolizéry CYP2D6
Hoci farmakokinetika deutetrabenazínu a jeho metabolitov nebola systematicky hodnotená u pacientov, u ktorých sa nevyskytuje enzým CYP2D6 metabolizujúci liečivá, údaje u zdravých osôb, ktoré sú pomalými metabolizérmi CYP2D6, ukazujú, že expozícia deuterovanému α-HTBZ a deuterovanému β-HTBZ by sa zvýšila podobne ako pri užívaní silných inhibítorov CYP2D6 (maximálna expozícia sa zvýšila 2-násobne a celková expozícia približne 4-násobne) (pozri časti 4.2 a 4.5).
5.3 Predklinické údaje o bezpečnosti
Po 4 týždňoch dávkovania (predbežná nekropsia) v 3-mesačnej toxikologickej štúdii deutetrabenazínu na potkanoch boli pozorovania zastavenia estrálneho cyklu v proestrálnej (predovulačnej) fáze a hyperplázie mliečnej žľazy u samíc pri expozíciách podobných tým, ktoré sa očakávajú u pacientov, pravdepodobne fyziologickými dôsledkami zníženia dopamínu v CNS s následnou dezinhibíciou prolaktínu. Pozorovania súvisiace s CNS v tejto štúdii, vrátane prerušovaného tremoru, čiastočného zatvárania očí, zmien aktivity a zášklbov uší, ktoré sa pozorovali pri klinicky relevantných dávkach so subklinickou expozíciou niektorým hlavným metabolitom, pravdepodobne súviseli s vyčerpaním zásob monoamínových neurotransmiterov. Samce potkanov z 3-mesačnej štúdie pri expozíciách deutetrabenazínu mierne pod úrovňou klinickej expozície vykazovali nežiaduci účinok zníženia prírastkov telesnej hmotnosti.
Toxikologické štúdie deutetrabenazínu, ktoré sa netýkajú hlodavcov, sa nevykonali. Pozorovania v toxikologickej štúdii iného inhibítora VMAT2 (tetrabenazín), ktorý bol perorálne podávaný psom počas 9 mesiacov, však odhalili farmakologické účinky súvisiace s CNS podobné ako u potkanov, vrátane hypoaktivity, letargie, strabizmu alebo zatvorených očí pri dávkach spojených s expozíciou hlavným ľudským metabolitom pod úrovňou klinickej expozície.
Deutetrabenazín a jeho hlavné aktívne metabolity, deuterovaný α-HTBZ a deuterovaný β-HTBZ, neboli genotoxické v štandardnej sérii testov in vitro a liečba deutetrabenazínom viedla k negatívnej odpovedi na indukciu mikronukleov kostnej drene u myší.
Štúdie karcinogenity deutetrabenazínu sa nevykonali.
Deutetrabenazín nemal žiadny vplyv na embryofetálny vývoj pri podávaní gravidným potkanom v dávkach do 30 mg/kg/deň, čo zodpovedá hladinám expozície (AUC) 119-krát vyšším ako u pacientov pri maximálnej odporúčanej dávke. Hladiny expozície (AUC) deuterovanému α-HTBZ boli porovnateľné a deuterovanému β-HTBZ boli mierne nižšie ako hladiny metabolitov u ľudí pri maximálnej odporúčanej dávke.
S deutetrabenazínom sa nevykonali žiadne štúdie embryofetálneho vývoja u druhov, ktoré nie sú hlodavcami, ani štúdie fertility a pre- a postnatálneho vývoja u druhov hlodavcov.
Tetrabenazín nemal žiadny vplyv na embryofetálny vývoj pri podávaní gravidným králikom počas obdobia organogenézy v perorálnych dávkach do 60 mg/kg/deň.
Pri perorálnom podávaní tetrabenazínu gravidným potkanom (5, 15 a 30 mg/kg/deň) od začiatku organogenézy až po obdobie laktácie sa pri dávkach 15 a 30 mg/kg/deň pozoroval zvýšený počet mŕtvonarodených mláďat a postnatálna mortalita potomstva a pri všetkých dávkach sa pozorovalo oneskorené dozrievanie mláďat. Dávka bez účinku pre pre- a postnatálnu vývojovú toxicitu u potkanov nebola identifikovaná.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
Butylhydroxyanizol (E 320)
Butylhydroxytoluén (E 321)
Makrogol s vysokou molekulovou hmotnosťou 200K
Makrogol s vysokou molekulovou hmotnosťou 5000K
Hypromelóza 2910
Chlorid sodný
Červeň allura AC (E 129)
Stearát horečnatý
Acetylcelulóza
Makrogol 3350
Hydroxypropylcelulóza
Filmový obal
Polyvinylalkohol
Oxid titaničitý (E 171)
Makrogol 3350
Mastenec
Austedo 12 mg
Indigokarmín (E 132)
Austedo 24 mg
Indigokarmín (E 132)
Červeň allura AC (E 129)
Austedo 30 mg
Žltá FCF (E 110)
Austedo 36 mg
Indigokarmín (E 132)
Žltá FCF (E 110)
Červeň allura AC (E 129)
Austedo 42 mg
Žltá FCF (E 110)
Červeň allura AC (E 129)
Austedo 48 mg
Červeň allura AC (E 129)
Potlač
Šelak
Čierny oxid železitý (E 172)
Propylénglykol
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenie na začatie liečby)
2 roky
Austedo 24 mg tablety s predĺženým uvoľňovaním (balenie na udržiavaciu liečbu) 3 roky
Austedo 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenia na udržiavaciu liečbu)
2 roky
6.4 Špeciálne upozornenia na uchovávanie
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenie na začatie liečby)
Uchovávajte pri teplote neprevyšujúcej 30 °C.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenia na udržiavaciu liečbu)
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
PVC/PCTFE/PVC-hliníkové blistre
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenie na začatie liečby)
Balenie po 42 tabliet s predĺženým uvoľňovaním obsahujúce dve kartičky, jednu s 21 (7 × 12 mg, 7 × 24 mg, 7 × 30 mg) a druhú s 21 (7 × 36 mg, 7 × 42 mg, 7 × 48 mg) tabletami s predĺženým uvoľňovaním.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenia na udržiavaciu liečbu)
Balenia po 28 a 84 tabliet s predĺženým uvoľňovaním.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Nemecko
8. REGISTRAČNÉ ČÍSLA
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenie na začatie liečby)
EU/1/25/1956/001
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg tablety s predĺženým uvoľňovaním (balenia na udržiavaciu liečbu)
EU/1/25/1956/002 - 24 mg (28 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/003 - 24 mg (84 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/004 - 30 mg (28 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/005 - 30 mg (84 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/006 - 36 mg (28 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/007 - 36 mg (84 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/008 - 42 mg (28 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/009 - 42 mg (84 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/010 - 48 mg (28 tabliet s predĺženým uvoľňovaním)
EU/1/25/1956/011 - 48 mg (84 tabliet s predĺženým uvoľňovaním)
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie:
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.