


Súhrn charakteristických vlastností lieku (SPC) - Vyvgart
Vyvgart 20 mg/ml koncentrát na infúzny roztok
1. NÁZOV LIEKU
Vyvgart 20 mg/ml koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá 20 ml injekčná liekovka obsahuje 400 mg efgartigimodu alfa (20 mg/ml).
Efgartigimod alfa je Fc fragment odvodený od ľudského rekombinantného imunoglobulínu G1 (IgG1) produkovaného v bunkách ovárií čínskeho škrečka (CHO) technológiou rekombinantnej DNA.
Pomocná látka (pomocné látky) so známym účinkom:
Každá injekčná liekovka obsahuje 33,2 mg sodíka.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Koncentrát na infúzny roztok (sterilný koncentrát)
Bezfarebný až žltkastý, číry až mierne opalizujúci, pH 6.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Vyvgart je indikovaný ako prídavná terapia k štandardnej liečbe generalizovanej myasténie gravis (gMG) u dospelých pacientov, ktorí sú pozitívni na protilátky proti acetylcholínovým receptorom (AChR).
4.2 Dávkovanie a spôsob podávania
Efgartigimod alfa musí podávať zdravotnícky pracovník pod dohľadom lekára so skúsenosťami v liečbe pacientov s neuromuskulárnymi poruchami.
Dávkovanie
Odporúčaná dávka je 10 mg/kg ako 1-hodinová intravenózna infúzia, ktorá sa má podávať v cykloch infúzií raz týždenne počas 4 týždňov. Nasledujúce liečebné cykly sa majú aplikovať podľa zhodnotenia klinického stavu. Frekvencia liečebných cyklov sa môže u jednotlivých pacientov líšiť (pozri časť 5.1).
V klinickom vývojovom programe bol najskorší čas na začatie následného liečebného cyklu 7 týždňov od prvej infúzie predchádzajúceho cyklu.
U pacientov s hmotnosťou 120 kg a viac je odporúčaná dávka 1 200 mg (3 injekčné liekovky) na infúziu (pozri časť 6.6).
Vynechaná dávka
Ak nie je možné podať plánovanú infúziu, liečebnú dávku je možné podať až 3 dni pred alebo po plánovanom čase. Potom pokračujte v pôvodnom harmonograme dávkovania až do ukončenia liečebného cyklu. V prípade, že je potrebné dávku odložiť o viac ako 3 dni, dávku nepodávajte, aby sa zabezpečilo podanie dvoch po sebe nasledujúcich dávok v intervale najmenej 3 dní.
Osobitné populácie
Starší ľudia
U pacientov vo veku 65 rokov a starších nie je potrebná žiadna úprava dávky (pozri časť 5.2).
Porucha funkcie obličiek
K dispozícii sú obmedzené údaje o bezpečnosti a účinnosti u pacientov s miernou poruchou funkcie obličiek, u pacientov s miernou poruchou funkcie obličiek nie je potrebná žiadna úprava dávky. K dispozícii sú veľmi obmedzené údaje o bezpečnosti a účinnosti u pacientov so stredne vážnou alebo vážnou poruchou funkcie obličiek (pozri časť 5.2).
Porucha funkcie pečene
Nie sú dostupné žiadne údaje u pacientov s poruchou funkcie pečene. U pacientov s poruchou funkcie pečene nie je potrebná žiadna úprava dávky (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť efgartigimodu alfa v pediatrickej populácii neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Tento liek sa má podávať iba intravenóznou infúziou. Nepodávajte ako intravenóznu rýchlu („push“) alebo bolusovú injekciu. Priamo pred podaním sa musí zriediť s 9 mg/ml (0,9 %) injekčným roztokom chloridu sodného, ako je popísané v časti 6.6.
Tento liek sa má podávať počas 1 hodiny. Pred podaním efgartigimodu alfa musí byť k dispozícii vhodná liečba na reakcie na infúziu a reakcie súvisiace s precitlivenosťou. V prípade reakcií na infúziu sa infúzia má podávať pomalšie, prerušiť alebo ukončiť(pozri časť 4.4).
Podávanie
- Pred podaním roztok vizuálne skontrolujte, či neobsahuje častice.
Podajte infúziou celkovo 125 ml zriedeného lieku počas 1 hodiny pomocou 0,2 µm filtra.
Podajte celé množstvo roztoku a na konci prepláchnite celú hadičku injekčným roztokom chloridu sodného 9 mg/ml (0,9 %).
- Vyvgart sa má podať ihneď po zriedení a infúzia zriedeného roztoku sa má ukončiť do 4 hodín po zriedení.
- Chemická a fyzikálna stabilita používaného roztoku bola preukázaná po dobu 24 hodín pri teplote 2 °C až 8 °C. Z mikrobiologického hľadiska, pokiaľ metóda riedenia nevylučuje riziko mikrobiálnej kontaminácie, liek sa má použiť okamžite. Ak sa nepoužije okamžite, za čas a podmienky uchovávania pred použitím zodpovedá používateľ. Neuchovávajte v mrazničke. Pred podaním nechajte zriedený liek ohriať na izbovú teplotu. Infúziu dokončite do 4 hodín od vybratia z chladničky. Zriedený liek sa nesmie ohrievať iným spôsobom ako okolitým vzduchom.
Ak sa vyskytnú reakcie na infúziu, infúzia sa má podávať pomalšie, prerušiť alebo ukončiť
(pozri časť 4.4).
- Súbežne s Vyvgartom sa nemajú v infúznej súprave podávať ani miešať iné lieky.
Pokyny na riedenie lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Pacienti triedy V podľa Myasthenia Gravis Foundation of America (MGFA)
Liečba efgartigimodom alfa u pacientov s MGFA triedy V (t. j. myastenické krízy), definovaná ako intubácia s mechanickou ventiláciou alebo bez nej, s výnimkou rutinnej pooperačnej starostlivosti, sa neskúmala. Je potrebné zvážiť poradie začatia liečby medzi zavedenými terapiami pre MG krízu a efgartigimodom alfa a ich potenciálne interakcie (pozri časť 4.5).
Infekcie
Pretože efgartigimod alfa spôsobuje prechodné zníženie hladín IgG, môže sa zvýšiť riziko infekcií (pozri časti 4.8 a 5.1). Najčastejšími infekciami pozorovanými v klinických skúšaniach boli infekcie horných dýchacích ciest a infekcie močových ciest (pozri časť 4.8). Počas liečby Vyvgartom sa majú u pacientov sledovať klinické prejavy a príznaky infekcií. U pacientov s aktívnou infekciou sa musí zvážiť pomer prínosu a rizika zachovania alebo prerušenia liečby efgartigimodom alfa, kým infekcia nevymizne. Ak sa vyskytnú závažné infekcie, má sa zvážiť odloženie liečby efgartigimodom alfa, kým infekcia nevymizne.
Reakcie na infúziu a reakcie z precitlivenosti
Môžu sa vyskytnúť reakcie na infúziu ako napríklad vyrážka alebo pruritus. V klinickom skúšaní boli reakcie na infúziu mierne až stredne závažné a neviedli k ukončeniu liečby. Pacienti sa musia počas podávania a 1 hodinu po ňom sledovať, či sa u nich neobjavia klinické prejavy a príznaky reakcií na infúziu. Ak sa vyskytne reakcia a v závislosti od závažnosti reakcie, sa infúzia musí podávať pomalšie, prerušiť alebo ukončiť a majú sa vykonať príslušné podporné opatrenia. Po vyriešení problému je možné v podávaní opatrne pokračovať na základe klinického posúdenia.
Po uvedení lieku na trh boli hlásené prípady anafylaktickej reakcie. V prípade podozrenia na anafylaktickú reakciu sa okamžite musí ukončiť podávanie Vyvgartu a musí sa začať s príslušnou medicínskou liečbou. Pacientov je potrebné informovať o prejavoch a príznakoch precitlivenosti a anafylaktických reakcií a poučiť ich, aby sa v prípade ich výskytu ihneď obrátili na svojho poskytovateľa zdravotnej starostlivosti.
Očkovania
Všetky vakcíny sa majú podávať podľa imunizačných smerníc.
Bezpečnosť očkovania živými alebo živými oslabenými vakcínami a odpoveď na imunizáciu týmito vakcínami počas liečby efgartigimodom alfa nie sú známe. U pacientov liečených efgartigimodom alfa sa očkovanie živými alebo živými oslabenými vakcínami vo všeobecnosti neodporúča. Ak sa očkovanie živými alebo živými oslabenými vakcínami vyžaduje, tieto vakcíny sa majú podávať najmenej 4 týždne pred liečbou a najmenej 2 týždne po poslednej dávke efgartigimodu alfa. Ďalšie vakcíny sa môžu podávať podľa potreby kedykoľvek počas liečby efgartigimodom alfa.
Imunogenicita
V dvojito zaslepenej placebom kontrolovanej štúdii sa už existujúce protilátky, ktoré sa viažu na efgartigimod alfa, zistili u 25/165 (15 %) pacientov s gMG. Protilátky proti efgartigimodu alfa vyvolané liečbou boli zistené u 17/83 (21 %) pacientov. U 3 z týchto 17 pacientov liečbou vyvolané protilátky proti lieku (anti-drug antibodies, ADA) pretrvávali až do konca štúdie. Neutralizačné protilátky sa zistili u 6/83 (7 %) pacientov liečených Vyvgartom vrátane 3 pacientov s pretrvávajúcimi protilátkami proti lieku vyvolanými liečbou. Opakovaná liečba nespôsobila zvýšenie počtu alebo titru protilátok proti efgartigimodu alfa.
Nezistil sa žiadny zjavný vplyv protilátok proti efgartigimodu alfa na klinickú účinnosť alebo bezpečnosť, ani na farmakokinetické a farmakodynamické parametre.
Imunosupresívne a anticholínesterázové liečby
Keď sa liečba nesteroidnými imunosupresívami, kortikosteroidmi a anticholínesterázová liečba znížia alebo vysadia, pacienti sa musia dôkladne sledovať, či sa u nich nevyskytujú prejavy zhoršenia ochorenia.
Pomocné látky so známym účinkom
Sodík
Tento liek obsahuje 33,2 mg sodíka na injekčnú liekovku, čo zodpovedá 1,7 % WHO odporúčaného maximálneho denného príjmu 2 g sodíka pre dospelú osobu. Tento liek sa bude ďalej pripravovať na podanie s použitím roztoku obsahujúceho sodík (pozri časť 6.6), čo je potrebné vziať do úvahy v súvislosti s celkovým denným príjmom sodíka u pacienta zo všetkých zdrojov.
Polysorbáty
Tento liek obsahuje 8,2 mg polysorbátu 80 v každej injekčnej liekovke, čo zodpovedá 0,4 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
Efgartigimod alfa môže znižovať koncentrácie zlúčenín, ktoré sa viažu na ľudský neonatálny Fc receptor (FcRn), t. j. imunoglobulínové produkty, monoklonálne protilátky alebo deriváty protilátok obsahujúce ľudskú Fc doménu podtriedy IgG. Ak je to možné, odporúča sa odložiť začatie liečby týmito liekmi o 2 týždne po poslednej dávke ktoréhokoľvek liečebného cyklu Vyvgartom. Ako preventívne opatrenie je potrebné u pacientov, ktorí dostávajú Vyvgart počas liečby týmito liekmi, dôkladne sledovať zamýšľanú účinnosť týchto liekov.
Výmena plazmy, imunoadsorpcia a plazmaferéza môžu znížiť cirkulujúce hladiny efgartigimodu alfa.
Všetky vakcíny sa majú podávať podľa imunizačných smerníc.
Potenciálna interakcia s vakcínami bola študovaná na neklinickom modeli s použitím hemocyanínu svätojánskej mušky (Keyhole limpet hemocyanin, KLH) ako antigénu. Týždenné podávanie 100 mg/kg opiciam nemalo vplyv na imunitnú odpoveď na imunizáciu s KLH. U pacientov liečených efgartigimodom alfa sa očkovanie živými alebo živými oslabenými vakcínami vo všeobecnosti neodporúča. Ak sa očkovanie živými alebo živými oslabenými vakcínami vyžaduje, tieto vakcíny sa majú podávať najmenej 4 týždne pred liečbou a najmenej 2 týždne po poslednej dávke efgartigimodu alfa (pozri časť 4.4).
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii žiadne údaje o použití efgartigimodu alfa počas gravidity. O protilátkach vrátane terapeutických monoklonálnych protilátok je známe, že sa aktívne transportujú cez placentu (po 30. týždni tehotenstva) väzbou na FcRn.
Efgartigimod alfa sa môže preniesť z matky na vyvíjajúci sa plod. Pretože sa očakáva, že efgartigimod alfa zníži hladiny materských protilátok a tiež sa očakáva, že bude inhibovať prenos materských protilátok na plod, predpokladá sa zníženie pasívnej ochrany novorodenca. Preto je potrebné zvážiť riziká a prínosy podávania živých/živých oslabených vakcín dojčatám vystaveným efgartigimodu alfa v maternici (pozri časť 4.4).
O liečbe tehotných žien Vyvgartom sa má uvažovať len vtedy, ak klinický prínos preváži riziká.
Dojčenie
Neexistujú žiadne informácie o prítomnosti efgartigimodu alfa v ľudskom mlieku, účinkoch na dojčené dieťa alebo účinkoch na tvorbu mlieka. Štúdie na zvieratách o prechode efgartigimodu alfa do mlieka sa neuskutočnili, a preto nemožno jeho vylučovanie do ľudského mlieka vylúčiť. Je známe, že imunoglobulín G (IgG) je prítomný v ľudskom mlieku. O liečbe dojčiacich žien s efgartigimodom alfa sa má uvažovať len vtedy, ak klinický prínos preváži riziká.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku efgartigimodu alfa na plodnosť u ľudí. Štúdie na zvieratách nepreukázali žiadny vplyv efgartigimodu alfa na parametre mužskej a ženskej plodnosti (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Vyvgart nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie pozorovanými nežiaducimi reakciami boli infekcie horných dýchacích ciest a infekcie močových ciest (10,7 % a 9,5 %, v danom poradí).
Tabuľkový zoznam nežiaducich reakcií
Bezpečnosť Vyvgartu sa hodnotila u 167 pacientov s generalizovanou myasténiou gravis (gMG) v dvojito zaslepenej placebom kontrolovanej klinickej štúdii fázy 3.
Nežiaduce reakcie sú uvedené v tabuľke 1. podľa tried orgánových systémov a preferovaného výrazu. Kategórie frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000) alebo neznáme (z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce účinky usporiadané v poradí klesajúcej závažnosti.
Tabuľka 1. Nežiaduce účinky
| Trieda orgánového systému | Nežiaduce účinky | Kategória frekvencie |
| Infekcie a nákazy* | Infekcie horných dýchacích ciest | Veľmi časté |
| Infekcie močových ciest | Časté | |
| Bronchitída | Časté |
| Trieda orgánového systému | Nežiaduce účinky | Kategória frekvencie |
| Poruchy imunitného systému | Anafylaktická reakciaa | Neznáme |
| Poruchy gastrointestinálneho traktu | Nauzea a | Časté |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Myalgia | Časté |
| Úrazy, otravy a komplikácie liečebného postupu* | Bolesti hlavy spojené s liečbou | Časté |
* Pozri odsek „Opis vybraných nežiaducich reakcií“
a Zo spontánnych hlásení po uvedení lieku na trh
Opis vybraných nežiaducich reakcií
Infekcie
Najčastejšie hlásené nežiaduce účinky boli infekcie a najčastejšie hlásené infekcie boli infekcie horných dýchacích ciest (10,7 % [n = 9] u pacientov liečených efgartigimodom alfa a 4,8 % [n = 4] u pacientov liečených placebom) a infekcie močových ciest (9,5 % [n = 8] u pacientov liečených efgartigimodom alfa a 4,8 % [n = 4] u pacientov liečených placebom). Tieto infekcie boli mierne až stredne závažné u pacientov, ktorí dostávali efgartigimod alfa (≤ stupeň 2 podľa Spoločných terminologických kritérií pre nežiaduce účinky [Common Terminology Criteria for Adverse Events]). Celkovo boli infekcie vyvolané liečbou hlásené u 46,4 % (n = 39) pacientov liečených efgartigimodom alfa a u 37,3 % (n = 31) pacientov liečených placebom. Medián času od začiatku liečby do objavenia sa infekcií bol 6 týždňov. Výskyt infekcií sa s nasledujúcimi liečebnými cyklami nezvýšil. K ukončeniu liečby alebo dočasnému prerušeniu liečby v dôsledku infekcie došlo u menej ako 2 % pacientov.
Bolesti hlavy spojené s liečbou
Bolesť hlavy spojená s liečbou bola hlásená u 4,8 % pacientov liečených efgartigimodom alfa a u 1,2 % pacientov liečených placebom. Bolesť hlavy spojená s liečbou bola hlásená, keď sa usúdilo, že bolesť hlavy je dočasne spojená s intravenóznou infúziou efgartigimodu alfa. Všetky boli mierne alebo stredne závažné okrem jednej udalosti, ktorá bola hlásená ako závažná (stupeň 3).
Všetky ostatné nežiaduce reakcie boli mierne alebo stredne závažné s výnimkou jedného prípadu myalgie (stupeň 3).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Nie sú známe žiadne špecifické prejavy a príznaky predávkovania efgartigimodom alfa. V prípade predávkovania sa neočakáva, že by sa nežiaduce účinky, ktoré sa môžu vyskytnúť, líšili od tých, ktoré možno pozorovať pri odporúčanej dávke. U pacientov sa musia sledovať nežiaduce účinky a v prípade potreby sa musí podať vhodná symptomatická a podporná liečba. Pri predávkovaní efgartigimodom alfa neexistuje žiadne špecifické antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory kryštalizovateľného fragmentu neonatálneho receptora (FcRn), ATC kód: L04AL01
Mechanizmus účinku
Efgartigimod alfa je fragment ľudskej IgG1 protilátky vytvorený na zvýšenie afinity k neonatálnemu Fc receptoru (FcRn). Efgartigimod alfa sa viaže na neonatálny Fc receptor, čo vedie k zníženiu hladín cirkulujúceho IgG vrátane patogénnych IgG autoprotilátok. Efgartigimod alfa neovplyvňuje hladiny iných imunoglobulínov (IgA, IgD, IgE alebo IgM) a neznižuje hladiny albumínu.
IgG autoprotilátky sú základnou príčinou patogenézy myasténie gravis. Narušujú nervovosvalový prenos väzbou na acetylcholínové receptory (AChR), svalovú špecifickú tyrozínkinázu (MuSK) alebo proteín 4 súvisiaci s receptorom pre lipoproteíny s nízkou hustotou (LRP4).
Farmakodynamické účinky
V dvojito zaslepenej placebom kontrolovanej štúdii u pacientov s gMG efgartigimod alfa znížil sérové hladiny IgG a hladiny autoprotilátok proti AChR pri odporúčanej dávke a schéme (pozri časť 4.2). Maximálny priemerný percentuálny pokles celkových hladín IgG v porovnaní s východiskovou hodnotou dosiahol 61 % jeden týždeň po poslednej infúzii počiatočného liečebného cyklu a vrátil sa na východiskové hodnoty 9 týždňov po poslednej infúzii. Podobné účinky boli tiež pozorované pre všetky podtypy IgG. Zníženie hladín autoprotilátok proti acetylcholínovým receptorom (AChR) malo podobný časový priebeh s maximálnym priemerným percentuálnym poklesom 58 % jeden týždeň po poslednej infúzii a návratom na východiskové hladiny 7 týždňov po poslednej infúzii. Podobné zmeny boli pozorované počas druhého cyklu štúdie.
Klinická účinnosť a bezpečnosť
Účinnosť efgartigimodu alfa na liečbu dospelých s generalizovanou myasténiou gravis (gMG) sa skúmala v 26-týždňovej multicentrickej randomizovanej dvojito zaslepenej placebom kontrolovanej štúdii (ARGX-113-1704).
V tejto štúdii museli pacienti pri skríningu spĺňať tieto hlavné kritériá:
Klinická klasifikačná trieda II, III alebo IV podľa Myasthenia Gravis Foundation of
America (MGFA);
- Pacienti buď s pozitívnymi, alebo negatívnymi sérologickými testami na protilátky proti AChR;
- Celkové skóre MG činnosti každodenného života (MG-Activities of Daily Living, MG-ADL) ≥ 5;
Na stabilných dávkach liečby MG pred skríningom, ktoré zahŕňali inhibítory
acetylcholínesterázy (AChE), steroidy alebo nesteroidnú imunosupresívnu liečbu (NSIST), v kombinácii alebo samostatne [NSIST zahŕňali, ale neobmedzovali sa len na azatioprín, metotrexát, cyklosporín, takrolimus, mykofenolát mofetil a cyklofosfamid];
- Hladiny IgG najmenej 6 g/l.
Pacienti s generalizovanou myasténiou gravis MGFA Triedy V; pacienti s dokumentovanou nedostatočnou klinickou odpoveďou na výmenu plazmy (PLEX); pacienti, ktorí podstúpili výmenu plazmy, i.v. Ig terapiu jeden mesiac a terapiu monoklonálnymi protilátkami šesť mesiacov pred začatím liečby; a pacienti s aktívnou (akútnou alebo chronickou) infekciou hepatitídy typu B, séropozitivitou na hepatitídu typu C a diagnózou AIDS, boli zo skúšaní vylúčení.
Do štúdie bolo zaradených celkovo 167 pacientov, ktorí boli randomizovaní buď do skupiny efgartigimod alfa intravenózne (n = 84), alebo do skupiny placebo (n = 83). Základné charakteristiky boli medzi liečebnými skupinami podobné vrátane mediánu veku pri diagnóze [45 (19 - 81) rokov], pohlavia [väčšina boli ženy; 75 % (efgartigimod alfa) proti 66 % (placebo)], rasy [väčšinu pacientov tvorili belosi; 84,4 %] a mediánu času od diagnózy [8,2 rokov (efgartigimod alfa) a 6,9 rokov (placebo)]. Väčšina pacientov (77 % v každej skupine) bola pozitívne testovaná na protilátky proti AChR (AChR-Ab) a 23 % pacientov bolo negatívne testovaných na protilátky proti AChR-Ab.
Počas štúdie dostávalo viac ako 80 % pacientov v každej skupine inhibítory AChE, viac ako 70 % v každej liečebnej skupine dostávalo steroidy a približne 60 % v každej liečebnej skupine dostávalo nesteroidnú imunosupresívnu liečbu (NSIST), a to v stabilných dávkach. Pri vstupe do štúdie nemalo približne 30 % pacientov v každej liečebnej skupine žiadnu predchádzajúcu skúsenosť s nesteroidnou imunosupresívnou liečbou (NSIST).
Medián celkového skóre MG-ADL (MG – činnosti každodenného života) bol 9,0 v oboch liečebných skupinách a medián celkového kvantitatívneho skóre myasténie gravis (Quantitative Myasthenia Gravis, QMG) bol 17 a 16 v skupine s efgartigimodom alfa a placebom, v uvedenom poradí.
Pacienti boli liečení efgartigimodom alfa v intravenóznej dávke 10 mg/kg podávanej raz týždenne počas 4 týždňov a dostali maximálne 3 liečebné cykly (pozri časť 4.2).
Účinnosť efgartigimodu alfa bola meraná pomocou stupnice špecifických činností každodenného života pre myasténiu gravis (MG-ADL), ktorá hodnotí vplyv generalizovanej myasténie gravis (gMG) na každodenné fungovanie. Celkové skóre sa pohybuje od 0 do 24, pričom vyššie skóre indikuje väčšie poškodenie. V tejto štúdii MG‑ADL respondér bol pacient s ≥ 2-bodovým znížením celkového skóre MG-ADL v porovnaní s východiskovou hodnotou liečebného cyklu, a to najmenej 4 po sebe nasledujúce týždne, pričom prvé zníženie nastalo najneskôr 1 týždeň po poslednej infúzii cyklu.
Účinnosť efgartigimodu alfa sa merala aj pomocou celkového skóre QMG, čo je systém hodnotenia, ktorý hodnotí svalovú slabosť s celkovým možným skóre od 0 do 39, pričom vyššie skóre indikuje závažnejšie poškodenie. V tejto štúdii bol QMG respondér pacient s ≥ 3-bodovým znížením celkového skóre Kvantitatívneho skóre myasténie gravis (QMG) v porovnaní s východiskovou hodnotou liečebného cyklu, a to najmenej 4 po sebe nasledujúce týždne, pričom prvé zníženie nastalo najneskôr 1 týždeň po poslednej infúzii cyklu.
Primárnym koncovým ukazovateľom účinnosti bolo porovnanie percenta MG-ADL respondérov počas prvého liečebného cyklu (C1) medzi liečebnými skupinami v AChR-Ab séropozitívnej populácii.
Kľúčovým sekundárnym ukazovateľom bolo porovnanie percenta QMG respondérov počas prvého liečebného cyklu (C1) medzi oboma liečebnými skupinami u AChR-Ab séropozitívnych pacientov.
Tabuľka 2. MG‑ADL a QMG respondéri počas cyklu 1 v AChR-Ab séropozitívnej populácii
(mITT analýza)
| Populácia | Efgartigimod | Placebo n/N (%) | P-hodnota | Rozdiel | |||||||||||
| alfa | Efgartigimod alfa- | ||||||||||||||
| n/N (%) | Placebo (95 % IS) | ||||||||||||||
| MG‑ADL | AChR-Ab séropozitívny | 44/65 (67,7) | 19/64 (29,7) | < 0,0001 | 38,0 (22,1; 54,0) | ||||||||||
| QMG | AChR-Ab séropozitívny | 41/65 (63,1) | 9/64 (14,1) | < 0,0001 | 49,0 (34,5; 63,5) | ||||||||||
AChR-Ab = acetylcholínový receptor-protilátky; MG-ADL = MG - činnosti každodenného života, QMG = Kvantitatívne skóre myasténie gravis; mITT = modifikovaný zámer liečby; n = počet pacientov, u ktorých bolo pozorovanie hlásené; N = počet pacientov v analyzovanom súbore; IS = interval spoľahlivosti; Logaritmická regresia stratifikovaná podľa stavu AChR-Ab (ak je to relevantné), Japonci/Nejaponci a štandardu starostlivosti, s východiskovou úrovňou MG-ADL ako kovariátom/QMG ako kovariátmi Obojstranne presná p-hodnota
Analýzy ukazujú, že počas druhého liečebného cyklu boli hodnoty respondérov MG-ADL podobné ako počas prvého liečebného cyklu (pozri tabuľka 3).
Tabuľka 3. MG-ADL a QMG respondéri počas cyklu 2 v AChR-Ab séropozitívnej populácii
(mITT analýza)
| Populácia | Efgartigimod alfa | Placebo | |||||||||
| n/N (%) | n/N (%) | ||||||||||
| MG-ADL | AChR-Ab séropozitívny | 36/51 (70,6) | 11/43 (25,6) | ||||||||
| QMG | AChR-Ab séropozitívny | 24/51 (47,1) | 5/43 (11,6) | ||||||||
AChR-Ab = acetylcholínový receptor-protilátky; MG-ADL = Myasténia gravis Aktivity každodenného života; QMG = Kvantitatívne skóre myasténie gravis; mITT = modifikovaný zámer liečby; n = počet pacientov, u ktorých bolo pozorovanie hlásené; N = počet pacientov v analyzovanom súbore.
Údaje z výskumu ukazujú, že nástup odpovede bol pozorovaný do 2 týždňov od úvodnej infúzie u 37/44 (84 %) pacientov liečených efgartigimodom alfa intravenózne z respondérov MG-ADL so séropozitívnymi AChR-Ab.
V dvojito zaslepenej placebom kontrolovanej štúdii bol najskorší možný čas na začatie následného liečebného cyklu 8 týždňov po úvodnej infúzii prvého liečebného cyklu. V celkovej populácii bol interval do začatia druhého liečebného cyklu v skupine s efgartigimodom alfa podávaným intravenózne 13 týždňov (štandardná odchýlka 5,5 týždňa) a medián času bol 10 týždňov (8 - 26 týždňov) od úvodnej infúzie prvého liečebného cyklu. V otvorenej predĺženej štúdii bol najskorší možný čas na začatie následných liečebných cyklov 7 týždňov.
Z pacientov, ktorí odpovedali na liečbu, klinické zlepšenie trvalo 5 týždňov u 5/44 (11 %) pacientov, 6 - 7 týždňov u 14/44 (32 %) pacientov, 8 - 11 týždňov u 10/44 (23 %) pacientov a 12 týždňov alebo viac u 15/44 (34 %) pacientov.
5.2 Farmakokinetické vlastnosti
Distribúcia
Na základe populačnej analýzy farmakokinetických údajov od zdravých ľudí a pacientov je distribučný objem 18 l.
Biotransformácia
Očakáva sa, že efgartigimod alfa sa proteolytickými enzýmami rozloží na malé peptidy a aminokyseliny.
Eliminácia
Terminálny polčas je 80 až 120 hodín (3 až 5 dní). Na základe populačnej analýzy farmakokinetických údajov je klírens 0,128 l/h. Molekulová hmotnosť efgartigimodu alfa je približne 54 kDa, čo je na hranici molekúl, ktoré sú filtrované obličkami.
Linearita/nelinearita
Farmakokinetický profil efgartigimodu alfa je lineárny, nezávislý od dávky alebo času, so zanedbateľnou akumuláciou. Geometrický priemer akumulačného pomeru na základe pozorovaných maximálnych koncentrácií bol 1,12.
Špecifické skupiny pacientov
Vek, pohlavie, rasa a telesná hmotnosť
Na farmakokinetiku efgartigimodu alfa nemali vplyv vek (19 - 78 rokov), pohlavie a rasa.
Populačná farmakokinetická analýza ukázala, že vplyv telesnej hmotnosti na expozíciu efgartigimodu alfa bol limitovaný pri dávke 10 mg/kg u pacientov do 120 kg, rovnako ako aj u pacientov s hmotnosťou 120 kg a viac, ktorí dostali obmedzenú dávku 1 200 mg/infúzia. Nezistil sa žiadny vplyv telesnej hmotnosti na rozsah zníženia IgG. V dvojito zaslepenej placebom kontrolovanej štúdii, 5 (3 %) pacientov malo hmotnosť nad 120 kg. Medián telesnej hmotnosti pacientov liečených efgartigimodom alfa v štúdii bol 76,5 kg (min 49, max 229).
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek sa nevykonali žiadne špecializované farmakokinetické štúdie.
Účinok markera funkcie obličiek – odhadovanej rýchlosti glomerulárnej filtrácie [eGFR] ako kovariátu v populačnej farmakokinetickej analýze – ukázal znížený klírens, čo viedlo k obmedzenému zvýšeniu expozície u pacientov s miernym poškodením funkcie obličiek (eGFR 60 - 89 ml/min/1,73 m2). U pacientov s miernou poruchou funkcie obličiek sa neodporúča žiadna špecifická úprava dávky.
Nie sú k dispozícii dostatočné údaje o vplyve stredne závažnej poruchy funkcie obličiek (eGFR 30 - 59 ml/min/1,73 m2) a závažnej poruchy funkcie obličiek (eGFR < 30 ml/min/1,73 m2) na farmakokinetické parametre efgartigimodu alfa.
Porucha funkcie pečene
U pacientov s poruchou funkcie pečene sa neuskutočnila žiadna špecializovaná farmakokinetická štúdia.
Účinok markerov funkcie pečene ako kovariátov v populačnej farmakokinetickej analýze nepreukázal žiadny vplyv na farmakokinetiku efgartigimodu alfa.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti a toxicity po opakovanom podávaní neodhalili žiadne osobitné riziko pre ľudí.
V reprodukčných štúdiách na potkanoch a králikoch nemalo intravenózne podanie efgartigimodu alfa nežiaduce účinky na ich fertilitu a graviditu, ani sa nepozorovali teratogénne účinky až do dávok zodpovedajúcich 11-násobku (potkany) a 56-násobku (králiky) expozície (AUC) pri maximálnej odporúčanej liečebnej dávke.
Karcinogenita a genotoxicita
Neuskutočnili sa žiadne štúdie na hodnotenie karcinogénneho a genotoxického potenciálu efgartigimodu alfa.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
L-histidín
L-histidínium-chlorid, monohydrát
L-metionín
Chlorid sodný
Sacharóza
L-arginínium-chlorid
Polysorbát 80 (E433)
Voda na injekcie
6.2 Inkompatibility
Tento liek sa nesmie miešať s inými liekmi okrem tých, ktoré sú uvedené v časti 6.6.
6.3 Čas použiteľnosti
3 roky
Chemická a fyzikálna stabilita používaného roztoku bola preukázaná po dobu 24 hodín pri teplote 2 °C až 8 °C.
Z mikrobiologického hľadiska, pokiaľ metóda riedenia nevylučuje riziko mikrobiálnej kontaminácie, produkt sa má použiť okamžite. Ak sa nepoužije okamžite, za čas a podmienky uchovávania pred použitím zodpovedá používateľ.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C - 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
Podmienky na uchovávanie po riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Koncentrát v jednodávkových 20 ml sklenených injekčných liekovkách (typ I) s gumenou zátkou (butylová, silikonizovaná), hliníkovým tesnením a polypropylénovým vyklápacím viečkom.
Veľkosť balenia 1 injekčná liekovka.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Roztok efgartigimodu alfa zriedený v 9 mg/ml (0,9 %) injekčnom roztoku chloridu sodného sa môže podávať pomocou polyetylénových (PE), polyvinylchloridových (PVC), etylénvinylacetátových (EVA) a etylén/polypropylénových kopolymérových vakov (polyolefínové vaky), ako aj s PE, PVC a polyuretán/polypropylénovými infúznymi hadičkami, spolu s polyuretánovými (PUR) alebo PVC filtrami s polyétersulfónovou (PES) alebo polyvinylidénfluoridovou (PVDF) filtračnou membránou.
Pomocou vzorca v nižšie uvedenej tabuľke vypočítajte nasledovné:
Dávka Vyvgartu potrebná na základe telesnej hmotnosti pacienta pri odporúčanej dávke
10 mg/kg. Pre pacientov s hmotnosťou nad 120 kg použite na výpočet dávky telesnú hmotnosť 120 kg. Maximálna celková dávka na infúziu je 1 200 mg. Každá injekčná liekovka obsahuje 400 mg efgartigimodu alfa v koncentrácii 20 mg/ml.
- Potrebný počet injekčných liekoviek.
- Objem injekčného roztoku chloridu sodného 9 mg/ml (0,9 %). Celkový objem zriedeného lieku je 125 ml.
Tabuľka 4. Vzorec
| Krok 1 – Vypočítajte dávku (mg) | 10 mg/kg x hmotnosť (kg) |
| Krok 2 – Vypočítajte objem koncentrátu (ml) | dávka (mg) ÷ 20 mg/ml |
| Krok 3 – Vypočítajte počet injekčných liekoviek | objem koncentrátu (ml) ÷ 20 ml |
| Krok 4 – Vypočítajte objem 9 mg/ml (0,9 %) injekčného roztoku chloridu sodného (ml) | 125 ml – objem koncentrátu (ml) |
Riedenie
- Vizuálne skontrolujte, či je obsah injekčnej liekovky číry až mierne opalizujúci, bezfarebný až žltkastý a bez častíc. Ak spozorujete viditeľné častice a/alebo kvapalina v injekčnej liekovke zmení farbu, injekčná liekovka sa nesmie použiť. Injekčnými liekovkami netraste.
Použitím aseptickej techniky pri príprave zriedeného roztoku:
- Jemne natiahnite požadované množstvo Vyvgartu z príslušného počtu injekčných liekoviek pomocou sterilnej injekčnej striekačky a ihly (pozri tabuľka 4). Nepoužitú časť injekčných liekoviek zlikvidujte.
- Vypočítanú dávku lieku preneste do infúzneho vaku.
- Odobratý liek zrieďte pridaním vypočítaného množstva injekčného roztoku chloridu sodného 9 mg/ml (0,9 %), aby ste získali celkový objem 125 ml.
- Infúzny vak obsahujúci zriedený liek jemne prevráťte bez pretrepávania, aby ste zaistili jeho dôkladné premiešanie.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
argenx BV
Industriepark-Zwijnaarde 7
9052 Gent
Belgicko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/22/1674/001
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 10. augusta 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.
Vyvgart 1 000 mg/ml injekčný roztokVyvgart 1 000 mg/ml injekčný roztok v naplnenej injekčnej striekačke
1. NÁZOV LIEKU
Vyvgart 1 000 mg/ml injekčný roztok
Vyvgart 1 000 mg/ml injekčný roztok v naplnenej injekčnej striekačke
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Vyvgart 1 000 mg/ml injekčný roztok
Každá injekčná liekovka obsahuje 1 000 mg efgartigimodu alfa v 5,6 ml (180 mg/ml).
Vyvgart 1 000 mg/ml injekčný roztok v naplnenej injekčnej striekačke
Každá naplnená injekčná striekačka obsahuje 1 000 mg efgartigimodu alfa v 5 ml (200 mg/ml).
Efgartigimod alfa je Fc fragment odvodený od ľudského rekombinantného imunoglobulínu G1 (IgG1) produkovaného v bunkách ovárií čínskeho škrečka (CHO) technológiou rekombinantnej DNA.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Injekčný roztok
Žltkastý, číry až opalizujúci, pH 6,0.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Vyvgart je indikovaný ako
- prídavná terapia k štandardnej liečbe generalizovanej myasténie gravis (gMG) u dospelých pacientov, ktorí sú pozitívni na protilátky proti acetylcholínovým receptorom (AChR).
- monoterapia na liečbu dospelých pacientov s progresívnou alebo recidivujúcou aktívnou chronickou zápalovou demyelinizačnou polyneuropatiou (CIDP) po predchádzajúcej liečbe kortikosteroidmi alebo imunoglobulínmi.
4.2 Dávkovanie a spôsob podávania
Liečbu musí začať a dohliadať na ňu lekár so skúsenosťami v liečbe pacientov s neuromuskulárnymi poruchami.
Dávkovanie
Generalizovaná myasténia gravis
Prvý liečebný cyklus a prvé podanie v rámci druhého liečebného cyklu musí vykonať zdravotnícky pracovník alebo sa musia vykonať pod jeho dohľadom. Následnú liečbu má podať zdravotnícky pracovník alebo ju môže podať doma pacient alebo opatrovateľ po primeranom zaškolení v oblasti techniky podávania subkutánnych injekcií.
Odporúčaná dávka je 1 000 mg, ktorá sa má podávať subkutánne v cykloch injekcií raz týždenne počas 4 týždňov. Nasledujúce liečebné cykly sa majú aplikovať podľa zhodnotenia klinického stavu. Frekvencia liečebných cyklov sa môže u jednotlivých pacientov líšiť (pozri časť 5.1).
V klinickom vývojovom programe bol najskorší čas na začatie následného liečebného cyklu 7 týždňov od prvej infúzie predchádzajúceho cyklu.
V prípade pacientov, ktorí momentálne dostávajú efgartigimod alfa intravenózne, možno ako alternatívu použiť roztok na subkutánnu injekciu. Prechod medzi formami lieku sa odporúča vykonať na začiatku nového liečebného cyklu. Nie sú k dispozícii žiadne údaje o bezpečnosti a účinnosti u pacientov prechádzajúcich medzi formami lieku počas toho istého cyklu.
Chronická zápalová demyelinizačná polyneuropatia
Prvé 4 injekcie musí podať zdravotnícky pracovník alebo sa musia podať pod jeho dohľadom. Následné injekcie má podať zdravotnícky pracovník alebo ich môže podať doma pacient alebo opatrovateľ po primeranom zaškolení v oblasti techniky podávania subkutánnych injekcií.
Odporúčaná dávka je 1 000 mg, ktorá sa má podávať subkutánne vo forme injekcií raz týždenne.
Liečba sa začína týždenným dávkovacím režimom a môže sa upraviť na každý druhý týždeň na základe klinického hodnotenia. V prípade zhoršenia symptómov sa má obnoviť podávanie injekcií raz týždenne.
U pacientov, ktorí prechádzajú zo svojej súčasnej liečby CIDP, by sa liečba Vyvgartom mala prednostne začať skôr, ako sa klinický účinok týchto predchádzajúcich terapií začne znižovať.
Klinická odpoveď sa zvyčajne dosiahne do 3 mesiacov od začiatku liečby subkutánnym podaním efgartigimodu alfa. Klinické hodnotenie by sa malo vykonať 3 až 6 mesiacov po začatí liečby na posúdenie účinku liečby a potom v pravidelných intervaloch.
Vynechaná dávka
Medzi dvoma po sebe nasledujúcimi podaniami sa má dodržať interval aspoň 3 dní. Ak nie je možné podania vykonať v plánovanom čase, mali by sa vykonať čo najskôr a aspoň 3 dni pred nasledujúcim podaním. Ak do ďalšieho podania zostávajú menej ako 3 dni, vynechaná dávka sa má preskočiť a ďalšia dávka sa má podať v plánovanom čase.
Osobitné populácie
Starší ľudia
U pacientov vo veku 65 rokov a starších nie je potrebná žiadna úprava dávky (pozri časť 5.2).
Porucha funkcie obličiek
K dispozícii sú obmedzené údaje o bezpečnosti a účinnosti u pacientov s miernou poruchou funkcie obličiek, u pacientov s miernou poruchou funkcie obličiek nie je potrebná žiadna úprava dávky. K dispozícii sú veľmi obmedzené údaje o bezpečnosti a účinnosti u pacientov so stredne vážnou alebo vážnou poruchou funkcie obličiek (pozri časť 5.2).
Porucha funkcie pečene
Nie sú dostupné žiadne údaje u pacientov s poruchou funkcie pečene. U pacientov s poruchou funkcie pečene nie je potrebná žiadna úprava dávky (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť efgartigimodu alfa v pediatrickej populácii neboli doteraz stanovené. K dispozícii nie sú žiadne údaje.
Spôsob podávania
Tento liek sa má podávať iba subkutánnou injekciou. Nepodávajte ho intravenózne.
Vyvgart 1 000 mg injekčný roztok
Po vybratí injekčnej liekovky z chladničky počkajte pred podaním injekcie aspoň 15 minút, aby roztok dosiahol izbovú teplotu. Pri príprave a podávaní roztoku lieku používajte aseptickú techniku. Injekčnou liekovkou netraste.
Injekčný roztok možno podať pomocou polypropylénovej injekčnej striekačky, prenosových ihiel z nehrdzavejúcej ocele a krídelkovej infúznej súpravy z polyvinylchloridu s maximálnym plniacim objemom 0,4 ml.
- Naberte celý obsah roztoku efgartigimodu alfa z injekčnej liekovky pomocou prenosovej ihly.
- Vymeňte ihlu na injekčnej striekačke za krídelkovú infúznu súpravu.
- Pred podaním sa musí objem v injekčnej striekačke upraviť na 5,6 ml.
Počas prvého podávania efgartigimodu alfa (pozri časť 4.2) má byť k dispozícii vhodná liečba na reakcie na injekciu a reakcie súvisiace s precitlivenosťou (pozri časť 4.4). Odporúčané miesta vpichu (na bruchu) sa majú obmieňať a injekcie sa nikdy nemajú podávať do materských znamienok, jaziev ani oblastí, kde je koža citlivá, pomliaždená, červená alebo tvrdá. Objem 5,6 ml sa má vstrekovať počas 30 až 90 sekúnd. Ak pacient pociťuje nepohodlie, injekcia sa môže spomaliť.
Vyvgart 1 000 mg injekčný roztok v naplnenej injekčnej striekačke
Po vybratí naplnenej injekčnej striekačky z chladničky počkajte pred podaním injekcie aspoň 30 minút, aby roztok dosiahol izbovú teplotu. Na naplnenú injekčnú striekačku je potrebné pripojiť bezpečnostnú ihlu, ktorá nie je súčasťou balenia. Pri manipulácii s naplnenou injekčnou striekačkou a počas podávania používajte aseptickú techniku. Naplnenou injekčnou striekačkou netraste.
Počas prvého podávania efgartigimodu alfa (pozri časť 4.2) má byť k dispozícii vhodná liečba na reakcie na injekciu a reakcie súvisiace s precitlivenosťou (pozri časť 4.4). Odporúčané miesta vpichu (na bruchu) sa majú obmieňať a injekcie sa nikdy nemajú podávať do materských znamienok, jaziev ani oblastí, kde je koža citlivá, pomliaždená, červená alebo tvrdá. Liek sa má vstrekovať počas približne 20 až 30 sekúnd. Ak pacient pociťuje nepohodlie, injekcia sa môže spomaliť.
Prvé samopodanie sa vždy musí vykonať pod dohľadom zdravotníckeho pracovníka. Po primeranom zaškolení v oblasti techniky subkutánnej injekcie môžu pacienti alebo opatrovatelia injekčne podávať liek doma, ak zdravotnícky pracovník stanoví, že to je vhodné. Pacienti alebo opatrovatelia majú byť poučení, aby Vyvgart injekčne podávali podľa pokynov uvedených v písomnej informácii pre používateľa.
Podrobné pokyny na podanie lieku nájdete v pokynoch na použitie v písomnej informácii pre používateľa.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Pacienti triedy V podľa Myasthenia Gravis Foundation of America (MGFA)
Liečba efgartigimodom alfa u pacientov s MGFA triedy V (t. j. myastenické krízy), definovaná ako intubácia s mechanickou ventiláciou alebo bez nej, s výnimkou rutinnej pooperačnej starostlivosti, sa neskúmala. Je potrebné zvážiť poradie začatia liečby medzi zavedenými terapiami pre MG krízu a efgartigimodom alfa a ich potenciálne interakcie (pozri časť 4.5).
Infekcie
Pretože efgartigimod alfa spôsobuje prechodné zníženie hladín IgG, môže sa zvýšiť riziko infekcií (pozri časti 4.8 a 5.1). Najčastejšími infekciami pozorovanými v klinických skúšaniach boli infekcie horných dýchacích ciest a infekcie močových ciest (pozri časť 4.8). Počas liečby Vyvgartom sa majú u pacientov sledovať klinické prejavy a príznaky infekcií. U pacientov s aktívnou infekciou sa musí zvážiť pomer prínosu a rizika zachovania alebo prerušenia liečby efgartigimodom alfa, kým infekcia nevymizne. Ak sa vyskytnú závažné infekcie, má sa zvážiť odloženie liečby efgartigimodom alfa, kým infekcia nevymizne.
Reakcie na injekciu a reakcie z precitlivenosti
V klinických skúšaniach boli hlásené reakcie na injekciu, ako napríklad vyrážka alebo pruritus (pozri časť 4.8). Tieto reakcie boli mierne až stredne závažné. Po uvedení lieku na trh boli hlásené prípady anafylaktickej reakcie pri intravenóznom podávaní efgartigimodu alfa. Prvé podania Vyvgartu sa musia vykonať pod dohľadom zdravotníckeho pracovníka (pozri časť 4.2). Pacienti sa musia počas 30 minút po podaní sledovať, či sa u nich neobjavia klinické prejavy a príznaky reakcií na injekciu. Ak sa vyskytne reakcia a v závislosti od závažnosti reakcie, majú sa vykonať príslušné podporné opatrenia. Ďalšie injekcie možno podávať opatrne na základe klinického posúdenia. V prípade podozrenia na anafylaktickú reakciu sa okamžite musí ukončiť podávanie Vyvgartu a musí sa začať s príslušnou medicínskou liečbou. Pacientov je potrebné informovať o prejavoch a príznakoch precitlivenosti a anafylaktických reakcií a poučiť ich, aby sa v prípade ich výskytu ihneď obrátili na zdravotníckeho pracovníka.
Očkovania
Všetky vakcíny sa majú podávať podľa imunizačných smerníc.
Bezpečnosť očkovania živými alebo živými oslabenými vakcínami a odpoveď na imunizáciu týmito vakcínami počas liečby efgartigimodom alfa nie sú známe. U pacientov liečených efgartigimodom alfa sa očkovanie živými alebo živými oslabenými vakcínami vo všeobecnosti neodporúča. Ak sa očkovanie živými alebo živými oslabenými vakcínami vyžaduje, tieto vakcíny sa majú podávať najmenej 4 týždne pred liečbou a najmenej 2 týždne po poslednej dávke efgartigimodu alfa. Ďalšie vakcíny sa môžu podávať podľa potreby kedykoľvek počas liečby efgartigimodom alfa.
Imunogenicita
V aktívne kontrolovanej štúdii ARGX-113-2001 sa už existujúce protilátky, ktoré sa viažu na efgartigimod alfa, zistili u 12/110 (11 %) pacientov s gMG. Protilátky proti efgartigimodu alfa boli zistené u 19/55 (35 %) pacientov liečených efgartigimodom alfa subkutánne v porovnaní s 11/55 (20 %) pacientov liečených intravenóznou formou. Neutralizačné protilátky sa zistili u 2 (4 %) pacientov liečených efgartigimodom alfa subkutánne a 2 (4 %) pacientov liečených efgartigimodom alfa intravenózne.
V štúdii ARGX-113-1802 sa už existujúce protilátky, ktoré sa viažu na efgartigimod alfa, zistili u 13/317 (4,1 %) pacientov s CIDP. Protilátky proti efgartigimodu alfa sa zistili u 20/317 (6,3 %) pacientov liečených v otvorenej časti štúdie (štádium A) a u 2/111 (1,8 %) pacientov liečených v placebom kontrolovanej časti (štádium B). Neutralizačné protilátky sa zistili u 1 (0,3 %) pacienta len v otvorenej časti štúdie (pozri časť 5.1).
Vplyv protilátok proti efgartigimodu alfa na klinickú účinnosť alebo bezpečnosť ani na farmakokinetické a farmakodynamické parametre nemožno posúdiť vzhľadom na nízky výskyt neutralizačných protilátok.
Imunosupresívne a anticholínesterázové liečby
Keď sa liečba nesteroidnými imunosupresívami, kortikosteroidmi a anticholínesterázová liečba znížia alebo vysadia, pacienti sa musia dôkladne sledovať, či sa u nich nevyskytujú prejavy zhoršenia ochorenia.
Pomocné látky so známym účinkom
Sodík
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) na injekčnú liekovku/naplnenú injekčnú striekačku, t. j. v podstate zanedbateľné množstvo sodíka.
Polysorbáty
Vyvgart 1 000 mg injekčný roztok
Tento liek obsahuje 2,7 mg polysorbátu 80 v každej injekčnej liekovke, čo zodpovedá 0,4 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
Vyvgart 1 000 mg injekčný roztok v naplnenej injekčnej striekačke
Tento liek obsahuje 2,1 mg polysorbátu 80 v každej injekčnej striekačke, čo zodpovedá 0,4 mg/ml. Polysorbáty môžu vyvolať alergické reakcie.
4.5 Liekové a iné interakcie
Neuskutočnili sa žiadne interakčné štúdie.
Efgartigimod alfa môže znižovať koncentrácie zlúčenín, ktoré sa viažu na ľudský neonatálny Fc receptor (FcRn), t. j. imunoglobulínové produkty, monoklonálne protilátky alebo deriváty protilátok obsahujúce ľudskú Fc doménu podtriedy IgG. Ak je to možné, odporúča sa odložiť začatie liečby týmito liekmi o 2 týždne po poslednej dávke Vyvgartu. Ako preventívne opatrenie je potrebné u pacientov, ktorí dostávajú Vyvgart počas liečby týmito liekmi, dôkladne sledovať zamýšľanú účinnosť týchto liekov.
Výmena plazmy, imunoadsorpcia a plazmaferéza môžu znížiť cirkulujúce hladiny efgartigimodu alfa.
Všetky vakcíny sa majú podávať podľa imunizačných smerníc.
Potenciálna interakcia s vakcínami bola študovaná na neklinickom modeli s použitím hemocyanínu svätojánskej mušky (Keyhole limpet hemocyanin, KLH) ako antigénu. Týždenné podávanie 100 mg/kg opiciam nemalo vplyv na imunitnú odpoveď na imunizáciu s KLH. U pacientov liečených efgartigimodom alfa sa očkovanie živými alebo živými oslabenými vakcínami vo všeobecnosti neodporúča. Ak sa očkovanie živými alebo živými oslabenými vakcínami vyžaduje, tieto vakcíny sa majú podávať najmenej 4 týždne pred liečbou a najmenej 2 týždne po poslednej dávke efgartigimodu alfa (pozri časť 4.4).
4.6 Fertilita, gravidita a laktácia
Gravidita
Nie sú k dispozícii žiadne údaje o použití efgartigimodu alfa počas gravidity. O protilátkach vrátane terapeutických monoklonálnych protilátok je známe, že sa aktívne transportujú cez placentu (po 30. týždni tehotenstva) väzbou na FcRn.
Efgartigimod alfa sa môže preniesť z matky na vyvíjajúci sa plod. Pretože sa očakáva, že efgartigimod alfa zníži hladiny materských protilátok a tiež sa očakáva, že bude inhibovať prenos materských protilátok na plod, predpokladá sa zníženie pasívnej ochrany novorodenca. Preto je potrebné zvážiť riziká a prínosy podávania živých/živých oslabených vakcín dojčatám vystaveným efgartigimodu alfa v maternici (pozri časť 4.4).
O liečbe tehotných žien Vyvgartom sa má uvažovať len vtedy, ak klinický prínos preváži riziká.
Dojčenie
Neexistujú žiadne informácie o prítomnosti efgartigimodu alfa v ľudskom mlieku, účinkoch na dojčené dieťa alebo účinkoch na tvorbu mlieka. Štúdie na zvieratách o prechode efgartigimodu alfa do mlieka sa neuskutočnili, a preto nemožno jeho vylučovanie do ľudského mlieka vylúčiť. Je známe, že imunoglobulín G (IgG) je prítomný v ľudskom mlieku. O liečbe dojčiacich žien s efgartigimodom alfa sa má uvažovať len vtedy, ak klinický prínos preváži riziká.
Fertilita
Nie sú k dispozícii žiadne údaje o účinku efgartigimodu alfa na plodnosť u ľudí. Štúdie na zvieratách nepreukázali žiadny vplyv efgartigimodu alfa na parametre mužskej a ženskej plodnosti (pozri časť 5.3).
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Vyvgart nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Zhrnutie bezpečnostného profilu
Najčastejšie pozorovanými nežiaducimi reakciami boli reakcie v mieste vpichu (33 %), infekcie horných dýchacích ciest (10,7 %) a infekcie močových ciest (9,5 %).
Celkový profil bezpečnosti Vyvgartu podávaného subkutánne pre cyklické aj kontinuálne dávkovacie režimy bol v súlade so známym profilom bezpečnosti intravenóznej formy.
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie opísané v tejto časti boli identifikované v klinických skúšaniach a v hláseniach po uvedení lieku na trh. Tieto reakcie sú zoradené podľa tried orgánových systémov a preferovaného výrazu. Kategórie frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000) alebo neznáme (z dostupných údajov). V rámci každej skupiny frekvencií sú nežiaduce účinky usporiadané v poradí klesajúcej závažnosti.
Tabuľka 1. Nežiaduce účinky
| Trieda orgánového systému | Nežiaduce účinky | Kategória frekvencie |
| Infekcie a nákazy* | Infekcie horných dýchacích ciest | Veľmi časté |
| Infekcie močových ciest | Časté | |
| Bronchitída | Časté | |
| Poruchy imunitného systému | Anafylaktická reakcia a | Neznáme |
| Poruchy gastrointestinálneho traktu | Nauzea b | Časté |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | Myalgia | Časté |
| Celkové poruchy a reakcie v mieste podania* | Reakcie v mieste vpichu c, d | Veľmi časté |
| Trieda orgánového systému | Nežiaduce účinky | Kategória frekvencie |
| Úrazy, otravy a komplikácie liečebného postupu* | Bolesti hlavy spojené s liečbou e | Časté |
* Pozri odsek „Opis vybraných nežiaducich reakcií“
a Zo spontánnych hlásení po uvedení lieku na trh pre intravenózny spôsob podávania b Zo spontánnych hlásení po uvedení lieku na trh
c Len subkutánne podanie
d (napr. vyrážka v mieste vpichu, erytém v mieste vpichu, pruritus v mieste vpichu, bolesť v mieste vpichu) e Len intravenózne podanie
Opis vybraných nežiaducich reakcií
Reakcie v mieste vpichu
V zlúčenom súbore údajov z dvoch klinických štúdií v gMG s efgartigimodom alfa podávaným subkutánne (n = 168) boli všetky reakcie v mieste vpichu mierne až stredne závažné a neviedli k ukončeniu liečby. Reakcia v mieste vpichu sa vyskytla u 44,0 % (n = 74) pacientov. Reakcie v mieste vpichu sa vyskytovali do 24 hodín od podania u 78,4 % (58/74) pacientov a ustúpili bez liečby u 85,1 % (63/74) pacientov. Výskyt reakcií v mieste vpichu bol najvyšší v prvom liečebnom cykle, v ktorom ich hlásilo 36,3 % (61/168) pacientov. V druhom liečebnom cykle sa znížil na 20,1 % (30/149), v treťom na 15,4 % (18/117) a vo štvrtom na 12,5 % (10/80) pacientov. V súbore údajov z 2 klinických štúdií u pacientov s CIDP, ktorí dostávali kontinuálne subkutánne dávky efgartigimodu alfa, bol výskyt reakcií v mieste vpichu 26 % (61/235). Analýza podľa 3-mesačných intervalov preukázala, že percento účastníkov s reakciami v mieste vpichu bolo najvyššie počas prvých 3 mesiacov liečby (73 [22,2 %] účastníkov) a klesalo v nasledujúcich 3-mesačných intervaloch (rozmedzie: 0 až 17 [6,8 %] účastníkov).
Infekcie
Najčastejšie hlásené nežiaduce účinky v placebom kontrolovanej štúdii gMG ARGX-113-1704 s efgartigimodom alfa podávaným intravenózne boli infekcie a najčastejšie hlásené infekcie boli infekcie horných dýchacích ciest (10,7 % [n = 9] u pacientov liečených efgartigimodom alfa intravenózne a 4,8 % [n = 4] u pacientov liečených placebom) a infekcie močových ciest (9,5 % [n = 8] u pacientov liečených efgartigimodom alfa intravenózne a 4,8 % [n = 4] u pacientov liečených placebom). Tieto infekcie boli mierne až stredne závažné u pacientov, ktorí dostávali efgartigimod alfa intravenózne (≤ stupeň 2 podľa Spoločných terminologických kritérií pre nežiaduce účinky [Common Terminology Criteria for Adverse Events]). Celkovo boli infekcie vyvolané liečbou hlásené u 46,4 % (n = 39) pacientov liečených efgartigimodom alfa intravenózne a u 37,3 % (n = 31) pacientov liečených placebom. Medián času od začiatku liečby do objavenia sa infekcií bol 6 týždňov. Výskyt infekcií sa s nasledujúcimi liečebnými cyklami nezvýšil. K ukončeniu liečby alebo dočasnému prerušeniu liečby v dôsledku infekcie došlo u menej ako 2 % pacientov. V placebom kontrolovanej časti štúdie ARGX-113-1802 u pacientov s CIDP nebolo kontinuálne subkutánne podávanie efgartigimodu alfa spojené so žiadnym zvýšením výskytu infekcií (31,5 % [35/111], v skupine so subkutánne podávaným efgartigimodom alfa a 33,6 % [37/110] v skupine s placebom) (pozri časť 5.1).
Bolesti hlavy spojené s liečbou
Bolesť hlavy spojená s liečbou bola hlásená u 4,8 % pacientov liečených efgartigimodom alfa intravenózne a u 1,2 % pacientov liečených placebom. Bolesť hlavy spojená s liečbou bola hlásená, keď sa usúdilo, že bolesť hlavy je dočasne spojená s intravenóznou infúziou efgartigimodu alfa. Všetky boli mierne alebo stredne závažné okrem jednej udalosti, ktorá bola hlásená ako závažná (stupeň 3).
Všetky ostatné nežiaduce reakcie boli mierne alebo stredne závažné s výnimkou jedného prípadu myalgie (stupeň 3).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
Nie sú známe žiadne špecifické prejavy a príznaky predávkovania efgartigimodom alfa. V prípade predávkovania sa neočakáva, že by sa nežiaduce účinky, ktoré sa môžu vyskytnúť, líšili od tých, ktoré možno pozorovať pri odporúčanej dávke. U pacientov sa musia sledovať nežiaduce účinky a v prípade potreby sa musí podať vhodná symptomatická a podporná liečba. Pri predávkovaní efgartigimodom alfa neexistuje žiadne špecifické antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresíva, inhibítory kryštalizovateľného fragmentu neonatálneho receptora (FcRn), ATC kód: L04AL01
Mechanizmus účinku
Efgartigimod alfa je fragment ľudskej IgG1 protilátky vytvorený na zvýšenie afinity k neonatálnemu Fc receptoru (FcRn). Efgartigimod alfa sa viaže na neonatálny Fc receptor, čo vedie k zníženiu hladín cirkulujúceho IgG vrátane patogénnych IgG autoprotilátok. Efgartigimod alfa neovplyvňuje hladiny iných imunoglobulínov (IgA, IgD, IgE alebo IgM) a neznižuje hladiny albumínu.
IgG autoprotilátky sú základnou príčinou patogenézy autoimunitných ochorení sprostredkovaných IgG.
V prípade MG narušujú nervovosvalový prenos väzbou na acetylcholínové receptory (AChR), svalovú špecifickú tyrozínkinázu (MuSK) alebo proteín 4 súvisiaci s receptorom pre lipoproteíny s nízkou hustotou (LRP4).
V prípade CIDP viaceré dôkazy poukazujú na kľúčovú úlohu IgG autoprotilátok v patogenéze tohto ochorenia. To zahŕňa preukázanie autoreaktívnych IgG protilátok proti zložkám myelinizovaných nervov, pasívny prenos symptómov CIDP na zvieracie modely s použitím séra alebo IgG od pacientov s CIDP a terapeutický účinok výmeny plazmy a imunoadsorpcie na liečbu pacientov s CIDP.
Farmakodynamické účinky
Intravenózna forma
V dvojito zaslepenej placebom kontrolovanej štúdii ARGX-113-1704 u pacientov s gMG efgartigimod alfa v dávke 10 mg/kg podávanej raz týždenne počas 4 týždňov znížil sérové hladiny IgG a hladiny autoprotilátok proti AChR (AChR-Ab). Maximálny priemerný percentuálny pokles celkových hladín IgG v porovnaní s východiskovou hodnotou dosiahol 61 % jeden týždeň po poslednej infúzii počiatočného liečebného cyklu a vrátil sa na východiskové hodnoty 9 týždňov po poslednej infúzii. Podobné účinky boli tiež pozorované pre všetky podtypy IgG. Zníženie hladín AChR-Ab malo podobný časový priebeh s maximálnym priemerným percentuálnym poklesom 58 % jeden týždeň po poslednej infúzii a návratom na východiskové hladiny 7 týždňov po poslednej infúzii. Podobné zmeny boli pozorované počas druhého cyklu štúdie.
Subkutánna forma
V štúdii ARGX-113-2001 malo zníženie hladín AChR-Ab podobný časový priebeh ako v prípade celkových hladín IgG a bolo podobné medzi skupinami s efgartigimodom alfa podávaným subkutánne a intravenózne. V skupine s efgartigimodom alfa podávaným subkutánne sa pozorovalo maximálne priemerné percentuálne zníženie hladiny AChR-Ab jeden týždeň po poslednom podaní 62,2 % a v skupine s intravenóznym podávaním to bolo 59,6 %. V oboch týchto skupinách bolo zníženie celkovej hladiny IgG a hladiny AChR-Ab spojené s klinickou odpoveďou, ktorá sa merala na základe zmeny oproti východiskovej hodnote celkového skóre MG-ADL (pozri obrázok 1).
Obrázok 1. Vzťah medzi celkovou hladinou IgG a hladinou AChR-Ab a celkovým skóre
MG-ADL v populácii séropozitívnej na AChR-Ab liečenej efgartigimodom alfa subkutánne (1A) a efgartigimodom alfa intravenózne (1B) (štúdia ARGX-113-2001)
V štúdii ARGX-113-1802 u pacientov s CIDP, ktorí dostávali kontinuálne raz týždenne efgartigimod alfa v dávke 1 000 mg subkutánne, sa priemerná percentuálna zmena oproti východiskovej hodnote celkových hladín IgG udržala od 4. týždňa počas celého liečebného obdobia (priemerné percentuálne zníženie oproti východiskovej hodnote sa pohybovalo medzi 66,8 až 71,6 %). 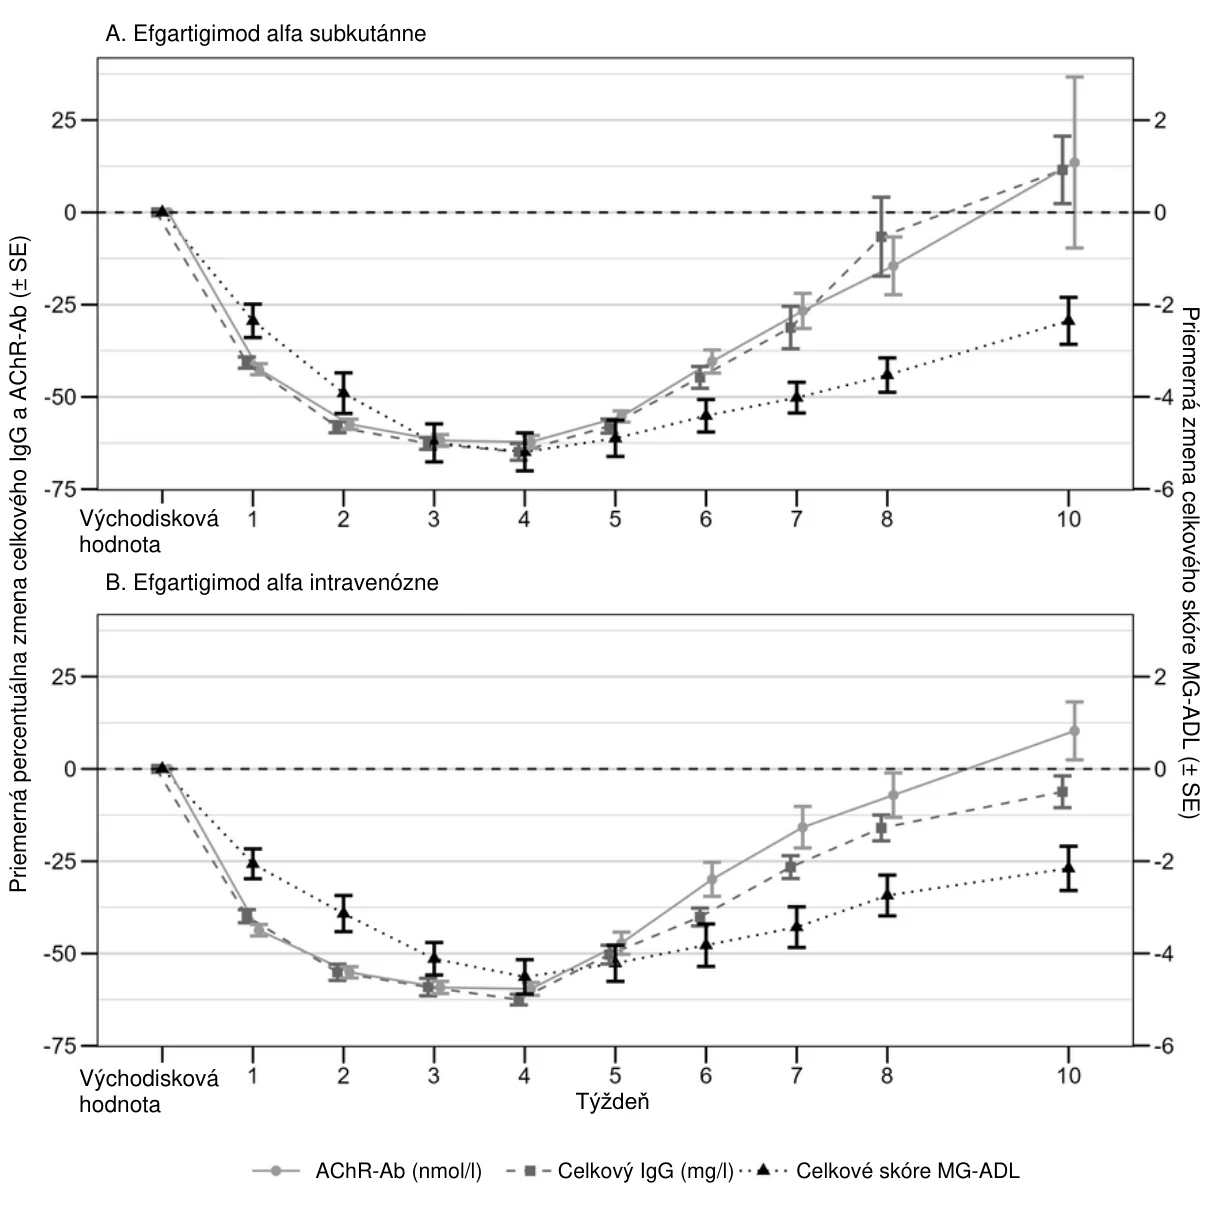
Klinická účinnosť a bezpečnosť
Generalizovaná myasténia gravis
Intravenózna forma
Účinnosť efgartigimodu alfa na liečbu dospelých s generalizovanou myasténiou gravis (gMG) sa skúmala v 26-týždňovej multicentrickej randomizovanej dvojito zaslepenej placebom kontrolovanej štúdii (ARGX-113-1704).
V tejto štúdii museli pacienti pri skríningu spĺňať tieto hlavné kritériá:
Klinická klasifikačná trieda II, III alebo IV. podľa Myasthenia Gravis Foundation of
America (MGFA);
- Pacienti buď s pozitívnymi, alebo negatívnymi sérologickými testami na protilátky proti AChR;
Celkové skóre MG činnosti každodenného života (MG-Activities of Daily Living,
MG-ADL) ≥ 5;
Na stabilných dávkach liečby MG pred skríningom, ktoré zahŕňali inhibítory
acetylcholínesterázy (AChE), steroidy alebo nesteroidnú imunosupresívnu liečbu (NSIST), v kombinácii alebo samostatne [NSIST zahŕňali, ale neobmedzovali sa len na azatioprín, metotrexát, cyklosporín, takrolimus, mykofenolát mofetil a cyklofosfamid];
- Hladiny IgG najmenej 6 g/l.
Pacienti s generalizovanou myasténiou gravis MGFA Triedy V; pacienti s dokumentovanou nedostatočnou klinickou odpoveďou na výmenu plazmy (PLEX); pacienti, ktorí podstúpili výmenu plazmy, i.v. Ig terapiu jeden mesiac a terapiu monoklonálnymi protilátkami šesť mesiacov pred začatím liečby; a pacienti s aktívnou (akútnou alebo chronickou) infekciou hepatitídy typu B, séropozitivitou na hepatitídu typu C a diagnózou AIDS, boli zo skúšaní vylúčení.
Do štúdie bolo zaradených celkovo 167 pacientov, ktorí boli randomizovaní buď do skupiny efgartigimod alfa intravenózne (n = 84), alebo do skupiny placebo (n = 83). Základné charakteristiky boli medzi liečebnými skupinami podobné vrátane mediánu veku pri diagnóze [45 (19 - 81) rokov], pohlavia [väčšina boli ženy; 75 % (efgartigimod alfa) proti 66 % (placebo)], rasy [väčšinu pacientov tvorili belosi; 84,4 %] a mediánu času od diagnózy [8,2 rokov (efgartigimod alfa) a 6,9 rokov (placebo)].
Väčšina pacientov (77 % v každej skupine) bola pozitívne testovaná na protilátky proti AChR (AChR-Ab) a 23 % pacientov bolo negatívne testovaných na protilátky proti AChR-Ab.
Počas štúdie dostávalo viac ako 80 % pacientov v každej skupine inhibítory AChE, viac ako 70 % v každej liečebnej skupine dostávalo steroidy a približne 60 % v každej liečebnej skupine dostávalo nesteroidnú imunosupresívnu liečbu (NSIST), a to v stabilných dávkach. Pri vstupe do štúdie nemalo približne 30 % pacientov v každej liečebnej skupine žiadnu predchádzajúcu skúsenosť s nesteroidnou imunosupresívnou liečbou (NSIST).
Medián celkového skóre MG-ADL (MG – činnosti každodenného života) bol 9,0 v oboch liečebných skupinách a medián celkového kvantitatívneho skóre myasténie gravis (Quantitative Myasthenia Gravis, QMG) bol 17 a 16 v skupine s efgartigimodom alfa a placebom, v uvedenom poradí.
Pacienti boli liečení efgartigimodom alfa v intravenóznej dávke 10 mg/kg podávanej raz týždenne počas 4 týždňov a dostali maximálne 3 liečebné cykly.
Účinnosť efgartigimodu alfa bola meraná pomocou stupnice špecifických činností každodenného života pre myasténiu gravis (MG-ADL), ktorá hodnotí vplyv generalizovanej myasténie gravis (gMG) na každodenné fungovanie. Celkové skóre sa pohybuje od 0 do 24, pričom vyššie skóre indikuje väčšie poškodenie. V tejto štúdii MG‑ADL respondér bol pacient s ≥ 2-bodovým znížením celkového skóre MG-ADL v porovnaní s východiskovou hodnotou liečebného cyklu, a to najmenej 4 po sebe nasledujúce týždne, pričom prvé zníženie nastalo najneskôr 1 týždeň po poslednej infúzii cyklu.
Účinnosť efgartigimodu alfa sa merala aj pomocou celkového skóre QMG, čo je systém hodnotenia, ktorý hodnotí svalovú slabosť s celkovým možným skóre od 0 do 39, pričom vyššie skóre indikuje závažnejšie poškodenie. V tejto štúdii bol QMG respondér pacient s ≥ 3-bodovým znížením celkového skóre Kvantitatívneho skóre myasténie gravis (QMG) v porovnaní s východiskovou hodnotou liečebného cyklu, a to najmenej 4 po sebe nasledujúce týždne, pričom prvé zníženie nastalo najneskôr 1 týždeň po poslednej infúzii cyklu.
Primárnym koncovým ukazovateľom účinnosti bolo porovnanie percenta MG-ADL respondérov počas prvého liečebného cyklu (C1) medzi liečebnými skupinami v AChR-Ab séropozitívnej populácii.
Kľúčovým sekundárnym ukazovateľom bolo porovnanie percenta QMG respondérov počas prvého liečebného cyklu (C1) medzi oboma liečebnými skupinami u AChR-Ab séropozitívnych pacientov.
Tabuľka 2. MG‑ADL a QMG respondéri počas cyklu 1 v AChR-Ab séropozitívnej populácii
(mITT analýza)
| Populácia | Efgartigimod | Placebo n/N (%) | P-hodnota | Rozdiel | |||||||||||
| alfa | Efgartigimod alfa- | ||||||||||||||
| n/N (%) | Placebo (95 % IS) | ||||||||||||||
| MG‑ADL | AChR-Ab séropozitívny | 44/65 (67,7) | 19/64 (29,7) | < 0,0001 | 38,0 (22,1; 54,0) | ||||||||||
| QMG | AChR-Ab séropozitívny | 41/65 (63,1) | 9/64 (14,1) | < 0,0001 | 49,0 (34,5; 63,5) | ||||||||||
AChR-Ab = acetylcholínový receptor-protilátky; MG‑ADL = MG - činnosti každodenného života, QMG = Kvantitatívne skóre myasténie gravis; mITT = modifikovaný zámer liečby; n = počet pacientov, u ktorých bolo pozorovanie hlásené; N = počet pacientov v analyzovanom súbore; IS = interval spoľahlivosti; Logaritmická regresia stratifikovaná podľa stavu AChR-Ab (ak je to relevantné), Japonci/Nejaponci a štandardu starostlivosti, s východiskovou úrovňou MG-ADL ako kovariátom/QMG ako kovariátmi Obojstranne presná p-hodnota
Analýzy ukazujú, že počas druhého liečebného cyklu boli hodnoty respondérov MG-ADL podobné ako počas prvého liečebného cyklu (pozri tabuľka 3).
Tabuľka 3. MG-ADL a QMG respondéri počas cyklu 2 v AChR-Ab séropozitívnej populácii
(mITT analýza)
| Populácia | Efgartigimod alfa | Placebo | |||||||||
| n/N (%) | n/N (%) | ||||||||||
| MG-ADL | AChR-Ab séropozitívny | 36/51 (70,6) | 11/43 (25,6) | ||||||||
| QMG | AChR-Ab séropozitívny | 24/51 (47,1) | 5/43 (11,6) | ||||||||
AChR-Ab = acetylcholínový receptor-protilátky; MG‑ADL = Myasténia gravis Aktivity každodenného života; QMG = Kvantitatívne skóre myasténie gravis; mITT = modifikovaný zámer liečby; n = počet pacientov, u ktorých bolo pozorovanie hlásené; N = počet pacientov v analyzovanom súbore.
Údaje z výskumu ukazujú, že nástup odpovede bol pozorovaný do 2 týždňov od úvodnej infúzie u 37/44 (84 %) pacientov liečených efgartigimodom alfa intravenózne z respondérov MG-ADL so séropozitívnymi AChR-Ab.
V dvojito zaslepenej placebom kontrolovanej štúdii (ARGX-113-1704) bol najskorší možný čas na začatie následného liečebného cyklu 8 týždňov po úvodnej infúzii prvého liečebného cyklu. V celkovej populácii bol interval do začatia druhého liečebného cyklu v skupine s efgartigimodom alfa podávaným intravenózne 13 týždňov (štandardná odchýlka 5,5 týždňa) a medián času bol 10 týždňov (8 - 26 týždňov) od úvodnej infúzie prvého liečebného cyklu. V otvorenej predĺženej štúdii (ARGX-113-1705) bol najskorší možný čas na začatie následných liečebných cyklov 7 týždňov.
Z pacientov, ktorí odpovedali na liečbu, klinické zlepšenie trvalo 5 týždňov u 5/44 (11 %) pacientov, 6 - 7 týždňov u 14/44 (32 %) pacientov, 8 - 11 týždňov u 10/44 (23 %) pacientov a 12 týždňov alebo viac u 15/44 (34 %) pacientov.
Subkutánna forma
Uskutočnila sa 10-týždňová, randomizovaná, nezaslepená multicentrická štúdia s paralelnými skupinami (ARGX-113-2001) u dospelých pacientov s gMG na vyhodnotenie neinferiority farmakodynamického účinku efgartigimodu alfa podávaného subkutánne v porovnaní s efgartigimodom alfa podávaným intravenózne. Hlavné kritériá pre zaradenie a vylúčenie boli rovnaké ako v štúdii ARGX-113-1704.
Spolu 110 pacientov bolo randomizovaných a dostávalo jeden cyklus efgartigimodu alfa 1 000 mg subkutánne (n = 55) alebo efgartigimodu alfa 10 mg/kg intravenózne (n = 55) raz týždenne počas 4 týždňov. Väčšina pacientov bola pozitívna na protilátky proti AChR (AChR-Ab): 45 pacientov (82 %) v skupine s efgartigimodom alfa podávaným subkutánne a 46 pacientov (84 %) v skupine s efgartigimodom alfa podávaným intravenózne. Všetci pacienti užívali pred skríningom stabilné dávky liečby MG, ktorá zahŕňala inhibítory AChE, steroidy alebo NSIST v kombinácii alebo samostatne.
Východiskové charakteristiky boli medzi liečebnými skupinami podobné.
Počas štúdie viac ako 80 % pacientov v každej skupine dostalo inhibítory AChE, viac ako 60 % pacientov v každej skupine dostalo steroidy a približne 40 % v každej skupine dostalo NSIST v stabilných dávkach. Pri vstupe do štúdie približne 56 % pacientov v každej liečebnej skupine nebolo predtým vystavených NSIST.
Primárnym ukazovateľom bolo porovnanie percentuálneho zníženia celkovej hladiny IgG oproti východiskovej hodnote na 29. deň medzi liečebnými skupinami v celkovej populácii. Výsledky v populácii séropozitívnej na AChR-Ab preukázali neinferioritu efgartigimodu alfa podávaného subkutánne v porovnaní s efgartigimodom alfa podávaným intravenózne (pozri tabuľku 4.).
Tabuľka 4. Analýza ANCOVA percentuálnej zmeny oproti východiskovej hodnote v celkovej hladine IgG na 29. deň v populácii séropozitívnej na AChR-Ab (mITT analýza)
| Efgartigimod alfa s.c. | Efgartigimod alfa i.v. | Rozdiel medzi efgartigimodom alfa s.c. a efgartigimodom alfa i.v. | ||||||
| N | Priemer LS | 95 % IS | N | Priemer LS | 95 % IS | Rozdiel priemerov LS | 95 % IS | Hodnota p |
| 41 | -66,9 | -69,78; -64,02 | 43 | -62,4 | -65,22; -59,59 | -4,5 | -8,53; -0,46 | < 0,0001 |
AChR-Ab = protilátka proti acetylcholínovému receptoru; ANCOVA = analýza kovariancie; IS = interval spoľahlivosti; s.c. = subkutánne; i.v. = intravenózne; LS = najmenšie štvorce; mITT = modifikovaný analyzovaný súbor so zámerom liečby; N = počet pacientov na skupinu zaradených do analýzy ANCOVA
Sekundárnymi ukazovateľmi účinnosti boli porovnania percent respondérov MG-ADL a QMG definovaných v štúdii ARGX-113-1704 medzi oboma liečebnými skupinami. Výsledky pre populáciu séropozitívnu na AChR-Ab sú uvedené v tabuľke 5.
Tabuľka 5. Respondéri MG-ADL a QMG na 29. deň v populácii séropozitívnej na AChR-Ab
(mITT analýza)
Efgartigimod alfa s.c. n/N (%) | Efgartigimod alfa i.v. n/N (%) | Rozdiel medzi | |||||||
| efgartigimodom alfa s.c. | |||||||||
| a efgartigimodom alfa i.v. (95 % IS) | |||||||||
| MG-ADL | 32/45 (71,1) | 33/46 (71,7) | -0,6 (-19,2 až 17,9) | ||||||
| QMG | 31/45 (68,9) | 24/45 (53,3) | 15,6 (-4,3 až 35,4) | ||||||
AChR-Ab = protilátka proti acetylcholínovému receptoru; MG-ADL = myasténia gravis – aktivity každodenného života; QMG = kvantitatívne skóre myasténie gravis; SC = subkutánne; IV = intravenózne; mITT = modifikovaný zámer liečby; n = počet pacientov, u ktorých bolo hlásené pozorovanie; N = počet pacientov v analyzovanom súbore; IS = interval spoľahlivosti
Údaje z výskumu ukazujú, že nástup odpovede bol pozorovaný do 2 týždňov od úvodného podania u 28/32 (88 %) pacientov liečených efgartigimodom alfa subkutánne a u 27/32 (82 %) liečených efgartigimodom alfa intravenózne spomedzi respondérov MG-ADL séropozitívnych na AChR-Ab.
Chronická zápalová demyelinizačná polyneuropatia
Účinnosť subkutánneho efgartigimodu alfa na liečbu dospelých s CIDP bola študovaná v prospektívnej, multicentrickej štúdii ARGX-113-1802 vykonanej v 2 štádiách liečby: v otvorenom štádiu A a v štádiu B s randomizovaným vysadením, dvojitým zaslepením a placebom.
Pacienti boli buď s alebo bez liečby CIDP počas 6 mesiacov pred vstupom do štúdie. Pacienti s predchádzajúcou liečbou CIDP, ako aj pacienti bez liečby CIDP bez zdokumentovaných dôkazov nedávneho zhoršenia CIDP, vstúpili do začiatočného obdobia bez liečby a pacienti, ktorí preukázali známky klinicky významného zhoršenia, potom vstúpili do štádia A štúdie. Tí, ktorí nepodstúpili liečbu CIDP a ktorí mali nedávno zdokumentované dôkazy o zhoršení CIDP, preskočili začiatočné obdobie a vstúpili priamo do fázy A.
Do štádia A bolo zaradených celkovo 322 pacientov. Pacienti dostávali až 12 subkutánnych injekcií efgartigimodu alfa v dávke 1 000 mg raz týždenne, kým sa pri 2 po sebe nasledujúcich návštevách štúdie neobjavil dôkaz klinického zlepšenia (ECI). Následne pacienti s potvrdenou ECI vstúpili do štádia B štúdie a boli randomizovaní na týždenné podávanie buď efgartigimodu alfa subkutánne (111 pacientov) alebo placeba (110 pacientov). ECI bola definovaná ako klinické zlepšenie na upravenej príčine a liečbe zápalovej neuropatie (adjusted Inflammatory Neuropathy Cause and Treatment; aINCAT) alebo zlepšenie na škále celkového postihnutia podľa zápalu Rascha (Inflammatory Rasch-built Overall Disability Scale; I-RODS)/sile úchopu u pacientov, u ktorých sa tieto škály zhoršili len pred štádiom A.
V štádiu A mali pacienti priemerný vek 54 rokov (rozsah: 20 až 82 rokov), medián času od diagnózy CIDP 2,8 roka a medián INCAT skóre 4,0. Šesťdesiatpäť percent tvorili muži a 66 % belosi. V štádiu B mali pacienti priemerný vek 55 rokov (rozsah: 20 až 82 rokov), medián času od diagnózy CIDP 2,2 roka a medián INCAT skóre 3,0. Šesťdesiatštyri percent tvorili muži a 65 % belosi. Základné charakteristiky štádia B boli medzi liečebnými skupinami podobné.
V štádiu A bolo primárnym koncovým ukazovateľom percento respondentov definovaných ako pacienti, ktorí dosiahli potvrdenú ECI. Primárny cieľový ukazovateľ bol splnený u 66,5 % pacientov; ďalšie podrobnosti sú uvedené v tabuľke 6.
Sekundárnym koncovým bodom v štádiu A bol čas do prvej potvrdenej ECI. 4. týždeň bol najskorším časovým bodom, v ktorom mohli byť splnené kritériá ECI. V tom čase dosiahlo ECI až 40 % pacientov. Na základe dodatočnej vopred špecifikovanej analýzy 25 % pacientov preukázalo klinicky významné zlepšenie po 9 dňoch aspoň v jednom z 3 parametrov (aINCAT, I-RODS alebo sila úchopu).
Väčšina pacientov dosiahla potvrdenú ECI vo všetkých skupinách s predchádzajúcimi liekmi CIDP.
Tabuľka 6. Dôkaz klinického zlepšenia u pacientov s CIDP v ARGX-113-1802 štádiu A
| Respondenti ECI a čas do počiatočnej potvrdenej ECI | Štádium A |
Efgartigimod alfa SC (N = 322) | |
Respondenti ECI (pacienti s potvrdeným klinickým zlepšením) n/N (%) (95 % CI) | 214/322 (66,5 %) (61,0; 71,6) |
| Respondenti ECI a čas do počiatočnej potvrdenej ECI | Štádium A |
Efgartigimod alfa SC (N = 322) | |
Priemerný čas do počiatočnej potvrdenej ECI v dňoch (95 % CI) | 43,0 (31,0; 51,0) |
n = počet pacientov, u ktorých bolo zaznamenané pozorovanie; N = počet pacientov v analytickom súbore údajov štúdie
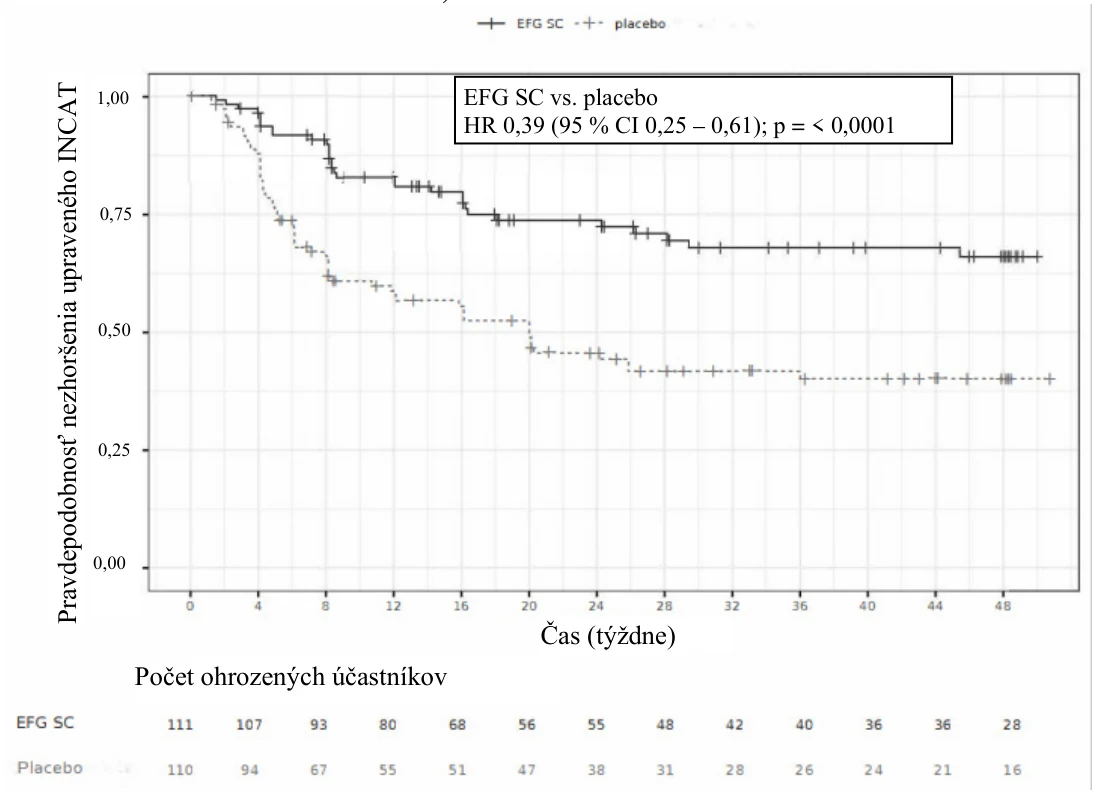
V štádiu B bol primárny koncový ukazovateľ definovaný ako čas do výskytu prvého dôkazu klinického zhoršenia (1-bodové zvýšenie aINCAT v porovnaní s východiskovou hodnotou štádia B, ktoré bolo potvrdené pri následnej návšteve po prvom 1-bodovom zvýšení aINCAT alebo ≥ 2-bodové zvýšenie aINCAT v porovnaní s východiskovou hodnotou v štádiu B). U pacientov, ktorí dostávali efgartigimod alfa subkutánne, sa neobjavil relaps (t. j. bez klinického zhoršenia) signifikantne dlhšie v porovnaní s pacientmi, ktorí dostávali placebo, čo dokazuje pomer rizika 0,394 [95 % CI (0,253; 0,614)]. U 31/111 (27,9 %) pacientov, ktorí dostávali efgartigimod alfa subkutánne počas štádia B štúdie, došlo k relapsu v porovnaní s 59/110 (53,6 %) pacientov, ktorí dostávali placebo. Výsledky sú uvedené v tabuľke 7 a na obrázku 2.
Tabuľka 7. Prvý dôkaz klinického zhoršenia u pacientov s CIDP v štúdii ARGX-113-1802
Štádium B
Čas do prvého zvýšenia aINCAT (klinické zhoršenie) | Štádium B | |
Efgartigimod alfa SC (N = 111) | Placebo (N = 110) | |
| Pomer rizika (95 % CI) | 0,394 (0,253; 0,614) p-hodnota < 0,0001 | |
| Priemerný čas v dňoch (95 % CI) | NC (NC; NC) | 140,0 (75,0; NC) |
NC = nevypočítané; N = počet pacientov v analytickom súbore; aINCAT = upravená príčina a liečba zápalovej neuropatie
Obrázok 2. Čas do prvého zhoršenia aINCAT (Kaplan-Meierova krivka) u pacientov s CIDP v štúdii ARGX-113-1802, štádium B
Pediatrická populácia
Európska agentúra pre lieky udelila odklad z povinnosti predložiť výsledky štúdií s Vyvgartom v jednej alebo vo viacerých podskupinách pediatrickej populácie pre liečbu myasténie gravis (informácie o použití v pediatrickej populácii, pozri časť 4.2).
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s Vyvgartom vo všetkých podskupinách pediatrickej populácie pri CIDP (informácie o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Absorpcia
Na základe populačnej analýzy farmakokinetických údajov je odhadovaná biologická dostupnosť efgartigimodu alfa 1 000 mg podávaného subkutánne 77 %.
Priemerná hodnota Ctrough po 4 podaniach efgartigimodu alfa 1 000 mg subkutánne raz týždenne a efgartigimodu alfa 10 mg/kg intravenózne bola 22,0 µg/ml (37 % CV) a 14,9 µg/ml (43 % CV) v uvedenom poradí. Hodnoty AUC0-168h efgartigimodu alfa po podaní jedného liečebného cyklu 1 000 mg subkutánne a 10 mg/kg intravenózne boli porovnateľné.
U pacientov, ktorí kontinuálne dostávali efgartigimod alfa 1 000 mg subkutánne raz týždenne, sa priemerná hodnota Ctrough pohybovala od 14,9 do 20,1 µg/ml.
Distribúcia
Na základe populačnej analýzy farmakokinetických údajov u zdravých ľudí a pacientov je distribučný objem 18 l.
Biotransformácia
Očakáva sa, že efgartigimod alfa sa proteolytickými enzýmami rozloží na malé peptidy a aminokyseliny.
Eliminácia
Terminálny polčas je 80 až 120 hodín (3 až 5 dní). Na základe populačnej analýzy farmakokinetických údajov je klírens 0,128 l/h. Molekulová hmotnosť efgartigimodu alfa je približne 54 kDa, čo je na hranici molekúl, ktoré sú filtrované obličkami.
Linearita/nelinearita
Farmakokinetický profil efgartigimodu alfa je lineárny, nezávislý od dávky alebo času, s minimálnou akumuláciou.
Špecifické skupiny pacientov
Vek, pohlavie, rasa a telesná hmotnosť
Na farmakokinetiku efgartigimodu alfa nemali vplyv vek (19 - 84 rokov), pohlavie, rasa, ani telesná hmotnosť.
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek sa nevykonali žiadne špecializované farmakokinetické štúdie.
Účinok markera funkcie obličiek – odhadovanej rýchlosti glomerulárnej filtrácie [eGFR] ako kovariátu v populačnej farmakokinetickej analýze – ukázal zvýšenie expozície (11 % až 21 %) u pacientov s miernym poškodením funkcie obličiek (eGFR 60 - 89 ml/min/1,73 m2). U pacientov s miernou poruchou funkcie obličiek sa neodporúča žiadna špecifická úprava dávky.
Nie sú k dispozícii dostatočné údaje o vplyve stredne závažnej poruchy funkcie obličiek (eGFR 30 - 59 ml/min/1,73 m2) a závažnej poruchy funkcie obličiek (eGFR < 30 ml/min/1,73 m2) na farmakokinetické parametre efgartigimodu alfa.
Porucha funkcie pečene
U pacientov s poruchou funkcie pečene sa neuskutočnila žiadna špecializovaná farmakokinetická štúdia.
Účinok markerov funkcie pečene ako kovariátov v populačnej farmakokinetickej analýze nepreukázal žiadny vplyv na farmakokinetiku efgartigimodu alfa.
5.3 Predklinické údaje o bezpečnosti
Predklinické údaje získané na základe obvyklých farmakologických štúdií bezpečnosti a toxicity po opakovanom podávaní neodhalili žiadne osobitné riziko pre ľudí.
V reprodukčných štúdiách na potkanoch a králikoch nemalo intravenózne podanie efgartigimodu alfa nežiaduce účinky na ich fertilitu a graviditu, ani sa nepozorovali teratogénne účinky až do dávok zodpovedajúcich 11-násobku (potkany) a 56-násobku (králiky) expozície 10 mg/kg u ľudí na základe AUC.
Karcinogenita a genotoxicita
Neuskutočnili sa žiadne štúdie na hodnotenie karcinogénneho a genotoxického potenciálu efgartigimodu alfa.
Hyaluronidáza sa nachádza vo väčšine tkanív v ľudskom tele. Predklinické údaje o rekombinantnej ľudskej hyaluronidáze získané na základe obvyklých štúdií toxicity po opakovanom podávaní vrátane farmakologických ukazovateľov bezpečnosti neodhalili žiadne osobitné riziko pre ľudí. Štúdie reprodukčnej toxicity s rHuPH20 odhalili embryofetálnu toxicitu u myší pri vysokej systémovej expozícii, ale nepreukázal sa teratogénny potenciál.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Rekombinantná ľudská hyaluronidáza (rHuPH20)
L-arginín hydrochlorid
L-histidín
L-histidínium-chlorid, monohydrát
L-metionín
Polysorbát 80 (E433)
Chlorid sodný
Sacharóza
Voda na injekcie
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, a preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
Vyvgart 1 000 mg injekčný roztok
18 mesiacov
V prípade potreby sa neotvorené injekčné liekovky môžu uchovávať pri izbovej teplote (do 30 °C) počas najviac 3 dní. Po uchovávaní pri izbovej teplote sa neotvorené injekčné liekovky môžu vrátiť do chladničky. V prípade uchovávania mimo chladničky a následného vrátenia do chladničky nesmie celkový súčet časov mimo chladničky prekročiť 3 dni.
Z mikrobiologického hľadiska, pokiaľ metóda prípravy injekčnej striekačky nevylučuje riziko mikrobiálnej kontaminácie, produkt sa má použiť okamžite. Ak sa nepoužije okamžite, za čas a podmienky uchovávania pred použitím zodpovedá používateľ.
Vyvgart 1 000 mg injekčný roztok v naplnenej injekčnej striekačke
2 roky
Pacienti môžu uchovávať neotvorenú naplnenú injekčnú striekačku pri izbovej teplote v pôvodnom obale do 30 °C počas jedného obdobia do 1 mesiaca po vybratí z chladničky alebo do dátumu exspirácie, podľa toho, čo nastane skôr.
Z mikrobiologického hľadiska sa má liek použiť okamžite. Ak sa nepoužije okamžite, za čas a podmienky uchovávania pred použitím zodpovedá používateľ.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C - 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
6.5 Druh obalu a obsah balenia
Vyvgart 1 000 mg injekčný roztok
5,6 ml roztoku v 6 ml injekčnej liekovke zo skla typu I s gumenou zátkou, hliníkovým tesnením a polypropylénovým vyklápacím viečkom.
Veľkosť balenia 1 injekčná liekovka.
Vyvgart 1 000 mg injekčný roztok v naplnenej injekčnej striekačke
5 ml roztoku v naplnenej injekčnej striekačke na jednorazové použitie (sklo typu I) s gumenou zátkou a gumeným uzáverom.
Veľkosť balenia:
1 naplnená injekčná striekačka.
4 naplnené injekčné striekačky.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Vyvgart sa dodáva ako roztok pripravený na použitie v injekčnej liekovke alebo naplnenej injekčnej striekačke určenej na jednorazové použitie. Liek sa nemusí riediť.
Vizuálne skontrolujte, či má obsah injekčnej liekovky/naplnenej injekčnej striekačky žltkastú farbu a či je číry až opalizujúci roztok bez častíc. Ak spozorujete viditeľné častice, injekčná liekovka/naplnená injekčná striekačka sa nesmie použiť.
Vyvgart 1 000 mg injekčný roztok
Po vybratí injekčnej liekovky z chladničky počkajte pred podaním injekcie aspoň 15 minút, aby roztok dosiahol izbovú teplotu (pozri časť 6.3).
Vyvgart 1 000 mg injekčný roztok v naplnenej injekčnej striekačke
Po vybratí naplnenej injekčnej striekačky z chladničky počkajte pred podaním injekcie aspoň 30 minút, aby roztok dosiahol izbovú teplotu (pozri časť 4.2). Po príprave na injekciu sa má liek podať ihneď.
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
argenx BV
Industriepark-Zwijnaarde 7
9052 Gent
Belgicko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/22/1674/002
EU/1/22/1674/003
EU/1/22/1674/004
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 10. augusta 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.