


Súhrn charakteristických vlastností lieku (SPC) - Imjudo
1. NÁZOV LIEKU
IMJUDO 20 mg/ml koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každý ml koncentrátu na infúzny roztok obsahuje 20 mg tremelimumabu. Jedna injekčná liekovka s 1,25 ml koncentrátu obsahuje 25 mg tremelimumabu. Jedna injekčná liekovka s 15 ml koncentrátu obsahuje 300 mg tremelimumabu.
Tremelimumab je ľudská anti-CTLA-4 (cytotoxický T-lymfocytárny antigén 4) monoklonálna protilátka typu imunoglobulín G2 IgG2a produkovaná v myšacích myelómových bunkách technológiou rekombinantnej DNA.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Koncentrát na infúzny roztok (sterilný koncentrát).
Číry až slabo opalescenčný, bezfarebný až svetložltý roztok bez alebo takmer bez viditeľných častíc. Roztok má pH približne 5,5 a osmolalitu približne 285 mOsm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
IMJUDO je v kombinácii s durvalumabom indikované dospelým na liečbu prvej línie pokročilého alebo neresekovateľného hepatocelulárneho karcinómu (hepatocellular carcinoma, HCC).
IMJUDO je v kombinácii s durvalumabom a chemoterapiou na báze platiny indikované dospelým na liečbu prvej línie metastatického nemalobunkového karcinómu pľúc (non-small cell lung cancer, NSCLC) bez senzitizujúcich mutácií EGFR alebo pozitivity mutácií ALK.
4.2 Dávkovanie a spôsob podávania
Liečbu musí začať a viesť lekár, ktorý má skúsenosti s liečbou rakoviny.
Dávkovanie
Odporúčaná dávka IMJUDO je uvedená v tabuľke 1. IMJUDO sa podáva ako intravenózna infúzia počas 1 hodiny.
Ak sa IMJUDO podáva v kombinácii s inými liekmi, ďalšie informácie nájdete v súhrne charakteristických vlastností týchto liekov (SPC).
Tabuľka 1. Odporúčaná dávka IMJUDO
| Indikácia | Odporúčané dávkovanie IMJUDO | Dĺžka trvania liečby |
Pokročilý alebo neresekovateľný HCC | IMJUDO 300 mga ako jednorazová dávka podaná v kombinácii s durvalumabom 1 500 mga v 1. deň 1. cyklu, nasledovaná monoterapiou durvalumabom každé 4 týždne | Do progresie ochorenia alebo neprijateľnej toxicity |
| Metastatický NSCLC | Počas chemoterapie na báze platiny: 75 mgb v kombinácii s durvalumabom 1 500 mg a chemoterapiou na báze platiny každé 3 týždne (21 dní) počas 4 cyklov (12 týždňov). Po chemoterapii na báze platiny: Durvalumab 1 500 mg každé 4 týždne a podľa histológie udržiavacia liečba pemetrexedomc každé 4 týždne. Piata dávka IMJUDA 75 mgd,e sa má podať v 16. týždni spolu so 6. dávkou durvalumabu. | Až do maximálne 5 dávok. V prípade progresie ochorenia alebo neprijateľnej toxicity môžu pacienti dostať menej ako päť dávok IMJUDA v kombinácii s durvalumabom 1 500 mg a chemoterapiou na báze platiny. |
a IMJUDO: pacienti s HCC s telesnou hmotnosťou 40 kg alebo menej musia dostávať dávku odvodenú od telesnej hmotnosti, ktorá zodpovedá 4 mg/kg IMJUDA, až kým sa telesná hmotnosť nezvýši na viac ako 40 kg. Durvalumab: pacienti s telesnou hmotnosťou 30 kg alebo menej musia dostávať dávku odvodenú od telesnej hmotnosti, ktorá zodpovedá 20 mg/kg durvalumabu, až kým sa telesná hmotnosť nezvýši na viac ako 30 kg. b IMJUDO: pacienti s metastatickým NSCLC s telesnou hmotnosťou 34 kg alebo menej musia dostávať dávku odvodenú od telesnej hmotnosti, ktorá zodpovedá 1 mg/kg IMJUDA, až kým sa telesná hmotnosť nezvýši na viac ako 34 kg. Durvalumab: pacienti s telesnou hmotnosťou 30 kg alebo menej musia dostávať dávku odvodenú od telesnej hmotnosti, ktorá zodpovedá 20 mg/kg durvalumabu, až kým sa telesná hmotnosť nezvýši na viac ako 30 kg.
c Zvážte udržiavacie podávanie pemetrexedu u pacientov s neskvamóznymi nádormi, ktorí boli liečení pemetrexedom a karboplatinou/cisplatinou počas fázy chemoterapie na báze platiny. d V prípade oddialenia dávky (dávok) možno po 16. týždni podať piatu dávku IMJUDA spolu s durvalumabom. e Ak pacienti dostanú menej ako 4 cykly chemoterapie na báze platiny, zvyšné cykly IMJUDA (do celkového počtu 5) spolu s durvalumabom sa majú podať počas fázy po chemoterapii na báze platiny.
Počas liečby IMJUDO v kombinácii s durvalumabom sa neodporúča eskalácia alebo zníženie dávky. Na základe individuálnej bezpečnosti a znášanlivosti môže byť potrebné oddialenie alebo trvalé ukončenie liečby.
Usmernenia týkajúce sa manažmentu imunitne podmienených nežiaducich reakcií sú opísané v tabuľke 2 (pozri časť 4.4, kde sú uvedené ďalšie odporúčania pre liečbu, informácie o monitorovaní a hodnotení). Pozrite si tiež SPC durvalumabu.
Tabuľka 2: Úpravy liečby IMJUDO v kombinácii s durvalumabom
| Nežiaduce reakcie | Závažnosťa | Úprava liečby |
| Imunitne podmienená pneumonitída/intersticiálna choroba pľúc |
| Oddiaľte podanie dávkyb |
| Natrvalo ukončite liečbu | |
| Imunitne podmienená hepatitída | Hladina ALT alebo AST > 3 – ≤ 5-násobok ULN alebo hladina celkového bilirubínu > 1,5 – ≤ 3-násobok ULN | Oddiaľte podanie dávkyb |
Hladina ALT alebo AST > 5 – ≤ 10-násobok ULN | Oddiaľte podanie durvalumabu a natrvalo ukončite liečbu IMJUDO (v náležitých prípadoch) |
| Nežiaduce reakcie | Závažnosťa | Úprava liečby |
Hladina ALT alebo AST > 3-násobok ULN a hladina celkového bilirubínu > 2-násobok ULNc súbežne | Natrvalo ukončite liečbu | |
Hladina ALT alebo AST > 10-násobok ULN alebo hladina celkového bilirubínu > 3-násobok ULN | ||
Imunitne podmienená hepatitída pri HCC (alebo postihnutie pečene sekundárnym nádorom s abnormálnymi východiskovými hodnotami [baseline value, BLV])d | Hladina ALT alebo AST > 2,5 – ≤ 5-násobok BLV a ≤ 20-násobok ULN | Oddiaľte podanie dávkyb |
Hladina ALT alebo AST > 5 – 7-násobok BLV a ≤ 20-násobok ULN alebo hladina ALT alebo AST 2,5 – 5-násobok BLV a ≤ 20-násobok ULN a hladina celkového bilirubínu > 1,5 – < 2-násobok ULN súbežnec | Oddiaľte podanie durvalumabu a natrvalo ukončite liečbu IMJUDO (v náležitých prípadoch) | |
Hladina ALT alebo AST > 7-násobok BLV alebo > 20-násobok ULN podľa toho, čo nastane skôr alebo hladina bilirubínu > 3-násobok ULN | Natrvalo ukončite liečbu | |
| Imunitne podmienená kolitída alebo hnačka |
| Oddiaľte podanie dávkyb |
| Natrvalo ukončite liečbue | |
| Intestinálna perforácia | AKÝKOĽVEK stupeň | Natrvalo ukončite liečbu |
| Imunitne podmienená hypertyreóza, tyreoiditída |
| Oddiaľte podanie dávky až do klinickej stabilizácie |
| Imunitne podmienená hypotyreóza |
| Bez zmeny |
Imunitne podmienená insuficiencia nadobličiek, hypofyzitída/hypopituitarizmus |
| Oddiaľte podanie dávky až do klinickej stabilizácie |
| Imunitne podmienený diabetes mellitus 1. typu |
| Bez zmeny |
| Imunitne podmienená nefritída |
| Oddiaľte podanie dávkyb |
| Natrvalo ukončite liečbu | |
| Imunitne podmienená vyrážka alebo dermatitída (vrátane pemfigoidu) |
| Oddiaľte podanie dávkyb |
| Natrvalo ukončite liečbu | |
| Imunitne podmienená myokarditída |
| Natrvalo ukončite liečbu |
| Imunitne podmienená myozitída/polymyozitída/ rabdomyolýza |
| Oddiaľte podanie dávkyb,f |
| Natrvalo ukončite liečbu |
| Nežiaduce reakcie | Závažnosťa | Úprava liečby |
| Reakcie súvisiace s infúziou |
| Prerušte infúziu alebo znížte rýchlosť infúzie |
| Natrvalo ukončite liečbu | |
| Imunitne podmienená myasténia gravis |
| Natrvalo ukončite liečbu |
| Imunitne podmienená transverzálna myelitída | Akýkoľvek stupeň | Natrvalo ukončite liečbu |
| Imunitne podmienená meningitída |
| Oddiaľte podanie dávkyb |
| Natrvalo ukončite liečbu | |
| Imunitne podmienená encefalitída |
| Natrvalo ukončite liečbu |
| Imunitne podmienený Guillainov-Barrého syndróm |
| Natrvalo ukončite liečbu |
| Iné imunitne podmienené nežiaduce reakcieg |
| Oddiaľte podanie dávkyb |
| Natrvalo ukončite liečbu | |
| Iné ako imunitne podmienené nežiaduce reakcie |
| Oddiaľte podanie dávky až kým sa stav neupraví na ≤ 1. stupeň alebo nevráti na východiskový stav |
| Natrvalo ukončite liečbuh |
a Spoločné terminologické kritériá pre nežiaduce udalosti (Common Terminology Criteria for Adverse Events, CTCAE), verzia 4.03. ALT: alanínaminotransferáza; AST: aspartátaminotransferáza; ULN: horná hranica normálu; BLV (baseline value): východisková hodnota.
b Po oddialení podania sa môže v liečbe IMJUDO a/alebo durvalumabom opätovne pokračovať v priebehu 12 týždňov, ak sa nežiaduce reakcie zmiernili na ≤ 1. stupeň a dávka kortikosteroidu bola znížená na ≤ 10 mg prednizónu alebo ekvivalent denne. Liečba IMJUDO a durvalumabom sa má v príslušných prípadoch natrvalo ukončiť pri rekurentných nežiaducich reakciách 3. stupňa.
c U pacientov s inou príčinou sa riaďte odporúčaniami pre zvýšené hladiny AST alebo ALT bez súbežných zvýšení hladiny bilirubínu.
d Ak sú východiskové hladiny AST a ALT menej ako ULN alebo sa rovnajú ULN u pacientov s postihnutím pečene, oddiaľte podanie alebo natrvalo ukončite liečbu durvalumabom na základe odporúčaní pre hepatitídu bez postihnutia pečene.
e V prípade závažnosti 3. stupňa natrvalo ukončite podávanie IMJUDA; liečba durvalumabom sa však môže obnoviť po ústupe udalosti.
f Natrvalo ukončite liečbu IMJUDO a durvalumabom, ak nedôjde k úprave nežiaducej reakcie na ≤ 1. stupeň do 30 dní alebo ak sú prítomné prejavy respiračnej insuficiencie.
g Zahŕňa imunitnú trombocytopéniu, pankreatitídu, neinfekčnú cystitídu, imunitne podmienenú artritídu, uveitídu a reumatickú polymyalgiu.
h S výnimkou abnormalít laboratórnych hodnôt 4. stupňa, pri ktorých má byť rozhodnutie o ukončení liečby založené na sprievodných klinických prejavoch/príznakoch a klinickom posúdení.
Osobitné skupiny pacientov
Staršie osoby
U starších pacientov (vo veku ≥ 65 rokov) nie je potrebná žiadna úprava dávky (pozri časť 5.2). Údaje u pacientov vo veku 75 rokov alebo starších s metastatickým NSCLC sú obmedzené (pozri časť 4.4).
Porucha funkcie obličiek
U pacientov s miernou alebo stredne závažnou poruchou funkcie obličiek sa neodporúča žiadna úprava dávky IMJUDA. Údaje u pacientov so závažnou poruchou funkcie obličiek sú príliš obmedzené na vyvodenie záverov pre túto populáciu (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou alebo stredne závažnou poruchou funkcie pečene sa neodporúča žiadna úprava dávky IMJUDA. IMJUDO sa neskúmalo u pacientov so závažnou poruchou funkcie pečene (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť IMJUDO u detí a dospievajúcich mladších ako 18 rokov neboli stanovené, pokiaľ sa jedná o HCC a NSCLC. K dispozícii nie sú žiadne údaje. Mimo schválených indikácií sa IMJUDO v kombinácii s durvalumabom skúmalo u detí vo veku 1 až 17 rokov s neuroblastómom, solídnym nádorom a sarkómom, avšak výsledky štúdie neumožňovali vyvodiť záver, že prínosy tohto používania prevyšujú riziká. V súčasnosti dostupné údaje sú popísané v častiach 5.1 a 5.2.
Spôsob podávania
IMJUDO je určený na intravenózne použitie, podáva sa ako intravenózna infúzia po zriedení, počas 1 hodiny (pozri časť 6.6).
Pokyny na riedenie lieku pred podaním, pozri časť 6.6.
IMJUDO v kombinácii s durvalumabom
V prípade pokročilého alebo neresekovateľného HCC, keď sa IMJUDO podáva v kombinácii s durvalumabom, podajte IMJUDO ako samostatnú intravenóznu infúziu pred durvalumabom v ten istý deň. Pre informácie týkajúce sa podávania durvalumabu pozri SPC durvalumabu.
IMJUDO v kombinácii s durvalumabom a chemoterapiou na báze platiny
V prípade NSCLC, keď sa IMJUDO podáva v kombinácii s durvalumabom a chemoterapiou na báze platiny, najprv sa podá IMJUDO, potom durvalumab a potom chemoterapia na báze platiny v deň podania dávky.
Keď sa IMJUDO podáva ako piata dávka v kombinácii s durvalumabom a udržiavacou liečbou pemetrexedom v 16. týždni, najprv sa podá IMJUDO, potom durvalumab a potom udržiavacia liečba pemetrexedom v deň podania dávky.
IMJUDO, durvalumab a chemoterapia na báze platiny sa podávajú ako samostatné intravenózne infúzie. IMJUDO a durvalumab sa podávajú v priebehu 1 hodiny. Informácie o podávaní chemoterapie na báze platiny si pozrite v SPC. Pri udržiavacej liečbe pemetrexedom si informácie
o podávaní pozrite v SPC. Pre každú infúziu sa majú používať samostatné infúzne vaky a filtre.
Počas 1. cyklu má po IMJUDE nasledovať durvalumab, ktorý sa má podávať približne 1 hodinu (maximálne 2 hodiny) po ukončení infúzie IMJUDO. Infúzia chemoterapie na báze platiny sa má začať približne 1 hodinu (maximálne 2 hodiny) po ukončení infúzie durvalumabu. Ak sa počas 1. cyklu nevyskytnú žiadne klinicky významné obavy, potom sa podľa uváženia lekára môžu ďalšie cykly durvalumabu podávať bezprostredne po IMJUDE a časový úsek medzi ukončením infúzie durvalumabu a začiatkom chemoterapie sa môže skrátiť na 30 minút.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Odporúčané úpravy liečby nájdete v časti 4.2, tabuľka 2. Pri podozrení na imunitne podmienené nežiaduce reakcie sa má vykonať adekvátne vyšetrenie na potvrdenie etiológie alebo vylúčenie alternatívnej etiológie. Na základe závažnosti nežiaducej reakcie sa má podávanie IMJUDA v kombinácii s durvalumabom oddialiť a nasadiť kortikosteroidy. Po zlepšení na ≤ 1. stupeň sa má postupne znižovať dávka kortikosteroidov počas najmenej 1 mesiaca. Zvážte zvýšenie dávky kortikosteroidov a/alebo použitie ďalších systémových imunosupresív, ak dôjde k zhoršeniu, prípadne nedôjde k zlepšeniu stavu.
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa zrozumiteľne zaznamenať názov a číslo šarže podaného lieku.
Imunitne podmienená pneumonitída
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená pneumonitída alebo intersticiálna choroba pľúc, ktorá bola definovaná ako stav vyžadujúci použitie systémových kortikosteroidov a nemala žiadnu jasnú alternatívnu etiológiu (pozri časť 4.8). Pacientov je potrebné sledovať pre prejavy a príznaky pneumonitídy. Suspektnú pneumonitídu je potrebné potvrdiť rádiografickým zobrazovacím vyšetrením a vylúčiť iné infekčné etiológie a etiológie súvisiace s ochorením a má sa manažovať podľa odporúčaní v časti 4.2. V prípade udalostí 2. stupňa sa má začať podávať úvodná dávka 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať. V prípade udalostí
- 3. alebo 4. stupňa sa má začať podávať úvodná dávka 2-4 mg/kg/deň metylprednizolónu alebo ekvivalentu, a potom dávku postupne znižovať.
Imunitne podmienená hepatitída
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená hepatitída, ktorá bola definovaná ako stav vyžadujúci použitie systémových kortikosteroidov a nemala žiadnu jasnú alternatívnu etiológiu (pozri časť 4.8). Pred začatím liečby a pred každou následnou infúziou sledujte hladinu alanínaminotransferázy, aspartátaminotransferázy, celkového bilirubínu a alkalickej fosfatázy. Ďalšie sledovanie je potrebné zvážiť na základe klinického hodnotenia. Imunitne podmienená hepatitída sa má manažovať podľa odporúčaní v časti 4.2. V prípade akéhokoľvek stupňa závažnosti je potrebné začať podávať kortikosteroidy v úvodnej dávke 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať.
Imunitne podmienená kolitída
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená kolitída alebo hnačka, ktorá bola definovaná ako stav vyžadujúci použitie systémových kortikosteroidov a nemala žiadnu jasnú alternatívnu etiológiu (pozri časť 4.8). U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom sa hlásila intestinálna perforácia a perforácia hrubého čreva. Pacientov je potrebné sledovať pre prejavy a príznaky kolitídy/hnačky a intestinálnej perforácie a majú byť manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. až 4. stupňa je potrebné začať podávať kortikosteroidy v úvodnej dávke 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať. Pri podozrení na perforáciu čreva AKÉHOKOĽVEK stupňa sa okamžite poraďte s chirurgom.
Imunitne podmienené endokrinopatie
Imunitne podmienená hypotyreóza, hypertyreóza a tyreoiditída
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená hypotyreóza, hypertyreóza a tyreoiditída, pričom hypotyreóza môže nasledovať po hypertyreóze (pozri časť 4.8). Pacientov je potrebné sledovať pre neobvyklé výsledky testov funkcie štítnej žľazy pred začatím liečby a pravidelne počas liečby a podľa indikácie na základe klinického vyšetrenia. Imunitne podmienená hypotyreóza, hypertyreóza a tyreoiditída sa má manažovať podľa odporúčaní v časti 4.2. V prípade imunitne podmienenej hypotyreózy 2. až 4. stupňa začnite substitučnú liečbu hormónom štítnej žľazy podľa klinickej indikácie. V prípade imunitne podmienenej hypertyreózy/tyreoiditídy 2. až 4. stupňa je možné začať symptomatickú liečbu.
Imunitne podmienená insuficiencia nadobličiek
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená insuficiencia nadobličiek (pozri časť 4.8). Pacientov je potrebné sledovať pre klinické prejavy a príznaky insuficiencie nadobličiek. Pri symptomatickej insuficiencii nadobličiek majú byť pacienti manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. až 4. stupňa je potrebné začať podávať kortikosteroidy v úvodnej dávke 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať, a začať hormonálnu substitučnú liečbu podľa klinickej indikácie.
Imunitne podmienený diabetes mellitus 1. typu
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytol imunitne podmienený diabetes mellitus 1. typu, ktorý sa môže najskôr prejavovať diabetickou ketoacidózou, ktorá môže byť fatálna, pokiaľ sa nezachytí včas (pozri časť 4.8). Pacientov je potrebné sledovať pre klinické prejavy a príznaky diabetu mellitus 1. typu. Pri symptomatickom diabete mellitus 1. typu majú byť pacienti manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. až 4. stupňa je možné začať liečbu inzulínom podľa klinickej indikácie.
Imunitne podmienená hypofyzitída/hypopituitarizmus
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená hypofyzitída alebo hypopituitarizmus (pozri časť 4.8). Pacientov je potrebné sledovať pre klinické prejavy a príznaky hypofyzitídy alebo hypopituitarizmu. Pri symptomatickej hypofyzitíde alebo hypopituitarizme majú byť pacienti manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. až 4. stupňa je potrebné začať podávať kortikosteroidy v úvodnej dávke 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať, a začať hormonálnu substitučnú liečbu podľa klinickej indikácie.
Imunitne podmienená nefritída
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená nefritída, ktorá bola definovaná ako stav vyžadujúci použitie systémových kortikosteroidov a nemala žiadnu jasnú alternatívnu etiológiu (pozri časť 4.8). Pacientov je potrebné sledovať pre neobvyklé výsledky testov funkcie obličiek pred začatím liečby a pravidelne počas liečby a majú byť manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. až 4. stupňa je potrebné začať podávať kortikosteroidy v úvodnej dávke 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať.
Imunitne podmienená vyrážka
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená vyrážka alebo dermatitída (vrátane pemfigoidu), ktorá bola definovaná ako stav vyžadujúci použitie systémových kortikosteroidov a nemala žiadnu jasnú alternatívnu etiológiu (pozri časť 4.8). U pacientov liečených inhibítormi PD-1 a CTLA-4 sa hlásili prípady Stevensovho-Johnsonovho syndrómu alebo toxickej epidermálnej nekrolýzy. Pacientov je potrebné sledovať pre prejavy a príznaky vyrážky alebo dermatitídy a majú byť manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. stupňa trvajúcej viac ako 1 týždeň alebo závažnosti
- 3. a 4. stupňa je potrebné začať podávať kortikosteroidy v úvodnej dávke 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať.
Imunitne podmienená myokarditída
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená myokarditída, ktorá môže byť fatálna (pozri časť 4.8). Pacientov je potrebné sledovať pre prejavy a príznaky imunitne podmienenej myokarditídy a majú byť manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. až 4. stupňa je potrebné začať podávať kortikosteroidy v úvodnej dávke 2-4 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať. Ak nedôjde k zlepšeniu do 2 až 3 dní napriek podávaniu kortikosteroidov, okamžite začnite s doplnkovou imunosupresívnou liečbou. Po úprave (0. stupeň) sa má začať s postupným znižovaním dávky kortikosteroidu a v jeho podávaní sa má pokračovať počas minimálne 1 mesiaca.
Imunitne podmienená pankreatitída
U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom a chemoterapiou sa vyskytla imunitne podmienená pankreatitída (pozri časť 4.8). Pacientov je potrebné sledovať pre prejavy a príznaky imunitne podmienenej pankreatitídy a majú byť manažovaní podľa odporúčaní v časti 4.2.
Iné imunitne podmienené nežiaduce reakcie
Vzhľadom na mechanizmus účinku tremelimumabu v kombinácii s durvalumabom alebo s durvalumabom a chemoterapiou sa môžu vyskytnúť aj iné imunitne podmienené nežiaduce reakcie. U pacientov liečených tremelimumabom v kombinácii s durvalumabom sa pozorovali nasledujúce imunitne podmienené nežiaduce reakcie: myasténia gravis, transverzálna myelitída, myozitída, polymyozitída, rabdomyolýza, meningitída, encefalitída, Guillainov-Barrého syndróm, imunitná trombocytopénia, neinfekčná cystitída, imunitne podmienená artritída, uveitída a reumatická polymyalgia (pozri časť 4.8). Pacientov je potrebné sledovať pre prejavy a príznaky a majú byť manažovaní podľa odporúčaní v časti 4.2. V prípade závažnosti 2. až 4. stupňa je potrebné začať podávať kortikosteroidy v úvodnej dávke 1-2 mg/kg/deň prednizónu alebo ekvivalentu, a potom dávku postupne znižovať.
Reakcie súvisiace s infúziou
Pacientov je potrebné sledovať pre prejavy a príznaky reakcií súvisiacich s infúziou. U pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom sa hlásili závažné reakcie súvisiace s infúziou (pozri časť 4.8). Reakcie súvisiace s infúziou majú byť manažované podľa odporúčaní v časti 4.2. V prípade závažnosti 1. alebo 2. stupňa možno zvážiť premedikáciu na profylaxiu následných reakcií na infúziu. V prípade závažnosti 3. alebo 4. stupňa je potrebné závažné reakcie súvisiace s infúziou liečiť podľa ústavných štandardov, príslušných usmernení pre klinickú prax a/alebo smerníc odbornej spoločnosti.
Opatrenia špecifické pre dané ochorenie
Metastatický NSCLC
Údaje u starších pacientov (vo veku ≥ 75 rokov) liečených tremelimumabom v kombinácii s durvalumabom a chemoterapiou na báze platiny sú obmedzené (pozri časti 4.8 a 5.1). Odporúča sa starostlivé zváženie možného prínosu/rizika tohto režimu na individuálnej báze.
Pacienti vylúčení z klinických štúdií
Pokročilý alebo neresekovateľný HCC
Z klinických štúdií boli vylúčení pacienti s nasledujúcimi stavmi: Childovo-Pughovo skóre B alebo C, trombóza hlavnej portálnej žily, transplantácia pečene, nekontrolovaná hypertenzia, mozgové metastázy v anamnéze alebo v súčasnosti, kompresia miechy, koinfekcia vírusom hepatitídy B a hepatitídy C, aktívne alebo v minulosti zdokumentované gastrointestinálne (GI) krvácanie v priebehu 12 mesiacov, ascites vyžadujúci nefarmakologickú intervenciu v priebehu 6 mesiacov, hepatálna encefalopatia v priebehu 12 mesiacov pred začatím liečby, aktívne alebo v minulosti zdokumentované autoimunitné alebo zápalové ochorenia. Vzhľadom na absenciu údajov sa má tremelimumab v týchto populáciách používať s opatrnosťou po starostlivom zvážení možného prínosu/rizika na individuálnej báze.
Metastatický NSCLC
Z klinických štúdií boli vylúčení pacienti s nasledujúcimi stavmi: aktívne alebo v minulosti zdokumentované autoimunitné ochorenie; aktívne a/alebo neliečené mozgové metastázy; imunodeficiencia v anamnéze; podávanie systémovej imunosupresie v priebehu 14 dní pred začiatkom liečby tremelimumabom alebo durvalumabom, s výnimkou fyziologickej dávky systémových kortikosteroidov (≤ 10 mg/deň prednizónu alebo ekvivalent); nekontrolované pridružené ochorenie; aktívna tuberkulóza alebo hepatitída typu B alebo C alebo infekcia HIV alebo pacienti, ktorí dostali živú atenuovanú očkovaciu látku v priebehu 30 dní pred alebo po začiatku liečby tremelimumabom alebo durvalumabom. Vzhľadom na absenciu údajov sa má tremelimumab v týchto populáciách používať s opatrnosťou po starostlivom zvážení možného prínosu/rizika na individuálnej báze.
Obsah sodíka
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v dávke, teda v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Pred začatím podávania tremelimumabu sa neodporúča použitie systémových kortikosteroidov alebo imunosupresív, s výnimkou fyziologickej dávky systémových kortikosteroidov (≤ 10 mg/deň prednizónu alebo ekvivalent), z dôvodu ich možnej interferencie s farmakodynamickou aktivitou a účinnosťou tremelimumabu. Systémové kortikosteroidy alebo iné imunosupresíva sa však môžu používať po začatí podávania tremelimumabu na liečbu imunitne podmienených nežiaducich reakcií (pozri časť 4.4).
Nevykonali sa žiadne formálne farmakokinetické (FK) liekové interakčné štúdie s tremelimumabom. Vzhľadom na to, že primárnymi eliminačnými dráhami durvalumabu sú proteínový katabolizmus sprostredkovaný retikuloendoteliálnym systémom alebo cieľovo sprostredkovaná dispozícia, neočakávajú sa žiadne metabolické liekové interakcie. FK liekové interakcie medzi tremelimumabom v kombinácii s durvalumabom a chemoterapiou na báze platiny sa hodnotili v štúdii POSEIDON a pri súbežnej liečbe nepreukázali žiadne klinicky významné FK interakcie medzi tremelimumabom, durvalumabom, nab-paklitaxelom, gemcitabínom, pemetrexedom, karboplatinou alebo cisplatinou.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku
Ženy vo fertilnom veku majú počas liečby tremelimumabom a počas minimálne 3 mesiacov po poslednej dávke tremelimumabu používať účinnú antikoncepciu.
Gravidita
K dispozícii nie sú žiadne údaje o použití tremelimumabu u gravidných žien. Na základe svojho mechanizmu účinku a prechodu ľudského IgG2 placentárnou bariérou má tremelimumab potenciál ovplyvniť udržanie gravidity a pri podávaní gravidným ženám môže spôsobiť poškodenie plodu. Štúdie na zvieratách nepreukázali priame alebo nepriame škodlivé účinky z hľadiska reprodukčnej toxicity (pozri časť 5.3). IMJUDO sa neodporúča používať počas gravidity a u žien vo fertilnom veku, ktoré počas liečby a počas minimálne 3 mesiacov po poslednej dávke nepoužívajú účinnú antikoncepciu.
Dojčenie
K dispozícii nie sú žiadne informácie týkajúce sa prítomnosti tremelimumabu v ľudskom mlieku, absorpcie a účinkov na dojčené dieťa alebo účinkov na tvorbu mlieka. O ľudskom IgG2 je známe, že sa vylučuje do ľudského mlieka. Riziko u dojčených detí nemôže byť vylúčené. Dojčenie sa má prerušiť počas liečby IMJUDOM a počas minimálne 3 mesiacov po poslednej dávke.
Fertilita
K dispozícii nie sú žiadne údaje týkajúce sa možných účinkov tremelimumabu na fertilitu u ľudí alebo zvierat. V štúdiách toxicity po opakovanom podávaní sa však pozorovala mononukleárna bunková infiltrácia do prostaty a maternice (pozri časť 5.3). Klinický význam týchto zistení pre fertilitu nie je známy.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Tremelimumab nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
IMJUDO v kombinácii s durvalumabom
Bezpečnosť tremelimumabu 300 mg ako jednorazovej dávky v kombinácii s durvalumabom je založená na súhrnných údajoch od 462 pacientov s HCC (HCC skupina) zo štúdie HIMALAYA a ďalšej štúdie u pacientov s HCC, štúdie 22. Najčastejšie (> 10 %) nežiaduce reakcie boli vyrážka (32,5 %), pruritus (25,5 %), hnačka (25,3 %), abdominálna bolesť (19,7 %), zvýšená hladina aspartátaminotransferázy/ zvýšená hladina alanínaminotransferázy (18,0 %), pyrexia (13,9 %), hypotyreóza (13,0 %), kašeľ/produktívny kašeľ (10,8 %) a periférny edém (10,4 %) (pozri tabuľku 3).
Najčastejšie (> 3 %) závažné nežiaduce reakcie (NCI CTCAE ≥ 3. stupňa) boli zvýšená hladina aspartátaminotransferázy/ zvýšená hladina alanínaminotransferázy (8,9 %), zvýšená hladina lipázy (7,1 %), zvýšená hladina amylázy (4,3 %) a hnačka (3,9 %).
Najčastejšie (> 2 %) závažné nežiaduce reakcie boli kolitída (2,6 %), hnačka (2,4 %) a pneumónia (2,2 %).
Frekvencia ukončenia liečby z dôvodu nežiaducich reakcií je 6,5 %. Najčastejšie nežiaduce reakcie vedúce k ukončeniu liečby boli hepatitída (1,5 %) a zvýšená hladina aspartátaminotransferázy/zvýšená hladina alanínaminotransferázy (1,3 %).
IMJUDO v kombinácii s durvalumabom a chemoterapiou
Bezpečnosť tremelimumabu v kombinácii s durvalumabom a chemoterapiou vychádza z údajov od 330 pacientov s metastatickým NSCLC. Najčastejšie (> 10 %) nežiaduce reakcie boli anémia (49,7 %), nevoľnosť (41,5 %), neutropénia (41,2 %), únava (36,1 %), znížená chuť do jedla (28,2 %), vyrážka (25,8 %), trombocytopénia (24,5 %), hnačka (21,5 %), leukopénia (19,4 %), zápcha (19,1 %), vracanie (18,2 %), zvýšená hladina aspartátaminotransferázy/alanínaminotransferázy (17,6 %), pyrexia (16,1 %), infekcie horných dýchacích ciest (15,5 %), pneumónia (14,8 %), hypotyreóza (13,3 %), artralgia (12,4 %), kašeľ/produktívny kašeľ (12,1 %) a pruritus (10,9 %).
Najčastejšie (> 3 %) závažné nežiaduce reakcie (NCI CTCAE ≥ 3. stupňa) boli neutropénia (23,9 %), anémia (20,6 %), pneumónia (9,4 %), trombocytopénia (8,2 %), leukopénia (5,5 %), únava (5,2 %), zvýšená hladina lipázy (3,9 %) a zvýšená hladina amylázy (3,6 %).
Najčastejšie (> 2 %) závažné nežiaduce reakcie boli pneumónia (11,5 %), anémia (5,5 %), trombocytopénia (3 %), kolitída (2,4 %), hnačka (2,4 %), pyrexia (2,4 %) a febrilná neutropénia (2,1 %).
Liečba tremelimumabom bola ukončená z dôvodu nežiaducich reakcií u 4,5 % pacientov. Najčastejšou nežiaducou reakciou, ktorá viedla k ukončeniu liečby, bola pneumónia (1,2 %) a kolitída (0,9 %).
Liečba tremelimumabom bola prerušená z dôvodu nežiaducich reakcií u 40,6 % pacientov. Najčastejšími nežiaducimi reakciami, ktoré viedli k prerušeniu liečby, boli neutropénia (13,6 %), trombocytopénia (5,8 %), leukopénia (4,5 %), hnačka (3,0 %), pneumónia (2,7 %), zvýšená hladina aspartátaminotransferázy/alanínaminotransferázy (2,4 %), únava (2,4 %), zvýšená hladina lipázy (2,4 %), kolitída (2,1 %), hepatitída (2,1 %) a vyrážka (2,1 %).
Tabuľkový zoznam nežiaducich reakcií
Pokiaľ nie je uvedené inak, v tabuľke 3 je uvedený výskyt nežiaducich reakcií (adverse reaction, ADR) u pacientov liečených tremelimumabom 300 mg v kombinácii s durvalumabom v HCC skupine zahŕňajúcej 462 pacientov a IMJUDOM v kombinácii s durvalumabom a chemoterapiou na báze platiny v štúdii POSEIDON zahŕňajúcej 330 pacientov dostávajúcich tremelimumab. V štúdii POSEIDON boli pacienti liečení tremelimumabom počas 20 týždňov.
Nežiaduce reakcie sú uvedené podľa triedy orgánových systémov MedDRA. V rámci každej triedy orgánových systémov sú ADR uvedené v poradí klesajúcej frekvencie výskytu. Príslušné kategórie frekvencie výskytu sú pre každú ADR definované ako: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000); veľmi zriedkavé (< 1/10 000); neznáme (z dostupných údajov). V rámci každej skupiny sú frekvencie výskytu ADR uvedené v poradí klesajúcej závažnosti.
Tabuľka 3: Nežiaduce reakcie u pacientov liečených tremelimumabom v kombinácii s durvalumabom
| Tremelimumab 75 mg v kombinácii s durvalumabom a chemoterapiou na báze platiny | Tremelimumab 300 mg v kombinácii s durvalumabom | |||||
| Akýkoľvek stupeň (%) |
| Akýkoľvek stupeň (%) |
| |||
| Infekcie a nákazy | ||||||
| infekcie horných dýchacích ciesta | Veľmi časté | 15,5 | 0,6 | Časté | 8,4 | 0 |
| pneumóniab | Veľmi časté | 14,8 | 7,3 | Časté | 4,3 | 1,3 |
| chrípka | Časté | 3,3 | 0 | Časté | 2,2 | 0 |
| orálna kandidóza | Časté | 2,4 | 0,3 | Menej časté | 0,6 | 0 |
| infekcie zubov a mäkkých tkanív ústc | Menej časté | 0,6 | 0,3 | Časté | 1,3 | 0 |
| Poruchy krvi a lymfatického systému | ||||||
| anémiad | Veľmi časté | 49,7 | 20,6 | |||
| neutropéniad,e | Veľmi časté | 41,2 | 23,9 | |||
| trombocytopéniad,f | Veľmi časté | 24,5 | 8,2 | |||
| leukopéniad,g | Veľmi časté | 19,4 | 5,5 | |||
| febrilná neutropéniad | Časté | 3,0 | 2,1 | |||
| pancytopéniad | Časté | 1,8 | 0,6 | |||
| imunitná trombocytopénia | Menej časté | 0,3 | 0 | Menej častéh | 0,3 | 0 |
| Poruchy endokrinného systému | ||||||
| hypotyreózai | Veľmi časté | 13,3 | 0 | Veľmi časté | 13,0 | 0 |
| hypertyreózaj | Časté | 6,7 | 0 | Časté | 9,5 | 0,2 |
| Tremelimumab 75 mg v kombinácii s durvalumabom a chemoterapiou na báze platiny | Tremelimumab 300 mg v kombinácii s durvalumabom | |||||
| Akýkoľvek stupeň (%) |
| Akýkoľvek stupeň (%) |
| |||
| insuficiencia nadobličiek | Časté | 2,1 | 0,6 | Časté | 1,3 | 0,2 |
| hypopituitarizmus/ hypofyzitída | Časté | 1,5 | 0,3 | Menej časté | 0,9 | 0 |
| tyreoiditídak | Časté | 1,2 | 0 | Časté | 1,7 | 0 |
| diabetes insipidus | Menej časté | 0,3 | 0,3 | Zriedkavél | < 0,1 | 0 |
| diabetes mellitus 1. typu | Menej časté | 0,3 | 0,3 | Menej častél | 0,3 | < 0,1 |
| Poruchy oka | ||||||
| uveitída | Menej časté | 0,3 | 0 | Zriedkavél | < 0,1 | 0 |
| Poruchy metabolizmu a výživy | ||||||
| znížená chuť do jedlad | Veľmi časté | 28,2 | 1,5 | |||
| Poruchy nervového systému | ||||||
| periférna neuropatiad,m | Časté | 6,4 | 0 | |||
| encefalitídan | Menej časté | 0,6 | 0,6 | Zriedkavél | < 0,1 | 0 |
| myasténia gravis | Zriedkavéo | < 0,1 | < 0,1 | Menej časté | 0,4 | 0 |
| Guillainov-Barrého syndróm | Zriedkavép | < 0,1 | 0 | Zriedkavép | < 0,1 | 0 |
| meningitída | Zriedkavéo | 0,1 | 0 | Menej časté | 0,2 | 0,2 |
| transverzálna myelitídaq | Neznáme | - | - | Neznáme | - | - |
| Poruchy srdca a srdcovej činnosti | ||||||
| myokarditídar | Menej časté | 0,3 | 0 | Menej časté | 0,4 | 0 |
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||||||
| kašeľ/produktívny kašeľ | Veľmi časté | 12,1 | 0 | Veľmi časté | 10,8 | 0,2 |
| pneumonitídas | Časté | 4,2 | 1,2 | Časté | 2,4 | 0,2 |
| dysfónia | Časté | 2,4 | 0 | Menej časté | 0,9 | 0 |
| intersticiálna choroba pľúc | Menej časté | 0,6 | 0 | Menej časté | 0,2 | 0 |
| Poruchy gastrointestinálneho traktu | ||||||
| nauzead | Veľmi časté | 41,5 | 1,8 | |||
| hnačka | Veľmi časté | 21,5 | 1,5 | Veľmi časté | 25,3 | 3,9 |
| zápchad | Veľmi časté | 19,1 | 0 | |||
| vracanied | Veľmi časté | 18,2 | 1,2 | |||
| stomatitídad,t | Časté | 9,7 | 0 | |||
| zvýšená hladina amylázy | Častéo | 8,5 | 3,6 | Časté | 8,9 | 4,3 |
| abdominálna bolesťu | Časté | 7,3 | 0 | Veľmi časté | 19,7 | 2,2 |
| zvýšená hladina lipázy | Častéo | 6,4 | 3,9 | Časté | 10,0 | 7,1 |
| kolitídav | Časté | 5,5 | 2,1 | Časté | 3,5 | 2,6 |
| pankreatitídaw | Časté | 2,1 | 0,3 | Časté | 1,3 | 0,6 |
| intestinálna perforácia | Zriedkavép | < 0,1 | < 0,1 | Zriedkavép | < 0,1 | < 0,1 |
| perforácia hrubého čreva | Menej častép | 0,1 | < 0,1 | Menej častép | 0,1 | < 0,1 |
| celiakia | Zriedkavép | 0,03 | 0,03 | Zriedkavép | 0,03 | 0,03 |
| Poruchy pečene a žlčových ciest | ||||||
zvýšená hladina aspartátaminotransferázy/ zvýšená hladina alanínaminotransferázyx | Veľmi časté | 17,6 | 2,1 | Veľmi časté | 18,0 | 8,9 |
| hepatitíday | Časté | 3,9 | 0,9 | Časté | 5,0 | 1,7 |
| Poruchy kože a podkožného tkaniva | ||||||
| alopéciad | Veľmi časté | 10,0 | 0 | |||
| vyrážkaz | Veľmi časté | 25,8 | 1,5 | Veľmi časté | 32,5 | 3,0 |
| Tremelimumab 75 mg v kombinácii s durvalumabom a chemoterapiou na báze platiny | Tremelimumab 300 mg v kombinácii s durvalumabom | |||||
| Akýkoľvek stupeň (%) |
| Akýkoľvek stupeň (%) |
| |||
| pruritus | Veľmi časté | 10,9 | 0 | Veľmi časté | 25,5 | 0 |
| dermatitídaaa | Menej časté | 0,6 | 0 | Časté | 1,3 | 0 |
| nočné potenie | Menej časté | 0,6 | 0 | Časté | 1,3 | 0 |
| pemfigoid | Menej časté | 0,3 | 0,3 | Menej časté | 0,2 | 0 |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | ||||||
| artralgia | Veľmi časté | 12,4 | 0,3 | |||
| myalgia | Časté | 4,2 | 0 | Časté | 3,5 | 0,2 |
| myozitídabb | Menej časté | 0,3 | 0,3 | Menej časté | 0,6 | 0,2 |
| polymyozitídabb | Menej časté | 0,3 | 0,3 | Menej časté | 0,2 | 0,2 |
| imunitne podmienená artritída | Menej časté | 0,2 | 0 | Menej časté | 0,6 | 0 |
| reumatická polymyalgia | Neznámecc | - | - | Menej časté | 0,6 | 0,2 |
| Poruchy obličiek a močových ciest | ||||||
| zvýšená hladina kreatinínu v krvi | Časté | 6,4 | 0,3 | Časté | 4,5 | 0,4 |
| dyzúria | Časté | 1,5 | 0 | Časté | 1,5 | 0 |
| nefritídadd | Menej časté | 0,6 | 0 | Menej časté | 0,6 | 0,4 |
| neinfekčná cystitída | Menej časté | 0,3 | 0 | Zriedkavél | < 0,1 | 0 |
| Celkové poruchy a reakcie v mieste podania | ||||||
| únavad | Veľmi časté | 36,1 | 5,2 | |||
| pyrexia | Veľmi časté | 16,1 | 0 | Veľmi časté | 13,9 | 0,2 |
| periférny edémee | Časté | 8,5 | 0 | Veľmi časté | 10,4 | 0,4 |
| Úrazy, otravy a komplikácie liečebného postupu | ||||||
| reakcia súvisiaca s infúziouff | Časté | 3,9 | 0,3 | Časté | 1,3 | 0 |
a Zahŕňa laryngitídu, nazofaryngitídu, faryngitídu, rinitídu, sinusitídu, tonzilitídu, tracheobronchitídu a infekciu horných dýchacích ciest.
b Zahŕňa pneumóniu vyvolanú Pneumocystis jirovecii, pneumóniu a bakteriálnu pneumóniu. c Zahŕňa periodontitídu, dentálnu pulpitídu, zubný absces a zubnú infekciu.
d Nežiaduce reakcie sa vzťahujú len na nežiaduce reakcie chemoterapie v štúdii POSEIDON.
e Zahŕňa neutropéniu a znížený počet neutrofilov.
f Zahŕňa znížený počet trombocytov a trombocytopéniu.
g Zahŕňa leukopéniu a znížený počet bielych krviniek.
h Hlásené v štúdiách mimo HCC skupiny. Frekvencia vychádza zo štúdie POSEIDON. i Zahŕňa zvýšenú hladinu hormónu stimulujúceho štítnu žľazu v krvi, hypotyreózu a imunitne podmienenú hypotyreózu.
j Zahŕňa zníženú hladinu hormónu stimulujúceho štítnu žľazu v krvi a hypertyreózu. k Zahŕňa autoimunitnú tyreoiditídu, imunitne podmienenú tyreoiditídu, tyreoiditídu a subakútnu tyreoiditídu. l Hlásené v štúdiách mimo HCC skupiny. Frekvencia je založená na súbore údajov o pacientoch liečených tremelimumabom v kombinácii s durvalumabom.
m Zahŕňa periférnu neuropatiu, parastéziu a periférnu senzorickú neuropatiu.
n Zahŕňa encefalitídu a autoimunitnú encefalitídu.
o Hlásené v štúdiách mimo štúdie POSEIDON. Frekvencia je založená na súbore údajov o pacientoch liečených tremelimumabom v kombinácii s durvalumabom.
p Hlásené v štúdiách mimo štúdie POSEIDON a HCC skupiny. Frekvencia je založená na súbore údajov
o pacientoch liečených tremelimumabom v kombinácii s durvalumabom.
q Hlásené v štúdiách mimo štúdie POSEIDON a HCC skupiny.
r Zahŕňa autoimunitnú myokarditídu.
s Zahŕňa imunitne podmienenú pneumonitídu a pneumonitídu.
t Zahŕňa zápal sliznice a stomatitídu.
u Zahŕňa abdominálnu bolesť, bolesť v spodnej časti brucha, bolesť v hornej časti brucha a bolesť v bokoch. v Zahŕňa kolitídu, enteritídu a enterokolitídu.
w Zahŕňa autoimunitnú pankreatitídu, pankreatitídu a akútnu pankreatitídu.
x Zahŕňa zvýšenú hladinu alanínaminotransferázy, zvýšenú hladinu aspartátaminotransferázy, zvýšenú hladinu pečeňových enzýmov a zvýšenú hladinu aminotransferáz.
y Zahŕňa autoimunitnú hepatitídu, hepatitídu, hepatocelulárne poškodenie, hepatotoxicitu, akútnu hepatitídu a imunitne podmienenú hepatitídu.
z Zahŕňa ekzém, erytém, vyrážku, makulárnu vyrážku, makulopapulóznu vyrážku, papulóznu vyrážku, pruritickú vyrážku a pustulárnu vyrážku.
aa Zahŕňa dermatitídu a imunitne podmienenú dermatitídu.
bb Zahŕňa rabdomyolýzu, myozitídu a polymyozitídu.
cc Nežiaduce reakcie neboli pozorované v štúdii POSEIDON, ale boli hlásené u pacientov liečených tremelimumabom v kombinácii s durvalumabom z klinických štúdií mimo súboru údajov štúdie POSEIDON. dd Zahŕňa autoimunitnú nefritídu a imunitne podmienenú nefritídu.
ee Zahŕňa periférny edém a periférny opuch.
ff Zahŕňa reakciu súvisiacu s infúziou a urtikáriu.
Popis vybraných nežiaducich reakcií
Tremelimimab sa spája s imunitne podmienenými nežiaducimi reakciami. Väčšina z nich, vrátane závažných reakcií, sa upravila po začatí vhodnej medikamentóznej liečby alebo po ukončení liečby tremelimumabom. Údaje k nasledujúcim imunitne podmieneným nežiaducim reakciám sú od 2 280 pacientov z deviatich štúdií s viacerými typmi nádorov, ktorí dostávali tremelimumab v dávke 75 mg každé 4 týždne alebo 1 mg/kg každé 4 týždne v kombinácii s durvalumabom 1 500 mg každé 4 týždne, 20 mg/kg každé 4 týždne alebo 10 mg/kg každé 2 týždne. Tento kombinovaný súbor údajov
o bezpečnosti nezahŕňa štúdiu POSEIDON (a pacientov liečených tremelimumabom v kombinácii s durvalumabom a chemoterapiou na báze platiny). Podrobnosti o významných nežiaducich reakciách pre tremelimumab pri podávaní v kombinácii s durvalumabom a chemoterapiou na báze platiny sa uvádzajú, ak sa zaznamenali klinicky relevantné rozdiely v porovnaní s tremelimumabom v kombinácii s durvalumabom.
Údaje nižšie vyjadrujú informácie týkajúce sa významných nežiaducich reakcií pre tremelimumab 300 mg v kombinácii s durvalumabom v HCC skupine (n = 462).
Usmernenia k manažmentu týchto nežiaducich reakcií sú uvedené v časti 4.2 a 4.4.
Imunitne podmienená pneumonitída
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená pneumonitída vyskytla u 86 (3,8 %) pacientov, z toho 3. stupňa u 30 (1,3 %) pacientov, 4. stupňa u 1 (< 0,1 %) pacienta a 5. stupňa (smrteľná) u 7 (0,3 %) pacientov. Medián času do výskytu pneumonitídy bol 57 dní (rozsah: 8 – 912 dní). Všetci pacienti dostávali systémové kortikosteroidy a 79 z 86 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Sedem pacientov dostávalo tiež iné imunosupresíva. Liečba sa ukončila u 39 pacientov. Imunitne podmienená pneumonitída sa upravila u 51 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená pneumonitída vyskytla u 6 (1,3 %) pacientov, z toho 3. stupňa u 1 (0,2 %) pacienta a 5. stupňa (fatálna) u 1 (0,2 %) pacienta. Medián času do výskytu pneumonitídy bol 29 dní (rozsah: 5 – 774 dní). Všetci pacienti dostávali systémové kortikosteroidy a 5 z týchto 6 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Jeden pacient dostával tiež iné imunosupresíva. Liečba sa ukončila u 2 pacientov. Pneumonitída sa upravila u 3 pacientov.
Imunitne podmienená hepatitída
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená hepatitída vyskytla u 80 (3,5 %) pacientov, z toho
- 3. stupňa u 48 (2,1 %) pacientov, 4. stupňa u 8 (0,4 %) pacientov a 5. stupňa (smrteľná) u 2 (< 0,1 %) pacientov. Medián času do výskytu hepatitídy bol 36 dní (rozsah: 1 – 533 dní). Všetci pacienti dostávali systémové kortikosteroidy a 68 z 80 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Osem pacientov dostávalo tiež iné imunosupresíva. Liečba sa ukončila u 27 pacientov. Imunitne podmienená hepatitída sa upravila u 47 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená hepatitída vyskytla u 34 (7,4 %) pacientov, z toho
- 3. stupňa u 20 (4,3 %) pacientov, 4. stupňa u 1 (0,2 %) pacienta a 5. stupňa (fatálna) u 3 (0,6 %) pacientov. Medián času do výskytu hepatitídy bol 29 dní (rozsah: 13 – 313 dní). Všetci pacienti dostávali systémové kortikosteroidy a 32 z týchto 34 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Deväť pacientov dostávalo tiež iné imunosupresíva. Liečba sa ukončila u 10 pacientov. Hepatitída sa upravila u 13 pacientov.
Imunitne podmienená kolitída
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená kolitída alebo hnačka vyskytla u 167 (7,3 %) pacientov, z toho 3. stupňa u 76 (3,3 %) pacientov a 4. stupňa u 3 (0,1 %) pacientov. Medián času do výskytu kolitídy alebo hnačky bol 57 dní (rozsah: 3 – 906 dní). Všetci pacienti dostávali systémové kortikosteroidy a 151 zo 167 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Dvadsaťdva pacientov dostávalo tiež iné imunosupresíva. Liečba sa ukončila u 54 pacientov. Imunitne podmienená kolitída alebo hnačka sa upravila u 141 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená kolitída alebo hnačka vyskytla u 31 (6,7 %) pacientov, z toho 3. stupňa u 17 (3,7 %) pacientov. Medián času do výskytu kolitídy alebo hnačky bol 23 dní (rozsah: 2 – 479 dní). Všetci pacienti dostávali systémové kortikosteroidy a 28 z týchto 31 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Štyria pacienti dostávali tiež iné imunosupresíva. Liečba sa ukončila u 5 pacientov. Kolitída alebo hnačka sa upravila u 29 pacientov.
V štúdiách mimo HCC skupiny sa u pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom pozorovala intestinálna perforácia (zriedkavé).
Imunitne podmienené endokrinopatie
Imunitne podmienená hypotyreóza
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená hypotyreóza vyskytla u 209 (9,2 %) pacientov, z toho 3. stupňa u 6 (0,3 %) pacientov. Medián času do výskytu hypotyreózy bol 85 dní (rozsah: 1 – 624 dní). Trinásť pacientov dostávalo systémové kortikosteroidy a 8 z 13 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Liečba sa ukončila u 3 pacientov. Imunitne podmienená hypotyreóza sa upravila u 52 pacientov. Imunitne podmienenej hypotyreóze predchádzala imunitne podmienená hypertyreóza u 25 pacientov alebo imunitne podmienená tyreoiditída u 2 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená hypotyreóza vyskytla u 46 (10,0 %) pacientov. Medián času do výskytu hypotyreózy bol 85 dní (rozsah: 26 – 763 dní). Jeden pacient dostával liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). U všetkých pacientov sa vyžadovala ďalšia liečba vrátane hormonálnej substitučnej liečby. Hypotyreóza sa upravila u 6 pacientov. U 4 pacientov imunitne podmienenej hypotyreóze predchádzala imunitne podmienená hypertyreóza.
Imunitne podmienená hypertyreóza
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená hypertyreóza vyskytla u 62 (2,7 %) pacientov, z toho 3. stupňa u 5 (0,2 %) pacientov. Medián času do výskytu hypertyreózy bol 33 dní (rozsah: 4 – 176 dní). Osemnásť pacientov dostávalo systémové kortikosteroidy a 11 z 18 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Päťdesiattri pacientov vyžadovalo inú liečbu (tiamazol, karbimazol, propyltiouracil, chloristan, blokátor kalciového kanála alebo betablokátor). Pre imunitne podmienenú hypertyreózu sa liečba ukončila u jedného pacienta. Imunitne podmienená hypertyreóza sa upravila u 47 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená hypertyreóza vyskytla u 21 (4,5 %) pacientov, z toho 3. stupňa u 1 (0,2 %) pacienta. Medián času do výskytu hypertyreózy bol 30 dní (rozsah: 13 – 60 dní). Štyria pacienti dostávali systémové kortikosteroidy a všetci z týchto štyroch pacientov dostávali liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). U dvadsiatich pacientov sa vyžadovala ďalšia liečba (tiamazol, karbimazol, propyltiouracil, chloristan, blokátor kalciového kanála alebo betablokátor). Pre hypertyreózu sa liečba ukončila u jedného pacienta. Hypertyreóza sa upravila u 17 pacientov.
Imunitne podmienená tyreoiditída
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená tyreoiditída vyskytla u 15 (0,7 %) pacientov, z toho 3. stupňa u 1 (< 0,1 %) pacienta. Medián času do výskytu tyreoiditídy bol 57 dní (rozsah: 22 – 141 dní). Päť pacientov dostávalo systémové kortikosteroidy a 2 z 5 pacientov dostávali liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Trinásť pacientov vyžadovalo inú liečbu, vrátane hormonálnej substitučnej liečby, tiamazolu, karbimazolu, propyltiouracilu, chloristanu, blokátora kalciového kanála alebo betablokátora. Pre imunitne podmienenú tyreoiditídu sa liečba neukončila u žiadneho pacienta. Imunitne podmienená tyreoiditída sa upravila u 5 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená tyreoiditída vyskytla u 6 (1,3 %) pacientov. Medián času do výskytu tyreoiditídy bol 56 dní (rozsah: 7 – 84 dní). Dvaja pacienti dostávali systémové kortikosteroidy a 1 z týchto 2 pacientov dostával liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). U všetkých pacientov sa vyžadovala ďalšia liečba vrátane hormonálnej substitučnej liečby. Tyreoiditída sa upravila u 2 pacientov.
Imunitne podmienená insuficiencia nadobličiek
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená insuficiencia nadobličiek vyskytla u 33 (1,4 %) pacientov, z toho 3. stupňa u 16 (0,7 %) pacientov a 4. stupňa u 1 (< 0,1 %) pacienta. Medián času do výskytu insuficiencie nadobličiek bol 105 dní (rozsah: 20 – 428 dní). Tridsaťdva pacientov dostávalo systémové kortikosteroidy a 10 z 32 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Pre imunitne podmienenú insuficienciu nadobličiek sa liečba ukončila u jedného pacienta. Imunitne podmienená insuficiencia nadobličiek sa upravila u 11 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená insuficiencia nadobličiek vyskytla u 6 (1,3 %) pacientov, z toho 3. stupňa u 1 (0,2 %) pacienta. Medián času do výskytu insuficiencie nadobličiek bol 64 dní (rozsah: 43 – 504 dní). Všetci pacienti dostávali systémové kortikosteroidy a 1 z týchto 6 pacientov dostával liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Insuficiencia nadobličiek sa upravila u 2 pacientov.
Imunitne podmienený diabetes mellitus 1. typu
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienený diabetes mellitus 1. typu vyskytol u 6 (0,3 %) pacientov, z toho 3. stupňa u 1 (< 0,1 %) pacienta a 4. stupňa u 2 (< 0,1 %) pacientov. Medián času do výskytu diabetes mellitus 1. typu bol 58 dní (rozsah: 7 – 220 dní). Všetci pacienti vyžadovali inzulín. Pre imunitne podmienený diabetes mellitus 1. typu sa liečba ukončila u 1 pacienta. Imunitne podmienený diabetes mellitus 1. typu sa upravil u 1 pacienta.
V štúdiách mimo HCC skupiny sa u pacientov dostávajúcich tremelimumab v kombinácii s durvalumabom pozoroval imunitne podmienený diabetes mellitus 1. typu (menej časté).
Imunitne podmienená hypofyzitída/hypopituitarizmus
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená hypofyzitída/hypopituitarizmus vyskytli u 16 (0,7 %) pacientov, z toho 3. stupňa u 8 (0,4 %) pacientov. Medián času do výskytu udalostí bol 123 dní (rozsah: 63 – 388 dní). Všetci pacienti dostávali systémové kortikosteroidy a 8 zo 16 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Štyria pacienti vyžadovali tiež endokrinnú liečbu. Liečba sa ukončila u 2 pacientov. Imunitne podmienená hypofyzitída/hypopituitarizmus sa upravili u 7 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená hypofyzitída/hypopituitarizmus vyskytli u 5 (1,1 %) pacientov. Medián času do výskytu týchto udalostí bol 149 dní (rozsah: 27 – 242 dní). Štyria pacienti dostávali systémové kortikosteroidy a 1 z týchto 4 pacientov dostával liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). U troch pacientov sa vyžadovala tiež endokrinná liečba. Hypofyzitída/hypopituitarizmus sa upravili u 2 pacientov.
Imunitne podmienená nefritída
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená nefritída vyskytla u 9 (0,4 %) pacientov, z toho 3. stupňa u 1 (< 0,1 %) pacienta. Medián času do výskytu nefritídy bol 79 dní (rozsah: 39 – 183 dní). Všetci pacienti dostávali systémové kortikosteroidy a 7 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Liečba sa ukončila u 3 pacientov. Imunitne podmienená nefritída sa upravila u 5 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená nefritída vyskytla u 4 (0,9 %) pacientov, z toho
- 3. stupňa u 2 (0,4 %) pacientov. Medián času do výskytu nefritídy bol 53 dní (rozsah: 26 – 242 dní). Všetci pacienti dostávali systémové kortikosteroidy a 3 z týchto 4 pacientov dostávali liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Liečba sa ukončila u 2 pacientov. Nefritída sa upravila u 3 pacientov.
Imunitne podmienená vyrážka
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa imunitne podmienená vyrážka alebo dermatitída (vrátane pemfigoidu) vyskytla u 112 (4,9 %) pacientov, z toho 3. stupňa u 17 (0,7 %) pacientov. Medián času do výskytu vyrážky alebo dermatitídy bol 35 dní (rozsah: 1 – 778 dní). Všetci pacienti dostávali systémové kortikosteroidy a 57 zo 112 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Liečba sa ukončila u 10 pacientov. Imunitne podmienená vyrážka alebo dermatitída sa upravila u 65 pacientov.
V HCC skupine (n = 462) sa imunitne podmienená vyrážka alebo dermatitída (vrátane pemfigoidu) vyskytla u 26 (5,6 %) pacientov, z toho 3. stupňa u 9 (1,9 %) pacientov a 4. stupňa u 1 (0,2 %) pacienta. Medián času do výskytu vyrážky alebo dermatitídy bol 25 dní (rozsah: 2 – 933 dní). Všetci pacienti dostávali systémové kortikosteroidy a 14 z týchto 26 pacientov dostávalo liečbu vysokými dávkami kortikosteroidov (minimálne 40 mg prednizónu alebo ekvivalent denne). Jeden pacient dostával iné imunosupresíva. Liečba sa ukončila u 3 pacientov. Vyrážka alebo dermatitída sa upravila u 19 pacientov.
Reakcie súvisiace s infúziou
V spojenej bezpečnostnej databáze údajov týkajúcich sa tremelimumabu v kombinácii s durvalumabom (n=2 280) sa reakcie súvisiace s infúziou vyskytli u 45 (2,0 %) pacientov, z toho 3. stupňa u 2 (< 0,1 %) pacientov. Nevyskytli sa žiadne udalosti 4. alebo 5. stupňa.
Abnormality laboratórnych hodnôt
U pacientov liečených tremelimumabom v kombinácii s durvalumabom a chemoterapiou na báze platiny v štúdii POSEIDON (n=330) bol podiel pacientov, u ktorých sa vyskytla zmena abnormalít laboratórnych hodnôt oproti východiskovým hodnotám na 3. alebo 4. stupeň, nasledovný: 6,2 % pre zvýšenú hladinu alanínaminotransferázy, 5,2 % pre zvýšenú hladinu aspartátaminotransferázy, 4,0 % pre zvýšenú hladinu kreatinínu v krvi, 9,4 % pre zvýšenú hladinu amylázy a 13,6 % pre zvýšenú hladinu lipázy. Podiel pacientov, u ktorých sa vyskytla zmena TSH oproti východiskovej hodnote (ktorá bola ≤ ULN) na stupeň, ktorý bol vyšší ako horná hranica normálu, bol 24,8 % a podiel pacientov, u ktorých sa vyskytla zmena TSH oproti východiskovej hodnote (ktorá bola ≥ LLN) na stupeň, ktorý bol nižší ako dolná hranica normálu, bol 32,9 %.
Účinky triedy inhibítorov imunitných kontrolných bodov
Počas liečby inými inhibítormi imunitných kontrolných bodov sa hlásili nasledujúce nežiaduce reakcie, ktoré sa môžu vyskytnúť aj počas liečby tremelimumabom: exokrinná pankreatická insuficiencia.
Imunogenita
Rovnako, ako pri všetkých proteínoch na terapeutické účely, pri tremelimumabe existuje potenciál imunogenity. Imunogenita tremelimumabu je založená na súhrnných údajoch u 2 075 pacientov, ktorí boli liečení tremelimumabom v dávke 75 mg alebo 1 mg/kg a boli hodnotiteľní na prítomnosť protilátok proti liečivu (anti-drug antibodies, ADA). Dvestopäťdesiatdva pacientov (12,1 %) malo pozitívny výsledok testu na ADA vyvolané liečbou. Neutralizujúce protilátky proti tremelimumabu sa detegovali u 10,0 % (208/2 075) pacientov. Prítomnosť ADA nemala vplyv na farmakokinetiku tremelimumabu a nepozoroval sa žiadny zjavný účinok na bezpečnosť.
V štúdii HIMALAYA spomedzi 182 pacientov, ktorí boli liečení tremelimumabom 300 mg ako jednorazovej dávky v kombinácii s durvalumabom a boli hodnotiteľní na prítomnosť ADA proti tremelimumabu, malo 20 (11,0 %) pacientov pozitívny výsledok testu na ADA vyvolané liečbou. Neutralizujúce protilátky proti tremelimumabu sa detegovali u 4,4 % (8/182) pacientov. Prítomnosť ADA nemala zjavný účinok na farmakokinetiku alebo bezpečnosť.
V štúdii POSEIDON spomedzi 278 pacientov, ktorí boli liečení tremelimumabom 75 mg v kombinácii s durvalumabom 1 500 mg každé 3 týždne a chemoterapiou na báze platiny a boli hodnotiteľní na prítomnosť ADA proti tremelimumabu, malo 38 (13,7 %) pacientov pozitívny výsledok testu na ADA vyvolané liečbou. Neutralizujúce protilátky proti tremelimumabu sa detegovali u 11,2 % (31/278) pacientov. Prítomnosť ADA nemala zjavný účinok na farmakokinetiku alebo bezpečnosť.
Staršie osoby
Údaje u HCC pacientov vo veku 75 rokov alebo starších sú obmedzené.
V štúdii POSEIDON u pacientov liečených tremelimumabom v kombinácii s durvalumabom a chemoterapiou na báze platiny boli hlásené určité rozdiely v bezpečnosti medzi staršími (≥ 65 rokov) a mladšími pacientmi. Údaje o bezpečnosti od pacientov vo veku 75 rokov alebo starších sú obmedzené na celkovo 74 pacientov. U 35 pacientov vo veku 75 rokov alebo starších liečených tremelimumabom v kombinácii s durvalumabom a chemoterapiou na báze platiny bola vyššia frekvencia výskytu závažných nežiaducich reakcií a miera prerušenia akejkoľvek liečby v štúdii z dôvodu nežiaducich reakcií (45,7 % a 28,6 %, v uvedenom poradí) v porovnaní s 39 pacientmi vo veku 75 rokov alebo staršími, ktorí dostávali len chemoterapiu na báze platiny (35,9 % a 20,5 %, v uvedenom poradí).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
K dispozícii nie sú žiadne údaje o predávkovaní tremelimumabom. V prípade predávkovania je potrebné pacientov pozorne sledovať pre prejavy alebo príznaky nežiaducich reakcií a je potrebné okamžite začať vhodnú symptomatickú liečbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Iné monoklonálne protilátky a konjugáty protilátky s liečivom. ATC kód: L01FX20
Mechanizmus účinku
Antigén spojený s cytotoxickými T-lymfocytmi (cytotoxic T lymphocyte-associated antigen, CTLA-4) je primárne exprimovaný na povrchu T-lymfocytov. Interakcia CTLA-4 s jeho ligandmi, CD80 a CD86, obmedzuje aktiváciu efektorových T-buniek prostredníctvom mnohých možných mechanizmov, predovšetkým však cez obmedzenie kostimulačnej signalizácie prostredníctvom CD28.
Tremelimumab je selektívna, plne ľudská protilátka typu IgG2, ktorá blokuje interakciu CTLA-4 s CD80 a CD86, čím posilňuje aktiváciu a proliferáciu T-buniek, čo vedie k zvýšenej diverzite T-buniek a posilnenej protinádorovej aktivite.
Kombinácia tremelimumabu, inhibítora CTLA-4, a durvalumabu, inhibítora PD-L1, má za následok zlepšenie protinádorových odpovedí pri metastatickom nemalobunkovom karcinóme pľúc a hepatocelulárnom karcinóme.
Klinická účinnosť
HCC – štúdia HIMALAYA
Účinnosť IMJUDA 300 mg ako jednorazovej dávky v kombinácii s durvalumabom sa hodnotila v štúdii HIMALAYA, randomizovanej, otvorenej, multicentrickej štúdii u pacientov s potvrdeným neresekovateľným HCC (uHCC), ktorí v minulosti nedostávali systémovú liečbu pre HCC. Do štúdie boli zahrnutí pacienti s ochorením v štádiu C alebo B podľa BCLC (Barcelona Clinic Liver Cancer) (nespôsobilí na lokoregionálnu liečbu) a Childovým-Pughovým skóre A.
Zo štúdie boli vylúčení pacienti s mozgovými metastázami alebo anamnézou mozgových metastáz, koinfekciou vírusom hepatitídy B a hepatitídy C; aktívnym alebo v minulosti zdokumentovaným gastrointestinálnym (GI) krvácaním v priebehu 12 mesiacov; ascitom vyžadujúcim nefarmakologickú intervenciu v priebehu 6 mesiacov; hepatálnou encefalopatiou v priebehu 12 mesiacov pred začatím liečby; aktívnymi alebo v minulosti zdokumentovanými autoimunitnými alebo zápalovými ochoreniami.
Zahrnutí boli aj pacienti s ezofagovými varixami s výnimkou pacientov s aktívnym alebo v minulosti zdokumentovaným GI krvácaním v priebehu 12 mesiacov pred zaradením do štúdie.
Randomizácia bola stratifikovaná podľa makrovaskulárnej invázie (MVI) (áno oproti nie), etiológie ochorenia pečene (potvrdený vírus hepatitídy B oproti potvrdený vírus hepatitídy C oproti iné) a výkonnostného stavu podľa ECOG (0 oproti 1). V štúdii HIMALAYA bolo randomizovaných 1 171 pacientov v pomere 1:1:1 na podávanie:
- Durvalumab 1 500 mg každé 4 týždne
IMJUDO 300 mg ako jednorazová dávka + durvalumab 1 500 mg; následne durvalumab
1 500 mg každé 4 týždne
- Sorafenib 400 mg dvakrát denne
Zhodnotenie stavu nádoru sa vykonávalo každých 8 týždňov počas prvých 12 mesiacov a následne každých 12 týždňov. Hodnotenie prežívania sa vykonávalo každý mesiac počas prvých 3 mesiacov po ukončení liečby a následne každé 2 mesiace.
Primárnym ukazovateľom bolo celkové prežívanie (overall survival, OS) na porovnanie IMJUDA 300 mg ako jednorazovej dávky v kombinácii s durvalumabom oproti sorafenibu. Sekundárne ukazovatele zahŕňali prežívanie bez progresie (progression-free survival, PFS), mieru objektívnej odpovede (objective response rate, ORR) a dĺžku trvania odpovede (duration of response, DoR) na základe hodnotenia skúšajúceho podľa RECIST verzie 1.1.
Demografické charakteristiky a východiskové charakteristiky ochorenia boli medzi skupinami štúdie rovnomerne vyvážené. Východiskové demografické charakteristiky celkovej populácie štúdie boli nasledovné: muži (83,7 %), vek < 65 rokov (50,4 %), biela rasa (44,6 %), ázijská rasa (50,7 %), čierna alebo afroamerická rasa (1,7 %), iná rasa (2,3 %), výkonnostný stav podľa ECOG 0 (62,6 %); Childovo-Pughovo skóre A (99,5 %), makrovaskulárna invázia (25,2 %), extrahepatálne šírenie (53,4 %), východisková hodnota AFP < 400 ng/ml (63,7 %), východiskové AFP ≥ 400 ng/ml (34,5 %), vírusová etiológia: hepatitída B (30,6 %), hepatitída C (27,2 %), neinfikovaní (42,2 %), hodnotiteľné údaje PD-L1 (86,3 %), pozitivita TAP (Tumour area positivity) ≥ 1 % (38,9 %), PD-L1 TAP < 1 % (48,3 %) [analýza Ventana PD-L1 (SP263)].
Výsledky sú uvedené v tabuľke 4 a na obrázku 1.
Tabuľka 4: Výsledky účinnosti IMJUDA 300 mg v kombinácii s durvalumabom oproti sorafenibu v štúdii HIMALAYA
IMJUDO 300 mg v kombinácii s durvalumabom (n = 393) | sorafenib (n = 389) | |
| Dĺžka trvania sledovania | ||
| Medián dĺžky sledovania (mesiace) | 33,2 | 32,2 |
| OS | ||
| Počet úmrtí (%) | 262 (66,7) | 293 (75,3) |
| Medián OS (mesiace) (95 % IS) | 16,4 (14,2; 19,6) | 13,8 (12,3; 16,1) |
| HR (95 % IS) | 0,78 (0,66; 0,92) | |
| p-hodnotab | 0,0035 | |
| PFS | ||
| Počet udalostí (%) | 335 (85,2) | 327 (84,1) |
| Medián PFS (mesiace) (95 % IS) | 3,78 (3,68; 5,32) | 4,07 (3,75; 5,49) |
| HR (95 % IS) | 0,90 (0,77; 1,05) | |
| ORR | ||
| ORR n (%)c | 79 (20,1) | 20 (5,1) |
| Úplná odpoveď n (%) | 12 (3,1) | 0 |
| Čiastočná odpoveď n (%) | 67 (17,0) | 20 (5,1) |
| DoR | ||
| Medián DoR (mesiace) | 22,3 | 18,4 |
a Vypočítané pomocou reverznej Kaplanovej-Meierovej metódy (s reverzným cenzorovacím indikátorom). b Na základe alfa spotrebnej funkcie podľa Lana-DeMetsa (Lan-DeMets alpha spending function) s hraničným testom podľa O’Briena-Fleminga (O'Brien Fleming type boundary) a skutočným počtom pozorovaných udalostí bola hranica pre dosiahnutie štatistickej významnosti pre IMJUDO 300 mg + durvalumab oproti sorafenibu 0,0398 (Lan a DeMets, 1983).
c Potvrdená úplná odpoveď.
IS = interval spoľahlivosti
Obrázok 1: Kaplanova-Meierova krivka OS 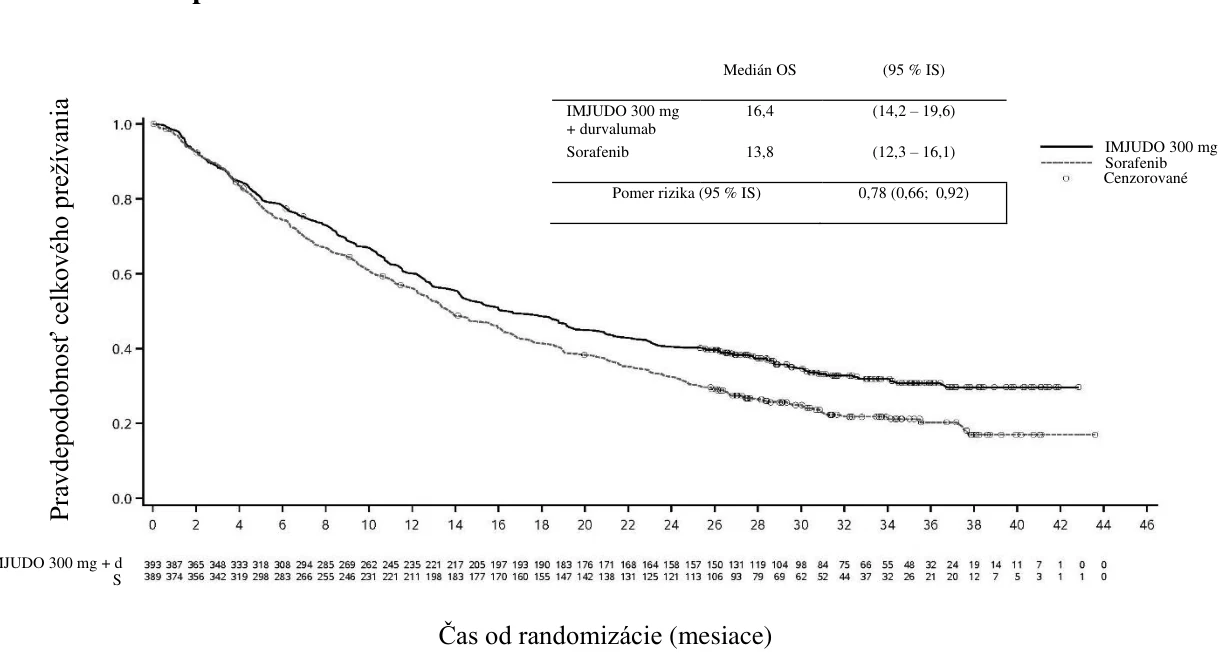
NSCLC – štúdia POSEIDON
Štúdia POSEIDON bola navrhnutá na hodnotenie účinnosti durvalumabu s IMJUDOM alebo bez neho v kombinácii s chemoterapiou na báze platiny. Štúdia POSEIDON bola randomizovaná, otvorená, multicentrická štúdia u 1 013 pacientov s metastatickým NSCLC bez senzitizujúcej mutácie receptora epidermálneho rastového faktora (EGFR) alebo genómových aberácií kinázy anaplastického lymfómu (ALK) v nádore. Pacienti s histologicky alebo cytologicky zdokumentovaným metastatickým NSCLC boli spôsobilí na zaradenie do štúdie. Pacienti nedostali žiadnu predchádzajúcu chemoterapiu ani inú systémovú liečbu metastatického NSCLC. Pred randomizáciou mali pacienti stav PD-L1 v nádore potvrdený použitím metódy Ventana PD-L1 (SP263). Výkonnostný stav pacientov pri zaradení do štúdie bol podľa Svetovej zdravotníckej organizácie (World Health Organization, WHO)/Východnej kooperatívnej onkologickej skupiny (Eastern Cooperative Oncology Group, ECOG) 0 alebo 1.
Zo štúdie boli vylúčení pacienti s aktívnymi alebo predchádzajúcimi zdokumentovanými autoimunitnými poruchami; aktívnymi a/alebo neliečenými mozgovými metastázami; imunodeficienciou v anamnéze; pacienti užívajúci systémové imunosupresíva v priebehu 14 dní pred začiatkom liečby IMJUDOM alebo durvalumabom s výnimkou fyziologickej dávky systémových kortikosteroidov; s aktívnou tuberkulózou alebo hepatitídou typu B alebo C alebo s infekciou HIV alebo pacienti, ktorí dostali živú atenuovanú očkovaciu látku v priebehu 30 dní pred alebo po začiatku liečby IMJUDOM a/alebo durvalumabom (pozri časť 4.4).
Randomizácia bola stratifikovaná podľa expresie PD-L1 na nádorových bunkách (tumour cells, TC) (TC ≥ 50 % oproti TC < 50 %), štádia ochorenia (štádium IVA oproti štádiu IVB, podľa Amerického spoločného výboru pre rakovinu (American Joint Committee on Cancer), 8. vydanie) a histológie (neskvamózny oproti skvamózny).
IMJUDO 300 mg + d
IMJUDO 300 mg + d
Pacienti boli randomizovaní v pomere 1:1:1 na podávanie:
1. skupina: IMJUDO 75 mg s durvalumabom 1 500 mg a chemoterapiou na báze platiny každé
3 týždne počas 4 cyklov, po ktorých nasledoval durvalumab 1 500 mg v monoterapii každé 4 týždne. Piata dávka IMJUDA 75 mg sa podala v 16. týždni spolu so 6. dávkou durvalumabu.
- 2. skupina: Durvalumab 1 500 mg s chemoterapiou na báze platiny každé 3 týždne počas 4 cyklov, po ktorých nasledoval durvalumab 1 500 mg v monoterapii každé 4 týždne.
- 3. skupina: chemoterapia na báze platiny každé 3 týždne počas 4 cyklov. Pacienti mohli dostať ďalšie 2 cykly (celkovo 6 cyklov po randomizácii) podľa klinickej indikácie a na základe rozhodnutia skúšajúceho.
Pacienti dostávali jeden z nasledujúcich režimov chemoterapie na báze platiny:
| |
| |
| týždne. Ak to skúšajúci neposúdil ako kontraindikáciu, mohla sa podávať udržiavacia | |
| liečba pemetrexedom. | |
| |
| |
| karboplatinou AUC 5-6 v 1. deň každé 3 týždne. | |
| |
| |
| týždne. | |
| IMJUDO sa podávalo maximálne v 5 dávkach, pokiaľ nedošlo k progresii ochorenia alebo | |
| neprijateľnej toxicite. Podávanie durvalumabu a podľa histológie udržiavacia liečba pemetrexedom | |
| (ak sa použila) pokračovali až do progresie ochorenia alebo neprijateľnej toxicity. | |
Zhodnotenie stavu nádoru sa vykonalo v 6. a 12. týždni od randomizácie a následne každých 8 týždňov až do potvrdenej objektívnej progresie ochorenia. Hodnotenie prežívania sa vykonávalo každé 2 mesiace po ukončení liečby.
Dvomi primárnymi ukazovateľmi štúdie boli prežívanie bez progresie (progression-free survival, PFS) a celkové prežívanie (overall survival, OS) pre durvalumab + chemoterapia na báze platiny (2. skupina) oproti samotnej chemoterapii na báze platiny (3. skupina). Kľúčovými sekundárnymi ukazovateľmi štúdie boli pre IMJUDO + durvalumab + chemoterapia na báze platiny (1. skupina) a samotnú chemoterapiu na báze platiny (3. skupina) PFS a OS. Sekundárne ukazovatele zahŕňali mieru objektívnej odpovede (objective response rate, ORR) a dĺžku trvania odpovede (duration of response, DoR). PFS, ORR a DoR sa posudzovali zaslepeným nezávislým centrálnym hodnotením (BICR) podľa RECIST verzie 1.1.
Demografické charakteristiky a východiskové charakteristiky ochorenia boli medzi skupinami štúdie rovnomerne vyvážené. Východiskové demografické charakteristiky celkovej populácie štúdie boli nasledovné: muži (76 %), vek ≥ 65 rokov (47,1 %), vek ≥ 75 rokov (11,3 %), medián veku 64 rokov (rozsah: 27 až 87 rokov), biela rasa (55,9 %), ázijská rasa (34,6 %), čierna alebo afroamerická rasa (2,0 %), iná rasa (7,6 %), non-hispánska alebo latinskoamerická rasa (84,2 %), súčasný alebo bývalý fajčiar (78,0 %), výkonnostný stav podľa WHO/ECOG 0 (33,4 %), výkonnostný stav podľa WHO/ECOG 1 (66,5 %). Charakteristiky ochorenia boli nasledovné: štádium IVA (50,0 %), štádium IVB (49,6 %), histologický podtyp skvamózny (36,9 %), neskvamózny (62,9 %), mozgové metastázy (10,5 %), expresia PD-L1 TC≥ 50 % (28,8 %), expresia PD-L1 TC < 50 % (71,1 %).
Štúdia preukázala štatisticky významné zlepšenie OS pre IMJUDO + durvalumab + chemoterapia na báze platiny (1. skupina) oproti samotnej chemoterapii na báze platiny (3. skupina). IMJUDO + durvalumab + chemoterapia na báze platiny preukázali štatisticky významné zlepšenie PFS oproti samotnej chemoterapii na báze platiny. Výsledky sú zhrnuté nižšie.
Tabuľka 5: Výsledky účinnosti v štúdii POSEIDON
|
| |
| OSa | ||
| Počet úmrtí (%) | 251 (74,3) | 285 (84,6) |
| Medián OS (mesiace) (95 % IS) | 14,0 (11,7; 16,1) | 11,7 (10,5; 13,1) |
| HR (95 % IS)b | 0,77 (0,650; 0,916) | |
| p-hodnotac | 0,00304 | |
| PFSa | ||
| Počet udalostí (%) | 238 (70,4) | 258 (76,6) |
| Medián PFS (mesiace) (95 % IS) | 6,2 (5,0; 6,5) | 4,8 (4,6; 5,8) |
| HR (95 % IS)b | 0,72 (0,600; 0,860) | |
| p-hodnotac | 0,00031 | |
| ORR n (%)d,e | 130 (38,8) | 81 (24,4) |
| Úplná odpoveď n (%) | 2 (0,6) | 0 |
| Čiastočná odpoveď n (%) | 128 (38,2) | 81 (24,4) |
| Medián DoR (mesiace) (95% IS)d,e | 9,5 (7,2; NR) | 5,1 (4,4; 6,0) |
a Analýza PFS pri ukončení zberu údajov 24. júla 2019 (medián sledovania 10,15 mesiacov). Analýza OS pri ukončení zberu údajov 12. marca 2021 (medián sledovania 34,86 mesiacov). Hranice pre vyhlásenie účinnosti (1. skupina oproti 3. skupine: PFS 0,00735; OS 0,00797; 2-stranné) boli stanovené pomocou „Lan-DeMets alfa spending function“, ktorá sa približuje O'Brienovmu Flemingovmu prístupu. PFS sa hodnotilo pomocou BICR podľa RECIST v1.1.
b HR sú odvodené s použitím Coxovho modelu proporcionálnych rizík stratifikovaného podľa PD-L1, histológie a štádia ochorenia.
c Dvojstranná p-hodnota je založená na log-rank teste stratifikovanom podľa PD-L1, histológie a štádia ochorenia.
d Potvrdená objektívna odpoveď.
e Post-hoc analýza.
NR = Nedosiahol sa, IS = Interval spoľahlivosti
Obrázok 2: Kaplanova-Meierova krivka OS 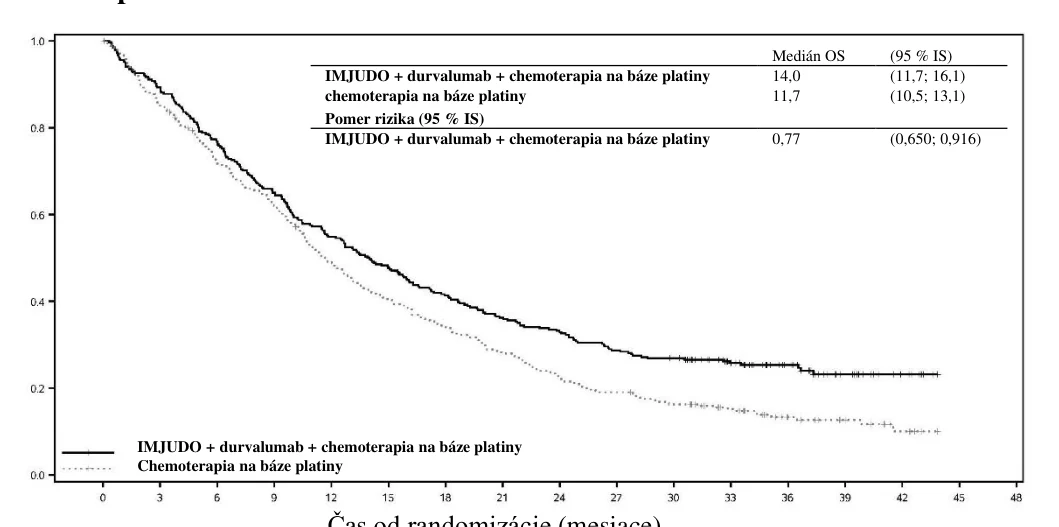
Počet pacientov v riziku
Mesiac 0 3 6 9 12 15 18 21 24 27 30 33 36 39 42 45 IMJUDO + durvalumab + chemoterapia na báze platiny
338 298 256 217 183 159 137 120 109 95 88 64 41 20 9 0 Chemoterapia na báze platiny
337 284 236 204 160 132 111 91 72 62 52 38 21 13 6 0
Čas od randomizácie (mesiace) Pr
av
d
ep
od
o
bn
o
sť
O
S
Obrázok 3: Kaplanova-Meierova krivka PFS 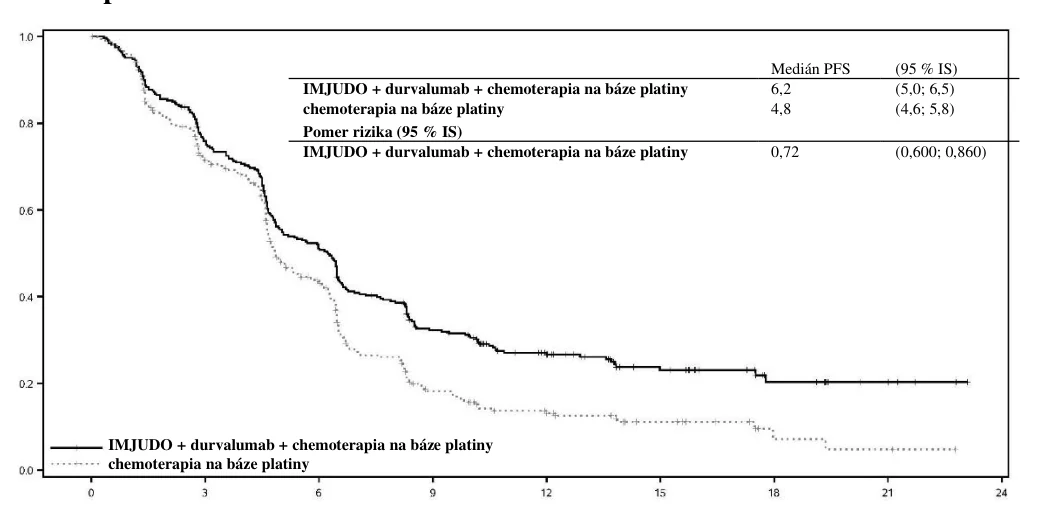
Počet pacientov v riziku
Mesiac 0 3 6 9 12 15 18 21 24 IMJUDO + durvalumab + chemoterapia na báze platiny
338 243 161 94 56 32 13 5 0 Chemoterapia na báze platiny
337 219 121 43 23 12 3 2 0
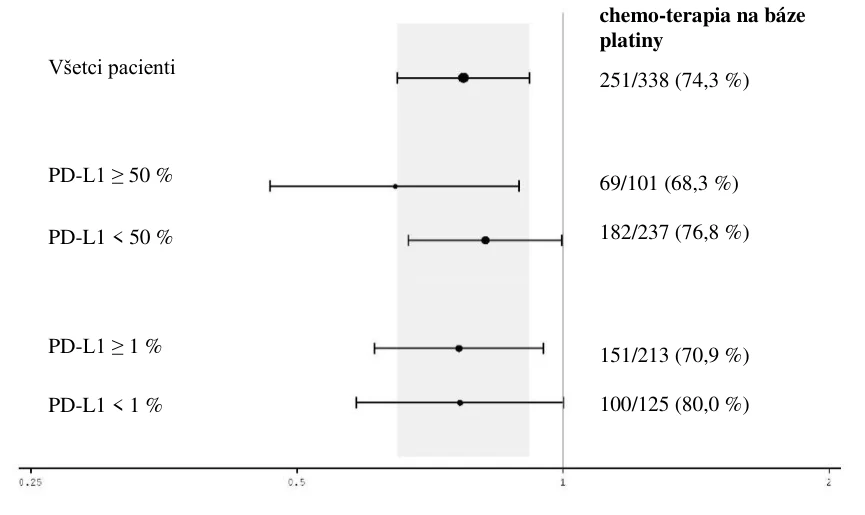
Na obrázku 4 sú zhrnuté výsledky účinnosti OS podľa expresie PD-L1 v nádore v rámci analýz vopred špecifikovaných podskupín.
Obrázok 4: Stromový graf (forest plot) OS podľa expresie PD-L1 pre IMJUDO + durvalumab + chemoterapia na báze platiny oproti samotnej chemoterapii na báze platiny
Populácia starších osôb
V štúdii POSEIDON bolo celkovo 75 pacientov vo veku ≥ 75 rokov zaradených do skupín IMJUDO v kombinácii s durvalumabom a chemoterapiou na báze platiny (n=35) a samotná chemoterapia na báze platiny (n=40). V tejto podskupine štúdie sa pozoroval HR 1,05 (95 % IS: 0,64; 1,71) pre OS pre IMJUDO v kombinácii s durvalumabom a chemoterapiou na báze platiny oproti chemoterapii na báze platiny. Vzhľadom na prieskumný charakter tejto analýzy podskupiny nie je možné vyvodiť definitívne závery, avšak pri zvažovaní tohto režimu u starších pacientov sa odporúča opatrnosť.
Počet udalostí/pacientov (%) IMJUDO + durvalumab + Chemoterapia na báze platiny
HR (95 % IS)
285/337 (84,6 %) 0,77 (0,65; 0,92)
80/97 (82,5 %) 0,65 (0,47; 0,89)
205/240 (85,4 %) 0,82 (0,67; 1,00)
170/207 (82,1 %) 0,76 (0,61; 0,95)
115/130 (88,5 %) 0,77 (0,58; 1,00)
Pomer rizika (95 % IS)
Pr
av
d
ep
od
o
bn
o
sť
PFS
Čas od randomizácie (mesiace)
Pediatrická populácia
Bezpečnosť a účinnosť IMJUDA v kombinácii s durvalumabom u detí a dospievajúcich mladších ako 18 rokov neboli doteraz stanovené. Štúdia D419EC00001 bola multicentrická, otvorená štúdia na zistenie dávky a rozšírenie dávky na vyhodnotenie bezpečnosti, predbežnej účinnosti a farmakokinetiky IMJUDA v kombinácii s durvalumabom, po ktorej nasledovala monoterapia durvalumabom u pediatrických pacientov s pokročilými malígnymi solídnymi nádormi (s výnimkou primárnych nádorov centrálneho nervového systému) s progresiou ochorenia, pre ktorých neexistuje štandardná liečba. Do štúdie bolo zaradených 50 pediatrických pacientov vo veku od 1 do 17 rokov s kategóriami primárnych nádorov: neuroblastóm, solídny nádor a sarkóm. Pacienti dostávali 1 mg/kg IMJUDA v kombinácii s 20 mg/kg durvalumabu alebo 30 mg/kg durvalumabu každé 4 týždne počas 4 cyklov, po ktorých nasledovala monoterapia durvalumabom každé 4 týždne. Vo fáze zisťovania dávky kombinovanej liečbe IMJUDO + durvalumab predchádzal jeden cyklus monoterapie durvalumabom; 8 pacientov však v tejto fáze pred podaním IMJUDA prerušilo liečbu. Z toho dôvodu spomedzi 50 pacientov zaradených do štúdie dostávalo IMJUDO v kombinácii s durvalumabom 42 pacientov a 8 dostávalo len durvalumab. Vo fáze rozšírenia dávky bola hlásená ORR 5,0 % (1/20 pacientov) v analyzovanom súbore s hodnotiteľnou odpoveďou. Nepozorovali sa žiadne nové bezpečnostné signály v porovnaní so známymi bezpečnostnými profilmi IMJUDA a durvalumabu u dospelých. Informácie o použití v pediatrickej populácii, pozri časť 4.2.
5.2 Farmakokinetické vlastnosti
Farmakokinetika (FK) tremelimumabu sa hodnotila pre tremelimumab v monoterapii a aj v kombinácii s durvalumabom a v kombinácii s chemoterapiou na báze platiny.
FK tremelimumabu sa skúmala u pacientov pri dávkach v rozsahu od 75 mg do 750 mg alebo 10 mg/kg podávaných intravenózne jedenkrát každé 4 alebo 12 týždňov ako monoterapia alebo pri jednorazovej dávke 300 mg. FK expozícia sa pri dávkach ≥ 75 mg zvýšila úmerne dávke (lineárna FK). Rovnovážny stav sa dosiahol približne v 12. týždni. Na základe populačnej FK analýzy, ktorá zahŕňala pacientov (n=1 605) liečených tremelimumabom v monoterapii alebo v kombinácii s inými liekmi s rozsahom dávky ≥ 75 mg (alebo 1 mg/kg) každé 3 alebo 4 týždne, bol odhadovaný klírens (CL) tremelimumabu 0,309 l/deň a distribučný objem (Vd) 6,33 l. Terminálny polčas bol približne 14,2 dní. Primárnymi eliminačnými dráhami tremelimumabu sú proteínový katabolizmus sprostredkovaný retikuloendoteliálnym systémom alebo cieľovo sprostredkovaná dispozícia.
Osobitné skupiny pacientov
Vek (18 – 87 rokov), telesná hmotnosť (34 – 149 kg), pohlavie, pozitívny stav protilátok proti liečivu (ADA), hladiny albumínu, hladiny LDH, hladiny kreatinínu, typ nádoru, rasa alebo výkonnostný stav podľa ECOG/WHO nemali žiadny klinicky významný vplyv na FK tremelimumabu.
Porucha funkcie obličiek
Mierna (klírens kreatinínu (creatinine clearance, CrCL) 60 až 89 ml/min) a stredne závažná porucha funkcie obličiek (klírens kreatinínu (CrCL) 30 až 59 ml/min) nemala žiadny klinicky významný vplyv na FK tremelimumabu. Vplyv závažnej poruchy funkcie obličiek (CrCL 15 až 29 ml/min) na FK tremelimumabu nie je známy; nie je možné určiť potenciálnu potrebu úpravy dávky. Keďže sa však monoklonálne protilátky IgG primárne nevylučujú prostredníctvom obličiek, neočakáva sa, že by zmena funkcie obličiek ovplyvnila expozíciu tremelimumabu.
Porucha funkcie pečene
Mierna porucha funkcie pečene (hladina bilirubínu ≤ ULN a hladina AST > ULN alebo hladina bilirubínu > 1,0- až 1,5-násobok ULN a akákoľvek hladina AST) a stredne závažná porucha funkcie pečene (hladina bilirubínu > 1,5- až 3-násobok ULN a akákoľvek hladina AST) nemala žiadny klinicky významný vplyv na FK tremelimumabu. Vplyv závažnej poruchy funkcie pečene (hladina bilirubínu > 3-násobok ULN a akákoľvek hladina AST) na FK tremelimumabu nie je známy; nie je možné určiť potenciálnu potrebu úpravy dávky. Avšak, keďže monoklonálne protilátky IgG nie sú primárne eliminované prostredníctvom hepatálnych dráh, neočakáva sa, že zmena funkcie pečene ovplyvní expozíciu tremelimumabu.
Pediatrická populácia
FK tremelimumabu v kombinácii s durvalumabom sa hodnotila v štúdii D419EC00001 s 50 pediatrickými pacientmi vo veku od 1 do 17 rokov. Pacienti dostávali 1 mg/kg tremelimumabu v kombinácii s 20 mg/kg durvalumabu alebo 30 mg/kg durvalumabu každé 4 týždne počas 4 cyklov, po ktorých nasledovala monoterapia durvalumabom každé 4 týždne. Na základe populačnej FK analýzy bola systémová expozícia tremelimumabu u pediatrických pacientov s telesnou hmotnosťou ≥ 35 kg, ktorí dostávali 1 mg/kg tremelimumabu každé 4 týždne, podobná ako expozícia u dospelých, ktorí dostávali 1 mg/kg tremelimumabu každé 4 týždne, zatiaľ čo u pediatrických pacientov s telesnou hmotnosťou < 35 kg bola expozícia nižšia ako u dospelých.
5.3 Predklinické údaje o bezpečnosti
Toxikológia u zvierat
V chronickej 6-mesačnej štúdii na makakoch sa liečba tremelimumabom spájala s dávkou súvisiacim výskytom pretrvávajúcej hnačky a kožnej vyrážky, chrást a otvorených rán, ktoré limitovali dávku. Tieto klinické prejavy sa spájali tiež so zníženou chuťou do jedla a telesnou hmotnosťou a opuchnutými periférnymi lymfatickými uzlinami. Histopatologické nálezy korelujúce s pozorovanými klinickými prejavmi zahŕňali reverzibilný chronický zápal slepého čreva a hrubého čreva, mononukleárnu bunkovú infiltráciu do kože a hyperpláziu v lymfoidných tkanivách.
V slinnej žľaze, pankrease (acinárny), štítnej žľaze, prištítnych telieskach, nadobličkách, srdci, pažeráku, jazyku, periportálnej oblasti pečene, kostrovom svale, prostate, maternici, hypofýze, oku (spojovka, extraokulárne svaly) a choroidálneho plexu mozgu sa pozorovalo od dávky závislé zvýšenie výskytu a závažnosti mononukleárnej bunkovej infiltrácie so zápalom mononukleárnych buniek alebo bez zápalu. V tejto štúdii sa nezistila žiadna hladina NOAEL u zvierat liečených najnižšou dávkou 5 mg/kg/týždeň; stredná dávka 15 mg/kg/týždeň sa však považovala za najvyššiu možnú dávku, ktorá nespôsobuje závažnú toxicitu (highest non-severely toxic dose, HNSTD). Táto dávka poskytla na expozícii založenú bezpečnostnú hranicu 1,77-5,33 pre klinicky relevantnú expozíciu na základe klinického dávkovacieho režimu buď jednorazová dávka 300 mg alebo 75 mg každé tri týždne.
Karcinogenita a mutagenita
Karcinogénny a genotoxický potenciál tremelimumabu sa neskúmal.
Reprodukčná toxikológia
V štúdiách toxicity po opakovanom podávaní sa pozorovala mononukleárna bunková infiltrácia do prostaty a maternice. Keďže štúdie fertility u zvierat sa s tremelimumabom neuskutočnili, význam týchto zistení pre fertilitu nie je známy. V reprodukčných štúdiách sa podávanie tremelimumabu gravidným makakom počas obdobia organogenézy nespájalo s materskou toxicitou alebo účinkami na spontánne potraty, hmotnosť plodov alebo externé, viscerálne, skeletálne abnormality alebo hmotnosť vybraných fetálnych orgánov.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
histidín
monohydrát histidínium-chloridu
dihydrát trehalózy
dihydrát edetanu disodného
polysorbát 80
voda na injekcie
6.2 Inkompatibility
Nevykonali sa štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
4 roky pri 2 °C – 8 °C.
Zriedený roztok
Chemická a fyzikálna stabilita v rámci používania sa preukázala počas 28 dní pri teplote 2 °C až 8 °C a počas 48 hodín pri izbovej teplote (až do 25 °C) od času prípravy.
Z mikrobiologického hľadiska sa má pripravený infúzny roztok použiť okamžite. Ak sa nepoužije okamžite, za čas uchovávania v rámci používania a podmienky uchovávania pred použitím zodpovedá používateľ a zvyčajne by nemali presiahnuť 24 hodín pri teplote 2 °C až 8 °C alebo 12 hodín pri izbovej teplote (až do 25 °C), pokiaľ riedenie neprebehlo v kontrolovaných a validovaných aseptických podmienkach.
Absencia rastu mikroorganizmov v pripravenom infúznom roztoku sa preukázala počas 28 dní pri teplote 2 °C až 8 °C a počas 48 hodín pri izbovej teplote (až do 25 °C) od času prípravy.
6.4 Špeciálne upozornenia na uchovávanie
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Uchovávajte v pôvodnom obale na ochranu pred svetlom.
Podmienky na uchovávanie po riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Dostupné sú dve balenia lieku IMJUDO:
- 1,25 ml (celkovo 25 mg tremelimumabu) koncentrátu v injekčnej liekovke zo skla typu I so zátkou z elastoméru a fialovým odklápacím hliníkovým tesnením. Veľkosť balenia s 1 jednodávkovou injekčnou liekovkou.
- 15 ml (celkovo 300 mg tremelimumabu) koncentrátu v injekčnej liekovke zo skla typu I so zátkou z elastoméru a tmavomodrým odklápacím hliníkovým tesnením. Veľkosť balenia s 1 jednodávkovou injekčnou liekovkou.
Na trh nemusia byť uvedené všetky veľkosti balenia.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Príprava roztoku
IMJUDO sa dodáva v jednodávkovej injekčnej liekovke a neobsahuje žiadne konzervačné látky, musí sa preto dodržiavať aseptický postup.
- Liek vizuálne skontrolujte na prítomnosť tuhých častíc a zmenu sfarbenia. IMJUDO je číry až slabo opalescenčný, bezfarebný až svetložltý roztok. Injekčnú liekovku vyraďte, ak je roztok zakalený, má zmenenú farbu alebo spozorujete viditeľné častice. Injekčnú liekovku nepretrepávajte.
- Z injekčnej liekovky (injekčných liekoviek) IMJUDO odoberte požadovaný objem a preneste ho do intravenózneho vaku obsahujúceho injekčný roztok chloridu sodného 9 mg/ml (0,9 %) alebo injekčný roztok glukózy 50 mg/ml (5 %). Zriedený roztok premiešajte opatrným prevrátením. Konečná koncentrácia zriedeného roztoku má byť v rozsahu 0,1 mg/ml a 10 mg/ml. Roztok neuchovávajte v mrazničke ani nepretrepávajte.
- Je nevyhnutná opatrnosť na zabezpečenie sterility pripraveného roztoku.
- Po odobratí lieku z injekčnej liekovky opätovne neprepichujte injekčnú liekovku.
- Zlikvidujte akýkoľvek nepoužitý podiel, ktorý zostal v injekčnej liekovke.
Podávanie
- Infúzny roztok podajte intravenózne počas 60 minút cez intravenóznu súpravu obsahujúcu sterilný, proteíny málo viažuci, in-line filter s veľkosťou pórov 0,2 alebo 0,22 mikrometrov.
- Nepodávajte súbežne s inými liekmi cez rovnakú infúznu súpravu.
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
AstraZeneca AB
SE-151 85 Södertälje
Švédsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/22/1713/001 25 mg injekčná liekovka
EU/1/22/1713/002 300 mg injekčná liekovka
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 20. február 2023
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky http://www.ema.europa.eu