


Súhrn charakteristických vlastností lieku (SPC) - Padcev
1. NÁZOV LIEKU
Padcev 20 mg prášok na koncentrát na infúzny roztok
Padcev 30 mg prášok na koncentrát na infúzny roztok
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Padcev 20 mg prášok na koncentrát na infúzny roztok
Jedna injekčná liekovka prášku na koncentrát na infúzny roztok obsahuje 20 mg enfortumab-vedotínu.
Padcev 30 mg prášok na koncentrát na infúzny roztok
Jedna injekčná liekovka prášku na koncentrát na infúzny roztok obsahuje 30 mg enfortumab-vedotínu.
Po rekonštitúcii každý ml roztoku obsahuje 10 mg enfortumab-vedotínu.
Enfortumab-vedotín sa skladá z plne ľudskej protilátky IgG1 kappa, konjugovanej na látku monometyl auristatin E (MMAE) narúšajúcu mikrotubuly prostredníctvom proteázou štiepiteľného linkera tvoreného maleimidokaproyl-valín-citrulínom.
Pomocná látka so známym účinkom
Každá 20 mg dávka obsahuje 0,40 mg polysorbátu 20.
Každá 30 mg dávka obsahuje 0,60 mg polysorbátu 20.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Prášok na koncentrát na infúzny roztok.
Biely až sivobiely lyofilizovaný prášok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Svalovinu infiltrujúci karcinóm močového mechúra (muscle invasive bladder cancer, MIBC)
Liek Padcev je v kombinácii s pembrolizumabom ako neoadjuvantná liečba a následne pokračujúca adjuvantná liečba po radikálnej cystektómii, indikovaný na liečbu dospelých pacientov s resekovateľným svalovinu infiltrujúcim karcinómom močového mechúra (MIBC).
Neresekovateľný alebo metastatický uroteliálny karcinóm
Liek Padcev je v kombinácii s pembrolizumabom indikovaný na liečbu dospelých pacientov s neresekovateľným alebo metastatickým uroteliálnym karcinómom v prvej línii, ktorí sú vhodní na chemoterapiu na báze platiny.
Lokálne pokročilý alebo metastatický uroteliálny karcinóm
Liek Padcev ako monoterapia je indikovaný na liečbu dospelých pacientov s lokálne pokročilým alebo metastatickým uroteliálnym karcinómom, ktorí už absolvovali chemoterapiu na báze platiny a ktorým už bol podávaný inhibítor receptora programovanej bunkovej smrti 1 alebo ligandu receptora programovanej bunkovej smrti 1 (pozri časť 5.1).
4.2 Dávkovanie a spôsob podávania
Liečbu liekom Padcev má začať a kontrolovať lekár so skúsenosťami s používaním protinádorových terapií. Pred začiatkom liečby zabezpečte dobrý venózny prístup (pozri časť 4.4).
Dávkovanie
Tabuľka 1. Odporúčaná dávka enfortumab-vedotínu v kombinácii s pembrolizumabom*
| Indikácia | Odporúčaná dávka enfortumab-vedotínu | Trvanie liečby |
Neoadjuvantná a adjuvantná liečba svalovinu infiltrujúceho karcinómu močového mechúra (MIBC) | Enfortumab-vedotín 1,25 mg/kg (maximálne 125 mg pre pacientov ≥ 100 kg) v 1. a 8. deň 21-dňového cyklu | Pacienti vhodní na liečbu cisplatinou Neoadjuvantná: 4 cykly alebo do progresie ochorenia, ktorá vylučuje liečebný zámer radikálnej cystektómie alebo do neprijateľnej toxicity. Adjuvantná: 5 cyklov alebo do recidívy ochorenia alebo neprijateľnej toxicity. Pacienti nevhodní na liečbu cisplatinou Neoadjuvantná: 3 cykly alebo do progresie ochorenia, ktorá vylučuje liečebný zámer radikálnej cystektómie alebo do neprijateľnej toxicity. Adjuvantná: 6 cyklov alebo do recidívy ochorenia alebo neprijateľnej toxicity. |
| Neresekovateľný alebo metastázujúci uroteliálny karcinóm | Enfortumab-vedotín 1,25 mg/kg (maximálne 125 mg pre pacientov ≥ 100 kg) v 1. a 8. deň 21-dňového cyklu | Do progresie ochorenia alebo neprijateľnej toxicity. |
* Pacientom sa má podávať pembrolizumab po enfortumab-vedotíne, keď sa podávajú v ten istý deň. Ďalšie informácie o dávkovaní pembrolizumabu nájdete v Súhrne charakteristických vlastností lieku pembrolizumab.
Tabuľka 2. Odporúčaná dávka enfortumab-vedotínu ako monoterapia
| Indikácia | Odporúčaná dávka enfortumab-vedotínu | Trvanie liečby |
Lokálne pokročilý alebo metastázujúci uroteliálny karcinóm | Enfortumab-vedotín 1,25 mg/kg (maximálne 125 mg pre pacientov ≥ 100 kg) v 1., 8. a 15. deň 28-dňového cyklu | Do progresie ochorenia alebo neprijateľnej toxicity. |
Tabuľka 3. Odporúčané znižovanie dávky enfortumab-vedotínu v prípade výskytu nežiaducich reakcií
| Schéma znižovania dávky | Úroveň dávky |
| Úvodná dávka | 1,25 mg/kg až do 125 mg |
| Prvé zníženie dávky | 1,0 mg/kg až do 100 mg |
| Druhé zníženie dávky | 0,75 mg/kg až do 75 mg |
| Tretie zníženie dávky | 0,5 mg/kg až do 50 mg |
Úpravy dávky
Tabuľka 4. Prerušenie podávania, zníženie dávky a ukončenie podávania enfortumab-vedotínu
| Nežiaduca reakcia | Závažnosť* | Úprava dávky* |
| Kožné reakcie | Podozrenie na Stevensov-Johnsonov syndróm (SJS) alebo toxickú epidermálnu nekrolýzu (toxic epidermal necrolysis, TEN) alebo bulózne lézie | Okamžite prerušte podávanie a odporučte na špecializovanú starostlivosť. |
| Potvrdené SJS alebo TEN; stupeň 4 alebo opakujúci sa stupeň 3 | Liečbu ukončite natrvalo. | |
| Stupeň 2 zhoršenie Stupeň 2 s horúčkou Stupeň 3 |
| |
| Hyperglykémia | Glykémia > 13,9 mmol/l (> 250 mg/dl) |
|
| Pneumonitída/ intersticiálna pľúcna choroba (interstitial lung disease, ILD) | Stupeň 2 |
|
| Stupeň ≥ 3 | Liečbu ukončite natrvalo. | |
| Periférna neuropatia | Stupeň 2 |
|
| Stupeň ≥ 3 | Trvalo ukončite liečbu. |
*Toxicita bola stanovená podľa National Cancer Institute (Národný onkologický inštitút) na základe kritérií Common Terminology Criteria for Adverse Events Version 5.0 (NCI-CTCAE v5.0) (Všeobecné terminologické kritéria pre nežiaduce udalosti), kde stupeň 1 je mierny, stupeň 2 je stredne závažný, stupeň 3 je závažný a stupeň 4 je život ohrozujúci.
Špecifické populácie
Starší pacienti
U pacientov vo veku ≥ 65 rokov nie je potrebná žiadna úprava dávky (pozri časť 5.2).
Porucha funkcie obličiek
U pacientov s miernou [klírens kreatinínu (CrCL) > 60 – 90 ml/min], stredne závažnou (CrCL 30 – 60 ml/min) alebo závažnou (CrCL 15 –< 30 ml/min) poruchou funkcie obličiek nie je potrebná žiadna úprava dávky. Enfortumab-vedotín nebol hodnotený u pacientov s konečným štádiom renálneho ochorenia (CrCL ˂ 15 ml/min) (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou poruchou funkcie pečene [celkový bilirubín 1-násobok až 1,5-násobok horného limitu normálu (upper limit of normal, ULN) a akákoľvek hodnota AST alebo celkový bilirubín ≤ ULN a AST > ULN] nie je potrebná žiadna úprava dávky. Enfortumab-vedotín bol hodnotený iba u obmedzeného počtu pacientov so stredne závažnou a závažnou poruchou funkcie pečene. Očakáva sa, že porucha funkcie pečene zvýši systémovú expozíciu MMAE (cytotoxický liek); preto je potrebné pacientov pozorne sledovať kvôli možným nežiaducim účinkom. Vzhľadom na nedostatok údajov u pacientov so stredne závažnou a závažnou poruchou funkcie pečene nemožno poskytnúť žiadne špecifické odporúčanie pre dávkovanie (pozri časť 5.2).
Pediatrická populácia
Použitie enfortumab-vedotínu nie je relevantné u pediatrickej populácie v indikácii lokálne pokročilého alebo metastatického uroteliálneho karcinómu a MIBC.
Spôsob podávania
Liek Padcev je určený na intravenózne použitie. Odporúčaná dávka sa musí podať intravenóznou infúziou v trvaní 30 minút. Enfortumab-vedotín sa nesmie podávať formou intravenóznej injekcie alebo bolusu.
Pokyny na rekonštitúciu a riedenie lieku pred podaním, pozri časť 6.6.
4.3 Kontraindikácie
Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
4.4 Osobitné upozornenia a opatrenia pri používaní
Sledovateľnosť
Aby sa zlepšila (do)sledovateľnosť biologického lieku, má sa jasne zaznamenať názov a číslo šarže podaného lieku.
Kožné reakcie
S podávaním enfortumab-vedotínu súvisia kožné reakcie v dôsledku viazania enfortumab-vedotínu na nektín-4 exprimovanému v koži. Horúčka alebo príznaky podobné chrípke môžu byť prvým príznakom závažnej kožnej reakcie a ak k nej dôjde, pacientov treba sledovať.
Pri podávaní enfortumab-vedotínu boli hlásené mierne až stredne závažné kožné reakcie, prevažne makulopapulárna vyrážka. K výskytu kožných reakcií došlo vo vyššej miere, keď sa enfortumab-vedotín podával v kombinácii s pembrolizumabom v porovnaní s enfortumab-vedotínom ako monoterapiou (pozri časť 4.8). U pacientov liečených enfortumab-vedotínom sa tiež vyskytli závažné kožné nežiaduce reakcie, vrátane SJS a TEN, so smrteľnými následkami, prevažne počas prvého cyklu liečby.
Od začiatku prvého cyklu a počas celej liečby je nutné u pacientov sledovať kožné reakcie. Pre mierne až stredne závažné kožné reakcie je možné zvážiť použitie vhodnej liečby, ako napríklad topické kortikosteroidy a antihistaminiká. V prípade podozrenia na SJS alebo TEN, alebo v prípade vzniku bulóznych lézií, okamžite prerušte liečbu aodporučte na špecializovanú starostlivosť; histologické potvrdenie, vrátane zváženia viacerých biopsií je rozhodujúce pre včasné rozpoznanie, pretože diagnóza a intervencia môžu zlepšiť prognózu. V prípade potvrdeného SJS alebo TEN, kožných reakcií stupňa 4 alebo opakovaného výskytu kožných reakcií stupňa 3 ukončite liečbu liekom Padcev natrvalo. Pre stupeň 2 – zhoršenie, stupeň 2 s horúčkou alebo v prípade kožných reakcií stupňa 3 sa má liečba prerušiť až do zlepšenia na stupeň ≤1 a má sa zvážiť odporučenie na špecializovanú starostlivosť. Liečba má pokračovať na rovnakej úrovni dávky, prípadne zvážte zníženie dávky o jednu úroveň (pozri časť 4.2).
Pneumonitída/ILD
U pacientov liečených enfortumab-vedotínom sa vyskytla závažná, život ohrozujúca alebo smrteľná pneumonitída/ILD. Výskyt pneumonitídy/ILD vrátane závažných udalostí bol vyšší, keď sa enfortumab-vedotín podával v kombinácii s pembrolizumabom v porovnaní s enfortumab-vedotínom ako monoterapiou (pozri časť 4.8).
U pacientov monitorujte výskyt prejavov alebo príznakov pneumonitídy/ILD, ako sú hypoxia, kašeľ, dyspnoe alebo intersticiálne infiltráty pri rádiologických vyšetreniach. Kortikosteroidy sa majú podať v prípade reakcií stupňa ≥ 2 (napr. počiatočná dávka prednizónu 1 – 2 mg/kg/deň alebo ekvivalentnej liečby, po ktorej nasleduje znižovanie dávky).
V prípade výskytu pneumonitídy/ILD stupňa 2 prerušte podávanie lieku Padcev a zvážte zníženie dávky. V prípade výskytu pneumonitídy/ILD stupňa ≥ 3 trvalo ukončite liečbu liekom Padcev (pozri časť 4.2).
Hyperglykémia
U pacientov s už existujúcim diabetes mellitus, liečených enfortumab-vedotínom alebo u pacientov, ktorí toto ochorenie pred liečbou nemali, sa vyskytla hyperglykémia a diabetická ketoacidóza (DKA) vrátane smrteľných prípadov (pozri časť 4.8). Hyperglykémia sa vyskytovala častejšie u pacientov s pre-existujúcou hyperglykémiou alebo vysokým indexom telesnej hmotnosti (≥ 30 kg/m2). Pacienti s východiskovou hodnotou hemoglobínu A1C (HbA1c) ≥ 8 % boli z klinických štúdií vylúčení. U pacientov s rizikom diabetes mellitus alebo hyperglykémie sa pred stanovením dávkovania a pravidelne počas liečby podľa klinických indikácií majú sledovať hladiny glukózy v krvi. V prípade zvýšenej hladiny glukózy v krvi s hodnotou > 13,9 mmol/l (> 250 mg/dl) sa má podávanie lieku Padcev prerušiť, až kým sa hladina glukózy v krvi nedostane na úroveň ≤ 13,9 mmol/l (≤ 250 mg/dl), a má sa zvoliť vhodná liečba (pozri časť 4.2).
Závažné infekcie a oportúnne infekcie
U pacientov liečených Padcevom boli hlásené závažné infekcie, ako je sepsa alebo pneumónia (vrátane smrteľných následkov) a oportúnne infekcie, ako sú mykotické infekcie. Pacienti majú byť počas liečby starostlivo sledovaní kvôli vzniku možných závažných a oportúnnych infekcií. Periférna neuropatia
Pri podávaní enfortumab-vedotínu sa vyskytla periférna neuropatia, prevažne periférna senzorická neuropatia, vrátane reakcií stupňa ≥ 3 (pozri časť 4.8). Pacienti s existujúcou periférnou neuropatiou stupňa ≥ 2 boli z klinických štúdií vylúčení. U pacientov sa majú sledovať príznaky novej alebo zhoršujúcej sa periférnej neuropatie, pretože u takýchto pacientov môže byť potrebné odloženie podávania, zníženie dávky alebo ukončenie podávania enfortumab-vedotínu (pozri Tabuľku 3). Podávanie lieku Padcev sa má trvalo ukončiť v prípade periférnej neuropatie stupňa ≥ 3 (pozri časť 4.2).
Poruchy oka
U pacientov liečených enfortumab-vedotínom sa vyskytli poruchy oka, prevažne suché oko (pozri časť 4.8). U pacientov sa majú sledovať poruchy oka. V prípade, že príznaky poruchy oka neustúpia alebo sa zhoršia, zvážte na profylaxiu suchého oka použitie umelých sĺz a odporučte pacienta na oftalmologické vyšetrenie.
Extravazácia v mieste infúzie
Po podaní enfortumab-vedotínu, keď sa vyskytla extravazácia, boli pozorované poranenia kože a mäkkého tkaniva (pozri časť 4.8). Pred začiatkom podávania lieku Padcev zabezpečte dobrý venózny prístup a počas podávania sledujte možný výskyt extravazácie v mieste infúzie. V prípade výskytu extravazácie zastavte podávanie infúzie a sledujte výskyt nežiaducich reakcií u pacienta.
Embryofetálna toxicita a antikoncepcia
Gravidné ženy musia byť informované o možnom riziku pre plod (pozri časti 4.6 a 5.3). Ženám vo fertilnom veku sa odporúča urobiť si tehotenský test 7 dní pred začiatkom liečby enfortumab-vedotínom a počas liečby a minimálne 6 mesiacov po ukončení liečby používať účinnú antikoncepciu. Mužom liečeným enfortumab-vedotínom sa počas liečby a minimálne 4 mesiace po podaní poslednej dávky lieku Padcev neodporúča počať dieťa.
Informácie o pomocnej látke
Tento liek obsahuje 0,40 mg, resp. 0,60 mg polysorbátu 20 v každej 20 mg, resp. 30 mg dávke. Polysorbáty môžu vyvolať alergické reakcie.
Informačný balík pre pacienta
Predpisujúci lekár musí s pacientom prediskutovať riziká liečby liekom Padcev vrátane liečby v kombinácii s pembrolizumabom. Pacient má obdržať písomnú informáciu pre používateľa a kartu pacienta pri každom predpise.
4.5 Liekové a iné interakcie
Neuskutočnili sa formálne interakčné štúdie s enfortumab-vedotínom. Súbežné podávanie enfortumab-vedotínu a liekov metabolizovaných CYP3A4 (substráty) nemá žiadne klinicky relevantné riziko vzniku farmakokinetických interakcií (pozri časť 5.2).
Účinky iných liekov na enfortumab-vedotín
Inhibítory, substráty alebo induktory CYP3A4
Na základe modelovania farmakokinetiky založenej na fyziológii (physiologically-based pharmacokinetic, PBPK) sa pri súbežnom používaní enfortumab-vedotínu s ketokonazolom (kombinovaný inhibítor P-gp a silný inhibítor CYP3A) predpokladá zvýšenie Cmax nekonjugovaného MMAE a AUC expozície v menšom rozsahu, bez zmeny hodnoty expozície konjugátu protilátky a liečiva (ADC). V prípade súbežnej liečby s inhibítormi CYP3A4 sa odporúča opatrnosť. U pacientov, ktorí súbežne dostávajú silné inhibítory CYP3A4 (napr. boceprevir, klaritromycín, kobicistát, indinavir, itrakonazol, nefazodon, nelfinavir, posakonazol, ritonavir, saquinavir, telaprevir, telitromycín, vorikonazol) sa majú pozornejšie sledovať prejavy toxicity.
Nepredpokladá sa vplyv nekonjugovaného MMAE na AUC súbežne podávaných liekov, ktoré sú substrátmi CYP3A4 (napr. midazolam).
Silné induktory CYP3A4 (napr. rifampicín, karbamazepín, fenobarbital, fenytoín, ľubovník bodkovaný [Hypericum perforatum]) môžu znižovať expozíciu nekonjugovaného MMAE s miernym účinkom (pozri časť 5.2).
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku/antikoncepcia u mužov a žien
U žien vo fertilnom veku sa odporúča uskutočnenie tehotenského testu 7 dní pred začiatkom liečby. Ženy vo fertilnom veku majú byť poučené, aby používali účinnú antikoncepciu počas liečby a minimálne 6 mesiacov po ukončení liečby. Mužom liečeným enfortumab-vedotínom sa počas liečby a minimálne 4 mesiace po podaní poslednej dávky lieku Padcev neodporúča počať dieťa.
Gravidita
Na základe zistení zo štúdií na zvieratách môže liek Padcev pri podávaní gravidným ženám spôsobiť poškodenie plodu. Štúdie vývoja embrya a plodu uskutočnené na samiciach potkanov ukázali, že intravenózne podávanie enfortumab-vedotínu malo za následok znížený počet životaschopných plodov, menšiu veľkosť vrhu a zvýšený počet skorých resorpcií (pozri časť 5.3). Liek Padcev sa neodporúča užívať počas gravidity a u žien vo fertilnom veku, ktoré nepoužívajú účinnú antikoncepciu.
Dojčenie
Nie je známe, či sa enfortumab-vedotín vylučuje do ľudského mlieka. Riziko u dojčených detí nemôže byť vylúčené. Laktácia má byť počas liečby liekom Padcev a minimálne po dobu 6 mesiacov po podaní poslednej dávky prerušená.
Fertilita
U potkanov spôsobilo opakované podanie dávky enfortumab-vedotínu testikulárnu toxicitu a môže ovplyvňovať fertilitu samca. Ukázalo sa, že MMAE má aneugenické vlastnosti (pozri časť 5.3). Mužom liečeným týmto liekom sa preto pred začatím liečby odporúča zmrazenie a uskladnenie vzoriek spermií. Nie sú k dispozícii žiadne údaje o účinku lieku Padcev na ľudskú fertilitu.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Liek Padcev nemá žiadny alebo má zanedbateľný vplyv na schopnosť viesť vozidlá a obsluhovať stroje.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Enfortumab-vedotín v kombinácii s pembrolizumabom
Ak sa enfortumab-vedotín podáva v kombinácii s pembrolizumabom, pred začatím liečby si prečítajte Súhrn charakteristických vlastností lieku pre pembrolizumab.
Bezpečnosť enfortumab-vedotínu bola hodnotená v kombinácii s pembrolizumabom u 1 134 pacientov, ktorí dostali aspoň jednu dávku enfortumab-vedotínu 1,25 mg/kg v kombinácii s pembrolizumabom v jednej štúdii fázy 2 (EV-103) a troch štúdiách fázy 3 (EV-302, EV-303 a EV-304) (pozri Tabuľku 5). Pacienti boli vystavení kombinácii enfortumab-vedotínu a pembrolizumabu po medián trvania 9,2 mesiaca (rozsah: 0,03 až 45,9 mesiaca). Medián trvania expozície enfortumab-vedotínu samostatne bol 6,9 mesiaca (rozsah: 0,03 až 45,9 mesiaca).
Najčastejšími nežiaducimi reakciami enfortumab-vedotínu v kombinácii s pembrolizumabom boli pruritus (44,2 %), hnačka (37,1 %), alopécia (35,4 %), únava (35 %), periférna senzorická neuropatia (34 %), znížená chuť do jedla (31,5 %), anémia (29,1 %), znížená hmotnosť (29,1 %), nevoľnosť (28,5 %), makulopapulárna vyrážka (27,7 %), dysgeúzia (25,1 %), zvýšená aspartátaminotransferáza (20,2 %), zvýšená alanínaminotransferáza (20 %), suchá koža (16 %), hyperglykémia (15,5 %) vyrážka (14 %), vracanie (13,2 %) hypotyreóza (12,1 %), neutropénia (12 %) a suché oko (11,6 %).
Najčastejšími závažnými nežiaducimi reakciami (≥ 2 %) boli sepsa (3 %), hnačka (2,6 %), pneumónia (2,6 %) a pneumonitída (2,2 %). Tridsaťosem percent pacientov trvale ukončilo liečbu enfortumab-vedotínom z dôvodu nežiaducich reakcií. Najčastejšou nežiaducou reakciou (≥ 2 %), ktorá viedla k ukončeniu liečby, bola periférna senzorická neuropatia (9,1 %).
Nežiaduce reakcie, ktoré viedli k prerušeniu liečby enfortumab-vedotínom, sa vyskytli u 59 % pacientov. Najčastejšími nežiaducimi reakciami (≥ 2 %), ktoré viedli k prerušeniu liečby, boli periférna senzorická neuropatia (9,3 %), makulopapulárna vyrážka (5,3 %), hnačka (4,7 %), neutropénia (3,7 %), zvýšená alaninaminotransferáza (3,4 %), hyperglykémia (3 %), únava (2,7 %), pneumonitída (2,1 %) a pruritus (2,1 %).
Nežiaduce reakcie, ktoré viedli k zníženiu dávky enfortumab-vedotínu, sa vyskytli u 31 % pacientov. Najčastejšími nežiaducimi reakciami (≥ 2 %), ktoré viedli k zníženiu dávky, boli periférna senzorická neuropatia (6 %), makulopapulárna vyrážka (4,7 %) a únava (2,1 %).
Enfortumab-vedotín ako monoterapia
Bezpečnosť enfortumab-vedotínu ako monoterapia sa hodnotila u 793 pacientov, ktorí dostali aspoň jednu dávku enfortumab-vedotínu 1,25 mg/kg v dvoch štúdiách fázy 1 (EV-101 a EV-102), troch štúdiách fázy 2 (EV-103, EV-201 a EV-203) a jednej štúdii fázy 3 (EV-301) (pozri Tabuľku 5). Pacienti boli vystavení enfortumab-vedotínu s mediánom trvania 4,7 mesiaca (rozsah: 0,3 až 55,7 mesiaca).
Najčastejšími nežiaducimi reakciami pri liečbe enfortumab-vedotínom boli alopécia (47,7 %), znížená chuť do jedla (47,2 %), únava (46,8 %), hnačka (39,1 %), periférna senzorická neuropatia (38,5 %), nevoľnosť (37,8 %), pruritus (33,4 %), dysgeúzia (30,4 %), anémia (29,1 %), znížená hmotnosť (25,2 %), makulopapulárna vyrážka (23,6 %), suchá koža (21,8 %), vracanie (18,7 %), zvýšená aspartátaminotransferáza (17 %), hyperglykémia, (14,9 %), suché oko (12,7 %), zvýšená alanínaminotransferáza (12,7 %) a vyrážka (11,6 %).
Najčastejšími závažnými nežiaducimi reakciami (≥ 2 %) boli hnačka (2,1 %) a hyperglykémia (2,1 %). Dvadsaťjeden percent pacientov trvale ukončilo liečbu enfortumab-vedotínom z dôvodu nežiaducich reakcií; najčastejšou nežiaducou reakciou (≥ 2 %), ktorá viedla k ukončeniu liečby, bola periférna senzorická neuropatia (4,8 %).
Nežiaduce reakcie, ktoré viedli k prerušeniu liečby, sa vyskytli u 62 % pacientov; najčastejšími nežiaducimi reakciami (≥ 2 %), ktoré viedli k prerušeniu liečby, boli periférna senzorická neuropatia (14,8 %), únava (7,4 %), makulopapulárna vyrážka (4 %), zvýšená aspartátaminotransferáza (3,4 %), zvýšená alanínaminotransferáza (3,2 %), anémia (3,2 %), hyperglykémia (3,2 %), znížený počet neutrofilov (3 %), hnačka (2,8 %), vyrážka (2,4 %) a periférna motorická neuropatia (2,1 %).
U 38 % pacientov bolo potrebné zníženie dávky z dôvodu nežiaducej reakcii; najčastejšími nežiaducimi reakciami (≥ 2 %), ktoré viedli k zníženiu dávky, boli periférna senzorická neuropatia (10,3 %), únava (5,3 %), makulopapulárna vyrážka (4,2 %) a znížená chuť do jedla (2,1 %).
Tabuľkové zhrnutie nežiaducich reakcií
Nežiaduce reakcie pozorované počas klinických štúdií enfortumab-vedotínu ako monoterapie alebo v kombinácii s pembrolizumabom, alebo hlásené z používania enfortumab-vedotínu po jeho uvedení na trh sú uvedené v tejto časti podľa kategórie frekvencie. Kategórie frekvencie sú definované nasledovne: veľmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), menej časté (≥ 1/1 000 až < 1/100), zriedkavé (≥ 1/10 000 až < 1/1 000), veľmi zriedkavé (< 1/10 000), neznáme (frekvencia sa nedá odhadnúť z dostupných údajov). V rámci jednotlivých skupín frekvencií sú nežiaduce reakcie uvedené v poradí klesajúcej závažnosti.
Tabuľka 5. Nežiaduce reakcie u pacientov liečených enfortumab-vedotínom
| Frekvencia | Monoterapia | V kombinácii s pembrolizumabom |
| Infekcie a nákazy | ||
| Veľmi časté | Infekcie močových ciest | Infekcie močových ciest |
| Časté | Sepsa, pneumónia | Sepsa, pneumónia |
| Neznáme1 | Mykotické infekcie | Mykotické infekcie |
| Poruchy krvi a lymfatického systému | ||
| Veľmi časté | Anémia | Anémia |
| Časté | Trombocytopénia, leukopénia | Trombocytopénia, leukopénia |
| Neznáme1 | Neutropénia, febrilná neutropénia, znížený počet neutrofilov | Neutropénia, febrilná neutropénia, znížený počet neutrofilov |
| Poruchy endokrinného systému | ||
| Veľmi časté | Hypotyreóza | |
| Poruchy metabolizmu a výživy | ||
| Veľmi časté | Hyperglykémia, znížená chuť do jedla | Hyperglykémia, znížená chuť do jedla |
| Neznáme1 | Diabetická ketoacidóza | Diabetická ketoacidóza |
| Poruchy nervového systému | ||
| Veľmi časté | Periférna senzorická neuropatia, dysgeúzia | Periférna senzorická neuropatia, dysgeúzia |
| Časté | Periférna neuropatia, periférna motorická neuropatia, periférna senzomotorická neuropatia, parestézia, hypestézia, porucha chôdze, svalová slabosť | Periférna neuropatia, periférna motorická neuropatia, periférna senzomotorická neuropatia, parestézia, hypestézia, porucha chôdze, svalová slabosť, neurotoxicita |
| Menej časté | Demyelinizačná polyneuropatia, polyneuropatia, neurotoxicita, motorická dysfunkcia, dyzestézia, svalová atrofia, neuralgia, obrna nervus peroneus, strata citlivosti, pocit pálenia kože, pocit pálenia | Dyzestézia, polyneuropatia, myasténia gravis, neuralgia, obrna nervus peroneus, pocit pálenia kože |
| Poruchy oka | ||
| Veľmi časté | Suché oko | Suché oko |
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||
| Časté | Pneumonitída/ILD2 | Pneumonitída/ILD2 |
| Poruchy gastrointestinálneho traktu | ||
| Veľmi časté | Hnačka, vracanie, nevoľnosť | Hnačka, vracanie, nevoľnosť |
| Poruchy kože a podkožného tkaniva | ||
| Frekvencia | Monoterapia | V kombinácii s pembrolizumabom |
| Veľmi časté | Alopécia, pruritus, vyrážka, makulopapulárna vyrážka, suchá koža | Alopécia, pruritus, vyrážka, makulopapulárna vyrážka, suchá koža |
| Časté | Poliekový kožný výsev, exfoliácia kože, konjunktivitída, bulózna dermatitída, pľuzgier, stomatitída, syndróm palmárno-plantárnej erytrodyzestézie, ekzém, erytém, erytematózna vyrážka, makulárna vyrážka, papulárna vyrážka, svrbiaca vyrážka, vezikulárna vyrážka | Exfoliácia kože, konjunktivitída, generalizovaná exfoliatívna dermatitída, bulózna dermatitída, pľuzgier, stomatitída, syndróm palmárno-plantárnej erytrodyzestézie, ekzém, erytém, erytematózna vyrážka, makulárna vyrážka, papulárna vyrážka, svrbiaca vyrážka, vezikulárna vyrážka, dermatitída |
| Menej časté | Generalizovaná exfoliatívna dermatitída, multiformný erytém, exfoliatívna vyrážka, pemfigoid, makulovezikulózna vyrážka, dermatitída, alergická dermatitída, kontaktná dermatitída, intertrigo, podráždenie kože, stázová dermatitída, krvavý pľuzgier | Poliekový kožný výsev, multiformný erytém, exfoliatívna vyrážka, pemfigoid, alergická dermatitída, kontaktná dermatitída, intertrigo, podráždenie kože, stázová dermatitída |
| Neznáme1 | Toxická epidermálna nekrolýza, hyperpigmentácia kože, zmena farby kože, porucha pigmentácie, Stevensov-Johnsonov syndróm, epidermálna nekróza, symetrický liekom navodený intertriginózny a flexurálny exantém | Toxická epidermálna nekrolýza, hyperpigmentácia kože, zmena farby kože, porucha pigmentácie, Stevensov-Johnsonov syndróm, epidermálna nekróza, symetrický liekom navodený intertriginózny a flexurálny exantém |
| Poruchy kostrovej a svalovej sústavy a spojivového tkaniva | ||
| Menej časté | Myozitída | |
| Celkové poruchy a reakcie v mieste podania | ||
| Veľmi časté | Únava | Únava |
| Časté | Extravazácia v mieste infúzie | Extravazácia v mieste infúzie |
| Laboratórne a funkčné vyšetrenia | ||
| Veľmi časté | Zvýšená alanínaminotransferáza, zvýšená aspartátaminotransferáza, zníženie hmotnosti | Zvýšená alanínaminotransferáza, zvýšená aspartátaminotransferáza, zníženie hmotnosti |
| Časté | Zvýšená lipáza | |
| Úrazy, otravy a komplikácie liečebného postupu | ||
| Časté | Reakcia súvisiaca s infúziou | Reakcia súvisiaca s infúziou |
1 Na základe skúseností po uvedení na trh.
2 Zahŕňa: syndróm akútnej respiračnej tiesne, autoimunitné ochorenie pľúc, imunitne sprostredkované ochorenie pľúc, intersticiálne ochorenie pľúc, opacitu pľúc, organizujúcu sa pneumóniu, zápal pľúc, pľúcnu fibrózu, pľúcnu toxicitu, pľúcnu sarkoidózu a sarkoidózu.
Popis vybraných nežiaducich reakcií
Imunogenicita
Celkovo 159 pacientov bolo testovaných na imunogenicitu proti enfortumab-vedotínu po podávaní enfortumab-vedotínu v kombinácii s pembrolizumabom na liečbu MIBC. U 3 pacientov bola potvrdená pozitivita na začiatku liečby na protilátky proti liečivu (anti-drug antibody, ADA) a u pacientov, ktorí boli na začiatku liečby negatívni (n = 156), boli celkom 2 (1,3 %) pacienti pozitívni po začiatku liečby.
Celkovo 490 pacientov bolo testovaných na imunogenicitu proti enfortumab-vedotínu po podaní enfortumab-vedotínu v kombinácii s pembrolizumabom na liečbu neresekovateľného alebo metastázujúceho uroteliálneho karcinómu; u 24 pacientov sa potvrdila pozitivita na začiatku liečby na ADA a u pacientov, ktorí boli na začiatku liečby negatívni (n = 466), bolo celkom 14 (3 %) pacientov pozitívnych po začiatku liečby.
Imunogenicita na enfortumab-vedotín 1,25 mg/kg v monoterapii sa testovala u celkovo 697 pacientov. U 16 pacientov bola potvrdená pozitivita na začiatku liečby na ADA a u pacientov, ktorí boli na začiatku liečby negatívni (n = 681), bolo celkom 24 (3,5 %) pacientov pozitívnych po začiatku liečby.
Výskyt tvorby protilátok proti enfortumab-vedotínu v dôsledku liečby bol pri hodnotení po podaní enfortumab-vedotínu v monoterapii a v kombinácii s pembrolizumabom konzistentný.
Z dôvodu obmedzeného počtu pacientov s protilátkami proti lieku Padcev nie je možné odvodiť žiadne závery čo sa týka možného účinku imunogenicity na účinnosť, bezpečnosť alebo farmakokinetiku.
Kožné reakcie
V klinických štúdiách enfortumab-vedotínu v kombinácii s pembrolizumabom sa kožné reakcie vyskytli u 67 % (763) z 1 134 pacientov a väčšina týchto kožných reakcií zahŕňala makulopapulárnu vyrážku, vyrážku a makulárnu vyrážku. Závažné kožné reakcie (stupeň 3 alebo 4) sa vyskytli u 15 % (175) pacientov (stupeň 3: 14 %, stupeň 4: 1 %). U jedného pacienta sa vyskytla fatálna udalosť toxickej epidermálnej nekrolýzy. Medián času do nástupu závažných kožných reakcií bol 1,1 mesiaca (rozsah: 0,1 až 24,0 mesiaca). Z pacientov, u ktorých sa vyskytli kožné reakcie a boli k dispozícii údaje o ich vymiznutí (n = 761), došlo u 81 % k úplnému vymiznutiu, u 13 % k čiastočnému zlepšeniu a u 6 % nedošlo k žiadnemu zlepšeniu v čase posledného hodnotenia. Z 19 % pacientov s reziduálnymi kožnými reakciami v čase posledného hodnotenia malo 30 % udalosti stupňa ≥ 2.
V klinických štúdiách enfortumab-vedotínu v monoterapii sa kožné reakcie vyskytli u 57 % (452) zo 793 pacientov liečených enfortumab-vedotínom 1,25 mg/kg. Závažné kožné reakcie (stupeň 3 alebo 4) sa vyskytli u 14 % (108) pacientov a väčšina z týchto reakcií zahŕňala makulopapulárnu vyrážku, stomatitídu, erytematóznu vyrážku, vyrážku alebo poliekový kožný výsev. Medián času do nástupu závažných kožných reakcií bol 0,7 mesiaca (rozsah: 0,1 až 8,2 mesiaca). Závažné kožné reakcie sa vyskytli u 4,3 % (34) pacientov. Z pacientov, u ktorých sa vyskytli kožné reakcie a boli k dispozícii údaje o ich vymiznutí (n = 366), došlo u 61 % k úplnému vymiznutiu, u 24 % k čiastočnému zlepšeniu a u 15 % k žiadnemu zlepšeniu v čase posledného hodnotenia. Z 39 % pacientov s reziduálnymi kožnými reakciami v čase posledného hodnotenia malo 38 % udalosti stupňa ≥ 2.
Pneumonitída/ILD
V klinických štúdiách enfortumab-vedotínu v kombinácii s pembrolizumabom sa pneumonitída/ILD vyskytla u 8,8 % (100) z 1 134 pacientov. Závažná pneumonitída/ILD (stupeň 3 alebo 4) sa vyskytla u 30 pacientov (stupeň 3: 2,0 %, stupeň 4: 0,6 %). Pneumonitída/ILD viedla k ukončeniu liečby enfortumab-vedotínom u 1,9 % pacientov. U troch pacientov došlo k smrti v dôsledku pneumonitídy/ILD. Medián času do nástupu pneumonitídy/ILD akéhokoľvek stupňa bol 3,8 mesiaca (rozsah: 0,3 až 26,2 mesiaca).
V klinických štúdiách enfortumab-vedotínu v monoterapii sa pneumonitída/ILD vyskytla u 3,3% (26) zo 793 pacientov liečených enfortumab-vedotínom v dávke 1,25 mg/kg. U menej ako 1 % pacientov sa vyskytla závažná (stupeň 3 alebo 4) pneumonitída/ILD (stupeň 3: 0,5 %, stupeň 4: 0,3 %). Pneumonitída/ILD viedla k ukončeniu liečby enfortumab-vedotínom u 0,5 % pacientov. Nevyskytli sa žiadne prípady úmrtia na pneumonitídu/ILD. Medián času do nástupu pneumonitídy/ILD akéhokoľvek stupňa bol 2,7 mesiaca (rozsah: 0,6 až 6,0 mesiaca) a medián trvania pneumonitídy/ILD bol 1,6 mesiaca (rozsah: 0,1 až 43,0 mesiaca). Z 26 pacientov, ktorí prekonali pneumonitídu/ILD, došlo u 8 (30,8 %) k ustúpeniu symptómov.
Hyperglykémia
V klinických štúdiách enfortumab-vedotínu v monoterapii sa hyperglykémia (glukóza v krvi > 13,9 mmol/l) vyskytla u 17 % (133) zo 793 pacientov liečených enfortumab-vedotínom 1,25 mg/kg. Závažné udalosti hyperglykémie sa vyskytli u 2,5 % pacientov, u 7 % pacientov sa vyvinula závažná hyperglykémia (stupeň 3 alebo 4) a u 0,3 % pacientov sa vyskytli smrteľné udalosti, v jednom prípade hyperglykémia a v druhom diabetická ketoacidóza. Výskyt hyperglykémie stupňa 3 – 4 sa zvyšoval rovnomerne u pacientov s vyšším indexom telesnej hmotnosti a u pacientov s vyššou východiskovou hodnotou HbA1c. Medián času do nástupu hyperglykémie bol 0,5 mesiaca (rozsah: 0 až 20,3 mesiaca). Z pacientov, u ktorých sa vyskytla hyperglykémia a boli k dispozícii údaje o jej vymiznutí (n = 106), došlo u 66 % pacientov k úplnému vymiznutiu, u 19 % k čiastočnému zlepšeniu a u 15 % nedošlo v čase posledného hodnotenia k žiadnemu zlepšeniu. Z 34 % pacientov s reziduálnou hyperglykémiou pri poslednom hodnotení malo 64 % udalosti stupňa ≥ 2.
Periférna neuropatia
V klinických štúdiách enfortumab-vedotínu v monoterapii sa periférna neuropatia vyskytla u 53 % (422) zo 793 pacientov liečených enfortumab-vedotínom 1,25 mg/kg. U piatich percent pacientov sa vyskytla závažná (stupeň 3 alebo 4) periférna neuropatia vrátane senzorických a motorických udalostí. Medián času do nástupu stupňa ≥ 2 periférnej neuropatie bol 5 mesiacov (rozsah: 0,1 až 20,2 mesiaca). Z pacientov, u ktorých sa vyskytla neuropatia a boli k dispozícii údaje o jej vymiznutí (n = 340), došlo u 14 % k úplnému vymiznutiu, u 46 % k čiastočnému zlepšeniu a u 41 % nedošlo v čase posledného hodnotenia k žiadnemu zlepšeniu. Z 86 % pacientov s reziduálnou neuropatiou pri poslednom hodnotení malo 51 % udalosti stupňa ≥ 2.
Poruchy oka
V klinických štúdiách enfortumab-vedotínu v monoterapii sa u 30 % pacientov počas liečby enfortumab-vedotínom 1,25 mg/kg vyskytlo suché oko. Liečba bola prerušená u 1,5 % pacientov a 0,1 % pacientov trvale ukončilo liečbu z dôvodu suchého oka. Závažné (stupeň 3) suché oko sa vyskytlo iba u 3 pacientov (0,4 %). Medián času do nástupu suchého oka bol 1,7 mesiaca (rozsah: 0 až 30,6 mesiaca).
Špecifické populácie
Starší pacienti
Enfortumab-vedotín v kombinácii s pembrolizumabom bol hodnotený u 359 pacientov vo veku <65 rokov a u 775 pacientov vo veku ≥65 rokov. Vo všeobecnosti boli frekvencie nežiaducich udalostí vyššie u pacientov vo veku ≥65 rokov v porovnaní s vekom <65 rokov, najmä v prípade závažných nežiaducich udalostí (61,3 % a 47,9 %, v uvedenom poradí) a udalostí stupňa ≥3 (79,2 % a 68,2 %, v uvedenom poradí).
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
V prípade predávkovania enfortumab-vedotínom nie je známa žiadna protilátka. V prípade predávkovania sa má pacient podrobne sledovať pre výskyt nežiaducich reakcií a má sa podať vhodná podporná liečba, pričom treba brať do úvahy polčas 3,6 dňa (ADC) a 2,6 dňa (MMAE).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatiká, iné cytostatiká, monoklonálne protilátky, ATC kód: L01FX13
Mechanizmus účinku
Enfortumab-vedotín je ADC cielený proti nektínu-4, adhezívnemu proteínu, ktorý sa nachádza na povrchu uroteliálnych nádorových buniek. Skladá sa z plne ľudskej protilátky IgG1 kappa konjugovanej na látku MMAE narúšajúcu mikrotubuly prostredníctvom proteázou štiepiteľného linkera maleimidokaproyl-valín-citrulín. Predklinické údaje naznačujú, že protinádorovú aktivitu enfortumab-vedotínu spôsobuje viazanie ADC na bunky exprimujúce nektín-4, po ktorom nasleduje internalizácia komplexu ADC-nektín-4 a uvoľnenie MMAE prostredníctvom proteolytického štiepenia. Uvoľnenie MMAE narúša sieť mikrotubúl v bunke, čo následne spôsobuje zastavenie bunkového cyklu, apoptózu a imunogénnu bunkovú smrť. MMAE uvoľnené z enfortumab-vedotínom cielených buniek sa môžu rozptýliť do okolitých buniek s nízkou expresiou nektínu-4, čo má za následok cytotoxickú smrť bunky. Kombinácia enfortumab-vedotínu s inhibítormi receptora programovanej smrti 1 (PD-1) vedie k zvýšenej protinádorovej aktivite, v súlade s komplementárnymi mechanizmami bunkovej cytotoxicity indukovanej MMAE a indukcii imunogénnej bunkovej smrti, ako aj k zvýšeniu regulácie imunitnej funkcie inhibíciou PD-1.
Elektrofyziológia srdca
Na základe EKG údajov zo štúdií s pacientmi s pokročilým uroteliálnym karcinómom pri odporúčanej dávke 1,25 mg/kg enfortumab-vedotín nespôsoboval predĺženie priemerného intervalu QTc v žiadnom klinicky relevantnom rozsahu.
Klinická účinnosť a bezpečnosť
Enfortumab-vedotín v kombinácii s pembrolizumabom
Neoadjuvantná a adjuvantná liečba pacientov vhodných na liečbu cisplatinou so svalovinu infiltrujúcim karcinómom močového mechúra (MIBC)
EV-304 (KEYNOTE-B15)
Účinnosť lieku Padcev v kombinácii s pembrolizumabom ako neoadjuvantnej liečby a potom pokračovanie po radikálnej cystektómii (radical cystectomy, RC) ako adjuvantnej liečby sa hodnotila v štúdii EV-304 (KEYNOTE-B15), otvorenej, randomizovanej, multicentrickej štúdii fázy 3, do ktorej boli zaradení pacienti, ktorí dostali neoadjuvantne a adjuvantne enfortumab-vedotín a pembrolizumab oproti neoadjuvantnej liečbe gemcitabínom a cisplatinou. Hlavnými kritériami na zaradenie do štúdie boli predtým neliečený MIBC cT2-T4aN0M0 alebo cT1‑T4aN1M0 u pacientov, ktorí boli vhodní na chemoterapiu na báze cisplatiny a boli vhodní na RC a disekciu panvových lymfatických uzlín (pelvic lymph node dissection, PLND), bez ohľadu na status ligandu receptora programovanej bunkovej smrti 1 (PD-L1). Pacienti s aktívnym autoimunitným ochorením, ktoré si vyžadovalo systémovú liečbu do 2 rokov liečby, alebo zdravotným stavom, ktorý vyžadoval imunosupresiu, boli nevhodní.
Pacienti boli randomizovaní v pomere 1:1 do jednej z nasledujúcich ramien liečby:
enfortumab-vedotín v kombinácii s pembrolizumabom (n = 405): neoadjuvantná liečba enfortumabvedotínom 1,25 mg/kg intravenóznou infúziou počas 30 minút v 1. a 8. -deň každého
3-týždňového (21-dňového) cyklu počas 4 cyklov. Po RC a PLND, adjuvantná liečba enfortumab-vedotínom 1,25 mg/kg počas 30 minút v 1. a 8. deň každého 3-týždňového (21-dňového) cyklu počas 5 cyklov a adjuvantná liečba pembrolizumabom 200 mg počas 30 minút v 1. deň každého 3-týždňového (21-dňového) cyklu počas 13 cyklov.
- gemcitabín a cisplatina (n = 403): neoadjuvantná liečba gemcitabínom 1 000 mg/m2 v 1. a 8. deň a cisplatinou 70 mg/m2 v 1. deň každého 3-týždňového (21-dňového) cyklu počas 4 cyklov. Po RC a PLND nasledovalo sledovanie.
Liečba pokračovala do dokončenia liečby, progresie ochorenia, ktorá vylučovala RC a PLND, nepodstúpenia alebo odmietnutia RC a PLND, rekurencie ochorenia v adjuvantnej fáze alebo neprijateľnej toxicity. Hodnotenie stavu nádoru sa vykonalo na začiatku, do 5 týždňov pred RC a PLND a 6 týždňov po operácii. Po RC a PLND sa vykonávalo hodnotenie stavu nádoru každých 12 týždňov až do 2 rokov a následne každých 24 týždňov. Randomizácia bola stratifikovaná podľa štádia nádoru (T2N0 oproti T3/T4aN0 oproti T1 – T4aN1), kombinovaného pozitívneho skóre PD-L1 (CPS ≥ 10 oproti CPS < 10) a geografického regiónu (USA oproti Európskej únii oproti zvyšku sveta). Medián veku bol 66 rokov (rozsah: 35 až 85 rokov); 81 % bolo mužov a 80 % bolo belochov. Pacienti mali východiskový výkonnostný stav podľa Východnej kooperatívnej onkologickej skupiny (ECOG) 0 (78 %) alebo 1 (22 %). Päťdesiatsedem percent malo CPS ≥10 a 43 % malo CPS <10. Devätnásť percent malo T2N0, 73 % T3/T4aN0 a 8 % T1 – T4aN1. Deväťdesiat percent pacientov mali histológiu uroteliálneho karcinómu; 5 % pacientov mali uroteliálny karcinóm so skvamóznou diferenciáciou, 3 % pacientov mali uroteliálny karcinóm s glandulárnou diferenciáciou a 3 % pacientov mali uroteliálny karcinóm s histológiou iného variantu.
V celkovej populácii podstúpilo RC a PLND 351 (87 %) pacientov v ramene enfortumab-vedotínu v kombinácii s pembrolizumabom a 361 (90 %) pacientov v ramene gemcitabín a cisplatina.
Primárnym ukazovateľom účinnosti bolo prežívanie bez udalostí (EFS) podľa zaslepeného nezávislého centrálneho hodnotenia (BICR). Sekundárnymi ukazovateľmi účinnosti boli celkové prežívanie (OS) a miera úplnej patologickej odpovede (pCR) podľa zaslepeného nezávislého patologického hodnotenia (BIPR).
Táto štúdia ukázala štatisticky významné zlepšenia EFS, OS a pCR u pacientov liečených neoadjuvantne a adjuvantne enfortumab-vedotínom v kombinácii s pembrolizumabom v porovnaní s neoadjuvantnou liečbou gemcitabínom a cisplatinou. Medián času sledovania pre túto štúdiu bol 30,8 mesiaca (rozsah: 0,5 až 53,6 mesiaca).
V Tabuľke 6 a na Obrázkoch 1 a 2 sú zhrnuté výsledky účinnosti pre štúdiu EV-304.
Tabuľka 6. Výsledky účinnosti v štúdii EV-304
| Koncový ukazovateľ | Padcev + pembrolizumab n = 405 | Gemcitabín + cisplatina n = 403 |
| Prežívanie bez udalostía | ||
| Počet (%) pacientov s udalosťami | 87 (21,5) | 146 (36,2) |
| Medián v mesiacoch (95 % CI)b | NR (NR; NR) | 48,5 (43,3; NR) |
| Pomer rizíkc (95 % CI) | 0,53 (0,41; 0,70) | |
| 1-stranná hodnota pd | < 0,0001 | |
| Celkové prežívanie | ||
| Počet (%) pacientov s udalosťami | 69 (17,0) | 99 (24,6) |
| Medián v mesiacoch (95 % CI)b | NR (NR; NR) | NR (NR; NR) |
| Pomer rizíkc (95 % CI) | 0,65 (0,48; 0,89) | |
| 1-stranná hodnota pd | 0,0029 | |
| Úplná patologická odpoveď | ||
| Počet pacientov s pCR | 226 | 131 |
| Miera pCR (%) (95 % CI) | 55,8 (50,8; 60,7) | 32,5 (28,0; 37,3) |
| Odhad rozdielu liečby (%) (95 % CI)e | 23,4 (16,7; 29,8) | |
| 1-stranná hodnota pe | < 0,0001 | |
NR = nedosiahnuté.
a. EFS je definované ako čas od randomizácie do akejkoľvek z nasledujúcich udalostí: rádiografická progresia ochorenia vylučujúca operáciu s kuratívnym úmyslom podľa hodnotenia BICR pred RC + PLND, nepodstúpenie operácie u účastníkov s reziduálnym svalovinu infiltrujúcim ochorením a akýmkoľvek rádiograficky prítomným ochorením, rozsiahle reziduálne ochorenie zostávajúce v čase operácie (chirurg nemôže vykonať operáciu s kuratívnym úmyslom kvôli neresekovateľnému nádoru alebo novo objavenému metastázujúcemu ochoreniu), lokálna alebo vzdialená rekurencia po RC + PLND podľa hodnotenia CT alebo MR podľa BICR a/alebo biopsie – ak biopsia nie je možná kvôli bezpečnosti účastníka, CT/MR samostatne bude dostatočné, úmrtie z akejkoľvek príčiny.
b. Na základe Kaplanových-Meierových odhadov.
c. Na základe stratifikovaného Coxovho regresného modelu s Efronovou metódou riešenia viazaných udalostí, s liečbou ako kovariátom.
d. Na základe stratifikovaného log-rank testu.
e. Na základe stratifikovanej Miettinenovej a Nurminenovej metódy.
Obrázok 1. Kaplanova-Meierova krivka prežívania bez udalostí, EV-304
Obrázok 2. Kaplanova-Meierova krivka celkového prežívania, EV-304
Počet v riziku
Padcev + pembro 405 351 317 303 257 154 100 63 23 0 Gem + Cis 403 350 286 259 216 131 70 45 16 0
0 6 12 18 24 30 36 42 48 54
Čas (v mesiacoch)
Počet v riziku
Padcev + pembro 405 396 377 361 325 215 142 90 34 0 Gem + Cis 403 392 358 338 295 201 119 67 29 0
0 6 12 18 24 30 36 42 48 54
Čas (v mesiacoch)
Neoadjuvantná a adjuvantná liečba pacientov nevhodných na liečbu cisplatinou so svalovinu infiltrujúcim karcinómom močového mechúra (MIBC)
EV-303 (KEYNOTE-905)
Účinnosť lieku Padcev v kombinácii s pembrolizumabom ako neoadjuvantnej liečby a potom pokračovanie po RC ako adjuvantnej liečby sa hodnotila v štúdii EV-303 (KEYNOTE-905), otvorenej, randomizovanej, multicentrickej štúdii fázy 3, do ktorej boli zaradení pacienti, ktorí dostali neoadjuvantne a adjuvantne enfortumab-vedotín a pembrolizumab oproti RC a PLND. Hlavnými kritériami na zaradenie boli predtým neliečený MIBC cT2-T4aN0M0 alebo cT1-T4aN1M0 u pacientov, ktorí neboli vhodní na chemoterapiu na báze cisplatiny alebo ju odmietli a boli vhodní na RC a PLND bez ohľadu na status PD-L1. Pacienti s aktívnym autoimunitným ochorením, ktorí vyžadovali systémovú liečbu do 2 rokov liečby, alebo zdravotným stavom, ktorý vyžadoval imunosupresiu, boli nevhodní.
Pacienti boli randomizovaní v pomere 1:1:1 na enfortumab-vedotín neoadjuvantne alebo adjuvantne v kombinácii s pembrolizumabom, neoadjuvantnú a adjuvantnú monoterapiu pembrolizumabom alebo RC a PLND samostatne. Testovanie hypotézy bolo aktualizované tak, aby bolo prioritou porovnanie ramena enfortumab-vedotínu v kombinácii s pembrolizumabom oproti RC a PLND samostatne pre EFS, preto bola randomizácia do ramena monoterapie pembrolizumabom zastavená skôr. Hodnotenie účinnosti bolo založené na porovnaní medzi nasledujúcimi ramenami liečby:
- enfortumab-vedotín v kombinácii s pembrolizumabom (n = 170): neoadjuvantná liečba enfortumab-vedotínom 1,25 mg/kg intravenóznou infúziou počas 30 minút v 1. a 8. deň a neoadjuvantná liečba pembrolizumabom 200 mg po dobu 30 minút v 1. deň každého 3-týždňového (21-dňového) cyklu počas 3 cyklov. Po RC a PLND, adjuvantná liečba enfortumab-vedotínom 1,25 mg/kg počas 30 minút v 1. a 8. deň každého 3-týždňového (21-dňového) cyklu počas 6 cyklov a adjuvantná liečba pembrolizumabom 200 mg počas 30 minút v 1. deň každého 3-týždňového (21-dňového) cyklu počas 14 cyklov.
- RC a PLND samostatne (n = 174).
Liečba pokračovala do dokončenia liečby, progresie ochorenia, ktorá vylučovala RC a PLND, nepodstúpenia alebo odmietnutia RC a PLND, rekurencie ochorenia v adjuvantnej fáze alebo neprijateľnej toxicity. Hodnotenie stavu nádoru sa vykonalo na začiatku, do 5 týždňov pred RC a PLND a 6 týždňov po operácii. Po RC a PLND sa vykonávalo hodnotenie stavu nádoru každých 12 týždňov až do 2 rokov a následne každých 24 týždňov. Randomizácia bola stratifikovaná podľa štádia nádoru (T2N0 oproti T3/T4aN0 oproti T1 – T4aN1), vhodnosti na cisplatinu (nevhodní na cisplatinu oproti vhodným na cisplatinu, ktorí ale odmietli) a geografického regiónu (USA oproti Európskej únii oproti zvyšku sveta).
Medián veku bol 73 rokov (rozsah: 46 až 87 rokov), 78 % bolo mužov a 78 % bolo belochov. Pacienti mali východiskový výkonnostný stav podľa ECOG 0 – 1 (86 %) alebo 2 (14 %). Štyridsaťsedem percent malo CPS ≥ 10 a 52 % malo CPS < 10. Osemnásť percent malo T2N0, 77 % T3/T4aN0 a 5 % T1-T4aN1. Štyridsaťjeden percent pacientov malo východiskový klírens kreatinínu ≥ 60 ml/min, 59 % malo < 60 ml/min, ale ≥ 30 ml/min a 0,3 % malo < 30 ml/min. Deväťdesiatjeden percent pacientov malo histológiu uroteliálneho karcinómu, 4 % mali uroteliálny karcinóm so skvamóznou diferenciáciou, 3 % mali uroteliálny karcinóm s glandulárnou diferenciáciou a 2 % mali uroteliálny karcinóm s histológiou inej varianty.
V celkovej populácii postúpilo RC a PLND 149 (88 %) pacientov v ramene enfortumab-vedotínu v kombinácii s pembrolizumabom a 156 (90 %) pacientov v ramene RC a PLND samostatne. Z pacientov liečených enfortumab-vedotínom v kombinácii s pembrolizumabom 100 pacientov začalo adjuvantnú liečbu a 43 pacientov dokončilo všetky plánované cykly liečby.
Primárnym ukazovateľom účinnosti bolo EFS podľa BICR. Sekundárnym ukazovateľom účinnosti boli OS a miera pCR podľa BIPR.
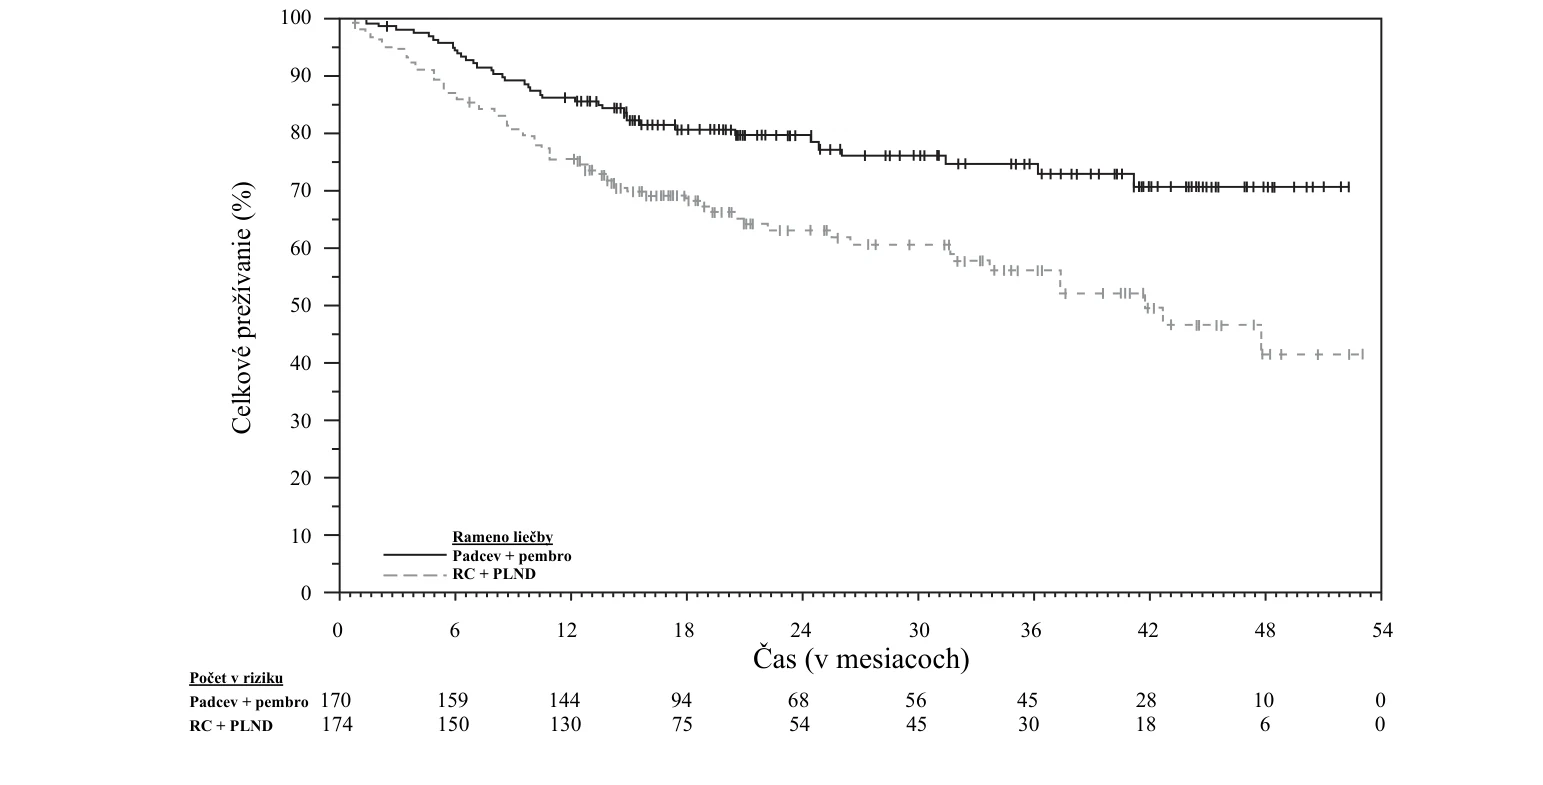
Táto štúdia ukázala štatisticky významné zlepšenia EFS, OS a pCR u pacientov liečených neoadjuvantne a adjuvantne enfortumab-vedotínom v kombinácii s pembrolizumabom oproti RC a PLND samostatne. Medián času sledovania pre túto štúdiu bol 18,5 mesiaca (rozsah: 0,6 až 53,7 mesiaca).
V Tabuľke 7 a na Obrázkoch 3 a 4 sú zhrnuté výsledky účinnosti pre štúdiu EV-303.
Tabuľka 7. Výsledky účinnosti v štúdii EV-303
| Koncový ukazovateľ | Padcev + pembrolizumab n = 170 | RC + PLND samostatne n = 174 |
| Prežívanie bez udalostía | ||
| Počet (%) pacientov s udalosťami | 48 (28,2) | 95 (54,6) |
| Medián v mesiacoch (95 % CI)b | NR (37,3; NR) | 15,7 (10,3; 20,5) |
| Pomer rizíkc (95 % CI) | 0,40 (0,28; 0,57) | |
| 1-stranná hodnota pd | < 0,0001 | |
| Celkové prežívanie | ||
| Počet (%) pacientov s udalosťami | 38 (22,4) | 68 (39,1) |
| Medián v mesiacoch (95 % CI)b | NR (NR, NR) | 41,7 (31,8; NR) |
| Pomer rizíkc (95 % CI) | 0,50 (0,33; 0,74) | |
| 1-stranná hodnota pd | 0,0002 | |
| Úplná patologická odpoveď | ||
| Počet pacientov s pCR | 97 | 15 |
| Miera pCR (%) (95 % CI) | 57,1 (49,3; 64,6) | 8,6 (4,9; 13,8) |
| Odhad rozdielu liečby (%) (95 % CI)e | 48,3 (39,5; 56,5) | |
| 1-stranná hodnota pe | < 0,000001 | |
NR = nedosiahnuté.
a. EFS je definované ako čas od randomizácie do akejkoľvek z nasledujúcich udalostí: rádiografická progresia ochorenia vylučujúca operáciu s kuratívnym úmyslom podľa hodnotenia BICR pred RC + PLND, nepodstúpenie operácie u účastníkov s reziduálnym svalovinu infiltrujúcim ochorením a akýmkoľvek rádiograficky prítomným ochorením, rozsiahle reziduálne ochorenie zostávajúce v čase operácie (chirurg nemôže vykonať operáciu s kuratívnym úmyslom kvôli neresekovateľnému nádoru alebo novo objavenému metastázujúcemu ochoreniu), lokálna alebo vzdialená rekurencia po RC + PLND podľa hodnotenia CT alebo MR podľa BICR a/alebo biopsie – ak biopsia nie je možná kvôli bezpečnosti účastníka, CT/MR samostatne bude postačovať, úmrtie akejkoľvek príčiny.
b. Na základe Kaplan-Meierových odhadov.
c. Na základe stratifikovaného Coxovho regresného modelu s Efronovou metódou riešenia viazaných udalostí, s liečbou ako kovariátom.
d. Na základe stratifikovaného log-rank testu.
e. Na základe stratifikovanej Miettinenovej a Nurminenovej metódy.
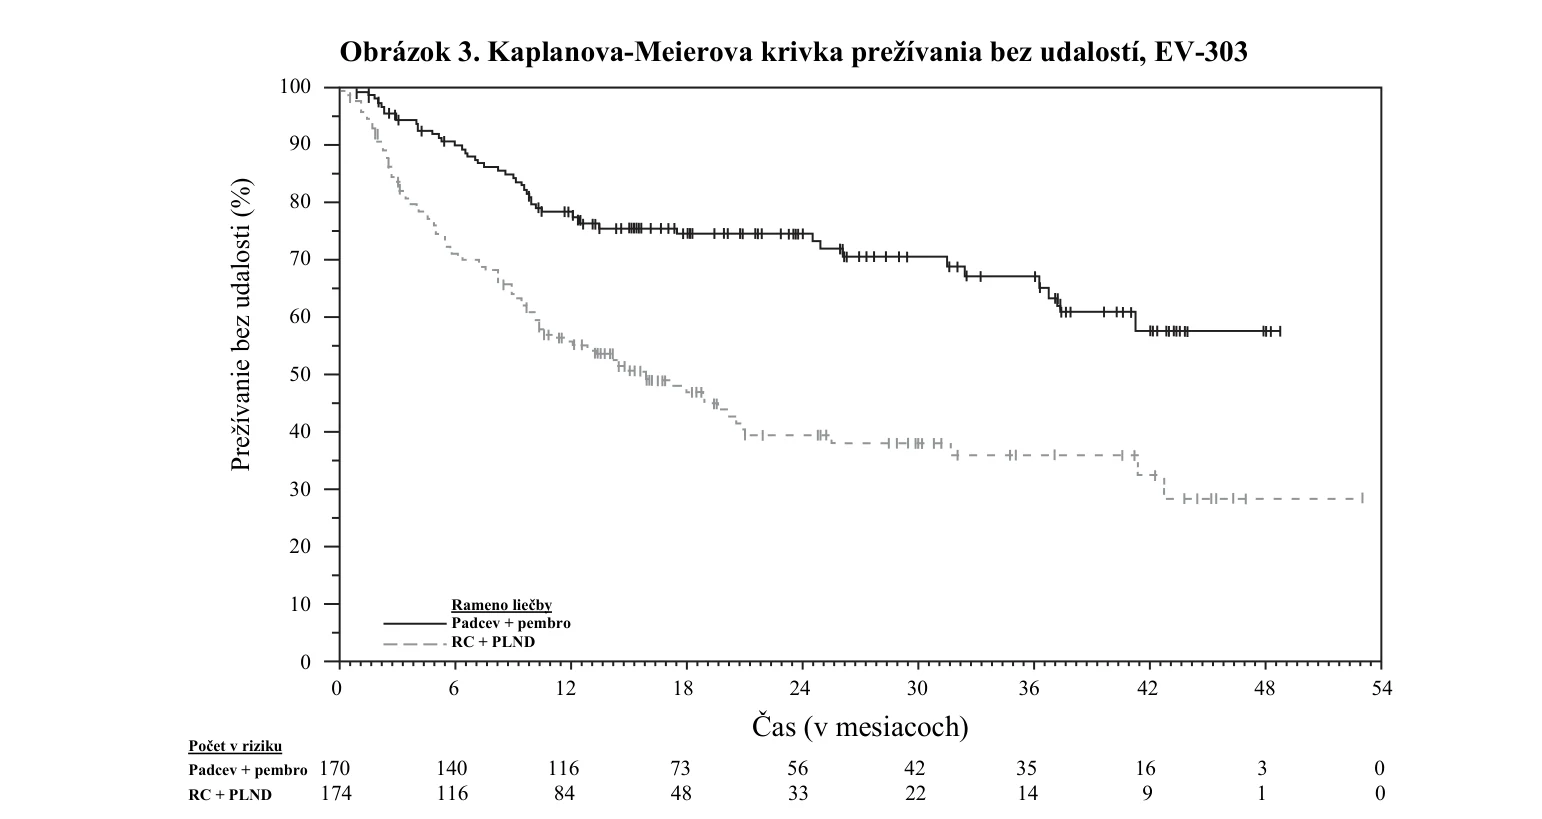
Obrázok 3. Kaplanova-Meierova krivka prežívania bez udalostí, EV-303
Obrázok 4. Kaplanova-Meierova krivka celkového prežívania, EV-303
Počet v riziku
Padcev + pembro 170 140 116 73 56 42 35 16 3 0 RC + PLND 174 116 84 48 33 22 14 9 1 0
0 6 12 18 24 30 36 42 48 54
Čas (v mesiacoch)
0 6 12 18 24 30 36 42 48 54
Čas (v mesiacoch)
Predtým neliečený lokálne pokročilý alebo metastatický uroteliálny karcinóm
EV-302 (KEYNOTE-A39)
Účinnosť lieku Padcev v kombinácii s pembrolizumabom sa hodnotila v štúdii EV-302 (KEYNOTE-A39), otvorenej, randomizovanej, multicentrickej štúdii fázy 3, do ktorej bolo zaradených 886 pacientov s neresekovateľným alebo metastatickým uroteliálnym karcinómom, ktorí nedostávali žiadnu predchádzajúcu systémovú liečbu lokálne pokročilého alebo metastatického ochorenia. Do štúdie boli zaradení pacienti, ktorí dostávali neoadjuvantnú chemoterapiu, alebo pacienti, ktorí dostávali adjuvantnú chemoterapiu po cystektómii, ak k recidíve došlo > 12 mesiacov od ukončenia liečby. Pacienti sa považovali za nespôsobilých na liečbu cisplatinou, ak spĺňali aspoň jedno z nasledujúcich kritérií: rýchlosť glomerulárnej filtrácie (glomerular filtration rate, GFR) medzi 30 a 59 ml/min, výkonnostný stav podľa ECOG ≥ 2, strata sluchu ≥ 2. stupňa alebo srdcové zlyhanie triedy III podľa New York Heart Association (NYHA).
Pacienti boli randomizovaní v pomere 1:1 na podávanie buď enfortumab-vedotínu v kombinácii s pembrolizumabom (rameno A), alebo gemcitabínu a chemoterapie na báze platiny (cisplatina alebo karboplatina) (rameno B). Pacienti v ramene A dostávali enfortumab-vedotín 1,25 mg/kg podávaný vo forme intravenóznej infúzie po dobu 30 minút v 1. a 8. deň 21-dňového cyklu, po ktorom nasledoval pembrolizumab 200 mg v 1. deň 21-dňového cyklu približne 30 minút po enfortumab-vedotíne. Pacienti v ramene B dostávali gemcitabín 1 000 mg/m2 podávaný v 1. a 8. deň 21-dňového cyklu s cisplatinou 70 mg/m2 alebo karboplatinou (AUC = 4,5 alebo 5 mg/ml/min podľa miestnych smerníc) podávanou v 1. deň 21-dňového cyklu. V liečbe sa pokračovalo až do progresie ochorenia, neprijateľnej toxicity alebo do ukončenia maximálneho počtu cyklov liečby (chemoterapia – 6 cyklov, pembrolizumab – 35 cyklov, enfortumab-vedotín – bez stanoveného maxima).
Pacienti randomizovaní do ramena s gemcitabínom a chemoterapiou na báze platiny mohli dostávať udržiavaciu imunoterapiu (napr. avelumab). Randomizácia bola stratifikovaná podľa spôsobilosti na liečbu cisplatinou (spôsobilý verzus nespôsobilý), expresie PD-L1 (CPS ≥ 10 verzus CPS < 10) a prítomnosti metastáz v pečeni (prítomné verzus neprítomné). Expresia PD-L1 bola definovaná použitím súpravy PD-L1 IHC 22C3 pharmDx.
Pacienti boli zo štúdie vylúčení, ak mali aktívne metastázy v CNS, pretrvávajúcu senzorickú alebo motorickú neuropatiu stupňa ≥ 2, nekontrolovaný diabetes definovaný ako HbA1c ≥ 8 % alebo HbA1c ≥ 7 % s pridruženými príznakmi diabetu, autoimunitné ochorenie alebo zdravotný stav, ktorý si vyžadoval imunosupresiu, pneumonitídu alebo iné formy intersticiálneho ochorenia pľúc.
Medián veku bol 69 rokov (rozsah: 22 až 91 rokov). 77 % boli muži a väčšina pacientov bola bielej (67 %) alebo ázijskej (22 %) rasy. U pacientov bola východisková hodnota výkonnostného stavu podľa ECOG 0 (49 %), 1 (47 %) alebo 2 (3 %). Štyridsaťsedem percent pacientov malo zdokumentovanú východiskovú hodnotu HbA1c < 5,7 %. Na začiatku liečby malo 95 % pacientov metastatický uroteliálny karcinóm a 5 % pacientov malo neresekovateľný uroteliálny karcinóm. Sedemdesiatdva percent pacientov malo na začiatku liečby viscerálne metastázy vrátane 22 % pacientov s metastázami v pečeni. Osemdesiatpäť percent pacientov malo histológiu uroteliálneho karcinómu (UC), 6 % malo UC so zmiešanou skvamóznou diferenciáciou a 2 % malo UC so zmiešanými inými histologickými variantmi. Štyridsaťšesť percent pacientov bolo v čase randomizácie nespôsobilých na liečbu cisplatinou a 54 % bolo spôsobilých na liečbu cisplatinou. Z 877 testovaných pacientov, ktorí mali tkanivo vhodné na hodnotenie expresie PD-L1, malo 58 % pacientov nádory s expresiou PD-L1 s CPS ≥ 10 a 42 % pacientov malo nádory s expresiou PD-L1 s CPS < 10. Medián času sledovania bol 17,3 mesiaca (rozsah: 0,3 až 37,2 mesiaca).
Primárnymi cieľovými ukazovateľmi účinnosti boli OS a prežívanie bez progresie (Progression Free Survival, PFS) hodnotené podľa BICR s použitím systému RECIST v1.1. Sekundárne cieľové ukazovatele účinnosti zahŕňali objektívnu mieru odpovede (Objective Response Rate, ORR) hodnotenú podľa BICR s použitím systému RECIST v1.1.
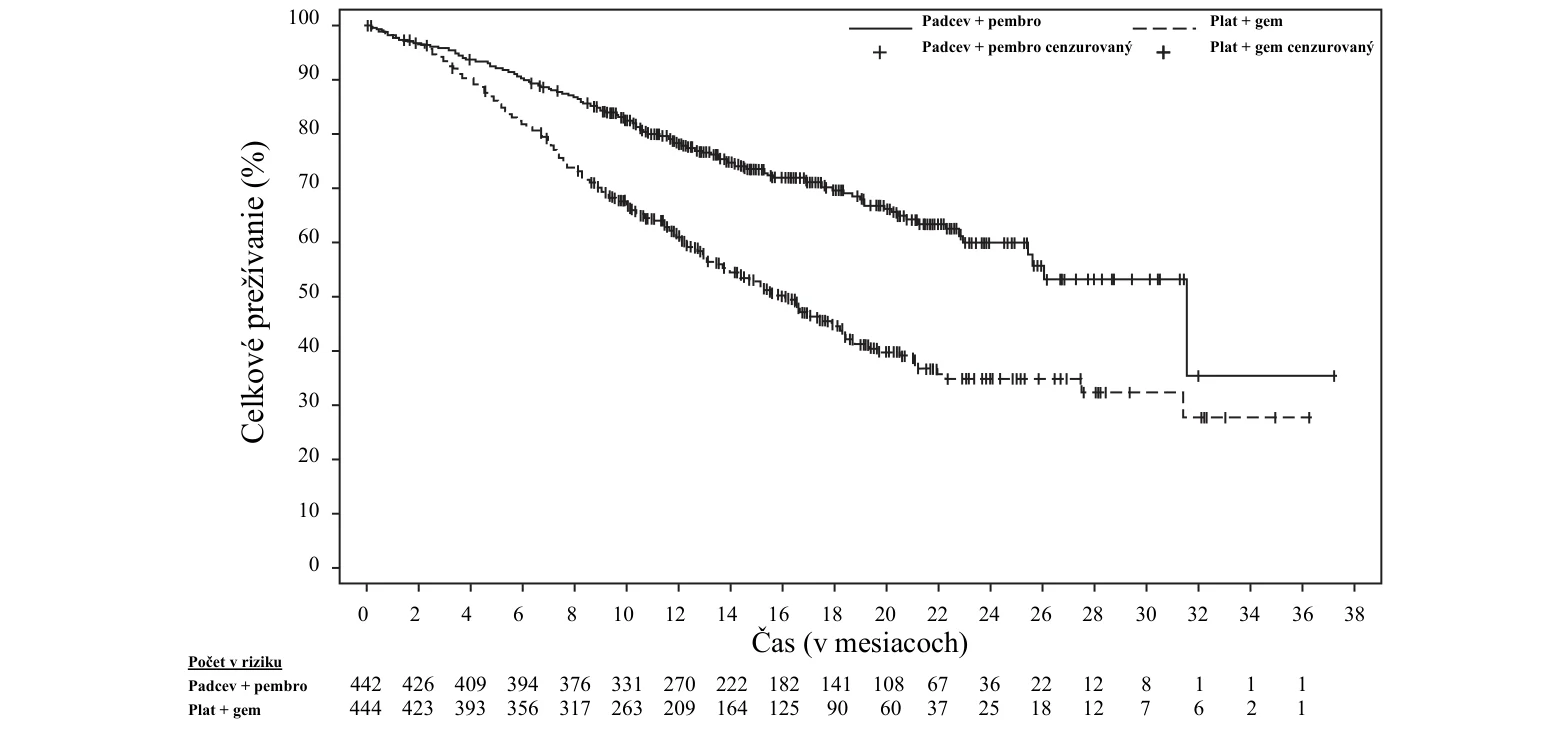
Štúdia preukázala štatisticky významné zlepšenia OS, PFS a ORR u pacientov randomizovaných na liečbu enfortumab-vedotínom v kombinácii s pembrolizumabom v porovnaní s gemcitabínom a chemoterapiou na báze platiny.
V Tabuľke 8 a na Obrázkoch 5 a 6 sú zhrnuté výsledky účinnosti pre štúdiu EV-302.
Tabuľka 8. Výsledky účinnosti v štúdii EV-302
| Cieľový ukazovateľ | Padcev + pembrolizumab n = 442 | Gemcitabín + platina n = 444 |
| Celkové prežívanie | ||
| Počet (%) pacientov s udalosťami | 133 (30,1) | 226 (50,9) |
| Medián v mesiacoch (95 % CI)a | 31,5 (25,4; –) | 16,1 (13,9; 18,3) |
| Pomer rizikab (95 % CI) | 0,468 (0,376; 0,582) | |
| 2-stranná hodnota pc | < 0,00001 | |
| Prežívanie bez progresied | ||
| Počet (%) pacientov s udalosťami | 223 (50,5) | 307 (69,1) |
| Medián v mesiacoch (95 % CI)a | 12,5 (10,4; 16,6) | 6,3 (6,2; 6,5) |
| Pomer rizikab (95 % CI) | 0,450 (0,377; 0,538) | |
| 2-stranná hodnota pc | < 0,00001 | |
| Objektívna miera odpovede (CR + PR)d,f | ||
| Potvrdená ORR (%) (95 % CI)e | 67,7 (63,1; 72,1) | 44,4 (39,7; 49,2) |
| 2-stranná hodnota pg | < 0,00001 | |
| Trvanie odpoveded,f | ||
| Medián v mesiacoch (95 % CI)a | NR (20,2; –) | 7,0 (6,2; 10,2) |
NR = nedosiahnuté.
a. Na základe metódy komplementárnej logaritmickej transformácie (Collett, 1994). b. Na základe stratifikovaného Coxovho modelu proporcionálnych rizík. Pomer rizík < 1 je v prospech ramena s enfortumab-vedotínom v kombinácii s pembrolizumabom.
c. Na základe stratifikovaného log-rank testu.
d. Hodnotené podľa BICR s použitím systému RECIST v1.1.
e. Na základe Clopperovej-Pearsonovej metódy (Clopper 1934).
f. Zahŕňa len pacientov s merateľným ochorením na začiatku liečby (n = 437 pre enfortumab-vedotín v kombinácii s pembrolizumabom, n = 441 pre gemcitabín plus platina). Trvanie odpovede bolo stanovené u pacientov, ktorí odpovedali na liečbu.
g. Na základe Cochranovho-Mantelovho-Haenszelovho testu stratifikovaného podľa expresie PD-L1, spôsobilosti na cisplatinu a pečeňových metastáz.
Obrázok 5. Kaplanova-Meierova krivka celkového prežívania, EV-302
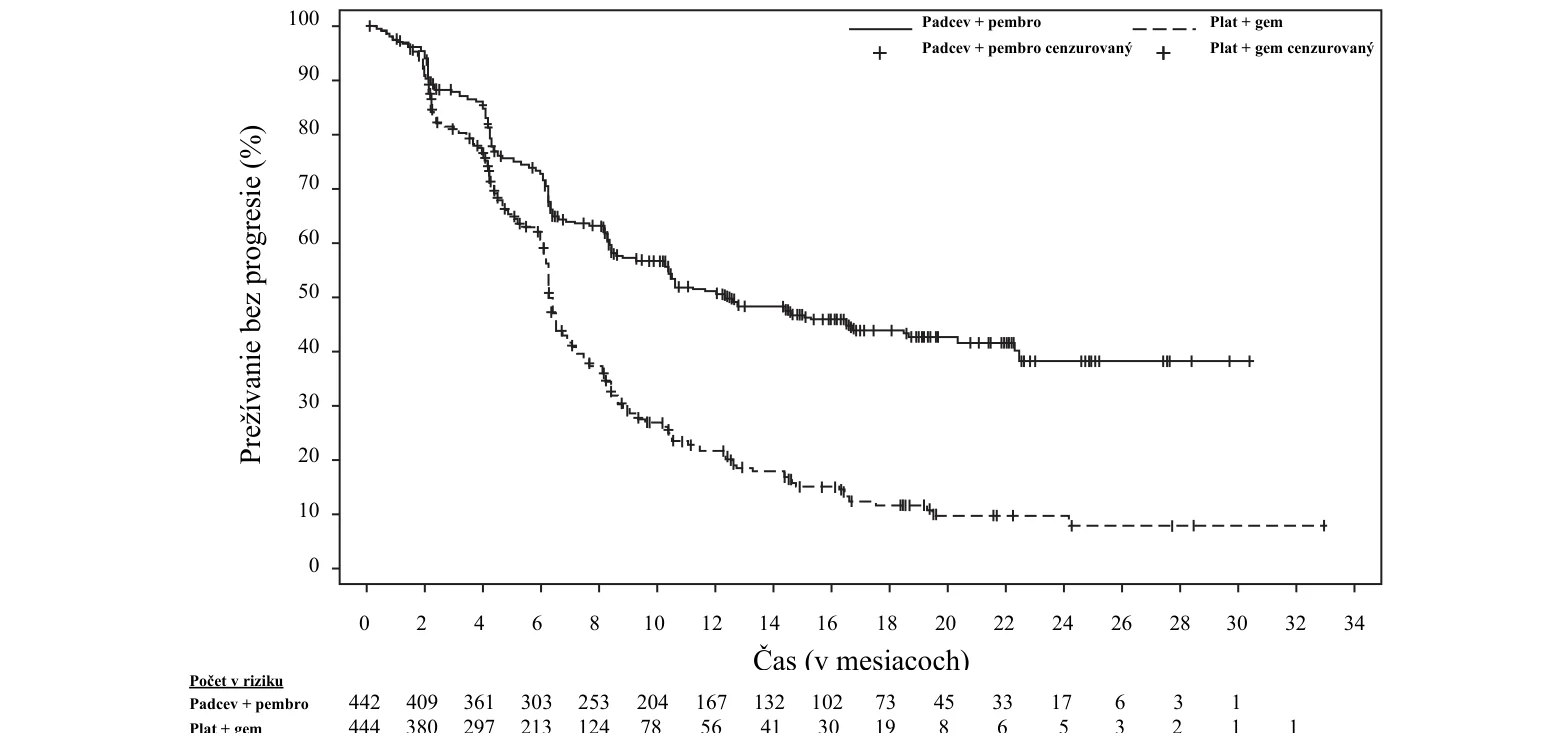
Obrázok 6. Kaplanova-Meierova krivka prežívania bez progresie, EV-302
Počet v riziku
Padcev + pembro 442 426 409 394 376 331 270 222 182 141 108 67 36 22 12 8 1 1 1 Plat + gem 444 423 393 356 317 263 209 164 125 90 60 37 25 18 12 7 6 2 1
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38
Čas (v mesiacoch)
Počet v riziku
Padcev + pembro 442 409 361 303 253 204 167 132 102 73 45 33 17 6 3 1 Plat + gem 444 380 297 213 124 78 56 41 30 19 8 6 5 3 2 1 1
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34
Čas (v mesiacoch)
Enfortumab-vedotín ako monoterapia
Predtým liečený lokálne pokročilý alebo metastatický uroteliálny karcinóm
EV-301
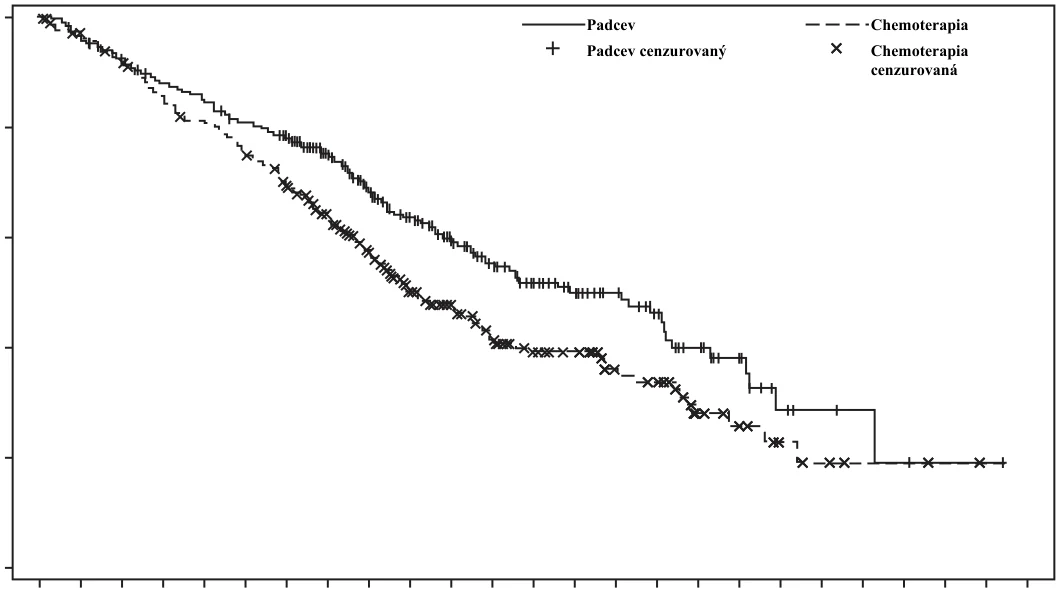
Účinnosť lieku Padcev v monoterapii bola hodnotená v štúdii EV-301, otvorenej, randomizovanej, multicentrickej štúdii fázy 3, do ktorej bolo zaradených 608 pacientov s lokálne pokročilým alebo metastatickým uroteliálnym karcinómom, ktorí už absolvovali liečbu chemoterapiou na báze platiny a inhibítorom PD-1 alebo PD-L1. Primárnym cieľovým ukazovateľom štúdie bolo OS a sekundárne cieľové ukazovatele zahŕňali PFS a ORR [PFS a ORR boli hodnotené skúšajúcim pomocou RECIST v1.1]. Pacienti boli randomizovaní v pomere 1 : 1 na podávanie enfortumab-vedotínu v dávke 1,25 mg/kg v 1., 8. a 15. deň 28-dňového cyklu alebo na jednu z nasledujúcich chemoterapií podľa rozhodnutia skúšajúceho: docetaxel 75 mg/m2 (38 %), paklitaxel 175 mg/m2 (36 %) alebo vinflunín 320 mg/m2 (25 %) v 1. deň 21-dňového cyklu.
V prípade aktívnych metastáz v centrálnom nervovom systéme (CNS), pretrvávajúcej senzorickej alebo motorickej neuropatie stupňa ≥ 2, známej anamnézy infekcie vírusom ľudskej imunitnej nedostatočnosti (human immunodeficiency virus, HIV) (HIV 1 alebo 2), aktívnej hepatitídy typu B alebo C alebo nekontrolovaného diabetu definovaného ako HbA1c ≥ 8 % alebo HbA1c ≥ 7 % so súvisiacimi príznakmi diabetu boli pacienti zo štúdie vyradení.
Medián veku bol 68 rokov (rozsah: 30 až 88 rokov), 77 % boli muži a väčšina pacientov bola bielej (52 %) alebo ázijskej (33 %) rasy. U všetkých pacientov bola východisková hodnota výkonnostného stavu podľa ECOG na úrovni 0 (40 %) alebo 1 (60 %). Deväťdesiatpäť percent (95 %) pacientov malo metastatické ochorenie a 5 % pacientov malo lokálne pokročilé ochorenie. Osemdesiat percent pacientov malo viscerálne metastázy vrátane 31 % s metastázami v pečeni. Sedemdesiatšesť percent pacientov malo histológiu uroteliálneho karcinómu/karcinómu z prechodných buniek (transitional cell carcinoma, TCC), 14 % malo zmiešaný uroteliálny karcinóm a približne 10 % pacientov malo iné histologické varianty. Celkovo 76 (13 %) pacientov absolvovalo ≥ 3 línie predchádzajúcej systémovej liečby. Päťdesiatdva percent (314) pacientom bol podaný najskôr inhibítor PD-1, 47 % (284) pacientom bol podaný najskôr inhibítor PD-L1 a zvyšnému 1 % (9) pacientov boli podané oba inhibítory PD-1 aj PD-L1. Iba 18 % (111) pacientov malo odpoveď na predchádzajúcu liečbu inhibítorom PD-1 alebo PD-L1. Šesťdesiattri percent (383) pacientov absolvovalo predchádzajúce režimy liečby na báze cisplatiny, 26 % (159) pacientov absolvovalo predchádzajúce režimy liečby na báze karboplatiny, a ďalších 11 % (65) pacientov absolvovalo oba režimy liečby na báze cisplatiny a karboplatiny.
V Tabuľke 9 sú zhrnuté výsledky účinnosti štúdie EV-301, po strednej dobe sledovania 11,1 mesiaca (95 % CI: 10,6 až 11,6).
Tabuľka 9. Výsledky účinnosti v štúdii EV-301
| Cieľový ukazovateľ | Padcev n = 301 | Chemoterapia n = 307 |
| Celkové prežívanie | ||
| Počet (%) pacientov s udalosťami | 134 (44,5) | 167 (54,4) |
| Medián v mesiacoch (95 % CI) | 12,9 (10,6; 15,2) | 9,0 (8,1; 10,7) |
| Pomer rizika (95 % CI) | 0,702 (0,556; 0,886) | |
| Jednostranná hodnota p | 0,00142a | |
| Prežívanie bez progresieb | ||
| Počet (%) pacientov s udalosťami | 201 (66,8) | 231 (75,2) |
| Medián v mesiacoch (95 % CI) | 5,6 (5,3; 5,8) | 3,7 (3,5; 3,9) |
| Pomer rizika (95 % CI) | 0,615 (0,505; 0,748) | |
| Jednostranná hodnota p | < 0,00001c | |
| Objektívna miera odpovede (CR + PR)b | ||
| ORR (%) (95 % CI) | 40,6 (35,0; 46,5) | 17,9 (13,7; 22,8) |
| Jednostranná hodnota p | < 0,001d | |
| Kompletná miera odpovede (%) | 4,9 | 2,7 |
| Čiastočná miera odpovede (%) | 35,8 | 15,2 |
| Trvanie odpovede v prípade účastníkov reagujúcich na liečbu | ||
| Medián v mesiacoch (95 % CI) | 7,4 (5,6; 9,5) | 8,1 (5,7; 9,6) |
a. Vopred stanovená hranica účinnosti = 0,00679, jednostranné (upravené o pozorované úmrtia v počte 301). b. Vyhodnotené posúdením skúšajúceho pomocou kritérií RECIST v1.1.
c. Vopred stanovená hranica účinnosti = 0,02189, jednostranná (upravená o pozorované udalosti PFS1 v počte 432).
d. Vopred stanovená hranica účinnosti = 0,025, jednostranná (upravená o frakcie informácií 100 %).
Obrázok 7. Kaplanova-Meierova krivka celkového prežívania, EV-301
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s enfortumab-vedotínom vo všetkých podskupinách pediatrickej populácie pre uroteliálny karcinóm (informácie
o použití v pediatrickej populácii, pozri časť 4.2).
5.2 Farmakokinetické vlastnosti
Distribúcia
Odhad priemerného distribučného objemu ADC v ustálenom stave bol 12,8 l po podaní 1,25 mg/kg enfortumab-vedotínu. In vitro sa viazanie nekonjugovaného MMAE na proteíny v ľudskej plazme pohybovalo v rozsahu 68 % až 82 %. Je nepravdepodobné, že nekonjugovaný MMAE vytlačí alebo bude vytlačený liekmi s vysokou väzbou na proteíny. In vitro štúdie naznačujú, že nekonjugovaný MMAE je substrátom P-glykoproteínu (P-gp).
Biotransformácia
Malá časť nekonjugovaného MMAE uvoľneného z enfortumab-vedotínu sa metabolizuje. In vitro údaje naznačujú, že metabolizácia nekonjugovaného MMAE prebieha primárne oxidáciou CYP3A4.
Eliminácia
Priemerný klírens ADC u pacientov bol 0,11 l/h a nekonjugovaného MMAE bol 2,11 l/h. Eliminácia ADC vykázala multiexponenciálny pokles s polčasom 3,6 dňa.
Eliminácia nekonjugovaného MMAE vyzerala byť obmedzená svojou rýchlosťou uvoľňovania z enfortumab-vedotínu. Eliminácia nekonjugovaného MMAE vykázala multiexponenciálny pokles s polčasom 2,6 dňa.
Počet v riziku
Padcev 301 286 272 257 246 234 222 190 158 130 105 85 63 52 42 33 23 15 7 4 3 2 1 1 0 Chemoterapia 307 288 274 250 238 219 198 163 131 101 84 66 51 44 32 29 16 11 6 4 2 2 1 0 0
0 1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16 17 18 19 20 21 22 23 24
Čas v mesiacoch 1.0
0.8
0.6
0.4
0.2
0.0
Vylučovanie
Vylučovanie nekonjugovaného MMAE prebieha hlavne stolicou, malé množstvo močom. Po jednej dávke iného ADC, ktoré obsahuje nekonjugovaný MMAE, bolo približne 24% celkového podaného nekonjugovaného MMAE zachyteného v stolici a moči ako nezmenený neko njugovaný MMAE počas obdobia 1 týždňa. Väčšina zachyteného nekonjugovaného MMAE sa vylúčila v stolici (72 %). Podobný profil vylučovania sa očakáva pre nekonjugovaný MMAE po podaní enfortumab-vedotínu.
Špecifické populácie
Starší pacienti
Analýza populačnej farmakokinetiky naznačuje, že vek [rozsah: 24 až 90 rokov; 60 % (450/748) > 65 rokov, 19 % (143/748) > 75 rokov] nemá klinicky významný účinok na farmakokinetiku enfortumab-vedotínu.
Rasa a pohlavie
Na základe analýzy populačnej farmakokinetiky, rasa [69 % (519/748) belosi, 21 % (158/748) aziati, 1 % (10/748) černosi a 8 % (61/748) iné alebo neznáma] a pohlavie [73 % (544/748) muži] nemali klinicky významný účinok na farmakokinetiku enfortumab-vedotínu.
Porucha funkcie obličiek
Farmakokinetika ADC a nekonjugovaného MMAE boli hodnotené po podaní 1,25 mg/kg enfortumab-vedotínu pacientom s miernou (CrCL > 60 – 90 ml/min), stredne závažnou (CrCL 30 – 60 ml/min) a závažnou (CrCL 15 – < 30 ml/min) poruchou funkcie obličiek. U pacientov s miernou, stredne závažnou alebo závažnou poruchou funkcie obličiek neboli pozorované žiadne podstatné rozdiely v expozícii AUC v prípade ADC alebo nekonjugovaného MMAE v porovnaní s pacientmi s normálnou funkciou obličiek. Enfortumab-vedotín nebol hodnotený u pacientov s konečným štádiom renálneho ochorenia (CrCL ˂ 15 ml/min).
Porucha funkcie pečene
Na základe analýzy populačnej farmakokinetiky použitím údajov z klinických štúdií u pacientov s metastatickým uroteliálnym karcinómom nebol žiadny podstatný rozdiel v expozícii ADC a u pacientov s miernou poruchou funkcie pečene (celkový bilirubín 1- až 1,5-násobok ULN a akákoľvek hodnota AST alebo celkový bilirubín ≤ ULN a AST > ULN) bolo pozorované zvýšenie priemernej koncentrácie nekonjugovaného MMAE o 37 % u pacientov s predtým liečeným a o 16 % u pacientov s predtým neliečeným lokálne pokročilým alebo metastatickým uroteliálnym karcinómom, v porovnaní s pacientmi s normálnou funkciou pečene. Enfortumab-vedotín bol hodnotený iba u obmedzeného počtu pacientov s miernou poruchou funkcie pečene (n = 5) alebo so závažnou poruchou funkcie pečene (n = 1). Účinok stredne závažnej alebo závažnej poruchy funkcie pečene (celkový bilirubín > 1,5-násobok ULN a akákoľvek hodnota AST) alebo transplantácie pečene na farmakokinetiku ADC alebo nekonjugovaného MMAE nie je známy.
Predpovede modelovania farmakokinetiky na základe fyziológie
Pri súbežnom užívaní enfortumab-vedotínu s ketokonazolom (kombinovaný inhibítor P-gp a silný inhibítor CYP3A) sa predpokladá zvýšenie Cmax nekonjugovaného MMAE a AUC expozície v menšom rozsahu, bez zmeny hodnoty expozície ADC.
Pri súbežnom užívaní enfortumab-vedotínu s rifampicínom (kombinovaný induktor P-gp a silný induktor CYP3A) sa predpokladá zníženie Cmax nekonjugovaného MMAE a AUC expozície s miernym účinkom, bez zmeny hodnoty expozície ADC. Úplný vplyv rifampicínu na Cmax nekonjugovaného MMAE môže byť v modeli PBPK podhodnotený.
Nepredpokladá sa, že súbežné užívanie enfortumab-vedotínu bude mať vplyv na expozíciu midazolamu (citlivý substrát CYP3A). In vitro štúdie používajúce mikrozómy ľudskej pečene naznačujú, že nekonjugovaný MMAE inhibuje CYP3A4/5 ale žiadne iné izoformy CYP450. Nekonjugovaný MMAE neindukoval hlavné enzýmy CYP450 v ľudských hepatocytoch.
In vitro štúdie
In vitro štúdie naznačujú, že nekonjugovaný MMAE je substrátom a nie je inhibítorom efluxového transportéra P-gp. In vitro štúdie preukázali, že nekonjugovaný MMAE nebol substrátom proteínu rezistencie nádorového ochorenia prsníka (breast cancer resistance protein, BCRP), proteínu spojeného s rezistenciou na viacero liekov (multidrug resistance-associated protein 2, MRP2), organický anión transportujúci polypeptid 1B1 alebo 1B3 (organic anion transporting polypeptide, OATP1B1 alebo OATP1B3), transportéra 2 organických katiónov (organic cation transporter 2, OCT2) alebo transportér 1 alebo 3 organických aniónov (organic anion transporter 1 alebo 3, OAT1 alebo OAT3). Nekonjugovaný MMAE nebol inhibítorom exportnej pumpy žlčových solí (bile salt export pump, BSEP), P-gp, BCRP, MRP2, OCT1, OCT2, OAT1, OAT3, OATP1B1 alebo OATP1B3 v klinicky relevantných koncentráciách.
5.3 Predklinické údaje o bezpečnosti
Štúdie genotoxity ukázali, že MMAE nemalo žiadny zrejmý genotoxický potenciál v teste reverznej mutácie na baktériách (Amesov test) ani v teste mutácie myšieho lymfómu L5178Y TK+/-. MMAE indukoval chromozómové aberácie v mikronuklovom teste na potkanoch, čo je konzistentné s farmakologickou činnosťou látok narúšajúcich mikrotubuly.
Kožné lézie boli zaznamenané v štúdiách pri opakovanej dávke potkanom (4-týždňová a 13 týždňová) a opiciam (4-týždňová). Kožné zmeny boli úplne reverzibilné do konca 6-týždňového obdobia zotavovania.
Hyperglykémia hlásená v klinických štúdiách sa nevyskytla ani v štúdiách toxicity uskutočnených na potkanoch ani na opiciach a v pankrease žiadneho živočíšneho druhu sa nevyskytli žiadne histopatologické nálezy.
Bola pozorovaná fetálna toxicita (znížená veľkosť vrhu alebo úplná strata vrhu) a zmenšenie veľkosti vrhu sa odrazilo vo zvýšení počtu skorých resorpcií. Priemerná telesná hmotnosť plodu pri prežívajúcich plodoch pri dávke 2 mg/kg bola pri porovnaní s kontrolou znížená.
Zmeny skeletu plodu súvisiace s enfortumab-vedotínom sa považovali za vývojové oneskorenia. Dávka 2 mg/kg (rovnajúca sa približne expozícii pri odporúčanej dávke pre ľudí) spôsobila toxicitu u matky, embryofetálnu úmrtnosť a štrukturálne malformácie, vrátane gastroschízy, malrotovanej zadnej končatiny, chýbajúcich predných končatín, nesprávnej polohy vnútorných orgánov a zrastený krčný oblúk. Okrem toho boli pozorované skeletálne anomálie (asymetrická, zrastená, neúplne osifikovaná a deformovaná hrudná kosť, deformovaná krčná klemba a unilaterálna osifikácia stredu hrudnej kosti) a znížená hmotnosť plodu.
Testikulárna toxicita, pozorovaná iba u potkanov, bola čiastočne zvratná do konca 24-týždňového obdobia zotavovania.
S enfortumab-vedotínom v kombinácii s pembrolizumabom sa nevykonali žiadne špecializované predklinické štúdie bezpečnosti.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
histidín
monohydrát histidínium-chloridu
dihydrát trehalózy
polysorbát 20 (E432)
6.2 Inkompatibility
Nevykonali sa žiadne štúdie kompatibility, preto sa tento liek nesmie miešať s inými liekmi.
6.3 Čas použiteľnosti
Neotvorená injekčná liekovka
4 roky
Rekonštituovaný roztok v injekčnej liekovke
Z mikrobiologického hľadiska sa po rekonštitúcii musí roztok z injekčnej liekovky (liekoviek) okamžite pridať do infúzneho vaku. Ak sa roztok nepoužije okamžite, za čas uchovávania a podmienky pred použitím injekčných liekoviek s rekonštituovaným roztokom zodpovedá používateľ a za normálnych okolností by doba v chladničke nemala byť dlhšia ako 24 hodín pri teplote 2 °C – 8 °C. Neuchovávajte v mrazničke.
Zriedený roztok v infúznom vaku
Z mikrobiologického hľadiska sa po zriedení do infúzneho vaku má zriedený roztok vo vaku podať pacientovi okamžite. Ak sa nepoužije okamžite, za čas uchovávania a podmienky pred použitím zriedeného roztoku zodpovedá používateľ a za normálnych okolností by doba v chladničke nemala byť dlhšia ako 16 hodín pri teplote 2 °C – 8 °C vrátane času podania infúzie. Neuchovávajte v mrazničke.
6.4 Špeciálne upozornenia na uchovávanie
Neotvorené injekčné liekovky
Uchovávajte v chladničke (2 °C – 8 °C).
Neuchovávajte v mrazničke.
Podmienky na uchovávanie po rekonštitúcii a riedení lieku, pozri časť 6.3.
6.5 Druh obalu a obsah balenia
Padcev 20 mg injekčná liekovka s práškom na koncentrát na infúzny roztok
10 ml sklenená injekčná liekovka typu I so sivou brómbutylovou gumenou zátkou, 20 mm hliníkovým uzáverom so zeleným prstencom a zeleným viečkom. Každá škatuľka obsahuje 1 injekčnú liekovku.
Padcev 30 mg injekčná liekovka s práškom na koncentrát na infúzny roztok
10 ml sklenená injekčná liekovka typu I so sivou brómbutylovou gumenou zátkou, 20 mm hliníkovým uzáverom so strieborným prstencom a žltým viečkom. Každá škatuľka obsahuje 1 injekčnú liekovku.
6.6 Špeciálne opatrenia na likvidáciu a iné zaobchádzanie s liekom
Pokyny na prípravu a podávanie
Rekonštitúcia v jednodávkovej injekčnej liekovke
- 1. Postupujte podľa pokynov na správnu manipuláciu a likvidáciu liekov proti nádorovému ochoreniu.
- 2. Na rekonštitúciu a prípravu dávkovacích roztokov použite vhodnú aseptickú techniku.
- 3.
Vypočítajte odporúčanú dávku na základe hmotnosti pacienta s cieľom stanoviť počet a silu
(20 mg alebo 30 mg) potrebných injekčných liekoviek.
- 4.
Rekonštituujte každú injekčnú liekovku podľa postupu uvedeného nižšie a ak je to možné, nasmerujte prúd sterilnej vody na injekcie na steny injekčnej liekovky a nie priamo na lyofilizovaný prášok: a. 20 mg injekčná liekovka: Pridajte 2,3 ml sterilnej vody na injekcie, čím sa získa 10 mg/ml enfortumab-vedotínu.
b. 30 mg injekčná liekovka: Pridajte 3,3 ml sterilnej vody na injekcie, čím sa získa 10 mg/ml enfortumab-vedotínu.
- 5.
Pomaly krúživým pohybom premiešajte každú injekčnú liekovku, kým sa obsah úplne nerozpustí.
Nechajte rekonštituovanú liekovku (liekovky) odstáť minimálne 1 minútu, kým nezmiznú všetky bubliny. Injekčnou liekovkou netraste. Nevystavujte priamemu slnečnému žiareniu.
- 6.
Vizuálne skontrolujte, či sa v roztoku nenachádzajú čiastočky a či nedošlo k zmene sfarbenia.
Rekonštituovaný roztok musí byť číry až mierne opaleskujúci, bezfarebný až bledožltý a bez viditeľných čiastočiek. Zlikvidujte všetky injekčné liekovky, v ktorých sú viditeľné čiastočky alebo v ktorých došlo k zmene sfarbenia.
Zriedenie v infúznom vaku
- 7.
Odoberte vypočítané množstvo dávky rekonštituovaného roztoku z injekčnej liekovky (liekoviek)
a preneste ho do infúzneho vaku.
- 8.
Zrieďte enfortumab-vedotín buď roztokom dextrózy 50 mg/ml (5 %), roztokom chloridu sodného 9 mg/ml (0,9 %) alebo laktátovým Ringerovým injekčným roztokom. Veľkosť infúzneho vaku musí umožniť vstreknutie dostatočného množstva rozpúšťadla na dosiahnutie koncovej koncentrácie 0,3 mg/ml až 4 mg/ml enfortumab-vedotínu.
Zriedený dávkovací roztok enfortumab-vedotínu je kompatibilný s intravenóznymi infúznymi vakmi vyrobenými z polyvinylchloridu (PVC), etylvinylacetátu, polyolefínu, ako napr. polypropylén (PP), alebo s intravenóznymi fľašami vyrobenými z polyetylénu (PE), glykolom modifikovaného polyetyléntereftalátu a infúznymi súpravami vyrobenými z PVC so zmäkčovadlom buď bis-(2-etylhexyl) ftalát (DEHP) alebo tris-(2-etylhexyl) trimelitát (TOTM), PE a s membránami filtra (veľkosť pórov 0,2 – 1,2 μm) vyrobenými z polyétersulfónu, polyvinylidén difluoridu alebo zmiešaných esterov celulózy.
- 9. Zriedený roztok zmiešajte jemným obrátením. Infúzny vak netraste. Nevystavujte priamemu slnečnému žiareniu.
- 10. Pred použitím vizuálne skontrolujte infúzny vak, či sa v ňom nenachádzajú čiastočky a či nedošlo k zmene sfarbenia. Rekonštituovaný roztok musí byť číry až mierne opaleskujúci, bezfarebný až bledožltý a bez viditeľných čiastočiek. Nepoužívajte infúzny vak, ak sa v ňom nachádzajú čiastočky alebo došlo k zmene sfarbenia.
- 11. Nepoužitý roztok, ktorý zostane v jednodávkovej injekčnej liekovke, zlikvidujte.
Podávanie
- 12.
Podajte infúziu v trvaní 30 minút intravenóznou linkou. Nepodávajte vo forme intravenóznej injekcie alebo bolusu.
Pri použití pomôcky na prenos liekov v uzavretom systéme, vyrobenej z akrylonitrilbutadiénstyrénu (ABS), akrylu, aktívneho uhlia, etylén-propylén-diénového monoméru, metakrylátu ABS, polykarbonátu, polyizoprénu, polyoxymetylénu, PP, silikónu, nehrdzavejúcej ocele, termoplastického elastoméru neboli pre rekonštituovaný roztok pozorované žiadne nekompatibility.
- 13. Nepodávajte ďalšie lieky rovnakou infúznou linkou.
- 14.
Pri podávaní sa odporúča používať in-line filtre alebo striekačkové filtre (veľkosť pórov:
0,2 – 1,2 μm, odporúčané materiály: polyétersulfón, polyvinylidén difluorid, zmiešané estery celulózy).
Likvidácia
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Holandsko
8. REGISTRAČNÉ ČÍSLA
EU/1/21/1615/001
EU/1/21/1615/002
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 13. apríla 2022
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.