


Súhrn charakteristických vlastností lieku (SPC) - Welireg
1. NÁZOV LIEKU
WELIREG 40 mg filmom obalené tablety
2. KVALITATÍVNE A KVANTITATÍVNE ZLOŽENIE
Každá filmom obalená tableta obsahuje 40 mg belzutifanu.
Úplný zoznam pomocných látok, pozri časť 6.1.
3. LIEKOVÁ FORMA
Filmom obalená tableta (tableta).
Modrá, oválna tableta s rozmermi približne 13 x 8 mm, s označením „177“ vyrazeným na jednej strane.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikácie
Karcinóm z renálnych buniek (renal cell carcinoma, RCC)
WELIREG je vo forme monoterapie indikovaný na liečbu pokročilého svetlobunkového karcinómu z renálnych buniek dospelým pacientom, u ktorých došlo k progresii po dvoch alebo viacerých líniách liečby zahŕňajúcich inhibítor PD-(L)1 a minimálne dve liečby cielené na VEGF.
Nádory súvisiace s von Hippel-Lindauovou (VHL) chorobou
WELIREG je vo forme monoterapie indikovaný na liečbu von Hippel-Lindauovej choroby dospelým pacientom, u ktorých sa vyžaduje liečba súvisiaceho, lokalizovaného karcinómu z renálnych buniek (RCC), hemangioblastómov centrálneho nervového systému (CNS) alebo pankreatických neuroendokrinných nádorov (pancreatic neuroendocrine tumours, pNET) a u ktorých lokalizované zákroky nie sú vhodné.
4.2 Dávkovanie a spôsob podávania
Liečbu musia začať a viesť odborní lekári, ktorí majú skúsenosti s liečbou rakoviny.
Dávkovanie
Odporúčaná dávka WELIREGU je 120 mg belzutifanu (tri 40 mg tablety) podávaná jedenkrát denne, každý deň v rovnakom čase.
Liečba má pokračovať do výskytu progresie ochorenia alebo neakceptovateľnej toxicity.
Vynechaná dávka
Ak sa vynechá dávka WELIREGU, môže sa užiť čo najskôr v ten istý deň. Nasledujúci deň je potrebné pokračovať v užívaní pravidelnej dennej dávky. Na nahradenie vynechanej dávky sa nemajú užívať tablety naviac.
Ak sa kedykoľvek po užití WELIREGU vyskytne vracanie, ďalšia dávka sa nemá užiť. Nasledujúcu dávku je potrebné užiť ďalší deň.
Úpravy dávky
Úpravy dávky WELIREGU pri nežiaducich reakciách sú zhrnuté v tabuľke 1.
Tabuľka 1: Odporúčané úpravy dávky
| Nežiaduce reakcie | Závažnosť* | Úprava dávky |
Anémia (pozri časť 4.4) |
(hemoglobín < 8 g/dl; < 4,9 mmol/l; < 80 g/l; indikovaná transfúzia) |
|
následky alebo indikovaná urgentná intervencia) |
| |
Hypoxia (pozri časť 4.4) | Asymptomatický
|
|
Symptomatický
|
|
| Nežiaduce reakcie | Závažnosť* | Úprava dávky |
porucha dýchacích ciest; potrebná urgentná intervencia (napr. tracheotómia alebo intubácia)) |
| |
| Iné nežiaduce reakcie (pozri časť 4.8) |
|
|
|
|
*Na základe Spoločných terminologických kritérií pre nežiaduce udalosti podľa Národného onkologického ústavu (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE), verzia 5.0
Osobitné skupiny pacientov
Staršie osoby
U starších pacientov sa neodporúča žiadna úprava dávky (pozri časť 5.2).
Porucha funkcie obličiek
U pacientov s poruchou funkcie obličiek vrátane ochorenia obličiek v terminálnom štádiu sa neodporúča žiadna úprava dávky (pozri časť 5.2).
Porucha funkcie pečene
U pacientov s miernou (celkový bilirubín ≤ horná hranica normálu (upper limit of normal, ULN) a aspartátaminotransferáza (AST) > ULN alebo celkový bilirubín > 1 až 1,5 x ULN a akákoľvek hladina AST) alebo stredne závažnou (celkový bilirubín v rozmedzí > 1,5 x ULN a ≤ 3 x ULN a akákoľvek hladina AST alebo Childovo-Pughovo skóre B) poruchou funkcie pečene sa neodporúča žiadna úprava dávky. Belzutifan sa neskúmal u pacientov so závažnou poruchou funkcie pečene (pozri časť 5.2).
Pediatrická populácia
Bezpečnosť a účinnosť u detí vo veku menej ako 18 rokov neboli stanovené (pozri časť 5.1). K dispozícii nie sú žiadne údaje.
Spôsob podávania
WELIREG je určený na perorálne použitie.
Tablety sa majú prehltnúť vcelku a môžu sa užívať s jedlom alebo bez jedla. Tablety sa nemajú deliť, drviť ani žuvať, keďže nie je známe, či to ovplyvňuje absorpciu belzutifanu.
4.3 Kontraindikácie
- Precitlivenosť na liečivo alebo na ktorúkoľvek z pomocných látok uvedených v časti 6.1.
- Gravidita u pacientok s nádormi súvisiacimi s VHL chorobou (pozri časť 4.6).
4.4 Osobitné upozornenia a opatrenia pri používaní
Anémia
U pacientov dostávajúcich belzutifan v klinických štúdiách sa hlásila anémia (pozri časť 4.8). Pacientov je potrebné pred začatím liečby a pravidelne počas liečby belzutifanom sledovať pre výskyt anémie. U pacientov, u ktorých sa objaví anémia 3. stupňa, sa má dávka belzutifanu oddialiť a pacientov je potrebné liečiť podľa štandardnej lekárskej praxe vrátane podávania liečiva stimulujúceho erytropoézu (erythropoiesis-stimulating agent, ESA), až kým sa anémia neupraví na ≤ 2. stupeň (pre viac informácií pozri informáciu o lieku s obsahom ESA). Pri rekurentnej anémii
- 3. stupňa sa má liečba belzutifanom ukončiť. U pacientov, u ktorých sa objaví anémia 4. stupňa, sa má dávka belzutifanu oddialiť a liečba sa má natrvalo ukončiť pri rekurentnej anémii 4. stupňa (pozri časť 4.2).
Hypoxia
U pacientov dostávajúcich belzutifan v klinických štúdiách sa hlásila hypoxia (pozri časť 4.8). U pacientov je potrebné pred začatím liečby a pravidelne počas liečby belzutifanom sledovať saturáciu kyslíkom pomocou pulznej oxymetrie. Pri asymptomatickej hypoxii 3. stupňa je potrebné zvážiť poskytnutie doplnkového kyslíka a pokračovanie alebo oddialenie liečby. Ak sa dávka oddiali, podávanie belzutifanu sa má obnoviť v zníženej dávke. U pacientov so symptomatickou hypoxiou
- 3. stupňa sa má dávka belzutifanu oddialiť, hypoxiu je potrebné liečiť a podávanie belzutifanu sa má obnoviť v zníženej dávke. Ak dochádza k rekurencii symptomatickej hypoxie, liečba sa má ukončiť. Pri hypoxii 4. stupňa sa má liečba natrvalo ukončiť (pozri časť 4.2).
Embryonálno-fetálna toxicita: ženy vo fertilnom veku
Belzutifan môže u ľudí spôsobiť embryonálno-fetálne poškodenie vrátane spontánneho potratu (pozri časti 4.6 a 5.3).
Pred začatím liečby belzutifanom sa má u žien vo fertilnom veku overiť stav gravidity.
Ženy vo fertilnom veku musia počas liečby belzutifanom a minimálne po dobu 1 týždňa po poslednej dávke používať vysokoúčinné metódy antikoncepcie z dôvodu potenciálneho rizika pre plod (pozri časti 4.5 a 4.6).
Hemorágia do CNS u pacientov s hemangioblastómami CNS (CNS-HB) súvisiacimi s VHL chorobou
U pacientov s CNS-HB súvisiacimi s VHL chorobou sa pozorovala hemorágia do CNS vrátane prípadov s fatálnymi následkami. U pacientov s CNS-HB súvisiacimi s VHL chorobou liečených belzutifanom majú byť lekári obozretní ohľadom príznakov alebo prejavov hemorágie do CNS.
Informácie týkajúce sa pomocných látok
Tento liek obsahuje menej ako 1 mmol sodíka (23 mg) v tablete, t.j. v podstate zanedbateľné množstvo sodíka.
4.5 Liekové a iné interakcie
Štúdie in vitro a farmakogenomické štúdie naznačujú, že belzutifan je metabolizovaný prostredníctvom UGT2B17 a CYP2C19 a že belzutifan indukuje CYP3A4 spôsobom závislým od koncentrácie.
Účinky belzutifanu na iné lieky
Súbežné podávanie belzutifanu so substrátmi CYP3A4 vrátane hormonálnych kontraceptív znižuje koncentrácie substrátov CYP3A4, čo môže znížiť účinnosť týchto substrátov. Rozsah tohto zníženia môže byť výraznejší u pacientov, ktorí sú duálnymi pomalými metabolizérmi UGT2B17 a CYP2C19 (pozri časť 5.2). Súbežnému podávaniu belzutifanu s citlivými substrátmi CYP3A4, pri ktorých môže minimálne zníženie koncentrácie viesť k zlyhaniu liečby substrátom, sa má vyhnúť. Ak sa súbežnému podávaniu nedá vyhnúť, zvýšte dávku citlivého substrátu CYP3A4 v súlade s príslušným súhrnom charakteristických vlastností lieku.
Súbežné podávanie belzutifanu s hormonálnymi kontraceptívami môže viesť k zlyhaniu antikoncepcie (pozri časti 4.4 a 4.6) alebo k zvýšeniu prelomového krvácania. Pacientky užívajúce hormonálne kontraceptíva je potrebné poučiť, aby počas liečby belzutifanom používali alternatívnu nehormonálnu metódu antikoncepcie alebo aby ich mužský partner používal prezervatív.
V klinickej štúdii viedlo opakované podávanie belzutifanu 120 mg denne k 40 % zníženiu plochy pod krivkou (area under curve, AUC) midazolamu, čo predstavuje účinok konzistentný so slabým induktorom CYP3A4. Podávanie belzutifanu môže viesť k stredne silnej indukcii CYP3A4 u pacientov, ktorí majú vyššie plazmatické expozície belzutifanu (pozri časť 5.2).
Na základe údajov in vitro sa pri klinicky významných expozíciách očakáva inhibícia MATE2-K belzutifanom a nemožno vylúčiť inhibíciu MATE1.
Belzutifan je induktorom CYP2B6 a CYP2C8 in vitro. Štúdie in vivo sa neuskutočnili. Súbežné podávanie s belzutifanom môže viesť ku klinicky významnému zníženiu plazmatickej koncentrácie citlivých substrátov CYP2B6 a/alebo CYP2C8.
Účinky iných liekov na belzutifan
Súbežné podávanie belzutifanu s inhibítormi UGT2B17 alebo CYP2C19 zvyšuje plazmatické expozície belzutifanu, čo môže zvýšiť výskyt a závažnosť nežiaducich reakcií na belzutifan. Očakáva sa, že súbežné podávanie belzutifanu s inhibítormi CYP3A4 u pacientov so zníženou aktivitou UGT2B17 aj CYP2C19 zvyšuje plazmatickú expozíciu belzutifanu, čo môže zvýšiť riziko nežiaducich reakcií na belzutifan. Pacientov je potrebné sledovať pre anémiu a hypoxiu a dávka belzutifanu sa má znížiť podľa odporúčaní (pozri časť 4.2).
Účinky silných induktorov CYP2C19 na expozíciu belzutifanu sa zatiaľ neskúmali.
4.6 Fertilita, gravidita a laktácia
Ženy vo fertilnom veku / antikoncepcia u mužov a žien
Pred začatím liečby belzutifanom sa má u žien vo fertilnom veku overiť stav gravidity.
Belzutifan môže pri podávaní gravidnej žene spôsobiť embryonálno-fetálne poškodenie vrátane spontánneho potratu (pozri časti 4.4 a 5.3). Ženy vo fertilnom veku je potrebné informovať
o potenciálnom riziku pre plod.
Ženy vo fertilnom veku musia počas liečby belzutifanom a minimálne po dobu 1 týždňa po poslednej dávke používať vysokoúčinnú antikoncepciu. Užívanie belzutifanu môže znížiť účinnosť hormonálnych kontraceptív. Pacientky užívajúce hormonálne kontraceptíva je potrebné poučiť, aby počas liečby belzutifanom používali alternatívnu nehormonálnu metódu antikoncepcie alebo aby ich mužský partner používal prezervatív (pozri časť 4.5).
Gravidita
Nie sú k dispozícii alebo je iba obmedzené množstvo údajov o použití belzutifanu u gravidných žien. Štúdie na zvieratách preukázali reprodukčnú toxicitu (pozri časť 5.3).
Karcinóm z renálnych buniek
Belzutifan sa nemá užívať počas gravidity, pokiaľ klinický stav ženy nevyžaduje liečbu belzutifanom.
Nádory súvisiace s von Hippel-Lindauovou (VHL) chorobou
Belzutifan je kontraindikovaný počas gravidity (pozri časť 4.3). Ak počas liečby belzutifanom dôjde ku gravidite, liečba sa má ukončiť.
Dojčenie
K dispozícii nie sú žiadne údaje o prítomnosti belzutifanu alebo jeho metabolitov v ľudskom mlieku, ich účinkoch na dojčené dieťa alebo na tvorbu mlieka. Vzhľadom na možnosť závažných nežiaducich reakcií u dojčených detí poučte ženy, aby počas liečby belzutifanom a minimálne po dobu 1 týždňa po poslednej dávke nedojčili.
Fertilita
Na základe zistení u zvierat môže belzutifan poškodiť fertilitu mužov a žien vo fertilnom veku (pozri časť 5.3). Pacientov je potrebné poučiť o tomto potenciálnom riziku. Reverzibilita tohto účinku na fertilitu nie je známa.
4.7 Ovplyvnenie schopnosti viesť vozidlá a obsluhovať stroje
Belzutifan má malý vplyv na schopnosť viesť vozidlá a obsluhovať stroje. Po podaní belzutifanu sa môže objaviť závrat a únava (pozri časť 4.8).
Pacientov je potrebné poučiť, aby neviedli vozidlá a neobsluhovali stroje, pokiaľ si nie sú dostatočne istí, že na nich liečba belzutifanom nemá nežiaduci vplyv.
4.8 Nežiaduce účinky
Súhrn bezpečnostného profilu
Bezpečnosť belzutifanu sa hodnotila v klinických štúdiách u 576 pacientov s pokročilými solídnymi nádormi a lokalizovanými nádormi súvisiacimi s VHL chorobou liečených 120 mg belzutifanu jedenkrát denne. Medián trvania expozície belzutifanu bol 9,2 mesiacov (rozsah: 0,1 až 55,4 mesiacov).
Najčastejšie nežiaduce reakcie počas liečby belzutifanom boli anémia (84,2 %), únava (42,7 %), nevoľnosť (24,1 %), dyspnoe (21,4 %), závrat (17,9 %) a hypoxia (16,3 %).
Najčastejšie nežiaduce reakcie 3. alebo 4. stupňa boli anémia (28,8 %) a hypoxia (12,2 %). Najčastejšie závažné nežiaduce reakcie boli hypoxia (7,1 %), anémia (4,7 %) a dyspnoe (1,2 %).
Najčastejšie nežiaduce reakcie vedúce k prerušeniu dávkovania belzutifanu boli anémia (7,1 %), hypoxia (5,4 %), únava (2,6 %), nevoľnosť (2,4 %), dyspnoe (1,7 %) a závrat (1,6 %). Najčastejšie nežiaduce reakcie vedúce k zníženiu dávky belzutifanu boli hypoxia (6,3 %), anémia (3,8 %) a únava (1,7 %). Najčastejšou nežiaducou reakciou vedúcou k ukončeniu liečby belzutifanom bola hypoxia (1,4 %).
Tabuľkový zoznam nežiaducich reakcií
Nežiaduce reakcie hlásené v spojenom súbore údajov u pacientov liečených belzutifanom (n = 576) alebo hlásené v rámci používania po uvedení lieku na trh sú uvedené v tabuľke 2. Tieto reakcie sú zoradené podľa triedy orgánových systémov a podľa frekvencie. Frekvencie sú definované ako: veľmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); menej časté (≥ 1/1 000 až < 1/100); zriedkavé (≥ 1/10 000 až < 1/1 000) a veľmi zriedkavé (< 1/10 000).
Tabuľka 2: Nežiaduce reakcie u pacientov liečených belzutifanom*
| Trieda orgánových systémov | Všetky stupne |
|
| Poruchy krvi a lymfatického systému | ||
| Anémia† | veľmi časté | veľmi časté |
| Poruchy nervového systému | ||
| Závrat | veľmi časté | - |
| Poruchy ciev | ||
| Hemorágia‡# | veľmi časté | časté |
| Poruchy dýchacej sústavy, hrudníka a mediastína | ||
| Dyspnoe | veľmi časté | časté |
| Hypoxia | veľmi časté | veľmi časté |
| Poruchy gastrointestinálneho traktu | ||
| Nevoľnosť | veľmi časté | menej časté |
| Celkové poruchy a reakcie v mieste podania | ||
| Únava | veľmi časté | časté |
| Laboratórne a funkčné vyšetrenia | ||
| Zvýšená hmotnosť | časté | časté |
*Frekvencie nežiaducich reakcií uvedené v tabuľke 2 môžu zahŕňať príspevky základného ochorenia. †Anémia zahŕňa anémiu a znížený hemoglobín.
‡Zahŕňa rôzne krvácavé udalosti z odlišných miest neuvedené samostatne.
Pojmy týkajúce sa hemorágie, ktoré sa vyskytli u 5 alebo viacerých pacientov liečených belzutifanom, boli: hematúria, hemoptýza, kontúzia a epistaxa (akýkoľvek stupeň) a hematúria (3. – 4. stupeň).
#Zahŕňa hemorágiu do CNS (pozoroval sa fatálny prípad) (pozri časť 4.4).
Popis vybraných nežiaducich reakcií
Anémia (pozri časť 4.4)
Anémia sa vyskytla u 83 % pacientov s pokročilým RCC dostávajúcich belzutifan, 32 % malo anémiu
- 3. stupňa a 0,5 % malo anémiu 4. stupňa. Medián času do výskytu anémie bol 29 dní (rozsah: 1 deň až 27 mesiacov). Spomedzi pacientov s anémiou, 22 % dostávalo iba transfúzie, 20 % pacientov dostávalo iba ESA a 14 % dostávalo transfúziu aj ESA. Medián počtu dávok ESA podaných pacientom bol 6,5 (rozsah: 1 – 87). Pacienti dostávali ESA na základe hladín hemoglobínu a rozhodnutia lekára (pozri časť 5.1).
Anémia sa vyskytla u 90,2 % pacientov s nádormi súvisiacimi s VHL chorobou dostávajúcich belzutifan, 11,5 % pacientov malo anémiu 3. stupňa. Medián času do výskytu udalostí anémie akéhokoľvek stupňa bol 30 dní (rozsah: 1 deň až 8 mesiacov). Spomedzi pacientov s anémiou, 1,8 % dostávalo iba transfúzie, 16,4 % dostávalo iba ESA a 9,1 % pacientov dostávalo transfúziu aj ESA. Medián počtu dávok ESA podaných pacientom bol 5 (rozsah: 1 – 35). Pacienti dostávali ESA na základe hladín hemoglobínu a rozhodnutia lekára (pozri časť 5.1).
Výskyt anémie 3. stupňa sa u pacientov s východiskovými hladinami hemoglobínu < 12 g/dl zvyšoval s vyššou expozíciou belzutifanu (pozri časť 4.4).
Hypoxia (pozri časť 4.4)
Hypoxia sa vyskytla u 15 % pacientov s pokročilým RCC dostávajúcich belzutifan a 10 % pacientov malo hypoxiu 3. stupňa a 0,3 % pacientov malo hypoxiu 4. stupňa. Spomedzi pacientov s hypoxiou, 70 % bolo liečených kyslíkovou liečbou. Medián času do výskytu hypoxie bol 31 dní (rozsah: 1 deň až 21 mesiacov).
Hypoxia (3. stupeň) sa hlásila u 1,6 % pacientov s nádormi súvisiacimi s VHL chorobou dostávajúcich belzutifan. Čas do výskytu hypoxie bol 56 dní.
Hlásenie podozrení na nežiaduce reakcie
Hlásenie podozrení na nežiaduce reakcie po registrácii lieku je dôležité. Umožňuje priebežné monitorovanie pomeru prínosu a rizika lieku. Od zdravotníckych pracovníkov sa vyžaduje, aby hlásili akékoľvek podozrenia na nežiaduce reakcie na národné centrum hlásenia uvedené v Prílohe V.
4.9 Predávkovanie
K dispozícii nie je žiadna špecifická liečba predávkovania belzutifanom. V prípadoch podozrenia na predávkovanie pozastavte podávanie belzutifanu a zaveďte podpornú starostlivosť, ak je to potrebné. Najvyššia klinicky skúmaná dávka belzutifanu bola celková denná dávka 600 mg (200 mg trikrát denne). Pri dávkach 320 mg až 600 mg denne u 26 pacientov boli najčastejšími nežiaducimi reakciami anémia (92 %), dyspnoe (42 %) a únava (42 %).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatiká, iné cytostatiká. ATC kód: L01XX74
Mechanizmus účinku
Belzutifan je inhibítor transkripčného faktoru hypoxiou indukovateľný faktor 2 alfa (HIF-2α). Pri normálnych hladinách kyslíka HIF-2α podlieha degradácii prostredníctvom VHL proteínu. Porucha funkcie VHL proteínu vedie k akumulácii HIF-2α. Následne dochádza k translokácii HIF-2α do jadra, kde reguluje expresiu génov súvisiacich s bunkovou proliferáciou, angiogenézou a rastom nádoru. Belzutifan sa viaže na HIF-2α a v podmienkach hypoxie alebo poruchy funkcie VHL proteínu belzutifan blokuje interakciu HIF-2α-HIF-1β, čo vedie k zníženej transkripcii a expresii cieľových génov HIF-2α.
Farmakodynamické účinky
U pacientov boli ako farmakodynamický marker inhibície HIF-2α sledované cirkulujúce plazmatické hladiny erytropoetínu (EPO). Pozorovalo sa, že zníženia EPO boli závislé od dávky/expozície a v rámci znižovania vykazovali jav plató pri expozíciách dosiahnutých pri dávkach presahujúcich 120 mg jedenkrát denne. K maximálnej supresii EPO došlo po 2 týždňoch súvislého dávkovania belzutifanu (priemerné percentuálne zníženie približne 60 % oproti východiskovej hodnote). Priemerné hladiny EPO sa postupne vrátili k východiskovým hodnotám po 12 týždňoch liečby.
Pri odporúčanej dávke (120 mg jedenkrát denne) belzutifanu sa nepozorovali žiadne klinicky významné účinky na QTc interval.
Klinická účinnosť
Klinická štúdia u dospelých pacientov s pokročilým karcinómom z renálnych buniek (RCC) Účinnosť belzutifanu sa hodnotila v otvorenej, randomizovanej, aktívne kontrolovanej klinickej štúdii fázy 3, LITESPARK-005, porovnávajúcej belzutifan a everolimus u 746 pacientov s neresekovateľným, lokálne pokročilým alebo metastatickým svetlobunkovým RCC, pri ktorom došlo k progresii po liečbe PD-1/L1 inhibítormi kontrolných bodov a liečbach cielených na VEGF receptor či už po sebe alebo v kombinácii. Pacienti mohli dostávať až 3 predchádzajúce liečebné režimy a museli mať merateľné ochorenie podľa RECIST (Response Evaluation Criteria in Solid Tumors, kritériá na hodnotenie odpovede pri solídnych nádoroch) v1.1. Zo štúdie boli vyradení pacienti s hypoxiou, aktívnymi metastázami v CNS a klinicky významným srdcovým ochorením. Pacienti boli randomizovaní v pomere 1:1 na podávanie 120 mg belzutifanu alebo 10 mg everolimu perorálnym podaním jedenkrát denne. Randomizácia bola stratifikovaná na základe rizikových kategórií podľa Konzorcia medzinárodnej databázy metastatického RCC (International Metastatic RCC Database Consortium, IMDC) (priaznivé riziko oproti stredné riziko oproti nepriaznivé riziko) a počtu predchádzajúcich terapií cielených na VEGF receptor (1 oproti 2 – 3).
Pacienti boli hodnotení rádiologicky v 9. týždni od dátumu randomizácie, potom každých 8 týždňov až do 49. týždňa a následne každých 12 týždňov.
Spomedzi 746 pacientov v štúdii LITESPARK-005 dostávalo 369 pacientov dve alebo viaceré línie liečby zahŕňajúce inhibítor PD-(L)1 a minimálne dve liečby cielené na VEGF. Východiskové charakteristiky týchto pacientov boli: medián veku 63 rokov (rozsah: 33 až 82 rokov), 40 % vo veku 65 rokov alebo starší; 11 % vo veku 75 rokov alebo starší; 79 % mužov; 78 % bielej; 12 % ázijskej; 1 % čiernej alebo afroamerickej rasy; 42 % s výkonnostným stavom 0 podľa ECOG (Eastern Cooperative Oncology Group, Východná kooperatívna onkologická skupina) a 56 % s výkonnostným stavom 1 podľa ECOG. Predchádzajúce línie liečby: 17 % pacientov malo 2, 81 % malo 3 a 2 % mali 4 predchádzajúce línie liečby. Distribúcia pacientov na základe rizikových kategórií podľa IMDC bola 22 % s priaznivým rizikom, 66 % so stredným rizikom a 12 % s nepriaznivým rizikom.
Primárnymi ukazovateľmi účinnosti boli prežívanie bez progresie (progression-free survival, PFS) merané podľa BICR (blinded independent central review, zaslepené nezávislé centrálne hodnotenie) s použitím RECIST v1.1 a celkové prežívanie (overall survival, OS). Sekundárne ukazovatele účinnosti zahŕňali mieru objektívnej odpovede (objective response rate, ORR) a trvanie odpovede (duration of response, DOR) podľa BICR s použitím RECIST v1.1.
V štúdii sa v celkovej populácii v rámci vopred špecifikovanej predbežnej analýzy (medián času sledovania 13,5 mesiacov [rozsah: 0,2 až 31,8 mesiacov]) preukázali štatisticky významné zlepšenia PFS (HR: 0,75 [95 % IS 0,63; 0,90], hodnota p 0,00077) a ORR (21,9 % oproti 3,5 %, hodnota p < 0,00001) u pacientov randomizovaných na podávanie belzutifanu v porovnaní s everolimom.
Kľúčové ukazovatele účinnosti v podskupine pacientov, ktorí dostávali dve alebo viaceré línie liečby zahŕňajúce inhibítor PD-(L)1 a minimálne dve liečby cielené na VEGF, v štúdii LITESPARK-005 sú zhrnuté v tabuľke 3. KM (Kaplanove-Meierove) krivky pre PFS a OS sú znázornené na obrázkoch 1 a 2.
Tabuľka 3: Výsledky účinnosti v štúdii LITESPARK-005 u pacientov, ktorí dostávali dve alebo viaceré línie liečby zahŕňajúce inhibítor PD-(L)1 a minimálne dve liečby cielené na VEGF
| Cieľový ukazovateľ | Belzutifan n = 187 | Everolimus n = 182 |
| PFS* | ||
| Počet udalostí, n (%) | 127 (67,9 %) | 130 (71,4 %) |
| Medián† PFS v mesiacoch (95 % IS) | 4,6 (3,5; 7,3) | 5,4 (3,8; 6,5) |
| Pomer rizika‡ (95 % IS) | 0,73 (0,57; 0,94) | |
| OS¶ | ||
| Počet udalostí, n (%) | 128 (68,1 %) | 125 (68,7 %) |
| Medián† OS v mesiacoch (95 % IS) | 21,8 (17,4; 25,8) | 18,1 (14,2; 23,9) |
| Pomer rizika‡ (95 % IS) | 0,94 (0,74; 1,21) | |
| ORR* % (95 % IS) | 24,1 % (18,1; 30,8) | 3,3 % (1,2; 7,0) |
| Úplná odpoveď, n (%) | 5 (2,7 %) | 0 (0 %) |
| Čiastočná odpoveď, n (%) | 40 (21,4 %) | 6 (3,3 %) |
| Trvanie odpovede* | ||
| Medián v mesiacoch (rozsah) | NR (1,9+; 23,1+) | 17,2 (3,8; 17,2) |
* Na základe prvej vopred špecifikovanej predbežnej analýzy (medián času sledovania 13,2 mesiacov) podľa hodnotenia BICR
† Z metódy produkt-limit (Kaplanova-Meierova) pre cenzurované údaje
‡ Na základe Coxovho regresného modelu
¶ Na základe finálnej analýzy (medián času sledovania 18,9 mesiacov)
+ Značí pretrvávajúcu odpoveď
NR = nedosiahol sa
Medián času do odpovede (time to response, TTR) v podskupine pacientov, ktorí dostávali dve alebo viaceré línie liečby zahŕňajúce inhibítor PD-(L)1 a minimálne dve liečby cielené na VEGF, v štúdii LITESPARK-005 bol 3,7 mesiacov (rozsah: 1,7 – 16,6) v skupine s belzutifanom a 3,0 mesiacov (rozsah: 1,8 – 5,4) v skupine s everolimom (medián času sledovania 13,5 mesiacov).
Obrázok 1: Kaplanova-Meierova krivka prežívania bez progresie podľa liečebnej skupiny v štúdii LITESPARK-005 u pacientov, ktorí dostávali dve alebo viaceré línie liečby zahŕňajúce inhibítor PD-(L)1 a minimálne dve liečby cielené na VEGF*
* Medián času sledovania 13,2 mesiacov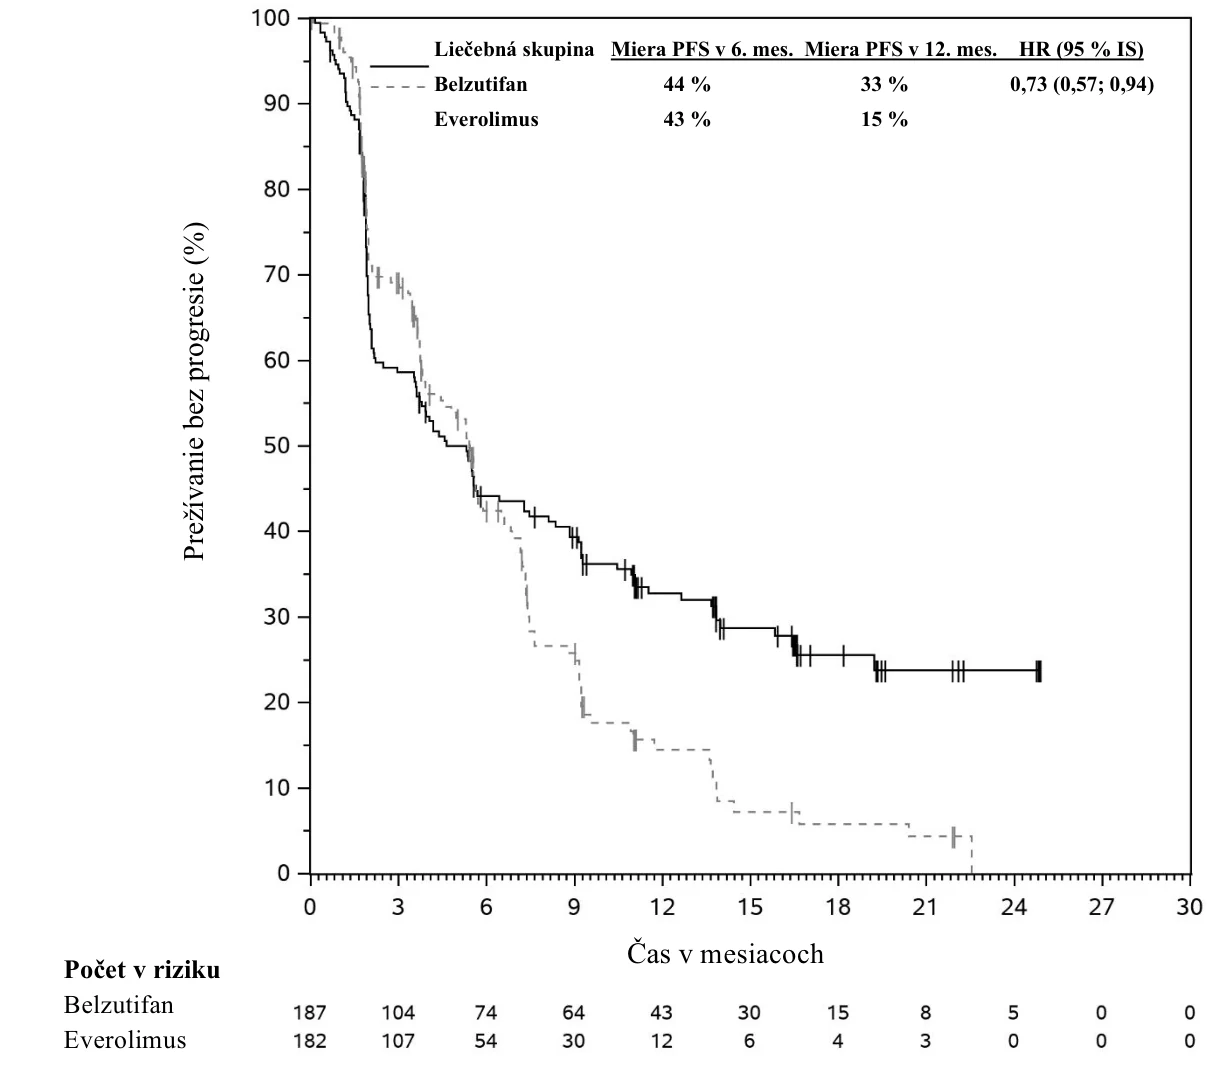
Obrázok 2: Kaplanova-Meierova krivka celkového prežívania podľa liečebnej skupiny v štúdii LITESPARK-005 u pacientov, ktorí dostávali dve alebo viaceré línie liečby zahŕňajúce inhibítor
PD-(L)1 a minimálne dve liečby cielené na VEGF*
* Medián času sledovania 18,9 mesiacov
Klinická štúdia u dospelých pacientov s nádormi súvisiacimi s von Hippel-Lindauovou (VHL) chorobou
Účinnosť belzutifanu sa skúmala v otvorenej klinickej štúdii fázy 2, LITESPARK-004, u 61 pacientov s VHL chorobou, ktorí mali minimálne jeden merateľný solídny nádor (definovaný podľa RECIST v1.1) lokalizovaný v obličke a u ktorých nebol vyžadovaný okamžitý chirurgický zákrok. Pacienti tiež mohli mať iné nádory súvisiace s VHL chorobou, ako sú hemangioblastómy CNS a pNET. Pacienti dostávali belzutifan v dávke 120 mg jedenkrát denne. Pacienti boli hodnotení rádiologicky približne 12 týždňov od začiatku liečby a následne každých 12 týždňov. Liečba pokračovala až do progresie ochorenia alebo neakceptovateľnej toxicity. Vyžadovalo sa, aby mali pacienti výkonnostný stav 0 alebo 1 podľa ECOG. Zo štúdie boli vyradení pacienti, u ktorých bol akýkoľvek dôkaz metastatického ochorenia, buď RCC alebo iných nádorov súvisiacich s VHL chorobou, pacienti s okamžitou potrebou chirurgickej intervencie na liečbu nádoru, akýmkoľvek veľkým chirurgickým zákrokom absolvovaným v priebehu 4 týždňov pred zaradením do štúdie, akoukoľvek významnou kardiovaskulárnou udalosťou v priebehu 6 mesiacov pred podaním skúšaného lieku alebo predchádzajúcimi systémovými liečbami RCC súvisiaceho s VHL chorobou.
Charakteristiky populácie 61 pacientov zahrnutých v štúdii LITESPARK-004 boli: medián veku 41 rokov, 3,3 % vo veku 65 rokov alebo starší; 52,5 % mužov; 90,2 % bielej rasy a 82,0 % malo výkonnostný stav 0 podľa ECOG a 16,4 % malo výkonnostný stav 1 podľa ECOG. Sedemdesiatsedem percent pacientov podstúpilo v minulosti chirurgické zákroky pre RCC. Ďalšie nádory súvisiace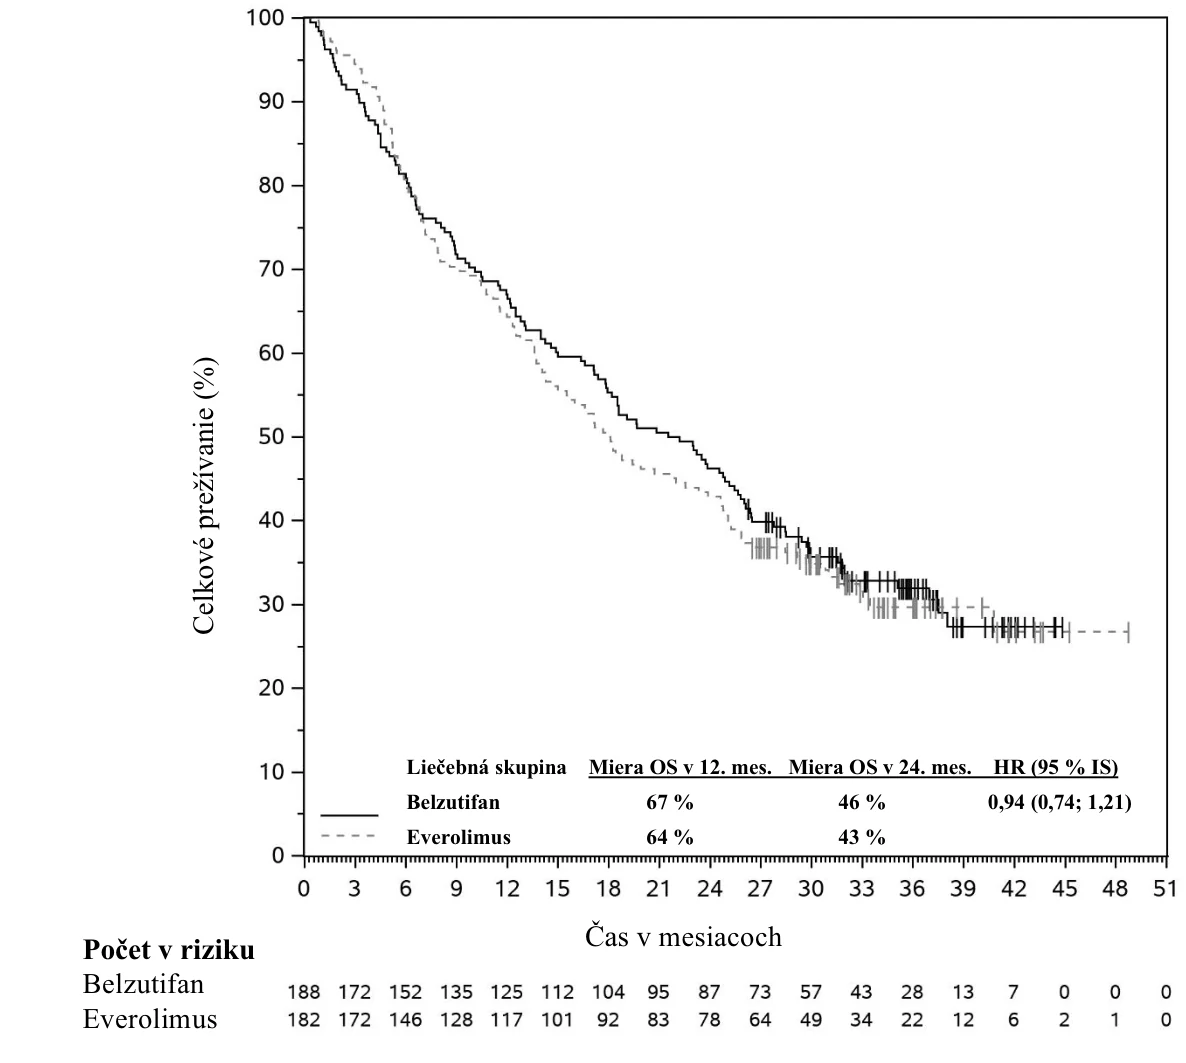 s VHL chorobou u pacientov zahŕňali pankreatické lézie (100,0 %), z ktorých 36,1 % boli pankreatické neuroendokrinné nádory, hemangioblastómy CNS (82,0 %) a retinálne angiómy (19,7 %).
Primárnym ukazovateľom účinnosti pre liečbu RCC súvisiaceho s VHL chorobou bola ORR meraná rádiologickým hodnotením s použitím RECIST v1.1 na základe posúdenia centrálnej komisie nezávislého hodnotenia (independent review committee, IRC). Ďalšie ukazovatele účinnosti zahŕňali DOR a TTR. ORR a DOR pri iných nádoroch súvisiacich s VHL chorobou boli hodnotené ako sekundárne ukazovatele účinnosti.
Výsledky účinnosti pri RCC nádoroch súvisiacich s VHL chorobou v štúdii LITESPARK-004 na základe predbežnej analýzy s mediánom času sledovania 49,7 mesiacov sú zhrnuté v tabuľke 4.
Tabuľka 4: Výsledky účinnosti pri RCC nádoroch súvisiacich s VHL chorobou v štúdii LITESPARK-004
| Cieľový ukazovateľ | Belzutifan n = 61 |
| ORR* % (95 % IS) | 67,2 % (54,0; 78,7) |
| Úplná odpoveď | 11,5 % |
| Čiastočná odpoveď | 55,7 % |
| Trvanie odpovede† | |
| Medián v mesiacoch (rozsah) | NR (8,6+; 44,4+) |
| % s trvaním ≥ 12 mesiacov | 100,0 % |
| Čas do odpovede | |
| Medián v mesiacoch (rozsah) | 11,1 (2,7; 41,2) |
Údaje týkajúce sa účinnosti s mediánom sledovania 49,7 mesiacov (dátum ukončenia zberu údajov 3. apríl 2023) * Odpoveď: Najlepšia objektívna odpoveď ako potvrdená úplná odpoveď alebo čiastočná odpoveď † Na základe Kaplanových-Meierových odhadov
+ Značí pretrvávajúcu odpoveď
NR = nedosiahol sa
Ukazovatele účinnosti pre liečbu ďalších nádorov súvisiacich s VHL chorobou zahŕňali ORR a DOR posúdené IRC s použitím RECIST v1.1. Tieto výsledky sú uvedené v tabuľke 5.
Tabuľka 5: Výsledky účinnosti pre belzutifan pri ďalších nádoroch súvisiacich s VHL chorobou
| Belzutifan n = 61 | ||
| Cieľový ukazovateľ | Pacienti s hodnotiteľnými hemangioblastómami CNS n = 50 | Pacienti s hodnotiteľnými pankreatickými neuroendokrinnými nádormi n = 22 |
| ORR* % (95 % IS) | 48 % (33,7; 62,6) | 90,9 % (70,8; 98,9) |
| Úplná odpoveď | 8,0 % | 50,0 % |
| Čiastočná odpoveď | 40,0 % | 40,9 % |
| Trvanie odpovede† | ||
| Medián v mesiacoch (rozsah) | NR (0,0+; 47,5+) | NR (11,0+; 48,3+) |
| % s trvaním ≥ 12 mesiacov | 95,5 % | 100,0 % |
Údaje týkajúce sa účinnosti s mediánom sledovania 49,7 mesiacov (dátum ukončenia zberu údajov 3. apríl 2023) * Odpoveď: Najlepšia objektívna odpoveď ako potvrdená úplná odpoveď alebo čiastočná odpoveď † Na základe Kaplanových-Meierových odhadov
+ Značí pretrvávajúcu odpoveď
NR = nedosiahol sa
Pediatrická populácia
Európska agentúra pre lieky udelila výnimku z povinnosti predložiť výsledky štúdií s WELIREGOM vo všetkých podskupinách pediatrickej populácie v liečbe renálnych novotvarov a VHL choroby (informácie o použití v pediatrickej populácii, pozri časť 4.2).
Registrácia s podmienkou
Tento liek bol registrovaný s tzv. podmienkou. To znamená, že sa očakávajú ďalšie údaje o tomto lieku. Európska agentúra pre lieky najmenej raz ročne posúdi nové informácie o tomto lieku a tento súhrn charakteristických vlastností lieku bude podľa potreby aktualizovať.
5.2 Farmakokinetické vlastnosti
Farmakokinetika belzutifanu je podobná u zdravých osôb a u pacientov so solídnymi nádormi vrátane pokročilého RCC. Na základe populačnej FK analýzy je simulovaný geometrický priemer Cmax v rovnovážnom stave (CV%) u pacientov liečených 120 mg belzutifanu 1,5 µg/ml (46 %) a AUC0-24h je 20,8 µg•h/ml (64 %). Rovnovážny stav sa dosiahne po približne 3 dňoch.
Absorpcia
Po perorálnom podaní jednorazovej dávky 120 mg belzutifanu sa maximálne plazmatické koncentrácie (medián Tmax) belzutifanu objavili 1 až 2 hodiny po podaní dávky.
Vplyv jedla
Jedlo s vysokým obsahom tuku a kalórií oddialilo maximálnu koncentráciu belzutifanu približne
o 2 hodiny, nemalo však žiadny účinok na expozíciu (AUC). Po konzumácii jedla s vysokým obsahom tuku a kalórií sa pozorovalo mierne zníženie Cmax o 24 %, nebolo to však klinicky významné. Belzutifan sa preto môže užívať bez ohľadu na jedlo.
Distribúcia
Na základe populačnej FK analýzy je priemerný (CV%) distribučný objem 120 l (28,2 %). Miera väzby belzutifanu na plazmatické proteíny je 45 %. Pomer koncentrácie krv-plazma pre belzutifan je 0,88.
Biotransformácia
Belzutifan je primárne metabolizovaný prostredníctvom UGT2B17 a CYP2C19 a v menšej miere prostredníctvom CYP3A4. UGT2B17 aj CYP2C19 vykazujú genetický polymorfizmus (pozri „Osobitné skupiny pacientov – Duálni pomalí metabolizéri UGT2B17 a CYP2C19“).
In vitro hodnotenie liekových interakcií
Belzutifan je substrátom UGT2B17, CYP2C19 a CYP3A4. Aktívny transport nie je významný determinant dispozície belzutifanu. Belzutifan nie je inhibítorom enzýmov CYP, enzýmov UGT alebo transportérov s výnimkou MATE2-K a potenciálne MATE1. Belzutifan neindukuje CYP1A2, belzutifan však indukuje CYP2B6, CYP2C8 a CYP3A4 spôsobom závislým od koncentrácie (pozri časť 4.5).
Eliminácia
Na základe populačnej FK analýzy je priemerný (CV%) klírens 5,89 l/h (60,6 %) a priemerný eliminačný polčas je približne 14 hodín.
Po perorálnom podaní rádioaktívne značenej dávky belzutifanu zdravým osobám sa približne 49,6 % dávky vylúčilo močom a 51,7 % stolicou (primárne ako neaktívne metabolity). Približne 6 % dávky sa zachytilo v moči vo forme materského liečiva.
Linearita
Plazmatická Cmax a AUC sa zvyšovali proporcionálne naprieč rozmedzím dávok 40 mg až 120 mg.
Osobitné skupiny pacientov
Porucha funkcie obličiek
Na základe populačnej farmakokinetickej analýzy belzutifanu u zdravých osôb a pacientov s rakovinou sa nepozorovali žiadne klinicky významné rozdiely v priemernej expozícii belzutifanu medzi osobami s normálnou funkciou obličiek a osobami s miernou a stredne závažnou poruchou funkcie obličiek (hodnotená podľa odhadovanej rýchlosti glomerulárnej filtrácie (estimated glomerular filtration rate, eGFR)). V príslušnej farmakokinetickej štúdii sa expozícia (AUC0-∞) belzutifanu u pacientov s ochorením obličiek v terminálnom štádiu znížila o 6 % pred hemodialýzou a zvýšila o 14 % po hemodialýze (pozri časť 4.2).
Porucha funkcie pečene
Na základe populačnej farmakokinetickej analýzy belzutifanu u zdravých osôb a pacientov s rakovinou sa nepozorovali žiadne klinicky významné rozdiely v priemernej expozícii belzutifanu medzi osobami s normálnou funkciou pečene (celkový bilirubín a AST ≤ ULN) a osobami s miernou poruchou funkcie pečene (celkový bilirubín ≤ ULN a AST > ULN alebo celkový bilirubín > 1 až 1,5 x ULN a akákoľvek hladina AST). V príslušnej farmakokinetickej štúdii sa expozícia (AUC0-∞) belzutifanu zvýšila o 52 % u pacientov so stredne závažnou poruchou funkcie pečene (Childovo-Pughovo skóre B). Pacienti so závažnou poruchou funkcie pečene sa neskúmali (pozri časť 4.2).
Duálni pomalí metabolizéri UGT2B17 a CYP2C19
Pacienti, ktorí sú duálnymi pomalými metabolizérmi UGT2B17 a CYP2C19, majú vyššie expozície belzutifanu, čo môže zvýšiť výskyt a závažnosť nežiaducich reakcií na belzutifan a je potrebné ich starostlivo sledovať (pozri časti 4.4, 4.5 a 4.8).
Belzutifan je primárne metabolizovaný prostredníctvom UGT2B17 a CYP2C19. Aktivita týchto enzýmov sa líši medzi osobami, ktoré sú nositeľmi rozdielnych genetických variantov, čo môže ovplyvniť koncentrácie belzutifanu. Pomalí metabolizéri sú osoby, o ktorých sa predpokladá, že majú slabú až žiadnu enzýmovú aktivitu. U pacientov, ktorí sú duálnymi pomalými metabolizérmi UGT2B17 a CYP2C19, môže byť CYP3A4 hlavnou cestou eliminácie.
Približne 15 % ôsob bielej rasy, 11 % osôb latinskoamerickej etnickej príslušnosti, 6 % osôb afroamerickej rasy, 38 % osôb juhoázijskej rasy a 69 % osôb východoázijskej rasy sú pomalými metabolizérmi UGT2B17. Približne 2 % ôsob bielej rasy, 1 % osôb latinskoamerickej etnickej príslušnosti, 5 % osôb afroamerickej rasy, 8 % osôb juhoázijskej rasy a 13 % osôb východoázijskej rasy sú pomalými metabolizérmi CYP2C19. Približne 0,4 % ôsob bielej rasy, 0,1 % osôb latinskoamerickej etnickej príslušnosti, 0,3 % osôb afroamerickej rasy, 3 % osôb juhoázijskej rasy a 9 % osôb východoázijskej rasy sú duálnymi pomalými metabolizérmi UGT2B17 a CYP2C19. Očakávané frekvencie pomalých metabolizérov UGT2B17, CYP2C19 a duálnych pomalých metabolizérov UGT2B17 a CYP2C19 sú v japonskej populácii približne 77 %, 19 % a 15 %, v uvedenom poradí. Očakávané frekvencie pomalých metabolizérov UGT2B17, CYP2C19 a duálnych pomalých metabolizérov UGT2B17 a CYP2C19 sú v populácii Spojených štátov približne 16 %, 3 % a 0,5 %, v uvedenom poradí, na základe hláseného podielu populácie Spojených štátov reprezentovanej hlavnými rasovými/etnickými skupinami.
Vplyv pomalých metabolizérov CYP2C19 a UGT2B17 na expozíciu belzutifanu sa hodnotil v populačnej FK analýze. Na základe populačného FK modelu sa u pacientov, ktorí sú pomalými metabolizérmi CYP2C19, UGT2B17 alebo duálnymi pomalými metabolizérmi UGT2B17 a CYP2C19, pre odporúčanú dávku predpokladá 1,3-, 2,7- alebo 3,3-násobná expozícia (AUC0-24h v rovnovážnom stave), v uvedenom poradí, v porovnaní s typickým referenčným pacientom (rozsiahly metabolizér UGT2B17, rozsiahly/stredný metabolizér CYP2C19). Na základe analýz expozície-odpovede pre účinnosť a bezpečnosť a profilu rizika-prínosu sa neodporúča žiadna úprava dávky. Vplyv veku, pohlavia, etnickej príslušnosti, rasy a telesnej hmotnosti
Na základe populačnej farmakokinetickej analýzy nemá vek (rozsah: 19 až 90 rokov), pohlavie, etnická príslušnosť, rasa a telesná hmotnosť (rozsah: 42,1 až 166 kg) klinicky významný vplyv na farmakokinetiku belzutifanu. Potenciálne rozdiely v expozícii naprieč rasami sú možné z dôvodu rozdielnych frekvencií metabolizujúcich enzýmov (pozri „Osobitné skupiny pacientov – Duálni pomalí metabolizéri UGT2B17 a CYP2C19“).
5.3 Predklinické údaje o bezpečnosti
Toxicita po opakovanom podávaní
Štúdie toxicity po opakovanom perorálnom podávaní u potkanov a psov v trvaní až do 3 mesiacov odhalili anémiu pri všetkých dávkach vrátane hladín expozície nižších ako sú hladiny expozície u ľudí. Hoci bola anémia reverzibilná, je to relevantné pre ľudí.
Karcinogenéza
Vykonala sa 26-týždňová štúdia karcinogenity na transgénnych rasH2 myšiach s belzutifanom v dávkach až do 600 mg/kg/deň, čo zodpovedá expozíciám až do 28-násobku expozície u ľudí pri schválenej dávke. Pri žiadnej hladine dávky sa nepozorovali žiadne neoplastické nálezy súvisiace s belzutifanom a v štúdii nebolo identifikované žiadne karcinogénne riziko.
Mutagenéza
Belzutifan nebol genotoxický v in vitro testoch bakteriálnej mutagenézy a mikrojadierok a v in vivo teste mikrojadierok u potkanov pri 1,7-násobku expozície u ľudí.
Reprodukčná toxicita
Štúdie fertility s belzutifanom sa nevykonali. V 3-mesačnej štúdii toxicity po opakovanom podávaní u potkanov sa pri expozíciách nižších ako expozícia u ľudí pri odporúčanej dávke 120 mg denne pozorovala ireverzibilná testikulárna atrofia/degenerácia a oligospermia. U psov sa nepozorovala žiadna testikulárna toxicita až do expozície podobnej expozícii u ľudí. V 3-mesačných štúdiách toxicity u potkanov alebo psov sa nepozorovali žiadne nálezy na samičích reprodukčných orgánoch, HIF-2α má však funkčnú úlohu v maternici počas implantácie embrya a navodenia gravidity u myší. Inhibícia HIF-2α expozíciou belzutifanu má potenciál interferencie s implantáciou embrya, čo vedie k poruche fertility u samíc.
V štúdii embryonálno-fetálneho vývinu u potkanov spôsobilo podávanie belzutifanu počas organogenézy embryonálno-fetálnu letalitu až do 100 %, zníženú fetálnu telesnú hmotnosť a fetálne skeletálne abnormality pri expozíciách podobných alebo nižších ako je expozícia u ľudí pri odporúčanej dávke 120 mg denne.
6. FARMACEUTICKÉ INFORMÁCIE
6.1 Zoznam pomocných látok
Jadro tablety
acetát sukcinát hypromelózy
mikrokryštalická celulóza (E460)
manitol (E421)
sodná soľ kroskarmelózy (E468)
bezvodý koloidný oxid kremičitý (E551)
stearát horečnatý (E470b)
Filmový obal
polyvinylalkohol (E1203)
oxid titaničitý (E171)
makrogol (E1521)
mastenec (E553b)
hlinitý lak indigokarmínu (E132)
6.2 Inkompatibility
Neaplikovateľné.
6.3 Čas použiteľnosti
4 roky
6.4 Špeciálne upozornenia na uchovávanie
Tento liek nevyžaduje žiadne zvláštne podmienky na uchovávanie.
6.5 Druh obalu a obsah balenia
Hliník/hliníkové blistre.
Balenie obsahujúce 90 (3 škatuľky po 30 tabliet) filmom obalených tabliet.
6.6 Špeciálne opatrenia na likvidáciu
Všetok nepoužitý liek alebo odpad vzniknutý z lieku sa má zlikvidovať v súlade s národnými požiadavkami.
7. DRŽITEĽ ROZHODNUTIA O REGISTRÁCII
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Holandsko
8. REGISTRAČNÉ ČÍSLO (ČÍSLA)
EU/1/24/1893/002
9. DÁTUM PRVEJ REGISTRÁCIE/PREDĹŽENIA REGISTRÁCIE
Dátum prvej registrácie: 12. februára 2025
Dátum posledného predĺženia registrácie: 8. januára 2026
10. DÁTUM REVÍZIE TEXTU
Podrobné informácie o tomto lieku sú dostupné na internetovej stránke Európskej agentúry pre lieky https://www.ema.europa.eu.